


Riassunto delle caratteristiche del prodotto - ZYNYZ
1. DENOMINAZIONE DEL MEDICINALE
ZYNYZ 500 mg concentrato per soluzione per infusione
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Un flaconcino da 20 mL di concentrato contiene 500 mg di retifanlimab.
Ogni mL di concentrato contiene 25 mg di retifanlimab.
Retifanlimab è un anticorpo monoclonale umanizzato immunoglobulina G4 (IgG4), diretto contro la proteina 1 della morte cellulare programmata (Programmed cell death-1 - PD-1), prodotto mediante tecnologia del DNA ricombinante in coltura di sospensione di cellule ovariche di criceto cinese (Chinese hamster ovary - CHO).
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Concentrato per soluzione per infusione (concentrato sterile).
Soluzione da limpida a leggermente opalescente, da incolore a giallo pallido, con pH 5,1 e osmolalità compresa tra 275 e 355 mOsm/kg.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
Carcinoma a cellule squamose del canale anale (SCAC)
ZYNYZ è indicato in combinazione con carboplatino e paclitaxel per il trattamento di prima linea di pazienti adulti con carcinoma a cellule squamose del canale anale (Squamous cell carcinoma of the anal canal - SCAC) metastatico o localmente recidivato non operabile.
Carcinoma a cellule di Merkel (MCC)
ZYNYZ è indicato in monoterapia per il trattamento di prima linea di pazienti adulti con carcinoma a cellule di Merkel (Merkel cell carcinoma - MCC) metastatico o recidivato localmente avanzato non resecabile né candidabile a radioterapia.
4.2 Posologia e modo di somministrazione
Il trattamento deve essere iniziato e seguito da un medico esperto nel trattamento del cancro.
Posologia
Carcinoma a cellule squamose del canale anale (SCAC)
La dose raccomandata è 500 mg di retifanlimab ogni 4 settimane, somministrati mediante infusione endovenosa nell’arco di 30 minuti, in combinazione con carboplatino e paclitaxel per 6 cicli, seguiti da retifanlimab 500 mg in monoterapia ogni 4 settimane per tutti i cicli successivi. Il trattamento deve proseguire fino a progressione della malattia o tossicità inaccettabile, per un periodo massimo di 1 anno.
Per il dosaggio e la somministrazione di carboplatino e paclitaxel, compresa la gestione raccomandata del paziente, consultare i rispettivi Riassunti delle caratteristiche del prodotto (RCP).
Carcinoma a cellule di Merkel (MCC)
La dose raccomandata è 500 mg di retifanlimab ogni 4 settimane, somministrati mediante infusione endovenosa nell’arco di 30 minuti. Il trattamento deve proseguire fino a progressione della malattia o tossicità inaccettabile, per un periodo massimo di 2 anni.
Modifiche della dose
Non sono indicati aumenti o riduzioni della dose di retifanlimab.
Le modifiche della dose raccomandate per la gestione di reazioni avverse immuno-correlate sono riportate nella Tabella 1 (vedere anche paragrafi 4.4 e 4.8).
Tabella 1: Modifiche della dose raccomandate per ZYNYZ
| Reazione avversa | Severitàa | Modifica della dose |
| Polmonite | Grado 2 | Sospendere fino a quando le reazioni avverse non regrediscono ai Gradi 0-1. |
| Grado 3 o 4 | Interrompere definitivamente. | |
| Colite | Grado 2 o 3 | Sospendere fino a quando le reazioni avverse non regrediscono ai Gradi 0-1. |
| Recidiva di Grado 3 o Grado 4 | Interrompere definitivamente. | |
Epatite senza interessamento tumorale del fegato OPPURE Bilirubina totale aumentata | Grado 3 con valori AST o ALT > 3x ma ≤ 8x ULN OPPURE Aumento di TB > 1,5x e fino a 3x ULN | Sospendere fino a quando le reazioni avverse non regrediscono ai Gradi 0-1. Interrompere definitivamente in assenza di risoluzione entro 12 settimane dall’inizio della terapia steroidea oppure in caso di impossibilità di ridurre il dosaggio di prednisone a meno di 10 mg/die (o equivalenti) entro 12 settimane dall’inizio della terapia steroidea. |
Grado 4 con aumenti di AST o ALT > 8x ULN OPPURE TB > 3x ULN | Interrompere definitivamente. | |
Epatite con interessamento tumorale del fegato OPPURE Bilirubina totale aumentata | Grado 3 con valori AST o ALT > 5x e fino a 10x ULN OPPURE TB > 1,5x ma ≤ 3x ULN | Sospendere fino a quando le reazioni avverse non regrediscono ai Gradi 0-1. Interrompere definitivamente in assenza di risoluzione entro 12 settimane dall’inizio della terapia steroidea oppure in caso di impossibilità di ridurre il dosaggio di prednisone a meno di 10 mg/die (o equivalenti) entro 12 settimane dall’inizio della terapia steroidea. |
Grado 4 con aumento di AST o ALT > 10x ULN OPPURE TB > 3x ULN | Interrompere definitivamente. |
| Reazione avversa | Severitàa | Modifica della dose |
Endocrinopatie
| Insufficienza surrenalica di Grado 2 | Sospendere fino a quando le reazioni avverse non regrediscono ai Gradi 0-1 o sono altrimenti clinicamente stabili. |
| Insufficienza surrenalica di Grado 3 o 4 | Sospendere fino a quando le reazioni avverse non regrediscono ai Gradi 0-1. Interrompere definitivamente in assenza di risoluzione entro 12 settimane dall’inizio della terapia steroidea oppure in caso di impossibilità di ridurre il dosaggio di prednisone a meno di 10 mg/die (o equivalenti) entro 12 settimane dall’inizio della terapia steroidea. | |
| Ipotiroidismo di Grado 3 o 4 | Sospendere fino a quando le reazioni avverse non regrediscono ai Gradi 0-1 o sono altrimenti clinicamente stabili. | |
| Ipertiroidismo di Grado 3 o 4 | Sospendere fino a quando le reazioni avverse non regrediscono ai Gradi 0-1 o sono altrimenti clinicamente stabili. | |
| Diabete mellito di tipo 1 (o iperglicemia) di Grado 3 o 4 | Sospendere fino a quando le reazioni avverse non regrediscono ai Gradi 0-1 o sono altrimenti clinicamente stabili. | |
| Ipofisite di Grado 2 (asintomatica) | Sospendere fino a quando le reazioni avverse non regrediscono ai Gradi 0-1. Si può riprendere il trattamento in caso di controllo ottenuto con terapia ormonale sostitutiva. | |
| Ipofisite di Grado 2 (sintomatica, ad es. cefalee, disturbi della vista) | Sospendere fino a quando le reazioni avverse non regrediscono ai Gradi 0-1. Si può riprendere il trattamento in caso di controllo ottenuto con terapia ormonale sostitutiva, se indicata e una volta completata la riduzione graduale degli steroidi. | |
| Ipofisite di Grado 3 o 4 (sintomatica) | Sospendere fino a quando le reazioni avverse non regrediscono ai Gradi 0-1. Interrompere definitivamente in assenza di risoluzione entro 12 settimane dall’inizio della terapia steroidea oppure in caso di impossibilità di ridurre il dosaggio di prednisone a meno di 10 mg/die (o equivalenti) entro 12 settimane dall’inizio della terapia steroidea. |
| Reazione avversa | Severitàa | Modifica della dose |
| Nefrite con disfunzione renale | Creatinina ematica aumentata di Grado 2 | Sospendere fino a quando le reazioni avverse non regrediscono ai Gradi 0-1. |
Creatinina ematica aumentata di Grado 3 o 4 | Interrompere definitivamente.b | |
| Reazioni cutanee | Grado 3 o SJS sospetta oppure TEN sospetta Persistenti di Grado 2 (≥ 2 settimane) | Sospendere fino a quando le reazioni avverse non regrediscono ai Gradi 0-1. |
| Grado 4, o SJS confermata oppure TEN confermata | Interrompere definitivamente. | |
| Miocardite | Confermata di Grado 2, 3 o 4 | Interrompere definitivamente. |
Altre reazioni avverse immuno-correlate (incluse miosite, encefalite, neuropatia demielinizzante, sindrome di Guillain-Barré, sarcoidosi, anemia emolitica autoimmune, pancreatite, uveite, chetoacidosi diabetica, artralgia) | Grado 3 | Sospendere fino a quando le reazioni avverse non regrediscono ai Gradi 0-1. |
| Grado 4 | Interrompere definitivamente. | |
Reazioni avverse immuno-correlate persistenti di Grado 2 o 3 (ad esclusione delle endocrinopatie) | Grado 2 o 3 (≥ 12 settimane dopo l’ultima dose) Recidive di Grado 3 o 4 Polmonite recidivante di Grado 2 | Interrompere definitivamente. |
| Reazioni correlate all’infusione | Grado 1 | Interrompere o rallentare la velocità di infusione. |
| Grado 2 | Prima manifestazione: interrompere l’infusione e riprenderla al 50% della velocità originaria se i sintomi si risolvono entro 1 ora. Manifestazioni successive: interrompere definitivamente dopo la profilassi raccomandata. | |
| Grado 3 | Interrompere definitivamente. In caso di risposta rapida al trattamento dei sintomi e/o alla breve interruzione dell’infusione, non è necessario interrompere retifanlimab definitivamente. | |
| Grado 4 | Interrompere definitivamente. |
AST = aspartato aminotransferasi; ALT = alanina aminotransferasi; ULN = limite superiore di normalità; TB = bilirubina totale; SJS = sindrome di Stevens-Johnson; TEN = necrolisi epidermica tossica. a I gradi di tossicità seguono i Common Terminology Criteria for Adverse Events (CTCAE) del National Cancer Institute (NCI), versione 5.
b Interrompere definitivamente solo in caso di coinvolgimento diretto di retifanlimab nella tossicità renale.
Scheda del paziente
Tutti i medici prescrittori di ZYNYZ devono essere a conoscenza della scheda del paziente e informare i pazienti al riguardo, spiegando loro cosa fare nel caso in cui dovessero manifestare sintomi di reazioni avverse immuno-correlate. La scheda del paziente sarà consegnata a tutti i pazienti trattati con retifanlimab.
Popolazioni speciali
Anziani
Non sono necessari aggiustamenti della dose per i pazienti di età pari o superiore a 65 anni (vedere paragrafi 5.1 e 5.2).
Compromissione renale
Non sono necessari aggiustamenti della dose per i pazienti con compromissione renale lieve o moderata. Non ci sono dati sufficienti per i pazienti con compromissione renale severa (clearance della creatinina < 30 mL/min) e non esistono dati disponibili per i pazienti con malattia renale allo stadio terminale e, pertanto, non possono essere fatte raccomandazioni posologiche (vedere paragrafo 5.2).
Compromissione epatica
Non sono necessari aggiustamenti della dose per i pazienti con compromissione epatica lieve. Non ci sono dati sufficienti per i pazienti con compromissione epatica moderata e non esistono dati disponibili per i pazienti con compromissione epatica severa; pertanto, non possono essere fatte raccomandazioni posologiche (vedere paragrafo 5.2).
Popolazione pediatrica
Non esiste un uso specifico di retifanlimab nei bambini e negli adolescenti sotto i 18 anni di età con carcinoma a cellule squamose del canale anale e carcinoma a cellule di Merkel.
Modo di somministrazione
ZYNYZ è per uso endovenoso. Deve essere diluito e somministrato per infusione endovenosa nell’arco di 30 minuti.
ZYNYZ non deve essere somministrato mediante iniezione rapida endovenosa o in bolo.
ZYNYZ può essere somministrato esclusivamente attraverso una linea endovenosa dotata di filtro in linea o filtro aggiuntivo sterile, apirogeno, a bassa affinità proteica, in acetato di cellulosa, fluoruro di polivinilidene o polietersulfone da 0,2 a 5 micron oppure a maglia da 15 micron. Non devono essere somministrati in concomitanza altri medicinali attraverso la stessa linea di infusione.
Per le istruzioni sulla diluizione del medicinale prima della somministrazione, vedere paragrafo 6.6.
4.3 Controindicazioni
Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1.
4.4 Avvertenze speciali e precauzioni d’impiego
Tracciabilità
Al fine di migliorare la tracciabilità dei medicinali biologici, il nome e il numero di lotto del medicinale somministrato devono essere chiaramente registrati.
Reazioni avverse immuno-correlate
Nei pazienti trattati con retifanlimab possono verificarsi reazioni avverse immuno-correlate che potrebbero essere severe o fatali. Le reazioni avverse immuno-correlate possono verificarsi in qualsiasi organo o tessuto e potrebbero interessare più di un sistema/distretto corporeo contemporaneamente. Le reazioni avverse immuno-correlate si verificano di solito durante il trattamento, ma i sintomi possono manifestarsi anche dopo l’interruzione del trattamento. L’elenco di reazioni avverse immuno-correlate importanti riportato in questo paragrafo non include tutte le possibili reazioni immuno-correlate.
Un’identificazione e una gestione precoci delle reazioni avverse immuno-correlate sono essenziali per garantire l’uso sicuro di retifanlimab. I pazienti devono essere monitorati per eventuali sintomi e segni di reazioni avverse immuno-correlate. All’inizio del trattamento e a intervalli regolari durante il trattamento devono essere valutati i risultati degli esami ematochimici, inclusi i test di funzionalità epatica e i test di funzionalità tiroidea. In caso di sospette reazioni avverse immuno-correlate è necessario assicurare una valutazione adeguata, che preveda dei consulti specialistici, per confermare l’eziologia o escludere altre cause.
In base al grado di severità della reazione avversa, il trattamento con retifanlimab deve essere sospeso
o interrotto definitivamente ed è necessario somministrare corticosteroidi (da 1 a 2 mg/kg/die di prednisone o equivalenti) o altra terapia appropriata. In caso di miglioramento al Grado ≤ 1 deve essere avviata una riduzione graduale dei corticosteroidi per la durata di almeno 1 mese (vedere Tabella 1).
Nei pazienti con malattia autoimmune (Autoimmune Disease - AID) preesistente, i dati ottenuti da studi osservazionali suggeriscono che il rischio di reazioni avverse immuno-mediate in seguito alla terapia con inibitori del checkpoint immunitario può risultare aumentato rispetto al rischio nei pazienti senza malattia autoimmune preesistente. Inoltre, le riacutizzazioni della malattia autoimmune sottostante erano frequenti, ma nella maggior parte dei casi erano lievi e gestibili. Tuttavia, i dati specifici relativi a retifanlimab sono scarsi.
Polmonite immuno-correlata
Nei pazienti che hanno ricevuto retifanlimab sono stati segnalati casi di polmonite immuno-correlata (vedere paragrafo 4.8). I pazienti devono essere monitorati per eventuali segni e sintomi di polmonite. Il sospetto di polmonite deve essere confermato da immagini radiografiche e devono essere escluse altre cause. La gestione dei pazienti deve prevedere modifiche al trattamento con retifanlimab e la somministrazione di corticosteroidi (vedere Tabella 1).
Colite immuno-correlata
Nei pazienti che hanno ricevuto retifanlimab sono stati segnalati casi di colite immuno-correlata (vedere paragrafo 4.8). I pazienti devono essere monitorati per eventuali segni e sintomi di colite e la loro gestione deve prevedere modifiche al trattamento con retifanlimab e la somministrazione di agenti anti-diarroici e corticosteroidi (vedere Tabella 1).
Epatite immuno-correlata
Nei pazienti che hanno ricevuto retifanlimab sono stati segnalati casi di epatite immuno-correlata (vedere paragrafo 4.8). I pazienti devono essere monitorati per eventuali anomalie nei test di funzionalità epatica prima del trattamento e a intervalli regolari durante il trattamento, come indicato in base alla valutazione clinica, e la loro gestione deve prevedere modifiche del trattamento con retifanlimab e la somministrazione di corticosteroidi (vedere Tabella 1). In caso di epatite di Grado 1, la frequenza di monitoraggio tramite gli esami ematochimici di funzionalità epatica deve essere aumentata a due volte a settimana, fino a quando i valori di questi esami non tornano ai livelli basali.
Endocrinopatie immuno-correlate
Nei pazienti in terapia con retifanlimab sono state segnalate endocrinopatie immuno-correlate, tra cui ipotiroidismo, ipertiroidismo, insufficienza surrenalica, ipofisite e chetoacidosi diabetica (vedere paragrafo 4.8). I pazienti devono essere monitorati per eventuali anomalie nei test di funzionalità tiroidea prima del trattamento e a intervalli regolari durante il trattamento e per i livelli di cortisolo, come indicato in base ai sintomi e/o alla riduzione dell’ormone tireostimolante.
Ipotiroidismo e ipertiroidismo
Nei pazienti in terapia con retifanlimab sono stati segnalati casi di ipotiroidismo e ipertiroidismo immuno-correlati (inclusa tiroidite). La gestione dei casi di ipotiroidismo e ipertiroidismo immuno-correlati (inclusa tiroidite) deve prevedere modifiche al trattamento con retifanlimab, secondo le raccomandazioni riportate nella Tabella 1.
Ipofisite
Nei pazienti che hanno ricevuto retifanlimab sono stati segnalati casi di ipofisite immuno-correlata (vedere paragrafo 4.8). I pazienti devono essere monitorati per eventuali segni e sintomi di ipofisite e la loro gestione deve prevedere modifiche al trattamento con retifanlimab e la somministrazione di corticosteroidi e terapia ormonale sostitutiva, secondo le indicazioni cliniche (vedere Tabella 1).
Insufficienza surrenalica
Nei pazienti che hanno ricevuto retifanlimab sono stati segnalati casi di insufficienza surrenalica immuno-correlata. I pazienti devono essere monitorati per eventuali segni e sintomi clinici di insufficienza surrenalica e la loro gestione deve prevedere la somministrazione di corticosteroidi e terapia ormonale sostitutiva, secondo le indicazioni cliniche (vedere Tabella 1).
Diabete mellito di tipo 1
Nei pazienti trattati con inibitori di PD-1 sono stati osservati casi di diabete mellito di tipo 1 immuno-correlato (vedere paragrafo 4.8). I pazienti devono essere monitorati per eventuale iperglicemia e segni e sintomi di diabete, come indicato in base alla valutazione clinica, e la loro gestione deve prevedere la somministrazione di ipoglicemizzanti orali o insulina e modifiche del trattamento con retifanlimab (vedere Tabella 1).
Nefrite immuno-correlata
Nei pazienti che hanno ricevuto retifanlimab sono stati segnalati casi di nefrite immuno-correlata (vedere paragrafo 4.8). I pazienti devono essere monitorati per eventuali alterazioni della funzionalità renale e la loro gestione deve prevedere modifiche al trattamento con retifanlimab e la somministrazione di corticosteroidi (vedere paragrafo 4.2).
Reazioni cutanee immuno-correlate
Nei pazienti che hanno ricevuto retifanlimab sono state segnalate reazioni cutanee immuno-correlate, come necrolisi epidermica tossica (vedere paragrafo 4.8). Nei pazienti trattati con inibitori di PD-1 sono stati segnalati casi di sindrome di Stevens-Johnson. I pazienti devono essere monitorati per eventuali segni e sintomi di reazioni cutanee. La gestione delle reazioni cutanee immuno-correlate deve avvenire secondo le raccomandazioni riportate nella Tabella 1.
Prestare attenzione quando si prende in considerazione l’uso di retifanlimab in un paziente che abbia manifestato in passato una reazione cutanea avversa di grado severo o potenzialmente letale in caso di precedente trattamento con altri inibitori dei checkpoint immunitari.
Altre reazioni avverse immuno-correlate
Nei pazienti trattati con retifanlimab in studi clinici sono state segnalate reazioni avverse immuno-correlate clinicamente significative come: uveite, artrite, miosite, polineuropatie demielinizzanti (ad es. sindrome di Guillain-Barré), pancreatite, miocardite, colangite e stomatite (vedere paragrafo 4.8).
I pazienti devono essere monitorati per eventuali segni e sintomi di reazioni avverse immuno-correlate e la loro gestione deve prevedere modifiche al trattamento con retifanlimab, come riportato nel paragrafo 4.2.
Reazioni correlate all’infusione
Come per tutte le proteine terapeutiche, retifanlimab può provocare reazioni correlate all’infusione, alcune delle quali potrebbero essere severe. I pazienti devono essere monitorati per eventuali segni e sintomi di reazioni correlate all’infusione. Il trattamento con retifanlimab deve essere interrotto o la velocità di infusione deve essere ridotta, oppure il trattamento deve essere interrotto definitivamente in base al grado di severità della reazione e alla risposta al trattamento (vedere paragrafo 4.2). Per i pazienti che in precedenza hanno manifestato reazioni clinicamente significative a infusioni di proteine terapeutiche deve essere presa in considerazione la possibilità di una premedicazione con un antipiretico e/o un antistaminico (vedere paragrafo 4.8).
Ematologia
La somministrazione concomitante di retifanlimab con carboplatino e paclitaxel ha aumentato il rischio e la severità di neutropenia.
Si raccomanda un monitoraggio ematologico frequente e di seguire le linee guida per il trattamento della neutropenia.
Reazioni avverse correlate a trapianto
Rigetto di organo solido trapiantato
Sono stati segnalati casi di rigetto di organo solido trapiantato in ambito post-marketing tra pazienti trattati con inibitori di PD-1. Il trattamento con retifanlimab può aumentare il rischio di rigetto tra i pazienti trapiantati di organo solido. In questi pazienti deve essere preso in considerazione il beneficio del trattamento con retifanlimab a fronte del rischio di un possibile rigetto d’organo.
Complicazioni dopo trapianto allogenico di cellule staminali emopoietiche (HSCT) Si possono verificare complicazioni fatali e altre complicazioni gravi nei pazienti che ricevono un trapianto allogenico di cellule staminali emopoietiche (Haematopoietic Stem Cell Transplantation - HSCT) prima o dopo il trattamento con un anticorpo che blocca PD-1/PD-L1. Le complicazioni correlate al trapianto includono forme iperacute di malattia da trapianto contro l’ospite (Graft-versus-Host Disease - GvHD), GvHD acuta, GvHD cronica, malattia veno-occlusiva epatica dopo condizionamento a intensità ridotta e sindrome febbrile che richiede la somministrazione di corticosteroidi (senza identificazione di una causa infettiva). Queste complicazioni possono manifestarsi nonostante la somministrazione di una terapia nel periodo che intercorre tra il blocco di PD-1/PD-L1 e l’HSCT allogenico. I pazienti devono essere messi sotto stretta osservazione per eventuali segni di complicazioni correlate al trapianto e potrebbe essere necessario un intervento immediato. Valutare i benefici di una terapia con un anticorpo che blocca PD-1/PD-L1 a fronte dei rischi prima o dopo un HSCT allogenico.
Pazienti esclusi dal programma clinico
Sono stati esclusi dal programma clinico i pazienti che presentavano le seguenti condizioni: punteggio funzionale secondo Eastern Cooperative Oncology Group (ECOG) ≥ 2 al basale; metastasi sintomatiche del sistema nervoso centrale; pregressa immunoterapia o malattia autoimmune con ricorso a terapia sistemica con agenti immunosoppressori; storia di altre forme tumorali negli ultimi 3 anni; trapianto d’organo; o infezione epatica in atto. Sono stati esclusi anche i pazienti con infezione da HIV non controllata (conta CD4+ < 300 cellule/μL, carica virale rilevabile o che non ricevono una terapia antiretrovirale altamente attiva).
Contenuto di sodio
Questo medicinale contiene meno di un 1 mmol (23 mg) di sodio per dose, cioè essenzialmente ‘senza sodio’.
4.5 Interazioni con altri medicinali ed altre forme d’interazione
Non sono stati effettuati studi formali d’interazione farmacocinetica con retifanlimab. Dal momento che retifanlimab viene eliminato dal circolo per via catabolica, non si prevedono interazioni farmaco-farmaco di tipo metabolico.
Prima di iniziare la terapia con retifanlimab deve essere evitato l’uso di corticosteroidi o immunosoppressori per via sistemica, ad eccezione di dosi fisiologiche di corticosteroidi sistemici (≤ 10 mg/die di prednisone o equivalenti), a causa delle potenziali interferenze con l’attività farmacodinamica e l’efficacia di retifanlimab. Tuttavia, i corticosteroidi o altri immunosoppressori per via sistemica possono essere impiegati dopo l’inizio della terapia con retifanlimab per il trattamento di reazioni avverse immuno-correlate (vedere paragrafi 4.2 e 4.4).
Retifanlimab non dovrebbe subire o indurre interazioni farmaco-farmaco che coinvolgono trasportatori di farmaci o enzimi CYP.
4.6 Fertilità, gravidanza e allattamento
Donne in età fertile/Misure contraccettive
Le donne in età fertile devono usare misure contraccettive efficaci durante il trattamento con retifanlimab e per almeno 4 mesi dopo l’ultima dose di retifanlimab.
Gravidanza
Non esistono dati relativi all’uso di retifanlimab in donne in gravidanza. Non sono stati effettuati studi sulla riproduzione animale con retifanlimab. Gli studi sugli animali hanno dimostrato che l’inibizione della via PD-1/PD-L1 può comportare un aumento del rischio di rigetto immuno-mediato del feto in via di sviluppo, con conseguente morte fetale. Pertanto, in base al suo meccanismo d’azione, retifanlimab può provocare danni al feto se somministrato a una donna in gravidanza. È noto che le immunoglobuline IgG4 umane attraversano la placenta; pertanto retifanlimab potrebbe potenzialmente essere trasmesso dalla madre al feto in via di sviluppo. ZYNYZ non è raccomandato durante la gravidanza e in donne in età fertile che non usano misure contraccettive efficaci (vedere paragrafo 5.3).
Allattamento
Non è noto se retifanlimab sia escreto nel latte materno. Le informazioni relative all’escrezione di retifanlimab nel latte di animali sono insufficienti.
È noto che le immunoglobuline umane sono escrete nel latte materno durante i primi giorni dopo la nascita; le concentrazioni si riducono significativamente subito dopo; di conseguenza, durante questo breve periodo non è possibile escludere un rischio per il lattante. Durante questo specifico periodo deve essere presa la decisione se interrompere la terapia/astenersi dalla terapia con retifanlimab tenendo in considerazione il beneficio dell’allattamento per il bambino e il beneficio della terapia per la donna. Successivamente, retifanlimab potrebbe essere usato durante l’allattamento, se clinicamente necessario.
Fertilità
Non sono disponibili dati clinici sugli eventuali effetti di retifanlimab sulla fertilità. Non sono stati effettuati studi sulla riproduzione animale per valutare l’effetto di retifanlimab sulla fertilità.
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
ZYNYZ altera lievemente la capacità di guidare veicoli e di usare macchinari. A causa di potenziali reazioni avverse come stanchezza (vedere paragrafo 4.8), i pazienti devono essere avvisati di prestare attenzione durante la guida di veicoli o l’uso di macchinari fino a quando non siano sicuri dell’assenza di effetti avversi dovuti a retifanlimab.
4.8 Effetti indesiderati
Riassunto del profilo di sicurezza
Con retifanlimab si sono verificate reazioni avverse immuno-correlate. La maggior parte di queste reazioni, incluse quelle di grado severo, si è risolta dopo l’avvio di una terapia medica adeguata o la sospensione di retifanlimab (vedere “Descrizione di reazioni avverse selezionate” più avanti).
La sicurezza di retifanlimab in monoterapia è stata valutata in 452 pazienti con tumori solidi avanzati che hanno ricevuto la dose raccomandata di 500 mg ogni 4 settimane, inclusi 107 pazienti con MCC metastatico o recidivato localmente avanzato. La durata mediana del trattamento è stata di 5,4 mesi (intervallo: 1 giorno-27 mesi). Le reazioni avverse più comuni sono state stanchezza (35,4%), eruzione cutanea (18,8%), diarrea (18,6%), anemia (16,2%), prurito (15,9%), artralgia (13,3%), stipsi (13,3%), nausea (13,3%), piressia (13,1%) e appetito ridotto (12,6%). Le reazioni avverse sono state gravi nell’11,7% dei pazienti; la maggior parte delle reazioni avverse gravi sono state reazioni avverse immuno-correlate.
La somministrazione di ZYNYZ è stata interrotta definitivamente a causa di reazioni avverse nell’8% dei pazienti; la gran parte di queste reazioni erano eventi immuno-correlati.
La sicurezza di retifanlimab in combinazione con carboplatino e paclitaxel è stata valutata in 154 pazienti con SCAC metastatico o localmente recidivato non operabile. La durata mediana del trattamento con retifanlimab è stata di 7,4 mesi (intervallo: 1 giorno-14,6 mesi). Le reazioni avverse più comuni sono state neutropenia (70,1%), prurito (24%), eruzione cutanea (23,4%), linfopenia (14,3%), ipotiroidismo (14,3%) e alanina aminotransferasi aumentata (10,4%). Le reazioni avverse sono state gravi nel 13,6% dei pazienti; la maggior parte delle reazioni avverse gravi sono state reazioni avverse immuno-correlate. ZYNYZ è stato interrotto definitivamente a causa di reazioni avverse nel 5,8% dei pazienti; la maggior parte di tali reazioni erano eventi immuno-correlati.
Tabella delle reazioni avverse
Le reazioni avverse segnalate nella serie di dati aggregati per i pazienti trattati con ZYNYZ in monoterapia (N = 452) e in combinazione con carboplatino e paclitaxel (N = 154) sono presentate nella Tabella 2.
Tali reazioni vengono presentate in base alla classificazione per sistemi e organi e in base alla frequenza. Le frequenze sono definite nel modo seguente: molto comune (≥ 1/10); comune (≥ 1/100, < 1/10); non comune (≥ 1/1 000, < 1/100); raro (≥ 1/10 000, < 1/1 000); molto raro (< 1/10 000); e non nota (la frequenza non può essere definita sulla base dei dati disponibili). All’interno di ciascun raggruppamento di frequenza, le reazioni avverse sono presentate in ordine decrescente di incidenza.
Tabella 2: Reazioni avverse nei pazienti trattati con retifanlimab
Retifanlimab in monoterapia (N = 452) | Retifanlimab in combinazione con carboplatino e paclitaxel (N = 154) | |||
| Classificazione per sistemi e organi | Frequenze di ogni grado | Frequenze di Grado 3-4 | Frequenze di ogni grado | Frequenze di Grado 3-4 |
| Patologie del sistema emolinfopoietico | Molto comune Anemiaa | Comune Anemiaa | Molto comune Linfopeniab Neutropeniac | Molto comune Neutropeniac Comune Linfopeniab |
| Patologie endocrine | Comune Ipotiroidismo Ipertiroidismo Non comune Insufficienza surrenalica Tiroidited Ipofisite Diabete mellito di tipo 1e | Non comune Insufficienza surrenalica Ipofisite Diabete mellito di tipo 1e | Molto comune Ipotiroidismo Comune Insufficienza surrenalica Ipertiroidismo Ipofisite Iperglicemia Non comune Tiroidite autoimmune Insufficienza corticosurrenalica secondaria | Comune Insufficienza surrenalica Non comune Ipotiroidismo Ipertiroidismo Insufficienza corticosurrenalica secondaria |
Retifanlimab in monoterapia (N = 452) | Retifanlimab in combinazione con carboplatino e paclitaxel (N = 154) | |||
Disturbi del metabolismo e della nutrizione | Molto comune Appetito ridotto | Non comune Appetito ridotto | Comune Iponatremia | Comune Iponatremia |
| Patologie del sistema nervoso | Comune Parestesia Non comune Polineuropatiaf Radicolopatia Paralisi delle corde vocali | Non comune Polineuropatiaf Radicolopatia | Molto comune Neuropatia sensitiva periferica Comune Neuropatia motoria periferica Neuropatia sensitivo-motoria periferica | Comune Neuropatia sensitivo-motoria periferica |
| Patologie dell’occhio | Non comune Uveiteg Cheratite | Non comune Uveiteg | ||
| Patologie cardiache | Non comune Pericardite Miocardite | Non comune Miocardite | ||
Patologie respiratorie, toraciche e mediastiniche | Comune Polmoniteh | Non comune Polmoniteh | ||
Patologie gastrointestinali | Molto comune Diarrea Nausea Stipsi Comune Colitei Non comune Pancreatite | Non comune Diarrea Pancreatite Colitei | Molto comune Colitej Comune Stomatite | Comune Colitej |
| Patologie epatobiliari | Comune Danno epatocellulare Epatitek Non comune Iperbilirubinemia Colangite | Non comune Epatitek Danno epatocellulare Colangite Iperbilirubinemia | Comune Epatitel Non comune Colangite immunomediata | Comune Epatitel Non comune Colangite immunomediata |
Patologie della cute e del tessuto sottocutaneo | Molto comune Eruzione cutaneam Prurito | Comune Eruzione cutaneam | Molto comune Prurito Eruzione cutanean | Comune Eruzione cutanean Non comune Prurito |
Retifanlimab in monoterapia (N = 452) | Retifanlimab in combinazione con carboplatino e paclitaxel (N = 154) | |||
| Patologie del sistema muscoloscheletrico e del tessuto connettivo | Molto comune Artralgia Non comune Artriteo Miosite Fascite eosinofila Polimialgia reumatica | Non comune Artralgia Artriteo Miosite Fascite eosinofila | Comune Artrite | |
| Patologie renali e urinarie | Comune Danno renale acutoInsufficienza renale Non comune Nefrite tubulo-interstiziale | Non comune Danno renale acutoNefrite tubulo-interstiziale | ||
Patologie generali e condizioni relative alla sede di somministrazione | Molto comune Stanchezzap Piressia | Comune Stanchezzap Non comune Piressia | Molto comune Astenia | Comune Astenia |
| Esami diagnostici | Comune Transaminasi aumentateq Creatinina ematica aumentata Amilasi aumentata Lipasi aumentata Bilirubina ematica aumentata Ormone tireostimolante ematico aumentato Non comune Ormone tireostimolante ematico diminuito | Comune Transaminasi aumentateq Non comune Bilirubina ematica aumentata Lipasi aumentata Creatinina ematica aumentata Amilasi aumentata | Molto comune Alanina aminotransferasi aumentata Comune Aspartato aminotransferasi aumentata Lipasi aumentata Creatinina ematica aumentata Amilasi aumentata | Comune Alanina aminotransferasi aumentata Aspartato aminotransferasi aumentata Lipasi aumentata Creatinina ematica aumentata Amilasi aumentata Non comune Creatinina ematica aumentata Amilasi aumentata |
Retifanlimab in monoterapia (N = 452) | Retifanlimab in combinazione con carboplatino e paclitaxel (N = 154) | |||
| Traumatismi, intossicazioni e complicazioni da procedura | Comune Reazione correlata a infusioner | Non comune Reazione correlata a infusioner | Comune Reazione correlata a infusione | Non comune Reazione correlata a infusione |
a Include anemia, anemia da carenza di ferro, anemia delle malattie maligne e anemia da carenza di vitamina B12. b Include linfopenia e conta linfocitaria diminuita.
c Include neutropenia e conta dei neutrofili diminuita.
d Include tiroidite e tiroidite autoimmune.
e Include chetoacidosi diabetica.
f Include polineuropatia e polineuropatia demielinizzante.
g Include uveite e irite.
h Include polmonite, malattia polmonare interstiziale, polmonite in via di organizzazione e infiltrazione polmonare. i Include colite ed enterocolite immuno-mediata.
j Include colite, enterocolite immuno-mediata e diarrea immuno-mediata.
k Include epatite ed epatite autoimmune.
l Include epatite ed epatite immuno-mediata.
m Include eruzione cutanea, eruzione cutanea maculo-papulare, esantema eritematoso, eruzione cutanea pruriginosa, dermatite, psoriasi, eruzione cutanea maculare, eruzione cutanea papulare, cheratosi lichenoide, esantema pustoloso, dermatite bollosa, eritrodisestesia palmo-plantare, necrolisi epidermica tossica ed eruzione cutanea tossica.
n Include eruzione cutanea, esantema eritematoso, eruzione cutanea maculo-papulare ed eruzione cutanea. pruriginosa.
o Include artrite e poliartrite.
p Include astenia e stanchezza.
q Include transaminasi aumentate, alanina aminotransferasi aumentata e aspartato aminotransferasi aumentata. r Include ipersensibilità a farmaci e reazione correlata a infusione.
Descrizione di reazioni avverse selezionate
Le reazioni avverse selezionate descritte di seguito sono basate sulla sicurezza di retifanlimab in monoterapia in una popolazione di sicurezza aggregata di 452 pazienti con tumori solidi avanzati, inclusi pazienti con MCC metastatico o recidivato localmente avanzato, e sulla sicurezza di retifanlimab in combinazione con carboplatino e paclitaxel in 154 pazienti con SCAC metastatico o localmente recidivato non operabile. Le linee guida per la gestione di queste reazioni avverse sono descritte nel paragrafo 4.2.
Reazioni avverse immuno-correlate (vedere paragrafo 4.4)
Polmonite immuno-correlata
Casi di polmonite immuno-correlata si sono verificati nel 3,1% dei pazienti in monoterapia con retifanlimab, che includevano l’1,3% dei pazienti con Grado 2, 0,9% dei pazienti con Grado 3 e 0,2% dei pazienti con Grado 5. Il tempo mediano all’insorgenza di polmonite è stato di 100 giorni (intervallo: 43-673 giorni). La polmonite ha portato all’interruzione permanente di retifanlimab nello 0,2% dei pazienti. Tra i pazienti con polmonite, il 71,4% ha ricevuto corticosteroidi per via sistemica. La polmonite si è risolta nel 78,6% dei pazienti, con un tempo mediano alla risoluzione di 37 giorni (intervallo: 9-104 giorni).
Colite immuno-correlata
Casi di colite immuno-correlata si sono verificati nel 2,7% dei pazienti in monoterapia con retifanlimab, che includevano l’1,1% dei pazienti con Grado 2, 0,4% dei pazienti con Grado 3 e 0,2% dei pazienti con Grado 4. Il tempo mediano all’insorgenza di colite è stato di 165,5 giorni (intervallo: 11-749 giorni). La colite ha portato all’interruzione permanente di retifanlimab nello 0,9% dei pazienti. Tra i pazienti con colite, il 75% ha ricevuto corticosteroidi per via sistemica e l’8,3% ha ricevuto un altro immunosoppressore (infliximab). La colite si è risolta nel 66,7% dei pazienti, con un tempo mediano alla risoluzione di 83,5 giorni (intervallo: 15-675 giorni).
Nei pazienti con SCAC che hanno ricevuto retifanlimab in combinazione con carboplatino e paclitaxel si sono verificati casi di colite immuno-correlata nel 10,4% dei pazienti, che includevano il 3,2% dei pazienti con Grado 2, 2,6% dei pazienti con Grado 3 e 0,6% dei pazienti con Grado 4. Il tempo mediano all’insorgenza di colite è stato di 83,5 giorni (intervallo: 3-271 giorni). La colite ha portato all’interruzione permanente di retifanlimab nell’1,3% dei pazienti. Tra i pazienti con colite, il 93,8% ha ricevuto corticosteroidi per via sistemica e il 6,3% ha ricevuto un altro immunosoppressore (infliximab). La colite si è risolta nel 93,8% dei pazienti, con un tempo mediano alla risoluzione di 27 giorni (intervallo: 1-102 giorni).
Nefrite immuno-correlata
Casi di nefrite immuno-correlata si sono verificati nel 2% dei pazienti in monoterapia con retifanlimab, che includevano lo 0,4% dei pazienti con Grado 2, 1,1% dei pazienti con Grado 3 e 0,4% dei pazienti con Grado 4. Il tempo mediano all’insorgenza di nefrite è stato di 176 giorni (intervallo: 15-515 giorni). La nefrite ha portato all’interruzione permanente di retifanlimab nell’1,1% dei pazienti. Tra i pazienti con nefrite, il 66,7% ha ricevuto corticosteroidi per via sistemica. La nefrite si è risolta nel 44,4% dei pazienti, con un tempo mediano alla risoluzione di 22,5 giorni (intervallo: 9-136 giorni).
Endocrinopatie immuno-correlate
Casi di ipotiroidismo si sono verificati nel 10,2% dei pazienti in monoterapia con retifanlimab, che includevano il 4,9% dei pazienti con Grado 2. Il tempo mediano all’insorgenza di ipotiroidismo è stato di 88 giorni (intervallo: 1-505 giorni). Nessuno di questi eventi ha portato all’interruzione permanente di retifanlimab. L’ipotiroidismo si è risolto nel 32,6% dei pazienti, con un tempo mediano alla risoluzione di 56 giorni (intervallo: 2-224 giorni).
Nei pazienti con SCAC che hanno ricevuto retifanlimab in combinazione con carboplatino e paclitaxel si sono verificati casi di ipotiroidismo nel 14,3% dei pazienti, che includevano il 9,1% dei pazienti con Grado 2 e 0,6% dei pazienti con Grado 4. Il tempo mediano all’insorgenza di ipotiroidismo è stato di 138,5 giorni (intervallo: 55-390 giorni). L’ipotiroidismo ha portato all’interruzione permanente di retifanlimab in 1 paziente. L’ipotiroidismo si è risolto nel 27,3% dei pazienti, con un tempo mediano alla risoluzione di 114 giorni (intervallo: 57-212 giorni).
Casi di ipertiroidismo si sono verificati nel 5,8% dei pazienti in monoterapia con retifanlimab, che includevano il 2,7% dei pazienti con Grado 2. Il tempo mediano all’insorgenza di ipertiroidismo è stato di 55,5 giorni (intervallo: 8-575 giorni). Nessuno di questi eventi ha portato all’interruzione permanente di retifanlimab. L’ipertiroidismo si è risolto nel 61,5% dei pazienti, con un tempo mediano alla risoluzione di 74 giorni (intervallo: 15-295 giorni).
Nei pazienti con SCAC che hanno ricevuto retifanlimab in combinazione con carboplatino e paclitaxel si sono verificati casi di ipertiroidismo nell’8,4% dei pazienti, che includevano il 3,2% dei pazienti con Grado 2 e 0,6% dei pazienti con Grado 3. Il tempo mediano all’insorgenza di ipertiroidismo è stato di 82 giorni (intervallo: 8-278 giorni). Nessuno di questi eventi ha portato all’interruzione permanente di retifanlimab. L’ipertiroidismo si è risolto nel 76,9% dei pazienti, con un tempo mediano alla risoluzione di 29 giorni (intervallo: 8-130 giorni).
Casi di ipofisite si sono verificati nello 0,7% dei pazienti in monoterapia con retifanlimab, che includevano lo 0,4% dei pazienti con Grado 2 e 0,2% di pazienti con Grado 3. Il tempo mediano all’insorgenza di ipofisite è stato di 308 giorni (intervallo: 266-377 giorni). L’ipofisite ha portato all’interruzione permanente di retifanlimab nello 0,2% dei pazienti. L’ipofisite si è risolta nel 33,3% dei pazienti, con un tempo alla risoluzione di 6 giorni.
Nei pazienti con SCAC che hanno ricevuto retifanlimab in combinazione con carboplatino e paclitaxel si sono verificati casi di ipofisite in 2 pazienti (1,3%, entrambi di Grado 2). Il tempo mediano all’insorgenza di ipofisite è stato di 192 giorni (intervallo: 90-294 giorni). Nessuno dei due eventi ha portato all’interruzione permanente di retifanlimab. L’ipofisite si è risolta in 1 dei 2 pazienti, con un tempo alla risoluzione di 8 giorni.
Casi di insufficienza surrenalica si sono verificati nello 0,9% dei pazienti in monoterapia con retifanlimab, che includevano lo 0,4% dei pazienti con Grado 2 e 0,4% dei pazienti con Grado 3. Il tempo mediano all’insorgenza di insufficienza surrenalica è stato di 220,5 giorni (intervallo: 146-275 giorni). Nessuno di questi eventi ha portato all’interruzione permanente di retifanlimab. L’insufficienza surrenalica si è risolta nel 25% dei pazienti, con un tempo alla risoluzione di 12 giorni.
Nei pazienti con SCAC che hanno ricevuto retifanlimab in combinazione con carboplatino e paclitaxel si sono verificati casi di insufficienza surrenalica nel 5,8% dei pazienti, che includevano l’1,9% dei pazienti con Grado 2 e 1,9% dei pazienti con Grado 3. Il tempo mediano all’insorgenza dell’insufficienza surrenalica è stato di 197 giorni (intervallo: 63-302 giorni). Un evento ha portato all’interruzione permanente di retifanlimab. L’insufficienza surrenalica si è risolta nel 44,4% dei pazienti, con un tempo alla risoluzione di 13,5 giorni.
Casi di diabete mellito di tipo 1 manifestatisi come chetoacidosi diabetica (Grado 3) si sono verificati nello 0,2% dei pazienti in monoterapia con retifanlimab. Il tempo all’insorgenza di chetoacidosi diabetica è stato di 284 giorni. L’evento non ha portato all’interruzione di retifanlimab e si è risolto con un tempo alla risoluzione di 6 giorni.
Epatite immuno-correlata
Casi di epatite immuno-correlata si sono verificati nel 3,5% dei pazienti in monoterapia con retifanlimab, che includevano lo 0,9% dei pazienti con Grado 2, 2,4% dei pazienti con Grado 3 e 0,2% dei pazienti con Grado 4. Il tempo mediano all’insorgenza di epatite è stato di 70,5 giorni (intervallo: 8-580 giorni). L’epatite ha portato all’interruzione permanente di retifanlimab nell’1,5% dei pazienti. Tra i pazienti con epatite, l’81,3% ha ricevuto corticosteroidi per via sistemica e il 6,3% ha ricevuto un altro immunosoppressore (micofenolato mofetile). L’epatite si è risolta nel 56,3% dei pazienti, con un tempo mediano alla risoluzione di 22 giorni (intervallo: 6-104 giorni).
Nei pazienti con SCAC che hanno ricevuto retifanlimab in combinazione con carboplatino e paclitaxel si sono verificati casi di epatite immuno-correlata in 2 pazienti (1,3%, entrambi di Grado 3). Il tempo mediano all’insorgenza di epatite è stato di 195,5 giorni (intervallo: 140-251 giorni). L’epatite ha portato all’interruzione permanente di retifanlimab in 1 paziente. Entrambi i pazienti con epatite hanno ricevuto corticosteroidi per via sistemica e un altro immunosoppressore (micofenolato mofetile). L’epatite si è risolta in entrambi i pazienti, con un tempo mediano alla risoluzione di 58,5 giorni (intervallo: 57-60 giorni).
Reazioni cutanee immuno-correlate
Reazioni cutanee immuno-correlate si sono verificate nel 9,5% dei pazienti in monoterapia con retifanlimab, che includevano l’8% dei pazienti con Grado 2, 1,1% dei pazienti con Grado 3 e 0,2% dei pazienti con Grado 4. Il tempo mediano all’insorgenza di reazioni cutanee è stato di 86 giorni (intervallo: 2-589 giorni). Le reazioni cutanee hanno portato all’interruzione permanente di retifanlimab nello 0,7% dei pazienti. Tra i pazienti con reazioni cutanee, il 32,6% ha ricevuto corticosteroidi per via sistemica. Le reazioni cutanee si sono risolte nel 72,1% dei pazienti, con un tempo mediano alla risoluzione di 37 giorni (intervallo: 3-470 giorni).
Nei pazienti con SCAC che hanno ricevuto retifanlimab in combinazione con carboplatino e paclitaxel si sono verificate reazioni cutanee immuno-correlate nell’11,7% dei pazienti, che includevano il 9,7% dei pazienti con Grado 2 e 1,9% dei pazienti con Grado 3. Il tempo mediano all’insorgenza di reazioni cutanee è stato di 46,5 giorni (intervallo: 2-443 giorni). Le reazioni cutanee hanno portato all’interruzione permanente di retifanlimab in 2 pazienti. Tra i pazienti con reazioni cutanee, il 33,3% ha ricevuto corticosteroidi per via sistemica. Le reazioni cutanee si sono risolte nel 72,2% dei pazienti, con un tempo mediano alla risoluzione di 22 giorni (intervallo: 5-385 giorni).
Reazioni correlate all’infusione
Reazioni correlate all’infusione si sono verificate nel 6,2% dei pazienti in monoterapia con retifanlimab, che includevano il 2,2% dei pazienti con Grado 2 e 0,4% dei pazienti con Grado 3. Le reazioni correlate all’infusione hanno portato all’interruzione permanente di retifanlimab nello 0,4% dei pazienti.
Nei pazienti con SCAC che hanno ricevuto retifanlimab in combinazione con carboplatino e paclitaxel si sono verificate reazioni correlate all’infusione nel 9,7% dei pazienti, che includevano l’1,9% dei pazienti con Grado 3. Nessuna delle reazioni correlate all’infusione ha portato all’interruzione permanente di retifanlimab.
Anomalie di laboratorio
Nei pazienti con SCAC che hanno ricevuto retifanlimab in combinazione con chemioterapia, la percentuale di pazienti che hanno manifestato uno scostamento dal basale verso un’anomalia di laboratorio di Grado 3 o 4 in > 3% dei pazienti è stata del 42,8% per linfociti diminuiti, del 52% per neutrofili diminuiti, del 4,5% per lipasi, del 3,9% per alanina aminotransferasi e del 3,9% per aspartato aminotransferasi.
Segnalazione di reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato nell’allegato V.
4.9 Sovradosaggio
In caso di sovradosaggio, i pazienti devono essere monitorati attentamente per eventuali segni o sintomi di reazioni avverse e deve essere istituito un trattamento appropriato dei sintomi.
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: Farmaci antineoplastici, inibitori di PD-1/PD-L1 (proteina morte cellulare programmata 1/ligando 1). Codice ATC: L01FF10
Meccanismo d’azione
Retifanlimab è un anticorpo monoclonale (immunoglobulina G4, o IgG4) che si lega al recettore della morte programmata 1 (PD-1) bloccandone l’interazione con i ligandi PD-L1 e PD-L2. L’associazione di PD-1 con i suoi ligandi PD-L1 e PD-L2, che sono espressi dalle cellule che presentano l’antigene e possono essere espressi dalle cellule tumorali e/o da altre cellule presenti nel microambiente tumorale, determina l’inibizione di funzioni dei linfociti T quali la proliferazione, la secrezione di citochine e l’attività citotossica. Legandosi al recettore di PD-1, retifanlimab blocca l’interazione con i ligandi PD-L1 e PD-L2 e potenzia l’attività dei linfociti T.
Effetti farmacodinamici
Immunogenicità
Sono stati rilevati raramente anticorpi anti-farmaco (Anti-Drug Antibodies - ADA). Non sono state osservate evidenze di un impatto degli ADA sulla farmacocinetica, sull’efficacia o sulla sicurezza.
Efficacia e sicurezza clinica
Carcinoma a cellule squamose del canale anale (SCAC)
L’efficacia e la sicurezza di retifanlimab in combinazione con carboplatino e paclitaxel sono state oggetto di indagine nello studio POD1UM-303/InterAACT-2, uno studio multicentrico di fase III, randomizzato, in doppio cieco che ha arruolato pazienti con SCAC metastatico o localmente recidivato, non operabile, naïve alla chemioterapia. Non erano eleggibili pazienti con malattie autoimmuni attive o patologie con necessità di immunosoppressione, compromissione epatica o renale di grado severo, cardiopatie clinicamente significative, storia di trapianto d’organo, performance status (PS) secondo Eastern Cooperative Oncology Group (ECOG) ≥ 2 o evidenza di malattia polmonare interstiziale o polmonite non infettiva attiva. Erano eleggibili pazienti che non avevano ricevuto una precedente terapia sistemica ad eccezione di un agente radiosensibilizzante o una terapia adiuvante o neoadiuvante completata > 6 mesi precedenti all’ingresso nello studio, così come pazienti HIV-positivi, con carica virale non rilevabile, conta CD4+ ≥ 200 cellule/microlitro e in terapia antiretrovirale. Nello studio non sono stati arruolati pazienti che avevano ricevuto in precedenza un trattamento con terapie dirette verso PD-(L)1.
La randomizzazione è stata stratificata per espressione di PD-L1 (< 1% versus ≥ 1%), regione ed estensione della malattia (localmente recidivata versus metastatica). I pazienti sono stati randomizzati (1:1) a ricevere, alternativamente:
- Retifanlimab 500 mg per endovena ogni 4 settimane nel Giorno 1, carboplatino AUC 5 mg/mL nel Giorno 1 e paclitaxel 80 mg/m2 nei Giorni 1, 8 e 15 per 6 cicli, seguiti da retifanlimab 500 mg per endovena ogni 4 settimane;
- Placebo per endovena ogni 4 settimane nel Giorno 1, carboplatino AUC 5 mg/mL nel Giorno 1 e paclitaxel 80 mg/m2 nei Giorni 1, 8 e 15 per 6 cicli, seguiti da placebo 500 mg per endovena ogni 4 settimane.
Il trattamento con retifanlimab è proseguito fino a progressione della malattia, tossicità inaccettabile, decesso o ritiro del consenso, per un periodo massimo di 12 mesi. Sono state eseguite valutazioni della risposta tumorale ogni 8 settimane per l’intero periodo di trattamento. Ai pazienti che avevano ricevuto il placebo in combinazione con carboplatino e paclitaxel e che hanno manifestato una progressione della malattia documentata (verificata da una revisione centrale indipendente in cieco [Blinded Indipendent Central Review - BICR]) è stata data la possibilità di ricevere retifanlimab 500 mg in monoterapia durante un periodo di trattamento cross-over.
Tra i 308 pazienti arruolati, l’età mediana era 62 anni (intervallo: 29-86 anni), con 31 (10,1%) di età pari o superiore a 75 anni; il 27,9% era di sesso maschile, l’87,3% era di etnia caucasica e lo stato funzionale ECOG era 0 (54,5%) o 1 (45,1%). Il 71% dei pazienti ha riferito una pregressa radioterapia e il 34,7% era stato sottoposto ad un precedente intervento chirurgico. Il 4% dei pazienti era HIV-positivo. L’83% dei pazienti presentava una malattia metastatica al basale. Un’espressione di PD-L1 ≥ 1% era presente nel 91% dei tumori.
L’endpoint primario di efficacia era la sopravvivenza libera da progressione (Progression-Free Survival, PFS), valutata tramite BICR in base ai criteri RECIST (Response Evaluation Criteria in Solid Tumours) versione 1.1, mentre l’endpoint secondario principale era la sopravvivenza globale (Overall Survival, OS). Ulteriori endpoint secondari di efficacia comprendevano il tasso di risposta oggettiva (Objective Response Rate, ORR) e la durata della risposta (Duration Of Response, DOR).
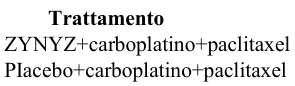
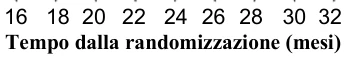
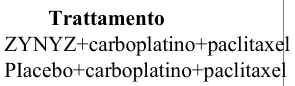
I risultati relativi all’efficacia sono riassunti nella Tabella 3, nella Figura 1 e nella Figura 2.
Tabella 3: Risultati di efficacia dello studio POD1UM-303/InterAACT-2 per i pazienti con SCAC metastatico o localmente recidivato non operabile
| Endpoint | ZYNYZ in combinazione con carboplatino e paclitaxel (N = 154) | Placebo in combinazione con carboplatino e paclitaxel (N = 154) |
| Sopravvivenza libera da progressionea,b | ||
| Eventi, n (%) | 92 (59,7) | 110 (71,4) |
| Mediana in mesi (IC al 95%) | 9,3 (7,5; 11,3) | 7,4 (7,1; 7,7) |
| Rapporto di rischio (IC al 95%) | 0,63 (0,47; 0,84) | |
| p-valuec | 0,0013 | |
| Sopravvivenza globaled | ||
| Decessi, n (%) | 78 (50,6) | 94 (61,0) |
| Mediana in mesi (IC al 95%) | 32,8 (25,7; 44,5) | 22,2 (15,7; 27,2) |
| Rapporto di rischio (IC al 95%) | 0,75 (0,55; 1,01) | |
| Tasso di risposta oggettivaa | ||
| Tasso di risposta oggettiva (IC al 95%) | 55,8% (47,6; 63,8) | 44,2% (36,2; 52,4) |
IC = intervallo di confidenza.
a Basata sull’analisi primaria.
b Durata mediana del follow-up per PFS: ZYNYZ in combinazione con carboplatino e paclitaxel = 7,6 mesi (intervallo: 0-33,9 mesi); placebo in combinazione con carboplatino e paclitaxel = 7,1 mesi (intervallo: 0-27,4 mesi). c p-value bilaterale basato sul test dei log-rank stratificato.
d Basata sull’analisi finale; la OS non ha raggiunto la soglia prestabilita di significatività statistica.
Figura 1: Curva di Kaplan-Meier per la PFS nello studio POD1UM-303/InterAACT-2 (analisi finale)
| Numero di pazienti a rischio | ||
| ZYNYZ+carboplatino+paclitaxel | 154 | |

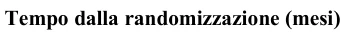
139 117 103 75
| 59 |
54 47 42 37 35 29 26 23 20 18 14 12 8 7 5 4 3 1 0
| PIacebo+carboplatino+paclitaxel | 154 |
128 100 84 54
| 39 |
28 23 21 19 18 16 13 9 7 7 4 4 3 2 0
Figura 2: Curva di Kaplan-Meier per la OS nello studio POD1UM-303/InterAACT-2 (analisi finale)
| Numero di pazienti a rischio |
| ZYNYZ+carboplatino+paclitaxel |
154 139 126 102 89 81 60 47 30 13 6 0
| PIacebo+carboplatino+paclitaxel |
154 140 112 88 77 65 50 36 26 11 4 1 0
carboplatino+paclitaxel Carcinoma a cellule di Merkel (MCC)
L’efficacia e la sicurezza di retifanlimab sono state oggetto di indagine nello studio POD1UM-201, uno studio multiregionale in aperto, a braccio singolo che ha arruolato pazienti con MCC metastatico o recidivato localmente avanzato che non avevano ricevuto in precedenza una terapia sistemica per la loro malattia in stadio avanzato. Non erano eleggibili pazienti con malattie autoimmuni attive o patologie con necessità di immunosoppressione, compromissione epatica o renale di grado severo, cardiopatie clinicamente significative, storia di trapianto d’organo o PS secondo ECOG ≥ 2. Erano eleggibili pazienti HIV-positivi con carica virale non rilevabile, conta CD4+ ≥ 300 cellule/microlitro e in terapia antiretrovirale.
I pazienti hanno ricevuto retifanlimab 500 mg ogni 4 settimane, fino a progressione della malattia o tossicità inaccettabile, per un periodo massimo di 2 anni. È stata eseguita una valutazione dell’efficacia ogni 8 settimane per il primo anno di terapia e successivamente ogni 12 settimane. La principale misura di esito di efficacia, rappresentata dal tasso di risposta oggettiva confermata, e la durata della risposta, sono state valutate da un comitato di revisione centrale indipendente in base ai criteri RECIST versione 1.1. Tutte le risposte in corso sono state seguite per un minimo di 12 mesi.
La valutazione dell’efficacia è stata condotta su una popolazione totale di 101 pazienti. L’età mediana dei pazienti arruolati era 71,1 anni (intervallo: 38-90 anni), con 39 (39%) di età pari o superiore a 75 anni; il 67,3% era di sesso maschile, tutti i pazienti tranne uno erano di etnia caucasica e lo stato funzionale secondo Eastern Cooperative Oncology Group (ECOG) era 0 (73,3%) o 1 (26,7%). Il 37% dei pazienti ha riferito una pregressa radioterapia e il 68,3% era stato sottoposto ad un precedente intervento chirurgico. Il 90% dei pazienti presentava una malattia metastatica. Un paziente era HIV-positivo. La maggioranza dei campioni tumorali analizzati (72,3%) era positiva al poliomavirus delle cellule di Merkel (Merkel Cell Polyomavirus - MCPyV).
I risultati relativi all’efficacia sono riassunti nella Tabella 4. La durata mediana del trattamento è stata di 10,3 mesi (intervallo: 1 giorno-24,8 mesi).
Tabella 4: Risultati di efficacia dello studio POD1UM-201 per i pazienti con MCC metastatico o recidivato localmente avanzato
| Endpoint | ZYNYZ (N = 101) |
| Tasso di risposta oggettiva | |
| Tasso di risposta oggettiva (IC al 95%) | 53,5% (43,3; 63,5) |
| Risposta completa | 16,8% |
| Risposta parziale | 36,6% |
| Durata della risposta | |
| Mediana in mesi (IC al 95%) | 25,3 (14,2; NS) |
| Minimo, massimo (mesi) | 1,1; 38,7+ |
IC = intervallo di confidenza; NS = non stimabile; + indica una risposta in corso.
Durata mediana del follow up: 17,6 mesi (intervallo: 1,1-38,7 mesi).
Efficacia e stato PD-L1/MCPyV
È stata osservata un’attività clinica, indipendentemente dallo stato PD-L1 o MCPyV. Nella Tabella 5 sono riassunti i tassi di risposta oggettiva per espressione tumorale di PD-L1 e stato MCPyV in pazienti con MCC naïve alla chemioterapia con valutazione centralizzata dei risultati dei biomarcatori nello studio POD1UM-201.
Tabella 5: Tassi di risposta oggettiva per espressione tumorale di PD-L1 e stato MCPyV
ZYNYZ Tassi di risposta oggettiva (IC al 95%) N = 101 | |
Espressione di PD-L1a al cut-off ≥ 1% Positiva (n=83) Negativa o non pervenuta (n=18) | 57,8% (46,5; 68,6) 33,3% (13,3; 59,0) |
Stato MCPyV Positivo (n=73) Negativo, equivoco o non pervenuto (n=28) | 52,1% (40; 63,9) 57,1% (37,2; 75,5) |
MCPyV = poliomavirus delle cellule di Merkel.
a L’espressione di PD-L1 è stata determinata mediante immunoistochimica (IHC) con interpretazione del Combined Positive Score (CPS).
Popolazione anziana
Carcinoma a cellule squamose del canale anale (SCAC)
Dei 154 pazienti trattati con retifanlimab in combinazione con carboplatino e paclitaxel nella popolazione di efficacia nello studio POD1UM-303/InterAACT-2, il 37,7% (58/154) aveva almeno 65 anni e il 9,1% (14/154) aveva almeno 75 anni. Non sono state osservate differenze complessive in termini di efficacia tra pazienti anziani e pazienti più giovani trattati con retifanlimab in combinazione con carboplatino e paclitaxel.
Carcinoma a cellule di Merkel (MCC)
Dei 101 pazienti trattati con retifanlimab nella popolazione di efficacia nello studio POD1UM-201, il 76,2% (77/101) aveva almeno 65 anni e il 38,6% (39/101) aveva almeno 75 anni. I tassi di risposta oggettiva in queste fasce d’età sono state rispettivamente del 55,8% (IC al 95%: 44,1; 67,2) e del 48,7% (IC al 95%: 32,4; 65,2).
Popolazione pediatrica
L’Agenzia europea per i medicinali ha previsto l’esonero dall’obbligo di presentare i risultati degli studi con ZYNYZ in tutti i sottogruppi della popolazione pediatrica per il trattamento di MCC e SCAC. Vedere paragrafo 4.2 per informazioni sull’uso pediatrico.
5.2 Proprietà farmacocinetiche
Le caratteristiche farmacocinetiche (PK) di retifanlimab sono state definite mediante un’analisi farmacocinetica di popolazione con dati di concentrazione acquisiti da 788 pazienti con varie neoplasie che hanno ricevuto dosi di retifanlimab pari a 1, 3, 10 mg/kg ogni 2 settimane, 375 mg ogni 3 settimane oppure 3 mg/kg, 10 mg/kg, 500 mg e 750 mg ogni 4 settimane. L’AUC risultava proporzionale alla dose negli intervalli di dosaggio oggetto di studio. La media geometrica (CV%) di Cmax e AUC allo stato stazionario per la dose raccomandata di 500 mg ogni 4 settimane è stata di 197 mg/L (25,4%) e 2 270 die*mg/L (35,1%).
Distribuzione
Il valore medio geometrico (CV%) del volume di distribuzione allo stato stazionario è pari a 6 L (19,8%).
Biotrasformazione
La via metabolica di retifanlimab non è stata definita. Si presume che retifanlimab sia catabolizzato tramite processi di degradazione proteica.
Eliminazione
La media geometrica della clearance (CV%) di retifanlimab dopo la prima dose è stata di 0,301 L/die (38,3%) ed è diminuita nel tempo del 22,9%, determinando una clearance allo stato stazionario di 0,232 L/die (35,7%). Per la dose raccomandata di 500 mg ogni 4 settimane, l’emivita è pari a 15,6 giorni (31,5%) e 19,8 giorni (29,9%), rispettivamente dopo la prima dose e allo stato stazionario.
Popolazioni speciali
Non si prevede che i seguenti fattori abbiano effetti clinicamente importanti sulla farmacocinetica di retifanlimab: età (intervallo: da 18 a 94 anni), peso (da 33 a 133 kg), sesso, etnia o carica tumorale.
Compromissione renale
Gli effetti della compromissione renale sulla clearance di retifanlimab sono stati valutati in analisi farmacocinetica di popolazione su pazienti con compromissione renale lieve (n = 354) o moderata (n = 151) (eGFR compreso tra 89 e 30 mL/min/1,73 m2; n = 505) rispetto a pazienti con funzionalità renale normale (eGFR ≥ 90 mL/min/1,73 m2; n = 263). Non sono state riscontrate differenze clinicamente rilevanti nella clearance di retifanlimab. I dati disponibili per pazienti con compromissione renale severa sono limitati (n = 4, eGFR minimo pari a 26,0 mL/min/1,73 m2). Retifanlimab non è stato studiato in pazienti con malattia renale in fase terminale.
Compromissione epatica
Gli effetti della compromissione epatica sulla clearance di retifanlimab sono stati valutati nell’analisi farmacocinetica di popolazione su pazienti con compromissione epatica lieve (n = 93; TB > ULN fino a 1,5x ULN o AST > ULN) rispetto a pazienti con funzionalità epatica normale (n = 692; TB e AST ≤ ULN). Non sono state riscontrate differenze clinicamente rilevanti nella clearance di retifanlimab. I dati disponibili per pazienti con compromissione epatica moderata sono limitati (n = 1; TB da 1,5x a 3,0x ULN e AST di qualsiasi livello). Retifanlimab non è stato studiato in pazienti con compromissione epatica severa (TB da 3,0x a 10x ULN e AST di qualsiasi livello).
5.3 Dati preclinici di sicurezza
Non sono stati osservati dati di importanza tossicologica nelle scimmie in studi della durata massima di 13 settimane con esposizioni sufficientemente superiori rispetto all’esposizione clinica alla dose raccomandata di 500 mg di retifanlimab ogni 4 settimane.
Non sono stati effettuati studi per valutare il potenziale cancerogeno o genotossico di retifanlimab. Non sono stati effettuati studi sugli animali di tossicità sulla riproduzione e sullo sviluppo con retifanlimab. Uno dei ruoli principali della via di PD-1/PD-L1 è quello di proteggere la gravidanza mantenendo la tolleranza immunitaria materna nei confronti del feto. In modelli di gravidanza murini, è emerso che il blocco di segnale di PD-L1 impatta sulla tolleranza nei confronti del feto, provocando un aumento delle morti fetali; pertanto, tra i rischi potenziali della somministrazione di retifanlimab durante la gravidanza è incluso un aumento dei tassi di aborto o di natimortalità. Secondo quanto riportato in letteratura, non sono state segnalate malformazioni riconducibili al blocco di segnali di PD-1/PD-L1 nella prole di questi animali; tuttavia, si sono verificati disturbi immuno-mediati in topi knockout con soppressione genica di PD-1 e PD-L1. In base al meccanismo d’azione, l’esposizione fetale a retifanlimab potrebbe aumentare il rischio di sviluppare disturbi immuno-mediati o alterare la normale risposta immunitaria.
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Sodio acetato triidrato (per l’aggiustamento del pH) (E262)
Acido acetico glaciale (E260)
Saccarosio
Polisorbato 80 (E433)
Acqua per preparazioni iniettabili
6.2 Incompatibilità
In assenza di studi di compatibilità, questo medicinale non deve essere miscelato con altri medicinali e/o diluenti ad eccezione di quelli menzionati nel paragrafo 6.6. Non devono essere somministrati in concomitanza altri medicinali attraverso la stessa linea di infusione.
6.3 Periodo di validità
Flaconcino non aperto
2 anni
Dopo la diluizione
È stata dimostrata la stabilità chimico-fisica in uso per 24 ore a temperatura compresa tra 2 ºC e 8 ºC e per 8 ore a temperatura ambiente (da 20 ºC a 25 ºC).
Dal punto di vista microbiologico il medicinale deve essere usato immediatamente. Se non viene usato immediatamente, la durata di conservazione in uso e le condizioni prima dell’uso sono responsabilità dell’operatore e di norma non dovrebbero essere superiori a 24 ore a 2 ºC - 8 ºC, a meno che la diluizione non sia avvenuta in condizioni asettiche controllate e validate.
6.4 Precauzioni particolari per la conservazione
Conservare in frigorifero (2 ºC - 8 ºC).
Non congelare.
Conservare nella confezione originale per proteggere il medicinale dalla luce.
Per le condizioni di conservazione dopo la diluizione del medicinale, vedere paragrafo 6.3.
6.5 Natura e contenuto del contenitore
Flaconcino di vetro tipo I chiuso con tappo di gomma clorobutilica rivestita con FluroTec, sigillo di alluminio e capsula flip-off, contenente 20 mL di concentrato.
Ogni confezione contiene un flaconcino.
6.6 Precauzioni particolari per lo smaltimento e la manipolazione
Preparazione e somministrazione
- I medicinali per via parenterale devono essere sottoposti a ispezione visiva per escludere la presenza di particolato e alterazioni del colore prima della loro somministrazione. Retifanlimab è una soluzione da limpida a leggermente opalescente, da incolore a giallo pallido, priva di particolato visibile. Smaltire il flaconcino se la soluzione è torbida, il colore è alterato o è presente particolato visibile.
- Non scuotere il flaconcino.
- Prelevare 20 mL (500 mg) di retifanlimab concentrato dal flaconcino e trasferirli in una sacca per infusione endovenosa contenente una soluzione iniettabile di sodio cloruro 9 mg/mL (0,9%) o una soluzione iniettabile di glucosio 50 mg/mL (5%) in modo da preparare una soluzione diluita con una concentrazione finale compresa tra 1,4 mg/mL e 10 mg/mL. Utilizzare sacche per infusione in polivinilcloruro (PVC) e di-2-etilesilftalato (DEHP), copolimero poliolefinico, poliolefina con poliammide o etilene vinil acetato.
- Miscelare la soluzione diluita capovolgendo delicatamente la sacca per infusione. Non scuotere la sacca per infusione.
Dal punto di vista microbiologico la soluzione diluita, una volta preparata, deve essere usata immediatamente. Se non viene usata immediatamente, è stata dimostrata una stabilità chimico-fisica in uso:
per 8 ore a temperatura ambiente (da 20 ºC a 25 ºC) (inclusa la durata di infusione).
OPPURE
- per 24 ore in frigorifero (2 ºC - 8 ºC). Se la soluzione diluita viene refrigerata, lasciare che raggiunga la temperatura ambiente prima della somministrazione. La soluzione diluita deve essere somministrata entro 4 ore (inclusa la durata di infusione) una volta estratta dal frigorifero. Non congelare.
- Eliminare la soluzione diluita se il suo colore è alterato o se contiene particolato estraneo diverso da tracce di particolato da bianco a traslucido.
- Somministrare la soluzione di retifanlimab mediante infusione endovenosa nell’arco di 30 minuti utilizzando un filtro in linea o filtro aggiuntivo sterile, apirogeno, a bassa affinità proteica, in acetato di cellulosa, fluoruro di polivinilidene o polietersulfone da 0,2 micron a 5 micron oppure a maglia da 15 micron.
- Non somministrare altri medicinali in concomitanza attraverso la stessa linea di infusione.
Smaltimento
- Retifanlimab è esclusivamente monouso; smaltire qualsiasi residuo non utilizzato nel flaconcino.
- Il medicinale non utilizzato e i rifiuti derivati da tale medicinale devono essere smaltiti in conformità alla normativa locale vigente.
7. TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
Incyte Biosciences Distribution B.V.
Paasheuvelweg 25
1105 BP Amsterdam
Paesi Bassi
8. NUMERO(I) DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
EU/1/24/1800/001
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione: 19 aprile 2024
10. DATA DI REVISIONE DEL TESTO
Informazioni più dettagliate su questo medicinale sono disponibili sul sito web dell’Agenzia europea per i medicinali, https://www.ema.europa.eu.
ALLEGATO II
A. PRODUTTORE DEL PRINCIPIO ATTIVO BIOLOGICO E
PRODUTTORE RESPONSABILE DEL RILASCIO DEI LOTTI
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E
UTILIZZO
C. ALTRE CONDIZIONI E REQUISITI
DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA
L’USO SICURO ED EFFICACE DEL MEDICINALE A. PRODUTTORE DEL PRINCIPIO ATTIVO BIOLOGICO E PRODUTTORE
RESPONSABILE DEL RILASCIO DEI LOTTI
Nome e indirizzo del produttore del principio attivo biologico
MacroGenics
9704 Medical Center Drive
Rockville, MD 20850
Stati Uniti
Nome e indirizzo del produttore responsabile del rilascio dei lotti
Incyte Biosciences Distribution B.V.
Paasheuvelweg 25
1105 BP Amsterdam
Paesi Bassi
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E UTILIZZO
Medicinale soggetto a prescrizione medica limitativa (vedere allegato I: riassunto delle caratteristiche del prodotto, paragrafo 4.2).
C. ALTRE CONDIZIONI E REQUISITI DELL’AUTORIZZAZIONE ALL’IMMISSIONE
IN COMMERCIO
- Rapporti periodici di aggiornamento sulla sicurezza (PSUR)
I requisiti per la presentazione degli PSUR per questo medicinale sono definiti nell’elenco delle date di riferimento per l’Unione europea (elenco EURD) di cui all’articolo 107 quater, paragrafo 7, della direttiva 2001/83/CE e successive modifiche, pubblicato sul sito web dell’Agenzia europea per i medicinali.
Il titolare dell’autorizzazione all’immissione in commercio deve presentare il primo PSUR per questo medicinale entro 6 mesi successivi all’autorizzazione.
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA L’USO SICURO ED
EFFICACE DEL MEDICINALE
- Piano di gestione del rischio (RMP)
Il titolare dell’autorizzazione all’immissione in commercio deve effettuare le attività e le azioni di farmacovigilanza richieste e dettagliate nel RMP approvato e presentato nel modulo 1.8.2 dell’autorizzazione all’immissione in commercio e in ogni successivo aggiornamento approvato del RMP.
Il RMP aggiornato deve essere presentato:
- su richiesta dell’Agenzia europea per i medicinali;
- ogni volta che il sistema di gestione del rischio è modificato, in particolare a seguito del ricevimento di nuove informazioni che possono portare a un cambiamento significativo del profilo beneficio/rischio o a seguito del raggiungimento di un importante obiettivo (di farmacovigilanza o di minimizzazione del rischio).
- Misure aggiuntive di minimizzazione del rischio
Prima del lancio di ZYNYZ in ogni Stato membro, il titolare dell’autorizzazione all’immissione in commercio deve concordare con l’autorità nazionale competente il contenuto e il formato del programma educazionale, inclusi i mezzi di comunicazione, le modalità di distribuzione e qualsiasi altro aspetto del programma stesso.
Scopo del programma educazionale è minimizzare il rischio di reazioni avverse immuno-correlate e ottimizzare il profilo rischio/beneficio di ZYNYZ. L’obiettivo di questo strumento è assicurare che le informazioni sul trattamento del paziente con ZYNYZ e sui relativi importanti rischi di reazioni avverse immuno-correlate siano sempre in possesso del paziente e siano presentate agli operatori sanitari interessati ove opportuno. Le informazioni contenute nella scheda del paziente riguardano principalmente i segni e sintomi delle reazioni avverse immuno-correlate e le misure più opportune da intraprendere da parte del paziente e dell’operatore sanitario interessato.
Il titolare dell’autorizzazione all’immissione in commercio garantirà che, in ogni Stato membro in cui ZYNYZ viene commercializzato, tutti gli operatori sanitari che potrebbero prescrivere ZYNYZ abbiano accesso a/abbiano a disposizione i seguenti materiali educazionali:
- Foglio illustrativo
- Scheda del paziente
La scheda del paziente conterrà i seguenti messaggi chiave:
- Un’avvertenza rivolta agli operatori sanitari che hanno in cura il paziente in qualsiasi momento, incluse le situazioni di emergenza, dove si informa che il paziente è in terapia con ZYNYZ
- La comunicazione che il trattamento con ZYNYZ potrebbe aumentare il rischio di reazioni avverse immuno-correlate
- Segni o sintomi di interesse per la sicurezza e indicazioni su quando rivolgersi a un operatore sanitario
- I dati di contatto del medico che ha prescritto ZYNYZ