


Riassunto delle caratteristiche del prodotto - LOQTORZI
1. DENOMINAZIONE DEL MEDICINALE
LOQTORZI 240 mg concentrato per soluzione per infusione
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Un flaconcino di concentrato per soluzione per infusione contiene 240 mg di toripalimab.
Ogni mL di concentrato per soluzione per infusione contiene 40 mg di toripalimab.
Toripalimab è un anticorpo monoclonale (mAb) umanizzato, appartenente alla classe delle immunoglobuline G4 (IgG4), prodotto in cellule ovariche di criceto cinese mediante tecnologia del DNA ricombinante.
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Concentrato per soluzione per infusione.
Soluzione da limpida a leggermente opalescente, da incolore a leggermente gialla, praticamente priva di particelle visibili. Il concentrato per soluzione ha un pH di 5,5-6,5 e un’osmolalità di 260-340 mOsmol/kg.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
LOQTORZI, in associazione a cisplatino e gemcitabina, è indicato per il trattamento di prima linea di pazienti adulti con carcinoma nasofaringeo recidivante, non candidabile a chirurgia o radioterapia, o metastatico.
LOQTORZI, in associazione a cisplatino e paclitaxel, è indicato per il trattamento di prima linea di pazienti adulti con carcinoma a cellule squamose dell’esofago non resecabile avanzato, recidivante o metastatico.
4.2 Posologia e modo di somministrazione
Il trattamento deve essere avviato e supervisionato da medici esperti nel trattamento del cancro.
Posologia
Il regime posologico raccomandato di LOQTORZI è 240 mg ogni 3 settimane (Q3W) somministrati mediante infusione endovenosa, nell’arco di 60 minuti per la prima infusione. Se durante la prima infusione non si sono verificate reazioni correlate all’infusione significative, le infusioni successive possono essere somministrate nell’arco di 30 minuti.
Il trattamento deve proseguire fino alla progressione della malattia, fino alla comparsa di tossicità inaccettabile o per una durata massima di 24 mesi.
Modifiche della dose
Nella tabella 1 sono riportate le modifiche raccomandate per la gestione delle reazioni avverse.
Vedere il riassunto delle caratteristiche del prodotto (RCP) degli altri prodotti da usare in associazione a LOQTORZI.
Tabella 1: Modifiche raccomandate del trattamento con LOQTORZI
| Reazione avversa | Severità1 | Modifica del trattamento |
| Reazioni avverse immuno-correlate | ||
| Polmonite | Grado 2 | Sospendere il trattamento2 |
| Grado 3 o 4 | Interrompere definitivamente il trattamento | |
| Diarrea/colite | Grado 2 o 3 | Sospendere il trattamento2 |
| Grado 4 | Interrompere definitivamente il trattamento | |
| Epatite | Aumenti dell’aspartato aminotransferasi (AST)/alanina aminotransferasi (ALT) maggiori di 3 volte e fino a 5 volte il limite superiore della norma (ULN) oppure Aumenti della bilirubina totale maggiori di 1,5 volte e fino a 3 volte l’ULN | Sospendere il trattamento2 |
Aumenti dell’AST o dell’ALT maggiori di 5 volte l’ULN oppure Aumenti della bilirubina totale maggiori di 3 volte l’ULN | Interrompere definitivamente il trattamento | |
| Endocrinopatie | Insufficienza surrenalica o ipofisite di grado 2-4 | Sospendere il trattamento fino al raggiungimento della stabilità clinica con una terapia ormonale sostitutiva2 |
| Ipertiroidismo o tiroidite di grado 3 o 4 | Sospendere il trattamento fino al raggiungimento della stabilità clinica con una gestione medica appropriata | |
| Diabete mellito di grado 3-4 | Sospendere il trattamento fino al raggiungimento della stabilità clinica con una terapia ipoglicemizzante (insulinica) | |
| Ipotiroidismo di grado 1-4 | Gestire con una terapia ormonale sostitutiva senza sospendere il trattamento con toripalimab | |
| Creatinina ematica aumentata di grado 2-3 | Sospendere il trattamento2 | |
| Reazione avversa | Severità1 | Modifica del trattamento |
| Reazioni avverse immuno-correlate | ||
| Nefrite con disfunzione renale | Creatinina ematica aumentata di grado 4 | Interrompere definitivamente il trattamento |
| Condizioni dermatologiche esfoliative | Sospetta sindrome di Stevens-Johnson (SJS), necrolisi epidermica tossica (TEN) o eruzione cutanea con eosinofilia e sintomi sistemici indotta da farmaco (DRESS) | Sospendere il trattamento2 |
| SJS, TEN o DRESS confermata | Interrompere definitivamente il trattamento | |
| Miocardite | Grado 2, 3 o 4 | Interrompere definitivamente il trattamento |
| Miosite | Grado 2-3 | Sospendere o interrompere definitivamente il trattamento, a seconda della severità2 |
| Grado 4 | Interrompere definitivamente il trattamento | |
Altre reazioni avverse (tra cui, a titolo esemplificativo, tossicità neurologiche, pancreatite, irite, uveite, cistite immuno-correlata e artrite infiammatoria immuno-correlata) | Grado 2-3 | Sospendere o interrompere definitivamente il trattamento, a seconda del tipo e della severità2 |
| Grado 4 | Interrompere definitivamente il trattamento | |
| Reazioni correlate all’infusione | ||
| Reazioni correlate all’infusione | Grado 1 o 2 | Sospendere l’infusione o ridurre la velocità di infusione |
| Grado 3 o 4 | Arrestare l’infusione. Interrompere definitivamente il trattamento | |
1 In base ai Common Terminology Criteria for Adverse Events (CTCAE) del National Cancer Institute (NCI), versione 5.0.
2 Riprendere il trattamento con LOQTORZI nei pazienti con risoluzione al grado 0-1 dopo una riduzione graduale del dosaggio di corticosteroidi. Interrompere definitivamente il trattamento in caso di grado non inferiore a 1 entro 12 settimane dall’inizio della terapia steroidea o impossibilità di ridurre la dose di prednisone a 10 mg al giorno o meno (o equivalente) entro 12 settimane dall’inizio della terapia steroidea, oppure, per le endocrinopatie, impossibilità di raggiungere la stabilità clinica con una terapia ormonale sostitutiva.
Scheda per il paziente
Tutti i medici che prescrivono LOQTORZI devono informare i pazienti in merito alla scheda per il paziente, spiegando cosa fare se si manifestano sintomi di reazioni avverse immuno-correlate. Il medico fornirà la scheda per il paziente a ogni paziente.
Popolazioni speciali
Anziani
Non sono raccomandati aggiustamenti della dose nei pazienti di età pari o superiore a 65 anni (vedere paragrafo 5.2).
Compromissione renale
Non sono necessari aggiustamenti della dose nei pazienti con compromissione renale lieve o moderata. I dati disponibili nei pazienti con compromissione renale severa non sono sufficienti per indicare raccomandazioni posologiche (vedere paragrafo 5.2).
Compromissione epatica
Non sono raccomandati aggiustamenti della dose nei pazienti con compromissione epatica lieve. I dati disponibili nei pazienti con compromissione epatica moderata o severa non sono sufficienti per indicare raccomandazioni posologiche (vedere paragrafo 5.2).
Popolazione pediatrica
La sicurezza e l’efficacia di LOQTORZI nei bambini e negli adolescenti di età inferiore a 18 anni non sono state stabilite. Non ci sono dati disponibili.
Modo di somministrazione
LOQTORZI è solo per uso endovenoso e deve essere somministrato mediante infusione. La prima infusione deve essere somministrata nell’arco di 60 minuti mediante una pompa per infusione con filtro in linea (dimensione dei pori di 0,2 micron o 0,22 micron). Se durante la prima infusione non si sono verificate reazioni correlate all’infusione, le infusioni successive possono essere somministrate nell’arco di 30 minuti.
Quando viene somministrato lo stesso giorno della chemioterapia, LOQTORZI deve essere somministrato prima di quest’ultima tramite una linea endovenosa diversa.
Per istruzioni sulla diluizione del medicinale prima della somministrazione, vedere paragrafo 6.6.
4.3 Controindicazioni
Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1.
4.4 Avvertenze speciali e precauzioni d’impiego
Tracciabilità
Al fine di migliorare la tracciabilità dei medicinali biologici, il nome e il numero di lotto del medicinale somministrato devono essere chiaramente registrati.
Reazioni avverse immuno-correlate
Nei pazienti trattati con anticorpi che bloccano la via della proteina 1 di morte cellulare programmata/del ligando 1 di morte programmata (PD-1/PD-L1), incluso toripalimab, possono verificarsi reazioni avverse immuno-correlate, che possono essere severe o fatali. Benché solitamente le reazioni avverse immuno-correlate si verifichino durante il trattamento con anticorpi anti-PD-1/PD-L1, i sintomi possono manifestarsi anche dopo l’interruzione del trattamento. Le reazioni avverse immuno-correlate possono verificarsi in qualsiasi organo o tessuto e possono colpire più di un apparato/sistema del corpo contemporaneamente. Le reazioni avverse immuno-correlate importanti riportate in questo paragrafo non includono tutte le possibili reazioni immuno-correlate severe e fatali.
L’identificazione e la gestione precoci delle reazioni avverse immuno-correlate sono essenziali per garantire l’utilizzo sicuro degli anticorpi anti-PD-1/PD-L1. I pazienti devono essere monitorati attentamente per la comparsa di segni e sintomi di reazioni avverse immuno-correlate. È necessario valutare i parametri di chimica clinica, inclusi enzimi epatici, creatinina e funzionalità tiroidea, al basale e periodicamente durante il trattamento. In caso di sospette reazioni avverse immuno-correlate, devono essere effettuati esami appropriati per escludere eziologie alternative, incluse infezioni. Occorre istituire tempestivamente una gestione medica, ricorrendo anche, ove opportuno, a un consulto specializzato.
Il trattamento con toripalimab deve essere sospeso o interrotto definitivamente, a seconda del tipo e della severità della reazione avversa (vedere paragrafo 4.2). Se il trattamento con toripalimab deve essere sospeso o interrotto definitivamente, somministrare una terapia corticosteroidea sistemica (1-2 mg/kg/die di prednisone o equivalente) fino al miglioramento a un grado pari o inferiore a 1. In caso di sospetta miocardite, avviare una terapia steroidea ad alte dosi (ad es. metilprednisolone 1 g/die per via endovenosa per 3-5 giorni). Una volta ottenuto il miglioramento a un grado pari o inferiore a 1, avviare la riduzione graduale del dosaggio dei corticosteroidi. Nei pazienti con reazioni avverse immuno-correlate non controllate tramite terapia corticosteroidea, considerare la possibilità di somministrare altri immunosoppressori sistemici. Per le endocrinopatie, se necessario, deve essere istituita una terapia ormonale sostitutiva.
Il trattamento con toripalimab può essere ripreso entro 12 settimane dall’ultima dose di toripalimab se la reazione avversa regredisce a un grado ≤ 1 e la dose di corticosteroide è stata ridotta a ≤ 10 mg/die di prednisone o equivalente.
Il trattamento con toripalimab deve essere interrotto definitivamente in caso di reazione avversa immuno-correlata di grado 3 che si ripresenta o di reazione avversa immuno-correlata di tossicità di grado 4, eccetto le endocrinopatie controllate tramite terapia ormonale sostitutiva (vedere paragrafi 4.2 e 4.8).
Le linee guida per la gestione delle reazioni avverse di tossicità che non richiedono necessariamente steroidi sistemici (ad es. endocrinopatie e reazioni cutanee) sono discusse di seguito.
Nei pazienti con malattia auto-immune (autoimmune disease, AID) preesistente, i dati provenienti da studi osservazionali suggeriscono che il rischio di reazioni avverse immuno-mediate a seguito di terapia con inibitori del checkpoint immunitario può essere aumentato rispetto al rischio nei pazienti senza AID preesistente. Inoltre, le riacutizzazioni dell’AID sottostante sono state frequenti, ma nella maggior parte dei casi sono state lievi e gestibili.
Polmonite immuno-correlata
Toripalimab può causare polmonite immuno-correlata (vedere paragrafo 4.8). I pazienti devono essere monitorati per la comparsa di segni e sintomi di polmonite. La polmonite sospetta deve essere confermata con indagini radiografiche, escludendo altre cause. I pazienti devono essere gestiti con modifiche del trattamento con toripalimab e corticosteroidi, secondo indicazione clinica (vedere paragrafo 4.2 e le indicazioni per il trattamento corticosteroideo nel paragrafo 4.4 che precede).
Colite immuno-correlata
Toripalimab può causare colite immuno-correlata, che può manifestarsi con diarrea (vedere paragrafo 4.8). I pazienti devono essere monitorati per la comparsa di segni e sintomi di colite e devono essere gestiti con modifiche del trattamento con toripalimab, agenti antidiarroici e corticosteroidi, secondo indicazione clinica (vedere paragrafo 4.2 e le indicazioni per il trattamento corticosteroideo nel paragrafo 4.4 che precede). In caso di colite refrattaria ai corticosteroidi, considerare la possibilità di ripetere gli esami per le infezioni per escludere eziologie alternative. Nei pazienti trattati con altri anticorpi anti-PD-1/PD-L1 affetti da colite immuno-correlata refrattaria ai corticosteroidi è stata segnalata infezione da/riattivazione del citomegalovirus (CMV).
Epatotossicità ed epatite immuno-correlata
Toripalimab può causare epatite immuno-correlata (vedere paragrafo 4.8). I pazienti devono essere monitorati per la comparsa di alterazioni della funzionalità epatica periodicamente e come indicato, in base alla valutazione clinica. I pazienti devono essere gestiti con modifiche del trattamento con toripalimab (vedere paragrafo 4.2) e corticosteroidi, secondo indicazione clinica (vedere le indicazioni per il trattamento corticosteroideo nel paragrafo 4.4 che precede).
Endocrinopatie immuno-correlate
Insufficienza surrenalica
Toripalimab può causare insufficienza surrenalica primaria o secondaria (vedere paragrafo 4.8). I pazienti devono essere monitorati per la comparsa di segni e sintomi di insufficienza surrenalica. In caso di insufficienza surrenalica di grado 2-4, il trattamento con toripalimab deve essere sospeso fino al raggiungimento della stabilità clinica del paziente con una terapia ormonale sostitutiva fisiologica (vedere paragrafo 4.2).
Ipofisite
Toripalimab può causare ipofisite immuno-correlata (vedere paragrafo 4.8). L’ipofisite può manifestarsi con sintomi acuti associati all’effetto massa, come cefalea, fotofobia o difetti del campo visivo. L’ipofisite può causare ipopituitarismo. I pazienti devono essere monitorati per la comparsa di segni e sintomi di ipofisite. In caso di ipofisite di grado 2-4, il trattamento con toripalimab deve essere sospeso fino al raggiungimento della stabilità clinica del paziente con una terapia ormonale sostitutiva fisiologica (vedere paragrafo 4.2).
Disturbi della tiroide
Toripalimab può causare disturbi della tiroide immuno-correlati (vedere paragrafo 4.8). I pazienti devono essere monitorati per la comparsa di segni e sintomi di disturbi della tiroide prima del trattamento e periodicamente durante lo stesso, nonché come indicato in base alla valutazione clinica.
L’ipotiroidismo può essere gestito con una terapia sostitutiva senza sospendere il trattamento con toripalimab e senza corticosteroidi (vedere paragrafo 4.2). La tiroidite può manifestarsi con o senza disfunzione tiroidea concomitante. La tiroidite e l’ipertiroidismo possono essere gestiti con un trattamento sintomatico, che può includere una terapia soppressiva della tiroide e/o corticosteroidea per la tiroidite acuta. Il trattamento con toripalimab deve essere sospeso in caso di tiroidite o ipertiroidismo di grado ≥ 3 fino all’ottenimento del controllo tramite gestione medica e al raggiungimento della stabilità clinica del paziente. I pazienti devono essere monitorati per la comparsa di ipotiroidismo, che può seguire ipertiroidismo o tiroidite. È necessario monitorare la funzionalità tiroidea e i livelli ormonali per garantire una terapia ormonale sostitutiva appropriata.
Diabete mellito di tipo 1, che può manifestarsi con chetoacidosi diabetica
Toripalimab può causare diabete mellito di tipo 1 immuno-correlato (vedere paragrafo 4.8). I pazienti devono essere monitorati per la comparsa di iperglicemia e di altri segni e sintomi di diabete. In caso di diabete mellito di tipo 1, è necessario avviare un trattamento insulinico secondo indicazione clinica. Nei pazienti con iperglicemia di grado ≥ 3, il trattamento con toripalimab deve essere sospeso. Il trattamento con toripalimab può essere ripreso una volta ottenuto il controllo del diabete tramite gestione medica, inclusa terapia insulinica, e al raggiungimento della stabilità clinica del paziente (vedere paragrafo 4.2).
Nefrite immuno-correlata
Toripalimab può causare nefrite immuno-correlata (vedere paragrafo 4.8). I pazienti devono essere monitorati per la comparsa di alterazioni della funzionalità renale, escludendo altre cause di disfunzione renale. È necessario modificare il trattamento con toripalimab (vedere paragrafo 4.2) e istituire una terapia corticosteroidea, secondo indicazione clinica (vedere le istruzioni per il trattamento corticosteroideo nel paragrafo 4.4 che precede).
Reazioni avverse cutanee immuno-correlate
Toripalimab può causare eruzione cutanea o dermatite immuno-correlata (vedere paragrafo 4.8). Nei pazienti trattati con anticorpi anti-PD-1/PD-L1 è stata segnalata dermatite esfoliativa, incluse sindrome di Stevens-Johnson, eruzione cutanea con eosinofilia e sintomi sistemici indotta da farmaco e necrolisi epidermica tossica.
I pazienti devono essere monitorati per la comparsa di reazioni avverse cutanee e devono essere gestiti con modifiche del trattamento con toripalimab (vedere paragrafo 4.2) e corticosteroidi, secondo indicazione clinica (vedere le istruzioni per il trattamento corticosteroideo nel paragrafo 4.4 che precede).
Miocardite immuno-correlata
Toripalimab può causare miocardite immuno-correlata (vedere paragrafo 4.8). I pazienti devono essere monitorati per la comparsa di segni e sintomi di miocardite. In caso di sospetta miocardite, è necessario avviare prontamente una terapia steroidea ad alte dosi e richiedere un consulto cardiologico tempestivo con workup diagnostico in base alle attuali linee guida cliniche. I pazienti devono essere gestiti con modifiche del trattamento con toripalimab (vedere paragrafo 4.2) e corticosteroidi, secondo indicazione clinica (vedere le istruzioni per il trattamento corticosteroideo nel paragrafo 4.4 che precede). Prendere in considerazione l’aggiunta di immunosoppressori se l’evento non migliora entro 48 ore dall’inizio della terapia corticosteroidea.
Miosite immuno-correlata
Toripalimab può causare miosite immuno-correlata (vedere paragrafo 4.8). I pazienti devono essere monitorati per la comparsa di segni e sintomi di miosite. In caso di sospetta miosite, monitorare aldolasi e creatinchinasi con misurazioni in serie e prendere in considerazione un workup diagnostico in base alle attuali linee guida cliniche. I pazienti devono essere gestiti con modifiche del trattamento con toripalimab (vedere paragrafo 4.2) e corticosteroidi, secondo indicazione clinica (vedere le istruzioni per il trattamento corticosteroideo nel paragrafo 4.4 che precede).
Altre reazioni avverse immuno-correlate
Dato il meccanismo d’azione di toripalimab, possono verificarsi altre potenziali reazioni avverse immuno-correlate, inclusi eventi potenzialmente gravi (ad es. encefalite, neuropatia demielinizzante [compresa sindrome di Guillain-Barré], sindrome miastenica, sarcoidosi, vasculite, rabdomiolisi). Le reazioni avverse immuno-correlate clinicamente significative segnalate in meno dell’1% dei pazienti trattati con toripalimab negli studi clinici includono pancreatite, irite, uveite, artrite infiammatoria immuno-correlata e cistite immuno-correlata. I pazienti devono essere monitorati per la comparsa di segni e sintomi di reazioni avverse immuno-correlate e devono essere gestiti con modifiche del trattamento con toripalimab (vedere paragrafo 4.2) e corticosteroidi, secondo indicazione clinica (vedere le istruzioni per il trattamento corticosteroideo nel paragrafo 4.4 che precede).
Reazioni avverse correlate al trapianto
Nel contesto post-marketing è stato segnalato rigetto del trapianto di organo solido nei pazienti trattati con inibitori di PD-1. Il trattamento con toripalimab può aumentare il rischio di rigetto nei soggetti sottoposti a trapianto di organo solido. In questi pazienti si deve valutare il beneficio del trattamento con toripalimab rispetto al rischio di possibile rigetto d’organo.
Nei pazienti sottoposti a trapianto allogenico di cellule staminali emopoietiche (HSCT) prima o dopo il trattamento con un anticorpo anti-PD-1/PD-L1 possono verificarsi complicanze fatali e altre complicanze gravi. Le complicanze correlate al trapianto includono malattia del trapianto contro l’ospite (GVHD) iperacuta, GVHD acuta, GVHD cronica, malattia veno-occlusiva epatica dopo condizionamento a intensità ridotta e sindrome febbrile che necessita di steroidi senza causa infettiva identificata. Queste complicanze possono verificarsi nonostante la somministrazione di una terapia tra il trattamento anti-PD-1/PD-L1 e l’HSCT allogenico. Seguire attentamente i pazienti per identificare evidenze di complicanze correlate al trapianto e intervenire con tempestività. Valutare i benefici e i rischi del trattamento con un anticorpo anti-PD-1/PD-L1 prima o dopo un HSCT allogenico.
Reazioni correlate all’infusione
Toripalimab può causare reazioni correlate all’infusione severe e potenzialmente letali (vedere paragrafo 4.8). I pazienti devono essere monitorati per la comparsa di segni e sintomi di reazioni correlate all’infusione. I pazienti devono essere gestiti con modifiche del trattamento con toripalimab e cure di supporto, secondo indicazione clinica (vedere paragrafo 4.2). Nei pazienti con reazioni correlate all’infusione si possono prendere in considerazione premedicazioni con antipiretici e antistaminici per mitigare il rischio di successive reazioni all’infusione.
Pazienti esclusi dagli studi clinici
I pazienti con infezioni attive (tubercolosi, epatite B o C, o infezione da HIV attiva), stato immunocompromesso (corticosteroidi sistemici > 10 mg/die di equivalenti di prednisone entro 2 settimane dalla randomizzazione), malattie autoimmuni sistemiche attive (eccetto ipotiroidismo o diabete mellito controllato), metastasi del sistema nervoso centrale attive o non trattate, performance status (PS) secondo l’Eastern Cooperative Oncology Group (ECOG) ≥ 2 o anamnesi di malattia polmonare interstiziale non erano idonei all’arruolamento negli studi clinici su toripalimab. Esistono informazioni limitate nei pazienti con compromissione renale severa o compromissione epatica da moderata a severa (vedere paragrafo 5.2).
In assenza di dati, toripalimab deve essere usato con cautela in queste popolazioni dopo un’attenta valutazione del rapporto benefici/rischi del paziente.
Eccipiente con effetti noti
Questo medicinale contiene meno di 1 mmol di sodio (23 mg) per unità di dosaggio, cioè essenzialmente “senza sodio”.
4.5 Interazioni con altri medicinali ed altre forme d’interazione
Non sono stati effettuati studi formali d’interazione. Poiché toripalimab viene eliminato dalla circolazione tramite catabolismo, non si prevedono interazioni farmacologiche metaboliche. Toripalimab non è un substrato del citocromo P450 né dei trasportatori dei principi attivi. Toripalimab non è una citochina ed è improbabile che agisca come modulatore delle citochine. Inoltre, non si prevedono interazioni farmacocinetiche (PK) tra toripalimab e principi attivi di piccole dimensioni molecolari. Non ci sono evidenze di interazioni mediate da clearance non specifica della degradazione lisosomiale degli anticorpi.
L’utilizzo di corticosteroidi sistemici o immunosoppressori prima dell’inizio della terapia con toripalimab deve essere evitato a causa della potenziale interferenza con l’attività farmacodinamica e l’efficacia di toripalimab. I corticosteroidi sistemici o altri immunosoppressori possono essere tuttavia utilizzati dopo l’inizio della terapia con toripalimab per trattare reazioni avverse immuno-correlate (vedere paragrafo 4.4). I corticosteroidi possono essere usati anche come premedicazione, quando toripalimab viene utilizzato in associazione a chemioterapia, come profilassi antiemetica e/o per alleviare le reazioni avverse correlate alla chemioterapia.
4.6 Fertilità, gravidanza e allattamento
Donne in età fertile/Contraccezione
Le donne in età fertile devono usare misure contraccettive efficaci durante il trattamento con toripalimab e per almeno 4 mesi dopo l’ultima dose di toripalimab.
Gravidanza
Non ci sono dati relativi all’uso di toripalimab nelle donne in gravidanza. Non sono stati condotti studi sugli animali con toripalimab; tuttavia, gli studi sugli animali hanno dimostrato che l’inibizione della via di PD-1/PD-L1 può determinare un aumento del rischio di rigetto immuno-correlato del feto in via di sviluppo e causare morte fetale (vedere paragrafo 5.3). Poiché le immunoglobuline umane G4 (IgG4) attraversano la barriera placentare, toripalimab può essere potenzialmente trasmesso dalla madre al feto in via di sviluppo. Toripalimab non deve essere utilizzato durante la gravidanza o nelle donne in età fertile che non usano misure contraccettive efficaci, a meno che il beneficio clinico superi il potenziale rischio.
Allattamento
Non è noto se toripalimab sia escreto nel latte materno. È risaputo che gli anticorpi (incluse le IgG4) sono escreti nel latte materno; il rischio per i neonati allattati/lattanti non può essere escluso. Deve essere presa la decisione se interrompere l’allattamento o interrompere la terapia/astenersi dalla terapia con toripalimab tenendo in considerazione il beneficio dell’allattamento per il bambino e il beneficio della terapia per la donna.
Alle donne che scelgono di essere trattate con toripalimab deve essere indicato di non allattare durante la terapia con toripalimab e per almeno 4 mesi dopo l’ultima dose di toripalimab.
Fertilità
Non sono stati condotti studi per valutare l’effetto di toripalimab sulla fertilità (vedere paragrafo 5.3).
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
Toripalimab altera lievemente la capacità di guidare veicoli e di usare macchinari. In alcuni pazienti sono stati segnalati capogiro e stanchezza dopo la somministrazione di toripalimab (vedere paragrafo 4.8).
4.8 Effetti indesiderati
Riassunto del profilo di sicurezza
Toripalimab in associazione a chemioterapia a base di platino (vedere paragrafo 4.2) La sicurezza di toripalimab in associazione a chemioterapia a base di platino è stata valutata in 403 pazienti con carcinoma nasofaringeo (NPC) o carcinoma a cellule squamose dell’esofago (OSCC) trattati con 240 mg di toripalimab ogni 3 settimane nello studio JUPITER-02 o JUPITER-06. La durata mediana del trattamento in questi pazienti è stata di 6,5 mesi (range: 1 giorno-2,1 anni). Le frequenze indicate di seguito e nella tabella 2 si basano su tutte le reazioni avverse al farmaco segnalate, indipendentemente dalla valutazione del nesso di causalità da parte dello sperimentatore. In questa popolazione di pazienti, le reazioni avverse più frequenti sono state anemia (44,9%), leucopenia (41,7%), neutropenia (39,0%), trombocitopenia (30,3%), nausea (29,8%), vomito (27,3%), appetito ridotto (23,8%), eruzione cutanea (23,8%), stanchezza (23,6%), prova di funzionalità epatica anormale (22,3%), ipotiroidismo (18,4%), stipsi (16,6%), neuropatia (15,1%), colite (14,1), piressia (13,6%), tosse (11,4%), prurito (11,4%), clearance renale della creatinina ridotta (11,2%) e iponatriemia (10,2%). L’incidenza di reazioni avverse di grado 3-5 nei pazienti con NPC è stata dell’81,5% con toripalimab in terapia di associazione e dell’83,9% con la sola chemioterapia, mentre nei pazienti con OSCC è stata del 24,9% con toripalimab in terapia di associazione e del 13,6% con la sola chemioterapia.
Tabella delle reazioni avverse
Nella tabella 2 sono riportate le reazioni avverse osservate negli studi clinici su toripalimab in monoterapia o in associazione a chemioterapia. Le reazioni avverse sono presentate in base alla classificazione per sistemi e organi e alla frequenza. Le frequenze sono definite come: molto comune (≥ 1/10), comune (≥ 1/100, < 1/10), non comune (≥ 1/1.000, < 1/100), raro (≥ 1/10.000, < 1/1.000), molto raro (< 1/10.000), non nota (la frequenza non può essere definita sulla base dei dati disponibili). All’interno di ogni categoria di frequenza, le reazioni avverse sono riportate in ordine decrescente di gravità.
La tabella 2 include solo reazioni avverse al farmaco correlate al trattamento. Le frequenze delle reazioni avverse ricavate dagli studi clinici si basano sulle frequenze degli eventi avversi per tutte le cause, in cui una percentuale degli eventi relativi a una reazione avversa potrebbe avere cause diverse dal medicinale, come la malattia, altri medicinali o cause non correlate. Le reazioni avverse segnalate negli studi clinici sono riportate in base alla classificazione per sistemi e organi e alla frequenza.
I dati di sicurezza si basano su 1.514 pazienti esposti a toripalimab (di cui 1.100 pazienti sono stati esposti a toripalimab in monoterapie e 514 pazienti in combinazione con la chemioterapia), con durata media (range: 0,03-35,9 mesi) dell’esposizione a toripalimab di 7,0 mesi e durata mediana dell’esposizione di 3,7 mesi (range interquartile: 8,7 mesi), in 15 studi clinici di fase I, II o III. Vedere paragrafo 5.1 per informazioni sui dati demografici e sulle caratteristiche basali dei partecipanti negli studi clinici principali.
Quando toripalimab viene somministrato in associazione a chemioterapia, consultare il RCP dei relativi componenti della terapia di associazione prima dell’inizio del trattamento.
Tabella 2: Reazioni avverse in pazienti trattati con toripalimab
| Infezioni ed infestazioni | |
| Molto comune | infezione delle vie respiratorie superiori |
| Comune | infezione polmonare, infezione delle vie urinarie, infezione (sede o patogeno non |
| specificato), infezioni auricolari1, infezioni dentali e dei tessuti molli orali2, infezione | |
| da Herpes simplex/Herpes zoster | |
| Non comune | congiuntivite, gengivite, infezioni della cute e del tessuto sottocutaneo3, infezioni |
| della cute, batteriemia, infezione delle dita del piede, paronichia/dermatofitosi | |
| dell’unghia, osteomielite, tubercolosi polmonare | |
| Raro | diverticolite, riattivazione di epatite B, ascesso muscolare, urosepsi |
| Tumori benigni, maligni e non specificati (incl cisti e polipi) | |
| Comune | dolore tumorale |
| Non comune | emorragia di tumore, rottura di tumore |
| Raro | sindrome mielodisplastica |
| Patologie del sistema emolinfopoietico | |
| Molto comune | anemia, leucopenia, neutropenia, trombocitopenia |
| Comune | leucocitosi, neutrofilia, linfopenia |
| Non comune | coagulopatia, insufficienza midollare, mielosoppressione |
| Raro | eosinopenia, pancitopenia |
| Disturbi del sistema immunitario | |
| Non comune | ipersensibilità/malattia da siero |
| Patologie endocrine | |
| Molto comune | ipotiroidismo |
| Comune | ipertiroidismo |
| Non comune | tiroidite, insufficienza surrenalica/cortisolo diminuito, disturbo della tiroide (esclusi |
| ipotiroidismo e ipertiroidismo), ipofisite/sindrome della sella vuota | |
| Raro | iperparatiroidismo, ipopituitarismo |
| Disturbi del metabolismo e della nutrizione | |
| Molto comune | appetito ridotto, iponatriemia, peso diminuito, ipoproteinemia, iperglicemia, |
| ipokaliemia, iperuricemia/gotta | |
| Comune | ipocloremia, ipomagnesemia, ipocalcemia, ipofosfatemia, iperkaliemia, ipercalcemia, |
| ipoglicemia, disidratazione | |
| Non comune | squilibrio elettrolitico, iperfosfatemia, ipernatriemia, disturbo dell’equilibrio acido- |
| base4, diabete mellito, malnutrizione, ipovolemia | |
| Raro | ipolipidemia |
| Disturbi psichiatrici | |
| Comune | ipersonnia/insonnia |
| Non comune | depressione/disforia, ansia |
| Raro | disturbo mentale, tic |
| Patologie del sistema nervoso | |
| Molto comune | neuropatia5 |
| Comune | capogiro, cefalea, neurotossicità, disgeusia |
| Non comune | sonnolenza, sincope, encefalopatia, epilessia, tremore, compromissione della |
| memoria, disartria, patologia del sistema nervoso, disturbo dell’eloquio | |
| Raro | disturbo dell’attenzione, emorragia intracranica, paraplegia |
| Patologie dell’occhio | |
| Comune | visione offuscata |
| Non comune | infiammazione oculare6, disturbo del movimento oculare, papilledema |
| Raro | blefarocalasi, crisi glaucomatociclitiche, ipermetropia, emorragia retinica |
| Patologie dell’orecchio e del labirinto | |
| Comune | patologia dell’orecchio7 |
| Non comune | vertigine, sordità |
| Patologie cardiache | |
| Molto comune | aritmia8 |
| Non comune | versamento pericardico, insufficienza cardiaca/disfunzione cardiaca, |
| miocardite/miocardite immuno-mediata, lesione miocardica/ischemia miocardica, | |
| fastidio cardiaco | |
| Raro | valvulopatia aortica, patologia cardiaca |
| Patologie vascolari | |
| Comune | ipertensione, ipotensione/ipotensione ortostatica, embolia e trombosi |
| Non comune | flebite |
| Raro | aneurisma aortico, rossore |
| Patologie respiratorie, toraciche e mediastiniche | |
| Molto comune | tosse |
| Comune | dispnea, polmonite/malattia polmonare immuno-mediata/malattia polmonare |
| interstiziale, patologie delle vie respiratorie superiori9, emottisi, epistassi, versamento | |
| della pleura, singhiozzo, disfonia, rinite allergica | |
| Non comune | congestione nasale, insufficienza respiratoria, broncospasmo, patologia sinusale, |
| infezione polmonare da aspirazione, espettorato aumentato, fistola tracheo-esofagea | |
| Raro | idrotorace, pleurite, ispessimento delle corde vocali |
| Patologie gastrointestinali | |
| Molto comune | nausea/dispepsia/eruttazione, vomito, stipsi/dischezia, colite/diarrea, dolore |
| addominale | |
| Comune | stomatite, distensione dell’addome/flatulenza, bocca secca, disfagia, mal di denti, |
| emorragia gastrointestinale, malattia da reflusso gastroesofageo/ipercloridria | |
| Non comune | ostruzione intestinale/subileo, gastrite, gastroenterite, ostruzione esofagea, |
| pancreatite, proctalgia, patologia gastrica, ulcera gastrica, patologia gastrointestinale, | |
| dilatazione gastrica, fistola gastrica, ipoestesia orale | |
| Raro | fecaloma, ulcera esofagea, malattia pancreatica, pneumatosi intestinale, lingua |
| tumefatta, alterazione del colore della lingua | |
| Patologie epatobiliari | |
| Molto comune | iperbilirubinemia/ittero |
| Comune | epatite10, acidi biliari totali aumentati |
| Non comune | dolore epatico, colecistite, steatosi epatica |
| Patologie della cute e del tessuto sottocutaneo | |
| Molto comune | eruzione cutanea11, prurito |
| Comune | alopecia, vitiligine, disturbo della pigmentazione |
| Non comune | sudorazioni notturne, patologia della cute, esfoliazione cutanea, iperidrosi, cute secca, |
| ulcera cutanea, cambiamento del colore dei capelli, psoriasi, reazione di | |
| fotosensibilità, iperpigmentazione cutanea | |
| Raro | dermatomiosite, leucoderma, neurodermatite, onicomadesi, dolore cutaneo, |
| pannicolite, pemfigo, porpora senile, telangectasia | |
| Patologie del sistema muscoloscheletrico e del tessuto connettivo | |
| Molto comune | dolore muscoloscheletrico |
| Comune | debolezza muscolare, artrite/escursione articolare ridotta/periartrite |
| Non comune | spasmi muscolari, protrusione del disco intervertebrale, miosite |
| Raro | massa in un arto |
| Patologie renali e urinarie | |
| Molto comune | proteinuria, ematuria |
| Comune | traumatismo renale/nefropatia |
| Non comune | pollachiuria, idronefrosi, pielocalicectasia, dilatazione dell’uretere |
| Raro | cistite non infettiva, idrouretere, patologia renale immuno-mediata |
| Patologie dell'apparato riproduttivo e della mammella | |
| Non comune | iperplasia prostatica benigna, dolore mammario, edema genitale, edema dello scroto |
| Raro | ipomenorrea, menorragia, disturbo mestruale, mestruazioni irregolari, calcificazione |
| prostatica, infiammazione vulvovaginale | |
| Patologie generali e condizioni relative alla sede di somministrazione | |
| Molto comune | stanchezza, piressia, dolore12 |
| Comune | edema, malattia simil-influenzale, edema della faccia, brividi, patologia dell’occhio13 |
| Non comune | dolore della faccia, tumefazione, intolleranza alla temperatura, sete |
| Raro | reazioni in sede di somministrazione, iperplasia, dolore da dispositivo medico, |
| secrezione | |
| Esami diagnostici | |
| Molto comune | prova di funzionalità epatica anormale, test di funzionalità tiroidea anormale, lipidi |
| aumentati o diminuiti, esame delle urine anormale14 | |
| Comune | clearance renale della creatinina ridotta, creatinfosfochinasi ematica |
| diminuita/creatinfosfochinasi ematica aumentata, latticodeidrogenasi ematica | |
| aumentata, amilasi aumentata, conta linfocitaria anormale/conta monocitaria | |
| anormale, fosfatasi alcalina ematica aumentata, urea ematica aumentata, peso | |
| aumentato, lipasi aumentata, elettrocardiogramma anormale, proteina C-reattiva | |
| aumentata, sangue occulto positivo, esame cardiaco anormale15 | |
| Non comune | conta delle piastrine aumentata, anticorpi anti-tiroidei positivi, conta eosinofila |
| anormale, prolattina ematica aumentata, testosterone ematico diminuito, ormone | |
| follicolo-stimolante ematico aumentato, ormone luteinizzante ematico aumentato, | |
| produzione di urina diminuita | |
| Traumatismi, intossicazioni e complicazioni da procedura | |
| Non comune | reazione correlata all’infusione, contusione/traumatismo del muscolo, frattura di |
| costa | |
I seguenti termini rappresentano un gruppo di eventi correlati che descrivono una condizione clinica anziché un singolo evento.
1Il termine “infezioni auricolari” include mastoidite, miringite e otite media.
2Il termine “infezioni dentali e dei tessuti molli orali” include candidiasi orale, pericoronite e periodontite. 3Il termine “infezioni della cute e del tessuto sottocutaneo” include cellulite, follicolite e ascesso sottocutaneo. 4Il termine “disturbo dell’equilibrio acido-base” include acidosi metabolica, alcalosi metabolica e disturbo metabolico.
5Il termine “neuropatia” include anestesia, anosmia, formicolio, ipoestesia, segno di Lhermitte, traumatismo di nervo, neuropatia periferica, parestesia, parosmia, neuropatia motoria periferica, neuropatia sensoriale periferica, paralisi del nervo peroneale, paralisi della lingua, disturbo del VI nervo cranico, traumatismo del VI nervo cranico e paralisi delle corde vocali.
6Il termine “infiammazione oculare” include infiammazione oculare, irite, cheratite e uveite. 7Il termine “patologia dell’orecchio” include dolore all’orecchio, disturbo della tuba di Eustachio, ipoacusia, infiammazione dell’orecchio medio, otorrea e tinnito.
8In base a un quesito standard comprendente bradiaritmie e tachiaritmie.
9Il termine “patologie delle vie respiratorie superiori” include catarro, gola secca, edema della laringe, dolore della laringe, ostruzione nasale, rinalgia, rinorrea e irritazione della gola.
10Il termine “epatite” include danno epatico da farmaci, insufficienza epatica, funzione epatica anormale ed epatite immuno-mediata.
11Il termine “eruzione cutanea” include dermatite, dermatite acneiforme, dermatite allergica, eruzione da farmaci, eczema, eritema, eritema multiforme, dermatite della mano, eritrodisestesia palmo-plantare, papula, eruzione cutanea, eruzione eritematosa, eruzione cutanea generalizzata, eruzione cutanea maculo-papulare, eruzione cutanea papulare, eruzione cutanea pruriginosa, eruzione cutanea pustolosa, eruzione cutanea vescicolare, placca cutanea e orticaria.
12Il termine “dolore” include fastidio al torace, dolore toracico, dolore oculare, dolore linfonodale, dolore toracico non cardiaco e dolore.
13Il termine “patologia dell’occhio” include cataratta, diplopia, occhio secco, prurito oculare e tumefazione degli occhi.
14Il termine “esame delle urine anormale” include bilirubina nelle urine presente, cristalli urinari positivi, glucosio urinario presente, urea urinaria aumentata, cilindri urinari, cilindri urinari presenti, sedimento urinario presente, bilirubina urinaria aumentata, chetoni urinari presenti, urobilinogeno urinario aumentato e globuli bianchi nelle urine positivi.
15Il termine “esame cardiaco anormale” include creatinfosfochinasi MB ematica aumentata, peptide natriuretico cerebrale aumentato e troponina aumentata.
Descrizione di alcune reazioni avverse
I dati relativi alle seguenti reazioni avverse immuno-correlate si basano su 403 pazienti a cui è stato somministrato toripalimab a una dose di 240 mg Q3W in associazione a chemioterapia a base di platino e gemcitabina (n = 146) o in associazione a cisplatino e paclitaxel (n = 257). Le linee guida per la gestione di queste reazioni avverse sono illustrate nei paragrafi 4.2 e 4.4.
Reazioni avverse immuno-correlate (vedere paragrafo 4.4)
Polmonite immuno-correlata
La polmonite immuno-correlata ha interessato il 3,2% (13/403) dei pazienti trattati con toripalimab negli studi JUPITER-02 e JUPITER-06, incluse 2 (0,5%) reazioni avverse di grado 3 e 7 (1,7%) reazioni avverse di grado 2. Il tempo mediano all’insorgenza della polmonite è stato di 5,4 mesi (range: 1,3-16,6 mesi). La durata mediana è stata di 2,8 mesi (range: 0,8-20,9 mesi). Al 69,2% (9/13) dei pazienti sono stati somministrati corticosteroidi. Il trattamento con toripalimab è stato interrotto definitivamente in 3 (0,7%) pazienti e sospeso in 5 (1,2%) pazienti. La polmonite immuno-correlata si è risolta nel 31,0% (4/13) dei pazienti.
Colite immuno-correlata
La colite immuno-correlata ha interessato lo 0,7% (3/403) dei pazienti trattati con toripalimab negli studi JUPITER-02 e JUPITER-06, incluse 2 (0,5%) reazioni avverse di grado 3 e 1 (0,2%) reazione avversa di grado 2. Il tempo mediano all’insorgenza della colite è stato di 3,7 mesi (range: 1,5-5,1 mesi). La durata mediana è stata di 1,3 mesi (range: 1,3-1,3 mesi). Al 66,7% (2/3) di questi pazienti sono stati somministrati corticosteroidi. Il trattamento con toripalimab è stato interrotto definitivamente in 2 (0,5%) pazienti e sospeso in 1 (0,2%) paziente. La colite immuno-correlata si è risolta nel 33% (1/3) di questi pazienti.
Epatotossicità ed epatite immuno-correlata
L’epatite immuno-correlata ha interessato il 2,0% (8/403) dei pazienti trattati con toripalimab negli studi JUPITER-02 e JUPITER-06, incluse 2 (0,5%) reazioni avverse di grado 4, 5 (1,2%) reazioni avverse di grado 3 e 1 (0,2%) reazione avversa di grado 2. Il tempo mediano all’insorgenza dell’epatite è stato di 4,0 mesi (range: 0,7-22,7 mesi). La durata mediana è stata di 0,6 mesi (range: 0,4-3,2 mesi). A 7 degli 8 (87,5%) pazienti sono stati somministrati corticosteroidi. Il trattamento con toripalimab è stato interrotto definitivamente in 5 (1,2%) pazienti e sospeso in 2 (0,5%) pazienti. L’epatite immuno-correlata si è risolta nell’87,5% (7/8) di questi pazienti.
Endocrinopatie immuno-correlate
L’insufficienza surrenalica immuno-correlata ha interessato lo 0,2% (1/403) dei pazienti trattati con toripalimab negli studi JUPITER-02 e JUPITER-06, inclusa 1 (0,2%) reazione avversa di grado 3. Il tempo all’insorgenza della reazione avversa è stato di 2,0 mesi. A questo paziente sono stati somministrati corticosteroidi. Il trattamento con toripalimab è stato interrotto definitivamente.
La tiroidite ha interessato il 2,0% (8/403) dei pazienti trattati con toripalimab negli studi JUPITER-02 e JUPITER-06, incluse 4 reazioni avverse di grado 2 (1,0%) e 4 reazioni avverse di grado 1 (1,0%). Il tempo mediano all’insorgenza della tiroidite è stato di 5,9 mesi (range: 0,7-13,5 mesi). La durata mediana è stata di 11,7 mesi (range: 7,4-17,8 mesi). È stato necessario utilizzare corticosteroidi in 1/8 (12,5%) pazienti e una terapia ormonale sostitutiva in 5/8 (62,5%) pazienti. Il trattamento è stato interrotto definitivamente in 1/403 (0,2%) pazienti e sospeso in 1/403 (0,2%) pazienti. La tiroidite si è risolta nel 12,5% (1/8) di questi pazienti.
Nei pazienti trattati con toripalimab negli studi JUPITER-02 e JUPITER-06, l’ipertiroidismo ha interessato il 2,0% (8/403) dei pazienti, con reazioni avverse tutte di grado 1. Il tempo mediano all’insorgenza dell’ipertiroidismo è stato di 6,5 mesi (range: 1,5-12,5 mesi). La durata mediana è stata di 1,4 mesi (range: 0,7-3,7 mesi).
L’ipotiroidismo ha interessato il 17,1% (69/403) dei pazienti trattati con toripalimab negli studi JUPITER-02 e JUPITER-06, incluse 46 reazioni avverse di grado 2 (11,4%) e 23 reazioni avverse di grado 1 (5,7%). Il tempo mediano all’insorgenza dell’ipotiroidismo è stato di 5,9 mesi (range: 1,2-20,7 mesi). La durata mediana è stata di 3,2 mesi (range: 0,4-30,6 mesi). È stato necessario utilizzare una terapia sostitutiva con ormoni tiroidei nel 72,5% (50/69) dei pazienti. A 1/69 (1,4%) pazienti sono stati somministrati corticosteroidi. Nessun paziente ha interrotto definitivamente il trattamento con toripalimab, mentre il trattamento è stato sospeso nell’1,2% (5/403) dei pazienti.
Nei pazienti trattati con toripalimab negli studi JUPITER-02 e JUPITER-06, il diabete mellito ha interessato lo 0,2% (1/403) dei pazienti, inclusa 1 (0,2%) reazione avversa di grado 3 e nessuna reazione avversa di grado 2. Il tempo mediano all’insorgenza del diabete mellito è stato di 0,7 mesi. Il paziente non ha ricevuto corticosteroidi, ma è stato trattato con insulina. Non ha interrotto definitivamente né sospeso il trattamento con toripalimab.
Nei pazienti trattati con toripalimab negli studi JUPITER-02 e JUPITER-06, l’ipofisite ha interessato lo 0,2% (1/403) dei pazienti, con 1 (0,2%) reazione avversa di grado 2. Il tempo all’insorgenza dell’ipofisite è stato di 23,7 mesi. Sono stati somministrati corticosteroidi e il paziente non ha interrotto definitivamente il trattamento con toripalimab né sospeso la somministrazione.
Reazioni avverse cutanee immuno-correlate
Le reazioni avverse cutanee immuno-correlate hanno interessato il 9,4% (38/403) dei pazienti trattati con toripalimab negli studi JUPITER-02 e JUPITER-06, incluse 12 reazioni avverse di grado 3 (3,0%) e 8 reazioni avverse di grado 2 (2,0%). Il tempo mediano all’insorgenza delle reazioni avverse cutanee immuno-correlate è stato di 1,0 mesi (range: 0,1-23,1 mesi). La durata mediana è stata di 1,2 mesi (range: 0,1-13,1 mesi). È stato necessario utilizzare corticosteroidi sistemici nel 18,4% (7/38) dei pazienti con reazioni avverse cutanee immuno-correlate. Le reazioni avverse cutanee immuno-correlate hanno determinato l’interruzione definitiva o la sospensione del trattamento con toripalimab nell’1,5% (6) dei pazienti. Le reazioni avverse cutanee immuno-correlate si sono risolte nel 73,7% (28/38) di questi pazienti.
Miocardite immuno-correlata
La miocardite immuno-correlata ha interessato lo 0,7% (3/403) dei pazienti trattati con toripalimab negli studi JUPITER-02 e JUPITER-06, incluse 2 (0,5%) reazioni avverse di grado 4 e 1 (0,2%) reazione avversa di grado 3. Il tempo mediano all’insorgenza della miocardite immuno-correlata è stato di 1,7 mesi (range: 1,4-4,1 mesi). La durata mediana è stata di 1,3 mesi (range: 1,0-1,6 mesi). Tutti e tre i pazienti con miocardite immuno-correlata hanno ricevuto corticosteroidi. Due pazienti hanno interrotto definitivamente il trattamento con toripalimab, mentre nessun paziente ha sospeso la somministrazione. La miocardite immuno-correlata si è risolta nel 33,3% (1/3) di questi pazienti.
Miosite immuno-correlata
La miosite immuno-correlata ha interessato lo 0,5% (2/403) dei pazienti trattati con toripalimab negli studi JUPITER-02 e JUPITER-06, inclusi 2 (0,5%) eventi avversi di grado 3 e nessun evento avverso di grado 2. Il tempo mediano all’insorgenza della miosite immuno-correlata è stato di 2,5 mesi (range: 1,2-3,9 mesi). I due pazienti con miosite immuno-correlata hanno ricevuto corticosteroidi ed entrambi hanno interrotto definitivamente il trattamento con toripalimab.
Nefrite immuno-correlata
La nefrite immuno-correlata ha interessato lo 0,2% (1/403) dei pazienti trattati con toripalimab negli studi JUPITER-02 e JUPITER-06. Il tempo mediano all’insorgenza della nefrite immuno-correlata è stato di 18,2 mesi e la durata è stata di 3,3 mesi. Nel paziente con nefrite immuno-correlata (di grado 4) è stato necessario utilizzare corticosteroidi sistemici e la nefrite ha determinato l’interruzione del trattamento con toripalimab. In questo paziente, la nefrite si è risolta.
Altre reazioni avverse immuno-correlate
La cistite immuno-correlata ha interessato lo 0,5% (2/403) dei pazienti trattati con toripalimab negli studi JUPITER-02 e JUPITER-06, incluse 1 reazione avversa di grado 3 (0,2%) e 1 reazione avversa di grado 1 (0,2%). Il tempo mediano all’insorgenza della cistite immuno-correlata è stato di 5,0 mesi (range: 3,4-6,6 mesi). Il paziente con cistite di grado 3 ha richiesto una terapia corticosteroidea e ha anche interrotto definitivamente il trattamento con toripalimab. L’altro paziente non ha sospeso la somministrazione. La cistite immuno-correlata si è risolta nell’unico paziente con cistite di grado 3 che è stato sottoposto al trattamento corticosteroideo.
Reazioni correlate all’infusione
Dei 403 pazienti trattati con toripalimab in associazione a chemioterapia a base di platino nello studio JUPITER-02 o JUPITER-06, le reazioni correlate all’infusione hanno interessato 11 pazienti (2,7%), incluse reazioni avverse di grado 4 (0,2%), di grado 3 (0,2%) e di grado 2 (0,5%).
Nel complesso, le reazioni correlate all’infusione hanno interessato 28 (1,8%) dei 1 514 pazienti trattati con toripalimab, incluse reazioni di grado 4 (0,07%) e di grado 3 (0,13%). Le reazioni correlate all’infusione hanno determinato l’interruzione definitiva del trattamento con toripalimab in 3 (0,2%) pazienti. I sintomi comuni delle reazioni correlate all’infusione includono febbre, brividi, eruzione cutanea, prurito, nausea e ipotensione.
Immunogenicità
Come per tutte le proteine terapeutiche, esiste un potenziale di immunogenicità. Nei pazienti trattati con toripalimab, sono stati rilevati anticorpi anti-toripalimab emergenti con il trattamento nell’8,7% (128/1.479) dei pazienti valutabili testati. Non sono state osservate evidenze di effetti clinicamente rilevanti sulla farmacocinetica del medicinale attribuibili allo sviluppo di anticorpi anti-toripalimab. In tutti gli studi, il tempo mediano all’insorgenza di anticorpi anti-farmaco (ADA) è stato di 46 giorni (range: 14-506 giorni). Il numero di pazienti non è sufficiente per valutare adeguatamente l’effetto degli ADA sull’efficacia.
Anziani
Dei 403 pazienti trattati con toripalimab in associazione a chemioterapia a base di platino negli studi clinici, il 73,2% (295/403) aveva un’età inferiore a 65 anni e il 26,8% (108/403) aveva un’età pari o superiore a 65 anni.
Nel complesso, non sono state osservate differenze nella sicurezza tra i pazienti di età ≥ 65 anni e i pazienti più giovani trattati con toripalimab.
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato nell’allegato V.
4.9 Sovradosaggio
In caso di sovradosaggio, i pazienti devono essere monitorati attentamente per la comparsa di segni o sintomi di reazioni avverse ed è necessario istituire un trattamento sintomatico appropriato.
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: agenti antineoplastici, codice ATC: L01FF13
Meccanismo d’azione
Toripalimab è un anticorpo monoclonale IgG4 umanizzato che si lega al recettore PD-1 e ne blocca l’interazione con PD-L1 e PD-L2, consentendo l’inibizione della risposta immunitaria mediata dalla via di PD-1, inclusa la risposta immunitaria antitumorale. Il legame dei ligandi di PD-1, PD-L1 e PD-L2, al recettore PD-1 presente sui linfociti T inibisce la proliferazione dei linfociti T, la produzione di citochine e l’attività citotossica.
Efficacia e sicurezza clinica
Carcinoma nasofaringeo
L’efficacia di toripalimab in associazione a cisplatino e gemcitabina è stata valutata in JUPITER-02, uno studio randomizzato, multicentrico, in doppio cieco, controllato con placebo su 289 pazienti con carcinoma nasofaringeo (NPC) metastatico o recidivante, localmente avanzato, non candidabile a terapia curativa, che non erano stati precedentemente sottoposti a chemioterapia sistemica per malattia recidivante o metastatica. I pazienti con NPC recidivante dopo trattamento con intento curativo dovevano presentare un intervallo di almeno 6 mesi tra l’ultima dose della radioterapia o della chemioterapia e la recidiva. I pazienti con malattia autoimmune, diversa da ipotiroidismo o diabete di tipo 1 stabile, e i pazienti che necessitavano di immunosoppressione sistemica non erano idonei.
La randomizzazione è stata stratificata in base al performance status (PS) ECOG (0 vs 1) e allo stadio della malattia (recidivante vs metastatica) al momento dell’ingresso nello studio. I pazienti sono stati randomizzati (in rapporto 1:1) a ricevere uno dei seguenti trattamenti:
toripalimab 240 mg per via endovenosa il Giorno 1 in associazione a cisplatino 80 mg/m2 il
Giorno 1 e a gemcitabina 1.000 mg/m2 nei Giorni 1 e 8 ogni 3 settimane per un massimo di 6 cicli, seguiti da toripalimab 240 mg una volta ogni 3 settimane, oppure
- placebo per via endovenosa il Giorno 1 in associazione a cisplatino 80 mg/m2 al Giorno 1 e a gemcitabina 1.000 mg/m2 nei Giorni 1 e 8 ogni 3 settimane per un massimo di 6 cicli, seguiti dal placebo una volta ogni 3 settimane.
Il trattamento con toripalimab o con il placebo è proseguito fino alla progressione della malattia in base ai Response Evaluation Criteria in Solid Tumors (RECIST) v1.1 (con l’eccezione indicata di seguito), fino alla comparsa di tossicità inaccettabile o per una durata massima di 2 anni. Era consentito continuare a somministrare toripalimab dopo la progressione radiografica se il paziente stava traendo beneficio dalla terapia in base alla valutazione dello sperimentatore. Le valutazioni del tumore sono state effettuate ogni 6 settimane per i primi 12 mesi e successivamente ogni 9 settimane. La principale misura di outcome di efficacia era la sopravvivenza libera da progressione (PFS) valutata da un comitato di revisione indipendente in cieco (BIRC) in base ai criteri RECIST v1.1.
Le caratteristiche della popolazione di studio erano: età mediana di 48 anni (range: 19-72), 4,8% di età pari o superiore a 65 anni, 83% di sesso maschile, 100% di etnia asiatica e PS ECOG pari a 0 (57%) o 1 (43%). L’86% circa della popolazione di studio presentava malattia metastatica alla randomizzazione, con i seguenti sottotipi istologici di NPC: 98% non cheratinizzante, 1% carcinoma a cellule squamose cheratinizzante e 1% NPC non classificato/altro. La maggior parte (63%) dei pazienti presentava titoli sierici del virus di Epstein-Barr (EBV) ≥ 2 000 U/mL.
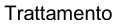
Lo studio ha evidenziato miglioramenti statisticamente significativi della PFS valutata dal BIRC e della sopravvivenza globale (OS) nei pazienti randomizzati a toripalimab in associazione a cisplatino/gemcitabina rispetto a cisplatino e gemcitabina con il placebo.
I risultati di efficacia sono riassunti nella tabella 3, nella figura 1 e nella figura 2 di seguito.
Tabella 3: Risultati di efficacia nello studio JUPITER-02
| Endpoint1 | Toripalimab + cisplatino/ gemcitabina N = 146 | Placebo + cisplatino/ gemcitabina N = 143 |
| Sopravvivenza libera da progressione (PFS) valutata dal BIRC | ||
| Numero di eventi di PFS (%) | 63 (43,2) | 87 (60,8) |
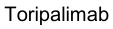
| PFS mediana, mesi (IC al 95%) | 21,4 (11,7, NS) | 8,2 (7,0, 9,8) |
| Hazard ratio (IC al 95%)2 | 0,52 (0,37, 0,73) | |
| Valore p nominale3 | < 0,0001 | |
| Sopravvivenza globale (OS) | ||
| Numero di decessi (%) | 57 (39,0) | 76 (53,1) |
| OS mediana, mesi (IC al 95%) | NS (38,7, NS) | 33,7 (27,0, 44,2) |
| Hazard ratio (IC al 95%)2 | 0,63 (0,45, 0,89) | |
| Valore p3 | 0,0083 | |
1L’analisi finale della PFS si basa sui dati alla data di cut-off dell’8 giugno 2021 e l’analisi finale dell’OS si basa sui dati alla data di cut-off del 18 novembre 2022.
2L’hazard ratio e il relativo intervallo di confidenza sono stati calcolati con un modello a rischi proporzionali di Cox stratificato.
3Valore p a due code, basato su log-rank test stratificato.
BIRC = comitato di revisione indipendente in cieco; IC = intervallo di confidenza; NS = non stimabile
Figura 1: Curve di Kaplan-Meier della PFS valutata dal BIRC nello studio JUPITER-02


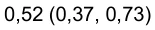
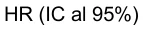




data di cut-off dei dati: 8 giugno 2021
Figura 2: Curve di Kaplan-Meier della sopravvivenza globale nello studio JUPITER-02


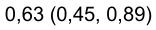






data di cut-off dei dati: 18 novembre 2022
Nelle analisi esplorative di sottogruppo di PFS e OS, l’entità degli effetti del trattamento sembrava simile tra i sottogruppi di pazienti sulla base dell’espressione di PD-L1 o dei titoli di EBV.
Popolazione anziana
Una minoranza di pazienti (4,8%; 14/289) aveva un’età ≥ 65 anni. I dati sono troppo limitati per trarre conclusioni su questa popolazione.
Carcinoma a cellule squamose dell’esofago
L’efficacia di toripalimab in associazione a paclitaxel e cisplatino è stata valutata in JUPITER-06, uno studio randomizzato, multicentrico, a regione singola, in doppio cieco, controllato con placebo su 514 pazienti con carcinoma a cellule squamose dell’esofago (OSCC) metastatico o recidivante, localmente avanzato, che non erano stati precedentemente sottoposti a chemioterapia sistemica per malattia recidivante o metastatica. I pazienti con OSCC recidivante dopo trattamento con intento curativo dovevano presentare un intervallo di almeno 6 mesi tra l’ultima dose della chemioterapia, della radioterapia o della chemioradioterapia adiuvante o neoadiuvante e la recidiva oppure di almeno 12 mesi tra l’ultima dose della chemioterapia/chemioradioterapia adiuvante con paclitaxel e cisplatino e la recidiva. I pazienti con malattia autoimmune, diversa da ipotiroidismo o diabete di tipo 1 stabile, e i pazienti che necessitavano di immunosoppressione sistemica non erano idonei.
La randomizzazione è stata stratificata in base al PS ECOG (0 vs 1) e alla precedente radioterapia (sì vs no). I pazienti sono stati randomizzati (in rapporto 1:1) a ricevere uno dei seguenti trattamenti:
- toripalimab 240 mg per via endovenosa in associazione a paclitaxel 175 mg/m2 per via endovenosa e cisplatino 75 mg/m2 per via endovenosa il Giorno 1 ogni 3 settimane per 4-6 cicli, seguiti da toripalimab 240 mg una volta ogni 3 settimane, oppure
- placebo per via endovenosa in associazione a paclitaxel 175 mg/m2 per via endovenosa e cisplatino 75 mg/m2 per via endovenosa il Giorno 1 ogni 3 settimane per 4-6 cicli, seguiti dal placebo una volta ogni 3 settimane.
Il trattamento con toripalimab o con il placebo è proseguito fino alla progressione della malattia in base ai criteri RECIST v1.1, fino alla comparsa di tossicità inaccettabile (con l’eccezione indicata di seguito) o per una durata massima di 2 anni. Le valutazioni del tumore sono state effettuate ogni 6 settimane per i primi 12 mesi e successivamente ogni 9 settimane. Gli endpoint coprimari erano la sopravvivenza libera da progressione (PFS) valutata da un comitato di revisione indipendente in cieco (BIRC) in base ai criteri RECIST v1.1 e l’OS.
Le caratteristiche della popolazione di studio erano: età mediana di 63 anni (range: 20-75), 38% di età pari o superiore a 65 anni, 85% di sesso maschile, 100% di etnia asiatica e PS ECOG pari a 0 (26%) o 1 (74%). Il 79% dei pazienti presentava malattia metastatica al momento dell’ingresso nello studio.
I risultati dell’analisi finale della PFS determinata dal BIRC hanno evidenziato un miglioramento statisticamente significativo della PFS. All’analisi finale dell’OS (cut-off dei dati: 23 febbraio 2023), lo studio ha dimostrato un miglioramento costante dell’OS (HR 0,72; IC al 95% 0,58-0,88).
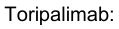
I risultati di efficacia relativi all’OS e alla PFS determinata dal BIRC sono riassunti nella tabella 4, nella figura 3 e nella figura 4 di seguito.
Tabella 4: Risultati di efficacia nello studio JUPITER-06
Toripalimab + paclitaxel/cisplatino N = 257 | Placebo + paclitaxel/cisplatino N = 257 | |
| Sopravvivenza globale (OS)1 | ||
| Numero di eventi di OS (%) | 172 (66,9) | 195 (75,9) |
| OS mediana, mesi (IC al 95%) | 17,7 (14,6, 20,8) | 12,9 (11,6, 14,1) |
| Hazard ratio (IC al 95%)2 | 0,72 (0,58, 0,88) | |
| Valore p3 | 0,0016 | |
Sopravvivenza libera da progressione (PFS) valutata dal BIRC4 | ||
| Numero di eventi di PFS (%) | 132 (51,4) | 164 (63,8) |
| PFS mediana, mesi (IC al 95%) | 5,7 (5,6, 7,0) | 5,5 (5,2, 5,6) |
| Hazard ratio2 (IC al 95%) | 0,58 (0,46, 0,74) | |
| Valore p3 | < 0,0001 | |
1Il cut-off dei dati per l’analisi finale dell’OS è stato il 23 febbraio 2023.
2L’hazard ratio e il relativo intervallo di confidenza sono stati calcolati con il modello a rischi proporzionali di Cox stratificato.
3Valore p a due code, basato sul log-rank test stratificato.
4Il cut-off dei dati per l’analisi finale della PFS è stato il 22 marzo 2021.
BIRC = comitato di revisione indipendente in cieco; IC = intervallo di confidenza
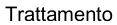
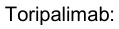
Figura 3: Curve di Kaplan-Meier della sopravvivenza globale nello studio JUPITER-06


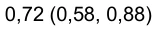
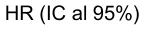



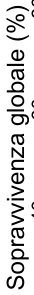

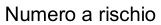

data di cut-off dei dati: 23 febbraio 2023
Figura 4: Curve di Kaplan-Meier della PFS valutata dal BIRC nello studio JUPITER-06


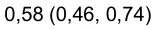





data di cut-off dei dati: 22 marzo 2021
Efficacia e stato PD-L1
Nelle analisi esplorative di sottogruppo relative a PFS e OS, l’entità degli effetti del trattamento sembrava simile tra i sottogruppi di pazienti in base all’espressione di PD-L1.
Popolazione anziana
I pazienti di età pari o superiore a 65 anni erano 195 (38%). Nel complesso, non sono state osservate differenze nell’efficacia tra i pazienti di età ≥ 65 anni e i pazienti più giovani trattati con toripalimab in associazione a paclitaxel/cisplatino.
Popolazione pediatrica
L’Agenzia europea per i medicinali ha previsto l’esonero dall’obbligo di presentare i risultati degli studi con LOQTORZI in tutti i sottogruppi della popolazione pediatrica per il trattamento di tutte le condizioni rientranti nella categoria dei tumori maligni (eccetto quelli del sistema nervoso centrale [SNC], emopoietici e del tessuto linfoide e il melanoma) (vedere paragrafo 4.2 per informazioni sull’uso pediatrico).
5.2 Proprietà farmacocinetiche
La farmacocinetica di toripalimab è stata caratterizzata tramite analisi PK di popolazione comprendenti i dati di 574 pazienti in 5 studi clinici affetti da vari tumori solidi e trattati con dosi fisse (80-480 mg Q2W o Q3W) o basate sul peso (range: 1-10 mg/kg Q2W), inclusi 92 pazienti con NPC e 236 pazienti con OSCC trattati con toripalimab a dosi di 240 mg ogni 3 settimane rispettivamente nello studio JUPITER-02 e nello studio JUPITER-06.
Salvo diversamente indicato, i parametri farmacocinetici di toripalimab sono presentati come media geometrica (coefficiente di variazione [CV]%).
Assorbimento
Toripalimab viene somministrato per via endovenosa ed è pertanto completamente biodisponibile.
Distribuzione
Toripalimab si distribuisce principalmente nel plasma, con una media geometrica del volume di distribuzione allo stato stazionario di circa 3,8 L (CV = 27,4%).
Biotrasformazione
Non sono stati effettuati studi dedicati sul metabolismo. Si prevede che toripalimab, essendo un anticorpo monoclonale, venga metabolizzato in piccoli peptidi, amminoacidi e piccoli carboidrati tramite vie cataboliche o endocitosi mediata dai recettori. I prodotti di degradazione vengono escreti per via renale oppure reimmessi nell’insieme delle sostanze nutritive senza produrre effetti biologici.
Eliminazione
La farmacocinetica di toripalimab ha seguito un modello bicompartimentale con clearance (CL) variabile nel tempo. La CL media è stata di 12,01 mL/h (CV = 27%) dopo la prima dose e di 8,49 mL/h (CV = 24,4%) allo stato stazionario. Con toripalimab somministrato a 240 mg Q3W, la media geometrica (CV%) dell’emivita terminale è di 14 giorni (32,5%) allo stato stazionario.
Linearità/Non linearità
L’esposizione a toripalimab, espressa come concentrazioni massime (Cmax), è aumentata in modo proporzionale alla dose nel range di dose 80-480 mg Q2W. Nel modello PK di popolazione è stata stimata una media geometrica delle concentrazioni minime (Cmin) allo stato stazionario di 26,3 µg/mL nei pazienti trattati con 240 mg ogni 3 settimane. L’accumulo medio della Cmin allo stato stazionario è di 2,7 volte rispetto alla Cmin dopo la prima dose.
Relazione(i) farmacocinetica(che)/farmacodinamica(che)
Le relazioni esposizione-risposta di toripalimab riguardanti l’efficacia sono praticamente piatte nell’intervallo delle esposizioni ottenute per il carcinoma nasofaringeo nello studio JUPITER-02 e per l’OSCC nello studio JUPITER-06. Le relazioni esposizione-risposta di toripalimab riguardanti la sicurezza hanno evidenziato relazioni negative (inverse) nell’intervallo delle esposizioni ottenute; è tuttavia probabile che si tratti di un artefatto che riflette l’accumulo di toripalimab.
L’occupazione totale prevista dei recettori di PD-1 nelle cellule immunitarie è stata ottenuta a esposizioni inferiori alle concentrazioni minime medie dopo la prima dose e allo stato stazionario alla dose di 240 mg Q3W.
Popolazioni speciali
Non sono state osservate differenze clinicamente significative nella farmacocinetica di toripalimab in base a età (range: 19-85 anni), peso corporeo (range: 39-164 kg), sesso, chemioterapia concomitante, compromissione renale lieve o moderata, compromissione epatica lieve, carico tumorale e tumore primario.
Compromissione renale
L’effetto della compromissione renale, in base alla clearance stimata della creatinina, sulla clearance e sul volume di distribuzione di toripalimab è stato valutato con analisi farmacocinetiche di popolazione. Non sono state riscontrate differenze nella clearance o nel volume di distribuzione tra i pazienti con compromissione renale lieve (CLcr 60-89 mL/min; n = 483) o moderata (CLcr 30-59 mL/min; n = 114) e i pazienti con funzionalità renale nella norma. L’effetto della compromissione renale severa (CLcr 15-29 mL/min) sulla farmacocinetica di toripalimab non è stato studiato.
Compromissione epatica
Gli effetti della compromissione epatica, in base al sistema di classificazione dei Common Terminology Criteria for Adverse Events del National Cancer Institute (NCI CTCAE) per la disfunzione epatica, sulla clearance e sul volume di distribuzione di toripalimab sono stati valutati con analisi farmacocinetiche di popolazione. Non sono state riscontrate differenze nella clearance o nel volume di distribuzione tra i pazienti con compromissione epatica lieve (di grado 1, n = 166; bilirubina totale fino a 1,5 volte il limite superiore della norma [ULN] o bilirubina totale entro i limiti della norma e aspartato aminotransferasi [AST] o alanina aminotransferasi [ALT] > 1 e ≤ 3 volte l’ULN) rispetto ai pazienti con funzionalità epatica nella norma. Gli studi clinici su toripalimab hanno arruolato un numero limitato di pazienti con compromissione epatica moderata (di grado 2, n = 1; bilirubina totale > 1,5-3 volte l’ULN e qualsiasi valore di AST) e nessun paziente con compromissione epatica severa (di grado 3; bilirubina totale > 3 volte l’ULN e qualsiasi valore di AST).
5.3 Dati preclinici di sicurezza
Non sono stati effettuati studi per testare il potenziale cancerogeno o genotossico di toripalimab.
Non sono stati condotti studi sulla riproduzione negli animali con toripalimab per valutare il suo effetto sulla riproduzione e sullo sviluppo fetale. Una delle funzioni centrali della via di PD-1/PD-L1 è preservare la gravidanza mantenendo la tolleranza immunitaria materna nei confronti del feto. In modelli murini di gravidanza, il blocco della trasmissione dei segnali mediati da PD-L1 ha dimostrato di compromettere la tolleranza nei confronti del feto e di comportare un aumento delle perdite fetali.
Non sono stati condotti studi di fertilità con toripalimab. In studi tossicologici a dosi ripetute della durata di 4 e 26 settimane su scimmie cynomolgus, non sono stati riscontrati effetti avversi o evidenti sugli organi riproduttivi maschili e femminili. È tuttavia improbabile che questi animali fossero sessualmente maturi.
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Acido citrico monoidrato
Mannitolo
Polisorbato 80
Sodio cloruro
Sodio citrato diidrato
Acqua per preparazioni iniettabili
6.2 Incompatibilità
Questo medicinale non deve essere miscelato con altri medicinali ad eccezione di quelli menzionati nel paragrafo 6.6.
6.3 Periodo di validità
Flaconcino chiuso
3 anni.
Dopo la diluizione
La stabilità fisico-chimica in uso dopo la diluizione è stata dimostrata per 24 ore a 2-8 °C o a 20-25 °C. Da un punto di vista microbiologico, a meno che il metodo di diluizione precluda il rischio di contaminazione microbica, il prodotto deve essere utilizzato immediatamente. Se non viene utilizzato immediatamente, i tempi e le condizioni di conservazione in uso sono di responsabilità dell’utilizzatore.
6.4 Precauzioni particolari per la conservazione
Conservare in frigorifero (2 °C - 8 °C).
Non congelare.
Conservare nella scatola originale per tenere al riparo dalla luce.
Per le condizioni di conservazione dopo la diluizione del medicinale, vedere paragrafo 6.3.
6.5 Natura e contenuto del contenitore
Flaconcino in vetro neutro borosilicato di tipo I, chiuso con tappo in gomma clorobutilica e sigillato con ghiera a strappo di 20 mm (in alluminio), contenente 6 mL di concentrato per soluzione per infusione.
Ogni scatola contiene un flaconcino.
6.6 Precauzioni particolari per lo smaltimento e la manipolazione
Preparazione
- Ispezionare visivamente la soluzione per escludere la presenza di particelle e alterazioni del colore. La soluzione è da limpida a leggermente opalescente, da incolore a leggermente gialla. Gettare il flaconcino se si notano particelle visibili.
- Diluire LOQTORZI prima della somministrazione endovenosa.
- Prelevare il volume necessario di LOQTORZI e iniettarlo lentamente in una sacca per infusione da 100 mL o 250 mL contenente una soluzione iniettabile di sodio cloruro 9 mg/mL (0,9%). Miscelare la soluzione diluita capovolgendo delicatamente la sacca. Non agitare. La concentrazione finale della soluzione diluita deve essere compresa tra 1 mg/mL e 3 mg/mL.
Somministrazione
- Somministrare la soluzione diluita per via endovenosa mediante una pompa per infusione con filtro in linea sterile (dimensione dei pori di 0,2 micron o 0,22 micron).
- Prima infusione: somministrare nell’arco di almeno 60 minuti.
- Infusioni successive: se durante la prima infusione non si sono verificate reazioni correlate all’infusione, le infusioni successive possono essere somministrate nell’arco di 30 minuti.
- Non somministrare in concomitanza con altri medicinali attraverso la stessa linea di infusione.
- Quando viene somministrato lo stesso giorno della chemioterapia, LOQTORZI deve essere somministrato prima di quest’ultima.
Il medicinale non utilizzato e i rifiuti derivati da tale medicinale devono essere smaltiti in conformità alla normativa locale vigente.
7. TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
Topalliance Biosciences Europe Limited
Ground Floor
Two Dockland Central
Guild Street
I.f.s.c.
Dublin 1
Co. Dublin
D01 K2C5
Irlanda
8. NUMERO(I) DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
EU/1/24/1853/001
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione: 19-09-2024
10. DATA DI REVISIONE DEL TESTO
Informazioni più dettagliate su questo medicinale sono disponibili sul sito web dell’Agenzia europea per i medicinali, http://www.ema.europa.eu.
ALLEGATO II
A. PRODUTTORE DEL PRINCIPIO ATTIVO BIOLOGICO E
PRODUTTORE RESPONSABILE DEL RILASCIO DEI LOTTI
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E
UTILIZZO
C. ALTRE CONDIZIONI E REQUISITI
DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA
L’USO SICURO ED EFFICACE DEL MEDICINALE
A. PRODUTTORE DEL PRINCIPIO ATTIVO BIOLOGICO E PRODUTTORE
RESPONSABILE DEL RILASCIO DEI LOTTI
Nome e indirizzo del produttore del principio attivo biologico
Suzhou Union Biopharm Co., Ltd.
999 Longqiao Rd
Wujiang
Suzhou, Jiangsu, 215299
Cina
Nome e indirizzo del produttore responsabile del rilascio dei lotti
Eurofins PHAST GmbH
Kardinal-Wendel-Strasse 16
Homburg
Saarland
66424
Germania
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E UTILIZZO
Medicinale soggetto a prescrizione medica limitativa (vedere allegato I: riassunto delle caratteristiche del prodotto, paragrafo 4.2).
C. ALTRE CONDIZIONI E REQUISITI DELL’AUTORIZZAZIONE ALL’IMMISSIONE
IN COMMERCIO
- Rapporti periodici di aggiornamento sulla sicurezza (PSUR)
I requisiti per la presentazione degli PSUR per questo medicinale sono definiti nell’elenco delle date di riferimento per l’Unione europea (elenco EURD) di cui all’articolo 107 quater, paragrafo 7, della direttiva 2001/83/CE e successive modifiche, pubblicato sul sito web dell’Agenzia europea per i medicinali.
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA L’USO SICURO ED
EFFICACE DEL MEDICINALE
- Piano di gestione del rischio (RMP)
Il titolare dell’autorizzazione all’immissione in commercio deve effettuare le attività e le azioni di farmacovigilanza richieste e dettagliate nel RMP approvato e presentato nel modulo 1.8.2 dell’autorizzazione all’immissione in commercio e in ogni successivo aggiornamento approvato del RMP.
Il RMP aggiornato deve essere presentato:
- su richiesta dell’Agenzia europea per i medicinali;
- ogni volta che il sistema di gestione del rischio è modificato, in particolare a seguito del ricevimento di nuove informazioni che possono portare a un cambiamento significativo del profilo beneficio/rischio o a seguito del raggiungimento di un importante obiettivo (di farmacovigilanza o di minimizzazione del rischio).
- Misure aggiuntive di minimizzazione del rischio
Il titolare dell’autorizzazione all’immissione in commercio deve accertarsi che, in ogni Stato membro in cui viene commercializzato LOQTORZI, tutti gli operatori sanitari che dovrebbero prescrivere e usare LOQTORZI abbiano accesso alla/ricevano la scheda di allerta per il paziente.
La scheda di allerta per il paziente deve contenere i seguenti messaggi chiave:
indicazione del fatto che il trattamento con LOQTORZI può aumentare il rischio di:
- polmonite immuno-correlata;
- colite immuno-correlata;
- epatite immuno-correlata;
- nefrite immuno-correlata;
- endocrinopatie immuno-correlate;
- reazioni avverse cutanee immuno-correlate;
- altre reazioni avverse immuno-correlate;
- segni o sintomi del problema di sicurezza e quando contattare un operatore sanitario (HCP);
- recapiti del medico che prescrive LOQTORZI;
- importanza di portare sempre con sé la scheda di allerta per il paziente e di mostrarla in occasione di tutte le visite mediche a operatori sanitari diversi dal medico prescrittore (ad es. al pronto soccorso).