


Riassunto delle caratteristiche del prodotto - TEVIMBRA
1. DENOMINAZIONE DEL MEDICINALE
Tevimbra 100 mg concentrato per soluzione per infusione
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Ogni mL di concentrato per soluzione per infusione contiene 10 mg di tislelizumab.
Ogni flaconcino da 10 mL contiene 100 mg di tislelizumab (100 mg/10 mL).
Tislelizumab è una variante di anticorpo monoclonale umanizzato immunoglobulina G4 (IgG4) Fc-ingegnerizzato prodotto in cellule ovariche di criceto cinese ricombinanti.
Eccipiente con effetti noti
Ogni mL di concentrato per soluzione per infusione contiene 1,6 mg di sodio e 0,2 mg di polisorbato 20 (E432).
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Concentrato per soluzione per infusione (concentrato sterile)
Soluzione da trasparente a leggermente opalescente, da incolore a leggermente giallastra.
La soluzione ha un pH di circa 6,5 e un’osmolalità tra circa 270 e 330 mOsm/kg.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
Cancro del polmone non a piccole cellule (NSCLC)
Tevimbra, in associazione a chemioterapia contenente platino come trattamento neoadiuvante e poi continuato in monoterapia come trattamento adiuvante, è indicato per il trattamento di pazienti adulti affetti da NSCLC resecabile ad alto rischio di recidiva (per i criteri di selezione, vedere paragrafo 5.1).
Tevimbra, in associazione a pemetrexed e chemioterapia contenente platino, è indicato per il trattamento di prima linea di pazienti adulti affetti da NSCLC non squamoso i cui tumori presentano l’espressione di PDL1 su ≥50% di cellule tumorali senza mutazione positiva di EGFR o di ALK e che hanno:
- NSCLC localmente avanzato e non sono candidabili alla resezione chirurgica o alla radiochemioterapia a base di platino, o
- NSCLC metastatico.
Tevimbra, in associazione a carboplatino e paclitaxel o nab-paclitaxel, è indicato per il trattamento di prima linea di pazienti adulti affetti da NSCLC squamoso che hanno:
NSCLC localmente avanzato e non sono candidabili alla resezione chirurgica o alla
radiochemioterapia a base di platino, o
- NSCLC metastatico.
Tevimbra come monoterapia è indicato per il trattamento di pazienti adulti affetti da NSCLC localmente avanzato o metastatico, dopo una precedente chemioterapia a base di platino. I pazienti affetti da NSCLC EGFR mutato o ALK positivo devono aver ricevuto anche terapie mirate prima di assumere tislelizumab.
Carcinoma polmonare a piccole cellule (SCLC)
Tevimbra, in associazione a etoposide e chemioterapia a base di platino è indicato per il trattamento di prima linea di pazienti adulti con SCLC in stadio esteso.
Adenocarcinoma gastrico o della giunzione gastroesofagea (G/GEJ)
Tevimbra, in associazione a chemioterapia a base di platino e fluoropirimidina, è indicato per il trattamento di prima linea di pazienti adulti con adenocarcinoma gastrico o della giunzione gastroesofagea (G/GEJ) non resecabile, localmente avanzato o metastatico HER-2 negativo i cui tumori esprimono PD-L1 con un punteggio di Positività dell’Area Tumorale (TAP) ≥5% (vedere paragrafo 5.1).
Carcinoma a cellule squamose dell’esofago (OSCC)
Tevimbra, in associazione a chemioterapia a base di platino, è indicato per il trattamento di prima linea di pazienti adulti con OSCC non resecabile, localmente avanzato o metastatico i cui tumori esprimono PD-L1 con un punteggio TAP ≥5% (vedere paragrafo 5.1).
Tevimbra in monoterapia è indicato per il trattamento di pazienti adulti con OSCC non resecabile, localmente avanzato o metastatico, dopo una precedente chemioterapia a base di platino.
Carcinoma nasofaringeo (NPC)
Tevimbra, in associazione a gemcitabina e cisplatino, è indicato per il trattamento di prima linea di pazienti adulti con NPC recidivante, non candidabile a chirurgia o radioterapia curative, o metastatico.
4.2 Posologia e modo di somministrazione
Il trattamento con Tevimbra deve essere iniziato e seguito da medici specialisti, esperti nel trattamento del cancro.
Analisi di PD-L1
Se specificato nell’indicazione, la selezione dei pazienti per il trattamento con Tevimbra in base all’espressione tumorale di PD-L1 deve essere valutata da un test diagnostico in vitro (IVD) con certificazione CE recante il corrispondente obiettivo previsto. Se l’IVD con certificazione CE non è disponibile, deve essere utilizzato un test alternativo convalidato (vedere paragrafi 4.1, 4.4 e 5.1).
Posologia
Tevimbra in monoterapia
La dose raccomandata di Tevimbra è 200 mg una volta ogni 3 settimane, oppure 400 mg una volta ogni 6 settimane, somministrata mediante infusione endovenosa.
Per il NSCLC resecabile, durante la fase di trattamento adiuvante, la dose raccomandata di Tevimbra è 400 mg somministrata mediante infusione endovenosa una volta ogni 6 settimane.
Terapia di associazione a Tevimbra
La dose raccomandata di Tevimbra è di 200 mg una volta ogni 3 settimane, oppure 400 mg una volta ogni 6 settimane, somministrata mediante infusione endovenosa, in associazione a chemioterapia.
Quando Tevimbra e la chemioterapia vengono somministrati nello stesso giorno, Tevimbra deve essere assunto prima della chemioterapia. Per il dosaggio e per le raccomandazioni sull’utilizzo dei corticosteroidi come premedicazione per la prevenzione delle reazioni avverse legate alla chemioterapia, si deve fare riferimento al Riassunto delle Caratteristiche del Prodotto (RCP) del prodotto chemioterapico.
Durata del trattamento
I pazienti devono essere trattati con Tevimbra fino alla progressione della malattia o ad una tossicità inaccettabile (vedere paragrafo 5.1).
Per il trattamento neoadiuvante e adiuvante del NSCLC resecabile, i pazienti devono essere trattati con Tevimbra neoadiuvante (200 mg ogni 3 settimane) in associazione a chemioterapia per 3 o 4 cicli o fino a progressione della malattia che precluda un intervento chirurgico definitivo o a comparsa di tossicità inaccettabile, seguito da un trattamento adiuvante con Tevimbra (400 mg ogni 6 settimane) in monoterapia per un massimo di 8 cicli o fino a recidiva della malattia, metastasi o comparsa di tossicità inaccettabile.
Rinvio della somministrazione o interruzione del trattamento (vedere anche paragrafo 4.4) Le riduzioni della dose di Tevimbra in monoterapia o in terapia combinata non sono raccomandate. Tevimbra deve essere sospeso o interrotto in base alla sicurezza e alla tollerabilità, come descritto nella Tabella 1.
Le linee guida dettagliate per la gestione delle reazioni avverse immuno-correlate sono descritte nel paragrafo 4.4.
Tabella 1 Modifiche del trattamento raccomandate per Tevimbra
| Reazione avversa immuno-correlata | Gravità1 | Modifica del trattamento con Tevimbra |
| Polmonite | Grado 2 | Sospendere2,3 |
| Grado 2 ricorrente; Grado 3 o 4 | Interrompere in modo permanente3 | |
| Epatite | ALT o AST da >3 a 8 x ULN o bilirubina totale da >1,5 a 3 x ULN | Sospendere2,3 |
| ALT or AST >8 x ULN o bilirubina totale >3 x ULN | Interrompere in modo permanente3 | |
| Eruzione cutanea | Grado 3 | Sospendere2,3 |
| Grado 4 | Interrompere in modo permanente3 | |
| Gravi reazioni cutanee avverse (SCAR) | Sospetto di SCAR, comprese SJS o NET | Sospendere2,3 Per sospetto di SJS o NET, non riprendere a meno che SJS/NET non siano state escluse durante consultazione con specialisti appropriati. |
SCAR confermate, comprese SJS o NET | Interrompere in modo permanente | |
| Colite | Grado 2 o 3 | Sospendere2.3 |
| Grado 3 ricorrente; Grado 4 | Interrompere in modo permanente3 | |
| Miosite/rabdomiolisi | Grado 2 o 3 | Sospendere2,3 |
| Grado 3 ricorrente; Grado 4 | Interrompere in modo permanente3 | |
| Ipotiroidismo | Grado 2, 3 o 4 | L’ipotiroidismo può essere gestito con una terapia sostitutiva senza interrompere il trattamento. |
| Ipertiroidismo | Grado 3 o 4 | Sospendere2 Per Grado 3 o 4, migliorato al Grado ≤2 e controllato con terapia anti-tiroidea, se indicato, la continuazione di Tevimbra può essere considerata dopo la riduzione della terapia a base di corticosteroidi. In caso contrario, il trattamento deve essere interrotto. |
| Insufficienza surrenalica | Grado 2 | Prendere in considerazione la sospensione del trattamento fino al controllo con TOS. |
| Grado 3 o 4 | Sospendere3 Per Grado 3 o 4, migliorato al Grado ≤2 e controllato con TOS, se indicato, la continuazione di Tevimbra può essere considerata dopo la riduzione della terapia a base di corticosteroidi. In caso contrario, il trattamento deve essere interrotto.3 | |
| Ipofisite | Grado 2 | Prendere in considerazione la sospensione del trattamento fino al controllo con TOS. |
| Grado 3 o 4 | Sospendere2,3 Per Grado 3 o 4, migliorato al Grado ≤2 e controllato con TOS, se indicato, la continuazione di Tevimbra può essere considerata dopo la riduzione della terapia a base di corticosteroidi. In caso contrario, il trattamento deve essere interrotto.3 | |
| Diabete mellito di tipo 1 | Diabete mellito di tipo 1 associato a iperglicemia di Grado ≥3 (glucosio >250 mg/dL o >13,9 mmol/L) o associato alla chetoacidosi | Sospendere Per Grado 3 o 4, migliorato al Grado ≤2 con terapia insulinica, se indicato, la continuazione di Tevimbra può essere considerata una volta raggiunto il controllo metabolico. In caso contrario, il trattamento deve essere interrotto. |
| Nefrite con disfunzione renale | Grado 2 (creatinina >1,5 a 3 x basale o >1,5 a 3 x ULN) | Sospendere2,3 |
| Grado 3 (creatinina >3 x basale o da >3 a 6 x ULN) o Grado 4 (creatinina >6 x ULN) | Interrompere in modo permanente3 | |
| Miocardite | Grado 2, 3 o 4 | Interrompere in modo permanente3 |
| Tossicità neurologiche | Grado 2 | Sospendere2,3 |
| Grado 3 o 4 | Interrompere in modo permanente3 | |
| Pancreatite | Pancreatite di Grado 3 o di Grado 3 o 4, livelli di amilasi o lipasi sieriche aumentati (>2 x ULN) | Sospendere2,3 |
| Grado 4 | Interrompere in modo permanente3 | |
| Altre reazioni avverse immuno-correlate | Grado 3 | Sospendere2,3 |
| Grado 3 ricorrente; Grado 4 | Interrompere in modo permanente3 |
| Sindrome da sovrapposizione di miocardite, miosite e miastenia gravis4 | Sindrome da sovrapposizione di miocardite, miosite e miastenia gravis di Grado 2 | Sospendere la/e dose/i fino alla risoluzione dei sintomi e al completamento della gestione con corticosteroidi |
| Sindrome da sovrapposizione di miocardite, miosite e miastenia gravis di Grado 3 o 4 | Interrompere in modo permanente il trattamento | |
| Altre reazioni avverse al farmaco | ||
| Reazioni correlate all’infusione | Grado 1 | Considerare la premedicazione per la profilassi delle reazioni all’infusione successiva. Ridurre la velocità di infusione del 50%. |
| Grado 2 | Interrompere l’infusione. Riprendere l’infusione, se si risolve o diminuisce al Grado 1, e ridurre la velocità di infusione del 50%. | |
| Grado 3 o 4 | Interrompere in modo permanente | |
ALT = alanina aminotransferasi, AST = aspartato aminotransferasi, TOS = terapia ormonale sostitutiva, SJS = sindrome Stevens-Johnson, NET = necrolisi epidermica tossica, ULN = limite superiore del valore normale 1 I gradi di tossicità sono in conformità alla versione 4.0 dei Criteri terminologici comuni per gli eventi avversi del National Cancer Institute (NCI-CTCAE v4.0). Il grado dell’ipofisite viene definito in conformità con i criteri NCI-CTCAE v 5.0. 2 Riprendere nei pazienti con una risoluzione completa o parziale (Grado da 0 a 1) dopo riduzione dei corticosteroidi nell’arco di almeno 1 mese. Interrompere in modo permanente, se non si è verificata alcuna risoluzione completa o parziale entro 12 settimane dall’inizio del trattamento con corticosteroidi, o in caso di incapacità di ridurre il prednisone a ≤10 mg/die (o equivalente) entro 12 settimane dall’inizio del trattamento con corticosteroidi. 3 È consigliabile una dose iniziale da 1 a 2 mg/kg/die di prednisone o equivalente, seguita da un periodo di riduzione della dose a ≤10 mg/die (o equivalente) nell’arco di almeno 1 mese, ad eccezione della polmonite, in tal caso si raccomanda una dose iniziale da 2 a 4 mg/kg/die. 4 Si manifesta come una sovrapposizione di due o di tutte e tre le condizioni. Per determinare la modifica terapeutica raccomandata deve essere preso in considerazione il grado CTCAE più severo osservato tra i singoli eventi. | ||
Popolazioni speciali
Popolazione pediatrica
La sicurezza e l’efficacia di Tevimbra nei pazienti di età inferiore a 18 anni non sono state stabilite. Non vi sono dati disponibili.
Anziani
Non sono necessari aggiustamenti della dose nei pazienti con ≥65 anni di età (vedere paragrafo 4.8).
Compromissione renale
Non sono necessari aggiustamenti della dose nei pazienti con compromissione renale lieve o moderata. I dati provenienti da pazienti con compromissione renale severa sono troppo limitati per dare raccomandazioni di dosaggio per questa popolazione (vedere paragrafo 5.2).
Compromissione epatica
Non sono necessari aggiustamenti della dose nei pazienti con compromissione epatica lieve o moderata. I dati provenienti da pazienti con compromissione epatica severa sono troppo limitati per dare raccomandazioni di dosaggio per questa popolazione (vedere paragrafo 5.2).
Modo di somministrazione
Tevimbra è solo per uso endovenoso. Deve essere somministrato mediante infusione e non deve essere somministrato mediante iniezione o singolo bolo endovenoso. Per le istruzioni sulla diluizione del medicinale prima della somministrazione, vedere paragrafo 6.6.
La prima infusione di 200 mg deve essere somministrata durante un periodo di 60 minuti. Se questa è ben tollerata, le infusioni successive possono essere somministrate durante un periodo di 30 minuti. L’infusione deve essere somministrata tramite una linea endovenosa contenente un filtro, in linea o aggiunto, sterile, apirogeno, a basso legame proteico da 0,2 o 0,22 micron.
L’infusione di una dose iniziale di Tevimbra 400 mg deve essere somministrata durante un periodo di 120 minuti (durante un periodo di 90 minuti se utilizzata come trattamento successivo dopo la dose di 200 mg una volta ogni 3 settimane). Se ben tollerata, la seconda infusione può essere somministrata durante un periodo di 60 minuti. Se la seconda infusione è ben tollerata, le infusioni successive possono essere somministrate durante un periodo di 30 minuti.
Non devono essere miscelati o co-somministrati altri farmaci attraverso la stessa linea di infusione.
4.3 Controindicazioni
Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1.
4.4 Avvertenze speciali e precauzioni d’impiego
Tracciabilità
Al fine di migliorare la tracciabilità dei medicinali biologici, il nome e il numero di lotto del medicinale somministrato devono essere chiaramente registrati.
Valutazione dello stato PD-L1
Quando si valuta lo stato PD-L1 del tumore, è importante scegliere una metodologia ben convalidata per ridurre al minimo le determinazioni false negative o false positive.
Scheda per il Paziente
Ai pazienti trattati con Tevimbra deve essere consegnata la Scheda per il Paziente per informarli dei rischi di reazioni avverse immuno-correlate durante la terapia con Tevimbra (vedere anche il Foglio Illustrativo).
Il medico prescrittore deve discutere con il paziente i rischi di reazioni avverse immuno-correlate durante la terapia con Tevimbra.
Reazioni avverse immuno-correlate
Sono state riportate reazioni avverse immuno-correlate, inclusi casi fatali, durante il trattamento con tislelizumab (vedere paragrafo 4.8). La maggior parte di questi eventi è migliorata con l’interruzione di tislelizumab, la somministrazione di corticosteroidi e/o terapie di supporto. Sono state segnalate anche reazioni avverse immuno-correlate dopo l’ultima dose di tislelizumab. Possono manifestarsi contemporaneamente reazioni avverse immuno-correlate che interessano più di un distretto corporeo.
Per le reazioni avverse immuno-correlate sospette, si deve garantire un’adeguata valutazione per confermare l’eziologia o escludere eziologie alternative, incluse le infezioni. Sulla base della gravità della reazione avversa, tislelizumab deve essere sospeso e devono essere somministrati i corticosteroidi (vedere paragrafo 4.2). Sulla base di dati limitati provenienti da studi clinici, la somministrazione di altri immunosoppressori sistemici può essere presa in considerazione nei pazienti in cui le reazioni avverse immuno-correlate non sono controllate con l’uso di corticosteroidi (vedere paragrafi 4.2 e 4.8). Al miglioramento al Grado ≤1, una riduzione graduale dei corticosteroidi deve essere iniziata e proseguita per almeno 1 mese.
Nei pazienti con malattia auto-immune (autoimmune disease, AID) preesistente, i dati provenienti da studi osservazionali suggeriscono che il rischio di reazioni avverse immuno-mediate a seguito di terapia con inibitori del checkpoint immunitario può essere aumentato rispetto al rischio nei pazienti senza AID preesistente. Inoltre, le riacutizzazioni dell’AID sottostante sono state frequenti, ma nella maggior parte dei casi sono state lievi e gestibili.
Polmonite immuno-correlata
La polmonite immuno-correlata, inclusi casi fatali, è stata segnalata nei pazienti trattati con tislelizumab. I pazienti devono essere monitorati per segni e sintomi di polmonite. I pazienti con sospetta polmonite devono essere valutati con esami di diagnostica per immagini e devono essere escluse altre eziologie infettive o correlate a malattie.
I pazienti con polmonite immuno-correlata devono essere gestiti in base alle modifiche del trattamento come raccomandato nella Tabella 1 (vedere paragrafo 4.2).
Epatite immuno-correlata
L’epatite immuno-correlata, inclusi casi fatali, è stata segnalata nei pazienti trattati con tislelizumab. I pazienti devono essere monitorati per segni e sintomi di epatite e alterazioni nella funzionalità epatica. I test di funzionalità epatica devono essere eseguiti al basale e periodicamente durante il trattamento.
I pazienti con epatite immuno-correlata devono essere gestiti in base alle modifiche del trattamento come raccomandato nella Tabella 1 (vedere paragrafo 4.2).
Reazioni cutanee immuno-correlate
L’eruzione cutanea o la dermatite immuno-correlata sono state riportate nei pazienti trattati con tislelizumab. I pazienti devono essere monitorati per le reazioni cutanee sospette e le altre cause devono essere escluse. Sulla base della gravità delle reazioni cutanee avverse, tislelizumab deve essere sospeso o interrotto in modo permanente come raccomandato nella Tabella 1 (vedere paragrafo 4.2).
Sono stati riportati casi di gravi reazioni cutanee avverse (SCARs) inclusi eritema multiforme [EM], sindrome Stevens-Johnson (SJS) e necrolisi epidermica tossica (NET), alcuni dei quali con esito fatale, nei pazienti trattati con tislelizumab (vedere paragrafo 4.8). I pazienti devono essere monitorati per segni o sintomi di SCARs (ad es. prodromo di febbre, sintomi simil-influenzali, lesioni mucosali o eruzione cutanea progressiva) e le altre cause devono essere escluse. Per SCARs sospette, tislelizumab deve essere interrotto e il paziente deve essere indirizzato alle cure di medici specializzati per la valutazione e il trattamento. Se sono confermate SCARs, tislelizumab deve essere interrotto in modo permanente (vedere paragrafo 4.2).
Colite immuno-correlata
La colite immuno-correlata, spesso associata alla diarrea, è stata segnalata nei pazienti trattati con tislelizumab. I pazienti devono essere monitorati per segni e sintomi di colite. Le eziologie infettive e correlate a malattie devono essere escluse.
I pazienti con colite immuno-correlata devono essere gestiti in base alle modifiche del trattamento come raccomandato nella Tabella 1 (vedere paragrafo 4.2).
Endocrinopatie immuno-correlate
Le endocrinopatie immuno-correlate, inclusi i disturbi della tiroide, insufficienza surrenale, ipofisite e diabete mellito di tipo 1, sono state segnalate nei pazienti trattati con tislelizumab. Queste possono richiedere la somministrazione di un trattamento di supporto, a seconda dello specifico disturbo endocrino. Nei casi di endocrinopatie immuno-correlate può essere necessaria la terapia ormonale sostitutiva (TOS) a lungo termine.
I pazienti con endocrinopatie immuno-correlate devono essere gestiti in base alle modifiche del trattamento come raccomandato nella Tabella 1 (vedere paragrafo 4.2).
Disturbi della tiroide
Sono stati segnalati disturbi della tiroide, inclusi la tiroidite, l’ipotiroidismo e l’ipertiroidismo, nei pazienti trattati con tislelizumab. I pazienti devono essere sottoposti a monitoraggio (all’inizio del trattamento, periodicamente durante il trattamento e come indicato in base alla valutazione clinica) per le modifiche della funzionalità tiroidea e per i segni clinici e i sintomi dei disturbi della tiroide. L’ipotiroidismo può essere gestito con la TOS senza interrompere il trattamento e senza ricorrere a corticosteroidi. L’ipertiroidismo può essere gestito in modo sintomatico (vedere paragrafo 4.2).
Insufficienza surrenalica
L’insufficienza surrenalica è stata segnalata nei pazienti trattati con tislelizumab. I pazienti devono essere monitorati per segni e sintomi di insufficienza surrenalica. Deve essere preso in considerazione il monitoraggio della funzione surrenalica e dei livelli ormonali. I corticosteroidi e la TOS devono essere somministrati come clinicamente indicato (vedere paragrafo 4.2).
Ipofisite
L’ipofisite è stata segnalata nei pazienti trattati con tislelizumab. I pazienti devono essere monitorati per segni e sintomi di ipofisite/ipopituitarismo. Deve essere preso in considerazione il monitoraggio della funzione ipofisaria e dei livelli ormonali. I corticosteroidi e la TOS devono essere somministrati come clinicamente indicato (vedere paragrafo 4.2).
Diabete mellito di tipo 1
Il diabete mellito di tipo 1, inclusa la chetoacidosi diabetica, è stato segnalato nei pazienti trattati con tislelizumab. I pazienti devono essere monitorati per l’iperglicemia e per gli altri segni e sintomi del diabete. Per il diabete di tipo 1 deve essere somministrata l’insulina. Nei pazienti con grave iperglicemia o chetoacidosi (Grado ≥3), tislelizumab deve essere sospeso e deve essere somministrato un trattamento anti-iperglicemico (vedere paragrafo 4.2). Il trattamento con tislelizumab può essere ripreso una volta raggiunto il controllo metabolico.
Nefrite immuno-correlata con disfunzione renale
La nefrite immuno-correlata con disfunzione renale è stata segnalata nei pazienti trattati con tislelizumab. I pazienti devono essere sottoposti a monitoraggio per le modifiche della funzionalità renale (elevata creatinina sierica), e le altre cause di disfunzione renale devono essere escluse.
I pazienti con nefrite immuno-correlata con disfunzione renale devono essere gestiti in base alle modifiche del trattamento come raccomandato nella Tabella 1 (vedere paragrafo 4.2).
Altre reazioni avverse immuno-correlate
Altre reazioni avverse immuno-correlate clinicamente importanti sono state riportate con tislelizumab: miosite, miocardite, artrite, polimialgia reumatica, pericardite, cistite non infettiva, trombocitopenia immune, encefalite, miastenia gravis, sindrome di Sjögren e sindrome di Guillain-Barré (vedere paragrafo 4.8).
I pazienti che hanno manifestato altre reazioni avverse immuno-correlate devono essere gestiti in base alle modifiche del trattamento come raccomandato nella Tabella 1 (vedere paragrafo 4.2).
Rigetto di trapianto di organo solido
Si è verificato un rigetto di trapianto di organo solido in studi post-marketing nei pazienti trattati con inibitori della proteina PD-1. Il trattamento con tislelizumab può aumentare il rischio di rigetto nei destinatari di trapianto di organi solidi. In questi pazienti si deve prendere in considerazione il beneficio del trattamento con tislelizumab rispetto al rischio di possibile rigetto d’organo.
Linfoistiocitosi emofagocitica
La linfoistiocitosi emofagocitica (HLH) è stata segnalata nei pazienti trattati con tislelizumab (vedere paragrafo 4.8). L’HLH è una sindrome pericolosa per la vita caratterizzata da febbre, eruzione cutanea, linfoadenopatia, epato- e/o splenomegalia e citopenie. I pazienti devono essere monitorati per segni e sintomi di HLH. In caso di sospetta HLH, tislelizumab deve essere interrotto per l’iter diagnostico e deve essere iniziato il trattamento per l’HLH. Se l’HLH è confermata, la somministrazione di tislelizumab deve essere interrotta.
Sindrome da sovrapposizione di miocardite, miosite e miastenia gravis immuno-mediate Sono stati osservati casi di sindrome da sovrapposizione di miocardite, miosite e miastenia gravis (che si presenta come una sovrapposizione di due o di tutte e tre le condizioni), alcuni con esito fatale, in pazienti trattati con tislelizumab. Il riconoscimento precoce e una gestione terapeutica aggressiva sono essenziali per affrontare la morbilità associata e il rischio di mortalità (vedere paragrafo 4.2).
Reazioni correlate a infusione
Gravi reazioni correlate a infusione (Grado 3 o superiore) sono state segnalate nei pazienti trattati con tislelizumab (vedere paragrafo 4.8). Casi di anafilassi, tra cui reazione anafilattica e shock anafilattico, sono stati segnalati nel contesto post-immissione in commercio. I pazienti devono essere monitorati per segni e sintomi di reazioni correlate a infusione.
Le reazioni correlate a infusione devono essere gestite come raccomandato nella Tabella 1 (vedere paragrafo 4.2).
Pazienti esclusi dagli studi clinici
I pazienti con una qualsiasi delle seguenti condizioni sono stati esclusi dagli studi clinici: stato di performance secondo l’ECOG al basale superiore o pari a 2; metastasi cerebrali o leptomeningee attive; malattia autoimmune attiva o anamnesi di malattia autoimmune che può avere una recidiva; qualsiasi condizione che richieda un trattamento sistemico con corticosteroidi (>10 mg/die di prednisone o equivalente) o con altri immunosoppressori nei 14 giorni precedenti al trattamento dello studio; HIV attiva
o non trattata; epatite B non trattata o portatori di epatite C; anamnesi di malattia polmonare interstiziale; somministrazione di vaccino vivo nei 14 giorni precedenti al trattamento dello studio; infezione che richiede terapia sistemica nei 14 giorni precedenti al trattamento dello studio; anamnesi di grave ipersensibilità a un altro anticorpo monoclonale. In assenza di dati, tislelizumab deve essere usato con cautela in queste popolazioni dopo un’attenta considerazione del potenziale beneficio/rischio su base individuale.
Pazienti che seguono una dieta povera di sodio
Ogni mL di questo farmaco contiene 0,069 mmol (o 1,6 mg) di sodio. Questo medicinale contiene 16 mg di sodio per ogni flaconcino da 10 mL equivalente allo 0,8% dell’assunzione massima giornaliera raccomandata dall’OMS che corrisponde a 2 g di sodio per un adulto.
Tevimbra deve essere diluito in una soluzione per infusione di cloruro di sodio 9 mg/mL (0,9%). Questo aspetto deve essere tenuto in considerazione per i pazienti che seguono una dieta povera di sodio (vedere paragrafo 6.6).
Polisorbato 20 (E432)
Questo medicinale contiene 0,2 mg di polisorbato 20 in ciascun mL di concentrato, equivalente a 4 mg in due fiale da 10 mL di una singola infusione di Tevimbra. I polisorbati possono causare reazioni allergiche. Questo aspetto deve essere tenuto in considerazione per i pazienti con allergie note.
4.5 Interazioni con altri medicinali ed altre forme d’interazione
Tislelizumab è un anticorpo monoclonale umanizzato, eliminato dalla circolazione attraverso il catabolismo. Di conseguenza, non sono stati condotti studi formali di interazione farmacocinetica. Poiché gli anticorpi monoclonali non sono metabolizzati dagli enzimi del citocromo P450 (CYP) o da altri enzimi che metabolizzano i farmaci, non si prevede che l’inibizione o l’induzione di questi enzimi da parte dei medicinali co-somministrati influisca sulla farmacocinetica di tislelizumab.
L’uso di corticosteroidi e altri immunosoppressori sistemici al basale, prima di iniziare il trattamento con tislelizumab, ad eccezione di dosi basse di un corticosteroide sistemico (10 mg/die di prednisone o equivalente), deve essere evitato a causa della loro potenziale interferenza con l’attività farmacodinamica e l’efficacia di tislelizumab. Tuttavia, i corticosteroidi sistemici e gli altri immunosoppressori possono essere usati dopo l’inizio di tislelizumab per trattare le reazioni avverse immuno-correlate (vedere paragrafo 4.4). I corticosteroidi possono essere utilizzati anche come premedicazione, quando tislelizumab è usato in associazione a la chemioterapia, come profilassi antiemetica e/o per alleviare le reazioni avverse correlate alla chemioterapia.
4.6 Fertilità, gravidanza e allattamento
Donne in età fertile/Contraccezione
Tislelizumab non deve essere usato in donne in età fertile che non adottino un metodo contraccettivo efficace a meno che le condizioni cliniche della donna rendano necessario il trattamento con tislelizumab. Le donne in età fertile devono usare metodi contraccettivi efficaci (metodi che si traducono in tassi di gravidanza inferiori all’1%) durante il trattamento e per almeno 4 mesi dopo l’ultima dose di tislelizumab.
Gravidanza
Non sono disponibili dati relativi sull’uso di tislelizumab in donne in gravidanza. Sulla base del suo meccanismo di azione, tislelizumab può causare danni al feto se somministrato a una donna in stato di gravidanza.
Non sono stati condotti studi sulla riproduzione negli animali con tislelizumab. Tuttavia, nei modelli murini della gravidanza, è stato dimostrato che il blocco di segnalazione di PD-1/PD-L1 interrompe la tolleranza per il feto e comporta un aumento della perdita fetale.
È noto che le IgG4 umane (immunoglobuline) attraversano la barriera placentare. Pertanto, tislelizumab, essendo una variante IgG4, può potenzialmente essere trasmesso dalla madre al feto in via di sviluppo. Le donne devono essere informate sui potenziali rischi per il feto.
Tislelizumab non deve essere usato durante la gravidanza, a meno che le condizioni cliniche della donna rendano necessario il trattamento con tislelizumab.
Allattamento
Non è noto se tislelizumab sia escreto nel latte materno. I suoi effetti su neonati/lattanti allattati al seno e sulla produzione di latte non sono noti.
A causa delle reazioni avverse gravi nei neonati/lattanti allattati al seno derivanti da Tevimbra, le donne devono essere avvertite di non allattare al seno durante il trattamento e per almeno 4 mesi dopo l’ultima dose di Tevimbra.
Fertilità
Non sono disponibili dati clinici sui possibili effetti di tislelizumab sulla fertilità. Non sono stati condotti studi sulla tossicità della riproduzione e dello sviluppo con tislelizumab. Sulla base di uno studio di tossicità a dosi ripetute della durata di 3 mesi, non sono emersi effetti rilevanti sugli organi riproduttivi maschili e femminili in scimmie cynomolgus quando tislelizumab è stato somministrato a dosi di 3, 10 o 30 mg/kg ogni 2 settimane per 13 settimane (7 dosi somministrate) (vedere paragrafo 5.3).
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
Tevimbra altera lievemente la capacità di guidare veicoli e di usare macchinari. Alcuni pazienti hanno manifestato stanchezza a seguito della somministrazione di tislelizumab (vedere paragrafo 4.8).
4.8 Effetti indesiderati
Riassunto del profilo di sicurezza
La sicurezza di tislelizumab in monoterapia si basa sui dati aggregati in 1 952 pazienti affetti da diversi tipi di tumore che hanno ricevuto tislelizumab 200 mg ogni 3 settimane. Le reazioni avverse più comuni (≥ 20%) sono state anemia (27,7%), aspartato aminotransferasi aumentata (24,7%), stanchezza (24,6%) e alanina aminotransferasi aumentata (22,0%). Le reazioni avverse di Grado 3/4 più comuni (≥ 2%) sono state anemia (4,8%), aspartato aminotransferasi aumentata (3,7%), polmonite (3,6%), iponatriemia (2,9%), bilirubina ematica aumentata (2,8%), ipertensione (2,4%) e stanchezza (2,1%). L’1,0% dei pazienti ha manifestato reazioni avverse che hanno portato al decesso. Le reazioni avverse che hanno portato al decesso sono state infezione polmonare (0,61%), polmonite (0,10%), epatite (0,10%), trombocitopenia (0,05%), dispnea (0,05%) e appetito ridotto (0,05%). Dei 1 952 pazienti, il 40,7% è stato esposto a tislelizumab per più di 6 mesi e il 24,7% vi è stato esposto per più di 12 mesi.
La sicurezza di tislelizumab somministrato in associazione alla chemioterapia si basa sui dati provenienti da 1 950 pazienti affetti da vari tipi di tumori che hanno ricevuto 200 mg di tislelizumab ogni 3 settimane, a eccezione dello studio BGB A317-315 in cui i pazienti hanno ricevuto tislelizumab anche a una dose di 400 mg una volta ogni 6 settimane come trattamento adiuvante dopo la terapia neoadiuvante e l’intervento chirurgico. Le reazioni avverse più comuni (≥ 20%) sono state neutropenia (71,6%), anemia (67,2%), trombocitopenia (48,7%), nausea (43,3%), stanchezza (40,8%), appetito ridotto (40,1%), alanina aminotransferasi aumentata (30,6%), aspartato aminotransferasi aumentata (30,3%), eruzione cutanea (21,4%) e diarrea (20,3%). Le reazioni avverse di Grado 3/4 più comuni (≥ 2%) sono state neutropenia (45,2%), anemia (14,5%), trombocitopenia (14,1%), iponatriemia (4,6%), ipokaliemia (4,5%), stanchezza (4,2%), infezione polmonare (4,0%), linfopenia (3,1%), eruzione cutanea (2,9%), appetito ridotto (2,6%), aspartato aminotransferasi aumentata (2,2%), alanina aminotransferasi aumentata (2,1%). L’1,3% dei pazienti ha manifestato reazioni avverse che hanno portato al decesso. Le suddette reazioni avverse sono state infezione polmonare (0,50%), polmonite (0,30%), dispnea (0,20%), miocardite (0,20%), epatite (0,05%), trombocitopenia (0,05%), colite (0,05%), ipokaliemia (0,05%) e miosite (0,05%). Dei 1 950 pazienti, il 56,5% è stato esposto a tislelizumab per 6 mesi o più, e il 31,9% vi è stato esposto per 12 mesi o più.
Tabella delle reazioni avverse
Le reazioni avverse segnalate nel set di dati aggregati per i pazienti trattati con Tevimbra in monoterapia (N = 1 952) e in associazione a la chemioterapia (N = 1 950) sono presentate nella Tabella 2. Le reazioni avverse sono elencate secondo la classificazione MedDRA per sistemi e organi. All’interno di ciascun raggruppamento per sistemi e organi, le reazioni avverse sono presentate in ordine di frequenza decrescente. Per ogni reazione avversa viene definita la corrispondente categoria di frequenza come: molto comune (≥1/10); comune (>1/100, <1/10); non comune (≥1/1 000, <1/100); raro (≥1/10 000, <1/1 000); molto raro (<1/10 000) e non nota (la frequenza non può essere definita sulla base dei dati disponibili). All’interno di ciascun gruppo di frequenza, le reazioni avverse sono presentate in ordine di gravità decrescente.
Tabella 2 Reazioni avverse con Tevimbra in monoterapia (N = 1 952) e in associazione a la chemioterapia (N=1 950)
| Tislelizumab in monoterapia N = 1 952 | Tislelizumab più | |
| chemioterapia | ||
| N = 1 950 | ||
| Reazioni avverse | Categoria di frequenza (Tutti i gradi) | Categoria di frequenza |
| (Tutti i gradi) | ||
| Infezioni e infestazioni | ||
| Infezione polmonare1 | Comune* | Molto comune* |
| Patologie del sistema emolinfopoietico | ||
| Anemia2 | Molto comune | Molto comune |
| Trombocitopenia3 | Molto comune* | Molto comune* |
| Neutropenia4 | Comune | Molto comune |
| Linfopenia5 | Comune | Molto comune |
| Linfoistiocitosi emofagocitica | Non nota | Raro |
| Disturbi del sistema immunitario | ||
| Sindrome di Sjögren | # | Non comune |
| Sindrome da sovrapposizione di miocardite, miosite e miastenia gravis | # | Non comune* |
| Patologie endocrine | ||
| Ipotiroidismo6 | Molto comune | Molto comune |
| Ipertiroidismo7 | Comune | Comune |
| Tiroidite8 | Comune | Non comune |
| Insufficienza surrenalica9 | Non comune | Non comune |
| Ipofisite10 | Non comune | Non comune |
| Disturbi del metabolismo e della nutrizione | ||
| Iperglicemia11 | Comune | Molto comune |
| Iponatriemia12 | Comune | Molto comune |
| Ipokaliemia13 | Comune | Molto comune* |
| Diabete mellito14 | Non comune | Comune |
| Patologie del sistema nervoso | ||
| Sindrome di Guillain-Barré | Raro | Raro |
| Encefalite15 | # | Raro |
| Miastenia gravis | # | Raro |
| Patologie dell’occhio | ||
| Uveite16 | Non comune | Non comune |
| Patologie cardiache | ||
| Miocardite17 | Non comune | Comune* |
| Pericardite | Non comune | Raro |
| Patologie vascolari | ||
| Ipertensione18 | Comune | Comune |
| Patologie respiratorie, toraciche e mediastiniche | ||
| Tosse | Molto comune | Molto comune |
| Dispnea | Comune* | Comune* |
| Polmonite19 | Comune* | Comune* |
| Patologie gastrointestinali | ||
| Nausea | Molto comune | Molto comune |
| Diarrea20 | Molto comune | Molto comune |
| Stomatite21 | Comune | Comune |
| Pancreatite22 | Non comune | Comune |
| Colite23 | Non comune | Comune |
| Malattia celiaca | Raro | # |
| Patologie epatobiliari | ||
| Epatite24 | Comune* | Comune* |
| Patologie della cute e del tessuto sottocutaneo | ||
| Eruzione cutanea25 | Molto comune | Molto comune |
| Prurito | Molto comune | Molto comune |
| Vitiligine26 | Non comune | Non comune |
| Eritema multiforme | Non comune | Raro |
| Sindrome di Stevens-Johnson | Raro | # |
| Necrolisi epidermica tossica27 | Non nota* | Non nota* |
| Patologie del sistema muscoloscheletrico e del tessuto connettivo | ||
| Artralgia | Comune | Molto comune |
| Mialgia | Comune | Comune |
| Miosite28 | Non comune | Non comune* |
| Artrite29 | Non comune | Comune |
| Patologie renali e urinarie | ||
| Nefrite30 | Non comune | Non comune |
| Cistite non infettiva31 | Raro | # |
| Patologie generali e condizioni relative alla sede di somministrazione | ||
| Stanchezza32 | Molto comune | Molto comune |
| Piressia33 | Molto comune | Molto comune |
| Appetito ridotto | Molto comune* | Molto comune |
| Esami diagnostici | ||
| Aspartato aminotransferasi aumentata | Molto comune | Molto comune |
| Alanina aminotransferasi aumentata | Molto comune | Molto comune |
| Bilirubina ematica aumentata34 | Molto comune | Molto comune |
| Fosfatasi alcalina ematica aumentata | Comune | Comune |
| Creatinina ematica aumentata | Comune | Molto comune |
| Traumatismi, intossicazioni e complicazioni da procedura | ||
| Reazione correlata a infusione35 | Comune | Comune |
| 1 L’infezione polmonare include termini preferiti (PT) di infezione polmonare, infezioni del tratto respiratorio | ||
| inferiore, infezioni batteriche del tratto respiratorio inferiore, polmonite batterica, polmonite micotica, | ||
| polmonite da Pneumocystis jirovecii, aspergillosi broncopolmonare, candidosi polmonare, polmonite da | ||
| Mycoplasma, polmonite da stafilocco e polmonite virale. | ||
| 2 L’anemia include PT di anemia e emoglobina diminuita. | ||
| 3 La trombocitopenia include PT di trombocitopenia, conta delle piastrine diminuita e trombocitopenia immune. | ||
| 4 La neutropenia include PT di neutropenia e conta dei neutrofili diminuita. | ||
| 5 La linfopenia include PT di linfopenia, conta dei linfociti diminuita e percentuale di linfociti diminuita. | ||
| 6 L’ipotiroidismo include PT di ipotiroidismo, anticorpi anti-tiroidei aumentati, ipotiroidismo immuno-mediato, | ||
| ormoni tiroidei diminuiti, tiroxina libera diminuita, triiodotironina libera diminuita, triiodotironina diminuita, | ||
| ipotiroidismo primitivo, ipotiroidismo centrale e tiroxina diminuita. | ||
| 7 L’ipertiroidismo include PT di ormone tireostimolante ematico diminuito, ipertiroidismo, ipertiroidismo | ||
| immuno-mediato, tiroxina libera aumentata, tiroxina aumentata, triiodotironina libera aumentata e | ||
| triiodotironina aumentata. | ||
| 8 La tiroidite include PT di tiroidite, tiroidite autoimmune, tiroidite immuno-mediata, tiroidite silente e tiroidite | ||
| subacuta. | ||
| 9 L’insufficienza surrenalica include PT di malattia di Addison, insufficienza surrenalica, deficit di glucorticoidi, | ||
| insufficienza surrenalica immuno-mediata, insufficienza surrenalica primaria e insufficienza corticosurrenalica | ||
| secondaria. | ||
| 10 L’ipofisite include PT di ipofisite e ipopituitarismo. | ||
| 11 L’iperglicemia include PT di iperglicemia e glucosio ematico aumentato. | ||
| 12 L’iponatriemia include PT di iponatriemia e sodio ematico diminuito. | ||
| 13 L’ipokaliemia include PT di ipokaliemia e potassio ematico diminuito. | ||
| 14 Il diabete mellito include PT di diabete mellito, chetoacidosi diabetica, chetosi diabetica, chetoacidosi, diabete | ||
| mellito di tipo 1 e diabete latente autoimmune nell’adulto. | ||
| 15 L’encefalite include PT di encefalite immuno-mediata. | ||
| 16 L’uveite include PT di corioretinite, iridociclite, uveite e irite. | ||
| 17 La miocardite include PT di miocardite, miocardite immuno-mediata e miocardite autoimmune. | ||
| 18 L’ipertensione include PT di ipertensione, pressione arteriosa aumentata e ipertensione essenziale. | ||
| 19 La polmonite include PT di polmonite, malattia polmonare immuno-mediata, malattia polmonare interstiziale e | ||
| polmonite organizzata. | ||
| 20 La diarrea include PT di diarrea e defecazioni frequenti. | ||
21 La stomatite include PT di stomatite, ulcerazione della bocca, erosione della mucosa orale e ulcera aftosa. 22 La pancreatite include PT di amilasi aumentata, lipasi aumentata, pancreatite e pancreatite acuta. 23 La colite include PT di colite autoimmune, colite, colite ulcerosa e enterocolite immuno-mediata. 24 L’epatite include PT di epatite, danno epatico indotto da farmaci, epatotossicità, funzione epatica anormale, epatite immuno-mediata, danno epatico ed epatite autoimmune.
25 L’eruzione cutanea include PT di eruzione cutanea, eruzione cutanea maculo-papulare, eczema, esantema eritematoso, dermatite, dermatosi neutrofila febbrile acuta, dermatite autoimmune, dermatite allergica, dermatite esfoliativa, eruzione cutanea papulare, orticaria, eritema, esfoliazione cutanea, eruzione da farmaci, eruzione cutanea maculare, psoriasi, esantema pustoloso, dermatite acneiforme, eruzione cutanea pruriginosa, cheratosi lichenoide, dermatite della mano, dermatite immuno-mediata, eruzione cutanea follicolare, eritema nodoso e pemfigoide.
26 La vitiligine include PT di leucoderma, depigmentazione cutanea, ipopigmentazione cutanea, e vitiligine. 27 Esperienza post immissione in commercio.
28 La miosite include PT di miosite, radbomiolisi e miosite immuno-mediata.
29 L’artrite include PT di artrite, poliartrite e artrite immuno-mediata.
30 La nefrite include PT di nefrite, glomerulosclerosi segmentale focale, glomerulonefrite membranosa immuno-mediata, disturbo renale, nefrite tubulointerstiziale e nefrite immuno-mediata. 31 La cistite non infettiva include PT di cistite non infettiva e cistite immuno-mediata. Casi di cistite immuno-mediata sono stati segnalati nel contesto post-immissione in commercio.
32 La stanchezza include PT di stanchezza, astenia, malessere, decondizionamento fisico e letargia. 33 La piressia include PT di aumento della temperatura corporea e piressia.
34 La bilirubina ematica aumentata include PT di bilirubina ematica aumentata, bilirubina coniugata aumentata, bilirubina ematica non coniugata aumentata e iperbilirubinemia.
35 La reazione correlata a infusione include PT di reazione anafilattica, brividi, edema corneale, dermatite allergica, eruzione da farmaci, ipersensibilità ai farmaci, edema del viso, gonfiore gengivale, ipersensibilità, ostruzione laringea, edema delle labbra, gonfiore delle labbra, gonfiore della bocca, prurito allergico, eruzione cutanea, esantema eritematoso, eruzione cutanea maculare, eruzione cutanea pruriginosa, rinite allergica, gonfiore del viso, edema della lingua, ipersensibilità di tipo I, orticaria, reazione correlata a infusione e reazione di ipersensibilità correlata a infusione.
* Compresi gli esiti fatali
# Non segnalata in questo contesto aggregato
Descrizione di reazioni avverse selezionate
I dati riportati di seguito riflettono le informazioni per le reazioni avverse da farmaci significative per tislelizumab in monoterapia negli studi clinici. I dettagli per le reazioni avverse significative per tislelizumab quando somministrato in associazione a la chemioterapia sono presentati se sono state osservate differenze clinicamente rilevanti in confronto a tislelizumab in monoterapia.
Polmonite immuno-correlata
Nei pazienti trattati con tislelizumab in monoterapia, la polmonite immuno-correlata si è manifestata nel 5,1% dei pazienti, compresi eventi di Grado 1 (1,3%), Grado 2 (2,1%), Grado 3 (1,3%), Grado 4 (0,3%) e Grado 5 (0,1%).
Il tempo mediano dalla prima dose all’insorgenza dell’evento è stato di 4,1 mesi (intervallo: da 1,0 giorno a 55,0 mesi) e la durata mediana dall’insorgenza alla risoluzione è stata di 2,8 mesi (intervallo: da 7,0 giorni a 33,7 mesi). Tislelizumab è stato interrotto in modo permanente nell’1,8% dei pazienti ed è stato sospeso nell’1,9% dei pazienti. La polmonite si è risolta nel 47,0% dei pazienti.
Nei pazienti trattati con tislelizumab in monoterapia, la polmonite si è manifestata più frequentemente in pazienti con una storia di precedente irradiazione toracica (8,4%) rispetto a pazienti che non avevano ricevuto irradiazione toracica precedente (3,6%).
La polmonite si è verificata nell’11,2% dei pazienti con NSCLC trattati con tislelizumab in associazione a la chemioterapia. Nei pazienti con NSCLC trattati con tislelizumab in monoterapia, la polmonite si è verificata nel 8,3% dei casi.
Epatite immuno-correlata
Nei pazienti trattati con tislelizumab in monoterapia, l’epatite immuno-correlata si è manifestata nell’1,2% dei pazienti, compresi eventi di Grado 1 (0,1%), Grado 2 (0,2%), Grado 3 (0,6%) e Grado 4 (0,3%).
Il tempo mediano dalla prima dose all’insorgenza dell’evento è stato di 22,0 giorni (intervallo: da 1,0 giorno a 4,1 mesi) e la durata mediana dall’insorgenza alla risoluzione è stata di 1,1 mesi (intervallo: da 6,0 giorni a 6,6 mesi). Tislelizumab è stato interrotto in modo permanente nello 0,3% dei pazienti ed è stato sospeso nello 0,8% dei pazienti per l’epatite immuno-correlata. L’epatite si è risolta nel 60,9% dei pazienti.
Reazioni cutanee avverse immuno-correlate
Nei pazienti trattati con tislelizumab in monoterapia, le reazioni cutanee avverse immuno-correlate si sono manifestate nel 12,6% dei pazienti, compresi eventi di Grado 1 (7,7%), Grado 2 (3,7%), Grado 3 (1,0%), Grado 4 (0,1%).
Il tempo mediano dalla prima dose all’insorgenza dell’evento è stato di 1,5 mesi (intervallo: da 1,0 giorno a 36,1 mesi). La durata mediana dall’insorgenza alla risoluzione è stata di 1,1 mesi (intervallo: da 1,0 giorno a 36,7 mesi). Tislelizumab è stato interrotto in modo permanente nello 0,1% dei pazienti ed è stato sospeso nell’1,3% dei pazienti. Le reazioni avverse cutanee si sono risolte nel 72,0% dei pazienti.
Sono stati riportati casi di SJS e NET dall’esperienza post-immissione in commercio, alcuni dei quali con esito fatale (vedere paragrafi 4.2 e 4.4).
Colite immuno-correlata
Nei pazienti trattati con tislelizumab in monoterapia, la colite immuno-correlata si è manifestata nello 0,6% dei pazienti, compresi eventi di Grado 2 (0,4%) e Grado 3 (0,2%).
Il tempo mediano dalla prima dose all’insorgenza dell’evento è stato di 6,0 mesi (intervallo: da 6,0 giorni a 26,5 mesi) e la durata mediana dall’insorgenza alla risoluzione è stata di 28,0 giorni (intervallo: da 9,0 giorni a 26,7 mesi). Tislelizumab è stato interrotto in modo permanente nello 0,1% dei pazienti ed è stato sospeso nello 0,4% dei pazienti. La colite si è risolta nell’81,8% dei pazienti.
Miosite/rabdomiolisi immuno-correlata
Nei pazienti trattati con tislelizumab in monoterapia, la miosite/rabdomiolisi immuno-correlata si è manifestata nello 0,8% dei pazienti, compresi eventi di Grado 1 (0,3%), Grado 2 (0,3%), Grado 3 (0,2%) e Grado 4 (0,1%).
Il tempo mediano dalla prima dose all’insorgenza dell’evento è stato di 1,5 mesi (intervallo: da 15,0 giorni a 39,3 mesi) e la durata mediana dall’insorgenza alla risoluzione è stata di 1,2 mesi (intervallo: da 5,0 giorni a 5,2 mesi). Tislelizumab è stato interrotto in modo permanente nello 0,2% dei pazienti ed è stato sospeso nello 0,5% dei pazienti. La miosite/rabdomiolisi si è risolta nel 75,0% dei pazienti.
Endocrinopatie immuno-correlate
Disturbi della tiroide
Ipotiroidismo:
Nei pazienti trattati con tislelizumab in monoterapia, l’ipotiroidismo si è manifestato nel 13,8% dei pazienti, compresi eventi di Grado 1 (6,4%), Grado 2 (7,3%), Grado 3 (0,1%) e Grado 4 (0,1%).
Il tempo mediano dalla prima dose all’insorgenza dell’evento è stato di 4,0 mesi (intervallo: da 1,0 giorno a 29,9 mesi). La durata mediana dall’insorgenza alla risoluzione è stata di 2,1 mesi (intervallo: da 2,0 giorni a 27,0 mesi). Tislelizumab è stato interrotto in modo permanente nello 0,1% dei pazienti ed è stato sospeso nello 0,6% dei pazienti. L’ipotiroidismo si è risolto nel 36,4% dei pazienti.
Ipertiroidismo:
Nei pazienti trattati con tislelizumab in monoterapia, l’ipertiroidismo si è manifestato nel 5,1% dei pazienti, compresi eventi di Grado 1 (4,4%) e Grado 2 (0,7%).
Il tempo mediano dalla prima dose all’insorgenza dell’evento è stato di 2,1 mesi (intervallo: da 6,0 giorni a 39,4 mesi). La durata mediana dall’insorgenza alla risoluzione è stata di 1,4 mesi (intervallo: da 8,0 giorni a 22,1 mesi). Tislelizumab è stato interrotto in modo permanente nello 0,1% dei pazienti ed è stato sospeso nello 0,3% dei pazienti. L’ipertiroidismo si è risolto nel 77,0% dei pazienti.
Tiroidite:
Nei pazienti trattati con tislelizumab in monoterapia, la tiroidite si è manifestata nell’1,1% dei pazienti, compresi eventi di Grado 1 (0,5%) e Grado 2 (0,6%).
Il tempo mediano dalla prima dose all’insorgenza dell’evento è stato di 2,0 mesi (intervallo: da 14,0 giorni a 20,7 mesi). La durata mediana dall’insorgenza alla risoluzione è stata di 2,0 mesi (intervallo: da 20,0 giorni a 15,3 mesi). Tislelizumab non è stato interrotto in modo permanente in alcun paziente ed è stato sospeso nello 0,2% dei pazienti. La tiroidite si è risolta nel 38,1% dei pazienti.
Insufficienza surrenalica
Nei pazienti trattati con tislelizumab in monoterapia, l’insufficienza surrenalica si è manifestata nello 0,5% dei pazienti, compresi eventi di Grado 2 (0,3%), Grado 3 (0,2%) e Grado 4 (0,1%).
Il tempo mediano dalla prima dose all’insorgenza dell’evento è stato di 10,3 mesi (intervallo: da 1,4 mesi a 16,9 mesi). La durata mediana dall’insorgenza alla risoluzione è stata di 1,9 mesi (intervallo: da 30,0 giorni a 13,6 mesi). Tislelizumab non è stato interrotto in modo permanente in alcun paziente ed è stato sospeso nello 0,4% dei pazienti. L’insufficienza surrenalica si è risolta nel 30,0% dei pazienti.
Ipofisite
Nei pazienti trattati con tislelizumab in monoterapia, l’ipofisite (Grado 2) si è manifestato nello 0,3% dei pazienti.
Il tempo mediano dalla prima dose all’insorgenza dell’evento è stato di 9,0 mesi (intervallo: da 22,0 giorni a 16,2 mesi). La durata mediana dall’insorgenza alla risoluzione è stata di 2,3 mesi (solo 1 evento che si è risolto). Tislelizumab non è stato interrotto in modo permanente in alcun paziente e non è stato sospeso in alcun paziente. L’ipofisite si è risolta nel 20,0% dei pazienti.
Diabete mellito di tipo 1
Nei pazienti trattati con tislelizumab in monoterapia, il diabete di tipo 1 si è manifestato nello 0,6% dei pazienti, compresi eventi di Grado 1 (0,1%), Grado 2 (0,3%), Grado 3 (0,2%) e Grado 4 (0,1%).
Il tempo mediano dalla prima dose all’insorgenza dell’evento è stato di 6,5 mesi (intervallo: da 1,1 mesi a 36,1 mesi). La durata mediana dall’insorgenza alla risoluzione è stata di 22,0 giorni (intervallo: da 5,0 giorni a 3,6 mesi). Tislelizumab è stato interrotto in modo permanente nello 0,2% dei pazienti ed è stato sospeso nello 0,2% dei pazienti. Il diabete di tipo 1 si è risolto nell’8,3% dei pazienti.
Nefrite immuno-correlata e disfunzione renale
Nei pazienti trattati con tislelizumab in monoterapia, la nefrite immuno-correlata e la disfunzione renale si sono manifestate nello 0,2% dei pazienti, compresi eventi di Grado 1 (0,1%), Grado 2 (0,1%) e Grado 3 (0,1%).
Il tempo mediano dalla prima dose all’insorgenza dell’evento è stato di 1,5 mesi (intervallo: da 15,0 giorni a 12,1 mesi). La durata mediana dall’insorgenza alla risoluzione è stata di 9,0 giorni (la stessa per i 2 eventi che si sono risolti). Tislelizumab è stato interrotto in modo permanente nello 0,1% dei pazienti ed è stato sospeso nello 0,1% dei pazienti. La nefrite immuno-correlata e la disfunzione renale si sono risolte nel 50,0% dei pazienti.
Miocardite immuno-correlata
Nei pazienti trattati con tislelizumab in monoterapia, la miocardite immuno-correlata si è manifestata nello 0,8% dei pazienti, compresi eventi di Grado 1 (0,4%), Grado 2 (0,2%), Grado 3 (0,2%) e Grado 4 (0,1%).
Il tempo mediano dalla prima dose all’insorgenza dell’evento è stato di 1,6 mesi (intervallo: da 14,0 giorni a 33,6 mesi) e la durata mediana dall’insorgenza alla risoluzione è stata di 1,2 mesi (intervallo: da 4,0 giorni a 15,6 mesi). Tislelizumab è stato interrotto in modo permanente nello 0,4% dei pazienti ed è stato sospeso nello 0,4% dei pazienti. La miocardite si è risolta nel 60,0% dei pazienti.
Nell’1,2% dei pazienti trattati con tislelizumab in associazione a chemioterapia si è verificata una miocardite, compresi eventi di Grado 5 (0,2%).
Effetti della classe di inibitori del checkpoint immunitario
Durante il trattamento con altri inibitori del checkpoint immunitario sono stati segnalati casi delle seguenti reazioni avverse che potrebbero verificarsi anche durante il trattamento con tislelizumab: insufficienza esocrina pancreatica.
Reazioni correlate a infusione
Nei pazienti trattati con tislelizumab in monoterapia, le reazioni correlate a infusione si sono manifestate nel 3,0% dei pazienti, compresi eventi di Grado 3 (0,1%). Tislelizumab è stato interrotto in modo permanente nello 0,1% dei pazienti ed è stato sospeso nello 0,1% dei pazienti.
Casi di anafilassi, tra cui reazione anafilattica e shock anafilattico, sono stati segnalati nel contesto post-immissione in commercio.
Anomalie di laboratorio
Nei pazienti trattati con tislelizumab in monoterapia, la percentuale di pazienti che ha manifestato una variazione dal basale a un’anomalia di laboratorio di Grado 3 o 4 è stata la seguente: 0,1% per l’aumento dell’emoglobina, 4,4% per la riduzione dell’emoglobina, 0,9% per la riduzione dei leucociti, 8,9% per la riduzione dei linfociti, 0,2% per l’aumento dei linfociti, 2,1% per la riduzione dei neutrofili, 1,3% per la riduzione delle piastrine, 2,6% per l’aumento dell’alanina aminotransferasi, 0,3% per la riduzione dell’albumina, 2,7% per l’aumento della fosfatasi alcalina, 4,8% per l’aumento dell’aspartato aminotransferasi, 2,8% per l’aumento della bilirubina, 1,9% per l’aumento della creatinchinasi, 1,2% per l’aumento della creatinina, 4,4% per l’aumento di glucosio, 0,5 per la riduzione di glucosio, 0,9% per l’aumento di potassio, 2,9% per la riduzione di potassio, 0,1% per l’aumento di sodio, 6,5% per la riduzione di sodio.
Nei pazienti trattati con tislelizumab in associazione a la chemioterapia, la percentuale di pazienti che ha manifestato una variazione dal basale a un’anomalia di laboratorio di Grado 3 o 4 è stata la seguente: 14,2% per la riduzione dell’emoglobina, 23,3% per la riduzione dei leucociti, 17,9% per la riduzione dei linfociti, 0,1% per l’aumento dei linfociti, 47,2% per la riduzione dei neutrofili, 14,1% per la riduzione delle piastrine, 3,5% per l’aumento dell’alanina aminotransferasi, 0,5% per la riduzione dell’albumina, 0,8% per l’aumento della fosfatasi alcalina, 3,1% per l’aumento dell’aspartato aminotransferasi, 2,0% per l’aumento della bilirubina, 2,3% per l’aumento della creatinchinasi, 1,8% per l’aumento della creatinina, 0,5% per la riduzione del glucosio, 1,2% per l’aumento del glucosio, 1,3% per l’aumento di potassio, 7,6% per la riduzione di potassio, 0,3% per l’aumento di sodio, 11,5% per la riduzione di sodio.
Immunogenicità
Su 3 614 pazienti valutabili per gli anticorpi anti-farmaco (ADA), il 21,1% dei pazienti testati è risultato positivo agli ADA emergenti dal trattamento; inoltre sono stati rilevati anticorpi neutralizzanti (NAb) nello 0,9% dei pazienti. L’analisi farmacocinetica della popolazione ha dimostrato che lo stato degli ADA ha rappresentato una covariata statisticamente significativa sulla clearance; tuttavia, la presenza degli ADA emergenti dal trattamento contro tislelizumab non sembra avere alcun impatto clinicamente rilevante su farmacocinetica o efficacia.
Tra i pazienti valutabili per gli ADA che ricevono 200 mg ogni 3 settimane in monoterapia o in associazione a chemioterapie (tra cui la terapia adiuvante con 400 mg una volta ogni 6 settimane nel NSCLC resecabile), sono stati osservati i seguenti tassi di eventi avversi (EA) rispettivamente per la popolazione positiva agli ADA rispetto a quella negativa agli ADA: eventi avversi di Grado ≥3 52,5% rispetto al 42,1%, eventi avversi gravi (SAE) 39,0% rispetto al 31,8%, EA che hanno portato all’interruzione del trattamento con tislelizumab 12,3% rispetto all’11,4% (per la monoterapia); EA di Grado ≥3 80,0% rispetto al 78,6%, SAE 43,3% rispetto al 41,0%, EA che hanno portato all’interruzione del trattamento con tislelizumab 13,6% rispetto al 13,5% (per la terapia di combinazione). I pazienti che hanno sviluppato ADA emergenti dal trattamento hanno mostrato la tendenza ad avere un peggiore stato di salute generale e caratteristiche della patologia al basale che possono confondere l’interpretazione dell’analisi di sicurezza. I dati disponibili non permettono di trarre conclusioni definitive su possibili modelli di reazioni avverse al farmaco.
Anziani
In generale, non sono state osservate differenze con tislelizumab come monoterapia o in associazione a la chemioterapia in termini di sicurezza tra i pazienti di età <65 anni e pazienti di età compresa tra i 65 e i 74 anni. I dati per i pazienti di età pari o superiore a 75 anni sono troppo limitati per poter trarre conclusioni.
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato nell’allegato V.
4.9 Sovradosaggio
Non sono disponibili dati sul sovradosaggio con tislelizumab. In caso di sovradosaggio, i pazienti devono essere attentamente monitorati per rilevare i segni o i sintomi di reazioni avverse da farmaci, e deve essere istituito immediatamente un trattamento sintomatico appropriato.
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: antineoplastici, anticorpi monoclonali e coniugati anticorpo-farmaco, codice ATC: L01FF09
Meccanismo d’azione
Tislelizumab è un anticorpo monoclonale umanizzato della variante G4 (IgG4) dell’immunoglobulina contro PD-1, che si lega al dominio extracellulare di PD-1 umano. In maniera competitiva, blocca il legame sia di PD-L1 sia di PD-L2, inibendo la segnalazione negativa mediata da PD-1 e migliorando l’attività funzionale nelle cellule T nei dosaggi cellulari in vitro.
Efficacia e sicurezza clinica
Sulla base di modelli e simulazioni delle relazioni esposizione-risposta per l’efficacia e la sicurezza di tislelizumab, non ci sono differenze clinicamente significative in termini di efficacia o sicurezza tra le dosi di 200 mg una volta ogni 3 settimane o 400 mg una volta ogni 6 settimane.
Carcinoma polmonare non a piccole cellule
Trattamento neoadiuvante e adiuvante del NSCLC resecabile: BGB-A317-315
BGB-A317-315 è stato uno studio randomizzato, controllato con placebo, in doppio cieco di fase 3 mirato a confrontare l’efficacia e la sicurezza del trattamento neoadiuvante con tislelizumab più una doppietta chemioterapica a base di platino seguita da tislelizumab adiuvante rispetto al trattamento neoadiuvante con placebo più una doppietta chemioterapica a base di platino seguita da placebo adiuvante nei pazienti affetti da NSCLC resecabile allo stadio II o IIIA.
Lo studio ha incluso i pazienti con NSCLC allo stadio II o IIIA (AJCC 8°) confermato istologicamente con ECOG PS (stato di performance) di 0 o 1 e senza mutazioni note di EFGR o traslocazioni del gene ALK e idoneità confermata alla resezione R0 con intento curativo. I pazienti allo stadio IIIB non sono stati inclusi nello studio.
I seguenti criteri di selezione definiscono i pazienti ad alto rischio di recidiva inclusi nell’indicazione terapeutica e che riflettono la popolazione di pazienti con stadio II-IIIA secondo l’8a edizione del Manuale di Stadiazione dei Tumori dell’American Joint Committee on Cancer (AJCC):
- Tumore di dimensione >4 cm; oppure tumori di qualsiasi dimensione, che siano accompagnati da stato N1 o N2;
- Tumori che invadono le strutture toraciche (invadono direttamente la pleura viscerale, la pleura parietale, la parete toracica, il bronco principale, il nervo frenico, la pleura mediastinica, il pericardio parietale);
- Tumori >4 cm che causano atelettasia ostruttiva, che si estende alla regione ilare, coinvolgendo parte o tutto il polmone o un bronco principale indipendentemente dalla carena tracheale o invadendo la pleura viscerale (PL1 o PL2) per lo stato N0;
- Tumori con nodulo (o noduli) separato nello stesso lobo del tumore polmonare primario.
Un totale di 453 pazienti è stato randomizzato (1:1) a ricevere:
Braccio tislelizumab: tislelizumab neoadiuvante 200 mg al Giorno 1 in associazione a cisplatino
75 mg/m2 o carboplatino AUC 5 mg/ml/min e pemexetred 500 mg/m2 o paclitaxel 175 mg/m2 al Giorno 1 di ciascun ciclo di 21 giorni per 3-4 cicli. A seguito di intervento chirurgico, tislelizumab adiuvante 400 mg è stato somministrato ogni 6 settimane per un massimo di 8 cicli.
- Braccio placebo: placebo neoadiuvante al Giorno 1 in associazione a cisplatino 75 mg/m2 o carboplatino AUC 5 mg/ml/min e pemexetred 500 mg/m2 o paclitaxel 175 mg/m2 al Giorno 1 di ciascun ciclo di 21 giorni per 3-4 cicli. A seguito di intervento chirurgico, placebo adiuvante è stato somministrato ogni 6 settimane per un massimo di 8 cicli.
I pazienti con istologia non squamosa hanno ricevuto pemetrexed, mentre i pazienti con istologia squamosa hanno ricevuto paclitaxel; la scelta tra cisplatino e carboplatino è stata decisa dagli sperimentatori per tutti i pazienti. Se indicato, i pazienti hanno ricevuto radioterapia adiuvante post-operatoria prima di tislelizumab
o placebo adiuvante. La somministrazione di tislelizumab e chemioterapia è continuata fino al completamento del trattamento, alla progressione della malattia, a eventi avversi (EA) inaccettabili, al decesso o alla decisione del paziente e/o dello sperimentatore di interrompere il trattanento dello studio.
Gli endpoint duali primari di efficacia erano la sopravvivenza libera da eventi (event-free survival, EFS) mediante una revisione centralizzata indipendente in cieco (blinded independent central review, BICR) e il tasso di risposta patologica maggiore (major pathological response, MPR) mediante una revisione patologica indipendente in cieco (blinded independent pathological review, BIPR). Gli endpoint secondari di efficacia includevano il tasso di risposta patologica completa (pathological complete response, pCR) mediante una BIPR e la sopravvivenza globale (overall survival, OS).
I dati demografici e le caratteristiche al basale sono stati generalmente bilanciati tra i 2 bracci di trattamento. Le caratteristiche al basale di tutti i 453 pazienti randomizzati sono state: età mediana di 62 anni (intervallo da 30 a 80 anni), il 40% di età pari o superiore a 65 anni; il 3,3% di età pari o superiore a 75 anni; il 90,5% di sesso maschile; il 100% di popolazione asiatica (tutti arruolati in Cina); il 65,3% con punteggio ECOG PS (stato di performance) di 0; l’84,5% di fumatori o ex fumatori; il 78,1% presentava una diagnosi di istologia squamosa; il 58,5% presentava malattia allo stadio IIIA; il 57,8% presentava espressione di PD-L1 pari o superiore all’1%.
L’84,1% dei pazienti nel braccio tislelizumab in associazione a chemioterapia contenente platino è stato sottoposto a intervento chirurgico definitivo, rispetto al 76,2% dei pazienti nel braccio chemioterapia contenente platino.
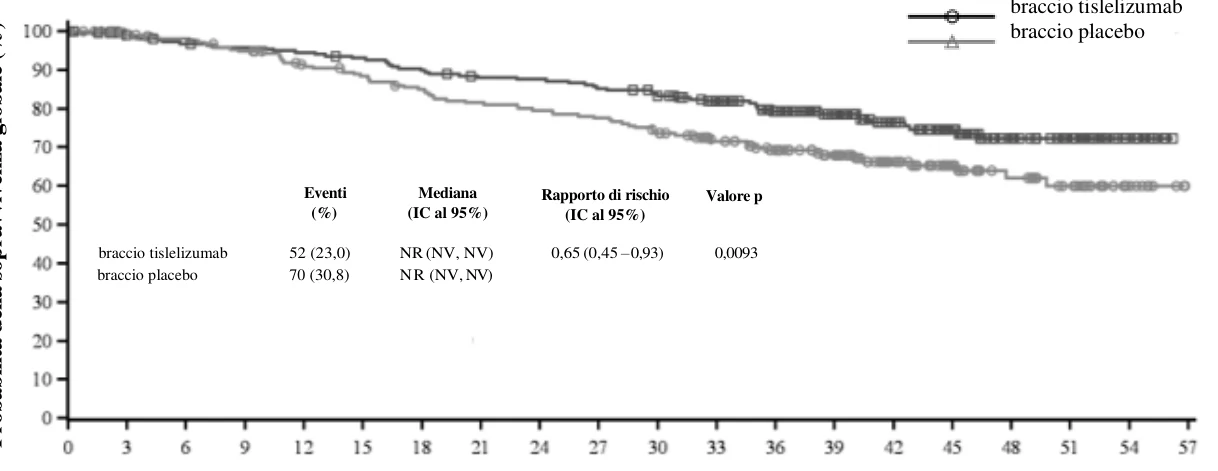
Lo studio ha mostrato un miglioramento statisticamente significativo di MPR, EFS, pCR e OS nei pazienti randomizzati al braccio tislelizumab rispetto al braccio placebo.
All’analisi ad interim prespecificata dell’EFS (cut-off dei dati in data 21 agosto 2023), l’EFS HR era 0,56 (IC al 95%: 0,40, 0,79; valore p unilaterale di 0,0003) e la durata mediana del follow-up di OS calcolata mediante metodologia di Kaplan-Meier inversa era di 24,6 mesi nel braccio tislelizumab e 22,7 mesi nel braccio placebo.
La Tabella 3, la Figura 1 e la Figura 2 riepilogano i risultati di efficacia.
All’analisi finale prespecificata (cut-off dei dati in data 7 marzo 2025), la durata mediana del follow-up di OS calcolata mediante metodologia di Kaplan-Meier inversa era di 43,3 mesi (IC al 95%: 41,2, 44,6) nel braccio tislelizumab e 41,6 mesi (IC al 95%: 39,9, 43,8) nel braccio placebo.
Tabella 3 Risultati di efficacia nello studio BGB-A317-3151
Braccio tislelizumab (N=226) | Braccio placebo (N=227) | |
| Sopravvivenza libera da eventi | ||
| Eventi, n (%) | 72 (31,9) | 98 (43,2) |
| Mediana (mesi) (IC al 95%) | NR (50,3 - NV) | 30,6 (16,6 – 45,3) |
| HR (IC al 95%)a | 0,58 (0,43 – 0,79) | |
| Risposta patologica maggiore | ||
| n (%) | 127 (56,2) | 34 (15) |
| IC al 95%c | (49,5 – 62,8) | (10,6 – 20,3) |
| Differenza, % (IC al 95%)d | 41,1 (33,2 – 49,1) | |
| Valore pe | <0,0001 | |
| Sopravvivenza globale | ||
| Decessi, n (%) | 52 (23,0) | 70 (30,8) |
| Mediana (mesi) (IC al 95%) | NR (NV, NV) | NR (NV, NV) |
| HR (IC al 95%)a | 0,65 (0,45 - 0.93) | |
| Valore pb | 0,0093 | |
HR = hazard ratio; IC = intervallo di confidenza; NR = non raggiunto; NV = non valutabile I pazienti senza intervento chirurgico o risultati patologici sono stati considerati non-rispondenti. 1L’analisi finale prespecificata di MPR era basata sui dati con cut-off in data 20 febbraio 2023 e l’analisi finale prespecificata di EFS e OS era basata sui dati con cut-off in data 07 marzo 2025.
a L’hazard ratio e l’IC al 95% sono stati stimati mediante un modello di regressione di Cox stratificato per istologia, stadio della malattia ed espressione di PD-L1 da tecnologia di risposta interattiva (IRT). b Il valore p è stato calcolato usando un test dei ranghi logaritmici stratificato per istologia. stadio della malattia ed espressione di PD-L1 da IRT.
c L’IC al 95% è stato valutato usando il metodo di Clopper-Pearson.
d La differenza di rischio comune di Mantel-Haenszel è stata valutata insieme ai suoi IC al 95% mediante un’approssimazione normale e la stima della varianza di Sato stratificati per istologia, stadio della malattia ed espressione di PD-L1 secondo l’IRT.
e Il valore p è stato ottenuto usando il metodo Cochran-Mantel-Haenszel stratificato per istologia, stadio della malattia ed espressione di PD-L1 secondo l’IRT.
Figura 1 Grafico di Kaplan-Meier della sopravvivenza libera da eventi nello studio BGB-A317-
Tempo (mesi)
Numero di pazienti a rischio
braccio
tislelizumab 226 196 176 161 152 143 136 128 123 121 117 101 92 69 49 39 21 17 2 0 braccio
placebo 227 187 149 128 117 105 98 91 88 83 79 69 59 47 29 22 11 11 0 0
Figura 2 Grafico di Kaplan-Meier della sopravvivenza globale nello studio BGB-A317-315
Tempo (mesi)
Numero di pazienti a rischio
braccio
tislelizum
ab 226 218 212 209 206 202 195 189 188 183 176 163 143 121 91 69 47 36 15 0 braccio
placebo 227 214 207 199 186 180 172 165 161 157 148 131 117 98 73 51 34 26 9 0
Un’analisi dei sottogruppi è stata eseguita nello studio BGB-A317-315 nei pazienti che presentavano PD-L1 ≥ 1% (braccio tislelizumab [n=130; 58%] rispetto a braccio placebo [n=132; 58%]) e PD-L1 < 1% (che esclude i non valutabili /indeterminati) (braccio tislelizumab [n=89; 39%] rispetto a braccio placebo [n=84; 37%]). L’HR dell’EFS era 0,53 (IC al 95%: 0,35 – 0,79) in pazienti con PD-L1 ≥ 1% e 0,70 (IC al 95%: 0,43 – 1,14) in pazienti con PD-L1 < 1%. L’HR della OS era 0,61 (IC al 95%: 0,38 - 0.98) in pazienti con PD-L1 ≥ 1% e 0,91 (IC al 95%: 0,50 – 1,64) in pazienti con PD-L1 < 1%.
Trattamento di prima linea del NSCLC non squamoso: BGB-A317-304
BGB-A317-304 è stato uno studio randomizzato, in aperto, multicentrico di fase III per valutare l’efficacia e la sicurezza di tislelizumab in associazione a platino-pemetrexed rispetto alla sola somministrazione di 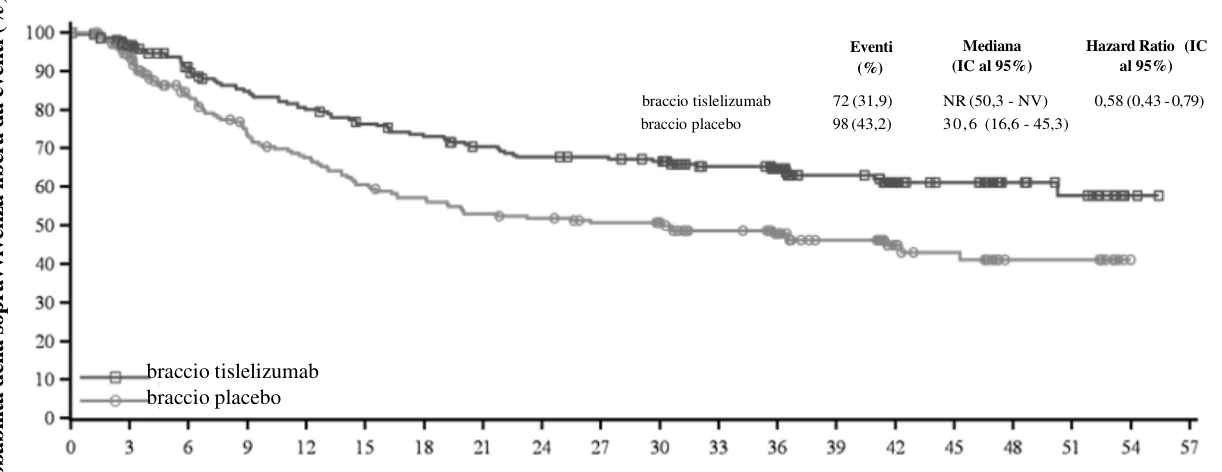
 Probabilità della sopravvivenza libera da eventi (%)
braccio tislelizumab
braccio placebo
braccio tislelizumab 72 (31,9) NR (50,3 - NV) 0,58 (0,43 - 0,79) braccio placebo 98 (43,2) 30,6 (16,6 - 45,3)
Eventi
(%)
Mediana
(IC al 95%)
Hazard Ratio (IC al 95%)
Probabilità della sopravvivenza globale (%) braccio tislelizumab
braccio placebo 
braccio tislelizumab 52 (23,0) NR (NV, NV) 0,65 (0,45 – 0,93) 0,0093
braccio placebo 70 (30,8) NR (NV, NV)
Eventi
(%)
Mediana
(IC al 95%)
Rapporto di rischio
(IC al 95%)
Valore p
platino-pemetrexed, come trattamento di prima linea per pazienti affetti da NSCLC non squamoso, localmente avanzato, mai trattati in precedenza con chemioterapia, che non erano candidati alla resezione chirurgica o alla radiochemioterapia a base di platino, oppure NSCLC non squamoso metastatico.
Lo studio ha escluso i pazienti con metastasi cerebrali o leptomeningee attive, mutazioni di EGFR o traslocazioni di ALK note sensibili alla terapia mirata con inibitore, malattia autoimmune attiva o qualsiasi condizione che richiedeva un trattamento sistemico a base di corticosteroidi (>10 mg al giorno di prednisone o equivalente) o altri immunosoppressori.
Un totale di 334 pazienti è stato randomizzato (2:1) a ricevere tislelizumab 200 mg in associazione a pemetrexed 500 mg/m2 e carboplatino AUC 5 mg/ml/min o cisplatino 75 mg/m2 (braccio T+PP, N = 223) o pemetrexed 500 mg/m2 e carboplatino AUC 5 mg/ml/min o cisplatino 75 mg/m2 (braccio PP, N = 111). La scelta di platino (cisplatino o carboplatino) era a discrezione dello sperimentatore.
Il trattamento è stato somministrato in un ciclo di 3 settimane. Dopo la somministrazione di 4, 5 o 6 cicli di chemioterapia o tislelizumab combinato con chemioterapia, a discrezione dello sperimentatore, i pazienti nel braccio T+PP hanno ricevuto tislelizumab alla dose di 200 mg in associazione a pemetrexed 500 mg/m2 in un ciclo di 3 settimane fino alla progressione della malattia o a tossicità inaccettabile; i pazienti nel braccio PP hanno ricevuto pemetrexed 500 mg/m2 in monoterapia fino alla progressione della malattia o a tossicità inaccettabile, e a coloro a cui è stata confermata la progressione della malattia dal comitato di revisione indipendente (IRC) è stata data la possibilità di passare a ricevere tislelizumab in monoterapia in un ciclo di 3 settimane.
La randomizzazione è stata stratificata in base all’espressione di PD-L1 nelle cellule tumorali (TC) (<1% vs 1%-49% vs ≥50%) e allo stadio della malattia (IIIB vs IV), classificati in base alla 7° edizione del Manuale di Stadiazione dei Tumori dell’American Joint Committee on Cancer (AJCC). L’espressione di PD-L1 è stata valutata in un laboratorio centrale, utilizzando il test Ventana PD-L1 (SP263) che identifica l’espressione di PD-L1 sulle cellule tumorali. Le rivalutazioni tumorali sono state eseguite ogni 6 settimane nei primi 6 mesi, poi ogni 9 settimane per i successivi 6 mesi, dopodiché ogni 12 settimane.
Le caratteristiche al basale per i pazienti nello studio BGB-A317-304 sono state: età mediana di 61 anni (intervallo: da 25 a 75), il 29% di età pari o superiore a 65 anni; il 74% di sesso maschile; il 100% di popolazione asiatica (tutti arruolati in Cina); il 23,4% con ECOG PS (stato di performance) di 0 e il 76,6% con ECOG PS di 1; il 18,3% con malattia in stadio IIIB; il 26,6% con stato non noto per il riarrangiamento di ALK e il 73,4% con risultato negativo per il riarrangiamento di ALK; il 36,2% di persone che non hanno mai fumato; il 5,4% con metastasi cerebrali. Le caratteristiche di età, sesso, ECOG PS, stadio della malattia, stato di tabagismo, punteggio PD-L1 TC e precedenti trattamenti antitumorali erano bilanciate tra i due bracci di trattamento.
L’endpoint primario di efficacia era la sopravvivenza libera da progressione (progression free survival, PFS) in base ai criteri RECIST v1.1 secondo l’IRC nell’analisi per l’intenzione al trattamento (intention-to-treat analysis, ITT). Gli endpoint di efficacia secondari includevano la sopravvivenza globale (overall survival, OS), il tasso di risposta obiettiva (objective response rate, ORR) e la durata della risposta (DoR) secondo l’IRC e lo sperimentatore.
Lo studio ha raggiunto il suo endpoint primario all’analisi ad interim (cut-off dei dati in data 23 gennaio 2020), mostrando un miglioramento statisticamente significativo della PFS di T+PP rispetto a PP. Il rapporto di rischio (hazard ratio, HR) stratificato è stato di 0,65 (IC al 95%: 0,47 - 0,91; p = 0,0054) con una PFS mediana di 9,7 mesi con T+PP e di 7,6 mesi con PP. La durata mediana del follow-up di OS calcolata mediante metodologia di Kaplan-Meier inversa è stata di 9,9 mesi nel braccio T+PP e 9,7 mesi nel braccio PP.
I risultati di efficacia dell’analisi finale (cut-off dei dati in data 26 ottobre 2020) sono stati coerenti con gli esiti dell’analisi ad interim. All’analisi finale, la durata mediana del follow-up di OS calcolata mediante metodologia di Kaplan-Meier inversa era di 18,4 mesi nel braccio T+PP e 18,0 mesi nel braccio PP.
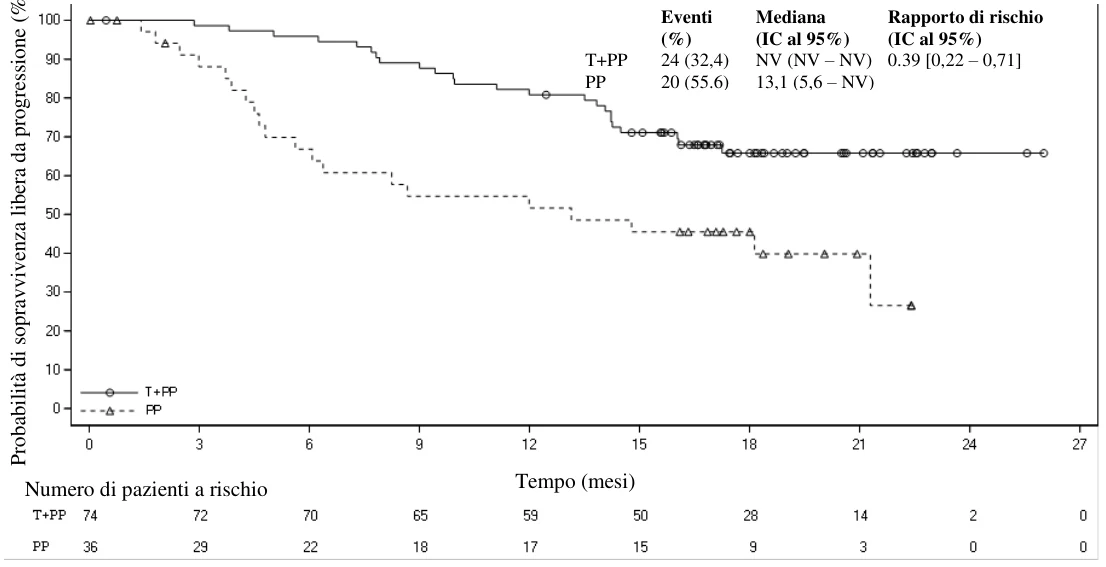
Su 334 pazienti dello studio BGB-A317-304, 110 (33%) avevano un’espressione di PD-L1 pari a ≥50% delle cellule tumorali. Di questi, 74 pazienti erano nel gruppo con tislelizumab e chemioterapia, mentre 36 pazienti erano nel gruppo con placebo e chemioterapia. I risultati di efficacia dei pazienti con espressione di PD-L1 pari a ≥50% delle cellule tumorali dell’analisi finale sono mostrati nella Tabella 4 e le curve di Kaplan-Meier per PFS e OS sono presentate rispettivamente nelle Figure 3 e 4.
Tabella 4 Risultati di efficacia nello studio BGB-A317-304 nei pazienti con espressione di PD-L1 pari a ≥50% delle cellule tumorali
| Endpoint | Tislelizumab + pemetrexed + platino (n = 74) | Pemetrexed + platino (n = 36) |
| PFS | ||
| Eventi, n (%) | 33 (44,6) | 22 (61,1) |
| PFS mediana (mesi) (IC al 95%) | 14,6 (11,5 - NV) | 4,6 (3,5 - 9,7) |
| Hazard ratio stratificatoa (IC al 95%) | 0,31 (0,18 - 0,55) | |
| OS | ||
| Decessi, n (%) | 24 (32,4) | 20 (55,6) |
| OS mediana (mesi) (IC al 95%) | NV (NV - NV) | 13,1 (5,6 - NV) |
| Hazard ratio stratificatoa (IC al 95%) | 0,39 (0,22 - 0,71) | |
| Migliore risposta complessiva, n (%)b | ||
| ORRb, n (%) | 52 (70,3) | 11 (30,6) |
| IC al 95%c | (58,5 - 80,3) | (16,3 - 48,1) |
| DoRb | ||
| DoR mediana (mesi) (CI 95%) | NV (13,2 - NV) | 8,5 (3,3 - NV) |
PFS = sopravvivenza libera da progressione; IC = intervallo di confidenza; OS = sopravvivenza globale; ORR = tasso di risposta obiettiva; DoR = durata della risposta; NV = non valutabile. Le mediane sono state stimate utilizzando il metodo di Kaplan-Meier con IC al 95%, calcolato mediante il metodo di Brookmeyer e Crowley. a Il rapporto di rischio è stato stimato mediante il modello di Cox stratificato con il gruppo trattato con pemetrexed+platino come gruppo di riferimento e stratificato per grado della malattia (IIIB vs IV). b La PFS era basata sulla valutazione dell’IRC e la ORR/DoR era basata sulla risposta confermata dall’IRC. c L’IC al 95% è stato calcolato usando il metodo di Clopper-Pearson. | ||
Figura 3 Curva di Kaplan-Meier di PFS nello studio BGB-A317-304 nei pazienti con PD-L1 pari a
≥50%
74 64 53 45 36 21 9 3 2 0 36 18 9 7 4 1 1 0 0 0 PP T+PP No. at Risk 0 3 6 9 12 15 18 21 24 27 Time (Months) 0 10 20 30 40 50 60 70 80 90 100 PP T+PP 4.6(3.5-9.7) 22(61.1) PP 0.313[0.178- 0.547] 14.6(11.5-NE) 33(44.6) T+PP (95% CI) (95% CI) (%) Hazard ratio Median Events Pro b abi li t à di sop ra vvi ve nz a l ibe ra d a p rog re ssio ne (%) Numero di pazienti a rischio Tempo (mesi) Eventi Mediana Rapporto di rischio (%) (IC al 95%) (IC al 95%) T+PP 33 (44,6) 14,6 (11,5 – NV) 0,31 [0,18 – 0,55] PP 22 (61,1) 4,6 (3,5 – 9,7) | ||
Figure 4 Curva di Kaplan-Meier dell’OS nello studio BGB-A317-304 nei pazienti con PD-L1 pari a ≥50%
Trattamento di prima linea del NSCLC squamoso: BGB-A317-307
BGB-A317-307 è stato uno studio randomizzato, in aperto, multicentrico fase III per confrontare l’efficacia e la sicurezza di tislelizumab in associazione a paclitaxel più carboplatino o nab-paclitaxel più carboplatino rispetto a quella di paclitaxel più carboplatino in monoterapia come trattamento di prima linea per i pazienti affetti da NSCLC squamoso, localmente avanzato, non precedentemente trattati con chemioterapia, che non erano candidati alla resezione chirurgica o alla radiochemioterapia a base di platino, oppure affetti da NSCLC squamoso metastatico.
Lo studio ha escluso i pazienti con metastasi cerebrali o leptomeningee attive, mutazioni di EGFR o traslocazioni di ALK note sensibili alla terapia mirata con inibitore disponibile, malattia autoimmune attiva
o qualsiasi condizione che richiedesse un trattamento sistemico a base di corticosteroidi (>10 mg al giorno di prednisone o equivalente) o altri trattamenti a base di immunosoppressori.
Un totale di 360 pazienti è stato randomizzato (1:1:1) a ricevere tislelizumab 200 mg in associazione a paclitaxel 175 mg/m2 e carboplatino AUC 5 mg/mL/min (braccio T+PC, N = 120) o tislelizumab 200 mg in associazione a nab-paclitaxel 100 mg/m2 e carboplatino AUC 5 mg/mL/min (braccio T+nPC, N = 119) o paclitaxel 175 mg/m2 e carboplatino AUC 5 mg/mL/min (braccio PC, N = 121).
Il trattamento è stato somministrato in un ciclo di 3 settimane, fino a quando il paziente ha completato la somministrazione da 4 a 6 cicli di chemioterapia o tislelizumab in associazione a chemioterapia, a discrezione dello sperimentatore. I pazienti nei bracci T+nPC e T+PC hanno ricevuto tislelizumab fino alla progressione della malattia o a tossicità inaccettabile. Ai pazienti nel braccio PC con progressione della malattia è stata data la possibilità di passare a ricevere tislelizumab in monoterapia in un ciclo di 3 settimane.
La randomizzazione è stata stratificata in base all’espressione di PD-L1 nelle cellule tumorali (TC) (<1% vs 1%-49% vs ≥50%) e allo stadio del tumore (IIIB vs IV), classificati in base alla 7° edizione del Manuale di Stadiazione dei Tumori dell’American Joint Committee on Cancer (AJCC). L’espressione di PD-L1 è stata valutata in un laboratorio centrale, utilizzando il test Ventana PD-L1 (SP263) che identifica l’espressione di PD-L1 sulle cellule tumorali. Le rivalutazioni tumorali sono state effettuate ogni 6 settimane nei primi 6 mesi, poi ogni 9 settimane per il resto del primo anno, dopodiché ogni 12 settimane fino alla progressione della malattia.
Pro
b
abi
li
t
à
di
sop
ra
vvi
ve
nz
a
l
ibe
ra
d
a
p
rog
re
ssio
ne
(%)
Numero di pazienti a rischio
Eventi Mediana Rapporto di rischio (%) (IC al 95%) (IC al 95%)
T+PP 24 (32,4) NV (NV – NV) 0.39 [0,22 – 0,71] PP 20 (55.6) 13,1 (5,6 – NV)
Tempo (mesi)
Le caratteristiche al basale per la popolazione dello studio sono state: età mediana di 62,0 anni (intervallo: da 34 a 74), il 35,3% di età pari o superiore a 65 anni; il 91,7% di sesso maschile; il 100% di popolazione asiatica (tutti arruolati in Cina); il 23,6% con ECOG PS di 0 e il 76,4% con ECOG PS di 1; il 33,9% con diagnosi di stadio IIIB e il 66,1% con stadio IV al basale; il 16,4% di persone che non aveva mai fumato; il 38,3% con punteggio PD-L1 TC <1%, il 25,3% con punteggio PD-L1 TC ≥1% e ≤49%, il 34,7% con punteggio PD-L1 TC ≥50%. Le caratteristiche di età, sesso, ECOG PS, stadio della malattia, stato di tabagismo, punteggio PD-L1 TC e precedenti trattamenti antitumorali erano bilanciate tra i due bracci di trattamento.
L’endpoint primario di efficacia era la sopravvivenza libera da progressione (PFS) valutata dall’IRC in base ai criteri RECIST v1.1 nell’analisi ITT che doveva essere esaminata in modo sequenziale nei bracci T+PC rispetto a PC e nei bracci T+nPC rispetto a PC. Gli endpoint di efficacia secondari includevano la sopravvivenza globale (OS), il tasso di risposta obiettiva (ORR) e la durata della risposta (DoR) secondo l’IRC e lo sperimentatore.
Lo studio ha raggiunto il suo endpoint primario all’analisi ad interim (cut-off dei dati in data 06 dicembre 2019), mostrando miglioramenti statisticamente significativi della PFS con tislelizumab in associazione a paclitaxel e carboplatino (braccio T+PC) e tislelizumab in associazione a nab-paclitaxel e carboplatino (braccio T+nPC) rispetto a paclitaxel e carboplatino in monoterapia (braccio PC). L’hazard ratio (HR) stratificato (braccio T+PC rispetto al braccio PC) è stato di 0,48 (IC al 95%: 0,34, 0,69; p <0,0001). L’HR stratificato (braccio T+nPC rispetto al braccio PC) è stato di 0,45 (IC al 95%: 0,32, 0,64; p <0,0001). La PFS mediana è stata di 7,6 mesi nel braccio T+PC, 7,6 mesi nel braccio T+nPC e 5,4 mesi nel braccio PC. La durata mediana del follow-up di OS calcolata mediante metodologia di Kaplan-Meier inversa è stata di 8,8 mesi nel braccio T+PC, 8,8 mesi nel braccio T+nPC e 8 mesi nel braccio PC.
L’analisi finale (cut-off dei dati in data 30 settembre 2020) ha mostrato risultati coerenti con gli esiti dell’analisi ad interim. All’analisi finale, la durata mediana del follow-up di OS calcolata mediante metodologia di Kaplan-Meier inversa era di 18,8 mesi nel braccio T+PC, 18,9 mesi nel braccio T+nPC e 18,1 mesi nel braccio PC.
I risultati di efficacia dell’analisi finale sono mostrati nella Tabella 5, nella Figura 5 e nella Figura 6.
Tabella 5 Risultati di efficacia dello studio BGB-A317-307
| Endpoint | Tislelizumab + paclitaxel + carboplatino (N = 120) | Tislelizumab + nab-paclitaxel + carboplatino (N = 119) | Paclitaxel + carboplatino (N = 121) |
| PFS | |||
| Eventi, n (%) | 80 (66,7) | 79 (66,4) | 86 (71,1) |
| PFS mediana (mesi) (IC al 95%) | 7,7 (6,7 - 10,4) | 9,6 (7,4 - 10,8) | 5,5 (4,2 - 5,6) |
| Hazard ratio stratificatoa (IC al 95%) | 0,45 (0,33 - 0,62) | 0,43 (0,31 - 0,60) | - |
| OS | |||
| Decessi, n (%) | 48 (40,0) | 47 (39,5) | 52 (43,0) |
| OS mediana (mesi) (IC al 95%) | 22,8 (19,1 - NV) | NV (18,6 - NV) | 20,2 (16,0 - NV) |
| Hazard ratio stratificato (IC al 95%) | 0,68 (0,45 - 1,01) | 0,752 (0,50 - 1,12) | - |
| ORRb | |||
| ORR, n (%) | 74 (61,7) | 74 (62,2) | 45 (37,2) |
| IC al 95% | (52,4 - 70,4) | (52,8 - 70,9) | (28,6 - 46,4) |
| DoRb | |||
| DoR mediana (mesi) (CI 95%) | 13,2 (7,85 - 18,79) | 10,4 (8,34 - 17,15) | 4,8 (4,04 - 5,72) |
PFS = sopravvivenza libera da progressione; IC = intervallo di confidenza; OS = sopravvivenza globale; ORR = tasso di risposta obiettiva; DoR = durata della risposta; NV = non valutabile. a Stratificato in base a fattori di stratificazione: stadio patologico (IIIB vs IV) ed espressione di PD-L1 nelle cellule tumorali (TC ≥50% vs TC 1% - 49% vs TC <1%). b La PFS era basata sulla valutazione dell’IRC e la ORR/DoR era basata sulla risposta confermata dall’IRC. | |||
Figura 5 Curva di Kaplan-Meier della PFS nello studio BGB-A317-307 secondo l’IRC
Braccio T+PC rispetto al braccio T+nPC rispetto al braccio PC
IC = intervallo di confidenza; T+PC = tislelizumab+paclitaxel+carboplatino; T+nPC =
tislelizumab+nab-paclitaxel+carboplatino; PC = paclitaxel+carboplatino.
Figura 6 Curva di Kaplan-Meier della OS nello studio BGB-A317-307
Braccio T+PC rispetto al braccio T+nPC rispetto al braccio PC
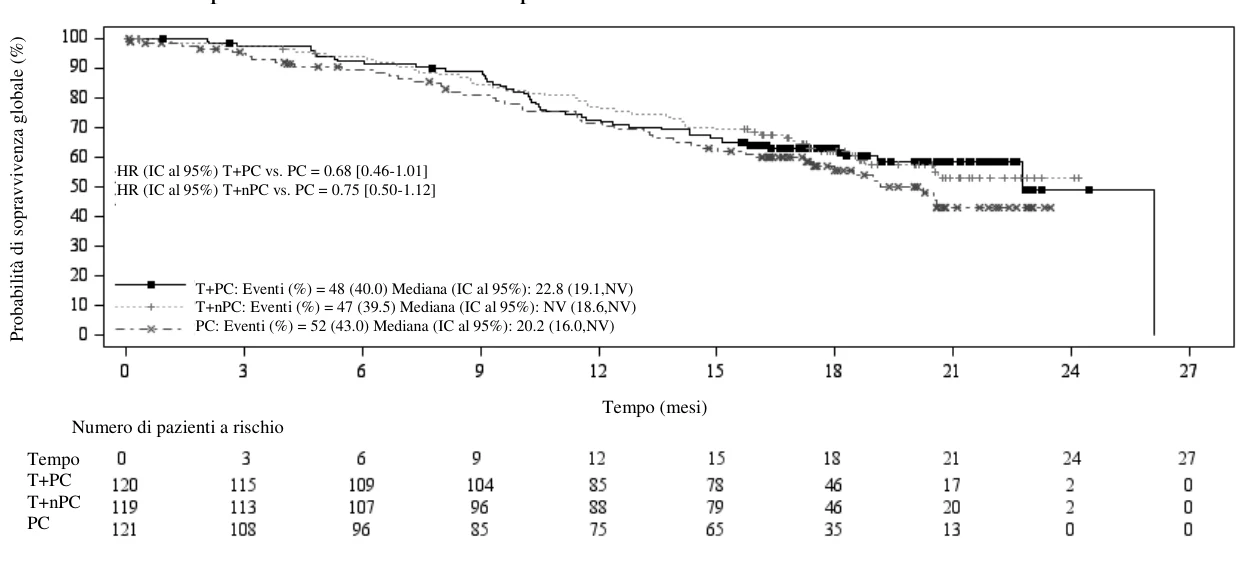
IC = intervallo di confidenza; T+PC = tislelizumab+paclitaxel+carboplatino; T+nPC =
tislelizumab+nab-paclitaxel+carboplatino; PC = paclitaxel+carboplatino; NV = non valutabile.
Le analisi dei sottogruppi hanno dimostrato un effetto coerente del trattamento sulla PFS tra i principali sottogruppi demografici e prognostici, tra cui l’espressione di PD-L1 pari a <1%, dall’1 al 49% e ≥50% e la malattia agli stadi IIIB e IV:
per T+PC, con l’HR della PFS pari a 0,57 (IC al 95%, HR = 0,34 - 0,94) per PD-L1 <1%, pari a
0,40 (IC al 95%, HR = 0,21 - 0,76) per 1-49% e pari a 0,44 (IC al 95%, HR= 0,26 - 0,75) per ≥50%;
per T+nPC, con l’HR della PFS pari a 0,65 (IC al 95%, HR = 0,40 - 1,06) per PD-L1 <1%, pari a
0,40 (IC al 95%, HR = 0,22 - 0,74) per 1-49% e pari a 0,33 (IC al 95%, HR = 0,18 - 0,59) per ≥50%.
Number of patients still at risk 0 3 6 9 12 15 18 21 24 120 97 66 51 37 27 13 2 0 119 99 66 55 31 20 15 3 0 121 74 31 13 8 5 4 1 0 PC T+nPC T+PC Time T+PC: Events(%) = 80(66.7) Median(95% CI): 7.7(6.7-10.4) T+nPC: Events(%) = 79(66.4) Median(95% CI): 9.6(7.4-10.8) PC: Events(%) = 86(71.1) Median(95% CI): 5.5(4.2-5.6) HR(95 % CI)T+PC vs. PC= 0.450 [0.326- 0.619] HR(95 % CI)T+nPC vs. PC= 0.428 [0.308- 0.595] 0 3 6 9 12 15 18 21 24 Time (M onths) 0 10 20 30 40 50 60 70 80 90 100 T+PC: Eventi (%) = 80 (66,7) Mediana (IC al 95%): 7,7 (6,7, 10,4) T+nPC: Eventi (%) = 79 (66,4) Mediana (IC al 95%): 9,6 (7,4, 10,8) PC: Eventi (%) = 86 (71,1) Mediana (IC al 95%): 5,5 (4,2, 5,6) |
Probabilità di sopravvivenza libera da
progre s s ione ( %) Tempo T+PC T+nPC PC Numero di pazienti a rischio Tempo (mesi) HR (IC al 95%) T+PC vs. PC = 0,45 [0,33-0,62] HR (IC al 95%) T+nPC vs. PC = 0,43 [0,31-0,60] |
Proba
bi
lità
di
s
opra
vvi
ve
nz
a
globale
(%
)
Tempo (mesi)
Numero di pazienti a rischio
Tempo
T+PC
T+nPC
PC
T+PC: Eventi (%) = 48 (40.0) Mediana (IC al 95%): 22.8 (19.1,NV) T+nPC: Eventi (%) = 47 (39.5) Mediana (IC al 95%): NV (18.6,NV) PC: Eventi (%) = 52 (43.0) Mediana (IC al 95%): 20.2 (16.0,NV)
HR (IC al 95%) T+PC vs. PC = 0.68 [0.46-1.01] HR (IC al 95%) T+nPC vs. PC = 0.75 [0.50-1.12]
NSCLC precedentemente trattato: BGB-A317-303
BGB-A317-303 è stato uno studio randomizzato, in aperto, multicentrico di fase III, volto a valutare l’efficacia e la sicurezza di tislelizumab rispetto a docetaxel in pazienti affetti da NSCLC localmente avanzato o metastatico (squamoso o non squamoso), che avevano avuto progressione di malattia durante o dopo un precedente regime a base di platino.
Lo studio ha escluso i pazienti con mutazione di EGFR o riarrangiamenti di ALK noti, precedente trattamento con un inibitore di PD-(L)1 o CTLA-4, malattia autoimmune attiva o qualsiasi condizione che richiedesse un trattamento sistemico con corticosteroidi (>10 mg al giorno di prednisone o equivalente) o altri trattamenti a base di immunosoppressori.
Un totale di 805 pazienti è stato randomizzato (2:1) a ricevere tislelizumab 200 mg per via endovenosa ogni 3 settimane (N = 535) o docetaxel 75 mg/m2 per via endovenosa ogni 3 settimane (N = 270). La randomizzazione è stata stratificata in base all’istologia (squamosa versus non squamosa), alle linee di terapia (seconda versus terza linea) e all’espressione di PD-L1 nelle cellule tumorali (TC) (≥25% versus <25%). La somministrazione di docetaxel e tislelizumab veniva proseguita fino alla progressione della malattia in base alla valutazione dello sperimentatore secondo i criteri RECIST v1.1, o fino a tossicità inaccettabile. L’espressione di PD-L1 è stata valutata in un laboratorio centrale, utilizzando il test Ventana PD-L1 (SP263), che identifica l’espressione di PD-L1 sulle cellule tumorali. Sono state eseguite le rivalutazioni tumorali ogni 9 settimane per 52 settimane dopo la randomizzazione e, successivamente, sono state continuate ogni 12 settimane. La sopravvivenza è stata controllata ogni 3 mesi dopo la sospensione del trattamento dello studio.
Le caratteristiche al basale per la popolazione dello studio sono state: età mediana di 61 anni (intervallo: da 28 a 88), il 32,4% di età pari o superiore a 65 anni, il 3,2% di età pari o superiore a 75 anni; il 77,3% di sesso maschile; il 17,0% di popolazione caucasica e il 79,9% di popolazione asiatica; il 20,6% con ECOG PS di 0 e il 79,4% con ECOG PS di 1; l’85,5% con malattia metastatica; il 30,3% di persone che non avevano mai fumato; il 46,0% con istologia squamosa e il 54,0% con istologia non squamosa; il 65,8% con EGFR wild-type e il 34% non noto; il 46,1% con ALK wild-type e il 53,9% non noto; il 7,1% con metastasi cerebrali precedentemente trattate.
Il 57,0% dei pazienti aveva una espressione di PD-L1 TC <25% e il 42,5% aveva PD-L1 TC ≥25%. Tutti i pazienti avevano ricevuto una precedente terapia con una doppietta chemioterapica a base di platino: l’84,7% dei pazienti aveva ricevuto una precedente terapia, il 15,3% aveva ricevuto due precedenti terapie.
Gli endpoint duali primari di efficacia erano l’OS nella popolazione ITT e nella popolazione con espressione di PD-L1 TC ≥25%. Ulteriori endpoint di efficacia includevano la PFS, l’ORR e la DoR valutate dallo sperimentatore.
Lo studio BGB-A317-303 ha raggiunto entrambi gli endpoint duali primari di OS nella popolazione ITT e nella popolazione PD-L1 TC ≥25%. Nell’analisi ad interim prespecificata (cut-off dei dati in data 10 agosto 2020), è stato osservato un miglioramento statisticamente significativo dell’OS nella popolazione ITT. I risultati favorivano il braccio di trattamento con tislelizumab, (HR = 0,64; IC al 95%: 0,53 - 0,78; p <0,0001). L’OS mediana era di 17,2 mesi per il braccio tislelizumab e 11,9 mesi per il braccio docetaxel. La durata mediana del follow-up calcolata mediante metodologia di Kaplan-Meier inversa è stata di 19,5 mesi nel braccio tislelizumab e 17,0 mesi nel braccio docetaxel. Nell’analisi finale (cut-off dei dati in data 15 luglio 2021), è stato osservato un miglioramento statisticamente significativo dell’OS nella popolazione PD-L1 ≥25% a favore del braccio tislelizumab (HR stratificato = 0,53; IC al 95%: 0,41, 0,70; p < 0,0001) con un’OS mediana di 19,3 mesi per il braccio tislelizumab e 11,5 mesi per il braccio docetaxel. All’analisi finale, la durata mediana del follow-up calcolata mediante metodologia di Kaplan-Meier inversa è stata di 31,1 mesi nel braccio tislelizumab e 27,9 mesi nel braccio docetaxel.
L’analisi finale (cut-off dei dati in data 15 luglio 2021) ha mostrato risultati di efficacia coerenti nella popolazione ITT rispetto all’analisi ad interim.
La Tabella 6 e la Figura 7 riepilogano i risultati di efficacia dello studio BGB-A317-303 (popolazione ITT) all’analisi finale.
Tabella 6 Risultati di efficacia nello studio BGB-A317-303
| Endpoint | Tislelizumab (N = 535) | Docetaxel (N = 270) |
| OS | ||
| Decessi, n (%) | 365 (68,2) | 206 (76,3) |
| OS mediana (mesi) (IC al 95%) | 16,9 (15,24 - 19,09) | 11,9 (9,63 - 13,54) |
| Hazard ratio (IC al 95%)a, b | 0,66 (0,56 - 0,79) | |
| PFS | ||
| Eventi, n (%) | 451 (84,3) | 208 (77,0) |
| PFS mediana (mesi) (IC al 95%) | 4,2 (3,88 - 5,52) | 2,6 (2,17 - 3,78) |
| Hazard ratioa (IC al 95%) | 0,63 (0,53 - 0,75) | |
| ORR (%) (IC al 95%)c | 20,9 (17,56 - 24,63) | 3,7 (1,79 - 6,71) |
| DoRc | ||
| DoR mediana (mesi) (IC al 95%) | 14,7 (10,55 - 21,78) | 6,2 (4,11 - 8,31) |
OS = sopravvivenza globale; IC = intervallo di confidenza; PFS = sopravvivenza libera da progressione; ORR = tasso di risposta obiettiva; DoR = durata della risposta. Le mediane sono state stimate utilizzando il metodo di Kaplan-Meier con IC al 95%, calcolato mediante il metodo di Brookmeyer e Crowley. a L’hazard ratio è stato stimato mediante il modello di Cox stratificato con il gruppo con docetaxel come gruppo di riferimento. b Suddivisi in base ai fattori di stratificazione: istologia (squamosa vs non squamosa), linee di terapia (seconda vs terza) ed espressione di PD-L1 nelle cellule tumorali (punteggio PD-L1 ≥25%, rispetto al punteggio PD-L1 <25%). c Conferma da parte dello sperimentatore. | ||
Figura 7 Grafico di Kaplan-Meier dell’OS nello studio BGB-A317-303 (popolazione ITT)
Le analisi di sottogruppi prespecificate hanno dimostrato un effetto del trattamento sull’OS consistente in favore di tislelizumab in tutti i principali sottogruppi demografici e prognostici.
La Tabella 7 riassume i risultati di efficacia dell’OS in base all’espressione di PD-L1 (TC <25%, TC ≥25%) del tumore nelle analisi di sottogruppi prespecificati. 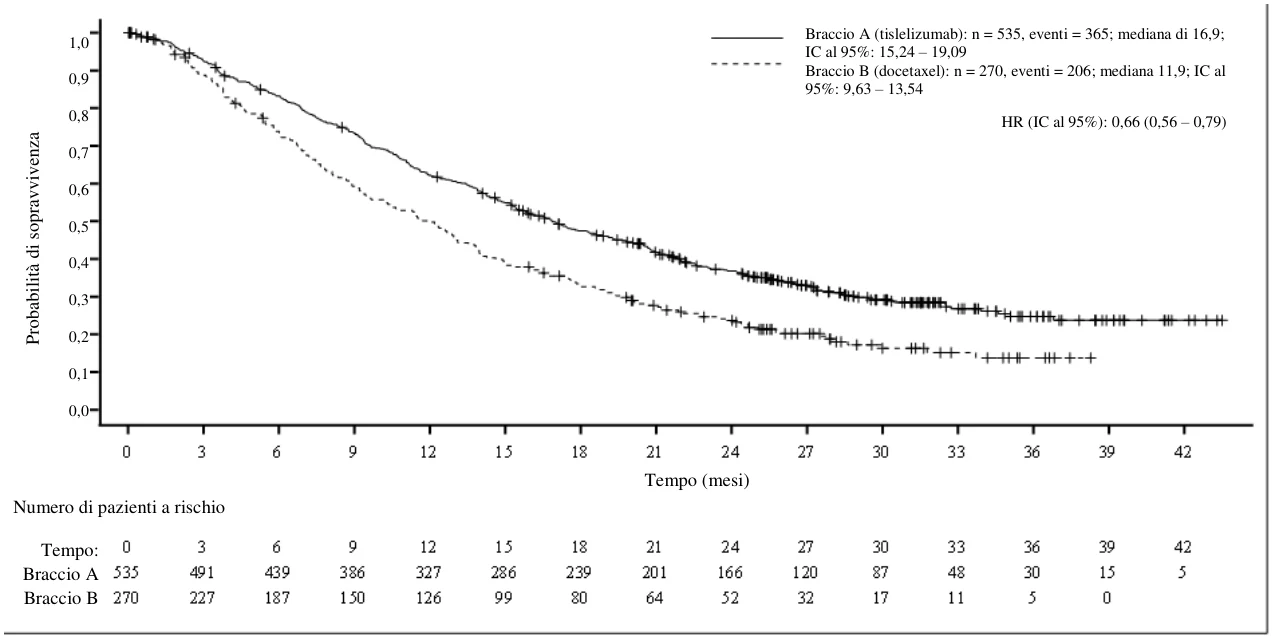
Tempo (mesi)
Tempo:
Braccio A
Braccio B
Numero di pazienti a rischio
HR (IC al 95%): 0,66 (0,56 – 0,79)
Braccio A (tislelizumab): n = 535, eventi = 365; mediana di 16,9; IC al 95%: 15,24 – 19,09
Braccio B (docetaxel): n = 270, eventi = 206; mediana 11,9; IC al 95%: 9,63 – 13,54
1,0
0,9
0,8
0,7
0,6
0,5
0,4
0,3
0,2
0,1
0,0
Proba
bi
lità
di
s
opra
vvi
ve
nz
a
Tabella 7 Risultati di efficacia dell’OS in base all’espressione di PD-L1 del tumore (TC <25%,
TC ≥25%) nello studio BGB-A317-303
| Braccio tislelizumab | Braccio docetaxel | |
| N = 535 | N = 270 | |
| Espressione di PD-L1 nelle cellule tumorali <25%, n | 307 | 152 |
| Eventi, n (%) | 223 (72,6) | 117 (77,0) |
| OS mediana (mesi) (IC al 95%) | 15,2 (13,4, 17,6) | 12,3 (9,3, 14,3) |
| Hazard ratioa (IC al 95%) | 0,79 (0,64, 0,99) | |
| Espressione di PD-L1 nelle cellule tumorali ≥25%, n | 227 | 115 |
| Eventi, n (%) | 141 (62,1) | 86 (74,8) |
| OS mediana (mesi) (IC al 95%) | 19,3 (16,5, 22,6) | 11,5 (8,2, 13,5) |
| Hazard ratioa (IC al 95%) | 0,54 (0,41, 0,71) | |
| a L’hazard ratio e il relativo IC al 95% sono stati stimati da un modello di Cox non stratificato. | ||
Carcinoma polmonare a piccole cellule
Prima linea di trattamento dell’SCLC in stadio esteso: BGB-A317-312
BGB-A317-312 è stato uno studio di fase III multicentrico, randomizzato, in doppio cieco per confrontare l’efficacia e la sicurezza di tislelizumab in associazione a cisplatino o carboplatino più etoposide rispetto al placebo in associazione a cisplatino o carboplatino più etoposide come trattamento di prima linea in pazienti con carcinoma polmonare a piccole cellule in stadio esteso (ES-SCLC).
Lo studio ha incluso i pazienti con diagnosi di ES-SCLC confermata istologicamente o citologicamente che non avevano ricevuto alcun trattamento sistemico precedente per ES-SCLC e con stato di performance secondo l’ECOG pari a 0 o 1.
Un totale di 457 pazienti è stato randomizzato (1:1) a ricevere:
Braccio con tislelizumab + chemioterapia: tislelizumab 200 mg più carboplatino AUC
5 mg/mL/min o cisplatino 75 mg/m2 il Giorno 1 ed etoposide 100 mg/m2 per via endovenosa i Giorni 1, 2 e 3 di ciascun ciclo di 21 giorni per un massimo di 4 cicli.
Braccio con placebo + chemioterapia: placebo più carboplatino AUC 5 mg/mL/min o cisplatino
75 mg/m2 il Giorno 1 ed etoposide 100 mg/m2 per via endovenosa i Giorni 1, 2 e 3 di ciascun ciclo di 21 giorni per un massimo di 4 cicli.
La scelta dell’agente a base di platino (cisplatino o carboplatino) era a discrezione dello sperimentatore. Tislelizumab 200 mg in monoterapia o il placebo sono stati assunti in modo continuativo per 3 settimane fino a progressione della malattia, perdita del beneficio clinico o tossicità inaccettabile.
La randomizzazione è stata stratificata per stato di performance secondo l’ECOG (0 rispetto a 1), chemioterapia scelta dallo sperimentatore (carboplatino rispetto a cisplatino) e metastasi cerebrali (sì rispetto a no).
L’endpoint di efficacia primario era la sopravvivenza complessiva (OS) nella serie di analisi intent-to-treat. Gli endpoint di efficacia secondari includevano la sopravvivenza libera da progressione (PFS) valutata dallo sperimentatore, il tasso di risposta obiettiva (ORR) e la durata della risposta (DoR) in base ai criteri RECIST V1.1.
Gli aspetti demografici e le caratteristiche al basale erano generalmente bilanciati tra i 2 bracci di trattamento. Le caratteristiche al basale per tutti i 457 pazienti randomizzati sono state: età mediana di 62 anni (intervallo: da 31 a 78 anni); il 37,2% aveva un’età ≥65 anni; l’81,4% di sesso maschile; il 100% di popolazione asiatica (tutti arruolati in Cina), l’84,9% con ECOG PS di 1; l’1,1% aveva un’anamnesi di metastasi cerebrali; il 79% ha ricevuto carboplatino in base alla scelta dello sperimentatore; il 62,6% era costituito da fumatori; e l’89,3% presentava malattia in stadio IV in base alla definizione dell’AJCC 7° Edizione.
Al momento dell’analisi finale prespecificata (cut-off dei dati in data 19 aprile 2023), lo studio BGB-A317-312 ha dimostrato un miglioramento statisticamente significativo dell’OS per i pazienti randomizzati al braccio con tislelizumab più chemioterapia rispetto al braccio con placebo più chemioterapia. L’HR stratificato era di 0,75 (IC al 95%: 0,61, 0,93; valore p unilaterale di 0,004), con una OS mediana di 15,5 mesi nel braccio con tislelizumab più chemioterapia rispetto a 13,5 mesi nel braccio con placebo più chemioterapia.
Un’analisi descrittiva aggiornata (cut-off dei dati in data 29 dicembre 2023) ha mostrato risultati di efficacia congruenti con l’analisi finale. La durata mediana del follow-up di OS calcolata mediante metodologia di Kaplan-Meier inversa è stata di 39,8 mesi (IC al 95%: da 36,2 a 41,4 mesi) nel braccio con tislelizumab più chemioterapia e di 36,4 mesi (IC al 95%: da 35,0 a 40,9 mesi) nel braccio con placebo più chemioterapia.
I risultati di efficacia dell’analisi aggiornata sono mostrati nella Tabella 8 e nella Figura 8. I dati relativi ai pazienti con metastasi cerebrali sono troppo limitati per poter trarre conclusioni su questa popolazione.
Tabella 8 Risultati di efficacia dello studio BGB-A317-312 – Analisi aggiornata
Tislelizumab + chemioterapia (N = 227) | Placebo + chemioterapia (N = 230) | |
| Sopravvivenza complessiva | ||
| Decessi, n (%) | 175 (77,1) | 195 (84,8) |
| Mediana (mesi) (IC al 95)a | 15,5 (13,5, 17,1) | 13,5 (12,1, 14,9) |
| Rapporto di rischio stratificato (IC al 95)b | 0,78 (0,63, 0,95) | |
| Sopravvivenza libera da progressione | ||
| Eventi, n (%) | 178 (78,4) | 207 (90,0) |
| Mediana (mesi) (IC al 95%)a | 4,7 (4,3, 5,5) | 4,3 (4,2, 4,4) |
| Rapporto di rischio stratificato (IC al 95)b | 0,65 (0,53, 0,80) | |
| Tasso di risposta complessivac, (%) (IC al 95%)d | 68,3 (61,8, 74,3) | 61,7 (55,1, 68,0) |
| Durata mediana della risposta (mesi)c (IC al 95%)a | 4,3 (4,1, 5,6) | 3,7 (3,0, 4,1) |
a La mediana è stata stimata utilizzando il metodo di Kaplan-Meier con IC al 95% stimati mediante il metodo di Brookmeyer e Crowley con trasformazione log-log.
b Il rapporto di rischio e l’IC al 95% sono stati stimati utilizzando un modello di regressione di Cox stratificato per performance ECOG (1 rispetto a 0) e platino (carboplatino rispetto a cisplatino) con placebo + chemioterapia come gruppo di riferimento.
c Le risposte obiettive sono state confermate mediante i criteri RECIST v1.1.
d L’IC al 95% è stato stimato utilizzando il metodo di Clopper-Pearson.
Figura 8 Grafico di Kaplan-Meyer dell’OS nello studio BGB-A317-312
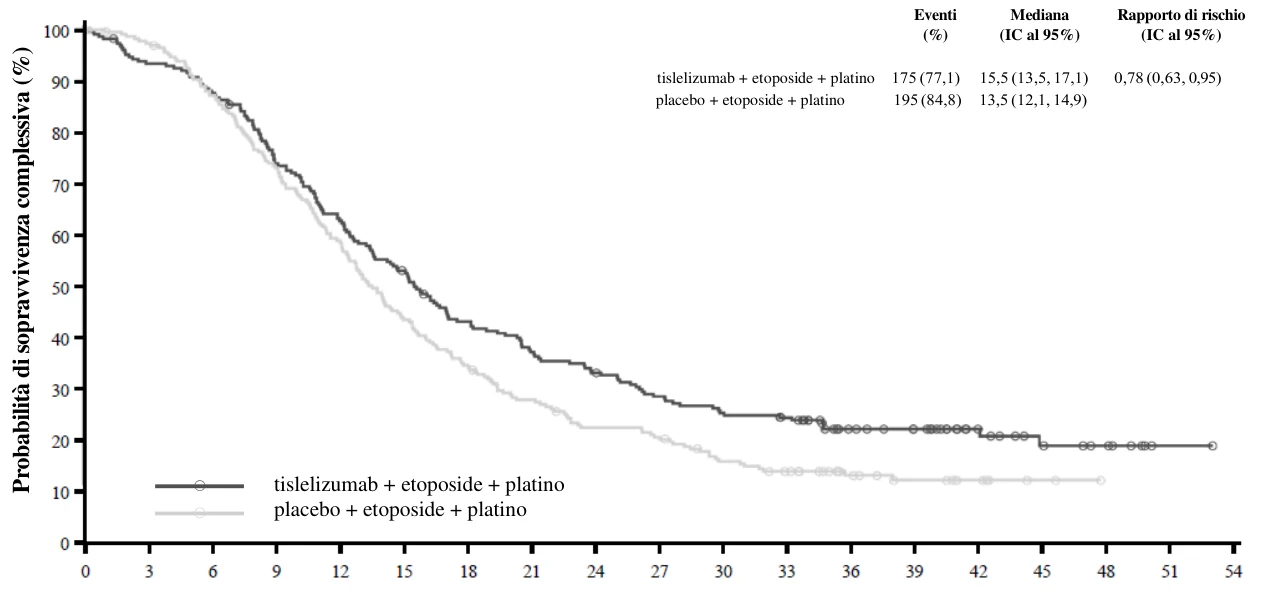
Tempo (mesi)
Numero di pazienti a rischio:
tislelizumab
+ etoposide
+ platino
227
211
198
166
141
118
95
82
73
62
55
51
33
28
16
10
7
1
0 placebo +
etoposide
+ platino
230
221
197
165
132
98
78
62
49
45
33
27
17
12
7
2
0
0
0
Adenocarcinoma gastrico o della giunzione gastroesofagea (G/GEJ)
Prima linea di trattamento dell’adenocarcinoma G/GEJ: BGB-A317-305
BGB-A317-305 è uno studio randomizzato, multicentrico, controllato con placebo, in doppio cieco, di fase III per confrontare l’efficacia e la sicurezza di tislelizumab più chemioterapia a base di platino e fluoropirimidina rispetto al placebo più chemioterapia a base di platino e fluoropirimida come prima linea di trattamento nei pazienti affetti da adenocarcinoma G/GEJ non resecabile, localmente avanzato o metastatico.
Lo studio ha incluso solo pazienti con adenocarcinoma confermato istologicamente e senza alcuna precedente terapia sistemica per malattia avanzata. I pazienti possono aver ricevuto una precedente terapia neoadiuvante o adiuvante a condizione che essa sia stata completata e non presentino recidive o progressione di malattia per almeno 6 mesi.
I pazienti sono stati arruolati indipendentemente dal loro livello di espressione di PD-L1, che è stato valutato in modo prospettico presso un laboratorio centralizzato utilizzando il punteggio TAP (tumour area positivity [Positività dell’Area Tumorale]), definito come la percentuale totale dell’area tumorale (tumore ed eventuale stroma dermoplastico) coperta da cellule tumorali con colorazione della membrana PD-L1 (a qualsiasi intensità) e cellule immunitarie associate al tumore con colorazione PD-L1 (a qualsiasi intensità), stimato visivamente dai patologi utilizzando il test Ventana PD-L1 (SP263).
Lo studio ha escluso i pazienti affetti da carcinoma G/GEJ a cellule squamose o indifferenziate o altri tipi istologici e pazienti con tumori HER-2 positivi noti.
La randomizzazione è stata stratificata in base alla regione geografica (Cina [incluso Taiwan] vs Giappone e Corea del Sud vs Resto del mondo [rest of world, ROW, inclusi Stati Uniti ed Europa]), all’espressione di PD-L1 (punteggio TAP PD-L1 ≥5% vs punteggio TAP PD-L1 <5%), presenza di metastasi peritoneale (sì vs no) e opzione ICC (oxaliplatino più capecitabina vs cisplatino vs 5-FU).
Probabilità di sopravvivenza complessiva
(%)
 tislelizumab + etoposide + platino
placebo + etoposide + platino
Eventi
(%) 
Mediana
(IC al 95%)
tislelizumab + etoposide + platino placebo + etoposide + platino 
Rapporto di rischio
(IC al 95%)
I pazienti sono stati randomizzati (1:1) a ricevere tislelizumab 200 mg o placebo ogni 3 settimane in associazione a chemioterapia a base di platino e fluoropirimidina in un ciclo di 21 giorni. Tislelizumab (o placebo) è stato somministrato fino alla progressione della malattia o tossicità inaccettabile. Dopo 24 mesi di trattamento, la terapia dello studio poteva essere continuata oltre i due anni se lo sperimentatore riteneva che ciò fosse nel miglior interesse del paziente sulla base di una valutazione dei benefici clinici e dei potenziali rischi.
La chemioterapia consisteva di:
- oxaliplatino 130 mg/m² EV il giorno 1 e capecitabina 1 000 mg/m2 per via orale due volte al giorno per 14 giorni consecutivi, ripetuti ogni 3 settimane. L’oxaliplatino è stato somministrato fino a un massimo di 6 cicli e la capecitabina è stata somministrata come terapia di mantenimento a discrezione dello sperimentatore fino alla progressione della malattia o tossicità inaccettabile, o
- cisplatino 80 mg/m2 EV il giorno 1 e 5-FU 800 mg/m2 utilizzando infusione EV continua nelle 24 ore nei giorni da 1 a 5, ripetuti ogni 3 settimane. Cisplatino e 5-FU sono stati somministrati fino a un massimo di 6 cicli.
L’endpoint primario di efficacia era la sopravvivenza globale (OS) nel gruppo di analisi PD-L1 positivo (punteggio TAP PD-L1 ≥5%) e nel gruppo di analisi ITT (tutti i pazienti randomizzati). Gli endpoint di efficacia secondari erano sopravvivenza libera da progressione (PFS), tasso di risposta obiettiva (ORR) e durata della risposta (DoR), valutati dallo sperimentatore in base ai criteri RECIST v1.1, OS e qualità della vita correlata alla salute (HRQoL).
Le rivalutazioni tumorali sono state eseguite ogni 6 settimane nelle prime 48 settimane e successivamente ogni 9 settimane.
Un totale di 997 pazienti è stato randomizzato al braccio tislelizumab + chemioterapia (N = 501) o al braccio placebo + chemioterapia (N = 496). Dei 997 pazienti, 546 (54,8%) avevano un punteggio TAP PD-L1 ≥5% (tislelizumab + chemioterapia: N = 274; placebo + chemioterapia: N = 272), 931 hanno ricevuto il trattamento con oxaliplatino + capecitabina (tislelizumab + chemioterapia: N = 466; placebo + chemioterapia: N = 465).
Nei pazienti i cui tumori esprimevano PD-L1 con un punteggio TAP ≥5%, le caratteristiche al basale sono state: età mediana di 62 anni (intervallo: da 23 a 84), il 39,2% di età pari o superiore a 65 anni; il 72,2% di sesso maschile; il 23,1% di popolazione caucasica e il 73,8% di popolazione asiatica; il 33,7% con ECOGF PS di 0 e il 66,3% con ECOG PS di 1. Un totale di 79,9% dei pazienti presentava un tumore primario a livello dello stomaco; il 98,5% dei pazienti presentava malattia metastatica al basale: il 43,6% e il 39,7% dei pazienti presentava metastasi epatica e metastasi peritoneale, rispettivamente.
Al momento dell’analisi ad interim prespecificata, BGB-A317-305 ha dimostrato un miglioramento statisticamente significativo della OS per i pazienti randomizzati al braccio con tislelizumab + chemioterapia rispetto al braccio con placebo + chemioterapia nei pazienti con un punteggio TAP PD-L1 ≥5%. L’HR stratificato è stato di 0,74 (IC al 95%: da 0,59 a 0,94; valore p unilaterale di 0,0056), con un’OS mediana di 17,2 mesi nel braccio tislelizumab + chemioterapia rispetto a 12,6 mesi nel braccio placebo + chemioterapia. Lo studio ha anche dimostrato un miglioramento statisticamente significato nella PFS nei pazienti con un punteggio TAP PD-L1 ≥5%. L’HR stratificato è stato di 0,67 (IC al 95%: da 0,55 a 0,83; valore p unilaterale < 0,0001), con una PFS mediana di 7,2 mesi per tislelizumab + chemioterapia rispetto a 5,9 mesi per placebo + chemioterapia.
Al momento dell’analisi finale prespecificata, BGB-A317- 305 ha dimostrato un miglioramento statisticamente significativo per tutti i pazienti randomizzati. L’HR stratificato è stato di 0,80 (IC al 95%: da 0,70 a 0,92; valore p unilaterale di 0,0001), con un’OS mediana di 15,0 mesi nel braccio tislelizumab + chemioterapia rispetto a 12,9 mesi nel braccio placebo + chemioterapia. I risultati aggiornati dell’OS nei pazienti con un punteggio TAP PD-L1 ≥5% erano coerenti con i risultati dell’analisi primaria.
I risultati di efficacia dell’analisi finale per i pazienti con un punteggio TAP PD-L1 ≥5%, sono illustrati nella Tabella 9 e nella Figura 9.
Tabella 9 Risultati di efficacia dei pazienti con un punteggio TAP PD-L1 ≥5% (analisi finale) nello studio BGB-A317-305
Tislelizumab + chemioterapia (n = 274) | Placebo + chemioterapia (n = 272) | |||
| Pazienti con un punteggio PD-L1 ≥5% | ||||
| Follow-up mediana dello studio (mesi)a | 32,5 | 32,2 | ||
| OS | ||||
| Decessi, n (%) | 192 (70,1) | 219 (80,5) | ||
| Medianab (mesi) (IC al 95%) | 16,4 (13,6-19,1) | 12,8 (12,0-14,5) | ||
| Hazard ratioc (IC al 95%) | 0,71 (0,58 – 0,86) | |||
| Valore pc,d | 0,0003e | |||
| PFS | ||||
| Progressione della malattia o decesso, n (%) | 189 (69,0) | 216 (79,4) | ||
| Medianab (mesi) (IC al 95%) | 7,2 (5,8 – 8,4) | 5,9 (5,6 – 7,0) | ||
| Hazard ratioc (IC al 95%) | 0,68 (0,56 – 0,83) | |||
| ORR (%) (IC al 95%)c | 51,5 (45,4 – 57,5) | 42,6 (36,7 – 48,8) | ||
OS = sopravvivenza globale; IC = intervallo di confidenza; PFS = sopravvivenza libera da progressione; ORR = tasso di risposta obiettiva a La mediana del tempo al follow-up è stata stimata utilizzando il metodo di Kaplan-Meier inverso. b Le mediane sono state stimate utilizzando il metodo di Kaplan-Meier con IC al 95%, calcolato mediante il metodo di Brookmeyer e Crowley. c Stratificato per regione (Asia orientale vs Stati Uniti, Europa) e metastasi peritoneale. d Valore p unilaterale nominale basato su un test dei ranghi logaritmici (log-rank test) stratificati. e Valore p nominale. | ||||
Figura 9 Grafico di Kaplan-Meier dell’OS dei pazienti con un punteggio TAP PD-L1 ≥5% (analisi finale) nello studio BGB-A317-305
0 2 4 6 8 10 12 14 16 18 20 22 24 26 28 30 32 34 36 38 40 42 44 46 48 50 274 263 247 228 199 178 156 145 133 120 109 102 97 84 68 50 38 34 27 19 14 9 7 3 1 0 272 261 236 215 190 168 148 120 99 83 69 59 53 51 39 29 23 16 14 9 7 3 2 1 0 0
| Arm A | ||
| Arm B | ||
Number of Patients at Risk:
0 2 4 6 8 10 12 14 16 18 20 22 24 26 28 30 32 34 36 38 40 42 44 46 48 50
Time (Months)
0.0
0.1
0.2
0.3
0.4
0.5
0.6
0.7
0.8
0.9
1.0
Arm A : n = 274 , events = 192 , Median:16.4 , 95% CI 13.6 - 19.1
Arm B : n = 272 , events = 219 , Median:12.8 , 95% CI 12.0 - 14.5
HR (95% CI) : 0.71 (0.58 - 0.86)
Tempo (mesi)
Numero di pazienti a rischio
| Tempo | ||
| T+C | ||
| P+C | ||
Probabilità di sopravvivenza
T+C: n = 274, eventi = 192, mediana: 16.4, IC al 95% 13.6, 19.1)
P+C: n = 272, eventi = 219, mediana: 12.8, IC al 95% 12.0, 14.5)
HR (IC al 95%): 0.71 (0.58, 0.86) T+C = tislelizumab + chemioterapia, P+C = placebo + chemioterapia
I modelli di regressione di Cox e dei ranghi logaritmici sono stati stratificati per regione (Asia orientale vs Stati Uniti, Europa) e presenza di metastasi peritoneale.
Carcinoma a cellule squamose dell’esofago (OSCC)
Prima linea di trattamento di OSCC: BGB-A317-306
BGB-A317-306 è uno studio globale randomizzato, controllato con placebo, in doppio cieco, di fase III per confrontare l’efficacia di tislelizumab in associazione a la chemioterapia a base di platino rispetto al placebo in associazione a la chemioterapia a base di platino nei pazienti affetti da OSCC non resecabile, localmente avanzato ricorrente o metastatico.
Lo studio ha arruolato pazienti non idonei alla chemioterapia o alla chirurgia con intento curativo. I pazienti sono stati arruolati indipendentemente dal loro livello di espressione di PD-L1. Ove disponibile, i campioni di tessuto tumorale prelevati freschi o quelli presenti in archivio sono stati analizzati retrospettivamente per lo stato di espressione di PD-L1. L’espressione di PD-L1 è stata valutata utilizzando il punteggio TAP (tumour area positivity [Positività dell’Area Tumorale]), definito come la percentuale totale dell’area tumorale (tumore ed eventuale stroma dermoplastico) coperta da cellule tumorali con colorazione della membrana PD_L1 a qualsiasi intensità e cellule immunitarie associate al tumore con colorazione PD-L1 a qualsiasi intensità, stimato visivamente utilizzando il test VENTANA PD-L1 (SP263).
I pazienti che avevano ricevuto una precedente terapia sistemica per malattia avanzata o metastatica sono stati esclusi. Era richiesto un intervallo libero da trattamento di almeno 6 mesi se il paziente aveva ricevuto una precedente terapia neoadiuvante/adiuvante con chemioterapia a base di platino.
Lo studio ha escluso i pazienti che presentavano evidenza di fistola od ostruzione esofagea completa non idonea al trattamento.
La randomizzazione è stata stratificata in base alla regione geografica (Asia [escluso il Giappone] vs Resto del mondo [rest of world, ROW]), alla precedente terapia definitiva e chemioterapia a scelta da parte dello sperimentatore (ICC: platino con fluoropirimidina o platino con paclitaxel).
I pazienti sono stati randomizzati (1:1) a ricevere tislelizumab 200 mg o placebo ogni 3 settimane in associazione a chemioterapia a scelta da parte dello sperimentatore (ICC) in un ciclo di 21 giorni. Il regime di doppietta chemioterapica consisteva di:
- platino (cisplatino [da 60 a 80 mg/m² EV il giorno 1] od oxaliplatino [130 mg/m2 EV il giorno 1]) e una fluoropirimidina (5-FU [da 750 a 800 mg/m2 EV nei giorni da 1 a 5] o capecitabina [1 000 mg/m2 per via orale due volte al giorno nei giorni da 1 a 14]), o
platino (cisplatino [da 60 a 80 mg/m2 EV il giorno 1 o 2] od oxaliplatino [130 mg/m2 EV il giorno 1
o 2]) e paclitaxel (175 mg/m2 EV il giorno 1).
I pazienti sono stati trattati con tislelizumab in associazione a la chemioterapia o placebo in associazione a chemioterapia fino alla progressione della malattia valutata dallo sperimentatore in base ai criteri RECIST versione 1.1 o a tossicità inaccettabile. Dopo 24 mesi di trattamento, la terapia dello studio poteva essere continuata oltre i due anni se lo sperimentatore riteneva che ciò fosse nel miglior interesse del paziente sulla base di una valutazione dei benefici clinici e dei potenziali rischi.
Le rivalutazioni tumorali sono state eseguite ogni 6 settimane nelle prime 48 settimane e successivamente ogni 9 settimane.
L’endpoint primario di efficacia era la sopravvivenza globale (OS) nella popolazione di pazienti (ITT). Gli endpoint di efficacia secondari erano sopravvivenza libera da progressione (PFS), tasso di risposta obiettiva (ORR) e durata della risposta (DoR), valutati dallo sperimentatore in base ai criteri RECIST v1.1, OS nel sottogruppo PD-L1 positivo (punteggio TAP PD-L1 ≥10%) e qualità della vita correlata alla salute (HRQoL).
Un totale di 649 pazienti è stato randomizzato a ricevere tislelizumab in associazione a chemioterapia (N = 326) o placebo in associazione a chemioterapia (N = 323). Dei 649 pazienti, 290 (44,7%) hanno ricevuto platino + fluoropirimidina, 358 pazienti avevano un punteggio TAP PD-L1 ≥5%, 184 avevano un punteggio TAP PD-L1 <5% e 107 presentavano uno stato di PD-L1 sconosciuto.
Nei pazienti i cui tumori esprimevano PD-L1 con un punteggio TAP PD-L1 ≥5%, le caratteristiche al basale sono state: età mediana di 63,0 anni (intervallo: da 40 a 84), il 44,7% di età pari o superiore a 65 anni; l’84,9% di sesso maschile; il 20,9% di popolazione caucasica e il 78,2% di popolazione asiatica. L’87,7% presentava malattia metastatica al momento dell’ingresso nello studio e il 12,3% presentava malattia avanzata a livello locale. Tutti i pazienti avevano avuto conferma istologica di carcinoma a cellule squamose. L’ECOG PS al basale era di 0 (29,9%) o 1 (70,1%).
Alla data di cut-off dei dati dell’analisi ad interim (28 febbraio 2022), BGB-A317-306 ha dimostrato un miglioramento statisticamente significativo della OS per tutti i pazienti randomizzati. L’HR stratificato è stato di 0,66 (IC al 95%: 0,54-0,80; valore p unilaterale <0,0001), con un’OS mediana di 17,2 mesi nel braccio tislelizumab con chemioterapia rispetto a 10,6 mesi nel braccio placebo con chemioterapia.
Un’analisi aggiornata (follow-up fino a 3 anni; data di cut-off dei dati del 24 novembre 2023) ha dimostrato risultati di efficacia coerenti con l’analisi ad interim. La durata mediana del follow-up calcolata mediante metodologia di Kaplan-Meier inversa è stata di 44,2 mesi nel braccio tislelizumab in associazione a chemioterapia e 43,8 mesi nel braccio placebo in associazione a chemioterapia.
I risultati di efficacia per i pazienti con un punteggio TAP PD-L1 ≥5%, a un follow-up a 3 anni, sono illustrati nella Tabella 10 e nella Figura 10.
Tabella 10 Risultati di efficacia dei pazienti con un punteggio TAP PD-L1 ≥5% - follow-up a 3 anni
- (cut-off dei dati 24 novembre 2023) nello studio BGB-A317-306
| Endpoint | Tislelizumab + chemioterapia (n = 172) | Placebo + chemioterapia (n = 186) | ||
| OS | ||||
| Decessi, n (%) | 128 (74,4) | 151 (81,2) | ||
| Mediana (mesi) (IC al 95%) | 19,1 (16,1-24,1) | 10,0 (8,6-11,9) | ||
| Hazard ratio (IC al 95%)a | 0,62 (0,49 – 0,79) | |||
| Valore pb | <0,0001 | |||
| PFS | ||||
| Eventi, n (%) | 119 (69,2) | 153 (82,3) | ||
| Mediana (mesi) (IC al 95%) | 8,2 (7,0 – 9,8) | 5,5 (4,3 – 6,4) | ||
| Hazard ratio (IC al 95%)a | 0,50 (0,39 – 0,65) | |||
| Valore pb | <0,0001 | |||
| ORR % (IC al 95%)c | 64,0 (56,3 – 71,1) | 36,0 (29,1 – 43,4) | ||
OS = sopravvivenza globale; IC = intervallo di confidenza; PFS = sopravvivenza libera da progressione; ORR = tasso di risposta obiettiva a Basato su un modello di regressione di Cox stratificato. b Valore p unilaterale nominale basato su un test dei ranghi logaritmici (log-rank test) stratificati. c Intervallo di confidenza esatto Clopper-Person-bilaterale. | ||||
Figura 10 Grafico di Kaplan-Meier dell’OS dei pazienti con un punteggio TAP PD-L1 ≥5% - follow-up a 3 anni (cut-off dei dati 24 novembre 2023) nello studio BGB-A317-306
L’hazard ratio è stato basato su un modello di regressione di Cox stratificato.
OSCC precedentemente trattato: BGB-A317-302
BGB-A317-302 è stato uno studio globale randomizzato, controllato, in aperto, di fase III per confrontare l’efficacia di tislelizumab rispetto alla chemioterapia nei pazienti affetti da OSCC non resecabile, ricorrente, localmente avanzato o metastatico, che avevano manifestato una progressione durante o dopo il trattamento sistemico precedente. I pazienti sono stati arruolati indipendentemente dal loro livello di espressione di PD-L1 del tumore. Ove disponibile, i campioni di tessuto tumorale prelevati freschi o quelli presenti in archivio sono stati analizzati retrospettivamente per lo stato di espressione di PD-L1. L’espressione di PD-L1 è stata valutata in un laboratorio centrale, utilizzando il test Ventana PD-L1 (SP263) che identifica l’espressione di PD-L1 sia nel tumore sia sulle cellule immunitarie associate al tumore.
Lo studio ha escluso i pazienti che sono stati sottoposti a un precedente trattamento con un inibitore anti-PD-1/PD-L1 e invasione tumorale agli organi adiacenti la localizzazione esofagea della patologia (es. aorta o vie respiratorie).
La randomizzazione è stata stratificata in base alla regione geografica (Asia [escluso il Giappone] vs Giappone vs Stati Uniti/UE), performance secondo l’Eastern Cooperative Oncology Group (ECOG PS) (0 vs 1) e chemioterapia a scelta da parte dello sperimentatore (ICC) (paclitaxel vs docetaxel vs irinotecan). La scelta dell’ICC era stata determinata dallo sperimentatore prima della randomizzazione.
I pazienti sono stati randomizzati (1:1) a ricevere tislelizumab 200 mg ogni 3 settimane o chemioterapia a scelta da parte dello sperimentatore (ICC), selezionata tra i seguenti farmaci, tutti somministrati per via endovenosa:
paclitaxel da 135 a 175 mg/m² il giorno 1, somministrato ogni 3 settimane (anche alle dosi di 80-
100 mg/m2 somministrato con frequenza settimanale in base alle linee guida locali e/o specifiche dei vari paesi) o
- docetaxel 75 mg/m2 il giorno 1, somministrato ogni 3 settimane, o
- irinotecan 125 mg/m2 nei giorni 1 e 8, somministrato ogni 3 settimane.
I pazienti sono stati trattati con Tevimbra o una delle ICC fino alla progressione della malattia valutata dallo sperimentatore in base ai criteri RECIST versione 1.1 o a tossicità inaccettabile.
0 2 4 6 8 10 12 14 16 18 20 22 24 26 28 30 32 34 36 38 40 42 44 46 48 50 52 54 56 58 60 172 167 159 146 140 127 116 107 98 86 80 76 70 60 55 50 48 46 40 37 29 25 21 15 12 6 4 3 2 1 0 186 181 159 142 113 89 74 69 64 55 50 43 39 35 32 30 28 24 22 22 20 16 13 11 7 5 1 1 0 0 0 +Chemotherapy Tislelizumab +Chemotherapy Placebo Number of Patients at Risk: 0 2 4 6 8 10 12 14 16 18 20 22 24 26 28 30 32 34 36 38 40 42 44 46 48 50 52 54 56 58 60 Time (Months) 0.0 0.1 0.2 0.3 0.4 0.5 0.6 0.7 0.8 0.9 1.0 Tislelizumab + Chemotherapy : n = 172 , Events = 128 Median : 19.1 , 95% CI 16.1 - 24.1 Placebo + Chemotherapy : n = 186 , Events = 151 Median : 10.0 , 95% CI 8.6 - 11.9 HR (95% CI) : 0.62 (0.49 - 0.79) Tislelizumab + chemioterapia : n = 172, eventi = 128 mediana: 19,1, IC al 95% 16,1 - 24,1 Placebo + chemioterapia : n = 186, eventi = 151 mediana: 10,0, IC al 95% 8,6 - 11,9 Proba bi lità di s opra vvi ve nz a HR (IC al 95%): 0,62 (0,49 - 0,79) Tempo (mesi) Numero di pazienti a rischio: Tempo: Tislelizumab + chemioterapia: Placebo + chemioterapia: 1,0 0,9 0,8 0,7 0,6 0,5 0,4 0,3 0,2 0,1 0,0 |
Le rivalutazioni tumorali sono state eseguite ogni 6 settimane nei primi 6 mesi e successivamente ogni 9 settimane.
L’endpoint primario di efficacia era la sopravvivenza globale (OS) nella popolazione di pazienti globale (ITT). Gli endpoint di efficacia secondari erano OS nella popolazione PD-L1 positiva (espressione di PD-L1 del punteggio positivo combinato stimato visivamente, ora noto come Positività dell’Area Tumorale [TAP] score PD-L1 ≥10%), tasso di risposta obiettiva (ORR), sopravvivenza libera da progressione (PFS) e durata della risposta (DoR), valutati dallo sperimentatore in base ai criteri RECIST v1.1.
Un totale di 512 pazienti è stato arruolato e randomizzato a tislelizumab (N = 256) o all’ICC (N = 256; paclitaxel [n = 85], docetaxel [n = 53] o irinotecan [n = 118]). Dei 512 pazienti, 142 (27,7%) avevano un’espressione PD-L1 ≥10%, 222 (43,4%) avevano un’espressione PD-L1 <10% e 148 (28,9%) presentavano uno stato di PD-L1 sconosciuto al basale.
Le caratteristiche al basale per la popolazione dello studio sono state: età mediana di 63 anni (intervallo: da 35 a 86), il 39,5% di età pari o superiore a 65 anni; l’84% di sesso maschile; il 19% di popolazione caucasica e l’80% di popolazione asiatica; il 25% con ECOG PS di 0 e il 75% con ECOG PS di 1. Il 95% della popolazione dello studio presentava malattia metastatica al momento dell’ingresso nello studio. Tutti i pazienti avevano ricevuto almeno un precedente trattamento chemioterapico antitumorale, che consisteva in una chemioterapia di combinazione a base di platino per il 97% dei pazienti.
Al momento dell’analisi finale prespecificata, BGB-A317-302 ha dimostrato un miglioramento statisticamente significativo della OS per i pazienti randomizzati al braccio con tislelizumab rispetto al braccio con l’ICC. L’HR stratificato è stato di 0,70 (IC al 95%: 0,57, 0,85; valore p unilaterale di 0,0001), con un’OS mediana di 8,6 mesi (IC al 95%: 7,5, 10,4) nel braccio tislelizumab rispetto a 6,3 mesi (IC al 95%: 5,3, 7,0) nel braccio ICC. La mediana dei tempi di follow-up mediante la metodologia inversa di Kaplan-Meier era 20,8 mesi nel braccio tislelizumab e 21,1 mesi nel braccio ICC.
Un’analisi aggiornata con ulteriori 24 mesi di follow-up dopo l’analisi finale prespecificata ha dimostrato risultati di efficacia coerenti con l’analisi finale. La durata mediana del follow-up calcolata mediante metodologia di Kaplan-Meier inversa è stata di 44,7 mesi nel braccio tislelizumab e 44,0 mesi nel braccio ICC.
I risultati di efficacia dell’analisi aggiornata sono illustrati nella Tabella 11 e nella Figura 11.
Tabella 11 Risultati di efficacia nello studio BGB-A317-302 – Analisi aggiornata
| Endpoint | Tevimbra (N = 256) | Chemioterapia (N = 256) |
| OS | ||
| Decessi, n (%) | 233 (91,0) | 233 (91,0) |
| Mediana (mesi)a (IC al 95%) | 8,6 (7,5 – 10,4) | 6,3 (5,3 – 7,0) |
| Hazard ratio (IC al 95%)b | 0,71 (0,59 – 0,86) | |
| Valore pc | p = 0,0002 | |
| PFS valutata dallo sperimentatored | ||
| Progressione della malattia o decesso, n (%) | 229 (89,5) | 181 (70,7) |
| Mediana (mesi) (IC al 95%) | 1,6 (1,4 – 2,7) | 2,1 (1,5 – 2,7) |
| Hazard ratio (IC al 95%) | 0,82 (0,67 – 1,01) | |
| ORR con conferma da parte dello sperimentatored | ||
| ORR (%) (IC al 95%) | 15,2 (11,1 – 20,2) | 6,6 (3,9 – 10,4) |
| Durata mediana della risposta con conferma da parte dello sperimentatore (mesi) (IC al 95%) | 11,3 (6,5 – 14,4) | 6,3 (2,8 – 8,5) |
OS = sopravvivenza globale; IC = intervallo di confidenza; PFS = sopravvivenza libera da progressione; ORR = tasso di risposta obiettiva. a Stimato utilizzando il metodo di Kaplan-Meier. b Basato sul modello di regressione di Cox, incluso il trattamento come covariata, e stratificato in base allo stato ECOG al basale e alla scelta della chemioterapia da parte dello sperimentatore. c Valore p unilaterale nominale basato su un test dei ranghi logaritmici (log-rank test) stratificati in base allo stato di validità ECOG e alla scelta della chemioterapia da parte dello sperimentatore. d Sulla base di un’analisi ad hoc. | ||
Figura 11 Grafico di Kaplan-Meier dell’OS nello studio BGB-A317-302 (popolazione ITT) – Analisi aggiornata
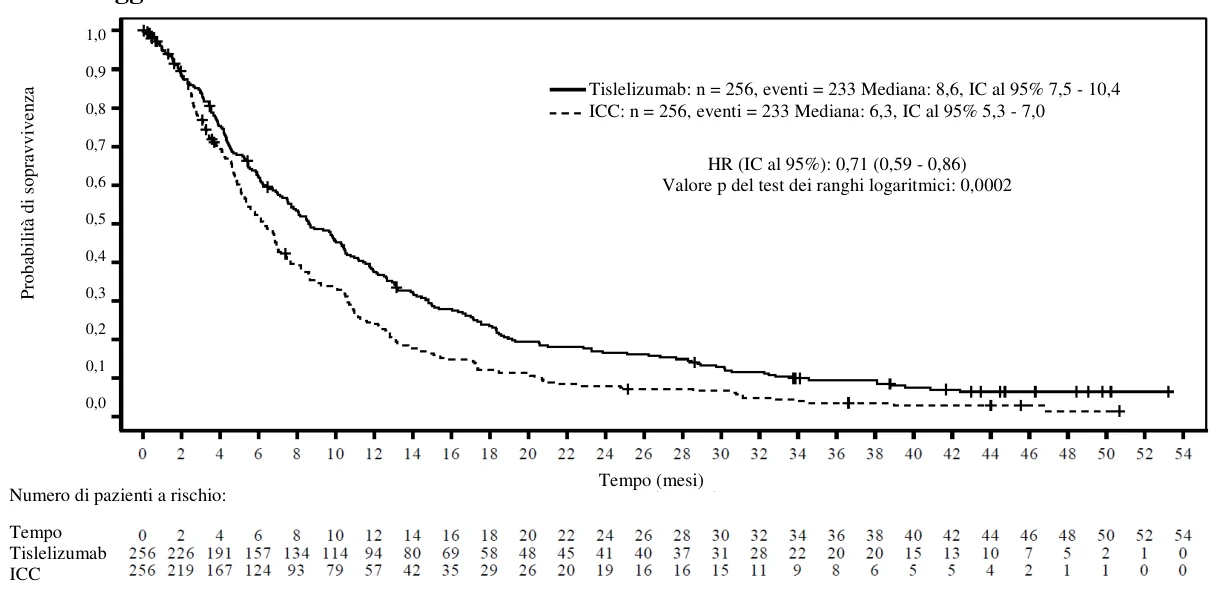
Il valore p unilaterale nominale è basato su un test dei ranghi logaritmici (log-rank test) stratificato in base allo stato di validità ECOG e alla scelta della chemioterapia da parte dello sperimentatore.
Efficacia e sottogruppi di PD-L1 (analisi aggiornata):
All’analisi aggiornata di OS nel sottogruppo PD-L1 positivo (PD-L1 ≥10%), l’HR stratificato per l’OS era 0,54 (IC al 95%: da 0,36 a 0,79). La sopravvivenza mediana era di 10,2 mesi (IC al 95%: da 8,5 a 14,5 mesi) e 5,1 mesi (IC al 95%: da 3,8 a 8,2 mesi) rispettivamente per i bracci con tislelizumab e ICC.
Nel sottogruppo PD-L1 negativo (PD-L1 <10%), l’HR stratificato per l’OS era 0,86 (IC al 95%: da 0,65 a 1,14), con la sopravvivenza globale mediana di 7,5 mesi (IC al 95%: da 5,5 a 8,9 mesi) e 5,8 mesi (IC al 95%: da 4,8 a 6,9 mesi) rispettivamente per i bracci tislelizumab e ICC.
1,0
0,9
0,8
0,7
0,6
0,5
0,4
0,3
0,2
0,1
0,0
Tislelizumab: n = 256, eventi = 233 Mediana: 8,6, IC al 95% 7,5 - 10,4 ICC: n = 256, eventi = 233 Mediana: 6,3, IC al 95% 5,3 - 7,0
HR (IC al 95%): 0,71 (0,59 - 0,86)
Valore p del test dei ranghi logaritmici: 0,0002
Proba
bi
lità
di
s
opra
vvi
ve
nz
a
Tempo (mesi)
| Numero di pazienti a rischio: | |
Tempo Tislelizumab ICC | |
Carcinoma nasofaringeo (NPC)
Trattamento di prima linea dell’NPC recidivante o metastatico: BGB-A317-309 BGB-A317-309 era uno studio di fase III randomizzato, multicentrico, in doppio cieco, controllato con placebo per confrontare l’efficacia e la sicurezza di tislelizumab in associazione a gemcitabina e cisplatino rispetto a placebo in associazione a gemcitabina e cisplatino come trattamento di prima linea in pazienti con NPC recidivante o metastatico.
I pazienti erano naïve al trattamento per NPC recidivante o metastatico. Se il paziente era stato precedentemente sottoposto a chemioterapia neoadiuvante, chemioterapia adiuvante, radioterapia o chemioradioterapia con intento curativo per malattia non metastatica era richiesto un intervallo libero da trattamento di almeno 6 mesi. Lo studio ha escluso i pazienti con recidiva locale idonei alla chirurgia o alla radioterapia curative e i pazienti che erano stati precedentemente sottoposti a terapie mirate per PD-1 o PD-L1.
I pazienti sono stati randomizzati (1:1) a ricevere o tislelizumab 200 mg ogni 3 settimane o placebo in associazione a cisplatino 80 mg/m2 il Giorno 1 più gemcitabina 1 g/m2 il Giorno 1 e il Giorno 8 di ciascun ciclo di 21 giorni per 4-6 cicli. I pazienti randomizzati sono stati stratificati per sesso e stato delle metastasi epatiche.
Tislelizumab o placebo sono stati somministrati fino alla progressione della malattia o tossicità inaccettabile. Ai pazienti nel braccio placebo è stata data la possibilità di passare a ricevere tislelizumab in monoterapia dopo la progressione della malattia confermata dall’IRC.
L’endpoint primario di efficacia era la sopravvivenza libera da progressione (PFS) valutata dall’IRC secondo i criteri Response Evaluation Criteria in Solid Tumors (RECIST) v1.1 nell’analisi intent-to-treat (ITT). Gli endpoint secondari di efficacia includevano la sopravvivenza globale (OS), la PFS valutata dallo sperimentatore, il tasso di risposta obiettiva (ORR) e la durata della risposta (DoR) valutati dall’IRC.
Un totale di 263 pazienti è stato randomizzato a ricevere tislelizumab in associazione a gemcitabina e cisplatino (N = 131) o placebo in associazione a gemcitabina e cisplatino (N = 132).
Le caratteristiche al basale per la popolazione dello studio erano: età mediana di 50 anni (intervallo: 23-74 anni), il 91,6% dei pazienti era di età inferiore a 65 anni; il 78,3% dei pazienti era di sesso maschile; il 63,1% aveva un performance status (PS) ECOG di 1; il 100% era di etnia asiatica (da Cina, Thailandia e Taiwan); e il 46,7% era fumatore attuale o ex fumatore. Il 95,1% della popolazione dello studio presentava malattia metastatica alla randomizzazione, con sottotipi istologici di NPC che includevano l’86,3% di carcinoma squamoso non cheratinizzante, il 6,5% di carcinoma a cellule squamose cheratinizzante e il 7,2% NPC non classificato. La maggior parte (76%) dei pazienti presentava un livello di DNA del virus di Epstein-Barr (EBV) ≥500 UI/ml. Le caratteristiche al basale erano generalmente bilanciate tra i 2 bracci.
Al momento dell’analisi ad interim prespecificata (data di cut-off dei dati del 26 marzo 2021), BGB-A317-309 ha dimostrato un miglioramento statisticamente significativo nella PFS per i pazienti randomizzati al braccio con tislelizumab in associazione a gemcitabina e cisplatino rispetto al braccio con placebo più gemcitabina e cisplatino. L’HR stratificato era 0,52 (IC al 95%: 0,38- 0,73; valore p unilaterale <0,0001), con una PFS mediana di 9,2 mesi nel braccio tislelizumab più chemioterapia rispetto a 7,4 mesi nel braccio placebo più chemioterapia.
Un’analisi aggiornata (data di cut-off dei dati dell’8 dicembre 2023) ha mostrato risultati di efficacia coerenti con l’analisi ad interim (Tabella 12 e Figura 12). A questo punto, il 52,3% dei pazienti nel braccio di controllo era passata a ricevere tislelizumab in monoterapia. I tempi mediani di follow-up dell’OS con il metodo di Kaplan-Meier inverso erano di 41,4 mesi nel braccio con tislelizumab più chemioterapia e 40,8 mesi nel braccio con placebo più chemioterapia.
I dati dei pazienti con NPC di età pari o superiore a 65 anni sono troppo limitati per trarre conclusioni su questa popolazione.
Tabella 12 Risultati di efficacia nello studio BGB-A317-309 (analisi ITT) – Analisi aggiornata
| Endpoint | Tislelizumab + chemioterapia (N = 131) | Placebo + chemioterapia (N = 132) | ||||||
| PFS valutata dall’IRC | ||||||||
| Eventi, n (%) | 95 (72,5) | 106 (80,3) | ||||||
| PFS mediana (mesi) (IC al 95%)a | 9,6 (7,6; 11,6) | 7,4 (5,6; 7,6) | ||||||
| Hazard ratio (IC al 95%)b | 0,53 (0,39; 0,71) | |||||||
| OS | ||||||||
| Decessi, n (%) | 55 (42,0) | 64 (48,5) | ||||||
| Mediana (mesi) (IC al 95%)a | 45,3 (33,4;NV) | 31,8 (25,0; NV) | ||||||
| Rapporto di rischio stratificato (IC al 95%)b | 0,73 (0,51; 1,05) | |||||||
Abbreviazioni: NV = non valutabile; OS = sopravvivenza globale; IC = intervallo di confidenza; PFS = sopravvivenza libera da progressione.
a Le mediane sono state stimate mediante il metodo di Kaplan-Meier con IC al 95% stimati utilizzando il metodo di Brookmeyer e Crowley.
b Stratificato per sesso (maschile rispetto a femminile) e stato delle metastasi epatiche (con rispetto a senza).
Figura 12 Grafico di Kaplan-Meier della PFS nello studio BGB-A317-309 da parte dell’IRC
(analisi ITT) – Analisi aggiornata
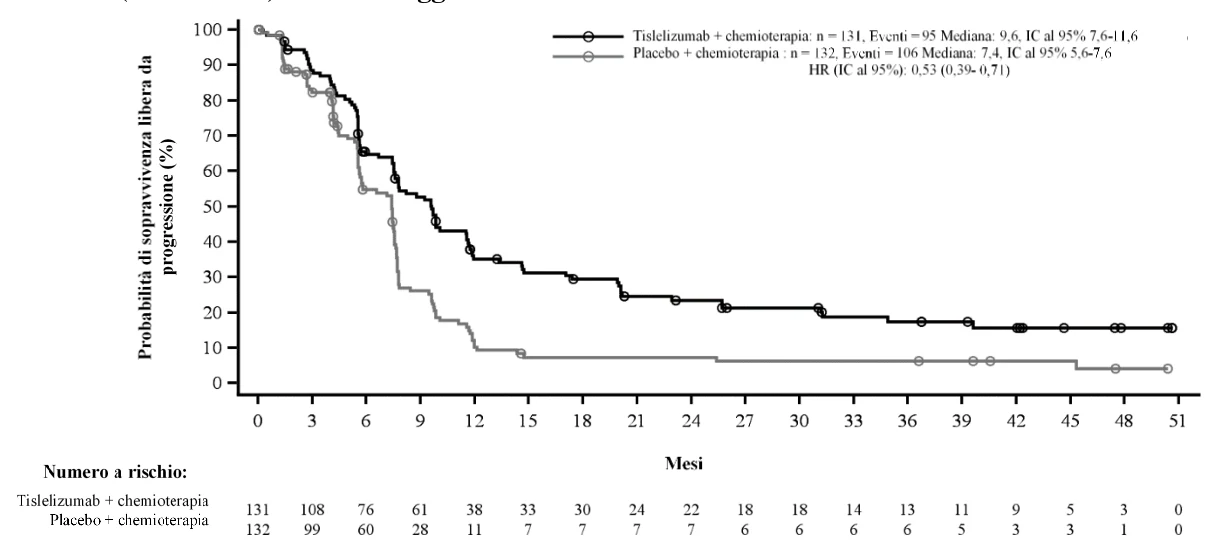

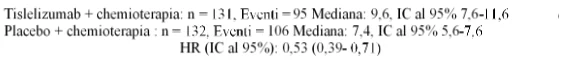



 * Chemioterapia = gemcitabina + cisplatino.
Popolazione pediatrica
L’Agenzia europea per i medicinali ha previsto l’esonero dall’obbligo di presentare i risultati degli studi con tislelizumab in tutti i sottogruppi della popolazione pediatrica per il trattamento di neoplasie maligne (eccetto tumori del sistema nervoso centrale, neoplasie del tessuto emopoietico e linfatico) (vedere paragrafo 4.2 per informazioni sull’uso pediatrico).
5.2 Proprietà farmacocinetiche
La farmacocinetica (PK) di tislelizumab è stata valutata per Tevimbra sia in monoterapia sia in associazione a la chemioterapia.
La PK di tislelizumab è stata caratterizzata utilizzando l’analisi PK della popolazione con i dati di concentrazione provenienti da 2 596 pazienti con tumori maligni in stadio avanzato, che hanno ricevuto tislelizumab in dosi da 0,5 a 10 mg/kg ogni 2 settimane, 2,0 e 5,0 mg/kg di peso corporeo ogni 3 settimane, e 200 mg ogni 3 settimane.
Il tempo per raggiungere il 90% del livello allo stato stazionario è di circa 84 giorni (12 settimane) alle dosi di 200 mg una volta ogni 3 settimane, e il rapporto di accumulo allo stato stazionario dell’esposizione PK di tislelizumab è circa 2 volte.
Assorbimento
Tislelizumab viene somministrato per via endovenosa, quindi, è immediatamente e completamente biodisponibile.
Distribuzione
Un’analisi farmacocinetica della popolazione indica che il volume di distribuzione allo stato stazionario è 6,42 L, che è tipico degli anticorpi monoclonali con limitata distribuzione.
Biotrasformazione
Si prevede che tislelizumab si degradi in piccoli peptidi e amminoacidi attraverso le vie cataboliche.
Eliminazione
In base alle analisi PK della popolazione, la clearance di tislelizumab è stata 0,153 L/die con una variabilità interindividuale di 26,3% e la media geometrica dell’emivita terminale è stata di circa 23,8 giorni con un coefficiente di variazione (CV) del 31%.
Linearità/Non linearità
Ai regimi di dosaggio da 0,5 mg/kg a 10 mg kg una volta ogni 2 o 3 settimane (inclusi 200 mg una volta ogni 3 settimane e 400 mg una volta ogni 6 settimane), è stato osservato che la PK di tislelizumab è lineare e l’esposizione è risultata proporzionale alla dose.
Popolazioni speciali
Gli effetti di varie covariate sulla PK di tislelizumab sono stati valutati nelle analisi PK della popolazione. I seguenti fattori non hanno avuto effetti clinicamente rilevanti sull’esposizione di tislelizumab: età (intervallo da 18 a 90 anni), peso (intervallo da 32 a 130 kg), sesso, etnia (caucasica, asiatica e altre), insufficienza renale da lieve a moderata (clearance della creatinina [CLCr] ≥30 mL/min), insufficienza epatica da lieve a moderata (bilirubina totale ≤3 volte l’ULN e qualsiasi AST) e il carico tumorale.
Compromissione renale
Non è stato condotto alcuno studio specifico su tislelizumab in pazienti con compromissione renale. Nelle analisi della PK della popolazione condotte su tislelizumab, non sono state individuate differenze clinicamente rilevanti nella clearance di tislelizumab fra i pazienti con insufficienza renale lieve (CLCr da 60 a 89 mL/min, N = 1 046) o insufficienza renale moderata (CLCr da 30 a 59 mL/min, n = 320) e i pazienti con funzione renale normale (CLCr ≥90 mL/min, n = 1 223). La compromissione renale lieve e moderata non ha avuto alcun effetto sull’esposizione di tislelizumab (vedere paragrafo 4.2). Sulla base del numero limitato di pazienti con insufficienza renale grave (n = 5), l’effetto dell’insufficienza renale grave sulla farmacocinetica di tislelizumab non è conclusivo.
Compromissione epatica
Non è stato condotto alcuno studio specifico su tislelizumab in pazienti con compromissione epatica. Nelle analisi PK della popolazione condotte su tislelizumab, non sono state individuate differenze clinicamente rilevanti nella clearance di tislelizumab fra i pazienti con insufficienza epatica lieve (bilirubina ≤ULN e AST >ULN o bilirubina da 1,0 a 1,5 x ULN e qualsiasi AST, n = 396) o insufficienza epatica moderata (bilirubina da >1,5 a 3 x ULN e qualsiasi AST; n = 12), rispetto ai pazienti con funzionalità epatica normale (bilirubina ≤ULN e AST = ULN, n = 2 182) (vedere paragrafo 4.2). Sulla base del numero limitato di pazienti con insufficienza epatica grave (bilirubina >3 x ULN e qualsiasi AST, n = 2), l’effetto di un’insufficienza epatica grave sulla farmacocinetica di tislelizumab non è noto.
5.3 Dati preclinici di sicurezza
Negli studi di tossicologia con dosi ripetute in scimmie cynomolgus con la somministrazione endovenosa alle dosi di 3, 10, 30 o 60 mg/kg ogni 2 settimane per 13 settimane (7 dosi somministrate), non sono state osservate né apparente tossicità né modifiche istopatologiche dovute al trattamento alle dosi fino a 30 mg/kg ogni 2 settimane, corrispondenti a un’esposizione da 4,3 a 6,6 volte l’esposizione negli umani alla dose clinica di 200 mg.
Non sono stati condotti studi su animali relativamente alla tossicità di tislelizumab per la riproduzione, lo sviluppo e la fertilità.
Non sono stati eseguiti studi per valutare il potenziale tislelizumab per la carcinogenicità o la genotossicità.
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Sodio citrato diidrato
Acido citrico monoidrato
L-istidina cloridrato monoidrato
L-istidina
Trealosio diidrato
Polisorbato 20 (E 432)
Acqua per preparazioni iniettabili
6.2 Incompatibilità
In assenza di studi di compatibilità, questo medicinale non deve essere miscelato con altri medicinali ad eccezione di quelli menzionati nel paragrafo 6.6.
6.3 Periodo di validità
Flaconcino chiuso
3 anni.
Dopo apertura
Una volta aperto, il medicinale deve essere diluito e infuso immediatamente (vedere paragrafo 6.6 per le istruzioni sulla diluizione del medicinale prima della somministrazione).
Dopo preparazione della soluzione per infusione
Tevimbra non contiene un conservante. La stabilità chimica e fisica in uso è stata dimostrata per 10 giorni (240 ore) da 2°C a 8°C. I 10 giorni (240 ore) includono la conservazione della soluzione diluita sotto refrigerazione (2°C a 8°C), il tempo richiesto per ritornare a temperatura ambiente (25°C o meno) e il tempo per completare l’infusione entro 4 ore.
Da un punto di vista microbiologico, una volta diluito, il prodotto deve essere usato immediatamente.
Se non usato immediatamente, il tempo e le condizioni di conservazione in uso sono sotto la responsabilità dell’utilizzatore. La soluzione diluita non deve essere congelata.
6.4 Precauzioni particolari per la conservazione
Conservare in frigorifero (2°C – 8°C).
Non congelare.
Tenere i flaconcini nell’imballaggio esterno per proteggere il medicinale dalla luce.
Per le condizioni di conservazione dopo la diluizione vedere paragrafo 6.3.
6.5 Natura e contenuto del contenitore
10 mL di Tevimbra concentrato sono forniti in un flaconcino di vetro di Tipo 1 trasparente, con tappo clorobutilico grigio con rivestimento FluroTec e sigillo con capsula di chiusura flip-off.
Tevimbra è disponibile in confezioni singole contenenti 1 flaconcino e confezioni multiple contenenti 2 (2 confezioni da 1) flaconcini.
6.6 Precauzioni particolari per lo smaltimento e la manipolazione
La soluzione diluita per infusione deve essere preparata da un operatore sanitario usando una tecnica asettica.
Preparazione della soluzione per infusione
- Rimuovere il numero necessario di flaconcini dal frigorifero, avendo cura di non agitarli.
Ispezionare visivamente ogni flaconcino per escludere la presenza di particolato e alterazioni del colore prima della somministrazione. Il concentrato è una soluzione trasparente o leggermente opalescente, da incolore a leggermente giallastra. Non usare un flaconcino se la soluzione è torbida,
o se si osservano particelle visibili o alterazioni della colorazione.
Capovolgere delicatamente i flaconcini senza agitarli. Aspirare il volume necessario dal flaconcino
(o dai flaconcini) dentro una siringa e trasferirla in una sacca per infusione endovenosa contenente una soluzione per iniezione di cloruro di sodio 9 mg/mL (0,9%), per preparare una soluzione diluita con una concentrazione finale compresa tra 2 e 5 mg/mL. Miscelare la soluzione diluita, capovolgendo delicatamente per evitare la formazione di schiuma o eccessiva viscosità della soluzione.
Somministrazione
- Somministrare la soluzione diluita di Tevimbra tramite infusione attraverso una linea di somministrazione endovenosa con filtro, in linea o aggiunto, sterile, apirogeno, a basso legame proteico da 0,2 o 0,22 micron con una superficie di circa 10 cm².
Per la dose 200 mg una volta ogni 3 settimane, la prima infusione deve essere somministrata nell’arco di 60 minuti. Se ben tollerata, le infusioni successive possono essere somministrate nell’arco di 30 minuti.
L’infusione di una dose iniziale di Tevimbra 400 mg deve essere somministrata durante un periodo di 120 minuti (durante un periodo di 90 minuti se utilizzata come trattamento successivo dopo la dose di 200 mg una volta ogni 3 settimane). Se ben tollerata, la seconda infusione può essere somministrata durante un periodo di 60 minuti. Se la seconda infusione è ben tollerata, le infusioni successive possono essere somministrate durante un periodo di 30 minuti.
- Non devono essere co-somministrati altri medicinali attraverso la stessa linea d’infusione.
- Tevimbra non deve essere somministrato mediante iniezione o singolo bolo endovenoso.
- La linea endovenosa deve essere lavata alla fine dell’infusione.
- Gettare qualsiasi parte inutilizzata rimasta nel flacone.
- I flaconcini di Tevimbra sono esclusivamente monouso.
Smaltimento
Il medicinale non utilizzato e i rifiuti derivati da tale medicinale devono essere smaltiti in conformità alla normativa locale vigente.
7. TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
BeOne Medicines Ireland Limited
10 Earlsfort Terrace
Dublino 2
D02 T380
Irlanda
Tel. +353 1 566 7660
E-mail: beone.ireland@beonemed.com
8. NUMERI DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
EU/1/23/1758/001-002
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione: 15 settembre 2023
10. DATA DI REVISIONE DEL TESTO
Informazioni più dettagliate su questo medicinale sono disponibili sul sito web dell’Agenzia europea per i medicinali, https://www.ema.europa.eu.
ALLEGATO II
A. PRODUTTORI DEL PRINCIPIO ATTIVO BIOLOGICO E
PRODUTTORE RESPONSABILE DEL RILASCIO DEI LOTTI
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E UTILIZZO
C. ALTRE CONDIZIONI E REQUISITI
DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA
L’USO SICURO ED EFFICACE DEL MEDICINALE
A. PRODUTTORI DEL PRINCIPIO ATTIVO BIOLOGICO E PRODUTTORE
RESPONSABILE DEL RILASCIO DEI LOTTI
Nome e indirizzo dei produttori del principio attivo biologico
Boehringer Ingelheim Biopharmaceuticals (China) Ltd.
1090 Halei Road
Pilot Free Trade Zone
201203 Shanghai
Cina
Novartis Pharmaceutical Manufacturing LLC.
Kolodvorska Cesta 27
Mengeš, 1234
Slovenia
BeOne Guangzhou Biologics Manufacturing Co. Ltd.
No. 83 Kangyao South Road
Huangpu District
Guangzhou
Guangdong
510000
Cina
Nome e indirizzo del produttore responsabile del rilascio dei lotti
BeOne Medicines I GmbH, Dutch Branch
Evert Van De Beekstraat 1/104
Schiphol
1118 CL
Paesi Bassi
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E UTILIZZO
Medicinale soggetto a prescrizione medica limitativa (vedere allegato I: riassunto delle caratteristiche del prodotto, paragrafo 4.2).
C. ALTRE CONDIZIONI E REQUISITI DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN
COMMERCIO
- Rapporti periodici di aggiornamento sulla sicurezza (PSUR)
I requisiti per la presentazione degli PSUR per questo medicinale sono definiti nell’elenco delle date di riferimento per l’Unione europea (elenco EURD) di cui all’articolo 107 quater, paragrafo 7, della direttiva 2001/83/CE e successive modifiche, pubblicato sul sito web dell'Agenzia europea per i medicinali.
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA L’USO SICURO ED
EFFICACE DEL MEDICINALE
- Piano di gestione del rischio (RMP)
Il titolare dell’autorizzazione all’immissione in commercio deve effettuare le attività e le azioni di farmacovigilanza richieste e dettagliate nel RMP approvato e presentato nel modulo 1.8.2 dell’autorizzazione all’immissione in commercio e in ogni successivo aggiornamento approvato del RMP.
Il RMP aggiornato deve essere presentato:
- su richiesta dell’Agenzia europea per i medicinali;
- ogni volta che il sistema di gestione del rischio è modificato, in particolare a seguito del ricevimento di nuove informazioni che possono portare a un cambiamento significativo del profilo beneficio/rischio o a seguito del raggiungimento di un importante obiettivo (di farmacovigilanza o di minimizzazione del rischio).
- Misure aggiuntive di minimizzazione del rischio
Prima del lancio di Tevimbra in ogni Stato Membro, il titolare dell’autorizzazione all’immissione in commercio deve concordare con l’Autorità Nazionale Competente il contenuto e il formato della Scheda per il Paziente, compresi i mezzi di comunicazione, la modalità di distribuzione e qualsiasi altro aspetto del programma.
La Scheda per il Paziente ha lo scopo di aumentare la consapevolezza dei pazienti sui segni e sui sintomi rilevanti per il riconoscimento/l’identificazione precoce delle potenziali reazioni avverse immuno-correlate e di suggerire loro quando rivolgersi al medico. Contiene anche la richiesta di inserire i dettagli di contatto del medico e di avvisare gli altri medici che il paziente è in trattamento con Tevimbra. La Scheda per il Paziente è concepita per essere portata sempre con sé dal paziente e mostrata a tutti gli operatori sanitari che potrebbero aiutarlo.
Il titolare dell’autorizzazione all’immissione in commercio deve garantire che in ogni Stato Membro in cui Tevimbra è commercializzato, tutti gli operatori sanitari e i pazienti/assistenti che sono tenuti a prescrivere e utilizzare Tevimbra abbiano accesso a/ricevano la Scheda per il Paziente diffusa attraverso gli operatori sanitari.
La Scheda per il Paziente dovrà contenere gli elementi chiave seguenti:
- Descrizione dei principali segni o sintomi delle reazioni avverse immuno-correlate (polmoniti, coliti, epatiti, endocrinopatie, reazioni cutanee avverse immuno-mediate, nefriti e altre reazioni avverse immuno-correlate) e l’importanza di informare immediatamente il proprio medico curante se i sintomi si verificano.
- L’importanza di non tentare di curare autonomamente alcun sintomo senza consultare prima il proprio operatore sanitario.
- L’importanza di portare sempre con sé la Scheda per il Paziente e di mostrarla a tutte le visite mediche agli operatori sanitari diversi dal prescrittore (ad es. operatori sanitari di emergenza).
- Un messaggio di avvertimento per informare gli operatori sanitari che curano il paziente in qualsiasi momento, incluse situazioni di emergenza, che il paziente è in trattamento con Tevimbra.
- Un promemoria che tutte le reazioni avverse al farmaco note o sospette possono essere riportate anche alle autorità regolatorie locali.
- I dettagli di contatto del loro prescrittore di Tevimbra.
La Scheda per il Paziente ricorda ai pazienti i sintomi chiave che devono essere segnalati immediatamente al medico.