


Riassunto delle caratteristiche del prodotto - Korjuny
1. DENOMINAZIONE DEL MEDICINALE
Korjuny 10 microgrammi concentrato per soluzione per infusione
Korjuny 50 microgrammi concentrato per soluzione per infusione
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Korjuny 10 microgrammi concentrato per soluzione per infusione
Una siringa preriempita contiene 10 microgrammi di catumaxomab* in 0,1 mL di soluzione, corrispondenti a 0,1 mg/mL.
*anticorpo monoclonale IgG2 ibrido ratto-topo prodotto in una linea cellulare di ibridoma ibrido ratto-topo
Eccipienti con effetti noti
Una siringa preriempita contiene 21,6 microgrammi di polisorbato 80.
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
Korjuny 50 microgrammi concentrato per soluzione per infusione
Una siringa preriempita contiene 50 microgrammi di catumaxomab* in 0,5 mL di soluzione, corrispondenti a 0,1 mg/mL.
*anticorpo monoclonale IgG2 ibrido ratto-topo prodotto in una linea cellulare di ibridoma ibrido ratto-topo
Eccipienti con effetti noti
Una siringa preriempita contiene 108 microgrammi di polisorbato 80.
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Concentrato per soluzione per infusione (concentrato sterile).
Soluzione limpida e incolore.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
Korjuny è indicato per il trattamento intraperitoneale dell’ascite maligna in adulti affetti da carcinomi positivi alla molecola di adesione delle cellule epiteliali (EpCAM) e non idonei a un’ulteriore terapia antitumorale sistemica.
4.2 Posologia e modo di somministrazione
Korjuny deve essere somministrato sotto la supervisione di un medico esperto nell’uso di medicinali antitumorali.
Test dell’EpCAM
L’espressione dell’EpCAM negli studi clinici è stata determinata utilizzando un saggio immunocitochimico validato applicato ai campioni di ascite maligna, con una soglia di positività ≥ 400 cellule positive per EpCAM ogni 106 cellule analizzate nel liquido ascitico.
Qualora non sia disponibile un dispositivo diagnostico in vitro con marchio CE e con la destinazione d’uso appropriata, i saggi alternativi utilizzati nella pratica clinica dovrebbero essere validati e dimostrare caratteristiche di prestazione analitica adeguate per tale destinazione d’uso.
Posologia
Prima dell’infusione intraperitoneale, è raccomandata la somministrazione di un medicinale per il trattamento profilattico dei sintomi da rilascio di citochine, inclusi analgesici, antipiretici e antiflogistici non steroidei (vedere paragrafi 4.4 e 5.1).
Gli effetti indesiderati associati al trattamento con catumaxomab devono essere gestiti secondo le indicazioni mediche e secondo l’attuale standard di cura.
Il regime posologico di Korjuny comprende le 4 infusioni intraperitoneali elencate nella tabella 1.
Tabella 1 Regime posologico di Korjuny
| Numero dell’infusione | Dose | Giorno |
| 1 | 10 microgrammi | 0 |
| 2 | 20 microgrammi | 3 |
| 3 | 50 microgrammi | 7 |
| 4 | 150 microgrammi | 10 |
I pazienti devono rimanere sotto stretta sorveglianza medica per almeno 24 ore dopo la prima infusione di Korjuny. Dopo le infusioni di Korjuny, per le dosi rimanenti, i pazienti possono essere ricoverati in ospedale per almeno 6 ore o più a lungo, a discrezione del medico curante, al fine di salvaguardare la sicurezza del paziente.
Se necessario, l’intervallo tra i giorni di infusione può essere prolungato a discrezione del medico curante, al fine di ridurre al minimo il rischio di reazioni avverse. Il periodo di trattamento complessivo non deve superare 21 giorni.
Popolazioni speciali
Compromissione epatica
Per i pazienti con compromissione epatica da lieve a moderata, non è necessario alcun adeguamento della dose. Per i pazienti con compromissione epatica severa e/o con più del 70 % di metastasi epatiche e/o trombosi/ostruzione della vena porta, non sono stati condotti studi. Il trattamento di questi pazienti con Korjuny deve essere preso in considerazione solo dopo un’attenta valutazione del rapporto beneficio/rischio (vedere paragrafi 4.4 e 5.2).
Compromissione renale
Per i pazienti con compromissione renale lieve, non è necessario alcun adeguamento della dose. Per i pazienti con compromissione renale da moderata a severa, non sono stati condotti studi. Il trattamento di questi pazienti con Korjuny deve essere preso in considerazione solo dopo un’attenta valutazione del rapporto beneficio/rischio (vedere paragrafi 4.4 e 5.2).
Popolazione pediatrica
Nei bambini e negli adolescenti di età inferiore a 18 anni, la sicurezza e l’efficacia di Korjuny non sono state stabilite. Non ci sono dati disponibili.
Modo di somministrazione
Korjuny deve essere somministrato esclusivamente attraverso infusione intraperitoneale. Korjuny non deve essere somministrato in bolo intraperitoneale o attraverso qualunque altra via di somministrazione. Per informazioni sul sistema di perfusione da utilizzare, vedere paragrafo 6.5.
Korjuny deve essere somministrato per infusione intraperitoneale a velocità costante, con un tempo di infusione di almeno 3 ore. Negli studi clinici sono stati esaminati tempi di infusione di 3 ore e di 6 ore. Per la prima delle 4 dosi e sulla base delle condizioni di salute del paziente può essere preso in considerazione un tempo di infusione di 6 ore.
Precauzioni da prendere prima della somministrazione del medicinale
Prima della somministrazione di Korjuny, il concentrato per soluzione per infusione va diluito in sodio cloruro soluzione iniettabile 9 mg/mL (0,9 %). La soluzione per infusione diluita di Korjuny va somministrata per via intraperitoneale come infusione a velocità costante, con l’utilizzo di un apposito sistema a pompa.
Per le istruzioni sulla diluizione del medicinale prima della somministrazione, vedere paragrafo 6.6.
4.3 Controindicazioni
Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1. Ipersensibilità alle proteine murine (di ratto e/o topo).
4.4 Avvertenze speciali e precauzioni d’impiego
Korjuny non deve essere somministrato in bolo o attraverso qualunque altra via che non sia quella intraperitoneale.
Sintomi correlati alla sindrome da rilascio di citochine (CRS)
Poiché le citochine proinfiammatorie e citotossiche vengono rilasciate a seguito del legame di catumaxomab alle cellule immunitarie e tumorali, durante e dopo la somministrazione di catumaxomab sono stati segnalati sintomi clinici correlati al rilascio di citochine, inclusi episodi di febbre, ipotensione, sintomi gastrointestinali, cefalea, mialgia, artralgia, tachicardia, brividi, sintomi respiratori, sintomi cutanei e stanchezza.
Nonostante il trattamento preliminare (vedere paragrafi 4.2 e 5.1), i pazienti possono manifestare CRS, come descritto in precedenza, con un’intensità fino al grado 4 (vedere paragrafo 4.8). Se in qualsiasi momento si manifestassero segni o sintomi da CRS, i pazienti dovranno rivolgersi immediatamente a un medico. I CRS devono essere trattati secondo le indicazioni mediche e in accordo con l’attuale standard di cura.
Sindrome da risposta infiammatoria sistemica (SIRS)
Durante e dopo il trattamento con catumaxomab è stato segnalato un episodio isolato di SIRS (con febbre concomitante, frequenza cardiaca e respiratoria aumentate e conta dei leucociti anormale). Se in qualsiasi momento si manifestassero segni o sintomi da CRS, i pazienti dovranno rivolgersi immediatamente a un medico. La SIRS deve essere trattata secondo le indicazioni mediche e in accordo con l’attuale standard di cura.
Infezioni acute
In presenza di fattori che interferiscono con il sistema immunitario, in particolare le infezioni acute, la somministrazione di catumaxomab non è raccomandata. I pazienti devono essere monitorati prima e dopo la somministrazione di Korjuny, per rilevare eventuali segni e sintomi di infezione e sottoporli, quindi, a una terapia adeguata.
Affezioni che incidono sullo stato emodinamico dei pazienti
Il trattamento con Korjuny richiede, in via preliminare, una corretta gestione medica del drenaggio ascitico, al fine di assicurare stabilità alle funzioni circolatoria e renale. Questo deve prevedere il drenaggio ascitico almeno fino all’arresto del flusso spontaneo o all’alleviamento dei sintomi.
Prima di ogni infusione di Korjuny, devono essere valutati il volume ematico, le proteine nel sangue, la pressione arteriosa, il polso e la funzionalità renale. Condizioni quali ipovolemia, ipoproteinemia, ipotensione, scompenso circolatorio e compromissione renale acuta, devono essere risolte prima di ogni infusione di Korjuny.
Funzione epatica
Per i pazienti con compromissione epatica da lieve a moderata, non è necessario alcun adeguamento della dose. In studi clinici, dopo le infusioni di catumaxomab, sono stati osservati aumenti transitori dei parametri epatici che, nella maggior parte dei pazienti, sono successivamente migliorati subito dopo il completamento dell’ultima infusione di catumaxomab. In rari casi, possono manifestarsi danno epatico da farmaci (DILI) indotto da catumaxomab o epatite, che potenzialmente può portare a insufficienza epatica, compreso un esito letale. I pazienti trattati con Korjuny devono essere strettamente monitorati per rilevare eventuali segni di parametri epatici elevati, clinicamente significativi.
Per i pazienti con compromissione epatica severa e/o con più del 70 % del volume del fegato interessato da malattia metastatica e/o trombosi/ostruzione della vena porta, non sono stati condotti studi. Il trattamento di tali pazienti con catumaxomab deve essere preso in considerazione solo dopo un’attenta valutazione del rapporto beneficio/rischio (vedere paragrafo 5.2).
Compromissione renale
Catumaxomab non viene escreto per via renale. I pazienti con compromissione renale da moderata a severa, non sono stati oggetto di studio. Il trattamento di tali pazienti con Korjuny deve essere preso in considerazione solo dopo un’attenta valutazione del rapporto beneficio/rischio (vedere paragrafo 5.2).
Dolore addominale
Il dolore addominale è stato comunemente segnalato quale reazione avversa. Questo effetto transitorio è considerato, in parte, una conseguenza della via di somministrazione intraperitoneale.
Monitoraggio
È raccomandato un adeguato monitoraggio del paziente dopo la fine dell’infusione di Korjuny, con una stretta sorveglianza medica per almeno 24 ore dopo la prima infusione di Korjuny e di almeno 6 ore dopo quelle successive.
Performance status e indice di massa corporea (IMC)
Nello studio registrativo (pivotal) IP-REM-AC-01, i pazienti con un punteggio sulla scala di Karnofsky pari a < 60 e con IMC di < 17 o > 40 kg/m2, non sono stati studiati. Il trattamento di questi pazienti con Korjuny è a discrezione del medico curante.
Scheda per il paziente
Il medico prescrittore deve discutere con il paziente circa i rischi della terapia con Korjuny. Al paziente deve essere consegnata la scheda per il paziente e informato di portarla sempre con sé. La scheda per il paziente descrive i segni e i sintomi comuni da CRS e da SIRS e contiene le istruzioni su quando un paziente deve consultare un medico.
Eccipiente
Questo medicinale contiene 21,6 microgrammi di polisorbato 80 in ogni siringa preriempita di Korjuny 10 microgrammi e 108 microgrammi di polisorbato 80 in ogni siringa preriempita di Korjuny 50 microgrammi. I polisorbati possono causare reazioni allergiche.
Questo medicinale contiene meno di 1 mmol (23 mg) di sodio per dose, cioè è essenzialmente “senza sodio”. La quantità di sodio somministrata per infusione è superiore a quella contenuta nel medicinale in virtù della diluizione del concentrato con sodio cloruro soluzione iniettabile 9 mg/mL (0,9 %). Prima di ogni somministrazione di Korjuny viene somministrato un volume addizionale di 500 mL di sodio cloruro soluzione iniettabile 9 mg/mL (0,9 %) e, in parallelo con ogni somministrazione di Korjuny, vengono somministrati 250 mL di sodio cloruro soluzione iniettabile 9 mg/mL (0,9 %) (vedere paragrafo 6.6).
4.5 Interazioni con altri medicinali ed altre forme di interazione
Non sono stati effettuati studi d’interazione.
4.6 Fertilità, gravidanza e allattamento
Donne in età fertile
Korjuny non è raccomandato in donne in età fertile che non usano misure contraccettive.
Gravidanza
Non ci sono dati circa l’uso di catumaxomab in donne in gravidanza, o sono in numero limitato. Gli studi sugli animali non sono sufficienti a evidenziare una tossicità riproduttiva (vedere paragrafo 5.3). Korjuny non è raccomandato durante la gravidanza.
Allattamento
Non è noto se catumaxomab/metaboliti siano escreti nel latte materno. Il rischio per i neonati/lattanti non può essere escluso. Si deve decidere se interrompere l’allattamento al seno o interrompere la terapia/astenersi dalla terapia con Korjuny, tenendo in considerazione il beneficio dell’allattamento per il bambino e il beneficio della terapia per la donna.
Fertilità
Non sono disponibili dati relativi all’effetto di catumaxomab sulla fertilità.
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
Korjuny altera lievemente la capacità di guidare veicoli e di usare macchinari. Occorre consigliare ai pazienti che sviluppano sintomi associati a infusione di non guidare veicoli e di non utilizzare macchinari fino alla scomparsa dei sintomi.
4.8 Effetti indesiderati
Riassunto del profilo di sicurezza
Le reazioni avverse più comunemente segnalate sono state piressia (62 %), dolore addominale (42 %), nausea (41 %) e vomito (38 %). Le reazioni avverse più gravi sono sindrome da risposta infiammatoria sistemica e insufficienza epatica.
Tabella delle reazioni avverse
Le reazioni avverse sono derivate da un’analisi integrata di sicurezza di 11 studi, inclusi 4 studi in pazienti con ascite maligna e 7 studi in pazienti con altri tipi di cancro. Sono compresi i dati del periodo dello studio principale randomizzato e controllato derivanti dallo studio registrativo (pivotal) IP-REM-AC-01. Dei 517 pazienti inclusi nell’analisi, a 293 pazienti è stato somministrato catumaxomab per via intraperitoneale, come infusione di 6 ore e a 224 pazienti è stato somministrato catumaxomab per via intraperitoneale, come infusione di 3 ore.
Nella tabella 2, le reazioni avverse sono elencate sulla base della classificazione per sistemi e organi secondo il Medical Dictionary for Regulatory Activities (MedDRA). Le classi di frequenza sono definite come segue: molto comune (≥ 1/10), comune (≥ 1/100, < 1/10), non comune (≥ 1/1 000, < 1/100). All’interno di ogni classe di frequenza le reazioni avverse sono elencate in ordine decrescente di severità.
Tabella 2 Reazioni avverse segnalate dai pazienti sottoposti a trattamento con catumaxomab
| Classificazione | Frequenza | Reazioni avverse |
| per sistemi e | ||
| organi | ||
| Infezioni ed infestazioni | Comune | Infezione |
| Non comune | Candidiasi orale, infezione della cute, eritema indurato*, herpes simplex*, infezione localizzata*, infezione polmonare*, infezione delle vie urinarie* | |
Patologie del sistema emolinfopoietic o | Comune | Anemia, leucocitosi, linfopenia |
| Non comune | Coagulopatia*, leucopenia*, neutropenia*, trombocitopenia*, trombocitemia | |
Disturbi del sistema immunitario | Molto comune | Sindrome da rilascio di citochine** |
| Comune | Sindrome da risposta infiammatoria sistemica, ipersensibilità* | |
| Disturbi del metabolismo e della nutrizione | Comune | Appetito ridotto, disidratazione, ipokaliemia, iponatremia, ipoalbuminemia, iperglicemia*, ipocalcemia*, ipoproteinemia* |
| Non comune | Ritenzione di liquidi*, ipoglicemia, polidipsia, ipomagnesiemia* | |
| Disturbi psichiatrici | Comune | Ansia* |
| Non comune | Agitazione, depressione* | |
| Patologie del sistema nervoso | Comune | Capogiro |
| Non comune | Sincope, tremore, parestesia, convulsione*, letargia, neuropatia sensitiva periferica*, polineuropatia*, disgeusia* | |
| Patologie dell’occhio | Non comune | Visione offuscata* |
| Classificazione | Frequenza | Reazioni avverse |
| per sistemi e | ||
| organi | ||
Patologie dell’orecchio e del labirinto | Non comune | Vertigine* |
| Patologie cardiache | Comune | Tachicardia |
| Non comune | Tachicardia sinusale, palpitazioni*, aritmia*, insufficienza cardiaca* | |
| Patologie vascolari | Comune | Ipertensione, ipotensione, rossore, vampate di calore* |
Patologie respiratorie, toraciche e mediastiniche | Comune | Dispnea*, ipossia, versamento della pleura* |
| Non comune | Embolia polmonare, sindrome da distress respiratorio acuto*, broncospasmo*, tosse*, singhiozzo*, infiltrazione polmonare*, dolore faringolaringeo, sofferenza respiratoria*, insufficienza respiratoria*, tachipnea*, respiro sibilante* | |
Patologie gastrointestinali | Molto comune | Dolore addominale, nausea, vomito, diarrea |
| Comune | Fastidio addominale, distensione dell’addome, dolore addominale alto, malattia da reflusso gastroesofageo, subileo, flatulenza* | |
| Non comune | Crampi addominali, bocca secca, ileo paralitico, svuotamento gastrico compromesso, rigidità addominale*, ascite*, reflusso duodenogastrico*, patologia gastrica*, ipomotilità gastrointestinale*, bruciore di stomaco*, peritonite*, conati di vomito*, ostruzione dell’intestino tenue*, fastidio allo stomaco*, dolore addominale basso, ematemesi*, stomatite* | |
| Patologie epatobiliari | Comune | Iperbilirubinemia, colangite* |
| Non comune | Epatite citolitica***, insufficienza epatica****, colestasi*, funzionalità epatica anormale*, epatite tossica*, itterizia* | |
Patologie della cute e del tessuto sottocutaneo | Comune | Dermatite allergica, eruzione cutanea, eritema, iperidrosi, prurigine |
| Non comune | Sudorazioni notturne, orticaria, eritema palmare*, eruzione cutanea pruriginosa*, reazione cutanea | |
Patologie del sistema muscoloschelet rico e del tessuto connettivo | Comune | Dolore dorsale, mialgia, artralgia* |
| Non comune | Dolore osseo, dolore al fianco*, dolore muscoloscheletrico*, dolore a un arto* | |
| Patologie renali e urinarie | Comune | Ematuria, proteinuria* |
| Non comune | Disuria*, leucocituria, oliguria*, insufficienza renale*, insufficienza renale acuta*, dolore renale* | |
Patologie dell’apparato riproduttivo e della mammella | Non comune | Dolore pelvico |
| Classificazione | Frequenza | Reazioni avverse |
| per sistemi e | ||
| organi | ||
Patologie generali e condizioni relative alla sede di somministrazio ne | Molto comune | Piressia, brividi, stanchezza, dolore |
| Comune | Astenia*, infiammazione, edema, dolore toracico, malattia simil-influenzale*, malessere*, edema periferico* | |
| Non comune | Infiammazione in sede di applicazione, dolore in sede di catetere, sazietà precoce*, stravaso, sensazione di freddo*, sensazione di caldo*, reazione in sede di iniezione*, infiammazione della mucosa*, sete, eritema in sede di catetere*, deterioramento dello stato di salute fisica generale* | |
Esami diagnostici | Molto comune | Proteina C-reattiva aumentata |
| Comune | Alanina aminotransferasi aumentata, aspartato aminotransferasi aumentata, fosfatasi alcalina ematica aumentata, temperatura corporea aumentata, gamma-glutamiltransferasi aumentata, emoglobina diminuita, conta dei neutrofili aumentata, proteine totali diminuite, peso diminuito, conta leucocitaria aumentata, creatinina ematica aumentata*, potassio ematico diminuito*, enzima epatico aumentato*, procalcitonina aumentata*, urea ematica aumentata, amilasi ematica aumentata*, creatinfosfochinasi ematica aumentata*, conta delle piastrine aumentata* | |
| Non comune | Bilirubina coniugata aumentata, temperatura corporea diminuita, saturazione di ossigeno diminuita, transaminasi aumentate, fibrinogeno ematico aumentato*, ferro ematico diminuito*, latticodeidrogenasi ematica aumentata*, pressione arteriosa aumentata*, cellule nelle urine*, enzimi epatici elevati, ematocrito diminuito, lipasi aumentata*, prova di funzionalità epatica anormale*, conta eritrocitaria diminuita*, urobilina urinaria presente, globuli bianchi nelle urine positivi, tempo di tromboplastina attivata prolungato*, cloruro ematico diminuito*, sodio ematico diminuito*, acido urico ematico aumentato*, rapporto internazionale normalizzato aumentato* | |
| Traumatismi, intossicazioni e complicazioni da procedura | Non comune | Complicanza anastomotica*, dolore procedurale*, deiscenza di ferita* |
* Sono inclusi i termini di reazione avversa indicati dall’asterisco a causa dell’inclusione di n=7 studi in indicazioni diverse dall’ascite maligna (ad es., in soggetti oncologici sottoposti a chirurgia curativa e a somministrazione intraoperatoria di catumaxomab).
** n=7 casi di sindrome da rilascio di citochine (CRS) sono stati specificamente segnalati come termini di episodio in 6 dei 517 soggetti trattati ciascuno con catumaxomab negli 11 studi inclusi nell’analisi (classe di frequenza “comune”). Tuttavia, la frequenza di CRS indicata nella tabella di cui sopra si basa sull’analisi retrospettiva, basata su algoritmi, della CRS utilizzata nello studio registrativo (pivotal) IP-REM-AC-01, in cui l’algoritmo ha preso in considerazione le diagnosi di CRS, nonché una combinazione di sintomi quali febbre, ipotensione, sintomi gastrointestinali, cefalea, mialgia, artralgia, tachicardia, brividi, sintomi respiratori, sintomi cutanei e stanchezza.
*** n=3 casi di epatite citolitica sono stati segnalati in 3 soggetti; tuttavia, 2 casi erano di lieve intensità e uno di intensità moderata e tutti e 3 i casi sono stati considerati non severi.
**** n=5 casi di insufficienza epatica sono stati segnalati in 3 soggetti; tutti i casi si sono presentati con un’intensità moderata e valutati come non severi. La maggior parte di questi casi consisteva in un aumento dei valori epatici/epatobiliari di laboratorio.
Descrizione di reazioni avverse selezionate
Sindrome da rilascio di citochine
Sindrome da rilascio di citochine (CRS), identificata sulla base dell’insorgenza di sintomi distintivi per la CRS (febbre, ipotensione, sintomi gastrointestinali, cefalea, mialgia, artralgia, tachicardia, brividi, sintomi respiratori, sintomi cutanei e stanchezza), in stretta relazione temporale (febbre e almeno 2 reazioni avverse aggiuntive entro una finestra temporale di 4 giorni). Al momento della conduzione dello studio registrativo (pivotal), il 72 % dei pazienti esposti a catumaxomab (ISS2) ha subito almeno un evento avverso conteggiato come sintomi distintivi della CRS durante l’infusione di catumaxomab
o entro 1 giorno dalla stessa. Poiché l’analisi era altamente aspecifica, i dati dello studio registrativo (pivotal) sono stati rianalizzati secondo un algoritmo basato sulle definizioni e sulle linee guida attuali per la CRS. Sulla base di questa nuova analisi, il 23 % dei pazienti trattati con catumaxomab ha manifestato CRS nel periodo dello studio principale o nel periodo di crossover dello studio clinico registrativo (pivotal) di fase II/III.
Nella maggior parte dei casi, la CRS era di grado CTCAE 1 o 2. Dei 41 casi sospetti di CRS, 3 erano di grado 1, 27 di grado 2, 10 di grado 3 e 1 era di grado 4. I sintomi da rilascio di citochine possono essere alleviati o evitati facendo uso della premedicazione (vedere paragrafi 4.2 e 4.4).
Sindrome da risposta infiammatoria sistemica (SIRS)
La SIRS (con febbre concomitante, frequenza cardiaca e respiratoria aumentata e conta dei leucociti anormale), è stata segnalata in 2 pazienti su 203 esposti a catumaxomab nello studio registrativo (pivotal) (157 nel periodo dello studio principale, 46 dopo il passaggio dal gruppo di controllo a catumaxomab). In entrambi i pazienti, la SIRS era di grado 4, ha richiesto il l’ospedalizzazione/il prolungamento della ospedalizzazione e ha comportato l’interruzione del trattamento.
Dolore addominale
Nel periodo dello studio principale dello studio registrativo (pivotal), nel 38,9 % dei pazienti, il dolore addominale è stato segnalato come reazione avversa, di grado pari o superiore a 3, nell’8,9 % dei pazienti, e si è risolto nel corso di un trattamento sintomatico.
Valori epatici di laboratorio
Dopo la somministrazione di catumaxomab, sono stati comunemente osservati aumenti transitori degli enzimi epatici [alanina transaminasi (ALT), aspartato transaminasi (AST), fosfatasi alcalina (ALP), gamma-glutamil transferasi (GGT)] e bilirubina totale. In generale, le variazioni nei parametri di laboratorio non sono risultate clinicamente significative e per lo più sono tornate al valore basale dopo la fine del trattamento. Nello studio clinico registrativo (pivotal) di fase II/III, 12 pazienti (5,6 %) trattati con catumaxomab hanno manifestato un aumento dei livelli di ALT > 3 × limite superiore del valore normale (ULN) in associazione con bilirubina > 2 × ULN. In 2 pazienti su 12 i valori hanno continuato ad aumentare dopo la fine dell’infusione, mentre in 10 pazienti su 12 l’aumento è risultato reversibile, e ha mostrato una tendenza al miglioramento poco dopo l’ultima infusione di catumaxomab. Un’ulteriore diagnosi o terapia deve essere presa in considerazione solo in presenza di un aumento clinicamente significativo o persistente.
Durata dell’infusione
Sono disponibili dati relativi all’infusione di catumaxomab della durata di 3 ore, sulla base di studi condotti su ascite maligna e di studi riguardanti altre indicazioni oncologiche, principalmente cancro dell’ovaio e cancro dello stomaco. Il profilo di sicurezza di catumaxomab con un tempo di infusione di 3 ore, rispetto a quello di 6 ore, è, in generale, comparabile per quanto riguarda natura, frequenza e severità delle reazioni avverse. È stato osservato un aumento della frequenza di alcune reazioni avverse in relazione alla somministrazione di 3 ore, tra cui brividi e ipotensione (gradi 1 o 2), diarrea (tutti i gradi), stanchezza (gradi 1 o 2), anemia (tutti i gradi) e versamento della pleura (gradi 1 o 2).
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato nell’allegato V.
4.9 Sovradosaggio
Sintomi
Negli studi sull’incremento progressivo della dose, sono state studiate dosi pianificate più elevate di catumaxomab, fino a singoli cicli di trattamento di catumaxomab di 10-20-50-200-200 microgrammi. Nel complesso, gli effetti osservati con dosi di catumaxomab superiori alla dose proposta erano in linea con le reazioni avverse note correlate alla somministrazione e al meccanismo di azione di catumaxomab. I valori di laboratorio, in particolare le variazioni dei parametri epatici, hanno evidenziato aumenti transitori dose-dipendenti, con una tendenza all’accumulo.
Trattamento
Non è disponibile alcun antidoto per catumaxomab. In caso di sovradosaggio, il trattamento sintomatico deve essere avviato a discrezione del medico.
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: agenti antineoplastici, altri anticorpi monoclonali e coniugati anticorpo-farmaco, codice ATC: L01FX03
Meccanismo d’azione
Catumaxomab è un anticorpo monoclonale trifunzionale ibrido, ratto-topo, diretto specificamente contro la molecola di adesione delle cellule epiteliali (EpCAM) e l’antigene CD3. L’antigene EpCAM è espresso sulla maggior parte dei tumori, in particolare i carcinomi. Il CD3 è espresso su cellule T mature come un componente del recettore delle cellule T. Un terzo sito di legame funzionale nella regione Fc di catumaxomab consente l’interazione con cellule immunitarie accessorie attraverso i gamma-recettori Fc. Per le caratteristiche proprietà di legame di catumaxomab, cellule tumorali, cellule T e cellule immunitarie accessorie vengono a trovarsi a stretto contatto. In tal modo viene indotta una reazione immunologica congiunta diretta contro le cellule tumorali che coinvolge differenti meccanismi d’azione, quali l’attivazione delle cellule T, l’eliminazione mediata dalle cellule T attraverso il sistema granzima-perforina, citotossicità cellulo-mediata anticorpo-dipendente (ADCC), citotossicità complemento-dipendente (CDC) e fagocitosi. Ne risulta la distruzione delle cellule tumorali nella cavità peritoneale, con conseguente eliminazione di una delle principali cause di ascite maligna.
Effetti farmacodinamici
L’attività antitumorale di catumaxomab è stata dimostrata sia in vitro che in vivo. L’efficace eliminazione delle cellule tumorali mediata da catumaxomab è stata osservata, in vitro, nei confronti di cellule target con alta e bassa espressione dell’antigene EpCAM, indipendentemente dal tipo di tumore primitivo. L’attività antitumorale in vivo di catumaxomab è stata confermata in un modello di carcinoma ovarico su topo immunologicamente compromesso, nel quale lo sviluppo tumorale è stato ritardato attraverso trattamento intraperitoneale con catumaxomab e cellule mononucleari da sangue umano periferico.
Efficacia clinica
L’efficacia di catumaxomab è stata valutata in uno studio clinico di fase II/III. I pazienti di origine non caucasica non sono stati inclusi in questo studio clinico.
IP-REM-AC-01
Uno studio clinico registrativo (pivotal), a due bracci, randomizzato, in aperto, di fase II/III, condotto su 258 pazienti con ascite maligna sintomatica causata da carcinomi EpCAM-positivi, 170 dei quali sono stati randomizzati al trattamento con catumaxomab. La presenza di cellule EpCAM-positive nel liquido ascitico è stata determinata mediante un test
immunoistochimico (IHC). I pazienti erano idonei per l’arruolamento se il liquido ascitico conteneva ≥ 400 cellule EpCAM-positive/106 cellule ascitiche analizzate. Questo studio ha confrontato la paracentesi più catumaxomab rispetto alla sola paracentesi (controllo).
Catumaxomab è stato somministrato ai pazienti per i quali la terapia standard non era disponibile o non era più praticabile e che presentavano un Karnofsky performance status scale di almeno 60. Catumaxomab è stato somministrato in quattro infusioni intraperitoneali con dosi crescenti di 10, 20, 50 e 150 microgrammi, rispettivamente, al giorno 0, 3°, 7° e 10. Nei giorni di infusione (giorno 0, 3°, 7° e 10), i pazienti sono stati ospedalizzati per almeno 24 ore (vedere paragrafo 4.2).
Tra i pazienti randomizzati (n=258), il 79 % dei pazienti era costituito da donne (100 % nel gruppo del cancro dell’ovaio, 59 % nel gruppo del cancro non dell’ovaio). L’età media era di 58,5 anni nel gruppo del cancro dell’ovaio e di 58,8 anni nel gruppo del cancro non dell’ovaio. I caucasici rappresentavano il 99 % del totale dei pazienti. I tipi di cancro più frequenti nel gruppo del cancro non dell’ovaio erano il cancro dello stomaco (51 %), seguito dal cancro della mammella (10 %); altri tipi di cancro (colon, pancreas, polmone, endometrio, altri) erano presenti singolarmente in < 10 % dei pazienti del gruppo del cancro non dell’ovaio.
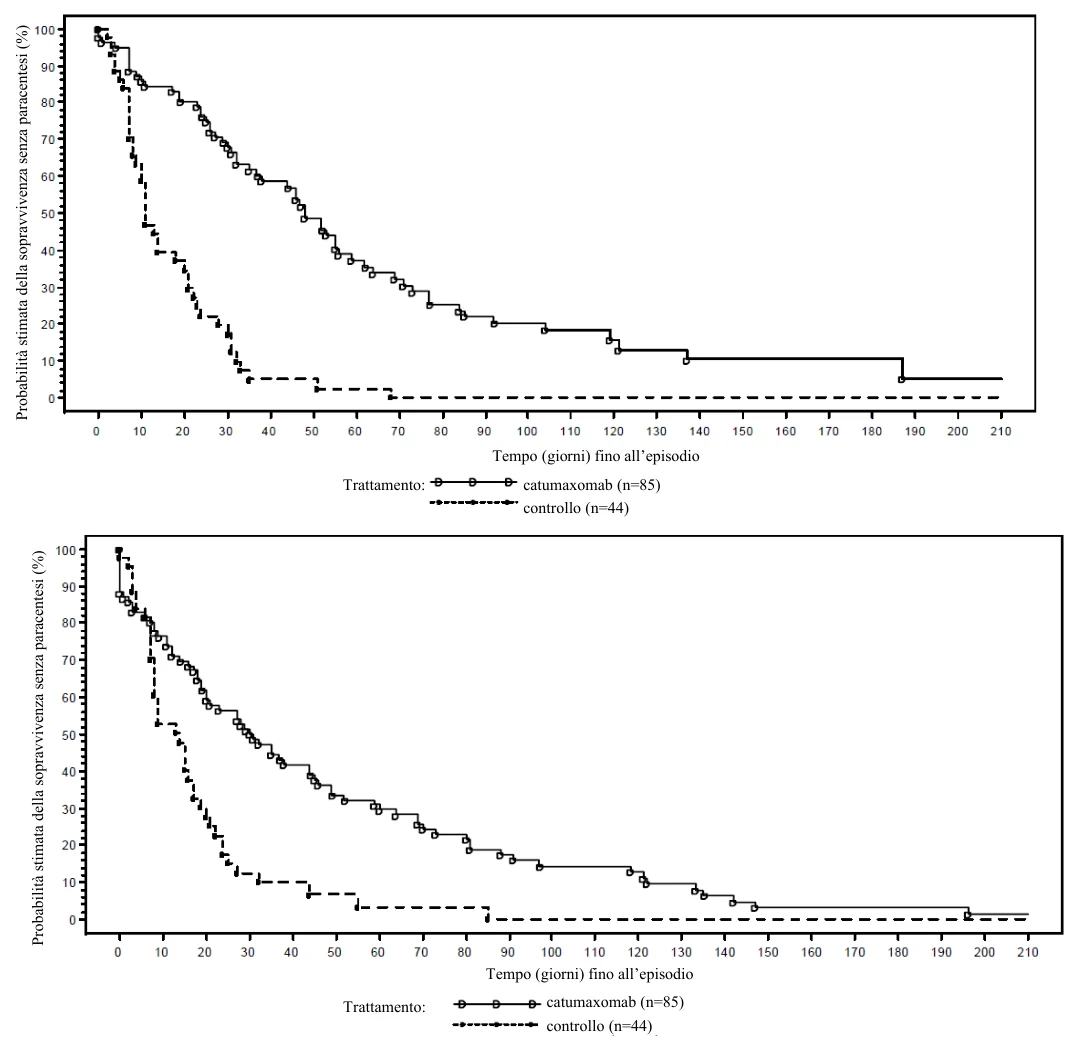
In questo studio, l’obiettivo primario di efficacia (primary efficacy endpoint) era rappresentato dalla sopravvivenza senza paracentesi durante il periodo dello studio principale randomizzato e controllato, rappresentato da un obiettivo composito (composite endpoint) definito come il tempo per la prima necessaria paracentesi terapeutica per ascite o al decesso, a seconda dell’evento che si verificava per primo. I risultati relativi alla sopravvivenza senza paracentesi sono riportati nella tabella 3. Le stime di Kaplan Meier per la sopravvivenza senza paracentesi sono riportate nella figura 1.
Tabella 3 Risultati di efficacia dello studio IP-REM-AC-01
(sopravvivenza senza paracentesi)
| Cancro dell’ovaio | Cancro non dell’ovaio | |||
| Catumaxomab | Controllo | Catumaxomab | Controllo | |
| Pazienti, n | 85 | 44 | 85 | 44 |
| Pazienti con episodio, n (%) | 58 (68,2) | 42 (95,5) | 73 (85,9) | 40 (90,9) |
| PuFS (giorni), mediana | 48 | 11 | 30 | 14 |
| IC al 95 % | 37, 59 | 9, 20 | 20, 45 | 8, 17 |
| Valore p (p-value) (test log-rank/test dei ranghi logaritmici) | < 0,0001 | < 0,0001 | ||
| HR (IC 95 %) | Non calcolato | Non calcolato | ||
I pazienti che hanno completato lo studio al termine stabilito senza paracentesi, sono stati censiti alla data del termine stabilito dello studio. I pazienti che hanno interrotto lo studio dopo la randomizzazione, ma prima dell’obiettivo (endpoint) della paracentesi o del decesso, sono stati censiti alla data della prematura interruzione. HR: rapporto di rischio (Hazard ratio), PuFS: sopravvivenza senza paracentesi (puncture-free survival).
Figura 1 Stime della sopravvivenza senza paracentesi nello studio IP-REM-AC-01, con metodo di Kaplan-Meier
Cancro
dell’ovaio
Cancro
non
dell’ovaio
In pazienti con ascite maligna dovuta a carcinomi EpCAM-positivi, rispetto alla sola paracentesi (controllo), il trattamento con paracentesi e catumaxomab, ha prolungato la sopravvivenza, libera da puntura, da 11 a 48 giorni nelle pazienti affette da cancro dell’ovaio e da 14 a 30 giorni nei pazienti affetti da cancro non dell’ovaio.
Al termine del periodo dello studio principale, le pazienti sono state sottoposte a ulteriore osservazione fino al decesso per valutarne la sopravvivenza complessiva. Alla conclusione del periodo dello studio principale, le pazienti trattate con paracentesi (controllo) potevano passare al trattamento con paracentesi e catumaxomab; tuttavia, queste pazienti sono state conteggiate come pazienti del braccio di controllo, nonostante il passaggio all’altro braccio. Nelle pazienti trattate con paracentesi e catumaxomab, non vi è stato alcun peggioramento della sopravvivenza complessiva, rispetto a quelle trattate con paracentesi (tabella 4).
Tabella 4. Sopravvivenza complessiva dello studio IP-REM-AC-01
Paracentesi + catumaxomab (N=170) | Paracentesi (controllo)1 (N=88) | |
| Rapporto di rischio (Hazard ratio) (HR) | 0,798 | |
| IC al 95 % per HR | (0,606; 1,051) | |
| Tasso di sopravvivenza a 6 mesi | 27,5 % | 17,1 % |
| Tasso di sopravvivenza a | 11,4 % | 2,6 % |
| 1 anno | ||
| Mediana della sopravvivenza complessiva (giorni) | 72 | 71 |
1 Le pazienti in crossover sono state conteggiate come pazienti del gruppo di controllo, nonostante il passaggio al trattamento con paracentesi e catumaxomab; ciò ha riguardato 45 pazienti su 88 (51 %) del braccio di controllo.
Immunogenicità
L’induzione di anticorpi anti-catumaxomab è un effetto intrinseco degli anticorpi monoclonali murini. I dati su catumaxomab ottenuti dallo studio registrativo (pivotal) mostrano che meno del 10 % dei pazienti era positivo agli anticorpi anti-catumaxomab, prima della 4a infusione. Gli anticorpi anti-catumaxomab erano presenti nel 95 % dei pazienti un mese dopo l’ultima infusione di catumaxomab.
Popolazione pediatrica
L’Agenzia europea per i medicinali ha previsto l’esonero dall’obbligo di presentare i risultati degli studi con Korjuny in tutti i sottogruppi della popolazione pediatrica per il trattamento dell’ascite maligna (vedere paragrafo 4.2 per informazioni sull’uso pediatrico).
5.2 Proprietà farmacocinetiche
La farmacocinetica di catumaxomab durante e dopo quattro infusioni intraperitoneali di 10, 20, 50 e 150 microgrammi di catumaxomab, come infusione di 6 ore, è stata valutata in uno studio specifico condotto su 13 pazienti con ascite maligna sintomatica causata da carcinomi EpCAM-positivi.
Catumaxomab era rilevabile nel liquido ascitico e nel plasma. Nella maggior parte dei pazienti, le concentrazioni sono aumentate con il numero di infusioni e con le dosi somministrate. Dopo ogni dose, i livelli plasmatici dopo aver raggiunto un massimo, tendevano a diminuire.
Assorbimento
Catumaxomab viene somministrato per via intraperitoneale, risultando così immediatamente disponibile sul sito bersaglio delle cellule maligne, nella cavità peritoneale.
Distribuzione
Dopo l’infusione intraperitoneale, catumaxomab si distribuisce nel liquido ascitico, quale sito d’azione. La Cmax media e mediana per il liquido ascitico era, rispettivamente, di 7 122 e 3 270 pg/mL. Dopo la somministrazione intraperitoneale e il legame con le cellule bersaglio nella cavità peritoneale, catumaxomab residuo raggiunge la circolazione sistemica in forma intatta. La media geometrica della Cmax plasmatica è risultata di 0,5 ng/mL (intervallo tra 0 e 2,3) e la media geometrica dell’AUC plasmatica è risultata di 1,7 giorni* ng/mL [intervallo compreso tra < LLOQ (limite inferiore di quantificazione) e 13,5].
Relativamente ai livelli di catumaxomab nell’ascite e nel plasma, la variabilità tra i soggetti era elevata, attribuibile al diverso volume di ascite e al carico di cellule maligne nella cavità peritoneale.
Metabolismo ed eliminazione
Il metabolismo e l’eliminazione di catumaxomab sono simili alle IgG endogene, cioè, principalmente attraverso il catabolismo proteolitico in tutto l’organismo; non dipende principalmente dall’eliminazione attraverso reni e fegato.
Per catumaxomab sistemico, ossia catumaxomab residuo (cioè non legato al bersaglio) che dalla cavità peritoneale ha raggiunto la circolazione, la media geometrica dell’emivita di eliminazione plasmatica terminale apparente (t1/2) è stata di 2,5 giorni (intervallo 0,7-17,5).
Popolazioni speciali
Non sono stati condotti studi al riguardo.
5.3 Dati preclinici di sicurezza
In modelli animali, la somministrazione di catumaxomab non ha provocato alcun segno di tossicità acuta anormale o correlata al prodotto, né segni di intolleranza locale in sede di iniezione/infusione. Tuttavia, questi risultati hanno un valore limitato a causa dell’elevata specie-specificità di catumaxomab.
Non sono stati condotti studi di tossicità a dosi ripetute, genotossicità, carcinogenicità, tossicità riproduttiva e dello sviluppo.
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Sodio citrato (E331)
Acido citrico monoidrato (E330)
Polisorbato 80 (E433)
Acqua per preparazioni iniettabili
6.2 Incompatibilità
Questo medicinale non deve essere miscelato con altri prodotti ad eccezione di quelli menzionati nel paragrafo 6.6.
6.3 Periodo di validità
3 anni
Dopo la diluizione
La soluzione per infusione ricostituita è fisicamente e chimicamente stabile per 48 ore alla temperatura di 2 ºC- 8 ºC e per 24 ore a temperatura non superiore a 25 °C. Dal punto di vista microbiologico, il prodotto deve essere utilizzato immediatamente. Se non usato immediatamente, le condizioni e la durata di conservazione del prodotto in-uso fino al suo utilizzo sono responsabilità dell’utilizzatore e normalmente non dovrebbero superare le 24 ore alla temperatura di 2 ºC-8 ºC, a meno che la diluizione non sia stata effettuata in condizioni asettiche controllate e validate.
6.4 Precauzioni particolari per la conservazione
Conservare in frigorifero (2 °C - 8 °C).
Non congelare.
Conservare nella confezione originale per proteggere il medicinale dalla luce.
Per le condizioni di conservazione dopo la diluizione del medicinale vedere paragrafo 6.3.
6.5 Natura e contenuto del contenitore
Siringa preriempita (vetro di tipo I, siliconato) con tappo a stantuffo (gomma bromobutilica) e sistema luer lock (polipropilene siliconato e policarbonato), con cappuccio protettivo (gomma bromobutilica). È inclusa una cannula.
Korjuny 10 microgrammi concentrato per soluzione per infusione
La siringa preriempita contiene 0,1 mL di concentrato per soluzione ed è confezionata in una scatola di cartone con un codice di colore blu.
Confezione: 3 siringhe preriempite e 5 cannule
Korjuny 50 microgrammi concentrato per soluzione per infusione
La siringa preriempita contiene 0,5 mL di concentrato per soluzione ed è confezionata in una scatola di cartone con un codice di colore rosso.
Confezione: 4 siringhe preriempite e 5 cannule
È possibile che non tutte le confezioni siano commercializzate.
6.6 Precauzioni particolari per lo smaltimento e la manipolazione
La siringa preriempita è esclusivamente monouso.
Materiale e attrezzature necessari per la diluizione e la somministrazione di Korjuny:
- sodio cloruro soluzione iniettabile 9 mg/mL (0,9 %)
- siringhe in polipropilene da 50 mL
- tappo per siringhe in polipropilene da 50 mL
- tubi per perfusione in polietilene con diametro interno di 1 mm e lunghezza di 150 cm
- valvole per infusione/connettori a Y in policarbonato
- cateteri in poliuretano rivestito in silicone
- pompa per perfusione di precisione
Diluizione prima della somministrazione
Korjuny deve essere ricostituito da un operatore sanitario utilizzando un’adeguata tecnica in asepsi. La superficie esterna della siringa preriempita non è sterile.
- Il volume di sodio cloruro soluzione iniettabile 9 mg/mL (0,9 %) elencato nella tabella 5 viene estratto con una siringa da 50 mL.
- Nella siringa da 50 mL vengono aggiunti almeno 3 mL di aria.
- Ispezionare visivamente la siringa o le siringhe preriempite di Korjuny del dosaggio richiesto di cui alla tabella 5 sotto riportata, per rilevare eventuali particolati estranei o alterazioni del colore.
- Con l’estremità della siringa preriempita rivolta verso l’alto, rimuovere delicatamente il cappuccio. Non svitare né ruotare il tappo.
- La cannula inclusa viene collegata alla siringa preriempita e il copricannula rimosso. Per ciascuna siringa deve essere utilizzata una nuova cannula.
- La cannula viene inserita attraverso l’apertura della siringa da 50 mL in modo che la cannula sia immersa in sodio cloruro soluzione iniettabile 9 mg/mL (0,9 %) (figura 2). Non somministrare la siringa preriempita di Korjuny direttamente al paziente.
Tutto il contenuto della siringa preriempita viene iniettato in sodio cloruro soluzione iniettabile
9 mg/mL (0,9 %).
- Lo stantuffo non deve essere retratto per sciacquare la siringa preriempita, al fine di evitare contaminazioni e assicurare il corretto rilascio del volume.
- Sulla base della tabella 5, i passaggi precedenti vanno ripetuti per iniettare il numero richiesto di siringhe preriempite nella siringa da 50 mL.
- La siringa da 50 mL viene chiusa con un tappo e agitata delicatamente per miscelare la soluzione.
- Dopo la rimozione del tappo, dalla siringa da 50 mL vanno eliminate eventuali bolle d’aria.
- L’etichetta rossa rimovibile, disponibile all’interno del coperchio della confezione, recante la dicitura “Korjuny diluito. Solo per uso intraperitoneale.” deve essere applicata sulla siringa da
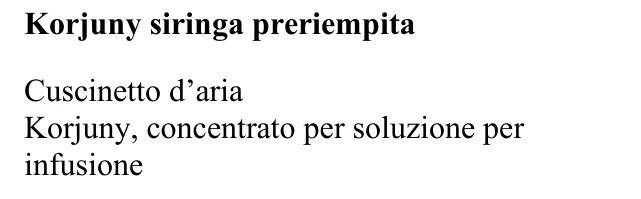 Korjuny siringa preriempita
Cuscinetto d’aria
Korjuny, concentrato per soluzione per infusione 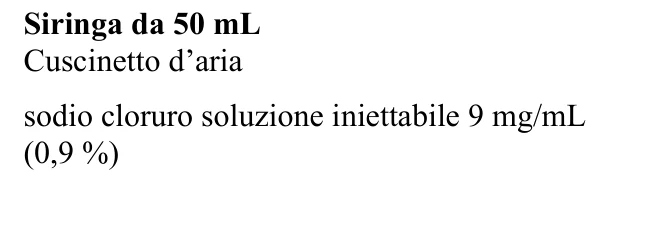
50 mL. Si tratta di una misura precauzionale per garantire che Korjuny sia infuso solo per via intraperitoneale.
- La siringa da 50 mL viene inserita nella pompa per infusione.
Tabella 5 Numero di siringhe preriempite e volumi necessari per la ricostituzione di Korjuny soluzione per infusione intraperitoneale
| Infusione / Dose | Numero di siringhe preriempite da 10 microgrammi | Numero di siringhe preriempite da 50 microgrammi | Volume totale di Korjuny concentrato per soluzione per infusione | Sodio cloruro soluzione iniettabile 9 mg/mL (0,9 %) | Volume finale per la somministrazi one |
| 1a infusione / 10 microgrammi | 1 | --- | 0,1 mL | 10 mL | 10,1 mL |
| 2a infusione / 20 microgrammi | 2 | --- | 0,2 mL | 20 mL | 20,2 mL |
| 3a infusione / 50 microgrammi | --- | 1 | 0,5 mL | 49,5 mL | 50 mL |
| 4a infusione / 150 microgram mi | --- | 3 | 1,5 mL | 48,5 mL | 50 mL |
Modo di somministrazione
Il catetere per la somministrazione intraperitoneale va posizionato, sotto guida ecografica, da un medico specializzato nella tecnica della somministrazione intraperitoneale. Il catetere viene utilizzato per il drenaggio dell’ascite e per la somministrazione di Korjuny soluzione per infusione diluita e di sodio cloruro soluzione iniettabile 9 mg/mL (0,9 %). Si raccomanda di lasciare il catetere nella cavità addominale per tutta la durata del trattamento. Può essere rimosso secondo il giudizio del medico curante il giorno successivo all’ultima infusione.
Prima di ogni somministrazione di Korjuny, il liquido ascitico deve essere drenato fino alla cessazione del flusso spontaneo o all’alleviamento dei sintomi (vedere paragrafo 4.4). Successivamente, prima di ogni somministrazione di Korjuny, devono essere infusi 500 mL di sodio cloruro soluzione iniettabile 9 mg/mL (0,9 %) per favorire la distribuzione dell’anticorpo all’interno della cavità addominale. 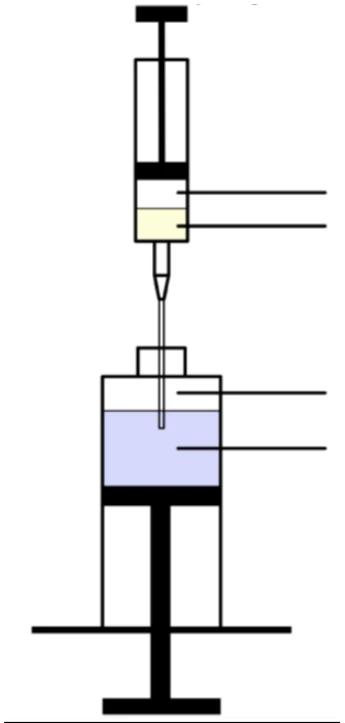
Korjuny soluzione per infusione diluita deve essere somministrata per via intraperitoneale per un tempo di infusione di almeno 3 ore, mediante una pompa per infusione continua, come segue:
- I tubi per la perfusione collegati della pompa per infusione vengono preriempiti con Korjuny soluzione per infusione diluita.
- Il tubo per la perfusione viene collegato al connettore a Y.
- Parallelamente a ogni somministrazione di Korjuny, 250 mL di sodio cloruro soluzione iniettabile 9 mg/mL (0,9 %) vengono infusi attraverso una valvola per infusione/connettore a Y nel circuito di perfusione del catetere.
- La velocità della pompa viene regolata sulla base del volume da somministrare e del tempo di infusione previsto di almeno 3 ore.
- Quando la siringa da 50 mL contenente Korjuny soluzione per infusione diluita si svuota, viene sostituita da una siringa da 50 mL contenente 20 mL di sodio cloruro soluzione iniettabile 9 mg/mL (0,9 %), al fine di eliminare il volume morto nel circuito di perfusione (circa 2 mL), mantenendo invariate le condizioni. Sodio cloruro soluzione iniettabile 9 mg/mL (0,9 %) rimanente può essere eliminato.
- Il catetere viene tenuto chiuso fino alla successiva infusione.
- Il giorno successivo all’ultima infusione si procede al drenaggio dell’ascite fino alla cessazione del flusso spontaneo. Successivamente, il catetere può essere rimosso.
Smaltimento
Nessuna istruzione particolare.
7. TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
Atnahs Pharma Netherlands B. V.
Copenhagen Towers
Ørestads Boulevard 108, 5.tv
DK-2300 København S
Danimarca
8. NUMERO(I) DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
EU/1/24/1826/001
EU/1/24/1826/002
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione: 10 febbraio 2025
10. DATA DI REVISIONE DEL TESTO
Informazioni più dettagliate su questo medicinale sono disponibili sul sito web dell’Agenzia europea per i medicinali, https://www.ema.europa.eu.