


Riassunto delle caratteristiche del prodotto - TEPKINLY
Tepkinly 4 mg/0,8 mL soluzione iniettabile
1. DENOMINAZIONE DEL MEDICINALE
Tepkinly 4 mg/0,8 mL soluzione iniettabile
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Ogni flaconcino da 0,8 mL contiene 4 mg di epcoritamab ad una concentrazione di 5 mg/mL.
Ogni flaconcino contiene un’eccedenza che consente di prelevare la quantità nominale indicata.
Epcoritamab è un anticorpo bispecifico immunoglobulina G1 (IgG1) umanizzato, diretto contro gli antigeni CD3 e CD20, prodotto in cellule ovariche di criceto cinese (Chinese hamster ovary, CHO) attraverso la tecnologia del DNA ricombinante.
Eccipiente con effetti noti
Ogni flaconcino di Tepkinly contiene 28,8 mg di sorbitolo e 0,42 mg di polisorbato 80. Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Soluzione iniettabile (iniezione)
Soluzione da incolore a leggermente giallastra, pH 5,5 e osmolalità di circa 211 mOsm/kg.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
Tepkinly, in monoterapia, è indicato per il trattamento di pazienti adulti affetti da linfoma diffuso a grandi cellule B (DLBCL) recidivato o refrattario, dopo due o più linee di terapia sistemica.
Tepkinly, in associazione con lenalidomide e rituximab è indicato per il trattamento di pazienti adulti affetti da linfoma follicolare (FL) recidivato o refrattario.
Tepkinly, in monoterapia, è indicato per il trattamento di pazienti adulti affetti da linfoma follicolare (FL) recidivato o refrattario, dopo due o più linee di terapia sistemica.
4.2 Posologia e modo di somministrazione
Tepkinly deve essere somministrato solamente sotto la supervisione di un operatore sanitario qualificato nell’uso della terapia anticancro. Nel Ciclo 1, prima della somministrazione di epcoritamab, deve essere disponibile almeno 1 dose di tocilizumab da utilizzare in caso di CRS. L’accesso a una dose supplementare di tocilizumab deve essere disponibile entro 8 ore dall’uso della dose di tocilizumab precedente.
Posologia
Premedicazione e schema posologico raccomandati
Tepkinly in monoterapia
Tepkinly deve essere somministrato secondo il seguente schema posologico con dose incrementale, in cicli di 28 giorni, come illustrato nella Tabella 1 per i pazienti con linfoma diffuso a grandi cellule B e nella Tabella 2 per i pazienti con linfoma follicolare.
Tabella 1 Schema posologico di Tepkinly con dose incrementale in 2 fasi per i pazienti con linfoma diffuso a grandi cellule B
| Schema posologico | Ciclo di trattamento | Giorni | Dose di epcoritamab (mg)a |
| Ogni settimana | Ciclo 1 | 1 | 0,16 mg (1a dose incrementale) |
| 8 | 0,8 mg (2a dose incrementale) | ||
| 15 | 48 mg (prima dose completa) | ||
| 22 | 48 mg | ||
| Ogni settimana | Cicli 2-3 | 1, 8, 15, 22 | 48 mg |
| Ogni due settimane | Cicli 4-9 | 1, 15 | 48 mg |
| Ogni quattro settimane | Cicli 10+ | 1 | 48 mg |
| a 0,16 mg è la dose iniziale, 0,8 mg è la dose intermedia e 48 mg è la dose completa. | |||
Tabella 2 Schema posologico di Tepkinly con dose incrementale in 3 fasi per i pazienti con linfoma follicolare
| Schema posologico | Ciclo di trattamento | Giorni | Dose di epcoritamab (mg)a |
| Ogni settimana | Ciclo 1 | 1 | 0,16 mg (1a dose incrementale) |
| 8 | 0,8 mg (2a dose incrementale) | ||
| 15 | 3 mg (3a dose incrementale) | ||
| 22 | 48 mg (prima dose completa) | ||
| Ogni settimana | Cicli 2-3 | 1, 8, 15, 22 | 48 mg |
| Ogni due settimane | Cicli 4-9 | 1, 15 | 48 mg |
| Ogni quattro settimane | Cicli 10+ | 1 | 48 mg |
| a 0,16 mg è la dose iniziale, 0,8 mg è la dose intermedia, 3 mg è la seconda dose intermedia e 48 mg è la dose completa. | |||
Tepkinly deve essere somministrato fino alla progressione della malattia o ad una inaccettabile tossicità.
Tepkinly in associazione con lenalidomide e rituximab
Tepkinly deve essere somministrato in cicli di 28 giorni per un totale di 12 cicli o fino alla progressione della malattia o ad una inaccettabile tossicità, a seconda di quale evento si verifichi per primo.
Tabella 3 Schema posologico di Tepkinly con dose incrementale in 3 fasi in associazione con lenalidomide e rituximab per i pazienti con linfoma follicolare
| Schema posologico | Ciclo di trattamento | Giorni | Dose di epcoritamab (mg) |
| Ogni settimana | Ciclo 1 | 1 | 0,16 mg (1a dose incrementale) |
| 8 | 0,8 mg (2a dose incrementale) | ||
| 15 | 3 mg (3a dose incrementale) | ||
| 22 | 48 mg (prima dose completa) | ||
| Cicli 2 e 3 | 1, 8, 15 e 22 | 48 mg | |
| Ogni quattro settimane | Cicli 4-12 | 1 | 48 mg |
Tepkinly deve essere somministrato in associazione con lenalidomide 20 mg per via orale una volta al giorno (dal 1° al 21° Giorno) nei Cicli 1-12 e rituximab 375 mg/m2 per via endovenosa ogni settimana nel Ciclo 1 (i Giorni 1, 8, 15 e 22) e ogni 4 settimane nei Cicli 2-5 (il 1° Giorno).
Per ulteriori informazioni, fare riferimento al Riassunto delle Caratteristiche del Prodotto (RCP) di lenalidomide e rituximab.
Premedicazioni e profilassi
I dettagli sulla premedicazione raccomandata per la sindrome da rilascio di citochine (CRS) sono mostrati nella Tabella 4.
Tabella 4 Premedicazione per epcoritamab
| Ciclo | Paziente che necessita di premedicazione | Premedicazionea | Somministrazione |
| Ciclo 1 | Tutti i pazienti | Desametasone (15 mg per via orale o endovenosa) o prednisolone (100 mg per via orale o endovenosa) o equivalente
|
|
|
|
| Ciclo | Paziente che necessita di premedicazione | Premedicazionea | Somministrazione |
| Ciclo 2 e oltre | Pazienti che hanno manifestato CRS di Grado 2 o 3b con una dose precedente | Desametasone (15 mg per via orale o endovenosa) o prednisolone (100 mg per via orale o endovenosa) o equivalente
|
|
a A discrezione del medico curante, la premedicazione utilizzata per gli agenti in associazione può essere impiegata come premedicazione per epcoritamab, a condizione che le dosi somministrate siano almeno equivalenti. b I pazienti interromperanno definitivamente epcoritamab dopo un evento di CRS di Grado 4. c Sulla base della fase di ottimizzazione dello studio GCT3013-01. | |||
Per ulteriori informazioni, fare riferimento all’RCP di lenalidomide e all’RCP di rituximab per le rispettive raccomandazioni di premedicazione.
È fortemente raccomandata la profilassi contro la polmonite da Pneumocystis jirovecii (PCP) e le infezioni da Herpes virus durante il trattamento con epcoritamab.
Tepkinly deve essere somministrato a pazienti adeguatamente idratati.
Durante il Ciclo 1, l’adesione alle seguenti linee guida per i liquidi è fortemente raccomandata per tutti i pazienti, a meno che non sia controindicata da un punto di vista medico:
- Assumere 2-3 L di liquidi durante le 24 ore prima di ogni somministrazione di epcoritamab
- Sospendere i medicinali antipertensivi per 24 ore prima di ciascuna somministrazione di epcoritamab
- Somministrare 500 mL di liquidi isotonici per via endovenosa (e.v.) il giorno in cui viene dato epcoritamab, prima che ne venga somministrata la dose; E
- Assumere 2-3 L di liquidi durante le 24 ore successive a ciascuna somministrazione di epcoritamab.
Per i pazienti ad aumentato rischio di sindrome da lisi tumorale clinica (CTLS), sono raccomandati idratazione e un trattamento preventivo con un agente che riduce l’acido urico.
Dopo la somministrazione di epcoritamab, i pazienti devono essere monitorati per segni e sintomi di CRS e/o sindrome da neurotossicità associata a cellule effettrici immunitarie (ICANS) e gestiti secondo le linee guida della prassi corrente. I pazienti devono essere informati su segni e sintomi associati a CRS e ICANS e devono essere invitati a rivolgersi immediatamente a un medico qualora si manifestassero segni o sintomi in qualsiasi momento (vedere paragrafo 4.4).
Modifiche della dose e gestione delle reazioni avverse
Sindrome da rilascio di citochine (CRS)
I pazienti trattati con epcoritamab possono sviluppare la CRS.
Valutare e trattare altre cause di febbre, ipossia e ipotensione. In caso di sospetta CRS, la sua gestione deve basarsi sulle raccomandazioni riportate nella Tabella 5. I pazienti che manifestano la CRS devono essere monitorati più frequentemente durante la successiva somministrazione programmata di epcoritamab.
Tabella 5 Linee guida per la classificazione e la gestione della CRS
| Gradoa | Terapia raccomandata | Modifica della dose di epcoritamabh |
Grado 1
| Fornire cure di supporto come antipiretici e idratazione per via endovenosa È possibile iniziare desametasoneb Nei casi di età avanzata, carico tumorale elevato, cellule tumorali circolanti, febbre refrattaria agli antipiretici
In assenza di miglioramento dopo 24 ore, prendere in considerazione tocilizumabd Per la CRS con ICANS concomitante fare riferimento alla Tabella 6 | Sospendere epcoritamab fino alla risoluzione dell’evento di CRS |
Grado 2
e
e/o
| Fornire cure di supporto come antipiretici e idratazione per via endovenosa Deve essere preso in considerazione desametasoneb Si raccomanda una terapia anti-citochinica, tocilizumabd Se la CRS è refrattaria a desametasone e tocilizumab:
| Sospendere epcoritamab fino alla risoluzione dell’evento di CRS |
| Gradoa | Terapia raccomandata | Modifica della dose di epcoritamabh |
Grado 3
e
e/o
| Fornire cure di supporto come antipiretici e idratazione per via endovenosa È necessario somministrare desametasonec Si raccomanda una terapia anti-citochinica, tocilizumabd Se la CRS è refrattaria a desametasone e tocilizumab:
Per la CRS con ICANS concomitante fare riferimento alla Tabella 6 | Sospendere epcoritamab fino alla risoluzione dell’evento di CRS In caso di CRS di Grado 3 che duri più di 72 ore, epcoritamab deve essere interrotto Se si verificano 2 eventi separati di CRS di Grado 3, anche se ciascun evento si trasforma in Grado 2 entro 72 ore, epcoritamab deve essere interrotto |
Grado 4
e
e/o
| Fornire cure di supporto come antipiretici e idratazione per via endovenosa È necessario somministrare desametasonec Si raccomanda una terapia anti-citochinica, tocilizumabd Se la CRS è refrattaria a desametasone e tocilizumab:
Per la CRS con ICANS concomitante fare riferimento alla Tabella 6 | Interrompere definitivamente epcoritamab |
a CRS classificata secondo i criteri di consenso ASTCT b Desametasone deve essere somministrato a 10-20 mg al giorno (o equivalente) c Desametasone deve essere somministrato a 10-20 mg, per via endovenosa, ogni 6 ore d Tocilizumab 8 mg/kg, per via endovenosa, nell’arco di 1 ora (non superare 800 mg per dose). Ripetere tocilizumab dopo almeno 8 ore se necessario. Massimo 2 dosi in un periodo di 24 ore e Per ossigeno a basso flusso si intende ossigeno erogato a ≤ 6 L/minuto f Per ossigeno ad alto flusso si intende ossigeno erogato a ≥ 6 L/minuto | ||
| Gradoa | Terapia raccomandata | Modifica della dose di epcoritamabh |
g Riegler L et al. (2019) h Quando epcoritamab viene somministrato in associazione per FL recidivato o refrattario, prendere in considerazione la sospensione di lenalidomide fino alla risoluzione dell’evento | ||
Sindrome da neurotossicità associata a cellule effettrici immunitarie (ICANS)
I pazienti devono essere monitorati per segni e sintomi di ICANS. Altre cause di sintomi neurologici devono essere escluse. Se si sospetta l’ICANS, la sua gestione deve basarsi sulle raccomandazioni della Tabella 6.
Tabella 6 Linee guida per la classificazione e la gestione dell’ICANS
| Gradoa | Terapia raccomandata | Modifica della dose di epcoritamabg |
Grado 1a Punteggio ICEb 7-9 a oppure, riduzione del livello di coscienzaa: risveglio spontaneo | Trattamento con desametasonec Prendere in considerazione medicinali antiepilettici non sedativi (ad es., levetiracetam) fino alla risoluzione di ICANS CRS non concomitante:
Per ICANS con CRS concomitante:
| Sospendere epcoritamab fino alla risoluzione dell’evento |
Grado 2a Punteggio ICEb 3-6 oppure, riduzione del livello di coscienzaa: risveglio con stimolo verbale | Trattamento con desametasonee Prendere in considerazione medicinali antiepilettici non sedativi (ad es., levetiracetam) fino alla risoluzione di ICANS CRS non concomitante:
Per ICANS con CRS concomitante:
| Sospendere epcoritamab fino alla risoluzione dell’evento |
| Gradoa | Terapia raccomandata | Modifica della dose di epcoritamabg |
Grado 3a Punteggio ICEb 0-2 oppure, riduzione del livello di coscienzaa: risveglio solo con stimoli tattili, oppure crisi convulsivea dei seguenti tipi:
oppure
aumento della pressione endocranica: edema focale/localea al neuroimagingb | Trattamento con desametasonef
CRS non concomitante:
Per ICANS con CRS concomitante:
| Interrompere epcoritamab definitivamente |
Gradoa Terapia raccomandata
Modifica della dose di epcoritamabg Grado 4a
Punteggio ICEa, b 0
oppure, riduzione del livello di coscienzaa, con:
paziente che non si
risveglia o che richiede stimoli tattili vigorosi o ripetitivi per svegliarsi, oppure
- stupore o coma, o
crisi convulsivea dei seguenti tipi:
crisi convulsiva
prolungata rischiosa per la vita (> 5 minuti), oppure
ripetute crisi convulsive
cliniche o elettriche senza ritorno, fra l’una e l’altra, al valore basale, oppure
esiti motoria:
debolezza motoria
focale profonda, come emiparesi o paraparesi, oppure
aumento della pressione endocranica/edema cerebralea, con segni/sintomi quali:
edema cerebrale diffuso
al neuroimaging, oppure
assunzione di una
postura decerebrata o decorticata,
oppure
paralisi del VI nervo
cranico, oppure
- papilledema, oppure
triade di Cushing
Trattamento con desametasonef
In caso di mancata risposta, iniziare il trattamento con
metilprednisolone 1 000 mg/die
Prendere in considerazione medicinali antiepilettici non sedativi (ad es., levetiracetam) fino alla risoluzione di ICANS
CRS non concomitante:
- Terapia con anti-citochine non raccomandata
Per ICANS con CRS concomitante:
Trattamento con desametasonef
- In caso di mancata risposta, iniziare il trattamento con metilprednisolone 1 000 mg/die
Se possibile, scegliere
immunosoppressori alternativid a tocilizumab
Interrompere epcoritamab definitivamente
| Gradoa | Terapia raccomandata | Modifica della dose di epcoritamabg |
a ICANS classificata sulla base di ASTCT ICANS Consensus Grading. Il grado ICANS è determinato dall’evento più grave (punteggio ICE, livello di coscienza, crisi convulsive, esiti motori, aumento della pressione endocranica/edema cerebrale), non attribuibile ad altre cause b Se il paziente è risvegliabile e in grado di eseguire la valutazione dell’encefalopatia da cellule effettrici immunitarie (ICE), valutare: Orientamento (orientato su anno, mese, città, ospedale = 4 punti); Nominare (nomina 3 oggetti, ad es., indica l’orologio, la penna, il pulsante = 3 punti); Eseguire i comandi (ad es., “mostrami due dita” o “chiudi gli occhi e tira fuori la lingua” = 1 punto); Scrittura (capacità di scrivere una frase tipo = 1 punto); e Attenzione (partendo da 100, contare alla rovescia di dieci in dieci = 1 punto). Se il paziente non è risvegliabile e non è in grado di eseguire la valutazione ICE (ICANS di Grado 4) = 0 punti. c Desametasone deve essere somministrato a 10 mg per via endovenosa, ogni 12 ore d Le alternative includono anakinra o siltuximab. Riegler L et al. (2019) e Desametasone deve essere somministrato a 10-20 mg per via endovenosa, ogni 12 ore f Desametasone deve essere somministrato a 10-20 mg per via endovenosa, ogni 6 ore g Quando epcoritamab viene somministrato in associazione per FL recidivato o refrattario, prendere in considerazione la sospensione di lenalidomide fino alla risoluzione dell’evento | ||
Tabella 7 Modifiche della dose raccomandata a causa di altre reazioni avverse
| Reazione avversa1 | Gravità1 | Azione |
| Infezioni (vedere paragrafo 4.4) | Gradi 1-4 |
|
| Neutropenia o neutropenia febbrile (vedere paragrafo 4.8) | Conta assoluta dei neutrofili inferiore a 0,5 x 10⁹/L |
|
| Trombocitopenia (vedere paragrafo 4.8) | Conta delle piastrine inferiore a 50 x 109/L |
|
| Altre reazioni avverse (vedere paragrafo 4.8) | Grado 3 o superiore |
|
| 1 Sulla base dei National Cancer Institute Common Terminology Criteria per le Reazioni Avverse (NCI CTCAE), Versione 5.0. | ||
In caso di neutropenia febbrile e neutropenia ricorrente di Grado ≥ 3, prendere in considerazione il fattore stimolante la colonia granulocitaria (G-CSF). Fare riferimento all’RCP di lenalidomide per istruzioni specifiche sulle modifiche della dose in caso di neutropenia. Fare riferimento all’RCP di rituximab per raccomandazioni relative alla determinazione dei livelli delle immunoglobuline.
Dose dimenticata o ritardata
Linfoma diffuso a grandi cellule B
È necessario un ciclo di risomministrazione (identico al Ciclo 1 con profilassi standard per la CRS):
- Se trascorrono più di 8 giorni tra la dose iniziale (0,16 mg) e la dose intermedia (0,8 mg), oppure
Se trascorrono più di 14 giorni tra la dose intermedia (0,8 mg) e la prima dose completa
(48 mg), oppure
- Se trascorrono più di 6 settimane tra le dosi complete (48 mg)
Dopo il ciclo di risomministrazione, il paziente deve riprendere il trattamento con il Giorno 1 del successivo ciclo di trattamento programmato (successivo al ciclo durante il quale la dose è stata ritardata).
Linfoma follicolare
È necessario un ciclo di risomministrazione (identico al Ciclo 1 con profilassi standard per la CRS):
- Se trascorrono più di 8 giorni tra la dose iniziale (0,16 mg) e la dose intermedia (0,8 mg), oppure
Se trascorrono più di 8 giorni tra la dose intermedia (0,8 mg) e la seconda dose intermedia
(3 mg), oppure
- Se trascorrono più di 14 giorni tra la seconda dose intermedia (3 mg) e la prima dose completa (48 mg), oppure
- Se trascorrono più di 6 settimane tra due dosi complete (48 mg) Dopo il ciclo di risomministrazione, il paziente deve riprendere il trattamento con il Giorno 1 del successivo ciclo di trattamento programmato (successivo al ciclo durante il quale la dose è stata ritardata).
Popolazioni speciali
Compromissione renale
Nei pazienti con compromissione renale da lieve a moderata, non si ritiene necessario un adeguamento della dose. Epcoritamab non è stato studiato in pazienti con compromissione renale severa fino alla nefropatia allo stadio terminale.
Per i pazienti con compromissione renale severa, fino alla nefropatia allo stadio terminale, non è possibile fornire raccomandazioni sulla dose (vedere paragrafo 5.2).
Compromissione epatica
Nei pazienti con compromissione epatica lieve, non si ritiene necessario un adeguamento della dose. Epcoritamab non è stato studiato in pazienti con compromissione epatica severa (definita come bilirubina totale > 3 volte l’ULN e qualsiasi AST) e i dati sono limitati nei pazienti con compromissione epatica moderata (definita come bilirubina totale da > 1,5 a 3 volte l’ULN e qualsiasi AST). Per i pazienti con compromissione epatica, da moderata a severa, non è possibile fornire raccomandazioni sulla dose (vedere paragrafo 5.2).
Anziani
Nei pazienti di età ≥ 65 anni, non è necessario alcun adeguamento della dose (vedere paragrafi 5.1 e 5.2).
Popolazione pediatrica
Nei bambini e negli adolescenti di età inferiore a 18 anni, la sicurezza e l’efficacia di Tepkinly non sono state ancora stabilite. Non ci sono dati disponibili.
Modo di somministrazione
Tepkinly è per uso sottocutaneo. Deve essere somministrato esclusivamente mediante iniezione sottocutanea, preferibilmente nella parte inferiore dell’addome o della coscia. Si raccomanda di cambiare la sede di iniezione da sinistra a destra o viceversa, soprattutto durante il programma di somministrazione settimanale (ovvero, Cicli 1-3).
Per le istruzioni sulla diluizione del medicinale prima della somministrazione, vedere paragrafo 6.6.
4.3 Controindicazioni
Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1.
4.4 Avvertenze speciali e precauzioni d’impiego
Tracciabilità
Al fine di migliorare la tracciabilità dei medicinali biologici, il nome e il numero di lotto del medicinale somministrato devono essere chiaramente registrati.
Sindrome da rilascio di citochine (CRS)
In pazienti trattati con epcoritamab, si è manifestata la CRS, che può essere rischiosa per la vita o fatale. I segni e sintomi più comuni di CRS includono piressia, ipotensione e ipossia. Altri segni e sintomi di CRS manifestatisi in più di due pazienti hanno incluso brividi, tachicardia, cefalea e dispnea.
La maggior parte degli eventi di CRS si è manifestata nel Ciclo 1 ed è stata associata alla prima dose completa di epcoritamab. Per mitigare il rischio di CRS, somministrare corticosteroidi come profilassi (vedere paragrafo 4.2).
Dopo la somministrazione di epcoritamab, i pazienti devono essere monitorati per segni e sintomi di CRS.
Ai primi segni o sintomi di CRS, deve essere fornita terapia di supporto con tocilizumab e/o corticosteroidi come appropriato (vedere paragrafo 4.2, Tabella 5). I pazienti devono essere informati sui segni e sintomi associati a CRS e, qualora dovessero manifestarsi segni o sintomi in qualsiasi momento, devono essere invitati a contattare il proprio operatore sanitario e a rivolgersi immediatamente a un medico. La gestione della CRS, sulla base della sua gravità, può richiedere un ritardo temporaneo o l’interruzione di epcoritamab (vedere paragrafo 4.2).
Linfoistiocitosi emofagocitica (HLH)
In pazienti trattati con epcoritamab sono stati riportati casi di linfoistiocitosi emofagocitica (HLH), compresi eventi fatali. La HLH è una sindrome potenzialmente letale caratterizzata da febbre, eruzione cutanea, linfoadenopatia, epato- e/o splenomegalia e citopenie. La HLH deve essere presa in considerazione quando la CRS si manifesta in maniera atipica o prolungata. I pazienti devono essere monitorati per segni e sintomi clinici di HLH. In caso di sospetta HLH, epcoritamab deve essere interrotto per effettuare le indagini diagnostiche e deve essere iniziato il trattamento per la HLH. Se la HLH è confermata, la somministrazione di Tepkinly deve essere interrotta.
Sindrome da neurotossicità associata a cellule effettrici immunitarie (ICANS)
In pazienti trattati con epcoritamab si sono manifestati casi di ICANS, compresi eventi fatali. L’ICANS può manifestarsi con afasia, alterazione del livello di coscienza, compromissione delle capacità cognitive, debolezza motoria, crisi convulsive ed edema cerebrale.
La maggior parte dei casi di ICANS si è manifestata durante il Ciclo 1 del trattamento con epcoritamab, tuttavia alcuni casi si sono manifestati con insorgenza ritardata.
Dopo la somministrazione di epcoritamab, i pazienti devono essere monitorati per segni e sintomi di ICANS.
Ai primi segni o sintomi di ICANS, deve essere somministrato un trattamento con corticosteroidi e medicinali antiepilettici non sedativi, come appropriato (vedere paragrafo 4.2, Tabella 6). I pazienti devono essere informati sui segni e sintomi dell’ICANS e sul fatto che l’insorgenza degli eventi può essere ritardata. Qualora dovessero manifestarsi segni o sintomi in qualsiasi momento, i pazienti devono essere invitati a contattare il proprio operatore sanitario e a rivolgersi immediatamente a un medico. Epcoritamab deve essere ritardato o interrotto come raccomandato (vedere paragrafo 4.2).
Infezioni gravi
Il trattamento con epcoritamab può comportare un aumento del rischio di infezioni. Negli studi clinici, in pazienti trattati con epcoritamab, sono state osservate infezioni gravi o fatali (vedere paragrafo 4.8).
In pazienti con infezioni sistemiche attive clinicamente significative, la somministrazione di epcoritamab deve essere evitata.
Come profilassi, devono essere somministrati antimicrobici prima e durante il trattamento con epcoritamab, come appropriato (vedere paragrafo 4.2). I pazienti devono essere monitorati per segni e sintomi di infezione, prima e dopo la somministrazione di epcoritamab, e trattati in modo appropriato. In caso di neutropenia febbrile, i pazienti devono essere valutati per l’infezione e gestiti con antibiotici, liquidi e altre cure di supporto, secondo le linee guida locali.
È stata segnalata anche ipogammaglobulinemia in pazienti trattati con epcoritamab (vedere paragrafo 4.8). I livelli di immunoglobulina (Ig) devono essere monitorati prima e durante il trattamento. I pazienti devono essere trattati secondo le linee guida istituzionali locali, comprese le precauzioni contro le infezioni e la profilassi antimicrobica.
Casi di leucoencefalopatia multifocale progressiva (PML), inclusi casi fatali, sono stati segnalati nei pazienti trattati con epcoritamab che avevano ricevuto anche un trattamento precedente con altri medicinali immunosoppressori. Se si verificano sintomi neurologici indicativi di PML durante la terapia con epcoritamab, il trattamento con epcoritamab deve essere interrotto e devono essere avviate misure diagnostiche appropriate.
Sindrome da lisi tumorale (TLS)
La TLS è stata segnalata in pazienti trattati con epcoritamab (vedere paragrafo 4.8). Per i pazienti a maggior rischio di TLS sono raccomandati idratazione e trattamento profilattico con un agente che riduce l’acido urico. I pazienti devono essere monitorati per rilevare segni o sintomi di TLS, in particolare i pazienti con elevato carico tumorale o tumori a rapida proliferazione, nonché i pazienti con funzionalità renale ridotta. I parametri ematochimici dei pazienti devono essere monitorati e le anomalie devono essere gestite tempestivamente.
Tumour flare
In pazienti trattati con epcoritamab, è stato segnalato tumour flare (vedere paragrafo 4.8). Le manifestazioni possono includere dolore e tumefazione localizzati. A seguito della somministrazione di epcoritamab, coerentemente con il meccanismo d'azione di epcoritamab, il tumour flare è verosimilmente dovuto all'afflusso di cellule T nei siti tumorali.
Non sono stati identificati fattori di rischio specifici per il tumour flare; tuttavia, esiste un elevato rischio di compromissione e morbilità dovuto all'effetto di massa secondario al tumour flare nei pazienti con tumori voluminosi situati in prossimità delle vie aeree e/o di un organo vitale. I pazienti trattati con epcoritamab devono essere monitorati e valutati per il tumour flare nei siti anatomici critici.
Patologia CD20-negativa
Sono disponibili dati limitati su pazienti con DLBCL CD20-negativo e pazienti con FL CD20-negativo trattati con epcoritamab ed è possibile che i pazienti con DLBCL CD20-negativo e i pazienti con FL CD20-negativo possano avere minori benefici rispetto ai pazienti con DLBCL CD20-positivo e ai pazienti con FL CD20-positivo, rispettivamente. I potenziali rischi e benefici associati al trattamento di pazienti con DLBCL e FL CD20-negativo con epcoritamab devono essere considerati.
Scheda per il Paziente
Il medico deve informare il paziente del rischio di CRS e ICANS e di qualunque segno e sintomo di CRS e ICANS. Ai pazienti deve essere indicato di rivolgersi immediatamente ad un medico, se manifestano segni e sintomi di CRS e/o ICANS. Ai pazienti deve essere fornita la Scheda per il Paziente e devono essere istruiti a portarla sempre con sé. Questa scheda descrive i sintomi di CRS e ICANS che, se si manifestano, devono indurre il paziente a rivolgersi immediatamente a un medico.
Immunizzazione
Durante la terapia con epcoritamab non devono essere somministrati vaccini vivi e/o vivi attenuati. Non sono stati condotti studi su pazienti che hanno ricevuto vaccini vivi.
Eccipienti con effetti noti
Questo medicinale contiene meno di 1 mmol (23 mg) di sodio per flaconcino, cioè essenzialmente ‘senza sodio’.
Questo medicinale contiene 28,8 mg di sorbitolo per flaconcino, equivalente a 27,33 mg/mL.
Questo medicinale contiene 0,42 mg di polisorbato 80 per flaconcino, equivalenti a 0,4 mg/mL. Il polisorbato 80 può causare reazioni allergiche.
4.5 Interazioni con altri medicinali ed altre forme d’interazione
Non sono stati effettuati studi d’interazione.
L’aumento transitorio di alcune citochine proinfiammatorie causato da epcoritamab, può sopprimere le attività dell’enzima CYP450. In pazienti trattati con substrati del CYP450 con un indice terapeutico ristretto, all’inizio della terapia con epcoritamab deve essere preso in considerazione il monitoraggio terapeutico.
4.6 Fertilità, gravidanza e allattamento
Donne in età fertile/contraccezione nelle donne
Le donne in età fertile devono essere informate circa l’uso di misure contraccettive efficaci durante il trattamento con epcoritamab e per almeno 4 mesi dopo l’ultima dose. Nelle donne in età fertile, prima di iniziare il trattamento con epcoritamab, verificare lo stato di gravidanza .
Gravidanza
Epcoritamab, quando somministrato a donne in gravidanza, sulla base del suo meccanismo d’azione, può causare danno fetale, inclusa linfocitopenia delle cellule B e alterazioni delle normali risposte immunitarie. Non esistono dati sull’uso di epcoritamab in donne in gravidanza. Non sono stati condotti studi con epcoritamab sulla riproduzione animale. Gli anticorpi IgG1, come epcoritamab, possono attraversare la placenta con conseguente esposizione fetale. Informare le donne in gravidanza del potenziale rischio per il feto.
Epcoritamab non è raccomandato durante la gravidanza e nelle donne in età fertile che non usano misure contraccettive.
Allattamento
Non è noto se epcoritamab sia escreto nel latte materno o il suo effetto sulla produzione di latte. Poiché è noto che le IgG sono presenti nel latte, l’esposizione neonatale a epcoritamab può avvenire durante l’allattamento. L’allattamento deve essere interrotto durante il trattamento con epcoritamab e per almeno 4 mesi dopo l’ultima dose.
Fertilità
Non sono stati condotti studi con epcoritamab sulla fertilità (vedere paragrafo 5.3). L’effetto di epcoritamab sulla fertilità maschile e femminile non è noto.
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
Epcoritamab compromette la capacità di guidare veicoli e di usare macchinari. A causa di potenziali
| ICANS, i pazienti che ricevono epcoritamab sono a rischio di alterazione del livello di coscienza | ||
| (vedere paragrafo 4.4). I pazienti devono essere informati sulla necessità di prestare attenzione (o | ||
| evitare, se sintomatici) mentre guidano, vanno in bicicletta o usano macchinari pesanti o | ||
| potenzialmente pericolosi. | ||
4.8 Effetti indesiderati
Sommario del profilo di sicurezza
Epcoritamab in monoterapia
La sicurezza di epcoritamab è stata valutata nello studio GCT3013-01 non randomizzato, a braccio singolo, in 382 pazienti con linfoma a grandi cellule B (N = 167), linfoma follicolare (N = 129) e linfoma follicolare (schema posologico con dose incrementale in 3 fasi N = 86) recidivato o refrattario dopo due o più linee di terapia sistemica e ha incluso tutti i pazienti arruolati alla dose di 48 mg e che avevano ricevuto almeno una dose di epcoritamab.
Le reazioni avverse indicate di seguito sono state segnalate con epcoritamab durante gli studi clinici e nell’esperienza post-marketing.
La durata mediana dell’esposizione a epcoritamab è stata di 4,9 mesi (intervallo: da < 1 a 30 mesi).
Le reazioni avverse più comuni (≥ 20%) sono state CRS, reazioni in sede di iniezione, stanchezza, infezione virale, neutropenia, dolore muscoloscheletrico, piressia e diarrea.
Reazioni avverse gravi si sono verificate nel 50% dei pazienti. La reazione avversa grave più frequente (≥ 10%) è stata la sindrome da rilascio di citochine (34%). Quattordici pazienti (3,7%) hanno manifestato una reazione avversa fatale (infezione polmonare in 9 (2,4%) pazienti), infezione virale in 4 pazienti (1,0%) e ICANS in 1 paziente (0,3%).
Le reazioni avverse che hanno portato all’interruzione si sono manifestate nel 6,8% dei pazienti. L’interruzione di epcoritamab a causa di infezione polmonare si è manifestata in 14 (3,7%) pazienti, l’infezione virale in 8 pazienti (2,1%), la stanchezza in 2 (0,5%) pazienti, la CRS, l’ICANS o la diarrea, in 1 (0,3%) paziente ciascuno.
Nel 42% dei pazienti si sono verificati ritardi nella somministrazione dovuti a reazioni avverse. Le reazioni avverse che hanno portato a ritardi nella somministrazione della dose (≥ 3%) sono state infezioni virali (17%), CRS (11%), neutropenia (5,2%), infezione polmonare (4,7%), infezione delle vie respiratorie superiori (4,2%) e piressia (3,7%).
Epcoritamab in associazione con lenalidomide e rituximab
La sicurezza di epcoritamab in associazione con lenalidomide e rituximab è stata valutata nello studio M20-638 multicentrico, randomizzato, in aperto, che ha incluso pazienti con linfoma follicolare (FL) recidivato o refrattario dopo una linea di terapia precedente. I pazienti hanno ricevuto epcoritamab in associazione con lenalidomide e rituximab (N=243) o solo lenalidomide e rituximab (N=238).
Fatta eccezione per CRS e ICANS, i risultati di sicurezza presentati di seguito e nella Tabella 9 rappresentano i dati della popolazione di sicurezza complessiva di 243 pazienti trattati con epcoritamab secondo lo schema posologico con dose incrementale in 2 fasi o lo schema posologico raccomandato con dose incrementale in 3 fasi in associazione con lenalidomide e rituximab. I dati presentati per CRS e ICANS riflettono i 133 pazienti trattati con epcoritamab secondo lo schema posologico raccomandato con dose incrementale in 3 fasi in associazione con lenalidomide e rituximab.
Schema posologico raccomandato con dose incrementale in 3 fasi
Nello studio M20-638, la CRS di qualsiasi grado si è manifestata nel 26% (35/133) dei pazienti trattati con epcoritamab secondo lo schema posologico raccomandato con dose incrementale in 3 fasi in associazione con lenalidomide e rituximab.
Reazioni avverse gravi dovute a CRS si sono verificate nel 12% dei pazienti trattati con epcoritamab in associazione con lenalidomide e rituximab. Nell’11% dei pazienti si sono verificati ritardi nella somministrazione (interruzioni) di epcoritamab dovuti a CRS. L’ICANS si è manifestata nello 0,8% dei pazienti, con un singolo evento riportato come di Grado 1.
Popolazione di sicurezza complessiva
Nei 243 pazienti trattati con epcoritamab secondo lo schema posologico con dose incrementale in 2 fasi o lo schema posologico raccomandato con dose incrementale in 3 fasi in associazione con lenalidomide e rituximab, le reazioni avverse più comuni (≥ 20%) sono state neutropenia, eruzione cutanea, infezione delle vie respiratorie superiori, stanchezza, diarrea, reazioni in sede di iniezione, anemia, stipsi, trombocitopenia, CRS, ipogammaglobulinemia, COVID-19, piressia e infezione polmonare.
Nel 44% dei pazienti trattati con epcoritamab in associazione con lenalidomide e rituximab si sono verificate reazioni avverse gravi. Le reazioni avverse gravi in ≥ 5% dei pazienti includevano CRS, infezione polmonare, COVID-19 e neutropenia febbrile.
Nel 6,6% dei pazienti trattati con epcoritamab in associazione con lenalidomide e rituximab si è verificata interruzione permanente di epcoritamab dovuta a una reazione avversa. Le reazioni avverse che hanno portato all’interruzione permanente di epcoritamab in più di 1 paziente includevano infezione polmonare, COVID-19, infezioni delle vie respiratorie superiori e neutropenia.
Nel 70% dei pazienti trattati con epcoritamab in associazione con lenalidomide e rituximab si sono verificati ritardi nella somministrazione di epcoritamab dovuti a una reazione avversa. Le reazioni avverse che hanno portato a ritardi nella somministrazione di epcoritamab in ≥ 5% dei pazienti includevano neutropenia, infezioni delle vie respiratorie superiori, COVID-19, infezione polmonare, eruzione cutanea e trombocitopenia.
Tabella delle reazioni avverse
Le reazioni avverse che si sono verificate con epcoritamab sono elencate nella Tabella 8.
Le reazioni avverse che si sono verificate con epcoritamab in associazione con lenalidomide e rituximab sono elencate nella Tabella 9.
Le reazioni avverse di epcoritamab segnalate in studi clinici (Tabella 8 e Tabella 9) sono elencate secondo la classificazione per sistemi e organi MedDRA e si basano sulla seguente convenzione: molto comune (≥1/10); comune (≥1/100, <1/10); non comune (≥1/1 000, <1/100); raro ( ≥1/10 000, <1/1 000); e molto raro (<1/10 000).
All’interno di ciascuna classe di frequenza, le reazioni avverse sono presentate in ordine decrescente di gravità.
Tabella 8 Reazioni avverse osservate in pazienti con LBCL o FL recidivato o refrattario trattati con epcoritamab
Classificazione per sistemi e organi/termine preferito o reazione avversa | Tutti i gradi | Grado 3-4 |
| Infezioni ed infestazioni | ||
| Infezione viralea | Molto comune | Comune |
| Infezione polmonareb | Molto comune | Comune |
| Infezione delle vie respiratorie superioric | Molto comune | Comune |
| Infezione micoticad | Comune | |
| Sepsie | Comune | Comune |
| Cellulite | Comune | Comune |
| Tumori benigni, maligni e non specificati (inclusi cisti e polipi) | ||
| Tumour flare | Comune | |
| Patologie del sistema emolinfopoietico | ||
| Neutropeniaf | Molto comune | Molto comune |
| Anemiag | Molto comune | Comune |
| Trombocitopeniah | Molto comune | Comune |
| Linfopeniai | Molto comune | Comune |
| Neutropenia febbrile | Comune | Comune |
| Linfoistiocitosi emofagociticaj | Non comune | Raro |
| Disturbi del sistema immunitario | ||
| Sindrome da rilascio di citochinej | Molto comune | Comune |
| Ipogammaglobulinemia | Molto comune | Non comune |
| Disturbi del metabolismo e della nutrizione | ||
| Appetito ridotto | Molto comune | Non comune |
| Ipokaliemia | Comune | Comune |
| Ipofosfatemia | Comune | Comune |
| Ipomagnesiemia | Comune | Non comune |
| Sindrome da lisi tumoralek | Comune | Non comune |
| Patologie del sistema nervoso | ||
| Cefalea | Molto comune | Non comune |
Classificazione per sistemi e
organi/termine preferito o
reazione avversa
Tutti i gradi
Grado 3-4
Sindrome di tossicità associata a
cellule effettrici immunitariej
Comune Non comune
Patologie cardiache
Aritmia cardiacal Comune Non comune Patologie respiratorie, toraciche e mediastiniche
Versamento pleurico Comune Comune Patologie gastrointestinali
Diarrea Molto comune Non comune Dolore addominalem Molto comune Comune Nausea Molto comune Non comune Vomito Comune Non comune Patologie della cute e del tessuto sottocutaneo
Eruzione cutanean Molto comune
Prurito Comune
Patologie del sistema muscoloscheletrico e del tessuto connettivo
Dolore muscoloscheletricoo Molto comune Comune Patologie generali e condizioni relative alla sede di somministrazione
Reazioni in sede di iniezionep Molto comune
Stanchezzaq Molto comune Comune Piressiar Molto comune Comune Edemas Molto comune Comune Esami diagnostici
Alanina aminotransferasi
aumentata
Comune Comune
Aspartato aminotransferasi
aumentata
Comune Comune
Creatinina ematica aumentata Comune
Sodio ematico diminuitot Comune Non comune Fosfatasi alcalina aumentata Comune
Le reazioni avverse sono state classificate utilizzando la versione 5.0 dell’NCI CTCAE a Infezione virale include COVID-19, corioretinite da Cytomegalovirus, colite da Cytomegalovirus, infezione da citomegalovirus, riattivazione dell’infezione da citomegalovirus, gastroenterite virale, herpes simplex, riattivazione di Herpes simplex, infezione da Herpes virus, Herpes zoster, Herpes orale, sindrome post-COVID-19 acuto e infezione da virus Varicella zoster
b Infezione polmonare include polmonite da COVID-19 e infezione polmonare c Infezione delle vie respiratorie superiori include laringite, faringite, infezione da virus respiratorio sinciziale, rinite, infezione da rinovirus e infezione delle vie respiratorie superiori d Infezione micotica include infezione da Candida, candidiasi esofagea, candidiasi orale e candidiasi orofaringea
e Sepsi include batteriemia, sepsi e shock settico
f Neutropenia include neutropenia e conta dei neutrofili diminuita
g Anemia include anemia e ferritina sierica diminuita
h Trombocitopenia include conta delle piastrine diminuita e trombocitopenia i Linfopenia include conta linfocitaria diminuita e linfopenia
j Eventi classificati utilizzando i criteri di consenso dell’American Society for Transplantation and Cellular Therapy (ASTCT)
k La sindrome da lisi tumorale clinica è stata classificata sulla base dei criteri Cairo-Bishop l Aritmia cardiaca include bradicardia, bradicardia sinusale, tachicardia sinusale, tachicardia sopraventricolare e tachicardia
m Dolore addominale include fastidio addominale, dolore addominale, dolore addominale inferiore, dolore addominale superiore e dolorabilità addominale
Classificazione per sistemi e organi/termine preferito o reazione avversa | Tutti i gradi | Grado 3-4 |
n Eruzione cutanea include eruzione cutanea, esantema eritematoso, eruzione cutanea maculare, eruzione cutanea maculo-papulare, eruzione cutanea papulare, eruzione cutanea pruriginosa, esantema pustoloso ed eruzione cutanea vescicolare o Dolore muscoloscheletrico comprende dolore dorsale, dolore osseo, dolore al fianco, dolore toracico muscoloscheletrico, dolore muscoloscheletrico, mialgia, dolore al collo, dolore toracico non cardiaco, dolore, dolore a un arto e dolore spinale p Reazioni in sede di iniezione includono lividura in sede di iniezione, eritema in sede di iniezione, ipertrofia in sede di iniezione, infiammazione in sede di iniezione, massa in sede di iniezione, nodulo in sede di iniezione, edema in sede di iniezione, dolore in sede di iniezione, prurito in sede di iniezione, eruzione cutanea in sede di iniezione, reazione in sede di iniezione, tumefazione in sede di iniezione e orticaria in sede di iniezione q Stanchezza include astenia, stanchezza e letargia r Piressia include temperatura corporea aumentata e piressia s Edema include edema della faccia, edema generalizzato, edema, edema periferico, tumefazione periferica, tumefazione e tumefazione del viso t Sodio ematico diminuito include sodio ematico diminuito e iponatriemia | ||
Tabella 9 Reazioni avverse osservate in pazienti con FL recidivato o refrattario trattati con epcoritamab in associazione con lenalidomide e rituximab
Classificazione per sistemi e organi/termine preferito o reazione avversa | Tutti i gradi | Grado 3-4 |
| Infezioni ed infestazioni | ||
| Infezioni delle vie respiratorie superioria | Molto comune | Comune |
| COVID-19b | Molto comune | Comune# |
| Infezione polmonarec | Molto comune | Molto comune |
| Infezione da citomegalovirusd | Comune | Comune# |
| Infezione da Herpes viruse | Comune | Non comune# |
| Infezione micoticaf | Comune | Non comune |
| Patologie del sistema emolinfopoietico | ||
| Neutropeniag | Molto comune | Molto comune |
| Anemiah | Molto comune | Comune# |
| Trombocitopeniai | Molto comune | Comune |
| Linfopeniaj | Molto comune | Molto comune |
| Neutropenia febbrile | Comune | Comune |
| Disturbi del sistema immunitario | ||
| Sindrome da rilascio di citochine‡ | Molto comune | |
| Ipogammaglobulinemiak | Molto comune | Non comune |
| Disturbi psichiatrici | ||
| Insonnia | Molto comune | |
| Patologie del sistema nervoso | ||
| Alterazioni neurologichel | Molto comune | |
| Cefalea | Molto comune | |
| Sindrome di neurotossicità associata a cellule effettrici immunitarie‡ | Non comune | |
| Patologie gastrointestinali | ||
| Diarrea | Molto comune | Comune# |
| Stipsi | Molto comune | Non comune# |
Classificazione per sistemi e
organi/termine preferito o
reazione avversa
Tutti i gradi Grado 3-4
Nausea Molto comune
Mucositem Comune
Patologie della cute e del tessuto sottocutaneo
Eruzione cutanean Molto comune Molto comune# Patologie generali e condizioni relative alla sede di somministrazione
Stanchezzao Molto comune Comune# Reazioni in sede di iniezionep Molto comune
Piressia Molto comune Non comune# Esami diagnostici
Potassio ematico diminuitoq Molto comune Comune# Alanina aminotransferasi
aumentata
Molto comune Comune#
Aspartato aminotransferasi
aumentata
Molto comune Comune#
§Le reazioni avverse sono state classificate utilizzando la versione 5.0 dell’NCI CTCAE. ‡CRS e ICANS sono state classificate utilizzando i criteri di consenso dell’American Society for Transplantation and Cellular Therapy (ASTCT) (Lee et al., 2019).
#Si sono verificate solo reazioni avverse di Grado 3.
a Infezioni delle vie respiratorie superiori includono sinusite acuta, laringite, nasofaringite, faringite, infezione da virus respiratorio sinciziale, rinite, infezione da rinovirus, sinusite e infezione delle vie respiratorie superiori.
b COVID-19 include COVID-19, polmonite da COVID-19, infezione da Coronavirus e polmonite da Coronavirus.
c Infezione polmonare include polmonite atipica, aspergillosi broncopolmonare, riacutizzazione infettiva della bronchiectasia, polmonite da pneumocystis jirovecii, infezione polmonare, polmonite da Acinetobacter, polmonite batterica, polmonite da Cytomegalovirus, polmonite micotica, polmonite da Haemophilus, polmonite influenzale, polmonite da Legionella, polmonite da Mycoplasma, polmonite da virus parainfluenzale, polmonite pneumococcica, polmonite da Pseudomonas, polmonite da virus respiratorio sinciziale e polmonite virale.
d Infezione da Cytomegalovirus include corioretinite da Cytomegalovirus, colite da Cytomegalovirus, infezione da Cytomegalovirus, riattivazione di infezione da Cytomegalovirus e viremia da Cytomegalovirus.
e Infezione da Herpes virus include infezione congenita da herpes simplex, herpes simplex, riattivazione di Herpes, infezione da Herpes virus, herpes zoster, herpes orale e infezione da virus varicella-zoster. f Infezione micotica include infezione da Candida, candidiasi orale, candida della cute, candidiasi vulvovaginale.
g Neutropenia include neutropenia e conta dei neutrofili diminuita.
h Anemia include anemia e ferritina sierica diminuita.
i Trombocitopenia include conta delle piastrine diminuita e trombocitopenia.
j Linfopenia include conta linfocitaria diminuita e linfopenia.
k Ipogammaglobulinemia include immunoglobuline G ematiche ridotte, ipogammaglobulinemia, ipoglobulinemia e immunoglobuline ridotte.
l Alterazioni neurologiche includono disturbo dell’equilibrio, nebbia cerebrale, disturbo cognitivo, stato confusionale, alterazione nell’attenzione, disfonia, tremore essenziale, ipoacusia, compromissione della memoria, tremore e vertigine.
m Mucosite include ulcera aftosa, ulcerazione della bocca, infezione della mucosa, infiammazione della mucosa, dolore orofaringeo e stomatite.
n Eruzione cutanea include eruzione cutanea in sede di applicazione, blister, eruzione cutanea in sede di catetere, dermatite, eritema, eruzione cutanea, esantema eritematoso, eruzione cutanea maculare, eruzione cutanea maculo-papulare, eruzione cutanea papulare, eruzione cutanea pruriginosa, esantema pustoloso, esfoliazione cutanea, reazione cutanea, eruzione cutanea tossica e orticaria.
o Stanchezza include astenia, stanchezza, letargia e malessere.
Classificazione per sistemi e organi/termine preferito o reazione avversa | Tutti i gradi | Grado 3-4 |
p Reazioni in sede di iniezione includono cellulite in sede di iniezione, eritema in sede di iniezione, infiammazione in sede di iniezione, nodulo in sede di iniezione, dolore in sede di iniezione, prurito in sede di iniezione, reazione in sede di iniezione e tumefazione in sede di iniezione. q Potassio ematico diminuito include ipokaliemia. | ||
Descrizione di reazioni avverse selezionate
Sindrome da rilascio di citochine
Epcoritamab in monoterapia
Schema posologico con dose incrementale in 2 fasi (linfoma a grandi cellule B e linfoma follicolare) Nello studio GCT3013-01, la CRS di qualsiasi grado si è manifestata nel 58% (171/296) dei pazienti con linfoma a grandi cellule B e linfoma follicolare trattati con epcoritamab allo schema posologico con dose incrementale in 2 fasi. L’incidenza degli eventi di Grado 1 è stata pari al 35%, quella degli eventi di Grado 2 è stata del 21% e gli eventi di Grado 3 si sono verificati nel 2,4% dei pazienti. La CRS si è manifestata in maniera recidivante nel 21% dei pazienti. La CRS di qualsiasi grado si è manifestata nel 9,8% dei pazienti dopo la dose iniziale (Ciclo 1, 1° Giorno), nel 13% dopo la dose intermedia (Ciclo 1, 8° Giorno), nel 51% dopo la prima dose completa (Ciclo 1, 15° Giorno), nel 6,5% dopo la seconda dose completa (Ciclo 1, 22° Giorno) e nel 3,7% dopo la terza dose completa (Ciclo 2, 1° Giorno) o oltre. Dalla dose di epcoritamab somministrata più di recente, il tempo mediano all’insorgenza della CRS è stato di 2 giorni (intervallo: da 1 a 12 giorni). Dopo la prima dose completa, il tempo mediano all’insorgenza è stato di 19,3 ore (intervallo: da < 0,1 a 7 giorni). La CRS si è risolta nel 99% dei pazienti e la durata mediana degli eventi di CRS è stata di 2 giorni (intervallo da 1 a 54 giorni).
Dei 171 pazienti che hanno manifestato la CRS, i segni e i sintomi più comuni di CRS includevano piressia 99%, ipotensione 32% e ipossia 16%. Altri segni e sintomi di CRS in ≥ 3% dei pazienti includevano brividi (11%), tachicardia (inclusa tachicardia sinusale (11%)), cefalea (8,2%), nausea (4,7%) e vomito (4,1%). Nel 4,1% dei pazienti con CRS, gli enzimi epatici aumentati in via transitoria (ALT o AST > 3 × ULN) erano concomitanti con la CRS. Vedere i paragrafi 4.2 e 4.4 per le linee guida sul monitoraggio e la gestione.
Schema posologico con dose incrementale in 3 fasi (linfoma follicolare)
Nello studio GCT3013-01, la CRS di qualsiasi grado si è verificata nel 49% (42/86) dei pazienti trattati con epcoritamab allo schema posologico raccomandato con dose incrementale in 3 fasi per il linfoma follicolare. L’incidenza di Grado 1 è stata del 40% e quella di Grado 2 è stata del 9%. Non sono stati segnalati eventi di CRS di Grado ≥ 3. La CRS si è manifestata in maniera recidivante nel 23% dei pazienti. La maggior parte degli eventi di CRS si è verificata durante il Ciclo 1, dove il 48% dei pazienti ha manifestato un evento. Nel Ciclo 1, CRS si è verificata nel 12% dei pazienti dopo la dose iniziale (Ciclo 1, 1° Giorno), nel 5,9% dopo la dose intermedia (Ciclo 1, 8° Giorno), nel 15% dei pazienti dopo la seconda dose intermedia (Ciclo 1, 15° Giorno) e nel 37% dei pazienti dopo la prima dose completa (Ciclo 1, 22° Giorno). Dalla dose di epcoritamab somministrata più di recente, il tempo mediano all’insorgenza della CRS è stato di 59 ore (intervallo: da 1 a 8 giorni). Dopo la prima dose completa, il tempo mediano all’insorgenza è stato di 61 ore (intervallo: da 1 a 8 giorni). La CRS si è risolta nel 100% dei pazienti e la durata mediana degli eventi di CRS è stata di 2 giorni (intervallo da 1 a 14 giorni).
Reazioni avverse gravi dovute a CRS si sono verificate nel 28% dei pazienti trattati con epcoritamab. Nel 19% dei pazienti trattati con epcoritamab si sono verificati ritardi nella somministrazione dovuti a CRS.
Dei 42 pazienti che hanno manifestato la CRS alla dose raccomandata, i segni e i sintomi più comuni (≥ 10%) di CRS includevano piressia (100%) e ipotensione (14%). Oltre ai corticosteroidi, tocilizumab è stato usato per la gestione dell’evento di CRS nel 12% dei pazienti.
Epcoritamab in associazione con lenalidomide e rituximab
Nello studio M20-638, la CRS di qualsiasi grado si è verificata nel 26% (35/133) dei pazienti trattati con epcoritamab allo schema posologico raccomandato con dose incrementale in 3 fasi in associazione con lenalidomide e rituximab. L’incidenza di CRS di Grado 1 è stata del 21% (28/133) e quella di Grado 2 è stata del 5,3% (7/133). Al momento dell’analisi non erano stati segnalati eventi di CRS di Grado ≥ 3. La CRS si è manifestata in maniera recidivante nel 10% (13/133) dei pazienti. Di tutti gli eventi di CRS, la maggior parte (88%) si è verificata durante il Ciclo 1. Nel Ciclo 1, la CRS si è verificata nel 6% (8/133) dei pazienti dopo la dose iniziale di priming (Ciclo 1, 1° Giorno), nel 3,8% (5/133) dei pazienti dopo la prima dose intermedia (Ciclo 1, 8° Giorno), nel 2,3% (3/132) dei pazienti dopo la seconda dose intermedia (Ciclo 1, 15° Giorno) e nel 19% (25/132) dei pazienti dopo la prima dose completa (Ciclo 1, 22 Giorno). Dalla dose di epcoritamab somministrata più di recente, il tempo mediano all’insorgenza della CRS per tutte le dosi è stato di 78 ore (intervallo: da 0,2 a 12 giorni). Dopo la prima dose completa di 48 mg, il tempo mediano all’insorgenza è stato di 41 ore (intervallo: da 0,3 a 12 giorni). La CRS si è risolta nel 100% dei pazienti e la durata mediana degli eventi di CRS è stata di 2 giorni (intervallo: da 0,1 a 26 giorni).
Sindrome da neurotossicità associata a cellule effettrici immunitarie
Epcoritamab in monoterapia
Nello studio GCT3013-01, l’ICANS si è manifestata nel 4,7% (18/382) dei pazienti trattati con epcoritamab; il 3,1% ha manifestato eventi di Grado 1 e l’1,3% di Grado 2. In un paziente (0,3%) si è manifestato un evento ICANS di Grado 5 (fatale). Il tempo mediano alla prima insorgenza di ICANS dall’inizio del trattamento con epcoritamab (Ciclo 1, 1° Giorno) è stato di 18 giorni (intervallo: da 8 a 141 giorni). L’ICANS si è risolta nel 94% (17/18) dei pazienti con terapia di supporto. Il tempo mediano alla risoluzione di ICANS è stato di 2 giorni (intervallo: da 1 a 9 giorni). Nei 18 pazienti con ICANS, l’insorgenza di ICANS è avvenuta prima della CRS nell’11% dei pazienti, nel 44% in concomitanza con la CRS, nel 17% dopo l’insorgenza della CRS e nel 28% in assenza di CRS.
Epcoritamab in associazione con lenalidomide e rituximab
Nello studio M20-638, l’ICANS si è manifestata nello 0,8% (1/133) dei pazienti con FL trattati con epcoritamab allo schema posologico raccomandato con dose incrementale in 3 fasi in associazione con lenalidomide e rituximab, con un singolo evento di Grado 1 segnalato. L’evento si è manifestato dopo la dose da 48 mg il 22° Giorno del Ciclo 1 e l’ICANS si è risolta in 3 giorni.
Infezioni gravi
Epcoritamab in monoterapia
Linfoma a grandi cellule B
Nello studio GCT3013-01, nel 25% (41/167) dei pazienti con linfoma a grandi cellule B trattati con epcoritamab si sono manifestate infezioni gravi di qualsiasi grado. Le infezioni gravi più frequenti includevano COVID-19 (6,6%), polmonite da COVID-19 (4,2%), infezione polmonare (3,6%), sepsi (2,4%), infezione delle vie respiratorie superiori (1,8%), batteriemia (1,2%) e shock settico (1,2%). Il tempo mediano all’insorgenza della prima infezione grave dall’inizio del trattamento con epcoritamab (Ciclo 1, 1° Giorno) è stato di 56 giorni (intervallo: da 4 a 631 giorni), con una durata mediana di 15 giorni (intervallo: da 4 a 125 giorni). Gli eventi di infezione di Grado 5 si sono verificati in 7 (4,2%) pazienti.
Linfoma follicolare
Nello studio GCT3013-01, infezioni gravi di qualsiasi grado si sono manifestate nel 32% (68/215) dei pazienti con linfoma follicolare trattati con epcoritamab. Le infezioni gravi più frequenti includevano
COVID-19 (8,8%), polmonite da COVID-19 (5,6%), infezione polmonare (3,7%), infezione delle vie urinarie (1,9%), e polmonite da Pneumocystis jirovecii (1,4%). Il tempo mediano all’insorgenza della prima infezione grave dall’inizio del trattamento con epcoritamab (Ciclo 1, 1° Giorno) è stato di 81 giorni (intervallo: da 1 a 636 giorni), con una durata mediana di 18 giorni (intervallo: da 4 a 249 giorni). Eventi di infezione di Grado 5 si sono verificati in 8 (3,7%) pazienti, 6 (2,8%) dei quali sono stati attribuiti a COVID-19 o a polmonite da COVID-19.
Epcoritamab in associazione con lenalidomide e rituximab
Nello studio M20-638, infezioni gravi, incluse infezioni opportunistiche, sono state segnalate nel 33% (81/243) dei pazienti con FL trattati con epcoritamab in associazione con lenalidomide e rituximab. Le più comuni sono state infezione polmonare (10%), COVID-19 (4,5%) e polmonite da COVID-19 (3,7%). Il tempo mediano all’insorgenza della prima infezione grave dall’inizio del trattamento con epcoritamab in associazione con lenalidomide e rituximab (Ciclo 1, 1° Giorno) è stato di 91 giorni (intervallo: da 2 a 418 giorni), con una durata mediana di 13 giorni (intervallo: da 1 a 123 giorni).
Neutropenia
Epcoritamab in monoterapia
Nello studio GCT3013-01, la neutropenia di qualsiasi grado si è manifestata nel 28% (105/382) dei pazienti, tra cui il 23% di eventi di Grado 3-4. Il tempo mediano all’insorgenza del primo evento di neutropenia/conta dei neutrofili diminuita è stato di 65 giorni (intervallo: da 2 a 750 giorni), con una durata mediana di 15 giorni (intervallo: da 2 a 415 giorni). Dei 105 pazienti che hanno manifestato eventi di neutropenia/conta dei neutrofili diminuita, il 61% ha ricevuto G-CSF per trattare gli eventi.
Epcoritamab in associazione con lenalidomide e rituximab
Nello studio M20-638, la neutropenia di qualsiasi grado si è manifestata nel 74% (180/243) dei pazienti, tra cui il 27% (66/243) di eventi di Grado 3 e il 42% (101/243) di eventi di Grado 4. Il tempo mediano all’insorgenza del primo evento di neutropenia/conta dei neutrofili diminuita è stato di 57 giorni (intervallo: da 2 a 377 giorni), con una durata mediana di 22 giorni (intervallo: da 3 a 219 giorni). Dei 167 pazienti che hanno manifestato eventi di neutropenia/conta dei neutrofili diminuita di Grado 3-4, l’87% (146/167) ha ricevuto G-CSF per trattare gli eventi.
Sindrome da lisi tumorale
Epcoritamab in monoterapia
Nello studio GCT3013-01, la TLS si è manifestata nell’1,0% (4/382) dei pazienti. Il tempo mediano all’insorgenza è stato di 18 giorni (intervallo: da 8 a 33 giorni) e la durata mediana è stata di 3 giorni (intervallo: da 2 a 4 giorni).
Epcoritamab in associazione con lenalidomide e rituximab
Nello studio M20-638, la TLS di laboratorio si è manifestata in un (1) paziente. L’evento si è verificato il 10° Giorno del Ciclo 1 e si è risolto entro 6 giorni. Non è stata osservata TLS clinica nei pazienti con FL trattati con epcoritamab in associazione con lenalidomide e rituximab.
Tumour flare
Epcoritamab in monoterapia
Nello studio GCT3013-01, il tumour flare si è verificato nell’1,6% (6/382) dei pazienti, tutti di grado
- 2. Il tempo mediano all’insorgenza è stato di 19,5 giorni (intervallo da 9 a 34 giorni) e la durata mediana è stata di 9 giorni (intervallo da 1 a 50 giorni).
Epcoritamab in associazione con lenalidomide e rituximab
Nello studio M20-638, il tumor flare si è verificato nell’1,2% (3/243) dei pazienti, lo 0,8% (2/243) ha presentato eventi di Grado 2 e lo 0,4% (1/243) di Grado 3. Il tempo mediano all’insorgenza è stato di 8 giorni (intervallo da 7 a 20 giorni) e la durata mediana è stata di 7,5 giorni (intervallo da 3 a 12 giorni).
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato nell’Allegato V.
4.9 Sovradosaggio
In caso di sovradosaggio, monitorare il paziente per tutti i segni o sintomi di reazioni avverse e somministrare un trattamento di supporto appropriato.
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: agenti antineoplastici, altri anticorpi monoclonali e coniugati anticorpo-farmaco, codice ATC: L01FX27
Meccanismo d’azione
Epcoritamab è un anticorpo bispecifico IgG1 umanizzato che si lega a uno specifico epitopo extracellulare del CD20 sulle cellule B e al CD3 sulle cellule T. L’attività di epcoritamab dipende dal coinvolgimento simultaneo delle cellule tumorali che esprimono CD20 e delle cellule T endogene che esprimono CD3 da parte di epcoritamab che induce l’attivazione specifica delle cellule T e l’uccisione mediata dalle cellule T delle cellule che esprimono CD20.
La regione Fc di epcoritamab viene silenziata per prevenire i meccanismi effettori dell’immunità target-indipendenti, quali la citotossicità cellulare anticorpo-dipendente (ADCC), la citotossicità cellulare complemento-dipendente (CDC) e la fagocitosi cellulare anticorpo-dipendente (ADCP).
Negli studi preclinici, l’associazione di epcoritamab e rituximab non ha determinato interferenze funzionali e ha dato luogo a una citotossicità cellulare anticorpo-dipendente (ADCC) mediata dalle cellule NK e a una citotossicità mediata dalle cellule T tra loro complementari.
Effetti farmacodinamici
Epcoritamab ha indotto una deplezione rapida e prolungata delle cellule B circolanti (definita come conta di cellule B CD19 ≤ 10 cellule/µL), in soggetti che hanno cellule B rilevabili all’inizio del trattamento. Il 21% dei soggetti (n = 33) affetti da DLBCL e il 50% dei soggetti (n = 56) affetti da FL avevano cellule B circolanti rilevabili all’inizio del trattamento. Nel Ciclo 1, dopo ogni dose è stata immediatamente osservata una riduzione transitoria delle cellule T circolanti, seguita, nei cicli successivi, dall’espansione delle cellule T.
Nello studio GCT3013-01, a seguito della somministrazione sottocutanea di epcoritamab secondo lo schema posologico raccomandato con dose incrementale in 2 fasi in pazienti affetti da LBCL, si sono verificati aumenti transitori e modesti, per lo più dopo la prima dose completa (48 mg), dei livelli circolanti di citochine specifiche (IFN-γ, TNFα, IL-6, IL-2 e IL-10), con livelli di picco tra 1 e 4 giorni dopo la somministrazione. I livelli di citochine sono tornati alle condizioni basali prima della successiva dose completa, tuttavia è stato possibile osservare aumenti delle citochine dopo il Ciclo 1. Nello studio GCT3013-01, a seguito della somministrazione sottocutanea di epcoritamab secondo lo schema posologico raccomandato con dose incrementale in 3 fasi in pazienti affetti da FL, i livelli di IL-6 mediani associati a un rischio di CRS sono rimasti costantemente bassi dopo ciascuna dose nel Ciclo 1 e oltre, in particolare dopo la prima dose completa, rispetto ai pazienti che hanno ricevuto la dose incrementale in 2 fasi.
Immunogenicità
Anticorpi anti-farmaco (ADA) sono stati comunemente rilevati. L’incidenza di ADA emergenti dal trattamento secondo lo schema posologico con dose incrementale in 2 fasi (0,16/0,8/48 mg) nella popolazione combinata di DLBCL e FL è stata del 3,4% (3,4% positivi, 93,9% negativi e 2,7% indeterminati, N = 261 pazienti valutabili) e del 3,3% (3,3% positivi, 95% negativi e 1,7% indeterminati, N = 60 pazienti valutabili), rispettivamente negli studi GCT3013-01 e GCT3013-04. Nello studio GCT3013-01, l’incidenza di ADA emergenti dal trattamento secondo il regime posologico con dose incrementale in 3 fasi (0,16/0,8/3/48 mg) nella coorte di ottimizzazione nell’FL è stata del 7% (7% positivi, 91,5% negativi e 1,4% indeterminati, N = 71 pazienti valutabili). Un soggetto è classificato come indeterminato se il paziente viene confermato come positivo agli ADA al basale ma non vi è positività confermata durante il trattamento, oppure in presenza di tale positività agli ADA durante il trattamento se i titoli risultano pari o inferiori rispetto al basale.
Nello studio M20-638 si sono sviluppati anticorpi anti-epcoritamab nel 2,1% (5/238) dei pazienti con FL trattati con epcoritamab in associazione con lenalidomide e rituximab (fino a 12 cicli).
Non è stata osservata nessuna evidenza dell’impatto degli ADA su farmacocinetica, efficacia o sicurezza, tuttavia i dati sono ancora limitati. Gli anticorpi neutralizzanti non sono stati valutati.
Efficacia e sicurezza clinica
Linfoma diffuso a grandi cellule B
Lo studio GCT3013-01 è stato uno studio in aperto, multicoorte, multicentrico, a braccio singolo, che ha valutato epcoritamab come monoterapia in pazienti con linfoma a grandi cellule B (LBCL) recidivato o refrattario, incluso il linfoma diffuso a grandi cellule B (DLBCL), dopo due o più linee di terapia sistemica. Lo studio includeva una parte con incremento della dose e una parte di espansione. La parte di espansione dello studio ha incluso una coorte con linfoma non Hodgkin aggressivo (aNHL), una coorte con NHL indolente (iNHL) e una coorte con linfoma a cellule mantellari (MCL). La coorte principale aNHL era costituita da pazienti con LBCL (N = 157), inclusi pazienti con DLBCL (N = 139, 12 dei quali con riarrangiamenti di MYC, BCL2 e/o BCL6, ovvero DH/TH), con linfoma a cellule B di alto grado (HGBCL) (N = 9), con linfoma follicolare di Grado 3B (FL) (N = 5) e pazienti con linfoma a cellule B primitivo del mediastino (PMBCL) (N = 4). Nella coorte DLBCL, il 29% dei pazienti (40/139) aveva un DLBCL trasformato da linfoma indolente. I pazienti inclusi nello studio dovevano avere un tumore a cellule B mature CD20+ documentato, secondo quanto previsto dalla classificazione WHO del 2016 o dalla classificazione WHO del 2008, sulla base di un referto anatomo-patologico rappresentativo, essere in recidiva o progressione dopo un precedente trapianto di cellule staminali autologhe ematopoietiche (HSCT) o non essere idonei per l’HSCT autologo; erano inclusi pazienti che avevano una conta linfocitaria < 5×10⁹/L e pazienti sottoposti ad almeno una precedente terapia contenente anticorpi monoclonali anti-CD20. Lo studio ha escluso i pazienti con coinvolgimento del sistema nervoso centrale (SNC) da parte del linfoma, precedente trattamento con HSCT allogenico o trapianto di organo solido, malattie infettive croniche in corso, tutti i pazienti con nota compromissione dell’immunità T-cellulare, una clearance della creatinina inferiore a 45 mL/min, alanina aminotransferasi > 3 volte il limite superiore della norma, frazione di eiezione cardiaca inferiore al 45% e malattia cardiovascolare clinicamente
significativa nota. L’efficacia è stata valutata in 139 pazienti con DLBCL che avevano ricevuto almeno una dose di epcoritamab s.c. in cicli di 4 settimane, ovvero 28 giorni. La monoterapia con epcoritamab è stata somministrata secondo lo schema posologico raccomandato con dose incrementale in 2 fasi come segue:
Ciclo 1: epcoritamab 0,16 mg il 1° Giorno, 0,8 mg l’8° Giorno, 48 mg il 15° Giorno e il
22° Giorno
- Cicli 2-3: epcoritamab 48 mg il 1°, 8°, 15° e 22° Giorno
- Cicli 4-9: epcoritamab 48 mg il 1° e il 15° Giorno
- Cicli 10 e successivi: epcoritamab 48 mg il 1° Giorno
I pazienti hanno continuato a ricevere epcoritamab fino alla progressione della malattia o ad una inaccettabile tossicità.
Caratteristiche demografiche e basali sono mostrate nella Tabella 10.
Tabella 10 Caratteristiche demografiche e basali dei pazienti con DLBCL nello studio GCT3013-01
| Caratteristiche | (N = 139) |
| Età | |
| Mediana, anni (min, max) | 66 (22; 83) |
| < 65 anni, n (%) | 66 (47) |
| da 65 a < 75 anni, n (%) | 44 (32) |
| ≥ 75 anni, n (%) | 29 (21) |
| Uomini, n (%) | 85 (61) |
| Etnia, n (%) | |
| Bianchi | 84 (60) |
| Asiatici | 27 (19) |
| Altra | 5 (4) |
| Non specificata | 23 (17) |
| Valutazione delle condizioni (Performance status) secondo l’ECOG, n (%) | |
| 0 | 67 (48) |
| 1 | 67 (48) |
| 2 | 5 (4) |
| Stadio della malattiac alla diagnosi iniziale, n (%) | |
| III | 16 (12) |
| IV | 86 (62) |
| Numero di precedenti linee di terapia anti-linfoma | |
| Mediana (min, max) | 3 (2; 11) |
| 2, n (%) | 41 (30) |
| 3, n (%) | 47 (34) |
| ≥ 4, n (%) | 51 (37) |
| Storia della malattia DLBCL, n (%) | |
| DLBCL de novo | 97 (70) |
| DLBCL trasformato da linfoma indolente | 40 (29) |
| Analisi FISH centralizzatad, N = 88 | |
| Linfoma double hit/triple hit, n (%) | 12 (14) |
| Precedente HSCT autologo | 26 (19) |
| Terapia precedente, n (%) | |
| CAR-T precedente | 53 (38) |
| Malattia refrattaria primariaa | 82 (59) |
| Refrattaria a ≥ 2 linee consecutive di precedente terapia anti-linfomab | 104 (75) |
| Refrattaria all’ultima linea di terapia antineoplastica | 114 (82) |
| Caratteristiche | (N = 139) |
| sistemicab | |
| Refrattaria a una precedente terapia anti-CD20 | 117 (84) |
| Refrattaria a CAR-T | 39 (28) |
a Un paziente viene considerato refrattario primario se è refrattario alla terapia anti-linfoma di prima linea. b Un paziente viene considerato refrattario se manifesta una progressione di malattia durante la terapia o una progressione di malattia entro < 6 mesi dal completamento della terapia. Il paziente viene considerato recidivato se presenta una recidiva della malattia ≥ 6 mesi dopo il completamento della terapia. c Secondo il sistema di stadiazione di Ann Arbor. d La successiva analisi (post-hoc) FISH del laboratorio centrale è stata eseguita su sezioni diagnostiche di tessuto tumorale disponibile, al basale, da 88 pazienti con DLBCL. | |
L’obiettivo primario (primary endpoint) di efficacia era il tasso di risposta globale (ORR) determinato dai criteri di Lugano (2014), come valutato dal Comitato di revisione indipendente (Independent Review committee –IRC). La durata mediana dei controlli (follow-up) è stata 15,7 mesi (intervallo: da 0,3 a 23,5 mesi). La durata mediana dell’esposizione è stata di 4,1 mesi (intervallo: da 0 a 23 mesi).
Tabella 11 Risultati di efficacia in pazienti con DLBCLa, nello studio GCT3013-01
| Obiettivo (Endpoint) Valutazione dell’IRC | Epcoritamab (N = 139) |
| ORRb, n (%) | 86 (62) |
| (IC al 95%) | (53,3; 70) |
| CRb, n (%) | 54 (39) |
| (IC al 95%) | (30,7; 47,5) |
| PR, n (%) | 32 (23) |
| (IC al 95%) | (16,3; 30,9) |
| DORb | |
| Mediana (IC al 95%), mesi | 15,5 (9,7; NR) |
| DOCRb | |
| Mediana (IC al 95%), mesi | NR (12,0; NR) |
| TTR, mediana (intervallo), mesi | 1,4 (1; 8,4) |
IC = intervallo di confidenza; CR = risposta completa; DOR = durata della risposta; DOCR = durata della risposta completa; IRC = comitato di revisione indipendente; ORR = tasso di risposta globale; PR = risposta parziale; TTR = tempo alla risposta a Determinato sulla base dei criteri di Lugano (2014) come da valutazione del comitato di revisione indipendente (IRC) b Sono stati inclusi pazienti con PD iniziale secondo Lugano o IR secondo LYRIC che successivamente hanno ottenuto la PR/CR. | |
Il tempo mediano alla CR è stato 2,6 mesi (intervallo: da 1,2 a 10,2 mesi).
Linfoma follicolare
M20-638
Lo studio M20-638 è stato uno studio multicentrico, randomizzato, in aperto, che ha valutato epcoritamab in associazione con lenalidomide e rituximab in pazienti con linfoma follicolare (FL) recidivato o refrattario dopo una linea di terapia precedente. I pazienti sono stati randomizzati a ricevere epcoritamab in associazione con lenalidomide e rituximab o solo lenalidomide e rituximab. Lo studio ha incluso pazienti con FL classico confermato istologicamente (FL precedentemente di
Grado 1-3a), in stadio II, III o IV, senza evidenza di trasformazione istologica in linfoma aggressivo e malattia con CD20+ sulla base del referto patologico rappresentativo più recente, secondo la 5a edizione della classificazione dell’OMS, malattia R/R dopo il trattamento con almeno un regime anti-linfoma precedente contenente un anticorpo monoclonale anti-CD20 in associazione con chemioterapia, valutazione delle condizioni (Performance status) secondo lo Eastern Cooperative Oncology Group (ECOG) da 0 a 2, nessuna refrattarietà documentata a lenalidomide, nessuna esposizione a lenalidomide nei 12 mesi precedenti alla randomizzazione e necessità di iniziare il trattamento secondo la determinazione dello sperimentatore sulla base dei sintomi e/o al carico della malattia (ad es. criteri GELF). Lo studio ha escluso i pazienti con coinvolgimento noto del SNC da parte del linfoma, trapianto allogenico precedente, malattie infettive attive note, nota compromissione dell’immunità T-cellulare, clearance della creatinina < 50 mL/min, alanina aminotransferasi > 3 volte il limite superiore della norma e malattia cardiovascolare clinicamente significativa. I pazienti hanno ricevuto epcoritamab in cicli di 28 giorni per un totale di 12 cicli o fino alla progressione della malattia
o ad una inaccettabile tossicità, a seconda di quale evento si sia verificato per primo.
Lo schema posologico raccomandato di epcoritamab con dose incrementale in 3 fasi era il seguente:
Ciclo 1: epcoritamab 0,16 mg il 1° Giorno, 0,8 mg l’8° Giorno, 3 mg il 15° Giorno e 48 mg il
22° Giorno
- Cicli 2-3: epcoritamab 48 mg il 1°, l’8°, il 15° e il 22° Giorno
- Cicli 4-12: epcoritamab 48 mg il 1° Giorno
In entrambi i bracci di trattamento, lenalidomide è stato somministrato per via orale a una dose di 20 mg una volta al giorno dal 1° al 21°Giorno per 12 cicli, mentre rituximab è stato somministrato per via endovenosa a una dose di 375 mg/m2 il 1°, l’8°, il 15° e il 22° Giorno del Ciclo 1, seguito dalla somministrazione il 1° Giorno dei Cicli 2-5.
Le caratteristiche basali demografiche e correlate alla malattia mostrate nella Tabella 12 sono basate sulla popolazione intent to treat (ITT).
Tabella 12 Caratteristiche basali demografiche e correlate alla malattia dei pazienti con FL recidivato o refrattario nello studio M20-638
| Parametro | Epcoritamab + lenalidomide e rituximab (N=243) | Lenalidomide e rituximab (N=245) |
| Età, anni | ||
| Mediana (intervallo) | 60 (30; 84) | 63 (24; 89) |
| Fascia di età, n (%) | ||
| < 65 anni | 155 (64) | 139 (57) |
| da 65 a < 75 anni | 68 (28) | 71 (29) |
| ≥ 75 anni | 20 (8) | 35 (14) |
| Sesso, n (%) | ||
| Uomini | 139 (57) | 138 (56) |
| Etnia, n (%) | ||
| Bianchi | 168 (71) | 184 (76) |
| Asiatici | 63 (27) | 54 (22) |
| Neri o afro-americani | 6 (3) | 2 (0,8) |
| Indiani americani o nativi dell’Alaska | 0 | 1 (0,4) |
| Multipla | 1 (0,4) | 1 (0,4) |
| Mancante | 5 | 3 |
| Performance status secondo l’ECOG, n (%) | ||
| 0 | 166 (68) | 170 (69) |
| 1 | 72 (30) | 68 (28) |
| 2 | 5 (2) | 7 (3) |
| Stadiazione di Ann Arbor, n (%) | ||
| II | 37 (15) | 44 (18) |
| III | 74 (31) | 68 (28) |
| IV | 132 (54) | 133 (54) |
| Malattia voluminosaa, n (%) | 76 (32) | 84 (35) |
| Punteggio FLIPI al basale, n (%) | ||
| 0-1 | 63 (26) | 56 (23) |
| 2 | 79 (33) | 76 (31) |
| 3-5 | 100 (41) | 113 (46) |
| Numero di precedenti linee di terapia | ||
| Mediana (min, max) | 1 (1, 7) | 1 (1, 6) |
| 1, n (%) | 145 (60) | 141 (58) |
| 2, n (%) | 58 (24) | 61 (25) |
| ≥ 3, n (%) | 40 (17) | 43 (18) |
| SCT precedente, n (%) | 23 (10) | 18 (7) |
| Refrattaria all’ultima linea di terapia, n (%) | 84 (35) | 82 (34) |
| Refrattaria alla terapia sia anti-CD20 sia con alchilanti, n (%) | 91 (37) | 91 (37) |
| POD24, n (%) | 106 (44) | 93 (38) |
ECOG = Eastern Cooperative Oncology Group; FLIPI = indice prognostico internazionale del linfoma follicolare; SCT = trapianto di cellule staminali; POD24 = progressione della malattia entro 24 mesi. a Linfonodale o extra-linfonodale > 6 cm. | ||
L’efficacia è stata stabilita sulla base di due endpoint primari, costituiti dalla sopravvivenza libera da progressione (PFS) e tasso di risposta globale (ORR) determinati secondo i criteri di Lugano (2014), come valutato dal Comitato di Revisione Indipendente (Independent Review Committee, IRC). Ulteriori endpoint di efficacia includevano la risposta completa (CR) e la sopravvivenza globale (OS). Lo studio M20-638 ha dimostrato un miglioramento statisticamente significativo sia nella PFS che nell’ORR secondo la valutazione dell’IRC per epcoritamab in associazione con lenalidomide e rituximab rispetto a solo lenalidomide e rituximab. Nella popolazione ITT, la durata mediana del follow-up dello studio nei pazienti randomizzati a epcoritamab in associazione con lenalidomide e rituximab è stata di 14,8 mesi (intervallo: 0-31). La durata mediana del follow-up dello studio nei pazienti randomizzati a ricevere solo lenalidomide e rituximab è stata di 14,6 mesi (intervallo: 0-30). I risultati di efficacia sono riepilogati nella Tabella 13.
Tabella 13: Risultati di efficacia nello studio M20-638 in pazienti con FL recidivato o refrattario
| Endpointa | Epcoritamab + lenalidomide e rituximab | Lenalidomide e rituximab |
| (N=243) | (N=245) | |
| PFSb | ||
| Numero di eventi, n (%) | 23 (9) | 75 (31) |
| Progressione della malattia | 19 (83) | 63 (84) |
| Morte | 4 (17) | 12 (16) |
| Mediana (IC al 95%), mesi | NR (21,9; NR) | 11.2 (10,5; NR) |
| Hazard ratioc (IC al 95%) | 0,21 (0,13; 0,33) | |
| Valore pd | < 0,0001 | |
| ORRb, e, n (%) | 111 (96) | 94 (81) |
| (IC al 95%) | (90,2; 98,6) | (72,7; 87,7) |
| Valore pf | < 0,0001 | |
| CRRb, n (%) | 181 (74) | 106 (43) |
| (IC al 95%) | (68,5; 79,8) | (37,0; 49,7) |
| Valore pf | < 0,0001 | |
| OS | ||
| Endpointa | Epcoritamab + lenalidomide e rituximab | Lenalidomide e rituximab |
| Numero di eventi, n (%) | 10 (4,1) | 25 (10,2) |
| Mediana (IC al 95%), mesi | NR (NR; NR) | NR (NR; NR) |
| HR (IC al 95%)g | 0,38 (0,18; 0,80) | |
PFS = sopravvivenza libera da progressione; IC = intervallo di confidenza; NR = non raggiunta; CRR = tasso di risposta completa; ORR = tasso di risposta globale; OS = sopravvivenza globale a Determinato sulla base dei criteri di Lugano con PET-CT (2014) come valutato dal Comitato di revisione indipendente (Independent Review committee, IRC). b PFS, ORR e CRR hanno dimostrato superiorità statistica per il braccio epcoritamab in associazione con lenalidomide e rituximab rispetto al braccio lenalidomide e rituximab al cut-off dei dati del 10 gennaio 2025, con una durata mediana del follow-up di 10,4 mesi. c Hazard ratio con rischi proporzionali di Cox stratificato per anamnesi patologica e area geografica. d Valore p (a una coda) dei ranghi logaritmici stratificato per anamnesi patologica e area geografica. e ORR definito come percentuale di pazienti con risposta globale migliore (BOR) di CR o PR come valutato sulla base dei criteri di Lugano con PET-CT (2014), ORR è stato valutato nei primi 232 pazienti randomizzati, 116 per ciascun braccio. f Il valore p (a una coda) è derivato da un test di Cochran-Mantel-Haenszel stratificato per anamnesi patologica e area geografica. g L’analisi dell’OS non ha raggiunto la significatività statistica alla data di cutoff del 24 maggio 2025 e verrà nuovamente valutata in un momento successivo. | ||
La curva di Kaplan-Meier per la PFS come determinata dai criteri di Lugano (2014) secondo la valutazione dell’IRC è mostrata nella Figura 1.
Figura 1: Grafico di Kaplan-Meier della PFS (popolazione ITT) nello studio M20-638
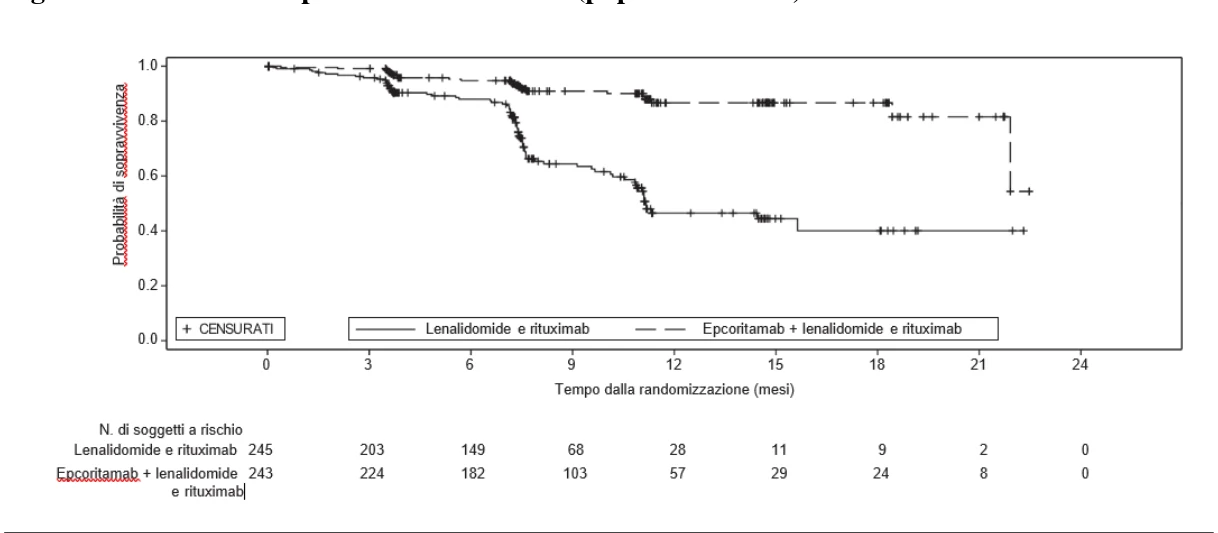
La curva di Kaplan-Meier per la OS è mostrata nella Figura 2.
Figura 2: Grafico di Kaplan-Meier della OS (popolazione ITT) nello studio M20-638
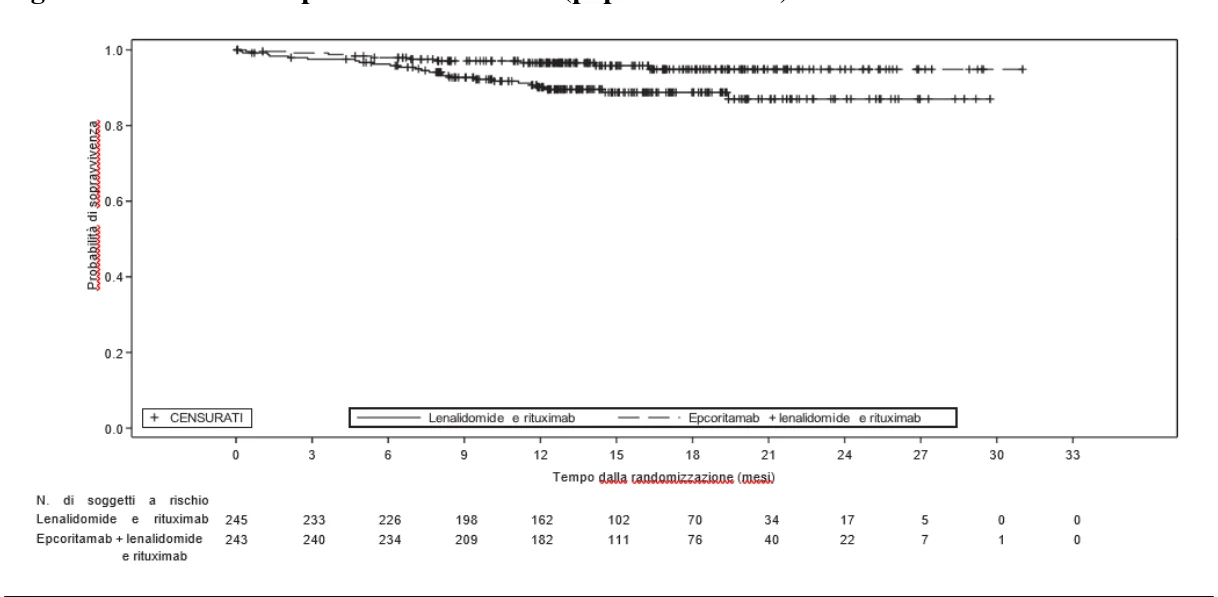
GCT3013-01
Lo studio GCT3013-01 è stato uno studio in aperto, multicoorte, multicentrico, a braccio singolo che ha valutato epcoritamab come monoterapia in pazienti con linfoma follicolare (FL) recidivato o refrattario, dopo due o più linee di terapia sistemica. Lo studio comprendeva una parte con incremento graduale della dose, una parte di espansione e una parte di ottimizzazione della dose incrementale in 3 fasi. La parte di espansione dello studio ha incluso una coorte con linfoma non Hodgkin aggressivo (aNHL), una coorte con NHL indolente (iNHL) e una coorte con linfoma a cellule mantellari (MCL). La coorte principale iNHL includeva pazienti con FL. I pazienti inclusi nello studio dovevano avere un tumore a cellule B mature CD20+ documentato, secondo quanto previsto dalla classificazione WHO del 2016 o dalla classificazione WHO del 2008, sulla base di un referto anatomo-patologico rappresentativo con FL 1-3A confermato istologicamente alla diagnosi iniziale, senza evidenza clinica
o patologica di trasformazione. Tutti i pazienti avevano malattia recidivata o refrattaria all’ultima linea di terapia precedente ed erano stati sottoposti ad almeno 2 linee di terapia antineoplastica sistemica, inclusa almeno 1 terapia contenente anticorpi monoclonali anti-CD20 e un agente alchilante o lenalidomide. Lo studio ha escluso i pazienti con coinvolgimento del SNC da parte del linfoma, HSCT allogenico o trapianto di organo solido, malattie infettive attive in corso, tutti i pazienti con nota compromissione dell’immunità T-cellulare, una clearance della creatinina inferiore a 45 mL/min, alanina aminotransferasi > 3 volte il limite superiore della norma e frazione di eiezione cardiaca inferiore al 45%. L’efficacia è stata valutata in 128 pazienti che avevano ricevuto epcoritamab per via sottocutanea (s.c.) in cicli di 4 settimane, ovvero 28 giorni. Epcoritamab è stato somministrato in monoterapia, secondo un regime con dose incrementale in 2 fasi, come segue:
Ciclo 1: epcoritamab 0,16 mg il 1° Giorno, 0,8 mg l’8° Giorno, 48 mg il 15° Giorno e 48 mg il
22° Giorno
- Cicli 2-3: epcoritamab 48 mg il 1°, 8°, 15° e 22° Giorno
- Cicli 4-9: epcoritamab 48 mg il 1° e il 15° Giorno
- Cicli 10 e successivi: epcoritamab 48 mg il 1° Giorno
I pazienti hanno continuato a ricevere epcoritamab fino alla progressione della malattia o ad una inaccettabile tossicità.
Il numero mediano di cicli iniziati è stato 8 e il 60% ha ricevuto 6 cicli.
Le caratteristiche demografiche e basali sono mostrate nella Tabella 14.
Tabella 14 Caratteristiche demografiche e basali dei pazienti con FL nello studio GCT3013-01
| Caratteristiche | (N = 128) |
| Età | |
| Mediana, anni (min, max) | 65 (39; 84) |
| < 65 anni, n (%) | 61 (48) |
| da 65 a < 75 anni, n (%) | 50 (39) |
| ≥ 75 anni, n (%) | 17 (13) |
| Uomini, (%) | 79 (62) |
| Etnia, n (%) | |
| Bianchi | 77 (60) |
| Asiatici | 7 (6) |
| Altra | 2 (1,6) |
| Non specificata | 42 (33) |
| Performance status secondo l’ECOG, n (%) | |
| 0 | 70 (55) |
| 1 | 51 (40) |
| 2 | 7 (6) |
| Numero di precedenti linee di terapia, n (%) | |
| Mediana (min, max) | 3 (2; 9) |
| 2 | 47 (37) |
| 3 | 41 (32) |
| ≥ 4 | 40 (31) |
| Stadiazione di Ann Arbor; (%) | |
| Stadio III/IV | 109 (85) |
| FLIPI al basale, n (%) | |
| 2 | 31 (24) |
| 3- 5 | 78 (61) |
| Malattia voluminosa, n (%) | 33 (26) |
| Terapia precedente, n (%) | |
| Trapianto di cellule staminali autologhe | 24 (19) |
| Terapia con cellule T con recettore chimerico per l’antigene (CAR) | 6 (5) |
| Terapia con rituximab più lenalidomide | 27 (21) |
| PI3K-inibitore | 29 (23) |
| Progressione della malattia entro 24 mesi dalla prima terapia sistemica | 67 (52) |
| Refrattaria a: | |
| ≥ 2 linee consecutive di precedente terapia anti-linfoma | 70 (55) |
| Ultima linea di terapia antineoplastica sistemica | 88 (69) |
| Precedente terapia con anticorpo monoclonale anti-CD20 | 101 (79) |
| Sia a terapia con anticorpo monoclonale anti-CD20 sia a terapia con alchilanti | 90 (70) |
L’efficacia è stata stabilita sulla base del tasso di risposta globale (ORR) determinato dai criteri di Lugano (2014), come valutato dal Comitato di revisione indipendente (Independent Review committee, IRC). Il follow-up mediano per la DOR è stato di 16,2 mesi. I risultati di efficacia sono riepilogati nella Tabella 15.
Tabella 15 Risultati di efficacia in pazienti con FL nello studio GCT3013-01
| Obiettivo (Endpoint) a Valutazione dell’IRC | Epcoritamab (N = 128) |
| ORRb, n (%) | 106 (83) |
| (IC al 95%) | (75,1; 88,9) |
| CRb, n (%) | 81 (63) |
| (IC al 95%) | (54,3; 71,6) |
| PRb, (n, %) | 25 (20) |
| (IC al 95%) | (13,1; 27,5) |
| DORb | |
| Mediana (IC al 95%), mesi | 21,4 (13,7; NR) |
| DOCRb | |
| Mediana (IC al 95%), mesi | NR (21,4; NR) |
| Stima a 12 mesi, % (IC al 95%) | 78,6 (67,3; 86,4) |
| TTR, mediana (intervallo), mesi | 1,4 (1; 3) |
IC = intervallo di confidenza; CR = risposta completa; DOR = durata della risposta; DOCR = durata della risposta completa; IRC = comitato di revisione indipendente; ORR = tasso di risposta globale; PFS = sopravvivenza libera da progressione; TTR = tempo alla risposta a Determinato sulla base dei criteri di Lugano (2014), come da valutazione del comitato di revisione indipendente (IRC) b Sono stati inclusi pazienti con PD iniziale secondo Lugano o IR secondo LYRIC che successivamente hanno ottenuto la PR/CR. | |
Il tempo mediano alla CR è stato di 1,5 mesi (intervallo: da 1,2 a 11,1 mesi).
Popolazione pediatrica
L’Agenzia europea per i medicinali ha rinviato l’obbligo di presentare i risultati degli studi con epcoritamab in uno o più sottogruppi della popolazione pediatrica per il trattamento dei tumori maligni delle cellule B mature descritta nella decisione del piano d’indagine pediatrica (Paediatric investigation plan, PIP), nell’indicazione autorizzata (vedere paragrafo 4.2 per informazioni sull’uso pediatrico).
Approvazione subordinata a condizioni
Questo medicinale è stato autorizzato con procedura “subordinata a condizioni”. Ciò significa che devono essere forniti ulteriori dati su questo medicinale.
L’Agenzia europea per i medicinali esaminerà almeno annualmente le nuove informazioni su questo medicinale e il riassunto delle caratteristiche del prodotto (RCP) verrà aggiornato, se necessario.
5.2 Proprietà farmacocinetiche
Epcoritamab in monoterapia
Dopo la somministrazione sottocutanea di epcoritamab, la farmacocinetica di popolazione è stata descritta da un modello a due compartimenti con assorbimento sottocutaneo di primo ordine ed eliminazione del farmaco target-mediata. Per epcoritamab, la variabilità farmacocinetica da moderata a elevata è stata osservata e caratterizzata da variabilità inter-individuale (IIV) compresa tra 25,7% e 137,5% del coefficiente di variazione (CV) per i parametri farmacocinetici di epcoritamab.
Nei pazienti affetti da LBCL nello studio GCT3013-01, utilizzando modelli farmacocinetici di popolazione, sulla base della stima di esposizioni individuali, a seguito della dose sottocutanea di 48 mg di epcoritamab secondo lo schema posologico raccomandato con dose incrementale in 2 fasi, alla fine dello schema posologico settimanale, la media geometrica (% CV) della Cmax di epcoritamab è 10,8 mcg/mL (41,7%) e la AUC0-7d è 68,9 giorno*mcg/mL (45,1%). La Ctrough alla 12a
Settimana è 8,4 (53,3%) mcg/mL. La media geometrica (% CV) della Cmax di epcoritamab, alla fine dello schema q2w, è 7,52 mcg/mL (41,1%) e la AUC0-14d è 82,6 giorno*mcg/mL (49,3%). La Ctrough per lo schema q2W è 4,1 (73,9%) mcg/mL. La media geometrica (% CV) della Cmax di epcoritamab, allo stato stazionario durante lo schema q4w, è 4,76 mcg/mL (51,6%) e la AUC0-28d è 74,3 giorno*mcg/mL (69,5%). La Ctrough per lo schema q4W è 1,2 (130%) mcg/mL.
I parametri dell’esposizione a epcoritamab nei pazienti affetti da FL sono risultati coerenti con quelli osservati nei pazienti affetti da LBCL. L’esposizione a epcoritamab è stata simile tra i soggetti con FL trattati secondo lo schema posologico con dose incrementale in 3 fasi e quelli trattati secondo lo schema posologico con dose incrementale a 2 fasi, eccetto per concentrazioni di valle transitoriamente più basse, come previsto, al Ciclo 1 15° Giorno dopo la seconda dose intermedia (3 mg) secondo lo schema posologico con dose incrementale in 3 fasi, rispetto alla prima dose completa di 48 mg secondo lo schema con dose incrementale in 2 fasi.
Assorbimento
Nei pazienti con LBCL che hanno ricevuto la dose completa di 48 mg, il picco delle concentrazioni si è verificato attorno ai 3-4 giorni (Tmax).
Distribuzione
Sulla base del modello di PK della popolazione, la media geometrica (% CV) del volume centrale di distribuzione è 8,27 L (27,5%) e, allo stato stazionario, il volume di distribuzione apparente è 25,6 L (81,8%).
Biotrasformazione
La via metabolica di epcoritamab non è stata studiata direttamente. Come altre terapie proteiche, si prevede che epcoritamab venga degradato in piccoli peptidi e aminoacidi attraverso vie cataboliche.
Eliminazione
Si prevede che epcoritamab subisca una clearance mediata dalla saturazione dell’obiettivo (target). La media geometrica (% CV) della clearance (L/die) è 0,441 (27,8%). L’emivita di epcoritamab dipende dalla concentrazione. Dal modello di PK di popolazione della dose completa di epcoritamab (48 mg) e sulla base della frequenza di somministrazione, l’emivita media geometrica derivata variava da 22 a 25 giorni.
Epcoritamab in associazione con lenalidomide e rituximab
Non sono state osservate differenze clinicamente significative nella farmacocinetica di epcoritamab (AUC del Ciclo 1 e Cavg dei Cicli 1–3 entro una differenza della media geometrica pari rispettivamente al 2% e al 23,7%) quando epcoritamab è stato somministrato in associazione con lenalidomide e rituximab rispetto a quando è stato somministrato in monoterapia.
Popolazioni speciali
Non sono stati osservati effetti clinicamente importanti sulla farmacocinetica di epcoritamab (AUC del Ciclo 1 entro il 36% circa) sulla base di età (da 20 a 89 anni), sesso o etnia (bianchi, asiatici e altri), compromissione renale da lieve a moderata, clearance della creatinina (CLcr da ≥ 30 mL/min a < 90 mL/min) e compromissione epatica lieve (bilirubina totale ≤ ULN e AST > ULN, o bilirubina totale da 1 a 1,5 volte l’ULN e qualsiasi AST) e dopo aver tenuto conto delle differenze di peso corporeo. Non sono stati studiati pazienti con malattia renale da severa a terminale (CLcr < 30 mL/min) o severa compromissione epatica (bilirubina totale > 3 volte l’ULN e qualsiasi AST). Sono disponibili dati molto limitati sulla compromissione epatica moderata (bilirubina totale da > 1,5 a 3 volte l’ULN e qualsiasi AST, N = 1). Pertanto, in tali popolazioni, la farmacocinetica di epcoritamab non è nota.
Come altre proteine terapeutiche, il peso corporeo (da 39 a 172 kg) ha un effetto statisticamente significativo sulla farmacocinetica di epcoritamab. Considerando le esposizioni in pazienti con peso corporeo basso (ad es. 46 kg) o elevato (ad es. 105 kg), e nelle varie categorie di peso corporeo (< 65 kg, 65-< 85, ≥ 85), sulla base dell’analisi esposizione-risposta e dei dati clinici, l’effetto sulle esposizioni non è clinicamente rilevante.
Popolazione pediatrica
Nei pazienti pediatrici, la farmacocinetica di epcoritamab non è stata stabilita.
5.3 Dati preclinici di sicurezza
Farmacologia e/o tossicologia animale
Negli animali, non sono stati condotti studi di tossicità riproduttiva o dello sviluppo con epcoritamab. Nelle scimmie cinomolghe (cynomolgus) sono stati osservati effetti generalmente coerenti con il meccanismo d’azione farmacologico di epcoritamab. Questi risultati includevano segni clinici avversi correlati alla dose (tra cui vomito, attività diminuita e mortalità a dosi elevate) e rilascio di citochine, alterazioni ematologiche reversibili, deplezione reversibile delle cellule B nel sangue periferico e diminuzione reversibile della cellularità linfoide nei tessuti linfoidi secondari.
Mutagenicità
Non sono stati condotti studi sulla mutagenicità con epcoritamab.
Carcinogenicità
Non sono stati condotti studi sulla carcinogenicità con epcoritamab.
Compromissione della fertilità
Non sono stati condotti studi sulla fertilità degli animali con epcoritamab, tuttavia, in uno studio di tossicità generale per via endovenosa della durata di 5 settimane, epcoritamab non ha causato alterazioni tossicologiche negli organi riproduttivi di scimmie cinomolghe (cynomolgus) di sesso maschile o femminile a dosi fino a 1 mg/kg/settimana. Le esposizioni AUC (media temporale su 7 giorni), alla dose elevata nelle scimmie cinomolghe (cynomolgus), erano simili a quelle nei pazienti (AUC0-7d) che ricevevano la dose raccomandata.
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Sodio acetato triidrato
Acido acetico
Sorbitolo (E420)
Polisorbato 80
Acqua per preparazioni iniettabili
6.2 Incompatibilità
In assenza di studi di compatibilità, questo medicinale non deve essere miscelato con altri medicinali e/o diluenti ad eccezione di quelli elencati nel paragrafo 6.6.
6.3 Periodo di validità
Flaconcino non aperto
2 anni.
Epcoritamab diluito o preparato
La stabilità chimica e fisica durante l’uso è stata dimostrata per 24 ore a 2-8 °C, e fino a 12 ore a temperatura ambiente (20-25 °C).
Da un punto di vista microbiologico, il prodotto deve essere utilizzato immediatamente. Se non utilizzato immediatamente, i tempi e le condizioni di conservazione in uso sono responsabilità dell’utente e normalmente non dovrebbero superare le 24 ore a 2-8 °C, a meno che la diluizione non sia avvenuta in condizioni asettiche controllate e validate.
Ridurre al minimo l’esposizione alla luce solare. Lasciare che la soluzione di epcoritamab raggiunga la temperatura ambiente prima della somministrazione. Smaltire la soluzione di epcoritamab inutilizzata una volta superato il tempo di conservazione consentito.
6.4 Precauzioni particolari per la conservazione
Conservare e trasportare in frigorifero (da 2 °C a 8 °C),
Non congelare.
Tenere il flaconcino nell’imballaggio esterno per proteggere il medicinale dalla luce.
Per le condizioni di conservazione dopo la diluizione/la prima apertura, vedere paragrafo 6.3.
6.5 Natura e contenuto del contenitore
Flaconcino di vetro di tipo I con tappo in gomma bromobutilica, rivestito di fluoropolimero nel punto di contatto e sigillo in alluminio con tappo rimovibile in plastica azzurra, contenente 4 mg per 0,8 mL di soluzione iniettabile.
Ogni confezione contiene un flaconcino.
6.6 Precauzioni particolari per lo smaltimento e la manipolazione
Preparazione di epcoritamab
Questo intero paragrafo deve essere letto attentamente prima della preparazione di epcoritamab. Determinate dosi (la dose iniziale (0,16 mg) e la dose intermedia (0,8 mg)) di epcoritamab richiedono la diluizione prima della somministrazione. Epcoritamab può essere diluito utilizzando due metodi diversi: il metodo del flaconcino o il metodo della siringa.
Si devono seguire tutte le istruzioni sotto riportate poiché una preparazione non corretta può determinare una dose non corretta.
Epcoritamab deve essere preparato e somministrato da un operatore sanitario come iniezione sottocutanea.
Ogni flaconcino di epcoritamab è esclusivamente monouso.
Ogni flaconcino contiene un’eccedenza che consente di prelevare la quantità nominale indicata.
La somministrazione di epcoritamab avviene nel corso di cicli di 28 giorni, seguendo lo schema posologico descritto al paragrafo 4.2.
Epcoritamab deve essere ispezionato visivamente prima della somministrazione, per escludere la presenza di particolato e alterazione del colore. La soluzione iniettabile deve essere una soluzione da
incolore a leggermente gialla. Non usare se la soluzione presenta alterazioni del colore o è torbida o se sono presenti particelle estranee.
Epcoritamab deve essere preparato utilizzando una tecnica asettica. La filtrazione della soluzione diluita non è necessaria.
Preparazione di epcoritamab diluito utilizzando il metodo del flaconcino sterile vuoto
Istruzioni per la preparazione della dose iniziale da 0,16 mg – 2 diluizioni necessarie – metodo del flaconcino sterile vuoto
Utilizzare una siringa, un flaconcino e un ago di dimensioni adeguate per ogni fase di trasferimento.
- 1)
Preparare il flaconcino di epcoritamab
- a) Prelevare dal frigorifero un flaconcino da 4 mg/0,8 mL di epcoritamab con il tappo di color azzurro.
- b) Lasciare che il flaconcino raggiunga la temperatura ambiente per non più di 1 ora.
- c) Agitare delicatamente il flaconcino di epcoritamab.
NON vorticare o agitare vigorosamente il flaconcino.
- 2)
Eseguire la prima diluizione
- a) Etichettare un flaconcino vuoto di dimensioni adeguate come “diluizione A”.
- b) Trasferire 0,8 mL di epcoritamab nel flaconcino diluizione A.
- c)
Trasferire 4,2 mL di soluzione sterile di sodio cloruro 9 mg/mL (0,9%) nel flaconcino diluizione
A. La soluzione diluita iniziale contiene 0,8 mg/mL di epcoritamab.
- d) Agitare delicatamente il flaconcino diluizione A per 30-45 secondi.
- 3)
Eseguire la seconda diluizione
- a) Etichettare un flaconcino vuoto di dimensioni adeguate come “diluizione B”.
- b) Trasferire 2 mL di soluzione dal flaconcino diluizione A nel flaconcino diluizione B. Il flaconcino diluizione A non è più necessario e deve essere eliminato.
- c) Trasferire 8 mL di soluzione sterile di sodio cloruro 9 mg/mL (0,9%) nel flaconcino diluizione B per ottenere una concentrazione finale di 0,16 mg/mL.
- d) Agitare delicatamente il flaconcino diluizione B per 30-45 secondi.
- 4)
Prelevare la dose
Prelevare 1 mL di epcoritamab diluito dal flaconcino diluizione B con una siringa. Il flaconcino diluizione B non è più necessario e deve essere eliminato.
- 5)
Etichettare la siringa
Etichettare la siringa con nome del medicinale, dosaggio (0,16 mg), data e ora del giorno. Per la conservazione di epcoritamab diluito, vedere paragrafo 6.3.
- 6) Smaltire il flaconcino e qualsiasi parte inutilizzata di epcoritamab in conformità alla normativa locale vigente.
Istruzioni per la preparazione della dose intermedia da 0,8 mg – 1 diluizione necessaria – metodo del flaconcino sterile vuoto
Utilizzare una siringa, un flaconcino e un ago di dimensioni adeguate per ogni fase di trasferimento.
- 1)
Preparare il flaconcino di epcoritamab
- a) Prelevare dal frigorifero un flaconcino da 4 mg/0,8 mL di epcoritamab con il tappo di color azzurro.
- b) Lasciare che il flaconcino raggiunga la temperatura ambiente per non più di 1 ora.
- c) Agitare delicatamente il flaconcino di epcoritamab.
NON vorticare o agitare vigorosamente il flaconcino.
- 2)
Eseguire la diluizione
- a) Etichettare un flaconcino vuoto di dimensioni adeguate come “diluizione A”.
- b) Trasferire 0,8 mL di epcoritamab nel flaconcino diluizione A.
- c)
Trasferire 4,2 mL di soluzione sterile di sodio cloruro 9 mg/mL (0,9%) nel flaconcino diluizione
A per ottenere una concentrazione finale di 0,8 mg/mL.
- d) Agitare delicatamente il flaconcino diluizione A per 30-45 secondi.
- 3)
Prelevare la dose
Prelevare 1 mL di epcoritamab diluito dal flaconcino diluizione A con una siringa. Il flaconcino diluizione A non è più necessario e deve essere eliminato.
- 4)
Etichettare la siringa
Etichettare la siringa con nome del medicinale, dosaggio (0,8 mg), data e ora del giorno. Per la conservazione di epcoritamab diluito, vedere paragrafo 6.3.
- 5) Smaltire il flaconcino e qualsiasi parte inutilizzata di epcoritamab in conformità alla normativa locale vigente.
Preparazione di epcoritamab diluito utilizzando il metodo della siringa sterile
Istruzioni per la preparazione della dose iniziale da 0,16 mg - 2 diluizioni necessarie – metodo della siringa sterile
Utilizzare una siringa e un ago di dimensioni adeguate per ogni fase di trasferimento.
- 1)
Preparare il flaconcino di epcoritamab
a. Prelevare dal frigorifero un flaconcino da 4 mg/0,8 mL di epcoritamab con il tappo di color azzurro.
b. Lasciare che il flaconcino raggiunga la temperatura ambiente per non più di 1 ora. c. Agitare delicatamente il flaconcino di epcoritamab.
NON vorticare o agitare vigorosamente il flaconcino.
- 2)
Eseguire la prima diluizione
a. Etichettare una siringa di dimensioni adeguate come “diluizione A”. b. Prelevare 4,2 mL di soluzione sterile di sodio cloruro 9 mg/mL (0,9%) con la siringa diluizione A. Includere circa 0,2 mL di aria nella siringa.
c. Con una nuova siringa etichettata come “siringa 1”, prelevare 0,8 mL di epcoritamab. d. Collegare le due siringhe e trasferire gli 0,8 mL di epcoritamab nella siringa diluizione A. La soluzione inizialmente diluita contiene 0,8 mg/mL di epcoritamab e. Miscelare delicatamente capovolgendo le siringhe collegate di 180 gradi per 5 volte. f. Scollegare le siringhe ed eliminare la siringa 1.
- 3)
Eseguire la seconda diluizione
a. Etichettare una siringa di dimensioni adeguate come “diluizione B”. b. Prelevare 8 mL di soluzione sterile di sodio cloruro 9 mg/mL (0,9%) con la siringa diluizione B. Includere circa 0,2 mL di aria nella siringa.
c. Etichettare un’altra siringa di dimensioni adeguate come “siringa 2”. d. Collegare la siringa 2 alla siringa diluizione A e trasferire 2 mL di soluzione nella siringa 2. La siringa diluizione A non è più necessaria e deve essere eliminata. e. Collegare la siringa 2 alla siringa diluizione B e trasferire 2 mL di soluzione nella siringa diluizione B per ottenere una concentrazione finale di 0,16 mg/mL. f. Miscelare delicatamente capovolgendo le siringhe collegate di 180 gradi per 5 volte. g. Scollegare le siringhe ed eliminare la siringa 2.
- 4)
Prelevare la dose
Collegare una nuova siringa alla siringa diluizione B e trasferire 1 mL di epcoritamab diluito dalla siringa diluizione B nella nuova siringa. La siringa diluizione B non è più necessaria e deve essere eliminata.
- 5)
Etichettare la siringa
Etichettare la siringa con nome del medicinale, dosaggio (0,16 mg), data e ora del giorno.
- 6) Smaltire il flaconcino e qualsiasi parte inutilizzata di epcoritamab in conformità alla normativa locale vigente.
Istruzioni per la preparazione della dose intermedia da 0,8 mg -1 diluizione necessaria – metodo della siringa sterile
Utilizzare una siringa e un ago di dimensioni adeguate per ogni fase di trasferimento.
- 1.
Preparare il flaconcino di epcoritamab
a. Prelevare dal frigorifero un flaconcino da 4 mg/0,8 mL di epcoritamab con il tappo di color azzurro.
b. Lasciare che il flaconcino raggiunga la temperatura ambiente per non più di 1 ora. c. Agitare delicatamente il flaconcino di epcoritamab.
NON vorticare o agitare vigorosamente il flaconcino.
- 2)
Eseguire la diluizione
a. Etichettare una siringa di dimensioni adeguate come “diluizione A”. b. Prelevare 4,2 mL di soluzione sterile di sodio cloruro 9 mg/mL (0,9%) con la siringa diluizione A. Includere circa 0,2 mL di aria nella siringa.
c. Con una nuova siringa etichettata come “siringa 1”, prelevare 0,8 mL di epcoritamab. d. Collegare le due siringhe e trasferire gli 0,8 mL di epcoritamab nella siringa diluizione A per ottenere una concentrazione finale di 0,8 mg/mL. e. Miscelare delicatamente capovolgendo le siringhe collegate di 180 gradi per 5 volte. f. Scollegare le siringhe ed eliminare la siringa 1.
- 3)
Prelevare la dose
Collegare una nuova siringa alla siringa diluizione A e trasferire 1 mL di epcoritamab diluito nella nuova siringa. La siringa diluizione A non è più necessaria e deve essere eliminata.
- 4)
Etichettare la siringa
Etichettare la siringa con nome del medicinale, dosaggio (0,8 mg), data e ora del giorno.
- 5) Smaltire il flaconcino e qualsiasi parte inutilizzata di epcoritamab in conformità alla normativa locale vigente.
Preparazione della dose di epcoritamab da 3 mg
Istruzioni per la preparazione della seconda dose intermedia da 3 mg - Nessuna diluizione necessaria La dose di epcoritamab da 3 mg è richiesta solo per i pazienti con FL (vedere paragrafo 4.2).
- 1)
Preparare il flaconcino di epcoritamab
- a) Prelevare dal frigorifero un flaconcino da 4 mg/0,8 mL di epcoritamab con il tappo di color azzurro.
- b) Lasciare che il flaconcino raggiunga la temperatura ambiente per non più di 1 ora.
- c) Agitare delicatamente il flaconcino di epcoritamab.
NON vorticare o agitare vigorosamente il flaconcino.
- 2)
Prelevare la dose
Prelevare 0,6 mL di epcoritamab e trasferirli in una siringa.
- 3)
Etichettare la siringa
Etichettare la siringa con il nome del medicinale, dosaggio (3 mg), data e ora del giorno. Per la conservazione di epcoritamab preparato, vedere paragrafo 6.3.
- 4) Smaltire il flaconcino e qualsiasi parte inutilizzata di epcoritamab in conformità alla normativa locale vigente.
Il medicinale non utilizzato e i rifiuti derivati da tale medicinale devono essere smaltiti in conformità alla normativa locale vigente.
7. TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
AbbVie Deutschland GmbH & Co. KG
Knollstrasse
67061 Ludwigshafen
Germania
8. NUMERO DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
EU/1/23/1759/001
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione: 22 settembre 2023
Data del rinnovo più recente: 17 Luglio 2025
10. DATA DI REVISIONE DEL TESTO
Informazioni più dettagliate su questo medicinale sono disponibili sul sito web dell’Agenzia europea per i medicinali, https://www.ema.europa.eu.
Tepkinly 48 mg soluzione iniettabile
1. DENOMINAZIONE DEL MEDICINALE
Tepkinly 48 mg soluzione iniettabile
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Ogni flaconcino da 0,8 mL contiene 48 mg di epcoritamab ad una concentrazione di 60 mg/mL.
Ogni flaconcino contiene un’eccedenza che consente di prelevare la quantità nominale indicata.
Epcoritamab è un anticorpo bispecifico immunoglobulina G1 (IgG1) umanizzato, diretto contro gli antigeni CD3 e CD20, prodotto in cellule ovariche di criceto cinese (Chinese hamster ovary, CHO) attraverso la tecnologia del DNA ricombinante.
Eccipiente con effetti noti
Ogni flaconcino di Tepkinly contiene 28,8 mg di sorbitolo e 0,42 mg di polisorbato 80. Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Soluzione iniettabile (iniezione)
Soluzione da incolore a leggermente giallastra, pH 5,5 e osmolalità di circa 211 mOsm/kg.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
Tepkinly, in monoterapia, è indicato per il trattamento di pazienti adulti affetti da linfoma diffuso a grandi cellule B (DLBCL) recidivato o refrattario, dopo due o più linee di terapia sistemica.
Tepkinly, in associazione con lenalidomide e rituximab è indicato per il trattamento di pazienti adulti affetti da linfoma follicolare (FL) recidivato o refrattario.
Tepkinly, in monoterapia, è indicato per il trattamento di pazienti adulti affetti da linfoma follicolare (FL) recidivato o refrattario, dopo due o più linee di terapia sistemica.
4.2 Posologia e modo di somministrazione
Tepkinly deve essere somministrato solamente sotto la supervisione di un operatore sanitario qualificato nell’uso della terapia anticancro. Nel Ciclo 1, prima della somministrazione di epcoritamab, deve essere disponibile almeno 1 dose di tocilizumab da utilizzare in caso di CRS. L’accesso a una dose supplementare di tocilizumab deve essere disponibile entro 8 ore dall’uso della dose di tocilizumab precedente.
Posologia
Premedicazione e schema posologico raccomandati
Tepkinly in monoterapia
Tepkinly deve essere somministrato secondo il seguente schema posologico con dose incrementale, in cicli di 28 giorni, come illustrato nella Tabella 1 per i pazienti con linfoma diffuso a grandi cellule B e nella Tabella 2 per i pazienti con linfoma follicolare.
Tabella 1 Schema posologico di Tepkinly con dose incrementale in 2 fasi per i pazienti con linfoma diffuso a grandi cellule B
| Schema posologico | Ciclo di trattamento | Giorni | Dose di epcoritamab (mg)a |
| Ogni settimana | Ciclo 1 | 1 | 0,16 mg (1a dose incrementale) |
| 8 | 0,8 mg (2a dose incrementale) | ||
| 15 | 48 mg (prima dose completa) | ||
| 22 | 48 mg | ||
| Ogni settimana | Cicli 2-3 | 1, 8, 15, 22 | 48 mg |
| Ogni due settimane | Cicli 4-9 | 1, 15 | 48 mg |
| Ogni quattro settimane | Cicli 10+ | 1 | 48 mg |
| a 0,16 mg è la dose iniziale, 0,8 mg è la dose intermedia e 48 mg è la dose completa. | |||
Tabella 2: Schema posologico di Tepkinly con dose incrementale in 3 fasi per i pazienti con linfoma follicolare
| Schema posologico | Ciclo di trattamento | Giorni | Dose di epcoritamab (mg)a |
| Ogni settimana | Ciclo 1 | 1 | 0,16 mg (1a dose incrementale ) |
| 8 | 0,8 mg (2a dose incrementale) | ||
| 15 | 3 mg (3a dose incrementale) | ||
| 22 | 48 mg (prima dose completa) | ||
| Ogni settimana | Cicli 2-3 | 1, 8, 15, 22 | 48 mg |
| Ogni due settimane | Cicli 4-9 | 1, 15 | 48 mg |
| Ogni quattro settimane | Cicli 10+ | 1 | 48 mg |
| a 0,16 mg è la dose iniziale, 0,8 mg è la dose intermedia, 3 mg è la seconda dose intermedia e 48 mg è la dose completa. | |||
Tepkinly deve essere somministrato fino alla progressione della malattia o ad una inaccettabile tossicità.
Tepkinly in associazione con lenalidomide e rituximab
Tepkinly deve essere somministrato in cicli di 28 giorni per un totale di 12 cicli o fino alla progressione della malattia o ad una inaccettabile tossicità, a seconda di quale evento si verifichi per primo.
Tabella 3 Schema posologico di Tepkinly con dose incrementale in 3 fasi in associazione con lenalidomide e rituximab per i pazienti con linfoma follicolare
| Schema posologico | Ciclo di trattamento | Giorni | Dose di epcoritamab (mg) |
| Ogni settimana | Ciclo 1 | 1 | 0,16 mg (1a dose incrementale ) |
| 8 | 0,8 mg (2a dose incrementale) | ||
| 15 | 3 mg (3a dose incrementale) | ||
| 22 | 48 mg (prima dose completa) | ||
| Cicli 2 e 3 | 1, 8, 15 e 22 | 48 mg | |
| Ogni quattro settimane | Cicli 4-12 | 1 | 48 mg |
Tepkinly deve essere somministrato in associazione con lenalidomide 20 mg per via orale una volta al giorno (dal 1° al 21° Giorno) nei Cicli 1-12 e rituximab 375 mg/m2 per via endovenosa ogni settimana nel Ciclo 1 (i Giorni 1, 8, 15 e 22) e ogni 4 settimane nei Cicli 2-5 (il 1° Giorno).
Per ulteriori informazioni, fare riferimento al Riassunto delle Caratteristiche del Prodotto (RCP) di lenalidomide e rituximab.
Premedicazioni e profilassi
I dettagli sulla premedicazione raccomandata per la sindrome da rilascio di citochine (CRS) sono mostrati nella Tabella 4.
Tabella 4 Premedicazione per epcoritamab
| Ciclo | Paziente che necessita di premedicazione | Premedicazionea | Somministrazione |
| Ciclo 1 | Tutti i pazienti | Desametasone (15 mg per via orale o endovenosa) o prednisolone (100 mg per via orale o endovenosa) o equivalente
|
|
|
|
| Ciclo | Paziente che necessita di premedicazione | Premedicazionea | Somministrazione |
| Ciclo 2 e oltre | Pazienti che hanno manifestato CRS di Grado 2 o 3b con una dose precedente |
|
|
a A discrezione del medico curante, la premedicazione utilizzata per gli agenti in associazione può essere impiegata come premedicazione per epcoritamab, a condizione che le dosi somministrate siano almeno equivalenti. b I pazienti interromperanno definitivamente epcoritamab dopo un evento di CRS di Grado 4. c Sulla base della fase di ottimizzazione dello studio GCT3013-01 | |||
Per ulteriori informazioni, fare riferimento all’RCP di lenalidomide e all’RCP di rituximab per le rispettive raccomandazioni di premedicazione.
È fortemente raccomandata la profilassi contro la polmonite da Pneumocystis jirovecii (PCP) e le infezioni da Herpes virus durante il trattamento con epcoritamab.
Tepkinly deve essere somministrato a pazienti adeguatamente idratati.
Durante il Ciclo 1, l’adesione alle seguenti linee guida per i liquidi è fortemente raccomandata per tutti i pazienti, a meno che non sia controindicata da un punto di vista medico:
- Assumere 2-3 L di liquidi durante le 24 ore prima di ogni somministrazione di epcoritamab
- Sospendere i medicinali antipertensivi per 24 ore prima di ciascuna somministrazione di epcoritamab
- Somministrare 500 mL di liquidi isotonici per via endovenosa (e.v.) il giorno in cui viene dato epcoritamab, prima che ne venga somministrata la dose; E
- Assumere 2-3 L di liquidi durante le 24 ore successive a ciascuna somministrazione di epcoritamab.
Per i pazienti ad aumentato rischio di sindrome da lisi tumorale clinica (CTLS), sono raccomandati idratazione e un trattamento preventivo con un agente che riduce l’acido urico.
Dopo la somministrazione di epcoritamab, i pazienti devono essere monitorati per segni e sintomi di CRS e/o sindrome da neurotossicità associata a cellule effettrici immunitarie (ICANS) e gestiti secondo le linee guida della prassi corrente. I pazienti devono essere informati su segni e sintomi associati a CRS e ICANS e devono essere invitati a rivolgersi immediatamente a un medico qualora si manifestassero segni o sintomi in qualsiasi momento (vedere paragrafo 4.4).
Modifiche della dose e gestione delle reazioni avverse
Sindrome da rilascio di citochine (CRS)
I pazienti trattati con epcoritamab possono sviluppare la CRS.
Valutare e trattare altre cause di febbre, ipossia e ipotensione. In caso di sospetta CRS, la sua gestione deve basarsi sulle raccomandazioni riportate nella Tabella 5. I pazienti che manifestano la CRS devono essere monitorati più frequentemente durante la successiva somministrazione programmata di epcoritamab.
Tabella 5 Linee guida per la classificazione e la gestione della CRS
| Gradoa | Terapia raccomandata | Modifica della dose di epcoritamabh |
Grado 1
| Fornire cure di supporto come antipiretici e idratazione per via endovenosa È possibile iniziare desametasoneb Nei casi di età avanzata, carico tumorale elevato, cellule tumorali circolanti, febbre refrattaria agli antipiretici
In assenza di miglioramento dopo 24 ore, prendere in considerazione tocilizumabd Per la CRS con ICANS concomitante fare riferimento alla Tabella 6 | Sospendere epcoritamab fino alla risoluzione dell’evento di CRS |
Grado 2
e
e/o
| Fornire cure di supporto come antipiretici e idratazione per via endovenosa Deve essere preso in considerazione desametasoneb Si raccomanda una terapia anti-citochinica, tocilizumabd Se la CRS è refrattaria a desametasone e tocilizumab:
| Sospendere epcoritamab fino alla risoluzione dell’evento di CRS |
| Gradoa | Terapia raccomandata | Modifica della dose di epcoritamabh |
miglioramento clinico Per la CRS con ICANS concomitante fare riferimento alla Tabella 6 | ||
Grado 3
e
e/o
| Fornire cure di supporto come antipiretici e idratazione per via endovenosa È necessario somministrare desametasonec Si raccomanda una terapia anti-citochinica, tocilizumabd Se la CRS è refrattaria a desametasone e tocilizumab:
Per la CRS con ICANS concomitante fare riferimento alla Tabella 6 | Sospendere epcoritamab fino alla risoluzione dell’evento di CRS In caso di CRS di Grado 3 che duri più di 72 ore, epcoritamab deve essere interrotto Se si verificano 2 eventi separati di CRS di Grado 3, anche se ciascun evento si trasforma in Grado 2 entro 72 ore, epcoritamab deve essere interrotto |
Grado 4
e Ipotensione che richiede ≥ 2 vasopressori (ad eccezione della vasopressina) e/o
| Fornire cure di supporto come antipiretici e idratazione per via endovenosa È necessario somministrare desametasonec Si raccomanda una terapia anti-citochinica, tocilizumabd Se la CRS è refrattaria a desametasone e tocilizumab:
| Interrompere definitivamente epcoritamab |
| Gradoa | Terapia raccomandata | Modifica della dose di epcoritamabh |
Per la CRS con ICANS concomitante fare riferimento alla Tabella 6 | ||
a CRS classificata secondo i criteri di consenso ASTCT b Desametasone deve essere somministrato a 10-20 mg al giorno (o equivalente) c Desametasone deve essere somministrato a 10-20 mg, per via endovenosa, ogni 6 ore d Tocilizumab 8 mg/kg, per via endovenosa, nell’arco di 1 ora (non superare 800 mg per dose). Ripetere tocilizumab dopo almeno 8 ore se necessario. Massimo 2 dosi in un periodo di 24 ore e Per ossigeno a basso flusso si intende ossigeno erogato a ≤ 6 L/minuto f Per ossigeno ad alto flusso si intende ossigeno erogato a ≥ 6 L/minuto g Riegler L et al. (2019) h Quando epcoritamab viene somministrato in associazione per FL recidivato o refrattario, prendere in considerazione la sospensione di lenalidomide fino alla risoluzione dell’evento | ||
Sindrome da neurotossicità associata a cellule effettrici immunitarie (ICANS)
I pazienti devono essere monitorati per segni e sintomi di ICANS. Altre cause di sintomi neurologici devono essere escluse. Se si sospetta l’ICANS, la sua gestione deve basarsi sulle raccomandazioni della Tabella 6.
Tabella 6 Linee guida per la classificazione e la gestione dell’ICANS
| Gradoa | Terapia raccomandata | Modifica della dose di epcoritamabg |
Grado 1a Punteggio ICEb 7-9 a oppure, riduzione del livello di coscienzaa: risveglio spontaneo | Trattamento con desametasonec Prendere in considerazione medicinali antiepilettici non sedativi (ad es., levetiracetam) fino alla risoluzione di ICANS CRS non concomitante:
Per ICANS con CRS concomitante:
| Sospendere epcoritamab fino alla risoluzione dell’evento |
Grado 2a Punteggio ICEb 3-6 oppure, riduzione del livello di coscienzaa: risveglio con stimolo verbale | Trattamento con desametasonee Prendere in considerazione medicinali antiepilettici non sedativi (ad es., levetiracetam) fino alla risoluzione di ICANS CRS non concomitante:
Per ICANS con CRS concomitante:
| Sospendere epcoritamab fino alla risoluzione dell’evento |
| Gradoa | Terapia raccomandata | Modifica della dose di epcoritamabg |
Grado 3a Punteggio ICEb 0-2 oppure, riduzione del livello di coscienzaa: risveglio solo con stimoli tattili, oppure crisi convulsivea dei seguenti tipi:
aumento della pressione endocranica: edema focale/localea al neuroimagingb | Trattamento con desametasonef
Prendere in considerazione medicinali antiepilettici non sedativi (ad es. levetiracetam) fino alla risoluzione di ICANS CRS non concomitante:
Per ICANS con CRS concomitante:
| Interrompere epcoritamab definitivamente |
Grado 4a Punteggio ICEa, b 0 oppure, riduzione del livello di coscienzaa, con:
crisi convulsivea dei seguenti tipi:
| Trattamento con desametasonef
Prendere in considerazione medicinali antiepilettici non sedativi (ad es. levetiracetam) fino alla risoluzione di ICANS CRS non concomitante:
Per ICANS con CRS concomitante:
| Interrompere epcoritamab definitivamente |
| Gradoa | Terapia raccomandata | Modifica della dose di epcoritamabg |
l’altra, al valore basale, oppure esiti motoria:
aumento della pressione endocranica/edema cerebralea, con segni/sintomi quali:
oppure
| ||
a ICANS classificata sulla base di ASTCT ICANS Consensus Grading. Il grado ICANS è determinato dall’evento più grave (punteggio ICE, livello di coscienza, crisi convulsive, esiti motori, aumento della pressione endocranica/edema cerebrale), non attribuibile ad altre cause b Se il paziente è risvegliabile e in grado di eseguire la valutazione dell’encefalopatia da cellule effettrici immunitarie (ICE), valutare: Orientamento (orientato su anno, mese, città, ospedale = 4 punti); Nominare (nomina 3 oggetti, ad es., indica l’orologio, la penna, il pulsante = 3 punti); Eseguire i comandi (ad es., "mostrami due dita" o "chiudi gli occhi e tira fuori la lingua" = 1 punto); Scrittura (capacità di scrivere una frase tipo = 1 punto); e Attenzione (partendo da 100, contare alla rovescia di dieci in dieci = 1 punto). Se il paziente non è risvegliabile e non è in grado di eseguire la valutazione ICE (ICANS di Grado 4) = 0 punti. c Desametasone deve essere somministrato a 10 mg per via endovenosa ogni 12 ore d Le alternative includono anakinra o siltuximab. Riegler L et al. (2019) e Desametasone deve essere somministrato a 10-20 mg per via endovenosa ogni 12 ore f Desametasone deve essere somministrato a 10-20 mg per via endovenosa ogni 6 ore g Quando epcoritamab viene somministrato in associazione per FL recidivato o refrattario, prendere in considerazione la sospensione di lenalidomide fino alla risoluzione dell’evento | ||
Tabella 7 Modifiche della dose raccomandata a causa di altre reazioni avverse
| Reazione avversa1 | Gravità1 | Azione |
| Infezioni (vedere paragrafo 4.4) | Gradi 1-4 |
|
| Neutropenia o neutropenia febbrile (vedere paragrafo 4.8) | Conta assoluta dei neutrofili inferiore a 0,5 x 10⁹/L |
|
| Trombocitopenia (vedere paragrafo 4.8) | Conta delle piastrine inferiore a 50 x 109/L |
|
| Altre reazioni avverse (vedere paragrafo 4.8) | Grado 3 o superiore |
|
| 1 Sulla base dei National Cancer Institute Common Terminology Criteria per le Reazioni Avverse (NCI CTCAE), Versione 5.0. | ||
In caso di neutropenia febbrile e neutropenia ricorrente di Grado ≥ 3, prendere in considerazione il fattore stimolante la colonia granulocitaria (G-CSF). Fare riferimento all’RCP di lenalidomide per istruzioni specifiche sulle modifiche della dose in caso di neutropenia. Fare riferimento all’RCP di rituximab per raccomandazioni relative alla determinazione dei livelli delle immunoglobuline.
Dose dimenticata o ritardata
Linfoma diffuso a grandi cellule B
È necessario un ciclo di risomministrazione (identico al Ciclo 1 con profilassi standard per la CRS):
- Se trascorrono più di 8 giorni tra la dose iniziale (0,16 mg) e la dose intermedia (0,8 mg), oppure
Se trascorrono più di 14 giorni tra la dose intermedia (0,8 mg) e la prima dose completa
(48 mg), oppure
- Se trascorrono più di 6 settimane tra le dosi complete (48 mg)
Dopo il ciclo di risomministrazione, il paziente deve riprendere il trattamento con il Giorno 1 del successivo ciclo di trattamento programmato (successivo al ciclo durante il quale la dose è stata ritardata).
Linfoma follicolare
È necessario un ciclo di risomministrazione (identico al Ciclo 1 con profilassi standard per la CRS):
- Se trascorrono più di 8 giorni tra la dose iniziale (0,16 mg) e la dose intermedia (0,8 mg), oppure
Se trascorrono più di 8 giorni tra la dose intermedia (0,8 mg) e la seconda dose intermedia
(3 mg), oppure
- Se trascorrono più di 14 giorni tra la seconda dose intermedia (3 mg) e la prima dose completa (48 mg), oppure
- Se trascorrono più di 6 settimane tra due dosi complete (48 mg)
Dopo il ciclo di risomministrazione, il paziente deve riprendere il trattamento con il Giorno 1 del successivo ciclo di trattamento programmato (successivo al ciclo durante il quale la dose è stata ritardata).
Popolazioni speciali
Compromissione renale
Nei pazienti con compromissione renale da lieve a moderata, non si ritiene necessario un adeguamento della dose. Epcoritamab non è stato studiato in pazienti con compromissione renale severa fino alla nefropatia allo stadio terminale. Per i pazienti con compromissione renale severa, fino alla nefropatia allo stadio terminale, non è possibile fornire raccomandazioni sulla dose (vedere paragrafo 5.2).
Compromissione epatica
Nei pazienti con compromissione epatica lieve, non si ritiene necessario un adeguamento della dose. Epcoritamab non è stato studiato in pazienti con compromissione epatica severa (definita come bilirubina totale > 3 volte l’ULN e qualsiasi AST) e i dati sono limitati nei pazienti con compromissione epatica moderata (definita come bilirubina totale da > 1,5 a 3 volte l’ULN e qualsiasi AST). Per i pazienti con compromissione epatica, da moderata a severa, non è possibile fornire raccomandazioni sulla dose (vedere paragrafo 5.2).
Anziani
Nei pazienti di età ≥ 65 anni, non è necessario alcun adeguamento della dose (vedere paragrafi 5.1 e 5.2).
Popolazione pediatrica
Nei bambini e negli adolescenti di età inferiore a 18 anni, la sicurezza e l’efficacia di Tepkinly non sono state ancora stabilite. Non ci sono dati disponibili.
Modo di somministrazione
Tepkinly è per uso sottocutaneo. Deve essere somministrato esclusivamente mediante iniezione sottocutanea, preferibilmente nella parte inferiore dell’addome o della coscia. Si raccomanda di cambiare la sede di iniezione da sinistra a destra o viceversa, soprattutto durante il programma di somministrazione settimanale (ovvero, Cicli 1-3).
Per le istruzioni sulla ricostituzione del medicinale prima della somministrazione, vedere paragrafo 6.6.
4.3 Controindicazioni
Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1.
4.4 Avvertenze speciali e precauzioni d’impiego
Tracciabilità
Al fine di migliorare la tracciabilità dei medicinali biologici, il nome e il numero di lotto del medicinale somministrato devono essere chiaramente registrati.
Sindrome da rilascio di citochine (CRS)
In pazienti trattati con epcoritamab, si è manifestata la CRS, che può essere rischiosa per la vita o fatale. I segni e sintomi più comuni di CRS includono piressia, ipotensione e ipossia. Altri segni e sintomi di CRS manifestatisi in più di due pazienti hanno incluso brividi, tachicardia, cefalea e dispnea.
La maggior parte degli eventi di CRS si è manifestata nel Ciclo 1 ed è stata associata alla prima dose completa di epcoritamab. Per mitigare il rischio di CRS, somministrare corticosteroidi come profilassi (vedere paragrafo 4.2).
Dopo la somministrazione di epcoritamab, i pazienti devono essere monitorati per segni e sintomi di CRS.
Ai primi segni o sintomi di CRS, deve essere fornita terapia di supporto con tocilizumab e/o corticosteroidi come appropriato (vedere paragrafo 4.2, Tabella 5). I pazienti devono essere informati sui segni e sintomi associati a CRS e, qualora dovessero manifestarsi segni o sintomi in qualsiasi momento, devono essere invitati a contattare il proprio operatore sanitario e a rivolgersi immediatamente a un medico. La gestione della CRS, sulla base della sua gravità, può richiedere un ritardo temporaneo o l’interruzione di epcoritamab (vedere paragrafo 4.2).
Linfoistiocitosi emofagocitica (HLH)
In pazienti trattati con epcoritamab sono stati riportati casi di linfoistiocitosi emofagocitica (HLH), compresi eventi fatali. La HLH è una sindrome potenzialmente letale caratterizzata da febbre, eruzione cutanea, linfoadenopatia, epato- e/o splenomegalia e citopenie. La HLH deve essere presa in considerazione quando la CRS si manifesta in maniera atipica o prolungata. I pazienti devono essere monitorati per segni e sintomi clinici di HLH. In caso di sospetta HLH, epcoritamab deve essere interrotto per effettuare le indagini diagnostiche e deve essere iniziato il trattamento per la HLH. Se la HLH è confermata, la somministrazione di Tepkinly deve essere interrotta.
Sindrome da neurotossicità associata a cellule effettrici immunitarie (ICANS)
In pazienti trattati con epcoritamab si sono manifestati casi di ICANS, compresi eventi fatali. L’ICANS può manifestarsi con afasia, alterazione del livello di coscienza, compromissione delle capacità cognitive, debolezza motoria, crisi convulsive ed edema cerebrale.
La maggior parte dei casi di ICANS si è manifestata durante il Ciclo 1 del trattamento con epcoritamab, tuttavia alcuni casi si sono manifestati con insorgenza ritardata.
Dopo la somministrazione di epcoritamab, i pazienti devono essere monitorati per segni e sintomi di ICANS.
Ai primi segni o sintomi di ICANS, deve essere somministrato un trattamento con corticosteroidi e medicinali antiepilettici non sedativi, come appropriato (vedere paragrafo 4.2, Tabella 6). I pazienti devono essere informati sui segni e sintomi dell’ICANS e sul fatto che l’insorgenza degli eventi può essere ritardata. Qualora dovessero manifestarsi segni o sintomi in qualsiasi momento, i pazienti devono essere invitati a contattare il proprio operatore sanitario e a rivolgersi immediatamente a un medico. Epcoritamab deve essere ritardato o interrotto come raccomandato (vedere paragrafo 4.2).
Infezioni gravi
Il trattamento con epcoritamab può comportare un aumento del rischio di infezioni. Negli studi clinici, in pazienti trattati con epcoritamab, sono state osservate infezioni gravi o fatali (vedere paragrafo 4.8).
In pazienti con infezioni sistemiche attive clinicamente significative, la somministrazione di epcoritamab deve essere evitata.
Come profilassi, devono essere somministrati antimicrobici prima e durante il trattamento con epcoritamab, come appropriato (vedere paragrafo 4.2). I pazienti devono essere monitorati per segni e
sintomi di infezione, prima e dopo la somministrazione di epcoritamab, e trattati in modo appropriato. In caso di neutropenia febbrile, i pazienti devono essere valutati per l’infezione e gestiti con antibiotici, liquidi e altre cure di supporto, secondo le linee guida locali.
È stata segnalata anche ipogammaglobulinemia in pazienti trattati con epcoritamab (vedere paragrafo 4.8). I livelli di immunoglobulina (Ig) devono essere monitorati prima e durante il trattamento. I pazienti devono essere trattati secondo le linee guida istituzionali locali, comprese le precauzioni contro le infezioni e la profilassi antimicrobica.
Casi di leucoencefalopatia multifocale progressiva (PML), inclusi casi fatali, sono stati segnalati nei pazienti trattati con epcoritamab che avevano ricevuto anche un trattamento precedente con altri medicinali immunosoppressori. Se si verificano sintomi neurologici indicativi di PML durante la terapia con epcoritamab, il trattamento con epcoritamab deve essere interrotto e devono essere avviate misure diagnostiche appropriate.
Sindrome da lisi tumorale (TLS)
La TLS è stata segnalata in pazienti trattati con epcoritamab (vedere paragrafo 4.8). Per i pazienti a maggior rischio di TLS sono raccomandati idratazione e trattamento profilattico con un agente che riduce l’acido urico. I pazienti devono essere monitorati per rilevare segni o sintomi di TLS, in particolare i pazienti con elevato carico tumorale o tumori a rapida proliferazione, nonché i pazienti con funzionalità renale ridotta. I parametri ematochimici dei pazienti devono essere monitorati e le anomalie devono essere gestite tempestivamente.
Tumour flare
In pazienti trattati con epcoritamab, è stato segnalato tumour flare (vedere paragrafo 4.8). Le manifestazioni possono includere dolore e tumefazione localizzati. A seguito della somministrazione di epcoritamab, coerentemente con il meccanismo d'azione di epcoritamab, il tumour flare è verosimilmente dovuto all'afflusso di cellule T nei siti tumorali.
Non sono stati identificati fattori di rischio specifici per il tumour flare; tuttavia, esiste un elevato rischio di compromissione e morbilità dovuto all'effetto di massa secondario al tumour flare nei pazienti con tumori voluminosi situati in prossimità delle vie aeree e/o di un organo vitale. I pazienti trattati con epcoritamab devono essere monitorati e valutati per il tumour flare nei siti anatomici critici.
Patologia CD20-negativa
Sono disponibili dati limitati su pazienti con DLBCL CD20-negativo e pazienti con FL CD20-negativo trattati con epcoritamab ed è possibile che i pazienti con DLBCL CD20-negativo e i pazienti con FL CD20-negativo possano avere minori benefici rispetto ai pazienti con DLBCL CD20-positivo e ai pazienti con FL CD20-positivo, rispettivamente. I potenziali rischi e benefici associati al trattamento di pazienti con DLBCL e FL CD20-negativo con epcoritamab devono essere considerati.
Scheda per il Paziente
Il medico deve informare il paziente del rischio di CRS e ICANS e di qualunque segno e sintomo di CRS e ICANS. Ai pazienti deve essere indicato di rivolgersi immediatamente ad un medico se manifestano segni e sintomi di CRS e/o ICANS. Ai pazienti deve essere fornita la Scheda per il Paziente e devono essere istruiti a portarla sempre con sé. Questa scheda descrive i sintomi di CRS e ICANS che, se si manifestano, devono indurre il paziente a rivolgersi immediatamente a un medico.
Immunizzazione
Durante la terapia con epcoritamab non devono essere somministrati vaccini vivi e/o vivi attenuati. Non sono stati condotti studi su pazienti che hanno ricevuto vaccini vivi.
Eccipienti con effetti noti
Questo medicinale contiene meno di 1 mmol (23 mg) di sodio per flaconcino, cioè essenzialmente ‘senza sodio’.
Questo medicinale contiene 28,8 mg di sorbitolo per flaconcino, equivalente a 27,33 mg/mL.
Questo medicinale contiene 0,42 mg di polisorbato 80 per flaconcino, equivalenti a 0,4 mg/mL. Il polisorbato 80 può causare reazioni allergiche.
4.5 Interazioni con altri medicinali ed altre forme d’interazione
Non sono stati effettuati studi d’interazione.
L’aumento transitorio di alcune citochine proinfiammatorie causato da epcoritamab, può sopprimere le attività dell’enzima CYP450. In pazienti trattati con substrati del CYP450 con un indice terapeutico ristretto, all’inizio della terapia con epcoritamab deve essere preso in considerazione il monitoraggio terapeutico.
4.6 Fertilità, gravidanza e allattamento
Donne in età fertile/contraccezione nelle donne
Le donne in età fertile devono essere informate circa l’uso di misure contraccettive efficaci durante il trattamento con epcoritamab e per almeno 4 mesi dopo l’ultima dose. Nelle donne in età fertile, prima di iniziare il trattamento con epcoritamab, verificare lo stato di gravidanza.
Gravidanza
Epcoritamab, quando somministrato a donne in gravidanza, sulla base del suo meccanismo d’azione, può causare danno fetale, inclusa linfocitopenia delle cellule B e alterazioni delle normali risposte immunitarie. Non esistono dati sull’uso di epcoritamab in donne in gravidanza. Non sono stati condotti studi con epcoritamab sulla riproduzione animale. Gli anticorpi IgG1, come epcoritamab, possono attraversare la placenta con conseguente esposizione fetale. Informare le donne in gravidanza del potenziale rischio per il feto.
Epcoritamab non è raccomandato durante la gravidanza e nelle donne in età fertile che non usano misure contraccettive.
Allattamento
Non è noto se epcoritamab sia escreto nel latte materno o il suo effetto sulla produzione di latte. Poiché è noto che le IgG sono presenti nel latte, l’esposizione neonatale a epcoritamab può avvenire durante l’allattamento. L’allattamento deve essere interrotto durante il trattamento con epcoritamab e per almeno 4 mesi dopo l’ultima dose.
Fertilità
Non sono stati condotti studi con epcoritamab sulla fertilità (vedere paragrafo 5.3). L’effetto di epcoritamab sulla fertilità maschile e femminile non è noto.
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
Epcoritamab compromette la capacità di guidare veicoli e di usare macchinari. A causa di potenziali ICANS, i pazienti che ricevono epcoritamab sono a rischio di alterazione del livello di coscienza (vedere paragrafo 4.4). I pazienti devono essere informati sulla necessità di prestare attenzione (o
| evitare, se sintomatici) mentre guidano, vanno in bicicletta o usano macchinari pesanti o | |
| potenzialmente pericolosi. | |
4.8 Effetti indesiderati
Sommario del profilo di sicurezza
Epcoritamab in monoterapia
La sicurezza di epcoritamab è stata valutata nello studio GCT3013-01 non randomizzato, a braccio singolo, in 382 pazienti con linfoma a grandi cellule B (N = 167), linfoma follicolare (N = 129) e linfoma follicolare (schema posologico con dose incrementale in 3 fasi N = 86) recidivato o refrattario dopo due o più linee di terapia sistemica e ha incluso tutti i pazienti arruolati alla dose di 48 mg e che avevano ricevuto almeno una dose di epcoritamab.
Le reazioni avverse indicate di seguito sono state segnalate con epcoritamab durante gli studi clinici e nell’esperienza post-marketing.
La durata mediana dell’esposizione a epcoritamab è stata di 4,9 mesi (intervallo: da < 1 a 30 mesi).
Le reazioni avverse più comuni (≥ 20%) sono state CRS, reazioni in sede di iniezione, stanchezza, infezione virale, neutropenia, dolore muscoloscheletrico, piressia e diarrea.
Reazioni avverse gravi si sono verificate nel 50% dei pazienti. La reazione avversa grave più frequente (≥ 10%) è stata la sindrome da rilascio di citochine (34%). Quattordici pazienti (3,7%) hanno manifestato una reazione avversa fatale (infezione polmonare in 9 (2,4%) pazienti), infezione virale in 4 pazienti (1,0%) e ICANS in 1 paziente (0,3%).
Le reazioni avverse che hanno portato all’interruzione si sono manifestate nel 6,8% dei pazienti. L’interruzione di epcoritamab a causa di infezione polmonare si è manifestata in 14 (3,7%) pazienti, l’infezione virale in 8 pazienti (2,1%), la stanchezza in 2 (0,5%) pazienti, la CRS, l’ICANS o la diarrea, in 1 (0,3%) paziente ciascuno.
Nel 42% dei pazienti si sono verificati ritardi nella somministrazione dovuti a reazioni avverse. Le reazioni avverse che hanno portato a ritardi nella somministrazione della dose (≥ 3%) sono state infezioni virali (17%), CRS (11%), neutropenia (5,2%), infezione polmonare (4,7%), infezione delle vie respiratorie superiori (4,2%) e piressia (3,7%).
Epcoritamab in associazione con lenalidomide e rituximab
La sicurezza di epcoritamab in associazione con lenalidomide e rituximab è stata valutata nello studio M20-638 multicentrico, randomizzato, in aperto, che ha incluso pazienti con linfoma follicolare (FL) recidivato o refrattario dopo una linea di terapia precedente. I pazienti hanno ricevuto epcoritamab in associazione con lenalidomide e rituximab (N=243) o solo lenalidomide e rituximab (N=238).
Fatta eccezione per CRS e ICANS, i risultati di sicurezza presentati di seguito e nella Tabella 9 rappresentano i dati della popolazione di sicurezza complessiva di 243 pazienti trattati con epcoritamab secondo lo schema posologico con dose incrementale in 2 fasi o lo schema posologico raccomandato con dose incrementale in 3 fasi in associazione con lenalidomide e rituximab. I dati presentati per CRS e ICANS riflettono i 133 pazienti trattati con epcoritamab secondo lo schema posologico raccomandato con dose incrementale in 3 fasi in associazione con lenalidomide e rituximab.
Schema posologico raccomandato con dose incrementale in 3 fasi
Nello studio M20-638, la CRS di qualsiasi grado si è manifestata nel 26% (35/133) dei pazienti trattati con epcoritamab secondo lo schema posologico raccomandato con dose incrementale in 3 fasi in associazione con lenalidomide e rituximab.
Reazioni avverse gravi dovute a CRS si sono verificate nel 12% dei pazienti trattati con epcoritamab in associazione con lenalidomide e rituximab. Nell’11% dei pazienti si sono verificati ritardi nella somministrazione (interruzioni) di epcoritamab dovuti a CRS. L’ICANS si è manifestata nello 0,8% dei pazienti, con un singolo evento riportato come di Grado 1.
Popolazione di sicurezza complessiva
Nei 243 pazienti trattati con epcoritamab secondo lo schema posologico con dose incrementale in 2 fasi o lo schema posologico raccomandato con dose incrementale in 3 fasi in associazione con lenalidomide e rituximab, le reazioni avverse più comuni (≥ 20%) sono state neutropenia, eruzione cutanea, infezione delle vie respiratorie superiori, stanchezza, diarrea, reazioni in sede di iniezione, anemia, stipsi, trombocitopenia, CRS, ipogammaglobulinemia, COVID-19, piressia e infezione polmonare.
Nel 44% dei pazienti trattati con epcoritamab in associazione con lenalidomide e rituximab si sono verificate reazioni avverse gravi. Le reazioni avverse gravi in ≥ 5% dei pazienti includevano CRS, infezione polmonare, COVID-19 e neutropenia febbrile.
Nel 6,6% dei pazienti trattati con epcoritamab in associazione con lenalidomide e rituximab si è verificata interruzione permanente di epcoritamab dovuta a una reazione avversa. Le reazioni avverse che hanno portato all’interruzione permanente di epcoritamab in più di 1 paziente includevano infezione polmonare, COVID-19, infezioni delle vie respiratorie superiori e neutropenia.
Nel 70% dei pazienti trattati con epcoritamab in associazione con lenalidomide e rituximab si sono verificati ritardi nella somministrazione di epcoritamab dovuti a una reazione avversa. Le reazioni avverse che hanno portato a ritardi nella somministrazione di epcoritamab in ≥ 5% dei pazienti includevano neutropenia, infezioni delle vie respiratorie superiori, COVID-19, infezione polmonare, eruzione cutanea e trombocitopenia.
Tabella delle reazioni avverse
Le reazioni avverse che si sono verificate con epcoritamab sono elencate nella Tabella 8.
Le reazioni avverse che si sono verificate con epcoritamab in associazione con lenalidomide e rituximab sono elencate nella Tabella 9.
Le reazioni avverse di epcoritamab segnalate in studi clinici (Tabella 8 e Tabella 9) sono elencate secondo la classificazione per sistemi e organi MedDRA e si basano sulla seguente convenzione: molto comune (≥ 1/10); comune (≥ 1/100, <1/10); non comune (≥ 1/1 000, <1/100); raro (≥ 1/10 000, < 1/1 000); e molto raro (< 1/10 000).
All’interno di ciascuna classe di frequenza, le reazioni avverse sono presentate in ordine decrescente di gravità.
Tabella 8 Reazioni avverse osservate in pazienti con LBCL o FL recidivato o refrattario trattati con epcoritamab
Classificazione per sistemi e organi/termine preferito o reazione avversa | Tutti i gradi | Grado 3-4 |
| Infezioni ed infestazioni | ||
| Infezione viralea | Molto comune | Comune |
| Infezione polmonareb | Molto comune | Comune |
| Infezione delle vie respiratorie superioric | Molto comune | Comune |
| Infezione micoticad | Comune | |
| Sepsie | Comune | Comune |
| Cellulite | Comune | Comune |
| Tumori benigni, maligni e non specificati (inclusi cisti e polipi) | ||
| Tumour flare | Comune | |
| Patologie del sistema emolinfopoietico | ||
| Neutropeniaf | Molto comune | Molto comune |
| Anemiag | Molto comune | Comune |
| Trombocitopeniah | Molto comune | Comune |
| Linfopeniai | Molto comune | Comune |
| Neutropenia febbrile | Comune | Comune |
| Linfoistiocitosi emofagociticaj | Non comune | Raro |
| Disturbi del sistema immunitario | ||
| Sindrome da rilascio di citochinej | Molto comune | Comune |
| Ipogammaglobulinemia | Molto comune | Non comune |
| Disturbi del metabolismo e della nutrizione | ||
| Appetito ridotto | Molto comune | Non comune |
| Ipokaliemia | Comune | Comune |
| Ipofosfatemia | Comune | Comune |
| Ipomagnesiemia | Comune | Non comune |
| Sindrome da lisi tumoralek | Comune | Non comune |
| Patologie del sistema nervoso | ||
| Cefalea | Molto comune | Non comune |
| Sindrome di tossicità associata a cellule effettrici immunitariej | Comune | Non comune |
| Patologie cardiache | ||
| Aritmia cardiacal | Comune | Non comune |
| Patologie respiratorie, toraciche e mediastiniche | ||
| Versamento pleurico | Comune | Comune |
| Patologie gastrointestinali | ||
| Diarrea | Molto comune | Non comune |
| Dolore addominalem | Molto comune | Comune |
| Nausea | Molto comune | Non comune |
| Vomito | Comune | Non comune |
| Patologie della cute e del tessuto sottocutaneo | ||
Classificazione per sistemi e
organi/termine preferito o
reazione avversa
Tutti i gradi
Grado 3-4
Eruzione cutanean Molto comune
Prurito Comune
Patologie del sistema muscoloscheletrico e del tessuto connettivo
Dolore muscoloscheletricoo Molto comune Comune Patologie generali e condizioni relative alla sede di somministrazione
Reazioni in sede di iniezionep Molto comune
Stanchezzaq Molto comune Comune Piressiar Molto comune Comune Edemas Molto comune Comune Esami diagnostici
Alanina aminotransferasi
aumentata
Comune Comune
Aspartato aminotransferasi
aumentata
Comune Comune
Creatinina ematica aumentata Comune
Sodio ematico diminuitot Comune Non comune Fosfatasi alcalina aumentata Comune
Le reazioni avverse sono state classificate utilizzando la versione 5.0 dell’NCI CTCAE a Infezione virale include COVID-19, corioretinite da Cytomegalovirus, colite da Cytomegalovirus, infezione da citomegalovirus, riattivazione dell’infezione da citomegalovirus, gastroenterite virale, herpes simplex, riattivazione di Herpes simplex, infezione da Herpes virus, Herpes zoster, Herpes orale, sindrome post-COVID-19 acuto e infezione da virus Varicella zoster
b Infezione polmonare include polmonite da COVID-19 e infezione polmonare c Infezione delle vie respiratorie superiori include laringite, faringite, infezione da virus respiratorio sinciziale, rinite, infezione da rinovirus e infezione delle vie respiratorie superiori d Infezione micotica include infezione da Candida, candidiasi esofagea, candidiasi orale e candidiasi orofaringea
e Sepsi include batteriemia, sepsi e shock settico
f Neutropenia include neutropenia e conta dei neutrofili diminuita
g Anemia include anemia e ferritina sierica diminuita
h Trombocitopenia include conta delle piastrine diminuita e trombocitopenia
i Linfopenia include conta linfocitaria diminuita e linfopenia
j Eventi classificati utilizzando i criteri di consenso dell’American Society for Transplantation and Cellular Therapy (ASTCT)
k La sindrome da lisi tumorale clinica è stata classificata sulla base dei criteri Cairo-Bishop l Aritmia cardiaca include bradicardia, bradicardia sinusale, tachicardia sinusale, tachicardia sopraventricolare e tachicardia
m Dolore addominale include fastidio addominale, dolore addominale, dolore addominale inferiore, dolore addominale superiore e dolorabilità addominale
n Eruzione cutanea include eruzione cutanea, esantema eritematoso, eruzione cutanea maculare, eruzione cutanea maculo-papulare, eruzione cutanea papulare, eruzione cutanea pruriginosa, esantema pustoloso ed eruzione cutanea vescicolare
o Dolore muscoloscheletrico comprende dolore dorsale, dolore osseo, dolore al fianco, dolore toracico muscoloscheletrico, dolore muscoloscheletrico, mialgia, dolore al collo, dolore toracico non cardiaco, dolore, dolore a un arto e dolore spinale
p Reazioni in sede di iniezione includono lividura in sede di iniezione, eritema in sede di iniezione, ipertrofia in sede di iniezione, infiammazione in sede di iniezione, massa in sede di iniezione, nodulo in sede di iniezione, edema in sede di iniezione, dolore in sede di iniezione, prurito in sede di iniezione, eruzione cutanea in sede di iniezione, reazione in sede di iniezione, tumefazione in sede di iniezione e orticaria in sede di iniezione
q Stanchezza include astenia, stanchezza e letargia
Classificazione per sistemi e organi/termine preferito o reazione avversa | Tutti i gradi | Grado 3-4 |
r Piressia include temperatura corporea aumentata e piressia s Edema include edema della faccia, edema generalizzato, edema, edema periferico, tumefazione periferica, tumefazione e tumefazione del viso t Sodio ematico diminuito include sodio ematico diminuito e iponatriemia | ||
Tabella 9 Reazioni avverse osservate in pazienti con FL recidivato o refrattario trattati con epcoritamab in associazione con lenalidomide e rituximab
Classificazione per sistemi e organi/termine preferito o reazione avversa | Tutti i gradi | Grado 3-4 |
| Infezioni ed infestazioni | ||
| Infezioni delle vie respiratorie superioria | Molto comune | Comune |
| COVID-19b | Molto comune | Comune# |
| Infezione polmonarec | Molto comune | Molto comune |
| Infezione da citomegalovirusd | Comune | Comune# |
| Infezione da Herpes viruse | Comune | Non comune# |
| Infezione micoticaf | Comune | Non comune |
| Patologie del sistema emolinfopoietico | ||
| Neutropeniag | Molto comune | Molto comune |
| Anemiah | Molto comune | Comune# |
| Trombocitopeniai | Molto comune | Comune |
| Linfopeniaj | Molto comune | Molto comune |
| Neutropenia febbrile | Comune | Comune |
| Disturbi del sistema immunitario | ||
| Sindrome da rilascio di citochine‡ | Molto comune | |
| Ipogammaglobulinemiak | Molto comune | Non comune |
| Disturbi psichiatrici | ||
| Insonnia | Molto comune | |
| Patologie del sistema nervoso | ||
| Alterazioni neurologichel | Molto comune | |
| Cefalea | Molto comune | |
| Sindrome di neurotossicità associata a cellule effettrici immunitarie‡ | Non comune | |
| Patologie gastrointestinali | ||
| Diarrea | Molto comune | Comune# |
| Stipsi | Molto comune | Non comune# |
| Nausea | Molto comune | |
| Mucositem | Comune | |
| Patologie della cute e del tessuto sottocutaneo | ||
| Eruzione cutanean | Molto comune | Molto comune# |
| Patologie generali e condizioni relative alla sede di somministrazione | ||
| Stanchezzao | Molto comune | Comune# |
| Reazioni in sede di iniezionep | Molto comune | |
| Piressia | Molto comune | Non comune# |
| Esami diagnostici | ||
| Potassio ematico diminuitoq | Molto comune | Comune# |
Classificazione per sistemi e
organi/termine preferito o
reazione avversa
Tutti i gradi
Grado 3-4
Alanina aminotransferasi
aumentata
Molto comune Comune#
Aspartato aminotransferasi
aumentata
Molto comune Comune#
§Le reazioni avverse sono state classificate utilizzando la versione 5.0 dell’NCI CTCAE. ‡CRS e ICANS sono state classificate utilizzando i criteri di consenso dell’American Society for Transplantation and Cellular Therapy (ASTCT) (Lee et al., 2019).
#Si sono verificate solo reazioni avverse di Grado 3.
a Infezioni delle vie respiratorie superiori includono sinusite acuta, laringite, nasofaringite, faringite, infezione da virus respiratorio sinciziale, rinite, infezione da rinovirus, sinusite e infezione delle vie respiratorie superiori.
b COVID-19 include COVID-19, polmonite da COVID-19, infezione da Coronavirus e polmonite da Coronavirus.
c Infezione polmonare include polmonite atipica, aspergillosi broncopolmonare, riacutizzazione infettiva della bronchiectasia, polmonite da pneumocystis jirovecii, infezione polmonare, polmonite da Acinetobacter, polmonite batterica, polmonite da Cytomegalovirus, polmonite micotica, polmonite da Haemophilus, polmonite influenzale, polmonite da Legionella, polmonite da Mycoplasma, polmonite da virus parainfluenzale, polmonite pneumococcica, polmonite da Pseudomonas, polmonite da virus respiratorio sinciziale e polmonite virale. d Infezione da Cytomegalovirus include corioretinite da Cytomegalovirus, colite da Cytomegalovirus, infezione da Cytomegalovirus, riattivazione di infezione da Cytomegalovirus e viremia da Cytomegalovirus.
e Infezione da Herpes virus include infezione congenita da herpes simplex, herpes simplex, riattivazione di Herpes, infezione da Herpes virus, herpes zoster, herpes orale e infezione da virus varicella-zoster.
f Infezione micotica include infezione da Candida, candidiasi orale, candida della cute, candidiasi vulvovaginale.
g Neutropenia include neutropenia e conta dei neutrofili diminuita.
h Anemia include anemia e ferritina sierica diminuita.
i Trombocitopenia include conta delle piastrine diminuita e trombocitopenia. j Linfopenia include conta linfocitaria diminuita e linfopenia.
k Ipogammaglobulinemia include immunoglobuline G ematiche ridotte, ipogammaglobulinemia, ipoglobulinemia e immunoglobuline ridotte.
l Alterazioni neurologiche includono disturbo dell’equilibrio, nebbia cerebrale, disturbo cognitivo, stato confusionale, alterazione nell’attenzione, disfonia, tremore essenziale, ipoacusia, compromissione della memoria, tremore e vertigine.
m Mucosite include ulcera aftosa, ulcerazione della bocca, infezione della mucosa, infiammazione della mucosa, dolore orofaringeo e stomatite.
n Eruzione cutanea include eruzione cutanea in sede di applicazione, blister, eruzione cutanea in sede di catetere, dermatite, eritema, eruzione cutanea, esantema eritematoso, eruzione cutanea maculare, eruzione cutanea maculo-papulare, eruzione cutanea papulare, eruzione cutanea pruriginosa, esantema pustoloso, esfoliazione cutanea, reazione cutanea, eruzione cutanea tossica e orticaria.
o Stanchezza include astenia, stanchezza, letargia e malessere.
p Reazioni in sede di iniezione includono cellulite in sede di iniezione, eritema in sede di iniezione, infiammazione in sede di iniezione, nodulo in sede di iniezione, dolore in sede di iniezione, prurito in sede di iniezione, reazione in sede di iniezione e tumefazione in sede di iniezione. q Potassio ematico diminuito include ipokaliemia.
Descrizione di reazioni avverse selezionate
Sindrome da rilascio di citochine
Epcoritamab in monoterapia
Schema posologico con dose incrementale in 2 fasi (linfoma a grandi cellule B e linfoma follicolare) Nello studio GCT3013-01, la CRS di qualsiasi grado si è manifestata nel 58% (171/296) dei pazienti con linfoma a grandi cellule B e linfoma follicolare trattati con epcoritamab allo schema posologico con dose incrementale in 2 fasi. L’incidenza degli eventi di Grado 1 è stata pari al 35%, quella degli eventi di Grado 2 è stata del 21% e gli eventi di Grado 3 si sono verificati nel 2,4% dei pazienti. La CRS si è manifestata in maniera recidivante nel 21% dei pazienti. La CRS di qualsiasi grado si è manifestata nel 9,8% dei pazienti dopo la dose iniziale (Ciclo 1, 1° Giorno), nel 13% dopo la dose intermedia (Ciclo 1, 8° Giorno), nel 51% dopo la prima dose completa (Ciclo 1, 15° Giorno), nel 6,5% dopo la seconda dose completa (Ciclo 1, 22° Giorno) e nel 3,7% dopo la terza dose completa (Ciclo 2, 1° Giorno) o oltre. Dalla dose di epcoritamab somministrata più di recente, il tempo mediano all’insorgenza della CRS è stato di 2 giorni (intervallo: da 1 a 12 giorni). Dopo la prima dose completa, il tempo mediano all’insorgenza è stato di 19,3 ore (intervallo: da < 0,1 a 7 giorni). La CRS si è risolta nel 99% dei pazienti e la durata mediana degli eventi di CRS è stata di 2 giorni (intervallo da 1 a 54 giorni).
Dei 171 pazienti che hanno manifestato la CRS, i segni e i sintomi più comuni di CRS includevano piressia 99%, ipotensione 32% e ipossia 16%. Altri segni e sintomi di CRS in ≥ 3% dei pazienti includevano brividi (11%), tachicardia (inclusa tachicardia sinusale (11%)), cefalea (8,2%), nausea (4,7%) e vomito (4,1%). Nel 4,1% dei pazienti con CRS, gli enzimi epatici aumentati in via transitoria (ALT o AST > 3 × ULN) erano concomitanti con la CRS. Vedere i paragrafi 4.2 e 4.4 per le linee guida sul monitoraggio e la gestione.
Schema posologico con dose incrementale in 3 fasi (linfoma follicolare)
Nello studio GCT3013-01, la CRS di qualsiasi grado si è verificata nel 49% (42/86) dei pazienti trattati con epcoritamab allo schema posologico raccomandato con dose incrementale in 3 fasi per il linfoma follicolare. L’incidenza di Grado 1 è stata del 40% e quella di Grado 2 è stata del 9%. Non sono stati segnalati eventi di CRS di Grado ≥ 3. La CRS si è manifestata in maniera recidivante nel 23% dei pazienti. La maggior parte degli eventi di CRS si è verificata durante il Ciclo 1, dove il 48% dei pazienti ha manifestato un evento. Nel Ciclo 1, CRS si è verificata nel 12% dei pazienti dopo la dose iniziale (Ciclo 1, 1° Giorno), nel 5,9% dopo la dose intermedia (Ciclo 1, 8° Giorno), nel 15% dei pazienti dopo la seconda dose intermedia (Ciclo 1, 15° Giorno) e nel 37% dei pazienti dopo la prima dose completa (Ciclo 1, 22° Giorno). Dalla dose di epcoritamab somministrata più di recente, il tempo mediano all’insorgenza della CRS è stato di 59 ore (intervallo: da 1 a 8 giorni). Dopo la prima dose completa, il tempo mediano all’insorgenza è stato di 61 ore (intervallo: da 1 a 8 giorni). La CRS si è risolta nel 100% dei pazienti e la durata mediana degli eventi di CRS è stata di 2 giorni (intervallo da 1 a 14 giorni).
Reazioni avverse gravi dovute a CRS si sono verificate nel 28% dei pazienti trattati con epcoritamab. Nel 19% dei pazienti trattati con epcoritamab si sono verificati ritardi nella somministrazione dovuti a CRS.
Dei 42 pazienti che hanno manifestato la CRS alla dose raccomandata, i segni e i sintomi più comuni (≥ 10%) di CRS includevano piressia (100%) e ipotensione (14%). Oltre ai corticosteroidi, tocilizumab è stato usato per la gestione dell’evento di CRS nel 12% dei pazienti.
Epcoritamab in associazione con lenalidomide e rituximab
Nello studio M20-638, la CRS di qualsiasi grado si è verificata nel 26% (35/133) dei pazienti trattati con epcoritamab allo schema posologico raccomandato con dose incrementale in 3 fasi in associazione con lenalidomide e rituximab. L’incidenza di CRS di Grado 1 è stata del 21% (28/133) e quella di
Grado 2 è stata del 5,3% (7/133). Al momento dell’analisi non erano stati segnalati eventi di CRS di Grado ≥ 3. La CRS si è manifestata in maniera recidivante nel 10% (13/133) dei pazienti. Di tutti gli eventi di CRS, la maggior parte (88%) si è verificata durante il Ciclo 1. Nel Ciclo 1, la CRS si è verificata nel 6% (8/133) dei pazienti dopo la dose iniziale di priming (Ciclo 1, 1° Giorno), nel 3,8% (5/133) dei pazienti dopo la prima dose intermedia (Ciclo 1, 8° Giorno), nel 2,3% (3/132) dei pazienti dopo la seconda dose intermedia (Ciclo 1, 15° Giorno) e nel 19% (25/132) dei pazienti dopo la prima dose completa (Ciclo 1, 22° Giorno). Dalla dose di epcoritamab somministrata più di recente, il tempo mediano all’insorgenza della CRS per tutte le dosi è stato di 78 ore (intervallo: da 0,2 a 12 giorni). Dopo la prima dose completa di 48 mg, il tempo mediano all’insorgenza è stato di 41 ore (intervallo: da 0,3 a 12 giorni). La CRS si è risolta nel 100% dei pazienti e la durata mediana degli eventi di CRS è stata di 2 giorni (intervallo: da 0,1 a 26 giorni).
Sindrome da neurotossicità associata a cellule effettrici immunitarie
Epcoritamab in monoterapia
Nello studio GCT3013-01, l’ICANS si è manifestata nel 4,7% (18/382) dei pazienti trattati con epcoritamab; il 3,1% ha manifestato eventi di Grado 1 e l’1,3% di Grado 2. In un paziente (0,3%) si è manifestato un evento ICANS di Grado 5 (fatale). Il tempo mediano alla prima insorgenza di ICANS dall’inizio del trattamento con epcoritamab (Ciclo 1, 1° Giorno) è stato di 18 giorni (intervallo: da 8 a 141 giorni). L’ICANS si è risolta nel 94% (17/18) dei pazienti con terapia di supporto. Il tempo mediano alla risoluzione di ICANS è stato di 2 giorni (intervallo: da 1 a 9 giorni). Nei 18 pazienti con ICANS, l’insorgenza di ICANS è avvenuta prima della CRS nell’11% dei pazienti, nel 44% in concomitanza con la CRS, nel 17% dopo l’insorgenza della CRS e nel 28% in assenza di CRS.
Epcoritamab in associazione con lenalidomide e rituximab
Nello studio M20-638, l’ICANS si è manifestata nello 0,8% (1/133) dei pazienti con FL trattati con epcoritamab allo schema posologico raccomandato con dose incrementale in 3 fasi in associazione con lenalidomide e rituximab, con un singolo evento di Grado 1 segnalato. L’evento si è manifestato dopo la dose da 48 mg il 22° Giorno del Ciclo 1 e l’ICANS si è risolta in 3 giorni.
Infezioni gravi
Epcoritamab in monoterapia
Linfoma a grandi cellule B
Nello studio GCT3013-01, nel 25% (41/167) dei pazienti con linfoma a grandi cellule B trattati con epcoritamab si sono manifestate infezioni gravi di qualsiasi grado. Le infezioni gravi più frequenti includevano COVID-19 (6,6%), polmonite da COVID-19 (4,2%), infezione polmonare (3,6%), sepsi (2,4%), infezione delle vie respiratorie superiori (1,8%), batteriemia (1,2%) e shock settico (1,2%). Il tempo mediano all’insorgenza della prima infezione grave dall’inizio del trattamento con epcoritamab (Ciclo 1, 1° Giorno) è stato di 56 giorni (intervallo: da 4 a 631 giorni), con una durata mediana di 15 giorni (intervallo: da 4 a 125 giorni). Gli eventi di infezione di Grado 5 si sono verificati in 7 (4,2%) pazienti.
Linfoma follicolare
Nello studio GCT3013-01, infezioni gravi di qualsiasi grado si sono manifestate nel 32% (68/215) dei pazienti con linfoma follicolare trattati con epcoritamab. Le infezioni gravi più frequenti includevano COVID-19 (8,8%), polmonite da COVID-19 (5,6%), infezione polmonare (3,7%), infezione delle vie urinarie (1,9%), e polmonite da Pneumocystis jirovecii (1,4%). Il tempo mediano all’insorgenza della prima infezione grave dall’inizio del trattamento con epcoritamab (Ciclo 1, 1° Giorno) è stato di 81 giorni (intervallo: da 1 a 636 giorni), con una durata mediana di 18 giorni (intervallo: da 4 a 249 giorni). Eventi di infezione di Grado 5 si sono verificati in 8 (3,7%) pazienti, 6 (2,8%) dei quali sono stati attribuiti a COVID-19 o a polmonite da COVID-19.
Epcoritamab in associazione con lenalidomide e rituximab
Nello studio M20-638, infezioni gravi, incluse infezioni opportunistiche, sono state segnalate nel 33% (81/243) dei pazienti con FL trattati con epcoritamab in associazione con lenalidomide e rituximab. Le più comuni sono state infezione polmonare (10%), COVID-19 (4,5%) e polmonite da COVID-19 (3,7%). Il tempo mediano all’insorgenza della prima infezione grave dall’inizio del trattamento con epcoritamab in associazione con lenalidomide e rituximab (Ciclo 1, 1° Giorno) è stato di 91 giorni (intervallo: da 2 a 418 giorni), con una durata mediana di 13 giorni (intervallo: da 1 a 123 giorni).
Neutropenia
Epcoritamab in monoterapia
Nello studio GCT3013-01, la neutropenia di qualsiasi grado si è manifestata nel 28% (105/382) dei pazienti, tra cui il 23% di eventi di Grado 3-4. Il tempo mediano all’insorgenza del primo evento di neutropenia/conta dei neutrofili diminuita è stato di 65 giorni (intervallo: da 2 a 750 giorni), con una durata mediana di 15 giorni (intervallo: da 2 a 415 giorni). Dei 105 pazienti che hanno manifestato eventi di neutropenia/conta dei neutrofili diminuita, il 61% ha ricevuto G-CSF per trattare gli eventi.
Epcoritamab in associazione con lenalidomide e rituximab
Nello studio M20-638, la neutropenia di qualsiasi grado si è manifestata nel 74% (180/243) dei pazienti, tra cui il 27% (66/243) di eventi di Grado 3 e il 42% (101/243) di eventi di Grado 4. Il tempo mediano all’insorgenza del primo evento di neutropenia/conta dei neutrofili diminuita è stato di 57 giorni (intervallo: da 2 a 377 giorni), con una durata mediana di 22 giorni (intervallo: da 3 a 219 giorni). Dei 167 pazienti che hanno manifestato eventi di neutropenia/conta dei neutrofili diminuita di Grado 3-4, l’87% (146/167) ha ricevuto G-CSF per trattare gli eventi.
Sindrome da lisi tumorale
Epcoritamab in monoterapia
Nello studio GCT3013-01, la TLS si è manifestata nell’1,0% (4/382) dei pazienti. Il tempo mediano all’insorgenza è stato di 18 giorni (intervallo: da 8 a 33 giorni) e la durata mediana è stata di 3 giorni (intervallo: da 2 a 4 giorni).
Epcoritamab in associazione con lenalidomide e rituximab
Nello studio M20-638, la TLS di laboratorio si è manifestata in un (1) paziente. L’evento si è verificato il 10° Giorno del Ciclo 1 e si è risolto entro 6 giorni. Non è stata osservata TLS clinica nei pazienti con FL trattati con epcoritamab in associazione con lenalidomide e rituximab.
Tumour flare
Epcoritamab in monoterapia
Nello studio GCT3013-01, il tumour flare si è verificato nell’1,6% (6/382) dei pazienti, tutti di grado
- 2. Il tempo mediano all’insorgenza è stato di 19,5 giorni (intervallo da 9 a 34 giorni) e, la durata mediana è stata di 9 giorni (intervallo da 1 a 50 giorni).
Epcoritamab in associazione con lenalidomide e rituximab
Nello studio M20-638, il tumor flare si è verificato nell’1,2% (3/243) dei pazienti, lo 0,8% (2/243) ha presentato eventi di Grado 2 e lo 0,4% (1/243) di Grado 3. Il tempo mediano all’insorgenza è stato di 8 giorni (intervallo da 7 a 20 giorni) e la durata mediana è stata di 7,5 giorni (intervallo da 3 a 12 giorni).
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato nell’Allegato V.
4.9 Sovradosaggio
In caso di sovradosaggio, monitorare il paziente per tutti i segni o sintomi di reazioni avverse e somministrare un trattamento di supporto appropriato.
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: agenti antineoplastici, altri anticorpi monoclonali e coniugati anticorpo-farmaco, codice ATC: L01FX27
Meccanismo d’azione
Epcoritamab è un anticorpo bispecifico IgG1 umanizzato che si lega a uno specifico epitopo extracellulare del CD20 sulle cellule B e al CD3 sulle cellule T. L’attività di epcoritamab dipende dal coinvolgimento simultaneo delle cellule tumorali che esprimono CD20 e delle cellule T endogene che esprimono CD3 da parte di epcoritamab che induce l’attivazione specifica delle cellule T e l’uccisione mediata dalle cellule T delle cellule che esprimono CD20.
La regione Fc di epcoritamab viene silenziata per prevenire i meccanismi effettori dell’immunità target-indipendenti, quali la citotossicità cellulare anticorpo-dipendente (ADCC), la citotossicità cellulare complemento-dipendente (CDC) e la fagocitosi cellulare anticorpo-dipendente (ADCP).
Negli studi preclinici, l’associazione di epcoritamab e rituximab non ha determinato interferenze funzionali e ha dato luogo a una citotossicità cellulare anticorpo-dipendente (ADCC) mediata dalle cellule NK e a una citotossicità mediata dalle cellule T tra loro complementari.
Effetti farmacodinamici
Epcoritamab ha indotto una deplezione rapida e prolungata delle cellule B circolanti (definita come conta di cellule B CD19 ≤10 cellule/µL) in soggetti che hanno cellule B rilevabili all’inizio del trattamento. Il 21% dei soggetti (n = 33) affetti da DLBCL e il 50% dei soggetti (n = 56) affetti da FL avevano cellule B circolanti rilevabili all’inizio del trattamento. Nel Ciclo 1, dopo ogni dose è stata immediatamente osservata una riduzione transitoria delle cellule T circolanti , seguita, nei cicli successivi, dall’espansione delle cellule T.
Nello studio GCT3013-01, a seguito della somministrazione sottocutanea di epcoritamab secondo lo schema posologico raccomandato con dose incrementale in 2 fasi in pazienti affetti da LBCL, si sono verificati aumenti transitori e modesti, per lo più dopo la prima dose completa (48 mg), dei livelli circolanti di citochine specifiche (IFN-γ, TNFα, IL-6, IL-2 e IL-10), con livelli di picco tra 1 e 4 giorni dopo la somministrazione. I livelli di citochine sono tornati alle condizioni basali prima della successiva dose completa, tuttavia è stato possibile osservare aumenti delle citochine dopo il Ciclo 1. Nello studio GCT3013-01, a seguito della somministrazione sottocutanea di epcoritamab secondo lo schema posologico raccomandato con dose incrementale in 3 fasi in pazienti affetti da FL, i livelli di IL-6 mediani associati a un rischio di CRS sono rimasti costantemente bassi dopo ciascuna dose nel Ciclo 1 e oltre, in particolare dopo la prima dose completa, rispetto ai pazienti che hanno ricevuto la dose incrementale in 2 fasi.
Immunogenicità
Anticorpi anti-farmaco (ADA) sono stati comunemente rilevati. L’incidenza di ADA emergenti dal trattamento secondo lo schema posologico con dose incrementale in 2 fasi (0,16/0,8/48 mg) nella popolazione combinata di DLBCL e FL è stata del 3,4% (3,4% positivi, 93,9% negativi e 2,7% indeterminati, N = 261 pazienti valutabili) e del 3,3% (3,3% positivi, 95% negativi e 1,7% indeterminati, N = 60 pazienti valutabili), rispettivamente negli studi GCT3013-01 e GCT3013-04. Nello studio GCT3013-01, l’incidenza di ADA emergenti dal trattamento secondo il regime posologico con dose incrementale in 3 fasi (0,16/0,8/3/48 mg) nella coorte di ottimizzazione nell’FL è stata del 7% (7% positivi, 91,5% negativi e 1,4% indeterminati, N = 71 pazienti valutabili). Un soggetto è classificato come indeterminato se il paziente viene confermato come positivo agli ADA al basale ma non vi è positività confermata durante il trattamento, oppure in presenza di tale positività agli ADA durante il trattamento se i titoli risultano pari o inferiori rispetto al basale.
Nello studio M20-638 si sono sviluppati anticorpi anti-epcoritamab nel 2,1% (5/238) dei pazienti con FL trattati con epcoritamab in associazione con lenalidomide e rituximab (fino a 12 cicli).
Non è stata osservata nessuna evidenza dell’impatto degli ADA su farmacocinetica, efficacia o sicurezza, tuttavia i dati sono ancora limitati. Gli anticorpi neutralizzanti non sono stati valutati.
Efficacia e sicurezza clinica
Linfoma diffuso a grandi cellule B
Lo studio GCT3013-01 è stato uno studio in aperto, multicoorte, multicentrico, a braccio singolo, che ha valutato epcoritamab come monoterapia in pazienti con linfoma a grandi cellule B (LBCL) recidivato o refrattario, incluso il linfoma diffuso a grandi cellule B (DLBCL), dopo due o più linee di terapia sistemica. Lo studio includeva una parte con incremento della dose e una parte di espansione. La parte di espansione dello studio ha incluso una coorte con linfoma non Hodgkin aggressivo (aNHL), una coorte con NHL indolente (iNHL) e una coorte con linfoma a cellule mantellari (MCL). La coorte principale aNHL era costituita da pazienti con LBCL (N = 157), inclusi pazienti con DLBCL (N = 139, 12 dei quali con riarrangiamenti di MYC, BCL2 e/o BCL6, ovvero DH/TH), con linfoma a cellule B di alto grado (HGBCL) (N = 9), con linfoma follicolare di Grado 3B (FL) (N = 5) e pazienti con linfoma a cellule B primitivo del mediastino (PMBCL) (N = 4). Nella coorte DLBCL, il 29% dei pazienti (40/139) aveva un DLBCL trasformato da linfoma indolente. I pazienti inclusi nello studio dovevano avere un tumore a cellule B mature CD20+ documentato, secondo quanto previsto dalla classificazione WHO del 2016 o dalla classificazione WHO del 2008, sulla base di un referto anatomo-patologico rappresentativo, essere in recidiva o progressione dopo un precedente trapianto di cellule staminali autologhe ematopoietiche (HSCT) o non essere idonei per l’HSCT autologo; erano inclusi pazienti che avevano una conta linfocitaria < 5×10⁹/L e pazienti sottoposti ad almeno una precedente terapia contenente anticorpi monoclonali anti-CD20.
Lo studio ha escluso i pazienti con coinvolgimento del sistema nervoso centrale (SNC) da parte del linfoma, precedente trattamento con HSCT allogenico o trapianto di organo solido, malattie infettive croniche in corso, tutti i pazienti con nota compromissione dell’immunità T-cellulare, una clearance della creatinina inferiore a 45 mL/min, alanina aminotransferasi > 3 volte il limite superiore della norma, frazione di eiezione cardiaca inferiore al 45% e malattia cardiovascolare clinicamente
significativa nota. L’efficacia è stata valutata in 139 pazienti con DLBCL che avevano ricevuto almeno una dose di epcoritamab s.c. in cicli di 4 settimane, ovvero 28 giorni. La monoterapia con epcoritamab è stata somministrata secondo lo schema posologico raccomandato con dose incrementale in 2 fasi come segue:
Ciclo 1: epcoritamab 0,16 mg il 1° Giorno, 0,8 mg l’8° Giorno, 48 mg il 15° Giorno e il
22° Giorno
- Cicli 2-3: epcoritamab 48 mg il 1°, 8°, 15° e 22° Giorno
- Cicli 4-9: epcoritamab 48 mg il 1° e il 15° Giorno
- Cicli 10 e successivi: epcoritamab 48 mg il 1° Giorno
I pazienti hanno continuato a ricevere epcoritamab fino alla progressione della malattia o ad una inaccettabile tossicità.
Caratteristiche demografiche e basali sono mostrate nella Tabella 10.
Tabella 10 Caratteristiche demografiche e basali dei pazienti con DLBCL nello studio GCT3013-01
| Caratteristiche | (N = 139) |
| Età | |
| Mediana, anni (min, max) | 66 (22; 83) |
| < 65 anni, n (%) | 66 (47) |
| da 65 a < 75 anni, n (%) | 44 (32) |
| ≥ 75 anni, n (%) | 29 (21) |
| Uomini, n (%) | 85 (61) |
| Etnia, n (%) | |
| Bianchi | 84 (60) |
| Asiatici | 27 (19) |
| Altra | 5 (4) |
| Non specificata | 23 (17) |
| Valutazione delle condizioni (Performance status) secondo l’ECOG, n (%) | |
| 0 | 67 (48) |
| 1 | 67 (48) |
| 2 | 5 (4) |
| Stadio della malattiac alla diagnosi iniziale, n (%) | |
| III | 16 (12) |
| IV | 86 (62) |
| Numero di precedenti linee di terapia anti-linfoma | |
| Mediana (min, max) | 3 (2, 11) |
| 2, n (%) | 41 (30) |
| 3, n (%) | 47 (34) |
| ≥ 4, n (%) | 51 (37) |
| Storia della malattia DLBCL, n (%) | |
| DLBCL de novo | 97 (70) |
| DLBCL trasformato da linfoma indolente | 40 (29) |
| Analisi FISH centralizzatad, N = 88 | |
| Linfoma double hit/triple hit, n (%) | 12 (14) |
| Precedente HSCT autologo | 26 (19) |
| Caratteristiche | (N = 139) |
| Terapia precedente, n (%) | |
| CAR-T precedente | 53 (38) |
| Malattia refrattaria primariaa | 82 (59) |
| Refrattaria a ≥ 2 linee consecutive di precedente terapia anti-linfomab | 104 (75) |
| Refrattaria all’ultima linea di terapia antineoplastica sistemicab | 114 (82) |
| Refrattaria a una precedente terapia anti-CD20 | 117 (84) |
| Refrattaria a CAR-T | 39 (28) |
a Un paziente viene considerato refrattario primario se è refrattario alla terapia anti-linfoma di prima linea. b Un paziente viene considerato refrattario se manifesta una progressione di malattia durante la terapia o una progressione di malattia entro < 6 mesi dal completamento della terapia. Il paziente viene considerato recidivato se presenta una recidiva della malattia ≥ 6 mesi dopo il completamento della terapia. c Secondo il sistema di stadiazione di Ann Arbor. d La successiva analisi (post-hoc) FISH del laboratorio centrale è stata eseguita su sezioni diagnostiche di tessuto tumorale disponibile, al basale, da 88 pazienti con DLBCL. | |
L’obiettivo primario (primary endpoint) di efficacia era il tasso di risposta globale (ORR) determinato dai criteri di Lugano (2014) come valutato dal Comitato di revisione indipendente (Independent Review committee - IRC). La durata mediana dei controlli (follow-up) è stata 15,7 mesi (intervallo: da 0,3 a 23,5 mesi). La durata mediana dell’esposizione è stata di 4,1 mesi (intervallo: da 0 a 23 mesi).
Tabella 11 Risultati di efficacia in pazienti con DLBCLa, nello studio GCT3013-01
| Obiettivo (Endpoint) Valutazione dell’IRC | Epcoritamab (N = 139) |
| ORRb, n (%) | 86 (62) |
| (IC al 95%) | (53,3; 70) |
| CRb, n (%) | 54 (39) |
| (IC al 95%) | (30,7; 47,5) |
| PR, n (%) | 32 (23) |
| (IC al 95%) | (16,3; 30,9) |
| DORb | |
| Mediana (IC al 95%), mesi | 15,5 (9,7; NR) |
| DOCRb | |
| Mediana (IC al 95%), mesi | NR (12,0; NR) |
| TTR, mediana (intervallo), mesi | 1,4 (1; 8,4) |
IC = intervallo di confidenza; CR = risposta completa; DOR = durata della risposta; DOCR = durata della risposta completa; IRC = comitato di revisione indipendente; ORR = tasso di risposta globale; PR = risposta parziale; TTR = tempo alla risposta a Determinato sulla base dei criteri di Lugano (2014) come da valutazione del comitato di revisione indipendente (IRC) b Sono stati inclusi pazienti con PD iniziale secondo Lugano o IR secondo LYRIC che successivamente hanno ottenuto la PR/CR. | |
Il tempo mediano alla CR è stato 2,6 mesi (intervallo: da 1,2 a 10,2 mesi).
Linfoma follicolare
M20-638
Lo studio M20-638 è stato uno studio multicentrico, randomizzato, in aperto, che ha valutato epcoritamab in associazione con lenalidomide e rituximab in pazienti con linfoma follicolare (FL) recidivato o refrattario dopo una linea di terapia precedente. I pazienti sono stati randomizzati a ricevere epcoritamab in associazione con lenalidomide e rituximab o solo lenalidomide e rituximab. Lo studio ha incluso pazienti con FL classico confermato istologicamente (FL precedentemente di Grado 1-3a), in stadio II, III o IV, senza evidenza di trasformazione istologica in linfoma aggressivo e malattia con CD20+ sulla base del referto patologico rappresentativo più recente, secondo la 5a edizione della classificazione dell’OMS, malattia R/R dopo il trattamento con almeno un regime anti-linfoma precedente contenente un anticorpo monoclonale anti-CD20 in associazione con chemioterapia, valutazione delle condizioni (Performance status) secondo lo Eastern Cooperative Oncology Group (ECOG) da 0 a 2, nessuna refrattarietà documentata a lenalidomide, nessuna esposizione a lenalidomide nei 12 mesi precedenti alla randomizzazione e necessità di iniziare il trattamento secondo la determinazione dello sperimentatore sulla base dei sintomi e/o al carico della malattia (ad es. criteri GELF). Lo studio ha escluso i pazienti con coinvolgimento noto del SNC da parte del linfoma, trapianto allogenico precedente, malattie infettive attive note, nota compromissione dell’immunità T-cellulare, clearance della creatinina < 50 mL/min, alanina aminotransferasi > 3 volte il limite superiore della norma e malattia cardiovascolare clinicamente significativa. I pazienti hanno ricevuto epcoritamab in cicli di 28 giorni per un totale di 12 cicli o fino alla progressione della malattia
o ad una inaccettabile tossicità, a seconda di quale evento si sia verificato per primo.
Lo schema posologico raccomandato di epcoritamab con dose incrementale in 3 fasi era il seguente:
Ciclo 1: epcoritamab 0,16 mg il 1° Giorno, 0,8 mg l’8° Giorno, 3 mg il 15° Giorno e 48 mg il
22° Giorno
- Cicli 2-3: epcoritamab 48 mg il 1°, l’8°, il 15° e il 22° Giorno
- Cicli 4-12: epcoritamab 48 mg il 1° Giorno
In entrambi i bracci di trattamento, lenalidomide è stato somministrato per via orale a una dose di 20 mg una volta al giorno dal 1° al 21°Giorno per 12 cicli, mentre rituximab è stato somministrato per via endovenosa a una dose di 375 mg/m2 il 1°, l’8°, il 15° e il 22°Giorno del Ciclo 1, seguito dalla somministrazione il 1° Giorno dei Cicli 2-5.
Le caratteristiche basali demografiche e correlate alla malattia mostrate nella Tabella 12 sono basate sulla popolazione intent to treat (ITT).
Tabella 12 Caratteristiche basali demografiche e correlate alla malattia dei pazienti con FL recidivato o refrattario nello studio M20-638
| Parametro | Epcoritamab + lenalidomide e rituximab (N=243) | Lenalidomide e rituximab (N=245) |
| Età, anni | ||
| Mediana (intervallo) | 60 (30; 84) | 63 (24; 89) |
| Fascia di età, n (%) | ||
| < 65 anni | 155 (64) | 139 (57) |
| da 65 a < 75 anni | 68 (28) | 71 (29) |
| ≥ 75 anni | 20 (8) | 35 (14) |
| Sesso, n (%) | ||
| Uomini | 139 (57) | 138 (56) |
| Etnia, n (%) | ||
| Bianchi | 168 (71) | 184 (76) |
| Asiatici | 63 (27) | 54 (22) |
| Parametro | Epcoritamab + lenalidomide e rituximab (N=243) | Lenalidomide e rituximab (N=245) |
| Neri o afro-americani | 6 (3) | 2 (0,8) |
| Indiani americani o nativi dell’Alaska | 0 | 1 (0,4) |
| Multipla | 1 (0,4) | 1 (0,4) |
| Mancante | 5 | 3 |
| Performance status secondo l’ECOG, n (%) | ||
| 0 | 166 (68) | 170 (69) |
| 1 | 72 (30) | 68 (28) |
| 2 | 5 (2) | 7 (3) |
| Stadiazione di Ann Arbor, n (%) | ||
| II | 37 (15) | 44 (18) |
| III | 74 (31) | 68 (28) |
| IV | 132 (54) | 133 (54) |
| Malattia voluminosaa, n (%) | 76 (32) | 84 (35) |
| Punteggio FLIPI al basale, n (%) | ||
| 0-1 | 63 (26) | 56 (23) |
| 2 | 79 (33) | 76 (31) |
| 3-5 | 100 (41) | 113 (46) |
| Numero di precedenti linee di terapia | ||
| Mediana (min, max) | 1 (1, 7) | 1 (1, 6) |
| 1, n (%) | 145 (60) | 141 (58) |
| 2, n (%) | 58 (24) | 61 (25) |
| ≥ 3, n (%) | 40 (17) | 43 (18) |
| SCT precedente, n (%) | 23 (10) | 18 (7) |
| Refrattaria all’ultima linea di terapia, n (%) | 84 (35) | 82 (34) |
| Refrattaria alla terapia sia anti-CD20 sia con alchilanti, n (%) | 91 (37) | 91 (37) |
| POD24, n (%) | 106 (44) | 93 (38) |
ECOG = Eastern Cooperative Oncology Group; FLIPI = indice prognostico internazionale del linfoma follicolare; SCT = trapianto di cellule staminali; POD24 = progressione della malattia entro 24 mesi. a Linfonodale o extra-linfonodale > 6 cm. | ||
L’efficacia è stata stabilita sulla base di due endpoint primari, costituiti dalla sopravvivenza libera da progressione (PFS) e tasso di risposta globale (ORR) determinati secondo i criteri di Lugano (2014), come valutato dal Comitato di Revisione Indipendente (Independent Review Committee, IRC). Ulteriori endpoint di efficacia includevano la risposta completa (CR) e la sopravvivenza globale (OS). Lo studio M20-638 ha dimostrato un miglioramento statisticamente significativo sia nella PFS che nell’ORR secondo la valutazione dell’IRC per epcoritamab in associazione con lenalidomide e rituximab rispetto a solo lenalidomide e rituximab. Nella popolazione ITT, la durata mediana del follow-up dello studio nei pazienti randomizzati a epcoritamab in associazione con lenalidomide e rituximab è stata di 14,8 mesi (intervallo: 0-31). La durata mediana del follow-up dello studio nei pazienti randomizzati a ricevere solo lenalidomide e rituximab è stata di 14,6 mesi (intervallo: 0-30). I risultati di efficacia sono riepilogati nella Tabella 13.
Tabella 13: Risultati di efficacia nello studio M20-638 in pazienti con FL recidivato o refrattario
| Endpointa | Epcoritamab + lenalidomide e rituximab | Lenalidomide e rituximab |
| (N=243) | (N=245) | |
| PFSb | ||
| Numero di eventi, n (%) | 23 (9) | 75 (31) |
| Progressione della malattia | 19 (83) | 63 (84) |
| Morte | 4 (17) | 12 (16) |
| Mediana (IC al 95%), mesi | NR (21,9; NR) | 11.2 (10,5; NR) |
| Hazard ratioc (IC al 95%) | 0,21 (0,13; 0,33) | |
| Valore pd | < 0,0001 | |
| ORRb, e, n (%) | 111 (96) | 94 (81) |
| (IC al 95%) | (90,2; 98,6) | (72,7; 87,7) |
| Valore pf | < 0,0001 | |
| CRRb, n (%) | 181 (74) | 106 (43) |
| (IC al 95%) | (68,5; 79.8) | (37,0; 49,7) |
| Valore pf | < 0,0001 | |
| OS | ||
| Numero di eventi, n (%) | 10 (4,1) | 25 (10,2) |
| Mediana (IC al 95%), mesi | NR (NR; NR) | NR (NR; NR) |
| HR (IC al 95%)g | 0,38 (0,18; 0,80) | |
PFS = sopravvivenza libera da progressione; IC = intervallo di confidenza; NR = non raggiunta; CRR = tasso di risposta completa; ORR = tasso di risposta globale; OS = sopravvivenza globale a Determinato sulla base dei criteri di Lugano con PET-CT (2014) come valutato dal Comitato di revisione indipendente (Independent Review committee, IRC). b PFS, ORR e CR hanno dimostrato superiorità statistica per il braccio epcoritamab in associazione con lenalidomide e rituximab rispetto al braccio lenalidomide e rituximab al cut-off dei dati del 10 gennaio 2025, con una durata mediana del follow-up di 10,4 mesi. c Hazard ratio con rischi proporzionali di Cox stratificato per anamnesi patologica e area geografica. d Valore p (a una coda) dei ranghi logaritmici stratificato per anamnesi patologica e area geografica. e ORR definito come percentuale di pazienti con risposta globale migliore (BOR) di CR o PR come valutato sulla base dei criteri di Lugano con PET-CT (2014), ORR è stato valutato nei primi 232 pazienti randomizzati, 116 per ciascun braccio. f Il valore p (a una coda) è derivato da un test di Cochran-Mantel-Haenszel stratificato per anamnesi patologica e area geografica. g L’analisi dell’OS non ha raggiunto la significatività statistica alla data di cutoff del 24 maggio 2025 e verrà nuovamente valutata in un momento successivo. | ||
La curva di Kaplan-Meier per la PFS come determinata dai criteri di Lugano (2014) secondo la valutazione dell’IRC è mostrata nella Figura 1.
Figura 1: Grafico di Kaplan-Meier della PFS (popolazione ITT) nello studio M20-638
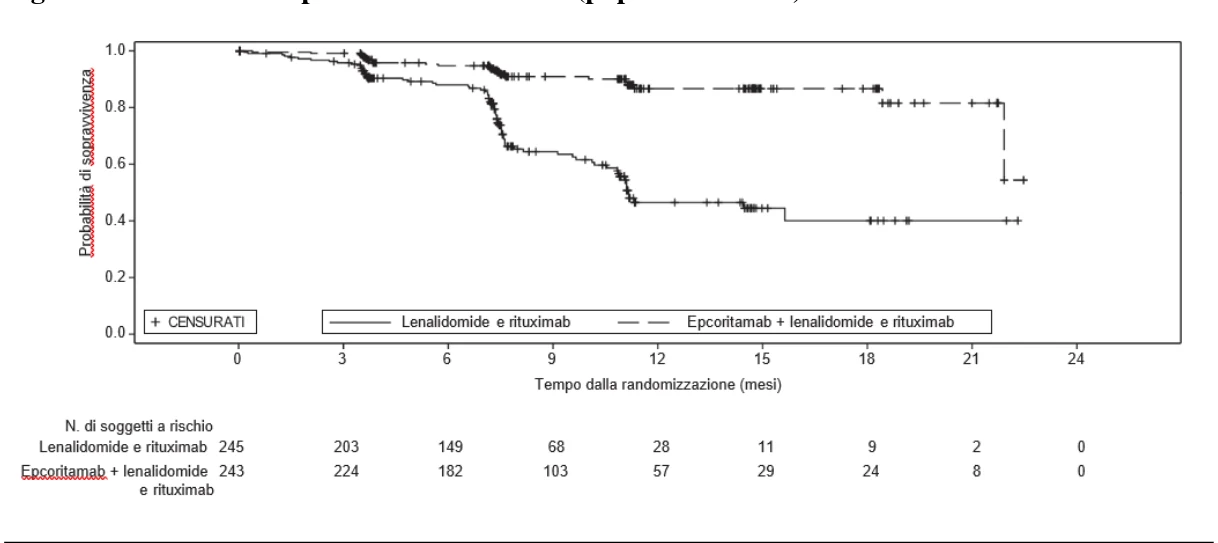
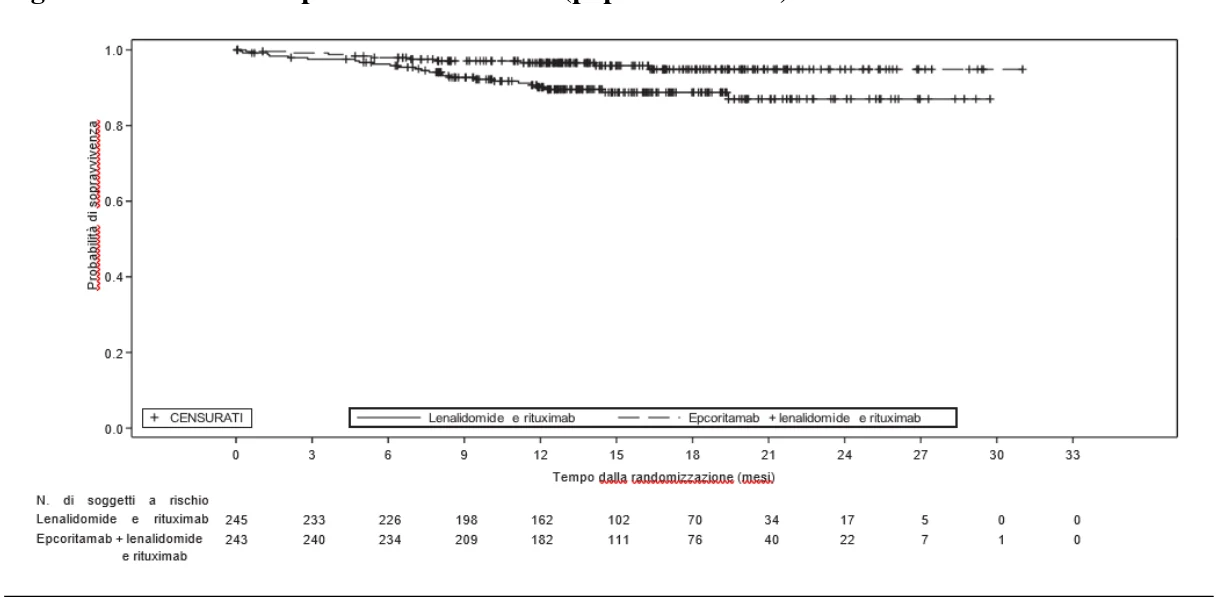
La curva di Kaplan-Meier per la OS è mostrata nella Figura 2.
Figura 2: Grafico di Kaplan-Meier della OS (popolazione ITT) nello studio M20-638
GCT3013-01
Lo studio GCT3013-01 è stato uno studio in aperto, multicoorte, multicentrico, a braccio singolo che ha valutato epcoritamab come monoterapia in pazienti con linfoma follicolare (FL) recidivato o refrattario, dopo due o più linee di terapia sistemica. Lo studio comprendeva una parte con incremento graduale della dose, una parte di espansione e una parte di ottimizzazione della dose incrementale in 3 fasi. La parte di espansione dello studio ha incluso una coorte con linfoma non Hodgkin aggressivo (aNHL), una coorte con NHL indolente (iNHL) e una coorte con linfoma a cellule mantellari (MCL). La coorte principale iNHL includeva pazienti con FL. I pazienti inclusi nello studio dovevano avere un tumore a cellule B mature CD20+ documentato, secondo quanto previsto dalla classificazione WHO del 2016 o dalla classificazione WHO del 2008, sulla base di un referto anatomo-patologico rappresentativo con FL 1-3A confermato istologicamente alla diagnosi iniziale, senza evidenza clinica
o patologica di trasformazione. Tutti i pazienti avevano malattia recidivata o refrattaria all’ultima linea di terapia precedente ed erano stati sottoposti ad almeno 2 linee di terapia antineoplastica sistemica, inclusa almeno 1 terapia contenente anticorpi monoclonali anti-CD20 e un agente alchilante o lenalidomide. Lo studio ha escluso i pazienti con coinvolgimento del SNC da parte del linfoma, HSCT
allogenico o trapianto di organo solido, malattie infettive attive in corso, tutti i pazienti con nota compromissione dell’immunità T-cellulare, una clearance della creatinina inferiore a 45 mL/min, alanina aminotransferasi > 3 volte il limite superiore della norma e frazione di eiezione cardiaca inferiore al 45%. L’efficacia è stata valutata in 128 pazienti che avevano ricevuto epcoritamab per via sottocutanea (s.c.) in cicli di 4 settimane, ovvero 28 giorni. Epcoritamab è stato somministrato in monoterapia, secondo un regime con dose incrementale in 2 fasi, come segue:
Ciclo 1: epcoritamab 0,16 mg il 1° Giorno, 0,8 mg l’8° Giorno, 48 mg il 15° Giorno e 48 mg il
22° Giorno
- Cicli 2-3: epcoritamab 48 mg il 1°, 8°, 15° e 22° Giorno
- Cicli 4-9: epcoritamab 48 mg il 1° e il 15° Giorno
- Cicli 10 e successivi: epcoritamab 48 mg il 1° Giorno
I pazienti hanno continuato a ricevere epcoritamab fino alla progressione della malattia o ad una inaccettabile tossicità.
Il numero mediano di cicli iniziati è stato 8 e il 60% ha ricevuto 6 cicli.
Le caratteristiche demografiche e basali sono mostrate nella Tabella 14.
Tabella 14 Caratteristiche demografiche e basali dei pazienti con FL nello studio GCT3013-01
| Caratteristiche | (N = 128) |
| Età | |
| Mediana, anni (min, max) | 65 (39; 84) |
| < 65 anni, n (%) | 61 (48) |
| da 65 a < 75 anni, n (%) | 50 (39) |
| ≥ 75 anni, n (%) | 17 (13) |
| Uomini, (%) | 79 (62) |
| Etnia, n (%) | |
| Bianchi | 77 (60) |
| Asiatici | 7 (6) |
| Altra | 2 (1,6) |
| Non specificata | 42 (33) |
| Performance status secondo l’ECOG, n (%) | |
| 0 | 70 (55) |
| 1 | 51 (40) |
| 2 | 7 (6) |
| Numero di precedenti linee di terapia, n (%) | |
| Mediana (min, max) | 3 (2; 9) |
| 2 | 47 (37) |
| 3 | 41 (32) |
| ≥ 4 | 40 (31) |
| Stadiazione di Ann Arbor; (%) | |
| Stadio III/IV | 109 (85) |
| FLIPI al basale, n (%) | |
| 2 | 31 (24) |
| 3- 5 | 78 (61) |
| Malattia voluminosa, n (%) | 33 (26) |
| Terapia precedente, n (%) | |
| Trapianto di cellule staminali autologhe | 24 (19) |
Terapia con cellule T con recettore chimerico per l’antigene (CAR) | 6 (5) |
| Caratteristiche | (N = 128) |
| Terapia con rituximab più lenalidomide | 27 (21) |
| PI3K-inibitore | 29 (23) |
| Progressione della malattia entro 24 mesi dalla prima terapia sistemica | 67 (52) |
| Refrattaria a: | |
| ≥ 2 linee consecutive di precedente terapia anti-linfoma | 70 (55) |
| Ultima linea di terapia antineoplastica sistemica | 88 (69) |
| Precedente terapia con anticorpo monoclonale anti-CD20 | 101 (79) |
| Sia a terapia con anticorpo monoclonale anti-CD20 sia a terapia con alchilanti | 90 (70) |
L’efficacia è stata stabilita sulla base del tasso di risposta globale (ORR) determinato dai criteri di Lugano (2014), come valutato dal Comitato di revisione indipendente (Independent Review committee, IRC). Il follow-up mediano per la DOR è stato di 16,2 mesi. I risultati di efficacia sono riepilogati nella Tabella 15.
Tabella 15 Risultati di efficacia in pazienti con FL nello studio GCT3013-01
| Obiettivo (Endpoint) a Valutazione dell’IRC | Epcoritamab (N = 128) |
| ORRb, n (%) | 106 (83) |
| (IC al 95%) | (75,1; 88,9) |
| CRb, n (%) | 81 (63) |
| (IC al 95%) | (54,3; 71,6) |
| PRb, (n, %) | 25 (20) |
| (IC al 95%) | (13,1; 27,5) |
| DORb | |
| Mediana (IC al 95%), mesi | 21,4 (13,7; NR) |
| DOCRb | |
| Mediana (IC al 95%), mesi | NR (21,4; NR) |
| Stima a 12 mesi, % (IC al 95%) | 78,6 (67,3; 86,4) |
| TTR, mediana (intervallo), mesi | 1,4 (1; 3) |
IC = intervallo di confidenza; CR = risposta completa; DOR = durata della risposta; DOCR = durata della risposta completa; IRC = comitato di revisione indipendente; ORR = tasso di risposta globale; PFS = sopravvivenza libera da progressione; TTR = tempo alla risposta a Determinato sulla base dei criteri di Lugano (2014), come da valutazione del comitato di revisione indipendente (IRC) b Sono stati inclusi pazienti con PD iniziale secondo Lugano o IR secondo LYRIC che successivamente hanno ottenuto la PR/CR. | |
Il tempo mediano alla CR è stato di 1,5 mesi (intervallo: da 1,2 a 11,1 mesi).
Popolazione pediatrica
L’Agenzia europea per i medicinali ha rinviato l’obbligo di presentare i risultati degli studi con epcoritamab in uno o più sottogruppi della popolazione pediatrica per il trattamento dei tumori maligni delle cellule B mature descritta nella decisione del piano d’indagine pediatrica (Paediatric investigation plan, PIP), nell’indicazione autorizzata (vedere paragrafo 4.2 per informazioni sull’uso pediatrico).
Approvazione subordinata a condizioni
Questo medicinale è stato autorizzato con procedura “subordinata a condizioni”. Ciò significa che devono essere forniti ulteriori dati su questo medicinale.
L’Agenzia europea per i medicinali esaminerà almeno annualmente le nuove informazioni su questo medicinale e il riassunto delle caratteristiche del prodotto (RCP) verrà aggiornato, se necessario.
5.2 Proprietà farmacocinetiche
Epcoritamab in monoterapia
Dopo la somministrazione sottocutanea di epcoritamab, la farmacocinetica di popolazione è stata descritta da un modello a due compartimenti con assorbimento sottocutaneo di primo ordine ed eliminazione del farmaco target-mediata. Per epcoritamab, la variabilità farmacocinetica da moderata a elevata è stata osservata e caratterizzata da variabilità inter-individuale (IIV) compresa tra 25,7% e 137,5% del coefficiente di variazione (CV) per i parametri farmacocinetici di epcoritamab.
Nei pazienti affetti da LBCL nello studio GCT3013-01, utilizzando modelli farmacocinetici di popolazione, sulla base della stima di esposizioni individuali, a seguito della dose sottocutanea di 48 mg di epcoritamab secondo lo schema posologico raccomandato con dose incrementale in 2 fasi, alla fine dello schema posologico settimanale, la media geometrica (% CV) della Cmax di epcoritamab è 10,8 mcg/mL (41,7%) e la AUC0-7d è 68,9 giorno*mcg/mL (45,1%). La Ctrough alla 12a Settimana è 8,4 (53,3%) mcg/mL. La media geometrica (% CV) della Cmax di epcoritamab, alla fine dello schema q2w, è 7,52 mcg/mL (41,1%) e la AUC0-14d è 82,6 giorno*mcg/mL (49,3%). La Ctrough per lo schema q2W è 4,1 (73,9%) mcg/mL. La media geometrica (% CV) della Cmax di epcoritamab, allo stato stazionario durante lo schema q4w, è 4,76 mcg/mL (51,6%) e la
AUC0-28d è 74,3 giorno*mcg/mL (69,5%). La Ctrough per lo schema q4W è 1,2 (130%) mcg/mL.
I parametri dell’esposizione a epcoritamab nei pazienti affetti da FL sono risultati coerenti con quelli osservati nei pazienti affetti da LBCL. L’esposizione a epcoritamab è stata simile tra i soggetti con FL trattati secondo lo schema posologico con dose incrementale in 3 fasi e quelli trattati secondo lo schema posologico con dose incrementale a 2 fasi, eccetto per concentrazioni di valle transitoriamente più basse, come previsto, al Ciclo 1 15° Giorno dopo la seconda dose intermedia (3 mg) secondo lo schema posologico con dose incrementale in 3 fasi, rispetto alla prima dose completa di 48 mg secondo lo schema con dose incrementale in 2 fasi.
Assorbimento
Nei pazienti con LBCL che hanno ricevuto la dose completa di 48 mg, il picco delle concentrazioni si è verificato attorno ai 3-4 giorni (Tmax).
Distribuzione
Sulla base del modello di PK della popolazione, la media geometrica (% CV) del volume centrale di distribuzione è 8,27 L (27,5%) e, allo stato stazionario, il volume di distribuzione apparente è 25,6 L (81,8%).
Biotrasformazione
La via metabolica di epcoritamab non è stata studiata direttamente. Come altre terapie proteiche, si prevede che epcoritamab venga degradato in piccoli peptidi e aminoacidi attraverso vie cataboliche.
Eliminazione
Si prevede che epcoritamab subisca una clearance mediata dalla saturazione dell’obiettivo (target) . La media geometrica (% CV) della clearance (L/die) è 0,441 (27,8%). L’emivita di epcoritamab dipende dalla concentrazione. Dal modello di PK di popolazione della dose completa di epcoritamab
(48 mg) e sulla base della frequenza di somministrazione, l’emivita media geometrica derivata variava da 22 a 25 giorni.
Epcoritamab in associazione con lenalidomide e rituximab
Non sono state osservate differenze clinicamente significative nella farmacocinetica di epcoritamab (AUC del Ciclo 1 e Cavg dei Cicli 1–3 entro una differenza della media geometrica pari rispettivamente al 2% e al 23,7%) quando epcoritamab è stato somministrato in associazione con lenalidomide e rituximab rispetto a quando è stato somministrato in monoterapia.
Popolazioni speciali
Non sono stati osservati effetti clinicamente importanti sulla farmacocinetica di epcoritamab (AUC del Ciclo 1 entro il 36% circa) sulla base di età (da 20 a 89 anni), sesso o etnia (bianchi, asiatici e altri), compromissione renale da lieve a moderata, clearance della creatinina (CLcr da ≥ 30 mL/min a < 90 mL/min) e compromissione epatica lieve (bilirubina totale ≤ ULN e AST > ULN, o bilirubina totale da 1 a 1,5 volte l’ULN e qualsiasi AST) e dopo aver tenuto conto delle differenze di peso corporeo. Non sono stati studiati pazienti con malattia renale da severa a terminale (CLcr < 30 mL/min) o severa compromissione epatica (bilirubina totale > 3 volte l’ULN e qualsiasi AST). Sono disponibili dati molto limitati sulla compromissione epatica moderata (bilirubina totale da > 1,5 a 3 volte l’ULN e qualsiasi AST, N = 1). Pertanto, in tali popolazioni, la farmacocinetica di epcoritamab non è nota.
Come altre proteine terapeutiche, il peso corporeo (da 39 a 172 kg) ha un effetto statisticamente significativo sulla farmacocinetica di epcoritamab. Considerando le esposizioni in pazienti con peso corporeo basso (ad es. 46 kg) o elevato (ad es. 105 kg), e nelle varie categorie di peso corporeo (< 65 kg, 65-< 85, ≥ 85), sulla base dell’analisi esposizione-risposta e dei dati clinici, l’effetto sulle esposizioni non è clinicamente rilevante.
Popolazione pediatrica
Nei pazienti pediatrici, la farmacocinetica di epcoritamab non è stata stabilita.
5.3 Dati preclinici di sicurezza
Farmacologia e/o tossicologia animale
Negli animali, non sono stati condotti studi di tossicità riproduttiva o dello sviluppo con epcoritamab. Nelle scimmie cinomolghe (cynomolgus) sono stati osservati effetti generalmente coerenti con il meccanismo d’azione farmacologico di epcoritamab. Questi risultati includevano segni clinici avversi correlati alla dose (tra cui vomito, attività diminuita e mortalità a dosi elevate) e rilascio di citochine, alterazioni ematologiche reversibili, deplezione reversibile delle cellule B nel sangue periferico e diminuzione reversibile della cellularità linfoide nei tessuti linfoidi secondari.
Mutagenicità
Non sono stati condotti studi sulla mutagenicità con epcoritamab.
Carcinogenicità
Non sono stati condotti studi sulla carcinogenicità con epcoritamab.
Compromissione della fertilità
Non sono stati condotti studi sulla fertilità degli animali con epcoritamab, tuttavia, in uno studio di tossicità generale per via endovenosa della durata di 5 settimane, epcoritamab non ha causato alterazioni tossicologiche negli organi riproduttivi di scimmie cinomolghe (cynomolgus) di sesso maschile o femminile a dosi fino a 1 mg/kg/settimana. Le esposizioni AUC (media temporale su 7 giorni), alla dose elevata nelle scimmie cinomolghe (cynomolgus), erano simili a quelle nei pazienti (AUC0-7d) che ricevevano la dose raccomandata.
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Sodio acetato triidrato
Acido acetico
Sorbitolo (E420)
Polisorbato 80
Acqua per preparazioni iniettabili
6.2 Incompatibilità
In assenza di studi di compatibilità, questo medicinale non deve essere miscelato con altri medicinali e/o diluenti ad eccezione di quelli elencati nel paragrafo 6.6.
6.3 Periodo di validità
Flaconcino non aperto
2 anni
Epcoritamab preparato
La stabilità chimica e fisica durante l’uso è stata dimostrata per 24 ore a 2-8 °C, e fino a 12 ore a temperatura ambiente (20-25 °C).
Da un punto di vista microbiologico, il prodotto deve essere utilizzato immediatamente. Se non utilizzato immediatamente, i tempi e le condizioni di conservazione in uso sono responsabilità dell’utente e normalmente non dovrebbero superare le 24 ore a 2-8 °C, a meno che la preparazione non sia avvenuta in condizioni asettiche controllate e validate.
Ridurre al minimo l’esposizione alla luce solare. Lasciare che la soluzione di epcoritamab raggiunga la temperatura ambiente prima della somministrazione. Smaltire la soluzione di epcoritamab inutilizzata una volta superato il tempo di conservazione consentito.
6.4 Precauzioni particolari per la conservazione
Conservare e trasportare in frigorifero (da 2 °C a 8 °C),
Non congelare.
Tenere il flaconcino nell’imballaggio esterno per proteggere il medicinale dalla luce. Per le condizioni di conservazione dopo la prima apertura, vedere paragrafo 6.3.
6.5 Natura e contenuto del contenitore
Flaconcino di vetro di tipo I con tappo in gomma bromobutilica rivestito di fluoropolimero nel punto di contatto e sigillo in alluminio con tappo rimovibile in plastica arancione, contenente 48 mg per 0,8 mL di soluzione iniettabile.
Ogni confezione contiene un flaconcino.
6.6 Precauzioni particolari per lo smaltimento e la manipolazione
Epcoritamab deve essere preparato e somministrato da un operatore sanitario come iniezione sottocutanea.
Ogni flaconcino di epcoritamab è esclusivamente monouso.
Ogni flaconcino contiene un’eccedenza che consente di prelevare la quantità nominale indicata.
La somministrazione di epcoritamab avviene nel corso di cicli di 28 giorni, seguendo lo schema posologico descritto al paragrafo 4.2.
Epcoritamab deve essere ispezionato visivamente prima della somministrazione per escludere la presenza di particolato e alterazione del colore. La soluzione iniettabile deve essere una soluzione da incolore a leggermente gialla. Non usare se la soluzione presenta alterazioni del colore o è torbida o se sono presenti particelle estranee.
Istruzioni per la preparazione della dose completa da 48 mg - Nessuna diluizione necessaria Il flaconcino di Tepkinly 48 mg è fornito come soluzione pronta all’uso che non necessita di diluizione prima della somministrazione.
Epcoritamab deve essere preparato utilizzando una tecnica asettica. La filtrazione della soluzione non è necessaria.
- 1)
Preparare il flaconcino di epcoritamab
- a) Prelevare dal frigorifero un flaconcino da 48 mg di epcoritamab con il tappo di color arancione.
- b) Lasciare che il flaconcino raggiunga la temperatura ambiente per non più di 1 ora.
- c) Agitare delicatamente il flaconcino di epcoritamab.
NON vorticare o agitare vigorosamente il flaconcino.
- 2)
Prelevare la dose
Prelevare 0,8 mL di epcoritamab e trasferirli in una siringa.
- 3)
Etichettare la siringa
Etichettare la siringa con nome del prodotto, dosaggio (48 mg), data e ora del giorno. Per la conservazione di epcoritamab preparato, vedere paragrafo 6.3.
- 4) Smaltire il flaconcino e qualsiasi parte inutilizzata di epcoritamab in conformità alla normativa locale vigente.
Il medicinale non utilizzato e i rifiuti derivati da tale medicinale devono essere smaltiti in conformità alla normativa locale vigente.
7. TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
AbbVie Deutschland GmbH & Co. KG
Knollstrasse
67061 Ludwigshafen
Germania
8. NUMERO DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
EU/1/23/1759/002
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione: 22 settembre 2023
Data del rinnovo più recente: 17 Luglio 2025
10. DATA DI REVISIONE DEL TESTO
Informazioni più dettagliate su questo medicinale sono disponibili sul sito web dell’Agenzia europea per i medicinali, https://www.ema.europa.eu.