


Riassunto delle caratteristiche del prodotto - Tafamidis Accord
1. DENOMINAZIONE DEL MEDICINALE
Tafamidis Accord 61 mg capsule molli
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Ciascuna capsula molle contiene 61 mg di tafamidis micronizzato.
Eccipiente con effetti noti
Ciascuna capsula molle contiene non più di 25 mg di sorbitolo (E 420).
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Capsula molle.
Capsule di gelatina molli di forma oblunga, opache, di colore marrone rossastro, di circa 19,5 mm di lunghezza, con “61” impresso su un lato, contenenti una sospensione di colore da bianco a rosa.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
Tafamidis Accord è indicato per il trattamento dell’amiloidosi da transtiretina ereditaria nei pazienti adulti affetti da cardiomiopatia (ATTRh-CM).
4.2 Posologia e modo di somministrazione
Il trattamento deve essere istituito sotto il controllo di un medico esperto nel trattamento di pazienti affetti da amiloidosi o cardiomiopatia.
In caso di sospetto in pazienti che presentano un’anamnesi specifica o segni di insufficienza cardiaca o cardiomiopatia, la diagnosi eziologica deve essere effettuata da un medico esperto nella gestione dell’amiloidosi o della cardiomiopatia per confermare l’ATTRh-CM ed escludere l’amiloidosi AL prima di iniziare il trattamento con tafamidis, utilizzando strumenti di valutazione appropriati quali: scintigrafia ossea ed analisi del sangue/delle urine, e/o valutazione istologica mediante biopsia, e genotipizzazione della transtiretina (TTR) per caratterizzarla come ereditaria.
Posologia
La dose raccomandata è di una capsula di Tafamidis Accord 61 mg (tafamidis) in monosomministrazione giornaliera per via orale (vedere paragrafo 5.1).
Tafamidis Accord 61 mg (tafamidis) corrisponde a 80 mg di tafamidis meglumine. Tafamidis e tafamidis meglumine non sono intercambiabili sulla base dei mg (vedere paragrafo 5.2).
Tafamidis Accord deve essere iniziato il prima possibile nel decorso della patologia, in modo tale che il beneficio clinico sulla progressione della stessa risulti più evidente. Al contrario, quando il danno cardiaco correlato all’amiloide è più avanzato, come in caso di NYHA di classe III, la decisione di iniziare o mantenere il trattamento è a discrezione del medico esperto nella gestione di pazienti con amiloidosi o cardiomiopatia (vedere paragrafo 5.1). I dati clinici disponibili sui pazienti con NYHA di classe IV sono limitati.
Qualora sopraggiunga vomito dopo la somministrazione e sia individuata la capsula intatta di Tafamidis Accord, se possibile bisogna assumere un’ulteriore dose di Tafamidis Accord. Se non viene individuata la capsula, non è necessaria alcuna dose aggiuntiva e si potrà assumere la dose successiva il giorno dopo, come previsto.
Popolazioni speciali
Pazienti anziani
Non è richiesto alcun aggiustamento del dosaggio in questa popolazione di pazienti (≥ 65 anni) (vedere paragrafo 5.2).
Compromissione epatica e renale
Non sono richiesti aggiustamenti posologici nei pazienti con compromissione renale o con compromissione epatica da lieve a moderata. Per i pazienti con compromissione renale severa (clearance di creatinina pari o inferiore a 30 mL/min) sono disponibili dati limitati. Tafamidis non è stato studiato in pazienti con compromissione epatica severa, pertanto si raccomanda cautela in questi pazienti (vedere paragrafo 5.2).
Popolazione pediatrica
Non esiste alcuna indicazione per un uso specifico di tafamidis nella popolazione pediatrica.
Modo di somministrazione
Via orale.
Le capsule molli devono essere deglutite intere, senza masticarle né romperle (poiché contengono una sospensione, vedere paragrafo 3). Tafamidis Accord può essere assunto con o senza cibo.
4.3 Controindicazioni
Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1.
4.4 Avvertenze speciali e precauzioni d'impiego
Le donne in età fertile devono usare misure contraccettive efficaci durante il trattamento con tafamidis e fino a un mese dopo l’interruzione del trattamento (vedere paragrafo 4.6).
Tafamidis deve essere aggiunto al trattamento standard impiegato in pazienti affetti da amiloidosi da transtiretina. I medici devono monitorare i pazienti e continuare a valutare se sopraggiunga la necessità di ulteriori terapie, tra cui il trapianto di organo, previsto dal trattamento standard per questa patologia. Poiché non sono disponibili dati relativi all’uso di tafamidis in pazienti sottoposti a trapianto di organo, il trattamento con tafamidis deve essere interrotto in pazienti che si sottopongono a trapianto di organo.
Può verificarsi un aumento dei test di funzionalità epatica e una diminuzione della tiroxina (vedere paragrafi 4.5 e 4.8).
La co-somministrazione di tafamidis con substrati della proteina di resistenza del cancro al seno (BCRP) può aumentare l’esposizione al substrato della BCRP. In caso di co-somministrazione, i pazienti devono essere monitorati per reazioni avverse correlate al substrato della BCRP e può essere presa in considerazione la riduzione della dose del substrato della BCRP (vedere paragrafo 4.5).
Questo medicinale contiene non più di 25 mg di sorbitolo in ogni capsula. Il sorbitolo è una fonte di fruttosio.
È necessario tenere in considerazione l’effetto additivo della somministrazione concomitante di prodotti contenenti sorbitolo (o fruttosio) e del consumo alimentare di sorbitolo (o fruttosio).
Il contenuto di sorbitolo presente nei medicinali per uso orale può influire sulla biodisponibilità di altri medicinali per uso orale somministrati in concomitanza ad essi.
4.5 Interazioni con altri medicinali ed altre forme d'interazione
In uno studio clinico condotto in volontari sani, tafamidis meglumine 20 mg non ha prodotto alcuna induzione né inibizione dell’enzima CYP3A4 del citocromo P450.
Tafamidis in vitro inibisce il trasportatore di efflusso BCRP a una dose di tafamidis di 61 mg/die con IC50=1,16 µM e può causare interazioni farmacologiche a concentrazioni clinicamente rilevanti con i substrati di questo trasportatore (ad es. metotressato, rosuvastatina, atorvastatina, apixaban, rivaroxaban, imatinib). In uno studio clinico su partecipanti sani, l’esposizione al substrato della BCRP rosuvastatina è aumentata di circa 2 volte in seguito a dosi giornaliere multiple di 61 mg di tafamidis. Pertanto, i pazienti devono essere monitorati per reazioni avverse correlate al substrato della BCRP quando utilizzato in concomitanza con tafamidis. Una riduzione della dose del substrato della BCRP può essere presa in considerazione (vedere paragrafo 4.4).
Allo stesso modo, tafamidis inibisce i trasportatori di captazione OAT1 e OAT3 (trasportatori degli anioni organici) con IC50=2,9 µM e IC50=2,36 µM rispettivamente, e può causare interazioni farmacologiche a concentrazioni clinicamente rilevanti con i substrati di questi trasportatori (ad es. farmaci antinfiammatori non steroidei, bumetanide, furosemide, lamivudina, metotressato, oseltamivir, tenofovir, ganciclovir, adefovir, cidofovir, zidovudina, zalcitabina). Sulla base di dati in vitro, l’alterazione massima prevista della AUC dei substrati di OAT1 e OAT3 è risultata inferiore a 1,25 per la dose da 61 mg di tafamidis, pertanto si prevede che l’inibizione dei trasportatori OAT1 e OAT3 ad opera di tafamidis non determini interazioni clinicamente significative.
Non sono stati effettuati studi di interazione per valutare l’effetto di altri medicinali su tafamidis.
Anomalia nei test di laboratorio
Tafamidis potrebbe ridurre le concentrazioni sieriche della tiroxina totale, senza una conseguente alterazione di tiroxina libera (T4) o ormone tireotropo (TSH). Questa osservazione relativa ai valori di tiroxina totale costituisce con tutta probabilità il risultato di un legame ridotto della tiroxina alla transtiretina (TTR) o di uno spostamento da TTR dovuto all’elevata affinità di tafamidis verso il sito di legame per la tiroxina della TTR. Non sono stati ottenuti risultati clinici corrispondenti, coerenti con una disfunzione tiroidea.
4.6 Fertilità, gravidanza e allattamento
Donne in età fertile
Le donne in età fertile devono usare misure contraccettive efficaci durante il trattamento con tafamidis e, data la lunga emivita del principio attivo, fino a un mese dopo l’interruzione del trattamento.
Gravidanza
Non vi sono dati sull’uso di tafamidis in donne in gravidanza. Gli studi condotti su animali hanno evidenziato effetti tossici sullo sviluppo (vedere paragrafo 5.3). Tafamidis non è raccomandato in gravidanza né in donne in età fertile che non utilizzano un metodo contraccettivo efficace.
Allattamento
Dati disponibili in animali hanno mostrato l’escrezione di tafamidis nel latte. Il rischio per i neonati/lattanti non può essere escluso.Tafamidis non deve essere assunto durante l’allattamento con latte materno.
Fertilità
Negli studi pre-clinici non è stato osservato alcun effetto sulla fertilità (vedere paragrafo 5.3).
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
Sulla base del profilo farmacodinamico e farmacocinetico, si ritiene che tafamidis non alteri o alteri in modo trascurabile la capacità di guidare veicoli e di usare macchinari.
4.8 Effetti indesiderati
Riassunto del profilo di sicurezza
I dati sulla sicurezza si riferiscono all’esposizione di 176 pazienti affetti da ATTR-CM trattati con 80 mg (somministrati in 4 dosi da 20 mg) di tafamidis meglumine in somministrazione giornaliera in uno studio controllato con placebo di 30 mesi in pazienti con una diagnosi di ATTR-CM (vedere paragrafo 5.1).
La frequenza di eventi avversi in pazienti trattati con 80 mg di tafamidis meglumine è stata generalmente simile e paragonabile al placebo.
Sono stati riportati più spesso i seguenti eventi avversi nei pazienti trattati con tafamidis meglumine 80 mg rispetto al placebo: flatulenza [8 pazienti (4,5%) contro 3 pazienti (1,7%)] e aumento del test di funzionalità epatica [6 pazienti (3,4%) rispetto a 2 pazienti (1,1%)]. Non è stata stabilita una relazione causale.
I dati sulla sicurezza per tafamidis 61 mg sono disponibili dallo studio di estensione a lungo termine in aperto.
Tabella delle reazioni avverse
Le reazioni avverse sono elencate qui di seguito in base alla classificazione per sistemi e organi secondo MedDRA e suddivise per categorie di frequenza in base alla convenzione standard: Molto comune (≥1/10), Comune (≥1/100, <1/10), e Non comune (≥1/1.000, <1/100). All’interno del gruppo di frequenza, le reazioni avverse sono presentate in ordine di gravità decrescente. Le reazioni avverse elencate nella tabella sottostante sono tratte dai dati clinici cumulativi nei partecipanti ATTR-CM.
| Classificazione per sistemi ed organi | Comune |
| Patologie gastrointestinali | Diarrea |
| Patologie della cute e del tessuto sottocutaneo | |
| Eruzione cutanea Prurito |
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato nell’allegato V.
4.9 Sovradosaggio
Sintomi
Esiste un’esperienza clinica minima di sovradosaggio. Nel corso di studi clinici, due pazienti con diagnosi di ATTR-CM hanno accidentalmente ingerito un’unica dose da 160 mg di tafamidis meglumine senza conseguenti eventi avversi associati. La dose massima di tafamidis meglumine somministrata ai volontari sani in uno studio clinico è stata di 480 mg come dose singola. È stato segnalato un solo evento avverso di orzaiolo lieve correlato al trattamento a questo dosaggio.
Gestione
In caso di sovradosaggio, dovranno essere adottate le necessarie misure standard di supporto.
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: Altri farmaci per il sistema nervoso, codice ATC N07XX08
Meccanismo d’azione
Tafamidis è uno stabilizzatore selettivo della TTR. Tafamidis si lega alla TTR in corrispondenza dei siti di legame della tiroxina, stabilizzando il tetramero e rallentando la dissociazione in monomeri, la reazione limitante la velocità del processo amiloidogenico.
Effetti farmacodinamici
L’amiloidosi da transtiretina costituisce una condizione gravemente debilitante indotta dall’accumulo all’interno dei tessuti di diverse proteine fibrillari insolubili, o sostanza amiloide, in quantità sufficienti a comprometterne la normale funzione. La dissociazione del tetramero di transtiretina in monomeri rappresenta la reazione limitante la velocità nella patogenesi dell’amiloidosi da transtiretina. I monomeri ripiegati subiscono una parziale denaturazione producendo quindi degli intermedi monomerici amiloidogenici malripiegati. Tali intermedi si aggregano quindi in oligomeri solubili, protofilamenti, filamenti e fibrille amiloidi. Tafamidis si lega con cooperatività negativa ai due siti di legame della tiroxina presenti nella forma tetramerica nativa di transtiretina, impedendone la dissociazione in monomeri. L’inibizione della dissociazione dei tetrameri di TTR costituisce il razionale di impiego di tafamidis nei pazienti affetti da ATTRh-CM.
Un test di stabilizzazione della TTR è stato utilizzato come marker farmacodinamico ed è stata eseguita una valutazione della stabilità del tetramero di TTR.
Tafamidis ha stabilizzato i tetrameri delle 14 varianti di TTR clinicamente testate dopo un dosaggio giornaliero con tafamidis. Tafamidis ha anche stabilizzato il tetramero di TTR per 25 varianti testate ex vivo, dimostrando in tal modo la stabilizzazione di 40 varianti amiloidogeniche di TTR.
In uno studio randomizzato, controllato con placebo, in doppio cieco, internazionale, multicentrico (vedere paragrafo Efficacia e sicurezza clinica), è stata osservata una stabilizzazione della TTR al mese 1 che è stata mantenuta fino al mese 30.
I biomarker associati a insufficienza cardiaca (NT-proBNP e troponina I) hanno favorito tafamidis rispetto al placebo.
Efficacia e sicurezza clinica
L’efficacia è stata dimostrata in uno studio randomizzato a 3 bracci in doppio cieco, controllato con placebo, multicentrico, internazionale su 441 pazienti, di cui 106 con ATTRh-CM.
I pazienti sono stati randomizzati a tafamidis meglumine 20 mg (n=88) o 80 mg [somministrato in quattro capsule da 20 mg di tafamidis meglumine] (n=176) o placebo equivalente (n=177) una volta al giorno, in aggiunta al trattamento standard (ad es. diuretici) per 30 mesi.
L’assegnazione del trattamento è stata stratificata in base alla presenza o all’assenza di una forma variante genetica della TTR nonché in base alla severità della patologia al basale (classe di NYHA). La Tabella 1 descrive i dati demografici e le caratteristiche al basale dei pazienti.
Tabella 1: Dati demografici e caratteristiche al basale
| Caratteristica | Tafamidis aggregato N=264 | Placebo N=177 |
| Età - anno | ||
| Media (deviazione standard) | 74,5 (7,2) | 74,1 (6,7) |
| Mediana (minima, massima) | 75 (46, 88) | 74 (51, 89) |
| Sesso - numero (%) | ||
| Uomo | 241 (91,3) | 157 (88,7) |
| Donna | 23 (8,7) | 20 (11,3) |
| Genotipo TTR - numero (%) | ||
| ATTRm | 63 (23,9) | 43 (24,3) |
| Altro | 201 (76,1) | 134 (75,7) |
| Classe NYHA - numero (%) | ||
| NYHA di classe I | 24 (9,1) | 13 (7,3) |
| NYHA di classe II | 162 (61,4) | 101 (57,1) |
| NYHA di classe III | 78 (29,5) | 63 (35,6) |
Abbreviazioni: ATTRm: amiloidosi da transtiretina mutata; NYHA: New York Heart Association.
L’analisi primaria ha impiegato una combinazione gerarchica applicando il metodo Finkelstein-Schoenfeld (F-S) alla mortalità per tutte le cause e alla frequenza di ricoveri di natura cardiovascolare, definita come il numero di volte in cui un soggetto viene ospedalizzato (ovvero ricoverato in ospedale) per morbilità di natura cardiovascolare. Mediante questo metodo, ogni paziente è stato confrontato con ognuno degli altri pazienti di ciascuno strato seguendo un procedimento a coppia con andamento gerarchico che utilizzava la mortalità per tutte le cause, seguita dalla frequenza di ricoveri di natura cardiovascolare nei casi in cui i pazienti non potevano essere differenziati in base alla mortalità.
Questa analisi ha dimostrato una riduzione significativa (p=0,0006) della mortalità per tutte le cause e della frequenza di ricoveri di natura cardiovascolare nel gruppo di dose tafamidis 20 mg e 80 mg aggregato rispetto al placebo (Tabella 2).
Tabella 2: Analisi primaria mediante metodo Finkelstein-Schoenfeld (F-S) della mortalità per tutte le cause e della frequenza dei ricoveri di natura cardiovascolare
| Analisi primaria | Tafamidis aggregato N=264 | Placebo N=177 |
| Numero (%) di soggetti vivi* al mese 30 | 186 (70,5) | 101 (57,1) |
| Numero medio di ricoveri di natura cardiovascolare durante 30 mesi (per paziente all’anno) nei pazienti in vita al mese 30† | 0,297 | 0,455 |
| Valore p secondo il metodo F-S | 0,0006 | |
*Il trapianto di cuore e l’impianto di dispositivi di assistenza cardiaca meccanica sono considerati indicatori di avanzamento verso lo stadio terminale. Pertanto, questi soggetti sono considerati nell’analisi come casi di decesso. Di conseguenza, non sono inclusi nel totale del “numero di soggetti in vita al mese 30” neppure nel caso in cui risultino ancora in vita sulla base della valutazione di follow-up dello stato vitale al mese 30.
†Media descrittiva dei soggetti sopravvissuti ai 30 mesi.
L’analisi delle singole componenti dell’analisi primaria (mortalità per tutte le cause e ricovero di natura cardiovascolare) ha inoltre dimostrato una riduzione significativa per entrambe con tafamidis rispetto al placebo.
Il rapporto di rischio ricavato dal modello dei rischi proporzionali di Cox sulla mortalità per tutte le cause per tafamidis aggregato è risultato 0,698 (IC al 95%, 0,508, 0,958), a indicare una riduzione del 30,2% del rischio relativo di mortalità rispetto al gruppo placebo (p=0,0259). Nella Figura 1 è rappresentato un grafico di Kaplan-Meier relativo al tempo all’evento di mortalità per tutte le cause.
Figura 1: Mortalità per tutte le cause*
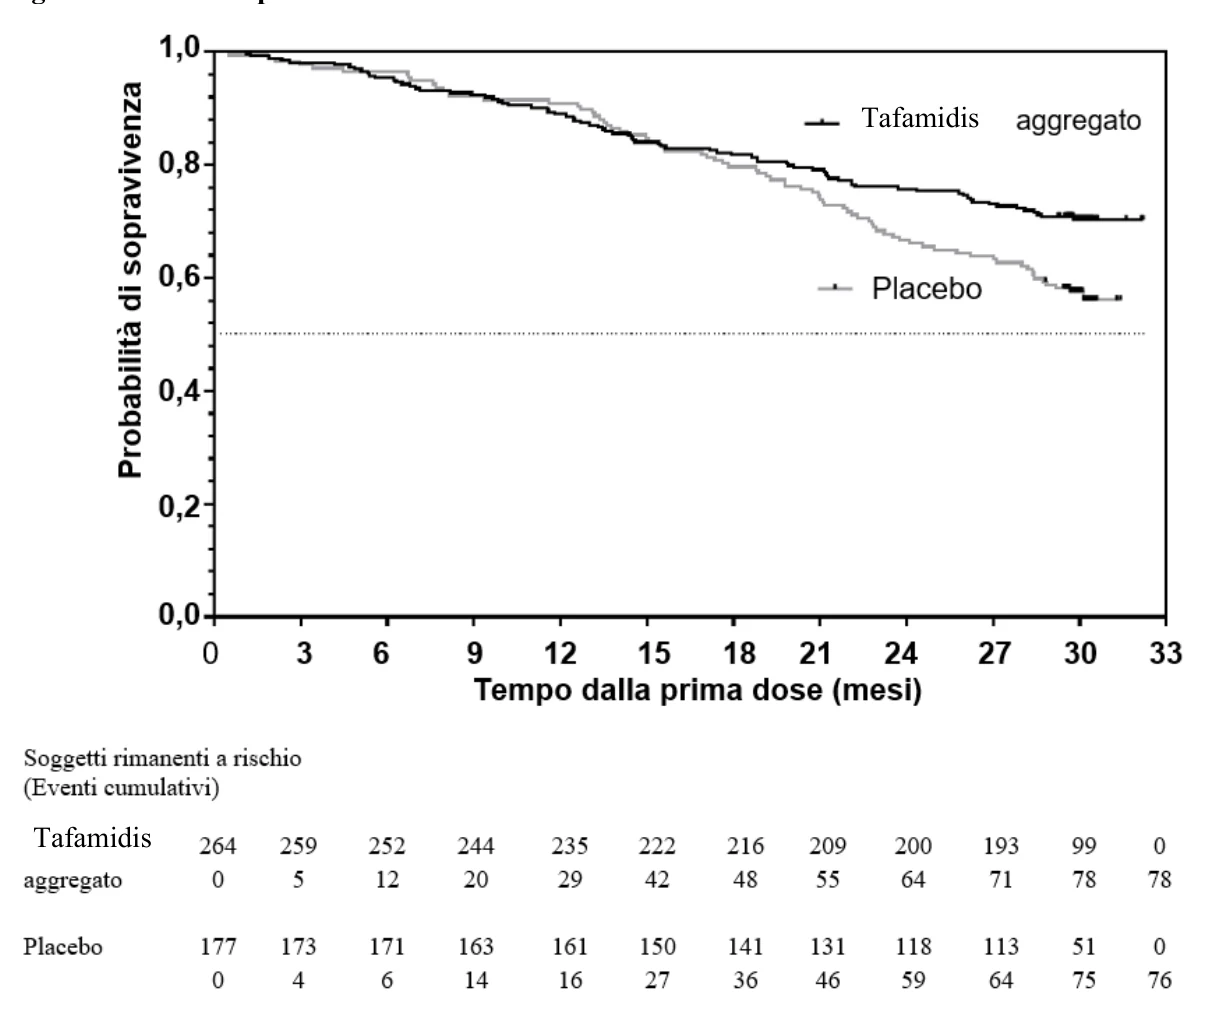
*I trapianti di cuore e i dispositivi di assistenza cardiaca meccanica sono considerati come casi di decesso. Rapporto di rischio ricavato dal modello dei rischi proporzionali di Cox con il trattamento, genotipo TTR (variante e altro) e classificazione al basale New York Heart Association (NYHA) (NYHA di classe I e II combinate e NYHA di classe III) come fattori.
Si è verificato un numero significativamente inferiore di ricoveri di natura cardiovascolare con tafamidis rispetto al placebo, con una riduzione del rischio relativo del 32,4% (Tabella 3).
Tabella 3: Frequenza dei ricoveri di natura cardiovascolare
| Tafamidis aggregato N=264 | Placebo N=177 | |
| Numero totale (%) di soggetti con ricoveri di natura cardiovascolare | 138 (52,3) | 107 (60,5) |
| Ricoveri di natura cardiovascolare all’anno* | 0,4750 | 0,7025 |
| Differenza del trattamento con tafamidis aggregato rispetto al placebo (rapporto di rischio relativo)* | 0,6761 | |
| Tafamidis aggregato N=264 | Placebo N=177 | |
| Valore p* | <0,0001 | |
Abbreviazione: NYHA: New York Heart Association.
*Questa analisi è stata basata su un modello di regressione di Poisson con il trattamento, genotipo TTR (variante e altro), classificazione al basale New York Heart Association (NYHA) (NYHA di classe I e II combinate e NYHA di classe III), interazione trattamento-genotipo TTR e interazione trattamento-classificazione NYHA al basale come fattori.
L’effetto terapeutico di tafamidis sulla capacità funzionale e sullo stato di salute è stato valutato mediante il test del cammino dei 6 minuti (6MWT) e il punteggio Kansas City Cardiomyopathy Questionnaire-Overall Summary (KCCQ-OS) (costituito dai domini Sintomi Totali, Limitazione Fisica, Qualità della Vita e Limitazione Sociale), rispettivamente. È stato osservato un effetto terapeutico significativo in favore di tafamidis al mese 6, rimasto costante fino al mese 30 in termini sia di distanza percorsa al 6MWT sia di punteggio KCCQ-OS (Tabella 4).
Tabella 4: Punteggi 6MWT e componenti dei domini KCCQ-OS
| Endpoint | Media al basale (SD) | Variazione dal basale al mese 30, Media LS (SE) | Differenza del trattamento rispetto al placebo Media LS (IC al 95%) | Valore p | ||
| Tafamidis aggregato N=264 | Placebo N=177 | Tafamidis aggregato | Placebo | |||
| 6MWT* (metri) | 350,55 (121,30) | 353,26 (125,98) | -54,87 (5,07) | -130,55 (9,80) | 75,68 (57,56; 93,80) | p<0,0001 |
| KCCQ-OS* | 67,27 (21,36) | 65,90 (21,74) | -7,16 (1,42) | -20,81 (1,97) | 13,65 (9,48; 17,83) | p< 0,0001 |
*Valori superiori indicano un migliore stato di salute.
Abbreviazioni: 6MWT: test del cammino dei 6 minuti; KCCQ-OS: Kansas City Cardiomyopathy Questionnaire-Overall Summary; LS: minimi quadrati; IC: intervallo di confidenza.
I risultati ottenuti con il metodo F-S rappresentati dal win ratio per l’endpoint combinato e i relativi componenti (mortalità per tutte le cause e frequenza dei ricoveri di natura cardiovascolare) si sono rivelati costantemente a favore di tafamidis rispetto al placebo per dose e in tutti i sottogruppi (variante, altro e NYHA di classe I e II e NYHA di classe III), ad eccezione della frequenza dei ricoveri di natura cardiovascolare in pazienti con NYHA di classe III (Figura 2), la quale è risultata superiore nel gruppo trattato con tafamidis rispetto al gruppo placebo (vedere paragrafo 4.2). Anche le analisi dei parametri 6MWT e KCCQ-OS sono risultati in favore di tafamidis rispetto al placebo in ogni sottogruppo.
Figura 2: Risultati ottenuti con il metodo F-S e componenti per sottogruppo e dose
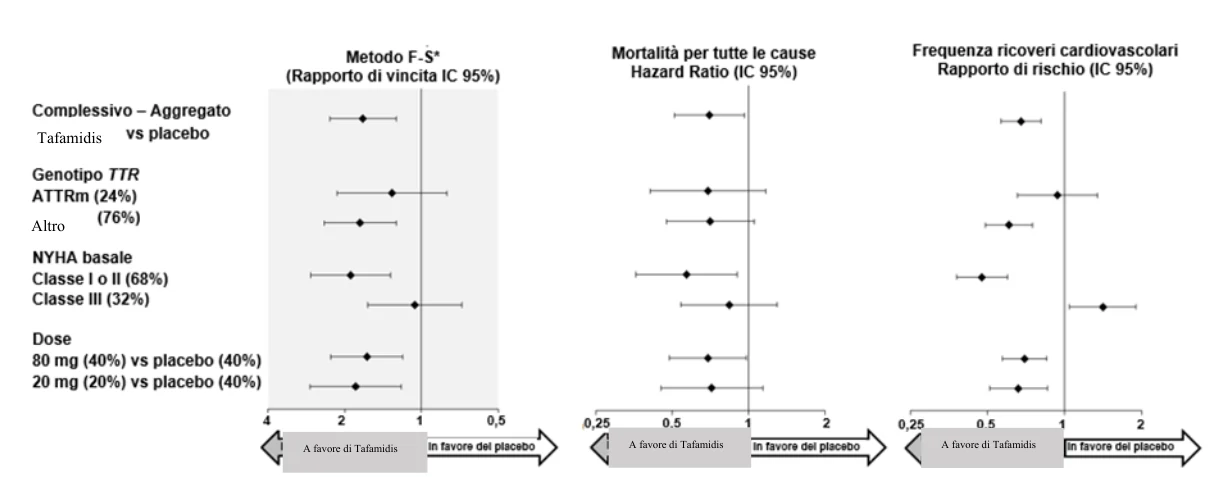
Abbreviazioni: ATTRm: amiloidosi da transtiretina mutata; F-S: Finkelstein Schoenfeld; IC: intervallo di confidenza. *Risultati F-S presentati mediante win ratio (sulla base di mortalità per tutte le cause e frequenza di ricoveri di natura cardiovascolare). Il win ratio è dato dal numero delle coppie con pazienti trattati con il medicinale “vincenti” diviso il numero delle coppie con pazienti trattati con il placebo “vincenti”.
I trapianti di cuore e i dispositivi di assistenza cardiaca meccanica sono considerati come casi di decesso.
Nell'applicare il metodo F-S a ciascun gruppo di dosaggio individualmente, tafamidis ha ridotto la combinazione di mortalità per tutte le cause e frequenza di ricoveri cardiovascolari per entrambe le dosi da 80 mg e 20 mg rispetto al placebo (p = 0,0030 e p = 0,0048, rispettivamente). I risultati dell'analisi primaria, 6MWT al mese 30 e KCCQ-OS al mese 30 erano statisticamente significativi sia per la dose di tafamidis meglumine da 80 mg che per quella da 20 mg rispetto al placebo, con risultati simili per entrambe le dosi.
Non sono disponibili dati di efficacia per tafamidis 61 mg poiché questa formulazione non è stata valutata nello studio di fase 3 randomizzato, in doppio cieco, controllato con placebo. La biodisponibilità relativa di tafamidis 61 mg è simile a quella di tafamidis meglumine 80 mg allo steady-state (vedere paragrafo 5.2).
Nei volontari sani, una singola dose orale sovraterapeutica da 400 mg di tafamidis meglumine soluzione non ha mostrato un prolungamento dell’intervallo QTc.
L’Agenzia europea per i medicinali (EMA) ha derogato all’obbligo di presentare i risultati degli studi con tafamidis in tutti i sottogruppi di pazienti pediatrici con amiloidosi da transtiretina (vedere paragrafo 4.2 per informazioni sull’uso pediatrico).
5.2 Proprietà farmacocinetiche
Assorbimento
In seguito a somministrazione per via orale di una capsula molle una volta al giorno, la concentrazione di picco massima (Cmax) è stata raggiunta dopo un tempo mediano di 4 ore (tmax) per tafamidis 61 mg e 2 ore per tafamidis meglumine 80 mg (4 x 20 mg) dalla somministrazione a digiuno. La somministrazione concomitante di cibo ipercalorico ad alto contenuto di grassi ha alterato la velocità di assorbimento, ma non l’entità dell’assorbimento. Questi risultati confermano la possibilità di somministrare tafamidis sia durante che lontano dai pasti.
Distribuzione
Il legame di tafamidis alle proteine plasmatiche è elevato (>99%). Il volume apparente di distribuzione allo steady state è di 18,5 litri.
La misura del legame di tafamidis alle proteine del plasma è stata valutata mediante l’impiego di plasma animale e plasma umano. L’affinità di tafamidis per la TTR è superiore a quella per l’albumina. Pertanto, nel plasma, tafamidis con tutta probabilità tende a legarsi preferibilmente alla TTR nonostante la concentrazione di albumina significativamente maggiore (600 μM) rispetto alla TTR (3,6 μM).
Biotrasformazione ed eliminazione
Non vi sono evidenze esplicite dell’escrezione per via biliare di tafamidis nell’uomo. I dati pre-clinici suggeriscono che tafamidis viene metabolizzato per glucoronidazione e viene escreto attraverso il sistema epatobiliare. Questa via di biotrasformazione è plausibile nell’uomo in quanto circa il 59% della dose totale somministrata si ritrova nelle feci e circa il 22% nelle urine. Sulla base dei risultati della farmacocinetica di popolazione, la clearance orale apparente di tafamidis è 0,263 L/ora, mentre l’emivita media di popolazione è circa 49 ore.
Linearità della dose e del tempo
L’esposizione generata da una somministrazione di tafamidis meglumine una volta al giorno è aumentata all’aumentare della dose fino a una dose singola di 480 mg e a dosi multiple fino a 80 mg/die. In generale, gli aumenti sono risultati proporzionali o quasi proporzionali alla dose, mentre la clearance di tafamidis è risultata stazionaria nel tempo.
La biodisponibilità relativa di tafamidis 61 mg è simile a quella di tafamidis meglumine 80 mg allo steady state. Tafamidis e tafamidis meglumine non sono intercambiabili sulla base dei mg.
I parametri farmacocinetici sono risultati simili in seguito alla somministrazione singola e alla somministrazione ripetuta della dose da 20 mg di tafamidis meglumine, il che indica l’assenza di induzione o di inibizione del metabolismo di tafamidis.
I risultati della monosomministrazione giornaliera di tafamidis meglumine da 15 a 60 mg in soluzione orale per 14 giorni hanno dimostrato che lo steady state viene raggiunto dopo 14 giorni.
Popolazioni speciali
Compromissione epatica
I dati di farmacocinetica mostrano una riduzione dell’esposizione sistemica (circa il 40%) ed un aumento della clearance totale (0,52 L/h vs 0,31 L/h) di tafamidis meglumine nei pazienti con compromissione epatica moderata (punteggio di Child-Pugh da 7 a 9 incluso) rispetto ai soggetti sani a causa di una maggiore frazione libera di tafamidis. Poiché i pazienti con compromissione epatica moderata presentano livelli di TTR più bassi rispetto ai soggetti sani, non è richiesto alcun aggiustamento del dosaggio in quanto la stechiometria di tafamidis con la proteina bersaglio TTR sarà sufficiente a stabilizzare i tetrameri di TTR. L’esposizione a tafamidis nei pazienti con compromissione epatica severa non è nota.
Compromissione renale
Tafamidis non è stato specificamente valutato in uno studio dedicato condotto su pazienti con compromissione renale. L’influenza della clearance di creatinina sulla farmacocinetica di tafamidis è stata valutata mediante un’analisi della farmacocinetica di popolazione in pazienti con clearance di creatinina superiore a 18 mL/min. Le stime di farmacocinetica hanno mostrato l’assenza di differenze nella clearance orale apparente di tafamidis in pazienti con clearance di creatinina inferiore a 80 mL/min rispetto ai pazienti con clearance di creatinina pari o superiore a 80 mL/min. Non si considera necessario alcun aggiustamento di dosaggio in questa tipologia di pazienti.
Pazienti anziani
In base ai risultati della farmacocinetica di popolazione, i soggetti di età pari o superiore ai 65 anni presentano una clearance orale apparente allo steady state inferiore in media del 15% rispetto a quella dei soggetti di età inferiore ai 65 anni. Tuttavia, la differenza nella clearance comporta un aumento < 20% della Cmax e AUC media rispetto ai soggetti più giovani e non è pertanto clinicamente significativa.
Relazioni farmacocinetiche/farmacodinamiche
I dati in vitro mostrano che tafamidis non inibisce in modo significativo gli isoenzimi CYP1A2, CYP3A4, CYP3A5, CYP2B6, CYP2C8, CYP2C9, CYP2C19 e CYP2D6 del citocromo P450. Non si prevede che tafamidis generi interazioni farmacologiche clinicamente rilevanti dovute all’induzione di CYP1A2, CYP2B6 o CYP3A4.
Studi in vitro suggeriscono che è improbabile che tafamidis causi interazioni farmacologiche a concentrazioni clinicamente rilevanti con i substrati dell’UDP-glucuronosil transferasi (UGT) a livello sistemico. Tafamidis potrebbe inibire le attività intestinali dell’UGT1A1.
Tafamidis ha mostrato un ridotto potenziale di inibizione di proteina di resistenza multifarmaco (MDR1) (anche nota come P-glicoproteina, P-gp) a livello sistemico e nel tratto gastrointestinale (GI), trasportatore di cationi organici 2 (OCT2), trasportatore per l’estrusione multifarmaco e di tossine 1 (MATE1) e MATE2K, polipeptide per il trasporto di anioni organici 1B1 (OATP1B1) e OATP1B3 a concentrazioni clinicamente rilevanti.
5.3 Dati preclinici di sicurezza
I dati non-clinici non rivelano rischi particolari per l’uomo sulla base di studi convenzionali di sicurezza farmacologica, fertilità e sviluppo embrionale precoce, e di potenziale genotossicità e carcinogenesi. Negli studi sulla cancerogenicità e tossicità a dosi ripetute, il fegato è sembrato essere un organo bersaglio nelle diverse specie esaminate. Gli effetti sul fegato sono stati osservati a livelli di esposizione uguali all’AUC allo steady state nell’uomo, alla dose clinica di 61 mg di tafamidis.
In uno studio sulla tossicità nello sviluppo condotto su conigli, sono stati osservati un leggero aumento delle malformazioni e alterazioni dello scheletro, aborti in alcune femmine, riduzione della sopravvivenza embrio-fetale e riduzione del peso del feto a livelli di esposizione almeno 2,1 volte superiori all’AUC allo steady state nell’uomo, alla dose clinica di 61 mg di tafamidis.
In uno studio sullo sviluppo pre e post natale dei ratti con tafamidis, sono state osservate una riduzione della sopravvivenza dei cuccioli e una riduzione del peso dei cuccioli in seguito a somministrazioni di dosi di 15 e 30 mg/kg/die alla madre durante la gravidanza e l’allattamento. La riduzione del peso dei cuccioli maschi è stata associata alla maturazione sessuale ritardata (separazione del prepuzio) a 15 mg/kg/die. È stata osservata un’esecuzione insufficiente del test del labirinto acquatico (water-maze test) per la valutazione dell’apprendimento e della memoria a 15 mg/kg/die. La dose senza effetto (No Observed Adverse Effect Level, NOAEL) per avere una vitalità e una crescita dei cuccioli di generazione F1 in seguito a somministrazioni di dosi alla madre durante gravidanza e allattamento con tafamidis è stata di 5 mg/kg/die (Human Equivalent Dose di tafamidis =0,8 mg/kg/die), una dose circa uguale alla dose clinica di 61 mg di tafamidis.
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Involucro della capsula
Gelatina (E 441)
Glicerolo (E 422)
Sorbitolo, liquido parzialmente disidratato (E 420)
Ossido di ferro rosso (E 172)
Acqua purificata
Contenuto della capsula
Macrogol 400 (E 1521)
Polisorbato 20 (E 432)
Povidone
Butilidrossitoluene (E 321)
6.2 Incompatibilità
Non pertinente.
6.3 Periodo di validità
24 mesi
6.4 Precauzioni particolari per la conservazione
Non conservare a una temperatura superiore a 30 °C.
6.5 Natura e contenuto del contenitore
Blister in dose singola perforata in PVC/OPA/Alu/PVC - Carta/PET/Alu, ognuno dei quali contiene 10 x 1 capsule molli.
Confezioni da:
Una confezione da 30 x 1 capsule molli
Confezione multipla contenente 90 x 1 (3 confezioni da 30 x 1) capsule molli
È possibile che non tutte le confezioni siano commercializzate.
6.6 Precauzioni particolari per lo smaltimento
Il medicinale non utilizzato e i rifiuti derivati da tale medicinale devono essere smaltiti in conformità alla normativa locale vigente.
7. TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
Accord Healthcare S.L.U.
World Trade Center, Moll de Barcelona, s/n
Edifici Est, 6a Planta
08039 Barcellona
Spagna
8. NUMERO(I) DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
EU/1/26/2065/001
EU/1/26/2065/002
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione: 18 settembre 2026
10. DATA DI REVISIONE DEL TESTO
Informazioni più dettagliate su questo medicinale sono disponibili sul sito web dell'Agenzia europea per i medicinali, https://www.ema.europa.eu.