


Riassunto delle caratteristiche del prodotto - AQNEURSA
1. DENOMINAZIONE DEL MEDICINALE
Aqneursa 1 g granulato per sospensione orale in bustina
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Ogni bustina contiene 1 g di levacetilleucina.
Eccipienti con effetti noti
Ogni bustina contiene 642,2 mg di isomalto e 0,153 mg di propilene glicole.
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Granulato per sospensione orale.
Granulato di colore da bianco a biancastro.
4. INFORMAZIONI CLINICHE
4.1. Indicazioni terapeutiche
Aqneursa è indicato per il trattamento delle manifestazioni neurologiche della malattia di Niemann-Pick di tipo C (NPC), in associazione a miglustat, o in monoterapia in pazienti nei quali miglustat non è tollerato, in adulti e bambini di età pari o superiore a 6 anni e di peso pari ad almeno 20 kg.
4.2. Posologia e modo di somministrazione
Posologia
Adulti e popolazione pediatrica di età pari o superiore a 6 anni e di peso pari ad almeno 20 kg La dose raccomandata si basa sul peso corporeo del paziente in kg secondo la Tabella 1. Evitare l’assunzione di cibo e bevande 0,5 ore prima e 2 ore dopo la somministrazione (vedere paragrafo 5.2).
| Tabella 1: Dose raccomandata | ||||
| Peso corporeo del paziente | Dose mattutina | Dose pomeridiana | Dose serale | |
| Da 20 a 24 kg | 1 g (1 bustina) | Nessuna dose | 1 g (1 bustina) | |
| Da 25 a 34 kg | 1 g (1 bustina) | 1 g (1 bustina) | 1 g (1 bustina) | |
| 35 kg o più | 2 g (2 bustine) | 1 g (1 bustina) | 1 g (1 bustina) | |
Se si dimentica una dose, la si deve saltare e la dose successiva deve essere assunta come previsto.
Popolazione pediatrica di età inferiore a 6 anni o di peso inferiore a 20 kg
La sicurezza e l’efficacia di Aqneursa nei bambini di età inferiore a 6 anni o di peso inferiore a 20 kg non sono state ancora stabilite. Non ci sono dati disponibili.
Modo di somministrazione
Uso orale con liquido
Il contenuto di una bustina deve essere versato in 40 mL (3 cucchiai) di acqua e mescolato fino a quando non risulta completamente disperso. L’uso di liquidi caldi non è raccomandato. L’intera sospensione deve essere bevuta immediatamente dopo la preparazione (entro 30 minuti). Se non viene bevuta immediatamente, deve essere nuovamente mescolata prima dell’assunzione. Può rimanere una quantità visibile di sospensione residua dopo il consumo della sospensione; in questo caso non deve essere effettuato alcun risciacquo aggiuntivo.
Se è necessaria una seconda bustina, occorre ripetere tutti i passaggi.
Somministrazione attraverso un sondino gastrostomico
Aqneursa può essere somministrato attraverso un sondino gastrostomico di almeno 18 French. Il contenuto di una bustina deve essere svuotato in un contenitore con 40 mL di acqua e mescolato fino alla dispersione di tutto il granulato. Successivamente, la sospensione deve essere aspirata in una siringa con punta per catetere. Il contenuto della siringa viene distribuito nel sondino gastrostomico applicando una pressione costante. Successivamente, si riempie nuovamente la siringa dosatrice con acqua e si risciacqua il sondino con almeno 20 mL di acqua. La sospensione deve essere utilizzata immediatamente (entro 30 minuti).
Vedere paragrafo 6.6 “Ulteriori informazioni sulla somministrazione attraverso sondino gastrostomico”.
4.3. Controindicazioni
Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1.
4.4. Avvertenze speciali e precauzioni d’impiego
Anafilassi e reazioni di ipersensibilità
Sebbene nessun paziente abbia manifestato reazioni anafilattiche o di ipersensibilità durante gli studi clinici, possono verificarsi reazioni di questo tipo dopo la somministrazione di levacetilleucina. In tal caso, occorre interrompere immediatamente Aqneursa ed effettuare il necessario trattamento di emergenza.
Eccipienti
Ogni bustina contiene 642,2 mg di isomalto. I pazienti affetti da rari problemi ereditari di intolleranza al fruttosio, non devono assumere questo medicinale.
Questo medicinale contiene 0,153 mg di propilene glicole per bustina.
4.5. Interazione con altri medicinali ed altre forme d’interazione
Non sono stati effettuati studi d’interazione.
Interazioni con levacetilleucina
Un’interazione di levacetilleucina (N-acetil-L-leucina) con N-acetil-DL-leucina ed N-acetil-D-leucina è stata individuata in studi farmacologici che indicano che N-acetil-D-leucina può competere con levacetilleucina per l’assorbimento da parte dei trasportatori di monocarbossilato. Occorre evitare l’uso concomitante di levacetilleucina con N-acetil-DL-leucina ed N-acetil-D-leucina.
Interazioni con substrati dei trasportatori P-gp, BCRP o BSEP
Levacetilleucina può essere un inibitore della P-glicoproteina (P-gp), della proteina di resistenza del carcinoma mammario (BCRP, Breast Cancer Resistance Protein) o della pompa di esportazione dei sali biliari (BSEP, Bile Salt Export Pump) (vedere paragrafo 5.2). La rilevanza per l’uomo è incerta. Non si possono escludere potenziali interazioni di levacetilleucina con altri medicinali che sono substrati della P-gp (ad esempio digossina, dabigatran, loperamide, irinotecan, doxorubicina, vinblastina, paclitaxel, fexofenadina, seliciclib, chinidina, talinololo), della BCRP (ad esempio sulfasalazina, rosuvastatina) o della BSEP.
Occorre prudenza nella somministrazione di levacetilleucina in concomitanza con substrati della BSEP.
Il potenziale effetto inibitorio di levacetilleucina sui trasportatori di proteine di estrusione multifarmaco e di tossine (MATE, Multidrug And Toxin Extrusion) non è noto; pertanto, si consiglia cautela nella somministrazione concomitante di levacetilleucina con substrati di trasportatori di MATE.
4.6. Fertilità, gravidanza e allattamento
Gravidanza
Non esistono dati relativi all’uso di levacetilleucina in donne in gravidanza. Gli studi sugli animali hanno mostrato una tossicità riproduttiva (vedere paragrafo 5.3).
Aqneursa non è raccomandato durante la gravidanza e in donne in età fertile che non usano misure contraccettive.
Allattamento
Non è noto se levacetilleucina o i suoi metaboliti siano escreti nel latte materno. Il rischio per i neonati/lattanti non può essere escluso.
Si deve decidere se interrompere l’allattamento o interrompere la terapia/astenersi dalla terapia con Aqneursa tenendo in considerazione il beneficio dell’allattamento per il bambino e il beneficio della terapia per la donna.
Fertilità
Non sono disponibili dati relativi agli effetti di levacetilleucina sulla fertilità negli esseri umani. Gli studi sugli animali non indicano effetti di levacetilleucina sulla fertilità maschile o femminile (vedere paragrafo 5.3).
4.7. Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
Aqneursa non altera o altera in modo trascurabile la capacità di guidare veicoli e di usare macchinari.
4.8. Effetti indesiderati
Riassunto del profilo di sicurezza
La reazione avversa più comune, con una frequenza dell’1,2%, è la flatulenza.
Tabella delle reazioni avverse
Le reazioni avverse osservate durante lo studio clinico controllato con placebo, randomizzato e in crossover e lo studio in aperto, con valutatore in cieco, compresa la fase di estensione, nei pazienti con NPC, si basano su un totale di 84 pazienti e una durata mediana del trattamento di 86 giorni.
All’interno della classificazione per sistemi e organi, le reazioni avverse sono elencate in base alle seguenti categorie di frequenza: molto comune (≥ 1/10), comune (≥ 1/100, < 1/10), non comune (≥ 1/1 000, < 1/100), raro (≥ 1/10 000, < 1/1 000), molto raro (< 1/10 000), non nota (la frequenza non può essere definita sulla base dei dati disponibili).
| Tabella 2: Reazioni avverse in pazienti con Niemann-Pick di tipo C trattati con | ||
| levacetilleucina | ||
| Classificazione per sistemi e organi | Frequenza | Reazione avversa |
| Patologie gastrointestinali | Comune | Flatulenza |
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato nell’allegato V.
4.9. Sovradosaggio
In caso di sovradosaggio, si consiglia un trattamento sintomatico.
5. PROPRIETÀ FARMACOLOGICHE
5.1. Proprietà farmacodinamiche
Categoria farmacoterapeutica: Altri farmaci per il sistema nervoso, codice ATC: N07XX27.
Effetti farmacodinamici
Aqneursa contiene levacetilleucina che interviene sui processi alla base della disfunzione neurologica. Studi non clinici hanno dimostrato che levacetilleucina corregge il metabolismo energetico, migliorando la produzione di adenosina trifosfato.
Efficacia e sicurezza clinica
L’efficacia e la sicurezza di levacetilleucina per il trattamento dell’NPC sono state studiate in uno studio randomizzato, in doppio cieco, controllato con placebo, crossover in due periodi, che ha valutato l’efficacia di levacetilleucina in pazienti con NPC. Per essere idonei allo studio, i pazienti dovevano avere compiuto i 4 anni d’età e avere una diagnosi confermata di NPC, un punteggio SARA al basale compreso tra 7 e 34 punti e non dovevano ricevere altre terapie sperimentali; ai pazienti era consentita la somministrazione di un trattamento con miglustat.
I pazienti sono stati randomizzati in un rapporto di 1:1 per ricevere levacetilleucina o placebo per 12 settimane nel Periodo I. Nel Periodo II, è stata loro somministrata la terapia opposta (levacetilleucina o placebo) per 12 settimane. Ai pazienti di età ≥ 13 anni sono stati somministrati 4 g/die (sotto forma di 2 g al mattino e una dose pomeridiana e una dose serale di 1 g). La dose di levacetilleucina nei bambini di età inferiore a 13 anni si basava sul peso corporeo del paziente (vedere paragrafo 4.2).
Sono stati randomizzati e trattati in totale 60 pazienti, e 59 (98%) hanno completato entrambi i periodi di trattamento con levacetilleucina e placebo.
Dei 60 pazienti randomizzati (37 adulti e 23 pazienti pediatrici), 27 erano di sesso femminile e 33 di sesso maschile. L’età mediana all’inizio del trattamento era di 25 anni (intervallo: da 5 a 67 anni). Il 90% dei pazienti era bianco, il 3% asiatico e il 7% altro. In totale, 51 pazienti (85%) hanno ricevuto un trattamento con miglustat prima della randomizzazione e durante lo studio.
La misura dell’endpoint primario era la misurazione dei segni, dei sintomi e della funzionalità neurologici in base alla scala per la valutazione e la classificazione dell’atassia (SARA, Scale for the Assessment and Rating of Ataxia).
La valutazione SARA è stata effettuata al basale e successivamente alla fine del Periodo I (Settimana 12) e alla fine del Periodo II (Settimana 24). Il trattamento con levacetilleucina ha dimostrato una differenza statisticamente significativa a favore di quest’ultima rispetto al placebo sulla scala SARA (Tabella 3).
| Tabella 3. Sintesi dei risultati di efficacia sulla scala per la valutazione e la classificazione | |||||
| dell’atassia (SARA)* | |||||
| Effetto/variabile | Differenza media (DS) | Stima (ES) | IC al 95% | Valore p** | |
| Valore al basale | -- | 0,95 (0,04) | (0,86; 1,04) | < 0,001 | |
| Effetto del trattamento (levacetilleucina rispetto al placebo) | -- | -1,28 (0,31) | (-1,91; -0,65) | < 0,001 | |
| Variazione totale con levacetilleucina rispetto al basale | -1,97 (2,43) | -- | -- | -- | |
| Variazione totale con placebo rispetto al basale | -0,60 (2,39) | -- | -- | -- | |
IC = intervallo di confidenza; DS = deviazione standard; ES = errore standard.
* La variazione rispetto al basale è stata valutata alla fine del Periodo 1 (Settimana 12) e alla fine del Periodo 2 (Settimana 24).
** Valore p bilaterale.
I 30 pazienti ai quali è stato somministrato il placebo nel Periodo I non hanno avuto alcuna variazione significativa del punteggio SARA medio di -0,60 rispetto a quelli trattati con levacetilleucina, che invece hanno presentato una variazione sostanziale di -1,93. I restanti 30 pazienti ai quali è stata somministrata levacetilleucina nel Periodo I, seguita da placebo nel Periodo II, hanno presentato un peggioramento significativo dei sintomi durante il trattamento con placebo, che ha avuto la funzione di washout di levacetilleucina [differenza nel punteggio SARA medio tra la fine del Periodo I (Settimana 12) e la fine del Periodo II (Settimana 24) di +1,55], a riprova del peggioramento dei segni e dei sintomi neurologici quando il trattamento con levacetilleucina è stato interrotto (Figura 1).
In totale, 9 pazienti (15%) non hanno assunto miglustat prima della randomizzazione e durante lo studio. Anche in questi pazienti si è registrata una variazione del punteggio medio SARA di -2,06 con levacetilleucina.
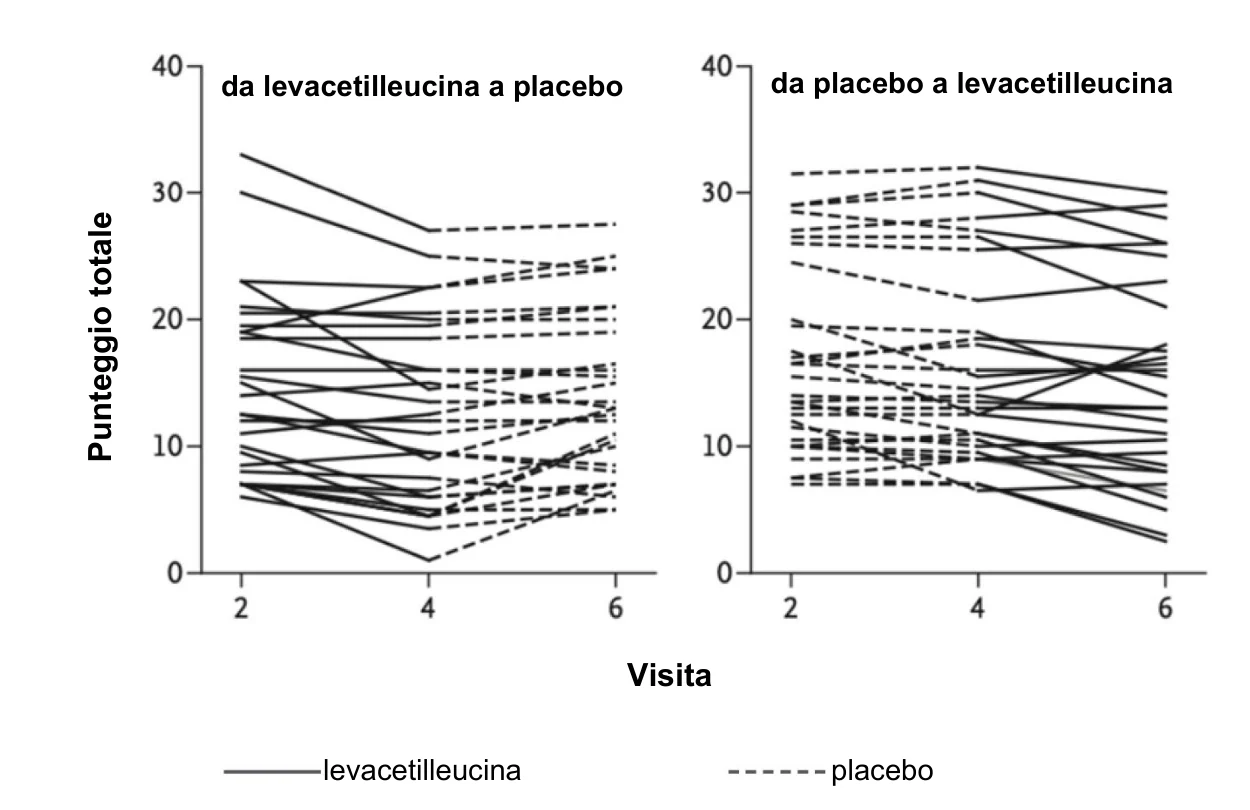
Figura 1. Punteggi totali SARA per singolo paziente al basale, alla fine del Periodo I e alla fine del Periodo II
Popolazione pediatrica
L’Agenzia europea per i medicinali ha rinviato l’obbligo di presentare i risultati degli studi con levacetilleucina in uno o più sottogruppi della popolazione pediatrica per il trattamento della malattia di Niemann-Pick di tipo C (vedere paragrafo 4.2 per informazioni sull’uso pediatrico).
5.2. Proprietà farmacocinetiche
Assorbimento
Dopo la somministrazione orale, levacetilleucina si assorbe rapidamente. Il tempo mediano per raggiungere la concentrazione massima (Cmax), tmax, è di 1 ora (da 0,5 a 2,5 ore). La Cmax media normalizzata per la dose (per grammo di levacetilleucina) e l’area sotto la curva dal tempo 0 a 24 ore (AUC0-24h) erano di 4 mcg/mL/g e 9 h*mcg/mL/g. La biodisponibilità orale assoluta non è nota.
Non sono stati condotti studi sull’effetto del cibo sull’assorbimento.
Distribuzione
Il volume medio di distribuzione allo stato stazionario (Vss) [deviazione standard (DS)] era di 253 (125) L.
Levacetilleucina è assorbita dai trasportatori di monocarbossilato espressi in modo ubiquitario, che la portano in tal modo in tutti i tessuti, compreso il sistema nervoso centrale.
Eliminazione
La clearance media (DS) è di 139 (59) L/h. L’emivita stimata è di circa 1 ora. Dopo la somministrazione ripetuta è stato osservato solo un accumulo minore o nessun accumulo.
Caratteristiche in gruppi specifici di soggetti o pazienti
Non sono state osservate differenze clinicamente significative nella farmacocinetica di levacetilleucina in base a età (intervallo: 6-67 anni), sesso, origine etnica o peso corporeo (intervallo: 20,5-98,4 kg).
Compromissione renale o epatica
L’effetto della compromissione renale o epatica sulla farmacocinetica di levacetilleucina non è stato studiato.
Interazione con altri medicinali
Studi in vitro hanno dimostrato che levacetilleucina, a concentrazioni terapeutiche, non inibisce in modo significativo l’attività enzimatica delle isoforme del citocromo P450 (CYP450). Levacetilleucina non ha un potenziale di induzione dell’attività degli enzimi CYP450.
In vitro, levacetilleucina ha inibito i trasportatori di efflusso P-glicoproteina (P-gp), proteina di resistenza del carcinoma mammario (BCRP) o pompa di esportazione dei sali biliari (BSEP) (vedere paragrafo 4.5).
Levacetilleucina è un substrato e un inibitore in vitro del trasportatore di anioni organici 1 (OAT1, Organic Anion Transporter 1) e 3 (OAT3). La probabilità di interazioni farmacologiche significative dal punto di vista clinico è considerata bassa.
5.3. Dati preclinici di sicurezza
I dati preclinici non rivelano rischi particolari per l’uomo sulla base di studi convenzionali di farmacologia di sicurezza, tossicità a dosi ripetute e genotossicità.
Non sono stati osservati effetti sulla fertilità nei ratti a dosi fino a 1 000 mg/kg/die (da 1,5 a 2,3 volte l’esposizione umana). Negli studi sullo sviluppo embriofetale, levacetilleucina non ha indotto effetti avversi sullo sviluppo a dosi fino a 1 000 mg/kg/die nei ratti (2,0 volte l’esposizione umana). Nei conigli sono state osservate malformazioni esterne e scheletriche a una dose di 1 250 mg/kg/die (7,1 volte l’esposizione umana) con un livello di assenza di effetti avversi osservati pari a 675 mg/kg/die (4,9 volte l’esposizione umana). Non sono stati osservati effetti avversi in uno studio sullo sviluppo prenatale e postnatale nei ratti a dosi fino a 1 000 mg/kg/die.
Carcinogenesi
Non sono stati condotti studi di cancerogenicità. Il rischio cancerogeno non è noto.
6. INFORMAZIONI FARMACEUTICHE
6.1. Elenco degli eccipienti
Isomalto (E953)
Ipromellosa
Aroma di fragola [contiene propilene glicole (E1520)]
6.2. Incompatibilità
Non pertinente.
6.3. Periodo di validità
2 anni.
6.4. Precauzioni particolari per la conservazione
Questo medicinale non richiede alcuna condizione particolare di conservazione.
6.5. Natura e contenuto del contenitore
Aqneursa è fornito in bustine monodose in alluminio/polietilene su supporto di carta.
Confezioni:
- 28 bustine monodose
- confezione multipla contenente 112 (4 confezioni da 28) bustine monodose
È possibile che non tutte le confezioni siano commercializzate.
6.6. Precauzioni particolari per lo smaltimento e la manipolazione
Il medicinale non utilizzato e i rifiuti derivati da tale medicinale devono essere smaltiti in conformità alla normativa locale vigente.
L’aspetto di Aqneursa dopo la ricostituzione è una sospensione acquosa, fluida, omogenea, bianca, torbida di particelle fini senza agglomerazione.
Ulteriori informazioni sulla somministrazione attraverso sondino gastrostomico (di almeno 18 French)
- L’alimentazione enterale deve essere interrotta se il paziente è in alimentazione continua.
- Prelevare almeno 20 mL di acqua in una siringa con punta per catetere e risciacquare il sondino per evitare interazioni tra l’alimentazione enterale e Aqneursa.
- Aspirare l’intera sospensione con la dose richiesta preparata conformemente al paragrafo 4.2 nella siringa con punta per catetere.
- Introdurre immediatamente (entro 30 minuti) la sospensione nel sondino gastrostomico, applicando una pressione costante.
- Riempire nuovamente la siringa con punta per catetere con almeno 20 mL di acqua e risciacquare il sondino.
- All’occorrenza, riavviare l’alimentazione.
7. TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
IntraBio Ireland Ltd
10 Earlsfort Terrace
Dublin 2
Irlanda
8. NUMERI DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
EU/1/25/1928/001
EU/1/25/1928/002
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione:
10. DATA DI REVISIONE DEL TESTO
Informazioni più dettagliate su questo medicinale sono disponibili sul sito web dell’Agenzia europea per i medicinali, https://www.ema.europa.eu.