


Riassunto delle caratteristiche del prodotto - AZACITIDINA SANDOZ GMBH
1. DENOMINAZIONE DEL MEDICINALE
Azacitidina Sandoz GmbH 200 mg compresse rivestite con film
Azacitidina Sandoz GmbH 300 mg compresse rivestite con film
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Azacitidina Sandoz GmbH 200 mg compresse rivestite con film
Ciascuna compressa rivestita con film contiene 200 mg di azacitidina.
Eccipienti con effetti noti
Ciascuna compressa rivestita con film contiene 3,5 mg di lattosio monoidrato.
Azacitidina Sandoz GmbH 300 mg compresse rivestite con film
Ciascuna compressa rivestita con film contiene 300 mg di azacitidina.
Eccipienti con effetti noti
Ciascuna compressa rivestita con film contiene 5,25 mg di lattosio monoidrato.
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Compressa rivestita con film (compressa).
Azacitidina Sandoz GmbH 200 mg compresse rivestite con film
Compressa rivestita con film, ovale, di colore rosa, 17,2 x 7,7 mm, con impresso “753” su un lato e piatta sull’altro lato.
Azacitidina Sandoz GmbH 300 mg compresse rivestite con film
Compressa rivestita con film, ovale, di colore marrone, 19,2 x 9,2 mm, con impresso “754” su un lato e piatta sull’altro lato.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
Azacitidina Sandoz GmbH è indicato come terapia di mantenimento in pazienti adulti con leucemia mieloide acuta (LMA) che abbiano conseguito una remissione completa (CR) o una remissione completa con recupero incompleto dell’emocromo (CRi) dopo terapia d’induzione associata o meno a trattamento di consolidamento e che non siano candidabili, o decidano di non sottoporsi, al trapianto di cellule staminali emopoietiche (HSCT).
4.2 Posologia e modo di somministrazione
Il trattamento con Azacitidina Sandoz GmbH deve essere avviato e monitorato sotto la supervisione di un medico esperto nell’impiego di medicinali chemioterapici.
I pazienti devono essere trattati con un antiemetico 30 minuti prima di ciascuna dose di Azacitidina Sandoz GmbH per i primi 2 cicli di trattamento. Se non si manifestano nausea e vomito, dopo i primi 2 cicli è possibile omettere la profilassi antiemetica (vedere paragrafo 4.4).
Posologia
La dose raccomandata è di 300 mg di azacitidina per via orale una volta al giorno. Ogni ciclo ripetuto prevede un periodo di trattamento di 14 giorni, seguito da un periodo senza trattamento di 14 giorni (ciclo di trattamento di 28 giorni).
Il trattamento con Azacitidina Sandoz GmbH deve proseguire fino a quando non si rilevino più del 15% di blasti nel sangue periferico o nel midollo osseo o fino a tossicità inaccettabile (vedere le indicazioni sulla modifica dello schema posologico in caso di recidiva di malattia).
Azacitidina Sandoz GmbH non deve essere usato in modo intercambiabile con azacitidina iniettabile in considerazione delle differenze di esposizione, dose e schema posologico. Si raccomanda agli operatori sanitari di verificare il nome, la dose e la via di somministrazione del medicinale.
Indagini di laboratorio
Prima di iniziare la terapia deve essere effettuato un emocromo completo. Si raccomanda di eseguire un emocromo completo anche a settimane alterne per i primi 2 cicli (56 giorni), a settimane alterne per i 2 cicli successivi ad aggiustamenti della dose, e quindi a cadenza mensile, prima di iniziare i successivi cicli di trattamento (vedere paragrafo 4.4).
Modifica dello schema posologico in caso di recidiva di LMA
In caso di recidiva di malattia, con il 5-15% di blasti nel sangue periferico o nel midollo osseo, oltre alla valutazione clinica si deve valutare l’estensione dello schema di somministrazione da 14 a 21 giorni di cicli ripetuti di 28 giorni. Il periodo di somministrazione non deve superare i 21 giorni in nessun periodo di 28 giorni. Il trattamento con Azacitidina Sandoz GmbH deve essere sospeso se si osserva più del 15% di blasti nel sangue periferico o nel midollo osseo o a discrezione del medico.
Aggiustamento della dose per reazioni avverse
Si raccomanda di seguire le linee guida di aggiustamento della dose per la gestione di reazioni avverse ematologiche e non ematologiche in base agli esiti degli esami clinici e di laboratorio (vedere Tabella 1).
Tabella 1. Aggiustamenti della dose per reazioni avverse ematologiche e non ematologiche
| Criteri* | Azione raccomandata |
|---|---|
| Neutropenia di grado 4 o neutropenia di grado 3 con febbre | Prima manifestazione
Manifestazione in 2 cicli consecutivi
|
| Criteri* | Azione raccomandata |
|---|---|
| Trombocitopenia di grado 4 o trombocitopenia di grado 3 con sanguinamento | Prima manifestazione
Manifestazione in 2 cicli consecutivi
|
| Nausea, vomito o diarrea di grado 3 o superiore |
trattamento alla stessa dose una volta che la tossicità ritorna a grado 1 o inferiore.
trattare la diarrea all’insorgenza dei sintomi (vedere
fino al ritorno al grado 1 o inferiore e ridurre la dose a 200 mg.
riduzione della dose, ridurre di 7 giorni la durata del trattamento.
dose e della durata di somministrazione, sospendere Azacitidina Sandoz GmbH |
| Altri eventi non ematologici di grado 3 o superiore |
|
*Il grado 1 indica una gravità lieve, il grado 2 una gravità moderata, il grado 3 una gravità severa e il grado 4 un evento potenzialmente letale. I gradi di tossicità si basano sui Common Terminology Criteria for Adverse Events del National Cancer Institute, Versione 4.3 (NCI-CTCAE v 4.3).
Dosi posticipate o saltate
Se si salta o non si assume all’orario abituale una dose di Azacitidina Sandoz GmbH, la si deve assumere il prima possibile il giorno stesso. La successiva dose programmata deve essere poi assunta il giorno successivo all’ora abituale. Non si devono assumere due dosi nello stesso giorno.
Se una dose viene vomitata, non si deve assumere un’altra dose nello stesso giorno. Si deve invece seguire il normale orario di assunzione a partire dal giorno successivo.
Popolazioni particolari
Pazienti anziani
Non si raccomanda alcun aggiustamento della dose nei pazienti di età superiore ai 65 anni (vedere paragrafo 5.2).
Compromissione renale
Azacitidina Sandoz GmbH può essere somministrato a pazienti con compromissione renale lieve, moderata o severa senza alcun aggiustamento della dose iniziale (vedere paragrafo 5.2).
Compromissione epatica
Non si raccomanda alcun aggiustamento della dose nei pazienti con compromissione epatica lieve (bilirubina totale (BIL) ≤ limite superiore della norma (ULN) e aspartato aminotransferasi (AST) > ULN, oppure BIL da 1 a 1,5 × ULN e qualsiasi valore di AST) (vedere paragrafo 5.2).
Nei pazienti con compromissione epatica moderata (BIL > da 1,5 a 3 × ULN) e severa (BIL > 3 × ULN) si deve effettuare un monitoraggio più frequente per rilevare eventuali reazioni avverse e si deve modificare la dose in modo appropriato (vedere Tabella 1).
Popolazione pediatrica
La sicurezza e l’efficacia di azacitidina in bambini e adolescenti al di sotto dei 18 anni non sono state stabilite. Non ci sono dati disponibili.
Modo di somministrazione
Azacitidina Sandoz GmbH è per uso orale.
Azacitidina Sandoz GmbH può essere assunto con o senza cibo. Le compresse devono essere ingerite intere con un bicchiere d’acqua ogni giorno all’incirca alla stessa ora. Non devono essere divise, frantumate, sciolte o masticate in quanto si tratta di un medicinale citotossico e il contatto con il nucleo della compressa deve essere evitato (vedere paragrafo 6.6).
4.3 Controindicazioni
Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1.
Allattamento (vedere paragrafo 4.6).
4.4 Avvertenze speciali e precauzioni di impiego
Tossicità ematologica
Il trattamento con azacitidina può essere associato a neutropenia, trombocitopenia e neutropenia febbrile (per la frequenza vedere paragrafo 4.8). Per gestire le tossicità ematologiche può rendersi necessario interrompere, ridurre o sospendere il trattamento con Azacitidina Sandoz GmbH. I pazienti devono essere istruiti a riferire immediatamente la comparsa di episodi febbrili. I pazienti con conta piastrinica bassa devono essere istruiti a riferire i primi segni o sintomi di sanguinamento. Per gestire infezioni/febbre è necessario fornire cure di supporto, come antibiotici e/o antipiretici, e GCSF in caso di neutropenia, in base alle caratteristiche del singolo paziente, alla risposta al trattamento e alle linee guida cliniche correnti (vedere Tabella 1, paragrafo 4.2).
Sindrome da differenziazione
Sono stati riportati casi di sindrome da differenziazione (nota anche come sindrome da acido retinoico) in pazienti trattati con azacitidina orale. La sindrome da differenziazione può essere fatale e sintomi e riscontri clinici includono sofferenza respiratoria, infiltrati polmonari, febbre, eruzione cutanea, edema polmonare, edema periferico, rapido aumento ponderale, versamenti della pleura, versamenti pericardici, ipotensione e disfunzione renale (vedere paragrafo 4.8). Alla prima insorgenza di sintomi o segni indicativi di sindrome da differenziazione, si devono considerare il trattamento con corticosteroidi per via endovenosa ad alte dosi e il monitoraggio emodinamico. Si deve prendere in considerazione la sospensione temporanea di azacitidina orale fino alla risoluzione dei sintomi e, se ripresa, si consiglia cautela.
Tossicità gastrointestinale
Le tossicità gastrointestinali hanno rappresentato le reazioni avverse più frequenti nei pazienti trattati con azacitidina (vedere paragrafo 4.8). I pazienti devono ricevere una profilassi antiemetica per i primi 2 cicli di trattamento con Azacitidina Sandoz GmbH (vedere paragrafo 4.2). La diarrea deve essere trattata tempestivamente all’insorgenza dei sintomi. Per gestire le tossicità gastrointestinali può rendersi necessario interrompere, ridurre o sospendere il trattamento con Azacitidina Sandoz GmbH (vedere paragrafo 4.2).
Donne in età fertile/Contraccezione negli uomini e nelle donne
Le donne in età fertile devono usare metodi contraccettivi efficaci durante e fino a 6 mesi dopo il trattamento. Gli uomini devono usare metodi contraccettivi efficaci durante e fino a 3 mesi dopo il trattamento (vedere paragrafo 4.6).
Eccipienti
Azacitidina Sandoz GmbH contiene lattosio. I pazienti affetti da rari problemi ereditari di intolleranza al galattosio, da deficit totale di lattasi, o da malassorbimento di glucosio-galattosio, non devono assumere questo medicinale.
Questo medicinale contiene meno di 1 mmol (23 mg) di sodio per compressa, cioè essenzialmente ‘senza sodio’.
4.5 Interazioni con altri medicinali ed altre forme di interazione
Non sono stati effettuati studi clinici formali di interazione farmaco-farmaco con azacitidina.
In caso di somministrazione concomitante con altri agenti antineoplastici, si raccomandano cautela e monitoraggio poiché non si può escludere un effetto farmacodinamico antagonista, additivo o sinergico. Questi effetti possono dipendere dalla dose, dalla sequenza e dallo schema di somministrazione.
La somministrazione concomitante di azacitidina con un inibitore della pompa protonica (omeprazolo) ha inciso minimamente sull’esposizione. Non è quindi necessario aggiustare la dose di Azacitidina Sandoz GmbH quando lo si somministra in concomitanza con inibitori della pompa protonica o altri agenti che modificano il pH.
Uno studio in vitro sull’uso di azacitidina in sezioni di fegato umano ha indicato che azacitidina non è metabolizzata dalle isoforme del citocromo P450 (CYP). Eventuali interazioni con induttori o inibitori del CYP sono pertanto ritenute improbabili (vedere paragrafo 5.2).
Sono improbabili effetti clinicamente rilevanti di azacitidina sul metabolismo dei substrati del citocromo P450 sia in senso inibitorio sia induttivo (vedere paragrafo 5.2). Non si attendono interazioni farmaco-farmaco clinicamente rilevanti quando azacitidina viene somministrato in concomitanza con substrati di P-glicoproteina (P-gp), proteina di resistenza del cancro al seno (BCRP), trasportatori di anioni organici (OAT) OAT1 e OAT3, polipeptidi trasportatori di anioni organici (OATP) OATP1B1 e OATP1B3, o trasportatore di cationi organici (OCT) OCT2.
Azacitidina non è un substrato della P-gp, quindi non si prevede una sua interazione con induttori o inibitori della P-gp.
4.6 Fertilità, gravidanza e allattamento
Donne in età fertile/Contraccezione negli uomini e nelle donne
Le donne in età fertile devono usare metodi contraccettivi efficaci durante e fino a 6 mesi dopo il trattamento. Gli uomini devono essere avvisati in merito alla necessità di non procreare mentre ricevono il trattamento e devono fare uso di contraccettivi efficaci durante e fino a 3 mesi dopo il trattamento (vedere paragrafi 4.4 e 5.3).
Gravidanza
I dati relativi all’uso di azacitidina in donne in gravidanza sono insufficienti. Gli studi condotti su topi e ratti hanno evidenziato una tossicità riproduttiva e dello sviluppo (vedere paragrafo 5.3). Il rischio potenziale per gli esseri umani non è noto. Sulla base dei risultati ottenuti dagli studi sugli animali e del suo meccanismo di azione, azacitidina non è raccomandata durante la gravidanza (specialmente nel primo trimestre, se non in caso di assoluta necessità) e in donne in età fertile che non usano misure contraccettive. Per ogni caso specifico, i vantaggi del trattamento devono essere valutati in rapporto al possibile rischio per il feto. Se una paziente o la partner di un paziente inizia una gravidanza durante l’assunzione di Azacitidina Sandoz GmbH, deve essere informata del potenziale rischio per il feto.
Allattamento
Non è noto se azacitidina o i suoi metaboliti siano escreti nel latte materno. A causa delle reazioni avverse potenzialmente gravi a carico del bambino allattato, l’allattamento con latte materno è controindicato durante la terapia con Azacitidina Sandoz GmbH (vedere paragrafo 4.3).
Fertilità
Non sono disponibili dati sull’uomo relativi agli effetti di azacitidina sulla fertilità. Negli animali sono stati documentati effetti avversi sulla fertilità maschile con azacitidina (vedere paragrafo 5.3). I pazienti che desiderano procreare devono essere invitati a richiedere una consulenza sulla salute riproduttiva e sulla crioconservazione dell’ovulo o dello sperma prima di iniziare il trattamento con Azacitidina Sandoz GmbH.
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
Azacitidina Sandoz GmbH altera lievemente la capacità di guidare veicoli e di usare macchinari. Con l’uso di azacitidina è stata riferita stanchezza. Pertanto, si raccomanda cautela in caso di guida di veicoli o uso di macchinari.
4.8 Effetti indesiderati
Riassunto del profilo di sicurezza
Le reazioni avverse più comuni sono nausea (64,8%), vomito (59,7%), diarrea (50,4%), neutropenia (44,5%), stanchezza/astenia (44,1%)5, stipsi (38,6%), trombocitopenia (33,5%), dolore addominale (21,6%)4, infezione delle vie respiratorie (17%)2, artralgia (13,6%), appetito ridotto (12,7%), neutropenia febbrile (11,9%), dolore dorsale (11,9%), leucopenia (10,6%), dolore a un arto (10,6%) e infezione polmonare (10,2%)1.
Le reazioni avverse gravi hanno interessato il 16,1% dei pazienti trattati con azacitidina. Le reazioni avverse gravi più comuni sono state neutropenia febbrile (6,8%) e infezione polmonare (5,1%)1.
La sospensione permanente del trattamento con azacitidina per una reazione avversa ha riguardato il 6,8% dei pazienti. Le reazioni avverse più comuni che hanno richiesto la sospensione permanente del trattamento sono state nausea (2,1%), diarrea (1,7%) e vomito (1,3%).
Le interruzioni della somministrazione per una reazione avversa hanno riguardato il 36,4% dei pazienti trattati con azacitidina. Le reazioni avverse che hanno richiesto l’interruzione della somministrazione hanno incluso neutropenia (19,9%), trombocitopenia (8,5%), nausea (5,5%), diarrea (4,2%), vomito (3,8%), infezione polmonare (3,4%)1, leucopenia (2,5%), neutropenia febbrile (2,1%) e dolore addominale (2,1%)4.
Le riduzioni della dose per una reazione avversa hanno riguardato il 14% dei pazienti trattati con azacitidina. Le reazioni avverse che hanno imposto la riduzione della dose hanno incluso neutropenia (5,5%), diarrea (3,4%), trombocitopenia (1,7%) e nausea (1,7%).
Tabella delle reazioni avverse
Nella Tabella 2 sono presentate le categorie di frequenza delle reazioni avverse al farmaco (ADR)
riportate durante gli studi clinici con azacitidina e l’uso successivo all’immissione in commercio. Nello studio pivotal di fase III, in totale 236 pazienti hanno ricevuto azacitidina. La durata mediana del trattamento è stata di 11,6 mesi (range: da 0,5 a 74,3 mesi) nel braccio azacitidina.
Le frequenze sono definite come: molto comune (≥ 1/10), comune (≥ 1/100, < 1/10), non comune (≥ 1/1 000, < 1/100), raro (≥ 1/10 000, < 1/1 000), molto raro (< 1/10 000), non nota (la frequenza non può essere definita sulla base dei dati disponibili). All’interno di ciascuna classe di frequenza, gli effetti indesiderati sono riportati in ordine decrescente di gravità. Le reazioni avverse sono riportate nella tabella seguente secondo la frequenza più elevata osservata.
Tabella 2. Reazioni avverse al farmaco (ADR) riportate in pazienti con LMA sottoposti a terapia di mantenimento con azacitidina
| Classificazione per sistemi e organi | Frequenza di tutti i gradi a |
|---|---|
| Infezioni ed infestazioni | Molto comune Infezione polmonare1, 6 Infezione delle vie respiratorie2 Comune Influenza Infezione delle vie urinarie3 Bronchite Rinite |
| Tumori benigni, maligni e non specificati (incl cisti e polipi) | Non nota Sindrome da differenziazione |
| Patologie del sistema emolinfopoietico | Molto comune Neutropenia Trombocitopenia6 Neutropenia febbrile6 Leucopenia |
| Disturbi del metabolismo e della nutrizione | Molto comune Appetito ridotto |
| Disturbi psichiatrici | Comune Ansia |
| Patologie gastrointestinali | Molto comune Nausea Vomito Diarrea Stipsi Dolore addominale4 |
| Patologie del sistema muscoloscheletrico e del tessuto connettivo | Molto comune Artralgia Dolore dorsale Dolore a un arto |
| Patologie generali e condizioni relative alla sede di somministrazione | Molto comune Stanchezza/astenia5 |
| Esami diagnostici | Comune Peso diminuito |
a Tutti eventi avversi (AE) che hanno interessato almeno il 5,0% dei pazienti del braccio azacitidina e hanno avuto una frequenza superiore almeno del 2,0% rispetto al braccio placebo.
1 I termini raggruppati includono infezione polmonare, aspergillosi broncopolmonare, infezione ai polmoni, polmonite da Pneumocystis jirovecii, polmonite atipica, polmonite batterica e polmonite micotica.
2 I termini raggruppati includono infezione delle vie respiratorie superiori, infezione delle vie respiratorie e infezione virale delle vie respiratorie.
3 I termini raggruppati includono infezione delle vie urinarie, infezione batterica delle vie urinarie, infezione delle vie urinarie da Escherichia e cistite.
4 I termini raggruppati includono dolore addominale, dolore addominale superiore, fastidio addominale e dolore gastrointestinale.
5 I termini raggruppati includono stanchezza e astenia.
6 Reazioni avverse che in almeno un caso sono state ritenute potenzialmente letali (se l’esito della reazione è stato il decesso, viene incluso tra i casi di decesso).
Descrizione di reazioni avverse selezionate
Tossicità ematologica
Casi nuovi o peggioramento di neutropenia (41,1%), trombocitopenia (22,5%) o neutropenia febbrile (11,4%) di grado 3 o superiore sono state reazioni avverse comunemente riportate in pazienti trattati con azacitidina. La prima manifestazione di neutropenia, trombocitopenia o neutropenia febbrile di grado 3 o 4 si è verificata nei primi 2 cicli rispettivamente nel 19,9%, 10,6% e 1,7% dei pazienti trattati con azacitidina. Vedere il paragrafo 4.2 per il monitoraggio e raccomandazioni per la gestione.
Tossicità gastrointestinale
Le tossicità gastrointestinali hanno rappresentato le reazioni avverse più frequenti nei pazienti trattati con azacitidina. In pazienti trattati con azacitidina sono stati riferiti nausea (64,8%), vomito (59,7%) e diarrea (50,4%). Diarrea di grado 3 o superiore ha riguardato il 5,1% dei pazienti, mentre vomito e nausea di grado 3 o superiore hanno riguardato rispettivamente il 3,0% e il 2,5% dei pazienti trattati con azacitidina. La prima manifestazione di nausea, vomito o diarrea di grado 3 o 4 si è verificata nei primi 2 cicli rispettivamente nell’1,7%, 3,0% e 1,3% dei pazienti trattati con azacitidina. Vedere il paragrafo 4.2 per il monitoraggio e raccomandazioni per la gestione.
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione all’indirizzo https://www.aifa.gov.it/content/segnalazioni-reazioni-avverse.
4.9 Sovradosaggio
In caso di sovradosaggio, il paziente deve essere sottoposto a monitoraggio dell’emocromo e gli si deve fornire una terapia di supporto, secondo necessità e in base alle raccomandazioni locali. Non è noto alcun antidoto specifico contro il sovradosaggio con azacitidina.
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: agenti antineoplastici, antimetaboliti, analoghi della pirimidina, codice ATC: L01BC07
Meccanismo d’azione
Azacitidina è un inibitore della DNA metiltransferasi e un modificatore epigenetico. Azacitidina viene incorporata nel DNA e nell’RNA in seguito a captazione cellulare e biotrasformazione enzimatica in trifosfati nucleotidici. L’incorporazione di azacitidina nel DNA delle cellule di LMA modifica le vie epigenetiche attraverso l’inibizione delle DNA metiltransferasi e la riduzione della metilazione del DNA. Ciò provoca l’alterazione dell’espressione genica, compresa la riespressione di geni che regolano la soppressione tumorale, le vie immunitarie, il ciclo cellulare e il differenziamento cellulare. L’incorporazione di azacitidina nell’RNA delle cellule di LMA inibisce la RNA metiltransferasi, riduce la metilazione dell’RNA, riduce la stabilità dell’RNA e riduce la sintesi proteica.
Efficacia e sicurezza clinica
L’efficacia e la sicurezza di azacitidina sono state analizzate in uno studio di fase III multicentrico, controllato con placebo, QUAZAR AML-001 (CC-486-AML-001), con disegno randomizzato, in doppio cieco, a gruppi paralleli, che ha valutato l’uso di azacitidina rispetto al placebo come terapia di mantenimento in pazienti con LMA. Sono stati arruolati pazienti con LMA de novo, LMA secondaria a diagnosi precedente di sindromi mielodisplastiche (SMD) o leucemia mielomonocitica cronica (LMMC); i pazienti avevano un’età ≥ 55 anni e avevano conseguito una prima remissione completa (CR) o una remissione completa con recupero incompleto dell’emocromo (CRi) entro 4 mesi (+/- 7 giorni) dalla chemioterapia di induzione intensiva associata o meno a terapia di consolidamento. Al momento della randomizzazione i pazienti non erano candidabili all’HSCT, anche per mancanza di un donatore oppure per rifiuto di sottoporsi a HSCT.
I pazienti di entrambi i bracci di trattamento hanno ricevuto la migliore terapia di supporto ritenuta necessaria dallo sperimentatore. La migliore terapia di supporto includeva, a titolo esemplificativo e non esaustivo, trattamento con trasfusioni di emazie (RBC), trasfusioni di piastrine, utilizzo di un agente stimolante l’eritropoiesi, terapia antibiotica, antivirale e/o antimicotica, GCSF, terapia antiemetica e supporto nutrizionale.
I pazienti che hanno conseguito una CR/CRi dopo aver completato una terapia d’induzione intensiva associata o meno a consolidamento hanno ricevuto azacitidina 300 mg (N = 236) o placebo (N = 233) una volta al giorno nei giorni da 1 a 14 di ciascun ciclo da 28 giorni. In caso di recidiva di malattia (dal 5% al 15% di blasti nel sangue periferico o nel midollo osseo), lo schema di somministrazione è stato prolungato a 21 giorni di cicli di trattamento ripetuti di 28 giorni a discrezione del medico. Il trattamento è proseguito fino a progressione della malattia (più del 15% di blasti osservati nel sangue periferico o nel midollo osseo) o fino a tossicità inaccettabile.
Un totale di 472 pazienti è stato randomizzato in rapporto di 1:1 nel braccio trattato con azacitidina e nel braccio placebo. Le caratteristiche demografiche e della malattia al basale per la popolazione di pazienti con LMA sono risultate equilibrate tra i due bracci di trattamento, come mostrato in Tabella 3. La durata mediana del trattamento è stata di 11,6 mesi (range: da 0,5 a 74,3 mesi) per il braccio azacitidina versus 5,7 mesi (range: da 0,7 a 68,5 mesi) per il braccio placebo. In un totale di 51 pazienti (21%) trattati con azacitidina e di 40 pazienti (17%) trattati con placebo lo schema di somministrazione è stato aumentato a 300 mg al giorno per 21 giorni a causa di una recidiva di LMA.
Dei 469 pazienti inclusi nello studio di fase III che hanno ricevuto il trattamento, il 61% (285/469) aveva almeno 65 anni e l’11% (51/469) aveva almeno 75 anni. Non sono state osservate differenze complessive in termini di sicurezza ed efficacia di azacitidina tra questi pazienti e i pazienti più giovani.
Tabella 3. Dati demografici e caratteristiche della malattia al basale nello studio CC-486-AML-001
| Parametro | Azacitidina (N=238) | Placebo (N=234) |
|---|---|---|
| Età (anni) | ||
| Mediana (valore minimo, valore massimo) | 68,0 (55, 86) | 68,0 (55, 82) |
| Fascia d’età, n (%) | ||
| < 65 anni | 66 (27,7) | 68 (29,1) |
| ≥ 65 anni a < 75 anni | 144 (60,5) | 142 (60,7) |
| ≥ 75 anni | 28 (11,8) | 24 (10,3) |
| Sesso, n (%) | ||
| Maschi | 118 (49,6) | 127 (54,3) |
| Femmine | 120 (50,4) | 107 (45,7) |
| Popolazione, n (%) | ||
| Caucasici | 216 (90,8) | 197 (84,2) |
| Neri o Afroamericani | 2 (0,8) | 6 (2,6) |
| Asiatici | 6 (2,5) | 20 (8,5) |
| Altro | 12 (5,0) | 11 (4,7) |
| Dato non acquisito o non riferito | 2 (0,8) | 0 (0) |
| Performance status ECOG, n (%) |
| Parametro | Azacitidina (N=238) | Placebo (N=234) |
|---|---|---|
| 0 | 116 (48,7) | 111 (47,4) |
| 1 | 101 (42,4) | 106 (45,3) |
| 2 | 21 (8,8) | 15 (6,4) |
| 3 | 0 (0) | 2 (0,9) |
| Categoria di rischio citogenetico alla diagnosi, n (%) | ||
| Rischio intermedio 1 | 203 (85,3) | 203 (86,6) |
| Rischio sfavorevole2 | 35 (14,7) | 31 (13,2) |
| Classificazione iniziale della LMA, n (%) | ||
| LMA con anomalie genetiche ricorrenti | 39 (16,4) | 46 (19,7) |
| LMA con alterazioni correlate a mielodisplasia | 49 (20,6) | 42 (17,9) |
| Neoplasie mieloidi correlate a terapia | 2 (0,8) | 0 (0) |
| LMA non altrimenti specificata | 148 (62,2) | 145 (62,0) |
| Dato mancante | 0 (0) | 1 (0,4) |
| Tipo di LMA, n (%) | ||
| Primaria (de novo) | 213 (89,5) | 216 (92,3) |
| Secondaria | 25 (10,5) | 18 (7,7) |
| Stato della malattia minima residua (MRD) alla randomizzazione3, n (%) | ||
| Negativo | 133 (55,9) | 111 (47,4) |
| Positivo | 103 (43,3) | 116 (49,6) |
| Dato mancante | 2 (0,8) | 7 (3,0) |
LMA = leucemia mieloide acuta; SMD = sindrome mielodisplastica; LMMC = leucemia mielomonocitica cronica; ECOG = Eastern cooperative oncology group; CR = remissione morfologica completa; CRi = CR morfologica con recupero incompleto dell’emocromo.
1Con “rischio intermedio” si è definita una condizione citogenetica normale di +8, t(9;11), o di altro tipo non definito.
2Con “rischio sfavorevole” si è definita una condizione complessa (≥ 3 anomalie): -5; 5q-; -7; 7q-; 11q23 – non t(9;11); inv(3); t(3;3); t(6;9); o t(9;22). Fonte per la definizione di rischio intermedio e sfavorevole: linee guida per la pratica clinica in oncologia per la LMA di National comprehensive cancer network.
3Lo stato di MRD nel midollo osseo è stato misurato durante il periodo di screening mediante saggio di citometria di flusso a un livello di sensibilità dello 0,1%.
La maggior parte dei pazienti ha ricevuto la terapia di consolidamento dopo la terapia d’induzione sia nel braccio trattato con azacitidina (78%) sia nel braccio placebo (82%); più del 90% di questi pazienti in ciascun braccio di trattamento ha ricevuto 1 o 2 cicli di terapia di consolidamento dopo la terapia d’induzione (Tabella 4).
Tabella 4. Terapia di consolidamento nello studio CC-486-AML-001
| Parametro | Azacitidina (N=238) | Placebo (N=234) |
|---|---|---|
| Ricevuta terapia di consolidamento dopo induzione | ||
| Si, n (%) | 186 (78,2) | 192 (82,1) |
| 1 ciclo, n (%) | 110 (46,2) | 102 (43,6) |
| 2 cicli, n (%) | 70 (29,4) | 77 (32,9) |
| 3 cicli, n (%) | 6 (2,5) | 13 (5,6) |
| No, n (%) | 52 (21,8) | 42 (17,9) |
| Stato di CR/CRi alla randomizzazione | ||
| CR, n (%) | 183 (76,9) | 177 (75,6) |
| CRi, n (%) | 50 (21,0) | 44 (18,8) |
|---|---|---|
| Non in CR/CRi a, n (%) | 5 (2,1) | 11 (4,7) |
| Dato mancante, n (%) | 0 (0) | 2 (0,9) |
CR = remissione completa; CRi = CR morfologica con recupero incompleto dell’emocromo. a Questi pazienti al basale presentavano meno del 5% di blasti midollari e sia ANC < 1 x 10⁹ sia conta piastrinica < 100 x 109.
L’efficacia di azacitidina in pazienti adulti con LMA è stata stabilita sulla base della sopravvivenza globale (OS) e della sopravvivenza libera da recidiva (RFS).
Nella Tabella 5 sono riassunti i risultati di efficacia.
Tabella 5. Endpoint Risultati di efficacia dello studio CC-486-AML-001 (popolazione ITT)
| Endpoint | Azacitidina (N=238) | Placebo (N=234) | |||||
|---|---|---|---|---|---|---|---|
| Sopravvivenza globale | |||||||
| Eventi di OS, n (%) | 158 (66,4) | 171 (73,1) | |||||
| OS mediana, mesi (IC al 95%) | 24,7 (18,7, 30,5) | 14,8 (11,7, 17,6) | |||||
Rapporto di rischio (IC 95%) Valore p | 0,69 (0,55, 0,86) 0,0009 | ||||||
| Sopravvivenza libera da recidiva | |||||||
| Eventi, n (%) | 164 (68,9) | 181 (77,4) | |||||
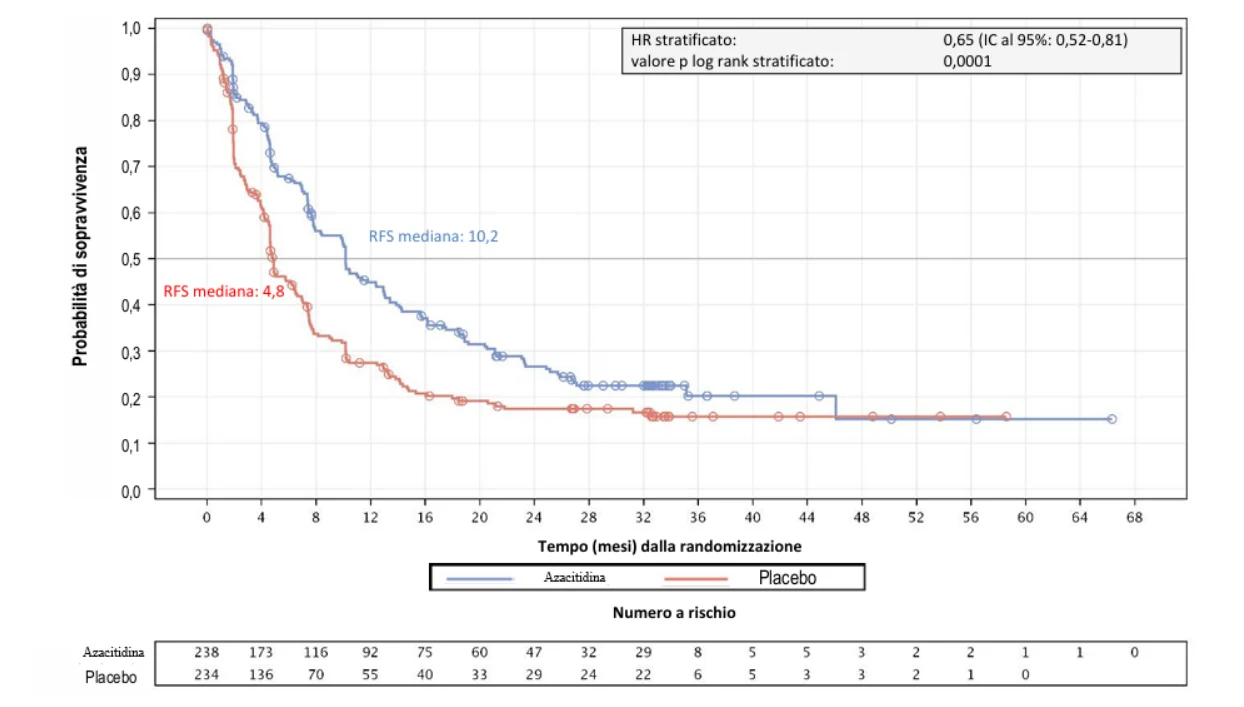
| RFS mediana mesi (IC al 95%) | 10,2 (7,9, 12,9) | 4,8 (4,6, 6,4) | |||||
Rapporto di rischio (IC 95%) Valore p | 0,65 (0,52, 0,81) 0,0001 | ||||||
| Tempo alla recidiva | |||||||
| Recidivati, n (%) | 154 (64,7) | 179 (76,5) | |||||
| Tempo mediano alla recidiva, mesi (IC al 95%) | 10,2 (8,3, 13,4) | 4,9 (4,6, 6,4) | |||||
| Tempo alla interruzione del trattamento | |||||||
| Trattamento interrotto, n (%) | 193 (81,1) | 208 (88,9) | |||||
| Tempo mediano alla interruzione del trattamento, mesi (95% CI) | 11,4 (9,8, 13.6) | 6,1 (5,1, 7,4) | |||||
| Trattamento interrotto – recidiva di malattia, n (%) | 143 (60,1) | 180 (76,9) | |||||
IC = intervallo di confidenza.
Le analisi prespecificate di sottogruppi di OS e RFS hanno evidenziato un effetto costante del trattamento con azacitidina nei diversi sottogruppi demografici e correlati alla malattia, compresi quelli del rischio citogenetico basale, del numero di precedenti cicli di consolidamento ricevuti e dello stato di CR/CRi.
Le curve di Kaplan-Meier illustrano i risultati di OS (vedere Figura 1) e RFS (vedere Figura 2).
Figura 1 Curve di Kaplan-Meier relative alla sopravvivenza globale: azacitidina versus placebo (popolazione ITT)
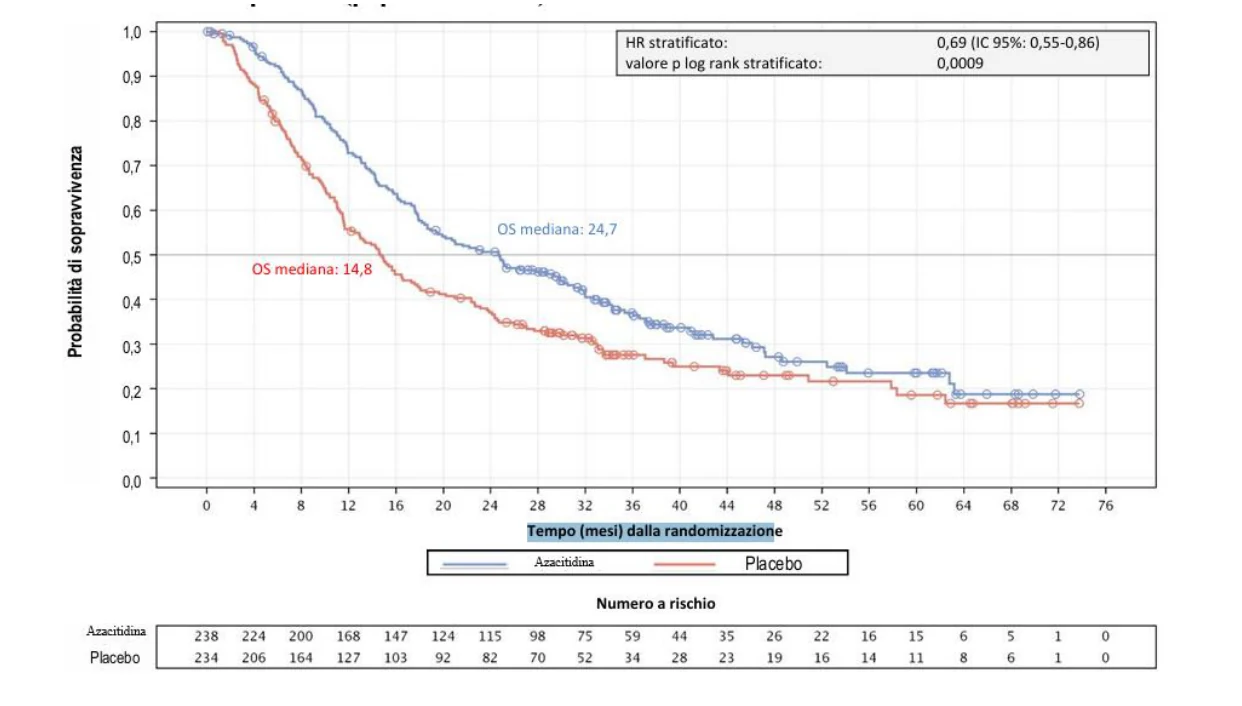
Figura 2. Curve di Kaplan-Meier relative alla sopravvivenza libera da recidiva: azacitidina versus placebo (popolazione ITT)
Nei pazienti in cui lo schema posologico è stato aumentato a 300 mg per 21 giorni per recidiva di malattia, la OS mediana (22,8 mesi per azacitidina e 146 mesi per placebo) e la RFS mediana (7,4 mesi per azacitidina e 4,6 mesi per placebo) sono risultate sovrapponibili ai risultati complessivi dello studio.
Azacitidina ha dimostrato di determinare un effetto del trattamento favorevole per la OS rispetto al placebo sia nei pazienti malattia minima residua (MRD)-positivi sia nei pazienti MRD-negativi.
L’effetto del trattamento sulla OS è risultato più pronunciato tra i pazienti MRD-positivi (HR = 0,69; IC al 95%: 0,51; 0,93) rispetto ai pazienti MRD-negativi (HR = 0,81; IC al 95%: 0,59; 1,12).
Qualità della vita correlata alla salute (HRQoL)
La HRQoL è stata valutata utilizzando la scala Functional assessment of chronic illness therapy relativa alla stanchezza (scala FACIT–fatigue), il Five dimensions three levels (EQ-5D-3L) health utility index e la scala analogica visiva (VAS). Al basale, i pazienti presentavano un basso livello di stanchezza e un buon livello di HRQoL che erano sostanzialmente sovrapponibili a quelli della popolazione generale di età simile. Questo livello di HRQoL si è mantenuto nel tempo con azacitidina, rispetto al basale e rispetto al placebo. Sia il tempo al deterioramento definitivo sia la percentuale di pazienti che hanno manifestato un deterioramento clinicamente significativo sono risultati simili tra i pazienti trattati con azacitidina e quelli che hanno ricevuto placebo. Complessivamente, i risultati dimostrano che la HRQoL è stata simile tra il braccio azacitidina e il braccio placebo e che non si è verificato un deterioramento clinicamente significativo nel corso del tempo.
5.2 Proprietà farmacocinetiche
Assorbimento
L’esposizione è stata generalmente lineare, con aumenti proporzionali alla dose dell’esposizione sistemica; è stata osservata un’elevata variabilità intersoggetto. La media geometrica (coefficiente di variazione [CV%]) dei valori di concentrazione plasmatica massima (Cmax) e area sotto la curva (AUC) dopo somministrazione orale di una singola dose di 300 mg è stata rispettivamente di 145,1 ng/mL (63,7) e 241,6 ng h/mL (64,5). La somministrazione di più dosi allo schema posologico raccomandato non ha determinato un accumulo del farmaco. L’assorbimento di azacitidina è stato rapido, con un Tmax mediano di 1 ora post-dose. La biodisponibilità orale media rispetto alla somministrazione per via sottocutanea (s.c.) è stata dell’11% circa.
Effetto del cibo
L’effetto del cibo sull’esposizione di azacitidina è risultato minimo. Azacitidina Sandoz GmbH può pertanto essere assunto con o senza cibo.
Distribuzione
Dopo somministrazione orale, la media geometrica del volume di distribuzione apparente è stata di 12,6 L/kg per una persona del peso di 70 kg. Il legame di azacitidina con le proteine plasmatiche era compreso tra il 6 e il 12%.
Biotrasformazione
In base ai dati in vitro, il metabolismo di azacitidina non appare mediato dagli isoenzimi del citocromo P450 (CYP). Azacitidina subisce idrolisi spontanea e deaminazione mediata da citidina deaminasi.
Eliminazione
La media geometrica della clearance apparente è stata di 1242 L/ora e la media geometrica dell’emivita è stata di circa 0,5 ore. Dopo somministrazione endovenosa di 14C-azacitidina a 5 pazienti oncologici, l’escrezione urinaria cumulativa è stata pari all’85% della dose radioattiva. L’escrezione fecale ha rappresentato meno dell’1% della radioattività somministrata nell’arco di 3 giorni. L’escrezione media della radioattività nelle urine dopo somministrazione sottocutanea di 14C-azacitidina è stata del 50%. La quantità di azacitidina non modificata rinvenuta nelle urine rispetto alla dose è stata meno del 2% dopo somministrazione sottocutanea (s.c.) o orale. L’escrezione fecale dopo somministrazione orale non è stata misurata.
Effetti farmacodinamici
In uno studio di fase I/II, l’effetto epigenetico di regolazione di azacitidina sulla riduzione complessiva della metilazione del DNA nel sangue è stato mantenuto con l’esposizione prolungata a 300 mg/die somministrati per 14 o 21 giorni di un ciclo di 28 giorni in pazienti con neoplasie mieloidi, compresa LMA. È stata osservata una correlazione positiva tra esposizione plasmatica di azacitidina ed effetto farmacodinamico di riduzione della metilazione complessiva del DNA nel sangue.
Popolazioni particolari
Anziani
In un’analisi di farmacocinetica (PK) di popolazione condotta su 286 pazienti con LMA, l’età (da 46 a
93 anni) non è risultata avere effetti clinicamente rilevanti sulla PK di Azacitidina Sandoz GmbH. Non è pertanto necessario aggiustare la dose di azacitidina in base all’età del paziente.
Compromissione epatica
Non sono stati condotti studi formali in pazienti con compromissione epatica. È improbabile che la compromissione epatica influenzi la PK in misura clinicamente rilevante poiché azacitidina subisce idrolisi spontanea e deaminazione mediata da citidina deaminasi. Da un’analisi di PK di popolazione è emerso che i parametri AST (da 8 a 155 U/L), ALT (da 5 a 185 U/L) e compromissione epatica lieve (BIL ≤ ULN e AST > ULN, o BIL da 1 a 1,5 × ULN e qualsiasi valore di AST) non hanno effetti clinicamente rilevanti sulla PK di azacitidina. Gli effetti di una compromissione epatica da moderata a severa (BIL > 1,5 × ULN e qualsiasi valore di AST) sulla PK di azacitidina non sono noti.
Compromissione renale
Nei pazienti oncologici, è stata confrontata la PK di azacitidina in 6 pazienti con funzione renale nella norma (CLcr > 80 mL/min) e in 6 pazienti con compromissione renale severa (CLcr < 30 mL/min) dopo somministrazione giornaliera di dosi sottocutanee (giorni da 1 a 5) di 75 mg/m2/die. La compromissione renale severa ha aumentato l’esposizione di azacitidina del 70% circa dopo somministrazione sottocutanea singola e del 41% dopo somministrazioni sottocutanee multiple. L’aumento dell’esposizione non è stato associato a un aumento degli eventi avversi.
Da un’analisi di PK di popolazione condotta dopo la somministrazione di una dose di azacitidina di 300 mg è emerso che i pazienti con compromissione renale lieve (CLcr: da ≥ 60 a < 90 mL/min), moderata (CLcr: da ≥ 30 a < 60 mL/min) e severa (CLcr: < 30 mL/min) hanno avuto aumenti della AUC plasmatica di azacitidina rispettivamente del 19%, 25% e 38%. L’effetto della compromissione renale severa su azacitidina è stato simile a quello emerso nel sopracitato studio sulla compromissione renale con azacitidina iniettabile (aumento ~40% della AUC). L’esposizione di azacitidina (AUC) dopo somministrazione orale è inferiore del 75% circa rispetto all’esposizione che si ottiene dopo somministrazione s.c.; un aumento dell’esposizione del 40% circa dopo somministrazione orale è pertanto da ritenersi sicuro e tollerabile. Non è quindi raccomandato alcun aggiustamento della dose di questo medicinale in pazienti con compromissione renale lieve, moderata o severa.
Popolazione/etnia
Gli effetti di popolazione/etnia sulla PK di azacitidina non sono noti.
5.3 Dati preclinici di sicurezza
In uno studio di tossicità orale della durata di 14 giorni sui cani, è stata osservata mortalità a dosi di 8 e 16 mg/m2/die. La dose massima tollerata (MTD) è stata di 4 mg/m2/die. A una o tutte le dosi, sono stati osservati pancitopenia associata a ipoplasia midollare, deplezione linfoide, dilatazione di ghiandole/lumi e necrosi a cellule singole nelle cripte delle mucose dell’intestino tenue e crasso e/o vacuolizzazione epatocellulare centrolobulare. Alla MTD, queste anomalie sono risultate risolte parzialmente o totalmente dopo 3 settimane. Dopo somministrazioni parenterali di azacitidina a intervalli di dose analoghi, si sono osservate mortalità e tossicità a carico degli organi bersaglio simili in roditori, cani e scimmie. I dati preclinici non rivelano rischi particolari per l’uomo sulla base di studi di tossicità a dosi ripetute con azacitidina.
Azacitidina induce sia mutazioni geniche sia aberrazioni cromosomiche in cellule batteriche e di mammiferi in vitro. La potenziale carcinogenicità di azacitidina è stata valutata in topi e ratti. Azacitidina ha indotto tumori del sistema ematopoietico in topi femmina dopo somministrazione per via intraperitoneale 3 volte alla settimana per 52 settimane. Un aumento dell’incidenza di tumori del sistema linforeticolare, del polmone, della ghiandola mammaria e della cute è stato osservato in topi trattati con azacitidina somministrata per via intraperitoneale per 50 settimane. Uno studio di tumorigenicità in ratti ha rivelato un aumento dell’incidenza di tumori del testicolo.
Gli studi di embriotossicità precoce nei topi hanno mostrato una frequenza del 44% di morti intrauterine embrionali (aumentato riassorbimento) dopo una singola iniezione intraperitoneale di azacitidina durante l’organogenesi. Nei topi trattati con azacitidina in concomitanza o prima della chiusura del palato duro sono state riscontrate anomalie di sviluppo cerebrale. Nei ratti, azacitidina non ha causato reazioni avverse se somministrata prima dell’impianto, ma è risultata chiaramente embriotossica se somministrata durante l’organogenesi. Le anomalie fetali durante l’organogenesi nei ratti hanno incluso anomalie del sistema nervoso centrale (SNC) (esencefalia/encefalocele), anomalie a carico degli arti (micromelia, piede torto, sindattilia, oligodattilia) e altre (microftalmia, micrognazia, gastroschisi, edema e anomalie costali). La somministrazione di azacitidina a topi maschi prima dell’accoppiamento con topi femmina non trattati ha causato una riduzione della fertilità e perdita della prole durante il successivo sviluppo embrionale e postnatale. Il trattamento di ratti maschi ha indotto una riduzione del peso dei testicoli e degli epididimi, riduzione della conta spermatica, riduzione della frequenza delle gravidanze, aumento del numero di embrioni anormali e aumento delle perdite di embrioni nelle femmine accoppiate (vedere paragrafo 4.6).
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Nucleo della compressa
Croscarmellosa sodica (E468)
Magnesio stearato (E572)
Mannitolo (E421)
Cellulosa microcristallina
Silice colloidale anidra
Rivestimento della compressa di Azacitidina Sandoz GmbH 200 mg
Ipromellosa (E464)
Titanio diossido (E171)
Lattosio monoidrato
Macrogol (E1521)
Triacetina (E1518)
Ossido di ferro rosso (E172)
Rivestimento della compressa di Azacitidina Sandoz GmbH 300 mg
Ipromellosa (E464)
Titanio diossido (E171)
Lattosio monoidrato
Macrogol (E1521)
Triacetina (E1518)
Ossido di ferro giallo (E172)
Ossido di ferro rosso (E172)
Ossido di ferro nero (E172)
6.2 Incompatibilità
Non pertinente.
6.3 Periodo di validità
3 anni
6.4 Precauzioni particolari per la conservazione
Questo medicinale non richiede alcuna condizione particolare di conservazione.
6.5 Natura e contenuto del contenitore
Le compresse sono confezionate in blister di OPA/Al/PVC-Al divisibile per dose unitaria in scatole contenenti 7 x 1 o 14 x 1 compresse rivestite con film.
È possibile che non tutte le confezioni siano commercializzate.
6.6 Precauzioni particolari per lo smaltimento
Azacitidina Sandoz GmbH è un medicinale citotossico. In caso di contatto della polvere delle compresse rivestite con film con la cute, lavare subito accuratamente con acqua e sapone l’area interessata.
In caso di contatto della polvere con le membrane mucose, sciacquare accuratamente con acqua l’area interessata.
Il medicinale non utilizzato e i rifiuti derivati da tale medicinale devono essere smaltiti in conformità alla normativa locale vigente.
7. TITOLARE DELL'AUTORIZZAZIONE ALL'IMMISSIONE IN COMMERCIO
Sandoz GmbH
Biochemiestrasse 10
6250 Kundl
Austria
8. NUMERO(I) DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
051588010 - "200 MG COMPRESSE RIVESTITE CON FILM" 7 X 1 COMPRESSE IN BLISTER OPA/AL/PVC-AL DIVISIBILE PER DOSE UNITARIA
051588022 - "200 MG COMPRESSE RIVESTITE CON FILM" 14 X 1 COMPRESSE IN BLISTER OPA/AL/PVC-AL DIVISIBILE PER DOSE UNITARIA
051588034 - "300 MG COMPRESSE RIVESTITE CON FILM" 7 X 1 COMPRESSE IN BLISTER OPA/AL/PVC-AL DIVISIBILE PER DOSE UNITARIA
051588046 - "300 MG COMPRESSE RIVESTITE CON FILM" 14 X 1 COMPRESSE IN BLISTER OPA/AL/PVC-AL DIVISIBILE PER DOSE UNITARIA
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione: