


Riassunto delle caratteristiche del prodotto - ARNORIAM
1. DENOMINAZIONE DEL MEDICINALE
Arnoriam 24 mg/26 mg compresse rivestite con film
Arnoriam 49 mg/51 mg compresse rivestite con film
Arnoriam 97 mg/103 mg compresse rivestite con film
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Arnoriam 24 mg/26 mg compresse rivestite con film
Ogni compressa rivestita con film contiene 24,3 mg di sacubitril (come sacubitril trometamina) e 25,7 mg di valsartan (come valsartan trometamina potassio diidrato).
Arnoriam 49 mg/51 mg compresse rivestite con film
Ogni compressa rivestita con film contiene 48,6 mg di sacubitril (come sacubitril trometamina) e 51,4 mg di valsartan (come valsartan trometamina potassio diidrato).
Arnoriam 97 mg/103 mg compresse rivestite con film
Ogni compressa rivestita con film contiene 97,2 mg di sacubitril (come sacubitril trometamina) e 102,8 mg di valsartan (come valsartan trometamina potassio diidrato).
Per l'elenco completo degli eccipienti, vedere la paragrafo 6.1.
3. FORMA FARMACEUTICA
Compressa rivestita con film (compressa)
Arnoriam 24 mg/26 mg compresse rivestite con film
Compressa rivestita con film, di colore bianco o quasi bianco, di forma ovale, biconvessa, con il segno stilizzato “E” e il codice 651 su un lato e senza alcun segno sull'altro lato. Inodore o quasi inodore. Dimensioni approssimative della compressa: 9,5 mm × 4,5 mm.
Arnoriam 49 mg/51 mg compresse rivestite con film
Compressa rivestita con film, di colore bianco o quasi bianco, di forma ovale, biconvessa, con il segno stilizzato “E” e il codice 652 su un lato e senza alcun segno sull'altro lato. Inodore o quasi inodore. Dimensioni approssimative della compressa: 12,5 mm × 6,5 mm.
Arnoriam 97 mg/103 mg compresse rivestite con film
Compressa rivestita con film, di colore bianco o quasi bianco, di forma ovale, biconvessa, con il segno stilizzato “E” e il codice 653 su un lato e senza alcun segno sull'altro lato. Inodore o quasi inodore. Dimensioni approssimative della compressa: 12,5 mm × 6,5 mm.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
Insufficienza cardiaca nell’adulto
Arnoriam è indicato in pazienti adulti per il trattamento dell'insufficienza cardiaca sintomatica cronica con ridotta frazione di eiezione (vedere paragrafo 5.1).
Insufficienza cardiaca pediatrica
Arnoriam è indicato in bambini ed adolescenti di età pari o superiore ad un anno per il trattamento dell'insufficienza cardiaca sintomatica cronica con disfunzione sistolica ventricolare sinistra (vedere paragrafo 5.1).
4.2 Posologia e modo di somministrazione
Posologia
Considerazioni generali
Arnoriam non deve essere somministrato in associazione a un inibitore dell'enzima di conversione dell'angiotensina (ACE) o un bloccante del recettore dell'angiotensina II (ARB). A causa del rischio potenziale di angioedema quando è utilizzato in concomitanza con un ACE inibitore, non deve essere iniziato per almeno 36 ore dopo la sospensione della terapia con ACE inibitore (vedere paragrafi 4.3, 4.4 e 4.5).
Il valsartan contenuto nel prodotto di associazione sacubitril/valsartan ha una maggiore biodisponibilità rispetto al valsartan in altre formulazioni in compressa in commercio (vedere paragrafo 5.2).
Nel caso venga dimenticata una dose, il paziente deve assumere la dose successiva quando previsto.
Insufficienza cardiaca nell’adulto
La dose iniziale raccomandata di Arnoriam è una compressa da 49 mg/51 mg due volte al giorno, ad eccezione delle condizioni descritte di seguito. La dose deve essere raddoppiata ogni 2-4 settimane fino al raggiungimento della dose target di una compressa da 97 mg/103 mg due volte al giorno, in base alla tollerabilità del paziente (vedere paragrafo 5.1).
Se i pazienti manifestano problemi di tollerabilità (pressione arteriosa sistolica [SBP] ≤ 95 mmHg, ipotensione sintomatica, iperkaliemia, disfunzione renale), si raccomanda un aggiustamento della dose dei medicinali somministrati in concomitanza, la temporanea riduzione della dose o l’interruzione di Arnoriam (vedere paragrafo 4.4).
Nello studio PARADIGM-HF, sacubitril/valsartan è stato somministrato in associazione ad altre terapie per l'insufficienza cardiaca, al posto di un ACE inibitore o di un altro ARB (vedere paragrafo 5.1). Vi è una limitata esperienza in pazienti che non stanno assumendo attualmente un ACE inibitore o un ARB o che stanno assumendo basse dosi di questi medicinali, pertanto in questi pazienti sono raccomandati un dosaggio iniziale di 24 mg/26 mg due volte al giorno e un lento incremento della dose (raddoppio della dose ogni 3-4 settimane) (vedere “Titration” nella sezione 5.1).
Il trattamento non deve essere iniziato in pazienti con livelli sierici di potassio > 5,4 mmol/L o con PAS < 100 mmHg (vedere paragrafo 4.4). Una dose iniziale di 24 mg/26 mg due volte al giorno deve essere considerata per i pazienti con PAS da ≥ 100 a 110 mmHg .
Insufficienza cardiaca pediatrica
La tabella 1 mostra la dose raccomandata per i pazienti pediatrici. La dose raccomandata deve essere assunta per via orale due volte al giorno. La dose deve essere aumentata ogni 2-4 settimane fino al raggiungimento della dose target, in base alla tollerabilità del paziente.
Le compresse rivestite con film di Arnoriam non sono adatte a bambini di peso inferiore a 40 kg. Per questi pazienti sono disponibili granuli di sacubitril/valsartan.
Tabella 1 Titolazione raccomandata della dose
| Peso del paziente | Da somministrare due volte al giorno |
|---|
| Dose iniziale dimezzata* | Dose iniziale | Dose intermedia | Dose target | |
| Pazienti pediatrici di peso inferiore a 40 kg | 0,8 mg/kg# | 1,6 mg/kg# | 2,3 mg/kg# | 3,1 mg/kg# |
| Pazienti pediatrici di peso compreso tra 40 kg e 50 kg | 0,8 mg/kg# | 24 mg/26 mg | 49 mg/51 mg | 72 mg/78 mg |
| Pazienti pediatrici di peso pari o superiore a 50 kg | 24 mg/26 mg | 49 mg/51 mg | 72 mg/78 mg§ | 97 mg/103 mg |
* Dimezzare la dose iniziale è raccomandato in pazienti che non hanno assunto un ACE inibitore o un ARB o che hanno assunto basse dosi di questi medicinali, pazienti con compromissione renale (velocità di filtrazione glomerulare stimata [eGFR] < 60 mL/min/1,73 m2>) e pazienti con compromissione epatica moderata (vedere popolazioni speciali).
# 0,8 mg/kg, 1,6 mg/kg, 2,3 mg/kg e 3,1 mg/kg si riferiscono alla quantità combinata di sacubitril e valsartan e sono da somministrare utilizzando granuli.
In pazienti che attualmente non assumono un ACE inibitore o un ARB o che assumono basse dosi di questi medicinali, è raccomandata la metà della dose iniziale. Per i pazienti pediatrici di peso compreso tra 40 kg e meno di 50 kg, è raccomandata una dose iniziale di 0,8 mg/kg due volte al giorno (somministrata come granuli). Dopo l'inizio del trattamento, la dose deve essere aumentata fino alla dose iniziale standard seguendo la titolazione raccomandata della dose in Tabella 1 e adattata ogni 3-4 settimane.
Ad esempio, un paziente pediatrico di peso pari a 25 kg che non ha precedentemente assunto un ACE inibitore deve iniziare con metà della dose iniziale standard, corrispondente a 20 mg (25 kg × 0,8 mg/kg) due volte al giorno, somministrata come granuli. Arrotondando al numero più vicino di capsule intere, ciò corrisponde a 2 capsule da 6 mg/6 mg di sacubitril/valsartan due volte al giorno.
Il trattamento non deve essere iniziato in pazienti con livelli sierici di potassio > 5,3 mmol/L o con PAS < 5° percentile per l'età del paziente. Se i pazienti sviluppano problemi di tollerabilità (PAS < 5° percentile per l'età del paziente, ipotensione sintomatica, iperkaliemia, disfunzione renale), è raccomandato un adeguamento dei medicinali concomitanti, una temporanea titolazione al ribasso o sospensione del trattamento con Arnoriam (vedere paragrafo 4.4).
Popolazioni speciali
Anziani
La dose deve essere adeguata alla funzionalità renale del paziente anziano.
Compromissione renale
Non è richiesto un aggiustamento della dose nei pazienti con lieve compromissione renale (eGFR 60-90 mL/min/1,73 m2).
La metà della dose iniziale deve essere considerata nei pazienti con moderata compromissione renale (eGFR 30-60 mL/min/1,73 m2) . Poiché c’è un'esperienza clinica molto limitata nei pazienti con grave insufficienza renale (eGFR < 30 mL/min/1,73 m2) (vedere paragrafo 5.1), Arnoriam deve essere usato con cautela e si raccomanda la metà della dose iniziale. In pazienti pediatrici di peso compreso tra 40 kg e meno di 50 kg, è raccomandata una dose iniziale di 0,8 mg/kg due volte al giorno (somministrata come granuli). Dopo l'inizio del trattamento, la dose deve essere aumentata seguendo la titolazione raccomandata della dose ogni 2-4 settimane.
Non vi è esperienza in pazienti con malattia renale allo stadio terminale e l'uso di Arnoriam non è raccomandato.
Compromissione epatica
Non richiesto un aggiustamento della dose quando Arnoriam è somministrato a pazienti con compromissione epatica lieve (classificazione Child-Pugh A).
Vi è limitata esperienza clinica in pazienti con compromissione epatica moderata (classificazione Child-Pugh B) o con valori di aspartato transaminasi (AST)/alanina transaminasi (ALT) più di due volte il limite superiore dell'intervallo di normalità. Arnoriam deve essere usato con cautela in questi pazienti ed è raccomandata la metà della dose iniziale (vedere paragrafi 4.4 e 5.2). In pazienti pediatrici di peso compreso tra 40 kg e meno di 50 kg, è raccomandata una dose iniziale di 0,8 mg/kg due volte al giorno (somministrata come granuli). Dopo l'inizio del trattamento, la dose deve essere aumentata seguendo la titolazione raccomandata della dose ogni 2-4 settimane.
Arnoriam è controindicato in pazienti con compromissione epatica severa, cirrosi biliare o colestasi (classificazione di Child-Pugh C) (vedere paragrafo 4.3).
Popolazione pediatrica
La sicurezza e l'efficacia di Arnoriam nei bambini di età inferiore a 1 anno non sono state stabilite. I dati attualmente disponibili sono riportati nel paragrafo 5.1, ma non può essere fatta alcuna raccomandazione riguardante la posologia.
Modo di somministrazione
Uso orale.
Arnoriam può essere somministrato con o senza cibo (vedere paragrafo 5.2). Le compresse devono essere deglutite con un bicchiere d'acqua. Non è raccomandato dividere o frantumare le compresse.
4.3 Controindicazioni
- Ipersensibilità ai principi attivi o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1.
- Uso concomitante con ACE inibitori (vedere paragrafi 4.4 e 4.5). Arnoriam non deve essere somministrato fino a 36 ore dopo la sospensione della terapia con ACE inibitore.
- Storia nota di angioedema correlato a precedente terapia con ACE inibitore o ARB (vedere paragrafo 4.4).
- Angioedema ereditario o idiopatico (vedere paragrafo 4.4).
- Uso concomitante di medicinali contenenti aliskiren in pazienti con diabete mellito o in pazienti con compromissione renale (eGFR < 60 mL/min/1,73 m2) (vedere paragrafi 4.4 e 4.5).
- Compromissione epatica severa, cirrosi biliare e colestasi (vedere paragrafo 4.2).
- Secondo e terzo trimestre di gravidanza (vedere paragrafo 4.6).
4.4 Avvertenze speciali e precauzioni d'uso
Duplice blocco del sistema renina-angiotensina-aldosterone (RAAS)
- L’associazione di sacubitril/valsartan con un ACE inibitore è controindicata a causa dell'aumento del rischio di angioedema (vedere paragrafo 4.3). Sacubitril/valsartan non deve essere somministrato fino a 36 ore dopo l’assunzione dell'ultima dose della terapia con ACE-inibitore. Se il trattamento con sacubitril/valsartan viene interrotto, la terapia con ACE inibitore non deve essere iniziata fino a 36 ore dopo l'assunzione dell’ultima dose di sacubitril/valsartan (vedere paragrafi 4.2, 4.3 e 4.5).
- L‘associazione di sacubitril/valsartan con inibitori diretti della renina come aliskiren non è raccomandata (vedere paragrafo 4.5). L’associazione di sacubitril/valsartan con medicinali contenenti aliskiren è controindicata in pazienti con diabete mellito o in pazienti con compromissione renale (eGFR < 60 mL/min/1,73 m2) (vedere paragrafi 4.3 e 4.5).
- Arnoriam contiene valsartan e pertanto non deve essere co-somministrato con un altro medicinale contenente ARB (vedere paragrafi 4.2 e 4.5).
Ipotensione
Il trattamento non deve essere iniziato a meno che il valore della PAS sia ≥ 100 mmHg per pazienti adulti o PAS ≥ 5° percentile per l'età del paziente pediatrico. I pazienti con PAS inferiore a questi valori non sono stati studiati (vedere paragrafo 5.1). Durante gli studi clinici sono stati segnalati casi di ipotensione sintomatica in pazienti adulti trattati con sacubitril/valsartan (vedere paragrafo 4.8), specialmente in pazienti di età ≥ 65 anni, pazienti con malattia renale e pazienti con bassa PAS (< 112 mmHg). Quando si inizia la terapia o durante la titolazione della dose di sacubitril/valsartan, la pressione del sangue deve essere monitorata regolarmente. Se si verifica ipotensione, si raccomanda una temporanea riduzione della dose o la sospensione di sacubitril/valsartan (vedere paragrafo 4.2). Si deve considerare un aggiustamento della dose dei diuretici, degli antipertensivi concomitanti e il trattamento di altre cause di ipotensione (ad es. ipovolemia). È più probabile che l'ipotensione sintomatica insorga se il paziente presenta una riduzione del volume ematico, ad esempio a causa di terapia diuretica, restrizione salina nella dieta, diarrea o vomito. La deplezione di sodio e/o di volume deve essere corretta prima di iniziare il trattamento con sacubitril/valsartan ; tuttavia, tale azione correttiva deve essere attentamente valutata rispetto al rischio di sovraccarico di volume.
Compromissione renale
La valutazione dei pazienti con insufficienza cardiaca deve comprendere sempre l’esame della funzionalità renale. I pazienti con compromissione renale da lieve a moderata sono più a rischio di sviluppare ipotensione (vedere paragrafo 4.2). C’è un’esperienza clinica molto limitata in pazienti con compromissione renale severa (GFR stimato < 30 ml/min/1,73 m2) e questi pazienti possono presentare un rischio maggiore di ipotensione (vedere paragrafo 4.2). Non vi è esperienza in pazienti con malattia renale allo stadio terminale e l’uso di sacubitril/valsartan non è raccomandato.
Peggioramento della funzionalità renale
L'uso di sacubitril/valsartan può essere associato a una diminuzione della funzionalità renale. Il rischio può essere ulteriormente aumentato dalla disidratazione o dall'uso concomitante di farmaci antinfiammatori non steroidei (FANS) (vedere paragrafo 4.5). La riduzione della dose deve essere considerata nei pazienti che sviluppano una diminuzione clinicamente significativa della funzionalità renale.
Iperkaliemia
Il trattamento non deve essere avviato se i livelli sierici di potassio sono > 5,4 mmol/L in pazienti adulti e > 5,3 mmol/L in pazienti pediatrici. L'uso di sacubitril/valsartan può essere associato ad un aumento del rischio di iperkaliemia, sebbene possa verificarsi anche ipokaliemia (vedere paragrafo 4.8). Si raccomanda il monitoraggio del potassio sierico, specialmente nei pazienti che presentano fattori di rischio come compromissione renale, diabete mellito o ipoaldosteronismo o che seguono una dieta ricca di potassio o in trattamento con antagonisti dei mineralcorticoidi (vedere paragrafo 4.2). Se i pazienti manifestano un’iperkaliemia clinicamente rilevante, si raccomanda l’aggiustamento della dose dei medicinali concomitanti, la temporanea riduzione della dose o la sospensione. Se i livelli di potassio sierico sono > 5,4 mmol/L, occorre valutare l'interruzione del trattamento.
Angioedema
È stato segnalato angioedema in pazienti trattati con sacubitril/valsartan. Se si manifesta angioedema, il trattamento con sacubitril/valsartan deve essere immediatamente interrotto e devono essere instaurati una terapia adeguata e un monitoraggio fino alla risoluzione completa e permanente dei segni e dei sintomi. Non deve essere somministrato nuovamente. In casi di angioedema confermato in cui il gonfiore è stato limitato al viso e alle labbra, la condizione si è generalmente risolta senza trattamento, sebbene gli antistaminici siano stati utili nell’alleviare i sintomi.
L'angioedema associato a edema della laringe può essere fatale. Qualora vi sia un interessamento della lingua, della glottide o della laringe che possa provocare l’ostruzione delle vie aeree, si deve subito somministrare una terapia appropriata, ad esempio una soluzione di adrenalina 1 mg/1 ml (0,3-0,5 ml), e/o misure necessarie per assicurare la pervietà delle vie aeree.
Non sono stati studiati pazienti con una precedente storia di angioedema. Poiché essi possono essere a maggior rischio di angioedema, si raccomanda cautela se sacubitril/valsartan è usato in questi pazienti. Sacubitril/valsartan è controindicato in pazienti con una storia nota di angioedema associato a una precedente terapia con ACE inibitore o ARB o con angioedema ereditario o idiopatico (vedere paragrafo 4.3).
I pazienti di etnia nera hanno una maggiore predisposizione allo sviluppo di angioedema (vedere paragrafo 4.8).
In pazienti trattati con antagonisti del recettore dell'angiotensina II, incluso il valsartan, è stato segnalato angioedema intestinale , (vedere paragrafo 4.8). Questi pazienti presentavano dolore addominale, nausea, vomito e diarrea. I sintomi si sono risolti dopo l’interruzione del trattamento con antagonisti del recettore dell'angiotensina II. In caso di diagnosi di angioedema intestinale, la somministrazione di sacubitril/valsartan deve essere interrotta e deve essere iniziato un monitoraggio appropriato fino alla completa risoluzione dei sintomi.
Pazienti con stenosi dell'arteria renale
Sacubitril/valsartan può aumentare i livelli di urea ematica e di creatinina sierica nei pazienti con stenosi bilaterale o unilaterale dell’arteria renale. In pazienti con stenosi dell'arteria renale si richiede cautela e si raccomanda il monitoraggio della funzionalità renale.
Pazienti con classificazione funzionale “New York Heart Association” (NYHA) IV
Si deve porre cautela quando si inizia il trattamento con sacubitril/valsartan in pazienti con classificazione funzionale NYHA IV a causa della limitata esperienza clinica in questa popolazione.
Peptide natriuretico di tipo B (BNP)
Il BNP non è un biomarcatore adeguato dell'insufficienza cardiaca nei pazienti trattati con sacubitril/valsartan perchè è un substrato della neprilisina (vedere paragrafo 5.1).
Pazienti con compromissione epatica
Vi è una limitata esperienza clinica in pazienti con compromissione epatica moderata (classificazione Child-Pugh B) o con valori di AST/ALT più di due volte il limite superiore dell'intervallo di normalità. In questi pazienti, l'esposizione può essere aumentata e la sicurezza non è stabilita. Pertanto si raccomanda cautela quando è usato in questi pazienti (vedere paragrafi 4.2 e 5.2). Sacubitril/valsartan è controindicato in pazienti con grave insufficienza epatica, cirrosi biliare o colestasi (classificazione di Child-Pugh C) (vedere paragrafo 4.3).
Disturbi psichiatrici
Eventi di natura psichiatrica quali allucinazioni, paranoia e disturbi del sonno, nel contesto di eventi psicotici, sono stati associati all'uso di sacubitril/valsartan. Se un paziente manifesta tali eventi, è necessario valutare l'interruzione del trattamento con sacubitril/valsartan.
4.5 Interazioni con altri medicinali e altre forme di interazione
Interazioni con conseguente controindicazione
ACE inibitori
L'uso concomitante di sacubitril/valsartan con ACE inibitori è controindicato, in quanto l'inibizione concomitante della neprilisina (NEP) e dell'ACE può aumentare il rischio di angioedema. Sacubitril/valsartan non deve essere somministrato fino a 36 ore dall'assunzione dell'ultima dose della terapia con ACE inibitore. La terapia con ACE inibitore non deve essere iniziata fino a 36 ore dopo l’assunzione dell'ultima dose di sacubitril/valsartan (vedere paragrafi 4.2 e 4.3).
Aliskiren
L'uso concomitante di sacubitril/valsartan e medicinali contenenti aliskiren è controindicato in pazienti con diabete mellito o in pazienti con compromissione renale (eGFR < 60 mL/min/1,73 m2) (vedere paragrafo 4.3). La combinazione di sacubitril/valsartan con inibitori diretti della renina come aliskiren non è raccomandata (vedere paragrafo 4.4). La combinazione di sacubitril/valsartan con aliskiren è potenzialmente associata a una maggiore frequenza di reazioni avverse come ipotensione, iperkaliemia e diminuzione della funzionalità renale (inclusa insufficienza renale acuta) (vedere paragrafi 4.3 e 4.4).
Interazioni con conseguente uso concomitante non raccomandato
Sacubitril/valsartan contiene valsartan e pertanto non deve essere co-somministrato con un altro medicinale contenente ARB (vedere paragrafo 4.4).
Interazioni che richiedono precauzioni
Substrati OATP1B1 e OATP1B3, ad esempio statine
Dati in vitro indicano che il sacubitril inibisce i trasportatori OATP1B1 e OATP1B3. Arnoriam può pertanto aumentare l'esposizione sistemica dei substrati OATP1B1 e OATP1B3 come le statine. La co-somministrazione di sacubitril/valsartan ha aumentato il Cmax dell'atorvastatina e dei suoi metaboliti fino a 2 volte e l'AUC fino a 1,3 volte. Si deve porre cautela quando sacubitril/valsartan è co-somministrato con le statine. Quando simvastatina e Arnoriam sono stati co-somministrati non sono state osservate interazioni clinicamente rilevanti .
Inibitori della PDE5 incluso sildenafil
In pazienti con ipertensione l'aggiunta di una dose singola di sildenafil a sacubitril/valsartan allo stato stazionario è stata associata a una riduzione della pressione arteriosa significativamente maggiore rispetto alla sola somministrazione del sacubitril/valsartan. Pertanto, si deve porre cautela quando si inizia sildenafil o un altro inibitore della PDE5 in pazienti trattati con sacubitril/valsartan.
Potassio
L'uso concomitante di diuretici risparmiatori di potassio (triamterene, amiloride), di antagonisti dei mineralcorticoidi (ad es. spironolattone, eplerenone), di integratori di potassio, sostituti del sale contenenti potassio o altri agenti (come l'eparina) può portare ad aumenti del potassio sierico e della creatinina sierica. Si raccomanda il monitoraggio del potassio sierico se sacubitril/valsartan è co-somministrato con questi agenti (vedere paragrafo 4.4).
Farmaci antinfiammatori non steroidei (FANS), compresi gli inibitori selettivi della cicloossigenasi-2 (COX-2)
In pazienti anziani, in pazienti con ipovolemia (inclusi quelli in terapia con diuretici) o in pazienti con funzione renale compromessa, l'uso concomitante di sacubitril/valsartan e FANS può portare a un aumento del rischio di peggioramento della funzione renale. Pertanto, si raccomanda di monitorare la funzionalità renale quando si inizia o si modifica il trattamento di sacubitril/valsartan in pazienti che stanno assumendo in concomitanza FANS (vedere paragrafo 4.4).
Litio
Durante la somministrazione concomitante di litio e ACE inibitori o antagonisti del recettore dell'angiotensina II, incluso sacubitril/valsartan, sono stati segnalati aumenti reversibili delle concentrazioni sieriche di litio e tossicità ,. Pertanto, questa associazione non è raccomandata. Se l’uso dell’associazione risultasse necessario, si raccomanda un monitoraggio accurato dei livelli sierici di litio. Se si utilizza anche un diuretico, il rischio di tossicità da litio potrebbe essere ulteriormente incrementato.
Furosemide
La co-somministrazione di sacubitril/valsartan e furosemide non ha avuto effetto sulla farmacocinetica di sacubitril/valsartan ma ha ridotto la Cmax e l'AUC della furosemide rispettivamente del 50% e del 28%. Sebbene non ci sia stato alcun cambiamento rilevante del volume delle urine, l'escrezione urinaria di sodio è risultata ridotta entro 4 ore e 24 ore dopo la co-somministrazione. La dose media giornaliera di furosemide è rimasta invariata dal basale fino alla fine dello studio PARADIGM-HF nei pazienti trattati con sacubitril/valsartan.
Nitrati, ad esempio nitroglicerina
Non vi è stata alcuna interazione tra sacubitril/valsartan e nitroglicerina somministrata per via endovenosa per quanto riguarda la riduzione della pressione arteriosa. La co-somministrazione di nitroglicerina e sacubitril/valsartan è stata associata a una differenza di trattamento di 5 bpm nella frequenza cardiaca rispetto alla somministrazione della sola nitroglicerina. Un effetto simile sulla frequenza cardiaca si può manifestare quando sacubitril/valsartan è co-somministrato con nitrati sublinguali, orali o transdermici. In generale non è necessario alcun aggiustamento della dose.
Trasportatori OATP e MRP2
Il metabolita attivo del sacubitril (LBQ657) e valsartan sono substrati di OATP1B1, OATP1B3, OAT1 e OAT3; valsartan è anche un substrato di MRP2. Pertanto, la co-somministrazione di sacubitril/valsartan con inibitori di OATP1B1, OATP1B3, OAT3 (ad es. rifampicina, ciclosporina), OAT1 (ad es. tenofovir, cidofovir) o di MRP2 (ad es. ritonavir) può incrementare l'esposizione sistemica di LBQ657 o valsartan. Si deve porre appropriata attenzione quando si inizia o si termina il trattamento concomitante con questi medicinali.
Metformina
La co-somministrazione di sacubitril/valsartan e metformina ha ridotto sia la Cmax che l'AUC di metformina del 23%. La rilevanza clinica di queste evidenze non è nota. Pertanto, quando si inizia la terapia con sacubitril/valsartan in pazienti in trattamento con metformina, è necessario valutare lo stato clinico del paziente.
Interazioni non significative
Non sono state osservate interazioni clinicamente significative quando sacubitril/valsartan è stato somministrato in associazione con digossina, warfarin, idroclorotiazide, amlodipina, omeprazolo, carvedilolo o una combinazione di levonorgestrel/etinilestradiolo.
4.6 Fertilità, gravidanza e allattamento
Gravidanza
L'uso di sacubitril/valsartan non è raccomandato durante il primo trimestre di gravidanza ed è controindicato durante il secondo e il terzo trimestre di gravidanza (vedere paragrafo 4.3).
Valsartan
L’evidenza epidemiologica sul rischio di teratogenicità a seguito all'esposizione ad ACE inibitori durante il primo trimestre di gravidanza non ha dato risultati conclusivi; tuttavia, non può essere escluso un piccolo aumento del rischio. Sebbene non siano disponibili dati epidemiologici controllati sul rischio con ARB, un simile rischio può esistere per questa classe di medicinali. Per le pazienti che stanno pianificando una gravidanza si deve ricorrere a trattamenti antipertensivi alternativi, con un comprovato profilo di sicurezza per l'uso in gravidanza a meno che non sia considerato essenziale il proseguimento della terapia con ARB. Quando viene diagnosticata una gravidanza, il trattamento con ARB deve essere interrotto immediatamente e, se appropriato, si deve iniziare una terapia alternativa. È noto che l'esposizione alla terapia con ARB durante il secondo e il terzo trimestre induce tossicità fetale nell’uomo (ridotta funzionalità renale, oligoidramnios, ritardo nell'ossificazione del cranio) e tossicità neonatale (insufficienza renale, ipotensione, iperkaliemia).
Se dovesse verificarsi un’esposizione agli ARB dal secondo trimestre di gravidanza, si raccomanda un controllo ecografico della funzionalità renale e del cranio. I neonati le cui madri abbiano assunto ARB devono essere attentamente monitorati per l'ipotensione (vedere paragrafo 4.3).
Sacubitril
Non vi sono dati sull'uso di sacubitril in donne in gravidanza. Studi in animali hanno mostrato tossicità riproduttiva (vedere paragrafo 5.3).
Sacubitril/valsartan
Non vi sono dati sull'uso di sacubitril/valsartan in donne in gravidanza. Studi in animali con sacubitril/valsartan hanno mostrato tossicità riproduttiva (vedere paragrafo 5.3).
Allattamento
Dati limitati indicano che sacubitril e il suo metabolita attivo LBQ657 sono escreti nel latte materno in quantità molto basse, con una dose relativa infantile stimata pari allo 0,01% per sacubitril e 0,46% per il metabolita attivo LBQ657, quando somministrato a donne che allattano alla dose di 24 mg/26 mg di sacubitril/valsartan due volte al giorno. Gli stessi dati indicano per valsartan una quantità inferiore al limite di rilevabilità. Le informazioni relative agli effetti del sacubitril/valsartan nei neonati/bambini sono insufficienti. A causa del potenziale rischio di reazioni avverse nei neonati/lattanti allattati al seno, Arnoriam non è raccomandato nelle donne che allattano al seno.
Fertilità
Non vi sono dati disponibili sull'effetto di sacubitril/valsartan sulla fertilità umana. Non è stata dimostrata alcuna compromissione della fertilità in studi condotti su ratti di sesso maschile e femminile (vedere paragrafo 5.3).
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
Sacubitril/valsartan altera lievemente la capacità di guidare veicoli e usare macchinari. Quando si guidano veicoli o si utilizzano macchinari occorre tenere presente che occasionalmente possono verificarsi capogiri o stanchezza.
4.8 Effetti indesiderati
Riassunto del profilo di sicurezza
Le reazioni avverse più frequentemente segnalate in adulti durante il trattamento con sacubitril/valsartan sono state ipotensione (17,6%), iperkaliemia (11,6%) e compromissione renale (10,1%) (vedere paragrafo 4.4). È stato riportato angioedema in pazienti trattati con sacubitril/valsartan (0,5%) (vedere la descrizione di eventi avversi selezionati).
Tabella delle reazioni avverse
Le reazioni avverse sono elencate secondo la classificazione per sistemi e organi e poi per frequenza, partendo dalle più frequenti, utilizzando la seguente convenzione: molto comune (≥ 1/10); comune (≥ 1/100 a < 1/10); non comune (≥ 1/1 000 a < 1/100); rara (≥ 1/10 000 a < 1/1 000); molto rara (< 1/10 000); non nota (la frequenza non può essere stabilita in base ai dati disponibili). All'interno di ciascun raggruppamento di frequenza, le reazioni avverse sono classificate in ordine decrescente di gravità.
Tabella 2 Elenco delle reazioni avverse
| Classificazione per sistemi e organi | Termine preferito | Categoria di frequenza |
|---|---|---|
| Patologie del sistema emolinfopoietico | Anemia | Comune |
| Disturbi del sistema immunitario | Ipersensibilità | Non comune |
| Disturbi del metabolismo e della nutrizione | Iperkaliemia* | Molto comune |
| Ipokaliemia | Comune | |
| Ipoglicemia | Comune | |
| Iponatriemia | Non comune | |
| Disturbi psichiatrici | Allucinazioni** | Raro |
| Disturbi del sonno | Raro | |
| Paranoia | Molto raro | |
| Patologie del sistema nervoso | Capogiro | Comune |
| Cefalea | Comune | |
| Sincope | Comune | |
| Capogiro posturale | Non comune | |
| Mioclono | Non noto | |
| Patologie dell'orecchio e del labirinto | Vertigine | Comune |
| Patologie vascolari | Ipotensione* | Molto comune |
|---|---|---|
| Ipotensione ortostatica | Comune | |
| Patologie respiratorie, toraciche e mediastiniche | Tosse | Comune |
| Patologie gastrointestinali | Diarrea | Comune |
| Nausea | Comune | |
| Gastrite | Comune | |
| Angioedema intestinale | Molto raro | |
| Patologie della cute e del tessuto sottocutaneo | Prurito | Non comune |
| Eruzione cutanea | Non comune | |
| Angioedema* | Non comune | |
| Patologie renali e urinarie | Compromissione renale* | Molto comune |
| Insufficienza renale (insufficienza renale, insufficienza renale acuta) | Comune | |
| Patologie generali e condizioni relative alla sede di somministrazione | Stanchezza | Comune |
| Astenia | Comune |
*Vedere la descrizione delle reazioni avverse selezionate.
** Allucinazioni visive ed uditive incluse
Descrizione di reazioni avverse selezionate.
Angioedema
Angioedema è stato segnalato in pazienti trattati con sacubitril/valsartan. Nello studio PARADIGM-HF, l'angioedema è stato riportato nello 0,5% dei pazienti trattati con sacubitril/valsartan, rispetto allo 0,2% dei pazienti trattati con enalapril. Una maggiore incidenza di angioedema è stata osservata nei pazienti di etnia nera trattati con sacubitril/valsartan (2,4%) ed enalapril (0,5%) (vedere paragrafo 4.4).
Iperkaliemia e potassio sierico
Nello studio PARADIGM-HF, iperkaliemia e concentrazioni di potassio sierico > 5,4 mmol/L sono state segnalate nell'11,6% e nel 19,7% dei pazienti trattati con sacubitril/valsartan e nel 14,0% e nel 21,1% dei pazienti trattati con enalapril, rispettivamente.
Pressione sanguigna
Nello studio PARADIGM-HF, ipotensione e pressione sistolica bassa clinicamente rilevante (< 90 mmHg e diminuzione rispetto al basale > 20 mmHg) sono state segnalate nel 17,6% e nel 4,76% dei pazienti trattati con sacubitril/valsartan rispetto all'11,9% e al 2,67% dei pazienti trattati con enalapril, rispettivamente.
Compromissione renale
Nello studio PARADIGM-HF, una compromissione renale è stata segnalata nel 10,1% dei pazienti trattati con sacubitril/valsartan e nell'11,5% dei pazienti trattati con enalapril.
Popolazione pediatrica
La sicurezza di sacubitril/valsartan è stata valutata nello studio PANORAMA-HF, studio di 52 settimane, randomizzato, di controllo attivo verso enalapril, condotto su 375 pazienti pediatrici con insufficienza cardiaca (IC) di età compresa tra 1 mese e < 18 anni. I 215 pazienti trasferiti nello studio di estensione in aperto a lungo termine (PANORAMA-HF OLE) sono stati trattati per una mediana di 2,5 anni, fino a un massimo di 4,5 anni. Il profilo di sicurezza osservato in entrambi gli studi è stato simile a quello osservato nei pazienti adulti. I dati sulla sicurezza nei pazienti di età compresa tra 1 mese e < 1 anno sono stati limitati.
I dati di sicurezza in pazienti pediatrici con compromissione epatica moderata o compromissione renale da moderata a severa sono limitati.
Segnalazione di sospette reazioni avverse
La segnalazione delle reazioni avverse sospette che si verificano dopo l'autorizzazione del medicinale è importante in quanto permette un monitoraggio continuo del rapporto rischio/beneficio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione all’indirizzo https://www.aifa.gov.it/content/segnalazioni-reazioni-avverse
4.9 Sovradosaggio
Sono disponibili dati limitati riguardo al sovradosaggio nell'uomo. Una singola dose di 583 mg di sacubitril/617 mg di valsartan e dosi multiple di 437 mg di sacubitril/463 mg di valsartan (14 giorni) sono state studiate in volontari adulti sani e sono state ben tollerate.
Il sintomo più probabile di sovradosaggio è l'ipotensione a causa dell’ effetto di riduzione pressoria del sacubitril/valsartan. È necessario somministrare un trattamento sintomatico.
È improbabile che il medicinale sia rimosso dall’emodialisi a causa del forte legame con le proteine plasmatiche (vedere paragrafo 5.2).
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: Sostanze ad azione sul sistema renina-angiotensina; bloccanti del recettore dell'angiotensina II (ARB), altre associazioni, codice ATC: C09DX04
Meccanismo d'azione
Sacubitril/valsartan mostra di possedere il meccanismo d'azione di un inibitore della neprilisina e del recettore dell'angiotensina mediante l’inibizione simultanea della neprilisina (endopeptidasi neutra; NEP) tramite LBQ657, il metabolita attivo del profarmaco sacubitril, e mediante il blocco del recettore dell'angiotensina II di tipo 1 (AT1) tramite valsartan. I benefici cardiovascolari complementari del sacubitril/valsartan nei pazienti con insufficienza cardiaca sono attribuiti all’ incremento dei peptidi degradati dalla neprilisina, come i peptidi natriuretici (NP), tramite LBQ657 e alla simultanea inibizione degli effetti dell'angiotensina II tramite valsartan. I NP esercitano i loro effetti mediante l’attivazione dei recettori legati alla membrana accoppiati all’enzima guanilil ciclasi, causando un aumento delle concentrazioni del secondo messaggero guanosina monofosfato ciclica (cGMP), che può portare alla vasodilatazione, natriuresi e diuresi, aumento della velocità di filtrazione glomerulare e del flusso ematico renale, inibizione del rilascio di renina e di aldosterone, riduzione dell'attività simpatica ed effetti antiipertrofici e antifibrotici.
Valsartan inibisce gli effetti dannosi cardiovascolari e renali dell'angiotensina II mediante il blocco selettivo del recettore AT1 e inibisce anche il rilascio di aldosterone dipendente dall'angiotensina II. Ciò previene l'attivazione mantenuta nel tempo del sistema renina-angiotensina-aldosterone che potrebbe provocare vasocostrizione, ritenzione di sodio renale e di fluidi, attivazione della crescita cellulare e proliferazione e, di conseguenza rimodellamento cardiovascolare disadattivo.
Effetti farmacodinamici
Gli effetti farmacodinamici di sacubitril/valsartan sono stati valutati dopo somministrazione di dosi singole e multiple in soggetti sani e in pazienti con insufficienza cardiaca e sono coerenti con l'inibizione simultanea della neprilisina e il blocco del RAAS. In uno studio controllato con valsartan della durata di 7 giorni in pazienti con frazione di eiezione ridotta (HFrEF), la somministrazione di sacubitril/valsartan ha determinato un incremento iniziale della natriuresi, un aumento del cGMP nelle urine e una diminuzione dei livelli plasmatici del peptide natriuretico proatriale medio-regionale (MR-proANP) e del frammento N-terminale del pro-ormone del peptide natriuretico cerebrale (NT-proBNP) rispetto a valsartan. In uno studio della durata di 21 giorni in pazienti con HFrEF, sacubitril/valsartan ha aumentato significativamente i livelli di ANP e cGMP urinario e di cGMP plasmatico, e ha diminuto ilNT-proBNP plasmatico, l’aldosterone e l’endotelina-1 rispetto al basale. Il recettore AT1 è stato anche bloccato, come evidenziato dall'aumento dell'attività della renina plasmatica e delle concentrazioni di renina nel plasma. Nello studio PARADIGM-HF, sacubitril/valsartan ha diminuito il NT-proBNP plasmatico e aumentato il BNP plasmatico e il cGMP urinario rispetto a enalapril. Nello studio PANORAMA-HF, alle settimane 4 e 12 è stata osservata una riduzione dell'NT-proBNP verso il basale per sacubitril/valsartan (40,2% e 49,8%) ed enalapril (18,0% e 44,9%). I livelli di NT-proBNP hanno continuato a diminuire oltre la durata dello studio, con una riduzione alla settimana 52 del 65,1% per sacubitril/valsartan e del 61,6% per enalapril verso il basale. Il BNP non è un biomarcatore adeguato dell'insufficienza cardiaca nei pazienti trattati con sacubitril/valsartan perché il BNP è un substrato della neprilisina (vedere paragrafo 4.4). L'NT-proBNP non è un substrato della neprilisina ed è di conseguenza un biomarcatore più adatto.
In uno studio clinico approfondito sul QTc in soggetti sani di sesso maschile, dosi singole di sacubitril/valsartan 194 mg sacubitril/206 mg valsartan e 583 mg sacubitril/617 mg valsartan non hanno avuto effetto sulla ripolarizzazione cardiaca.
La neprilisina è uno dei molteplici enzimi coinvolti nella clearance dell'amiloide-β (Aβ) dal tessuto cerebrale e dal fluido cerebrospinale (CSF). La somministrazione di sacubitril/valsartan 194 mg sacubitril/206 mg valsartan una volta al giorno per due settimane in soggetti sani è stata associata ad un aumento dell'Aβi-38 nel liquido cerebrospinale rispetto al placebo; non ci sono state modifiche delle concentrazioni di Aβi-40 e 1-42 nel liquido cerebrospinale. La rilevanza clinica di queste evidenze non è nota (vedere paragrafo 5.3).
Efficacia clinica e sicurezza
I dosaggi da 24 mg/26 mg, 49 mg/51 mg e 97 mg/103 mg sono indicati in alcune pubblicazioni come 50, 100 o 200 mg.
PARADIGMA-HF
PARADIGM-HF, lo studio pilota di fase 3, era uno studio multinazionale, randomizzato, in doppio cieco, condotto su 8.442 pazienti, che ha confrontato sacubitril/valsartan rispetto a enalapril, entrambi somministrati a pazienti adulti con insufficienza cardiaca cronica, classe NYHA II-IV e ridotta frazione di eiezione (frazione di eiezione ventricolare sinistra [LVEF] ≤ 40%, corretta successivamente a ≤ 35%) in aggiunta ad altra terapia per l'insufficienza cardiaca. L'endpoint primario era un obiettivo composito di morte cardiovascolare (CV) o ospedalizzazione per insufficienza cardiaca (IC). I pazienti con PAS < 100 mmHg, compromissione renale severa (eGFR < 30 mL/min/1,73 m2) e compromissione epatica severa sono stati esclusi dallo screening e pertanto non sono stati studiati prospetticamente.
Prima di partecipare allo studio, i pazienti sono stati trattati con la terapia standard che comprendeva ACE inibitori /ARB (> 99%), beta-bloccanti (94%), antagonisti dei mineralcorticoidi (58%) e diuretici (82%). La durata mediana del follow-up è stata di 27 mesi e i pazienti sono stati trattati fino a 4,3 anni.
Ai pazienti è stato richiesto di interrompere la terapia in corso con ACE inibitore o ARB e di entrare in un periodo di run-in sequenziale in singolo cieco durante il quale sono stati trattati con enalapril 10 mg due volte al giorno, seguito da un trattamento in singolo cieco con sacubitril/valsartan 100 mg due volte al giorno, con l’incremento della dose a 200 mg due volte al giorno (vedere la sezione 4.8 per le sospensioni durante questo periodo). Sono stati quindi randomizzati nel periodo in doppio cieco dello studio, durante il quale sono stati trattati con sacubitril/valsartan 200 mg o con enalapril 10 mg due volte al giorno [sacubitril/valsartan (n = 4 209); enalapril (n = 4 233)].
L'età media della popolazione studiata era di 64 anni e il 19% era di età pari o superiore ai 75 anni. Al momento della randomizzazione, il 70% dei pazienti era di classe NYHA II, il 24% era di classe III e lo 0,7% era di classe IV. La LVEF media era 29% e 963 pazienti (11,4%) presentavano una LVEF basale > 35% e ≤ 40%.
Nel gruppo trattato con sacubitril/valsartan, alla fine dello studio il 76% dei pazienti è rimasto in trattamento con la dose target di 200 mg due volte al giorno (dose media giornaliera di 375 mg). Nel gruppo di trattamento con enalapril, alla fine dello studio il 75% dei pazienti è rimasto in trattamento con la dose target di 10 mg due volte al giorno (dose media giornaliera di 18,9 mg).
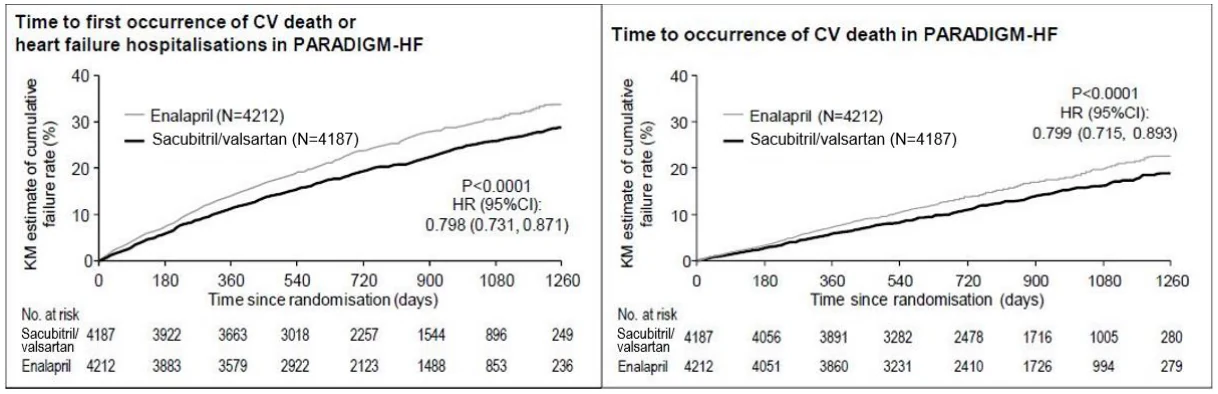
Sacubitril/valsartan è risultato superiore a enalapril, riducendo il rischio di morte cardiovascolare e le ospedalizzazioni da insufficienza cardiaca al 21,8% rispetto al 26,5% per i pazienti trattati con enalapril. La riduzione del rischio assoluto è stata del 4,7% per l’endpoint composito di morte CV o ricovero ospedaliero per IC, del 3,1% per la sola morte CV e del 2,8% per la sola componente di prima ospedalizzazione per IC. La riduzione del rischio relativo è stata del 20% rispetto all'enalapril (vedere Tabella 3). Questo effetto è stato osservato precocemente ed si è mantenuto durante la durata dello studio (vedere Figura 1). Entrambe le componenti hanno contribuito alla riduzione del rischio. La morte improvvisa rappresentava il 45% delle morti cardiovascolari ed è stata ridotta del 20% nei pazienti trattati con sacubitril/valsartan rispetto ai pazienti trattati con enalapril (hazard ratio [HR] 0,80, p = 0,0082). L'insufficienza di pompa rappresentava il 26% delle morti cardiovascolari ed è stata ridotta del 21% nei pazienti trattati con sacubitril/valsartan rispetto ai pazienti trattati con enalapril (HR 0,79, p = 0,0338).
Questa riduzione del rischio è stata osservata in modo coerente in tutti i sottogruppi, compresi genere, età, etnia, provenienza geografica, classe NYHA (II/III), frazione di eiezione, funzione renale, storia di diabete o di ipertensione, precedente terapia per insufficienza cardiaca e fibrillazione atriale.
Sacubitril/valsartan ha migliorato la sopravvivenza con una significativa riduzione della mortalità per tutte le cause del 2,8% (sacubitril/valsartan, 17%, enalapril, 19,8%). La riduzione del rischio relativo è stata del 16% rispetto all'enalapril (vedere Tabella 3).
Tabella 3 Effetto del trattamento sull'endpoint primario composito, sui suoi componenti e sulla mortalità per tutte le cause durante un follow-up mediano di 27 mesi
Sacubitril/vals artan N = 4 187# n (%) | Enalapril N = 4 212# n (%) | Hazard ratio (95% IC) | Riduzione del rischio relativo | p-value *** | |
|---|---|---|---|---|---|
| Endpoint primario composito di morte CV e ospedalizzazioni per insufficienza cardiaca* | 914 (21,83) | 1 117 (26,52) | 0,80 (0,73, 0,87) | 20% | 0,0000002 |
Componenti individuali dell'endpoint primario composito punto | |||||
| Morte CV** | 558 (13,33) | 693 (16,45) | 0,80 (0,71, 0,89) | 20% | 0,00004 |
| Prima ospedalizzazione per insufficienza cardiaca | 537 (12,83) | 658 (15,62) | 0,79 (0,71, 0,89) | 21% | 0,00004 |
| Endpoint secondario | |||||
| Mortalità per tutte le cause | 711 (16,98) | 835 (19,82) | 0,84 (0,76, 0,93) | 16% | 0,0005 |
*L'endpoint primario era definito come il tempo al primo evento di morte CV o ospedalizzazione per insufficienza cardiaca.
**La morte CV include tutti i pazienti deceduti fino alla data limite, indipendentemente da precedente ospedalizzazione.
*** p-value 1-coda
#Serie completa di analisi
Figura 1 Curve di Kaplan-Meier per l'endpoint primario composito e la componente di morte CV
TITRATION
TITRATION- era uno studio di sicurezza e tollerabilità della durata di 12 settimane condotto su 538 pazienti con insufficienza cardiaca cronica (classe NYHA II-IV) e disfunzione sistolica (frazione di eiezione ventricolare sinistra ≤35%) mai trattati con terapia con ACE inibitori o ARB o in trattamento con dosi diverse di ACE inibitori o ARB prima dell'arruolamento nello studio. I pazienti hanno ricevuto una dose iniziale di sacubitril/valsartan di 50 mg due volte al giorno, e sono stati titolati fino a a 100 mg due volte al giorno, quindi alla dose target di 200 mg due volte al giorno, con uno schema di titolazione di 3 o 6 settimane.
Un numero maggiore di pazienti che non erano mai stati trattati con precedente terapia con ACE inibitori o ARB o che erano in terapia con dosi basse (equivalenti a < 10 mg di enalapril/die) sono stati in grado di raggiungere e mantenere la dose di 200 mg sacubitril/valsartan quando l’aumento della dose era stato raggiunto in 6 settimane (84,8%) rispetto a 3 settimane (73,6%). Complessivamente, il 76% dei pazienti ha raggiunto e mantenuto la dose target di sacubitril/valsartan di 200 mg due volte al giorno senza alcuna interruzione della dose o riduzione del dosaggio per 12 settimane.
Popolazione pediatrica
PANORAMA-HF
PANORAMA-HF, uno studio di fase 3, multinazionale, randomizzato, in doppio cieco che ha confrontato sacubitril/valsartan ed enalapril su 375 pazienti pediatrici di età compresa tra 1 mese e < 18 anni con insufficienza cardiaca dovuta a disfunzione sistolica ventricolare sinistra sistemica (LVEF ≤ 45% o frazione di accorciamento ≤ 22,5%). L'obiettivo primario era determinare la superiorità sacubitril/valsartan rispetto ad enalapril in pazienti pediatrici con IC dopo 52 settimane di trattamento, basato su endpoint primario “”. L'endpoint primario “global rank” è stato ottenuto classificando i pazienti (con esito da peggiore a migliore) in base a eventi clinici quali decesso, inizio di supporto meccanico di sopravvivenza, inserimento in lista d'attesa per trapianto cardiaco urgente, peggioramento di IC, misurazione della capacità funzionale (punteggi NYHA/ROSS) e pazienti che riportavano sintomi di IC (Patient Global Impression Scale [PGIS]). Pazienti con cardiomiopatia ventricolare destra o con ventricolo unico e con cardiomiopatia restrittiva o ipertrofica sono stati esclusi dallo studio. La dose target di mantenimento di sacubitril/valsartan era di 2,3 mg/kg due volte al giorno nei pazienti pediatrici di età compresa tra 1 mese e < 1 anno e di 3,1 mg/kg due volte al giorno nei pazienti di età compresa tra 1 e < 18 anni, con una dose massima di 200 mg due volte al giorno. La dose target di mantenimento di enalapril era di 0,15 mg/kg due volte al giorno nei pazienti pediatrici di età compresa tra 1 mese e < 1 anno e di 0,2 mg/kg due volte al giorno nei pazienti di età compresa tra 1 e < 18 anni, con una dose massima di 10 mg due volte al giorno.
Nello studio, 9 pazienti avevano un'età compresa tra 1 mese e < 1 anno, 61 pazienti avevano un'età compresa tra 1 anno e < 2 anni,85 pazienti avevano un'età compresa tra 2 e < 6 anni e 220 pazienti avevano un'età compresa tra 6 e < 18 anni. Al basale, il 15,7% dei pazienti era di classe NYHA/ROSS
I, il 69,3% era di classe II, il 14,4% era di classe III e lo 0,5% era di classe IV. La LVEF media era del 32%. Le cause sottostanti più comuni dell'insufficienza cardiaca erano correlate alla cardiomiopatia (63,5%). Prima della partecipazione allo studio, i pazienti erano trattati più comunemente con ACE inibitori /ARB (93%), beta-bloccanti (70%), antagonisti dell'aldosterone (70%) e diuretici (84%).
Mann-Whitney dell'endpoint primario ”global rank” era 0,907 (IC al 95%: 0,72-1,14), numericamente a favore di sacubitril/valsartan (vedere Tabella 4). Sacubitril/valsartan ed enalapril hanno mostrato miglioramenti clinicamente rilevanti comparabili per endpoint secondari di classe NYHA/ROSS e per le variazioni del punteggio PGIS rispetto al basale. Alla settimana 52, le variazioni di classe funzionale NYHA/ROSS dal basale sono state: migliorato nel 37,7% e nel 34,0%; immodificato nel 50,6% e nel 56,6%; peggiorato nell'11,7% e nel 9,4% dei pazienti rispettivamente per sacubitril/valsartan ed enalapril. Similmente, le variazioni dal basale del punteggio PGIS sono stati: migliorato nel 35,5% e nel 34,8%; immodificato nel 48,0% e nel 47,5%; peggiorato nel 16,5% e nel 17,7% dei pazienti rispettivamente con sacubitril/valsartan ed enalapril. NT-proBNP è stato sostanzialmente ridotto al basale in entrambi i gruppi di trattamento. L'entità della riduzione dell'NT-proBNP con sacubitril/valsartan è stata simile a quella osservata nei pazienti adulti con insufficienza cardiaca di PARADIGM-HF. Poiché sacubitril/valsartan nello studio PARADIGM-HF ha migliorato gli esiti clinici e ridotto l'NT-proBNP, le riduzioni dell'NT-proBNP associate ai miglioramenti sintomatici e funzionali rispetto al basale osservati nello studio PANORAMA-HF sono state considerate una base ragionevole per dedurre benefici clinici nei pazienti pediatrici con insufficienza cardiaca. Il numero di pazienti di età inferiore a 1 anno era troppo esiguo per valutare l'efficacia di sacubitril/valsartan in questo gruppo d'età.
Tabella 4 Effetto del trattamento in PANORAMA-HF sull'endpoint primario “global rank”
Sacubitril/valsartan N = 187 | Enalapril N = 188 | Effetto del trattamento | |
|---|---|---|---|
| Endpoint Endpoint primario “global rank” | Probabilità di esito favorevole (%)* | Probabilità di esito favorevole (%)* | Odds** (95% IC) |
| 52,4 | 47,6 | 0,907 (0,72, 1,14) |
*La probabilità di esito favorevole o probabilità di Mann-Whitney (MWP) per il trattamento somministrato è stata stimata in base alla percentuale di vittorie nei confronti a coppie del punteggio di classifica globale tra i pazienti trattati con sacubitril/valsartan rispetto a quelli trattati con enalapril (ogni punteggio più alto conta come un successo e ogni punteggio uguale conta come mezzo successo).
**Le probabilità di Mann-Whitney sono state calcolate come MWP stimato per enalapril diviso per MWP stimato per sacubitril/valsartan, con probabilità < 1 a favore di sacubitril/valsartan e > 1 a favore di enalapril.
5.2 Proprietà farmacocinetiche
Il valsartan contenuto in sacubitril/valsartan è più biodisponibile rispetto al valsartan presente in altre formulazioni in compresse disponibili in commercio; il quantitativo di 26 mg, 51 mg e 103 mg di valsartan nel sacubitril/valsartan è equivalente a 40 mg, 80 mg e 160 mg di valsartan in altre formulazioni in compresse disponibili in commercio, rispettivamente.
Popolazione adulta
Assorbimento
Dopo somministrazione orale, sacubitril/valsartan si dissocia in valsartan e nel profarmaco sacubitril. Sacubitril viene ulteriormente metabolizzato nel metabolita attivo LBQ657. Questi raggiungono il picco di concentrazione plasmatica in 2 ore, 1 ora e 2 ore rispettivamente. Si stima che la biodisponibilità orale assoluta di sacubitril e valsartan sia più del 60% e del 23%, rispettivamente.
Dopo due somministrazioni giornaliere di sacubitril/valsartan, i livelli allo stato stazionario di sacubitril, LBQ657 e valsartan sono raggiunti in tre giorni. Allo stato stazionario, sacubitril e valsartan non si accumulano in modo significativo, mentre LBQ657 ha un accumulo di 1,6 volte. La somministrazione con cibo non ha un impatto clinicamente significativo sulle esposizioni sistemiche di sacubitril, LBQ657 e valsartan. Sacubitril/valsartan può pertanto essere somministrato con o senza cibo.
Distribuzione
Sacubitril, LBQ657 e valsartan sono altamente legati alle proteine plasmatiche (94-97%). Sulla base del confronto tra l'esposizione nel plasma e quella nel liquido cerebrospinale, LBQ657 attraversa la barriera ematoencefalica in misura limitata (0,28%). Il volume medio apparente di distribuzione del valsartan e del sacubitril è stato di 75 litri e 103 litri, rispettivamente.
Biotrasformazione
Sacubitril viene prontamente convertito in LBQ657 dalle carbossilesterasi 1b e 1c; l'LBQ657 non viene ulteriormente metabolizzato in modo significativo. Valsartan viene metabolizzato in misura minima, poiché solo il 20% circa della dose viene recuperata in forma di metaboliti. Un metabolita idrossilato del valsartan è stato identificato nel plasma a basse concentrazioni (< 10%).
Poiché il metabolismo di sacubitril e valsartan mediato dall'enzima CYP450 è minimo, non è previsto che la farmacocinetica sia influenzata dalla co-somministrazione con medicinali che abbiano effetto sugli enzimi del CYP450.
Studi sul metabolismo in vitro indicano che il potenziale di interazioni farmacologiche a livello del CYP450 è basso, poiché il metabolismo del sacubitril/valsartan tramite gli enzimi CYP450 è limitato. Il sacubitril/valsartan non induce né inibisce gli enzimi CYP450.
Eliminazione
Dopo somministrazione orale, il 52-68% del sacubitril (principalmente sotto forma di LBQ657) e circa il 13% del valsartan e dei suoi metaboliti sono escreti nelle urine; il 37-48% del sacubitril (principalmente come LBQ657) e l'86% del valsartan e dei suoi metaboliti sono escreti nelle feci.
Sacubitril, LBQ657 e valsartan vengono eliminati dal plasma con un tempo di dimezzamento di eliminazione medio (T½) di circa 1,43 ore, 11,48 ore e 9,90 ore, rispettivamente.
Linearità/non linearità
Le farmacocinetiche di sacubitril, LBQ657 e valsartan sono state approssimativamente lineari in un intervallo di dosaggio di sacubitril/valsartan compreso tra 24 mg di sacubitril/26 mg di valsartan e 97 mg di sacubitril/103 mg di valsartan.
Popolazioni speciali
Anziani
L'esposizione a LBQ657 e valsartan è aumentata nei soggetti di età superiore ai 65 anni rispettivamente del 42% e del 30% rispetto ai soggetti più giovani.
Insufficienza renale
È stata osservata una correlazione tra la funzionalità renale e l'esposizione sistemica di LBQ657 in pazienti con compromissione renale da lieve a severa. L'esposizione di LBQ657 in pazienti con compromissione renale moderata (30 mL/min/1,73 m2 ≤ eGFR < 60 mL/min/1,73 m2 e severa (15 mL/min/1,73 m2 ≤ eGFR < 30 mL/min/1,73 m2) è stata 1,4 volte e 2,2 volte superiore in confronto a pazienti con compromissione renale lieve (60 mL/min/1,73 m2 ≤ eGFR < 90 ml/min/1,73 m2), che è il gruppo più ampio di pazienti arruolato nello studio PARADIGM-HF. L'esposizione al valsartan è risultata simile nei pazienti con compromissione renale moderata e severa rispetto ai pazienti con compromissione renale lieve. Non sono stati condotti studi nei pazienti sottoposti a dialisi. Tuttavia,
LBQ657 e valsartan si legano ampiamente alle proteine plasmatiche e pertanto è improbabile che possano essere efficacemente rimossi dalla dialisi.
Compromissione epatica
Nei pazienti con compromissione epatica da lieve a moderata, l'esposizione al sacubitril è aumentata di 1,5 e 3,4 volte, quella al LBQ657 è aumentata di 1,5 e 1,9 volte e quella al valsartan è aumentata di 1,2 e 2,1 volte, rispettivamente, in confronto a soggetti sani. Tuttavia, in pazienti con compromissione epatica da lieve a moderata, le esposizioni di concentrazioni libere di LBQ657 sono aumentate di 1,47 e 3,08 volte, rispettivamente, e le esposizioni di concentrazioni libere di valsartan sono aumentate di 1,09 e 2,20 volte rispettivamente in confronto a soggetti sani. Sacubitril/valsartan non è stato studiato in pazienti con compromissione epatica severa, cirrosi biliare o colestasi (vedere paragrafi 4.3 e 4.4).
Effetto legato al genere
La farmacocinetica del sacubitril/valsartan (sacubitril, LBQ657 e valsartan) è simile nei soggetti di sesso maschile e femminile.
Popolazione pediatrica
La farmacocinetica di sacubitril/valsartan è stata valutata in pazienti pediatrici affetti da insufficienza cardiaca di età compresa tra 1 mese e < 1 anno e tra 1 anno e < 18 anni e ha indicato che il profilo farmacocinetico di sacubitril/valsartan nei pazienti pediatrici e adulti è simile.
5.3 Dati preclinici di sicurezza
I dati preclinici (inclusi gli studi con i componenti sacubitril e valsartan e/o sacubitril/valsartan) non rivelano rischi particolari per l'uomo sulla base degli studi convenzionali di sicurezza farmacologica , tossicità a dosi ripetute, genotossicità, potenziale cancerogeno e fertilità.
Fertilità, riproduzione e sviluppo
Il trattamento con sacubitril/valsartan durante la fase di organogenesi ha determinato un aumento della mortalità embriofetale nei ratti a dosi ≥ 49 mg di sacubitril/51 mg di valsartan/kg/die (≤0,72 volte la massima dose raccomandata nell'uomo [MRHD] sulla base dell'AUC) e nei conigli a dosi ≥ 4,9 mg di sacubitril/5,1 mg di valsartan/kg/die (2 volte e 0,03 volte la MRHD sulla base dell'AUC del valsartan e dell'LBQ657, rispettivamente). È teratogeno sulla base di una bassa incidenza di idrocefalia fetale, associata a dosi tossiche per la madre, osservata nei conigli a una dose di sacubitril/valsartan ≥ 4,9 mg sacubitril/5,1 mg valsartan/kg/giorno. Anomalie cardiovascolari (principalmente cardiomegalia) sono state osservate nei feti di coniglio a una dose non tossica per la madre (1,46 mg di sacubitril/1,54 mg di valsartan/kg/die). È stato osservato un lieve aumento di due variazioni scheletriche fetali (sternebro deformo, ossificazione bipartita dello sternebro) nei conigli trattati con una dose di sacubitril/valsartan pari a 4,9 mg di sacubitril/5,1 mg di valsartan/kg/die. Gli effetti avversi sull'embriofetali del sacubitril/valsartan sono attribuiti all'attività antagonista del recettore dell'angiotensina (vedere paragrafo 4.6).
Il trattamento con sacubitril durante la fase di organogenesi ha determinato mortalità embriofetale e tossicità embriofetale (riduzione del peso corporeo fetale e malformazioni scheletriche) nei conigli a dosi associate a tossicità per la madre (500 mg/kg/die; 5,7 volte la MRHD sulla base dell'AUC di LBQ657). È stato osservato un lieve ritardo generalizzato nell'ossificazione a dosi superiori a 50 mg/kg/die. Questa evidenza non è considerata avversa. Non è stata osservata nessuna evidenza di tossicità embriofetale o teratogenicità nei ratti trattati con sacubitril. Il livello senza effetti avversi osservati di tipo embriofetale (NOAEL) per il sacubitril era di almeno 750 mg/kg/die nei ratti e 200 mg/kg/die nei conigli (2,2 volte la MRHD sulla base dell'AUC di LBQ657).
Studi sullo sviluppo pre e post natale nei ratti condotti con alte dosi di sacubitril fino a 750 mg/kg/die (2,2 volte la MRHD sulla base dell'AUC) e con dosi di valsartan fino a 600 mg/kg/die (0,86 volte la MRHD sulla base dell'AUC) indicano che il trattamento con sacubitril/valsartan durante l'organogenesi, la gravidanza e l'allattamento può influenzare lo sviluppo e la sopravvivenza della prole.
Altre evidenze precliniche
Sacubitril/valsartan
Gli effetti del sacubitril/valsartan sulle concentrazioni di amiloide-β nel CSF e nel tessuto cerebrale sono stati valutati in scimmie cynomolgus giovani (di 2-4 anni) trattate con sacubitril/valsartan (24 mg di sacubitril/26 mg di valsartan/kg/die) per due settimane. In questo studio, la clearance dell'Aβ nel liquido cerebrospinale delle scimmie cynomolgus era ridotta, con un aumento dei livelli di Aβ1-40, 1-42 e 1-38 nel liquido cerebrospinale; non era un corrispondente aumento dei livelli di Aβ a livello cerebrale. Non sono stati osservati aumenti dei livelli di Aβ1-40 e 1-42 nel liquido cerebrospinale in uno studio nell’uomo su volontari sani della durata di due settimane (vedere paragrafo 5.1). Inoltre, in uno studio tossicologico su scimmie cynomolgus trattate con sacubitril/valsartan alla dose di 146 mg di sacubitril/154 mg di valsartan/kg/die per 39 settimane, non c’è stata evidenza della presenza di placche di amiloide nel tessuto cerebrale. Tuttavia, in questo studio il contenuto di amiloide non è stato misurato quantitativamente.
Sacubitril
Nei ratti giovani trattati con sacubitril (dal 7 a 70 giorni dopo la nascita), c’è stata una riduzione dello sviluppo della massa ossea e della crescita ossea correlata all'età con una esposizione pari a circa 2 volte l'AUC del metabolita attivo del sacubitril, LBQ657, sulla base di una dose clinica pediatrica di sacubitril/valsartan di 3,1 mg/kg due volte al giorno. Il meccanismo di questi risultati nei ratti giovani, e di conseguenza la rilevanza per la popolazione pediatrica umana, non sono noti. Uno studio in ratti adulti ha mostrato solo un minimo effetto inibitorio transitorio sulla densità minerale ossea, ma non qualsiasi altro parametro relativo alla crescita ossea, che suggerisce che non ci sia alcun effetto rilevante di sacubitril sull’ osso nella popolazione di pazienti adulti in condizioni normali. Tuttavia, non può essere esclusa una lieve transitoria interferenza di sacubitril nella fase iniziale di guarigione della frattura negli adulti. I dati clinici in pazienti pediatrici (studio PANORAMA-HF) non hanno mostrato evidenza che sacubitril/valsartan abbia un impatto sul peso corporeo, sull'altezza, sulla circonferenza cranica e sulla frequenza delle fratture. La densità ossea non è stata misurata nello studio.
I dati a lungo termine nei pazienti pediatrici (PANORAMA-HF OLE) non hanno evidenziato effetti avversi del sacubitril/valsartan sulla crescita ossea o sulla frequenza delle frattura.
Valsartan
Nei ratti giovani trattati con valsartan (d 7 a 70 giorni dopo la nascita), dosi di 1 mg/kg/die hanno prodotto cambiamenti renali persistenti e irreversibili costituiti da nefropatia tubulare (talvolta accompagnata da necrosi epiteliale tubulare) e dilatazione pelvica. Questi cambiamenti renali rappresentano un effetto farmacologico esagerato degli inibitori dell'enzima di conversione dell'angiotensina e degli antagonisti dei recettori di tipo 1dell'angiotensina II; tali effetti si osservano se i ratti sono trattati durante i primi 13 giorni di vita. Questo periodo coincide con 36 settimane di gestazione nel genere umano, che potrebbe estendersi occasionalmente fino a 44 settimane dopo il concepimento. La maturazione funzionale dei reni è un processo continuo entro il primo anno di vita negli umani. Di conseguenza, non può essere esclusa una rilevanza clinica nei pazienti pediatrici di età inferiore a 1 anno, mentre i dati preclinici non indicano problemi di sicurezza per i pazienti pediatrici di età superiore a 1 anno.
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Nucleo della compressa
Silice colloidale anidra (E551)
Cellulosa microcristallina (E460)
Crospovidone (E1202)
Magnesio stearato (E470b)
Silice, colloidale idrofobica (E551)
Idrossipropilcellulosa a bassa sostituzione (E463a)
Povidone K25 (E1201)
Rivestimento
Copolimero a innesto di alcole polivinilico-polietilenglicole (E1209)
Talco (E553)
Glicerolo monocaprilocaprato di tipo I
Alcol polivinilico - parzialmente idrolizzato (E1203)
6.2 Incompatibilità
Non applicabile.
6.3 Periodo di validità
3 anni
6.4 Precauzioni speciali per la conservazione
Questo medicinale non richiede alcuna temperatura particolare di conservazione .
Conservare nella confezione originale per proteggere il medicinale dall'umidità.
6.5 Natura e contenuto del contenitore
Blister in OPA/Al/PVC//Al.
Confezione: 28, 30, 56, 60, 120, 168, 180 o 196 compresse rivestite con film.
6.6 Precauzioni particolari per lo smaltimento
I medicinali non utilizzati o i rifiuti devono essere smaltiti in conformità con le normative locali.
7. TITOLARE DELL'AUTORIZZAZIONE ALL'IMMISSIONE IN COMMERCIO
Egis Pharmaceuticals PLC
1106 Budapest - Kereszturi ut 30-38, Ungheria
8. NUMERO(I) DELL’ AUTORIZZAZIONE ALL'IMMISSIONE IN COMMERCIO
052641014 - "24 Mg/26 Mg Compresse Rivestite Con Film" 28 Compresse In Blister Opa/Al/Pvc-Al
052641026 - "24 Mg/26 Mg Compresse Rivestite Con Film" 30 Compresse In Blister Opa/Al/Pvc-Al
052641038 - "24 Mg/26 Mg Compresse Rivestite Con Film" 56 Compresse In Blister Opa/Al/Pvc-Al
052641040 - "24 Mg/26 Mg Compresse Rivestite Con Film" 60 Compresse In Blister Opa/Al/Pvc-Al
052641053 - "24 Mg/26 Mg Compresse Rivestite Con Film" 120 Compresse In Blister Opa/Al/Pvc-Al
052641065 - "24 Mg/26 Mg Compresse Rivestite Con Film" 168 Compresse In Blister Opa/Al/Pvc-Al
052641077 - "24 Mg/26 Mg Compresse Rivestite Con Film" 180 Compresse In Blister Opa/Al/Pvc-Al
052641089 - "24 Mg/26 Mg Compresse Rivestite Con Film" 196 Compresse In Blister Opa/Al/Pvc-Al
052641091 - "49 Mg/51 Mg Compresse Rivestite Con Film" 28 Compresse In Blister Opa/Al/Pvc-Al
052641103 - "49 Mg/51 Mg Compresse Rivestite Con Film" 30 Compresse In Blister Opa/Al/Pvc-Al
052641115 - "49 Mg/51 Mg Compresse Rivestite Con Film" 56 Compresse In Blister Opa/Al/Pvc-Al
052641127 - "49 Mg/51 Mg Compresse Rivestite Con Film" 60 Compresse In Blister Opa/Al/Pvc-Al
052641139 - "49 Mg/51 Mg Compresse Rivestite Con Film" 120 Compresse In Blister Opa/Al/Pvc-Al
052641141 - "49 Mg/51 Mg Compresse Rivestite Con Film" 168 Compresse In Blister Opa/Al/Pvc-Al
052641154 - "49 Mg/51 Mg Compresse Rivestite Con Film" 180 Compresse In Blister Opa/Al/Pvc-Al
052641166 - "49 Mg/51 Mg Compresse Rivestite Con Film" 196 Compresse In Blister Opa/Al/Pvc-Al
052641178 - "97 Mg/103 Mg Compresse Rivestite Con Film" 28 Compresse In Blister Opa/Al/Pvc-Al
052641180 - "97 Mg/103 Mg Compresse Rivestite Con Film" 30 Compresse In Blister Opa/Al/Pvc-Al
052641192 - "97 Mg/103 Mg Compresse Rivestite Con Film" 56 Compresse In Blister Opa/Al/Pvc-Al
052641204 - "97 Mg/103 Mg Compresse Rivestite Con Film" 60 Compresse In Blister Opa/Al/Pvc-Al
052641216 - "97 Mg/103 Mg Compresse Rivestite Con Film" 120 Compresse In Blister Opa/Al/Pvc-Al
052641228 - "97 Mg/103 Mg Compresse Rivestite Con Film" 168 Compresse In Blister Opa/Al/Pvc-Al
052641230 - "97 Mg/103 Mg Compresse Rivestite Con Film" 180 Compresse In Blister Opa/Al/Pvc-Al
052641242 - "97 Mg/103 Mg Compresse Rivestite Con Film" 196 Compresse In Blister Opa/Al/Pvc-Al
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL'AUTORIZZAZIONE
Data della prima autorizzazione: 04 Giugno 2026
Data dell'ultimo rinnovo: