


Riassunto delle caratteristiche del prodotto - ZEPZELCA
1. DENOMINAZIONE DEL MEDICINALE
ZEPZELCA 2 mg polvere per concentrato per soluzione per infusione
ZEPZELCA 4 mg polvere per concentrato per soluzione per infusione
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
ZEPZELCA 2 mg polvere per concentrato per soluzione per infusione
Ogni flaconcino di polvere contiene 2 mg di lurbinectedina.
ZEPZELCA 4 mg polvere per concentrato per soluzione per infusione
Ogni flaconcino di polvere contiene 4 mg di lurbinectedina.
Un mL di soluzione ricostituita contiene 0,5 mg di lurbinectedina.
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Polvere per concentrato per soluzione per infusione (polvere per concentrato).
Polvere da bianca a biancastra
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
ZEPZELCA, in combinazione con atezolizumab, è indicato per il trattamento di mantenimento di pazienti adulti con carcinoma polmonare a piccole cellule in stadio esteso (ES-SCLC) la cui malattia non è progredita dopo la terapia di induzione di prima linea con atezolizumab, carboplatino ed etoposide.
4.2 Posologia e modo di somministrazione
La terapia con ZEPZELCA deve essere iniziata e supervisionata da operatori sanitari esperti nell’uso di prodotti antitumorali.
Posologia
La dose raccomandata di lurbinectedina è 3,2 mg/m2 ogni 21 giorni fino a progressione della malattia
o tossicità inaccettabile quando viene somministrata in combinazione con atezolizumab.
Quando si somministra lurbinectedina nello stesso giorno, atezolizumab deve essere somministrato per primo (vedere paragrafo 5.1).
Per la dose endovenosa o sottocutanea raccomandata di atezolizumab, nonché per le raccomandazioni relative alla modifica della dose a causa di tossicità, fare riferimento alle rispettive informazioni di prescrizione.
Il trattamento con ZEPZELCA dovrebbe essere iniziato solo se la conta assoluta dei neutrofili (ANC) è di almeno 1,5 × 10⁹/L e la conta delle piastrine è di almeno 100 × 109/L.
Continuazione del trattamento e ritardi nel trattamento
Ulteriori cicli di trattamento (ovvero, ciclo 2 o successivi) saranno somministrati ogni 21 giorni se il paziente soddisfa tutti i criteri di continuazione del trattamento elencati sopra (vedere anche la Tabella 2 per i criteri di modifica della dose per le reazioni avverse a ZEPZELCA).
Se un paziente non soddisfa i requisiti per la continuazione del trattamento il Giorno 1 di qualsiasi ciclo successivo al Ciclo 1, il trattamento sarà sospeso fino a recupero appropriato, per un massimo di 21 giorni dopo la data prevista per il trattamento. Se non vi è recupero dopo un ritardo di 21 giorni, il trattamento deve essere interrotto.
Nel caso in cui atezolizumab venga interrotto a causa di una grave reazione avversa immuno-correlata, il trattamento con lurbinectedina può essere continuato alla sua dose attuale come agente singolo. Se la tossicità immunitaria si ripresenta nonostante l’interruzione di atezolizumab, deve essere interrotto anche il trattamento con lurbinectedina.
Farmaci pre-infusione
I seguenti farmaci pre-infusione devono essere somministrati per la profilassi antiemetica:
- Corticosteroidi (desametasone per via endovenosa 8 mg o equivalente)
- Antagonisti della serotonina (ondansetron per via endovenosa 8 mg o equivalente)
Farmaci post-infusione
La profilassi primaria con fattore stimolante le colonie di granulociti (G-CSF) è raccomandata per ridurre il rischio di neutropenia grave/neutropenia febbrile.
Se necessario, la post-medicazione può includere la somministrazione di un trattamento antiemetico prolungato per 2 giorni:
- Corticosteroidi (desametasone orale 4 mg o equivalente), oppure
- Antagonisti della serotonina (ondansetron orale 8 mg o equivalente), oppure
- Metoclopramide (per via endovenosa od orale 10 mg o equivalente ogni 8 ore)
Aggiustamento della dose per le reazioni avverse
Le riduzioni della dose raccomandate per le reazioni avverse sono elencate nella Tabella 1.
Tabella 1: Riduzione della dose di ZEPZELCA per le reazioni avverse
| Dose iniziale raccomandata | 1a riduzione della dose | 2a riduzione della dose | 3a riduzione della dose |
| 3,2 mg/m2 | 2,6 mg/m2 | 2,0 mg/m2 | Interruzione |
| 1,6 mg/m2* | 1,3 mg/m2 | 1,0 mg/m2 | Interruzione |
*Schema di riduzione della dose applicabile alla dose ridotta del 50% (ovvero, 1,6 mg/m2) utilizzata nei casi di insufficienza epatica moderata o somministrazione concomitante con inibitori forti o moderati del CYP3A.
Le modifiche della dose raccomandate per le reazioni avverse sono presentate nella Tabella 2.
Tabella 2: Criteri di modifica della dose di ZEPZELCA per le reazioni avverse
| Reazione avversa | Gravitàa | Modifica della dose |
Neutropeniab (vedere paragrafo 4.4) | Grado 4 OPPURE neutropenia febbrile di qualsiasi grado OPPURE associata a infezione/sepsi di qualsiasi grado |
|
| Trombocitopenia (vedere paragrafo 4.4) | Grado 3 con sanguinamento OPPURE Grado 4 |
|
Epatotossicità (vedere paragrafo 4.4) e altre reazioni avverse | Grado 2 |
|
| Grado ≥ 3 |
| |
| Rabdomiolisi | Grado 2 |
|
| Grado ≥ 3 |
| |
| Tossicità non ematologica | Grado 2 |
|
| Grado ≥ 3 |
| |
| Sindrome da lisi tumorale | Grado 2 |
|
| Grado ≥3 |
| |
| Qualsiasi reazione avversa che richieda frequenti o prolungati (> 2 settimane) ritardi nella | - |
|
| somministrazione della dose |
a Criteri terminologici comuni per gli eventi avversi del National Cancer Institute (NCI CTCAE) versione 5.0. b I pazienti con neutropenia isolata di Grado 4 (conta dei neutrofili inferiore a 500 cellule/mm3) e che non hanno ricevuto G-CSF come profilassi primaria, possono ricevere la profilassi con G-CSF piuttosto che sottoporsi alla riduzione della dose di lurbinectedina.
Aggiustamento della dose per la somministrazione concomitante con inibitori forti o moderati del CYP3A
La somministrazione concomitante di lurbinectedina con inibitori forti o moderati del CYP3A deve essere evitata. Se la somministrazione concomitante non può essere evitata, la dose di lurbinectedina deve essere ridotta del 50% della dose approvata (vedere paragrafo 4.5). In caso di reazioni avverse con la dose iniziale ridotta, sono consentite successivamente fino a due riduzioni della dose del 20% ciascuna (vedere la Tabella 1 al paragrafo 4.2).
Popolazione speciale
Anziani
Non è necessario alcun aggiustamento della dose nei pazienti di età ≥ 65 anni.
Compromissione renale
Non è raccomandato alcun aggiustamento della dose nei pazienti con compromissione renale lieve (CrCL 60-89 mL/min) o moderata (CrCL 30-59 mL/min).
La lurbinectedina non è stata valutata in un numero sufficiente di pazienti con compromissione renale grave (CrCL < 30 mL/min) o malattia renale allo stadio terminale per stimare il rischio; pertanto, non deve essere somministrata a questi pazienti (vedere paragrafo 5.2).
Compromissione epatica
Il trattamento con lurbinectedina non è raccomandato nei pazienti con AST o ALT elevate (AST o ALT > 3 × ULN), a causa dell’esperienza clinica limitata.
Non è raccomandato alcun aggiustamento della dose per i pazienti con compromissione epatica lieve (bilirubina totale ≤ ULN e AST > ULN o bilirubina totale da 1 a ≤ 1,5 × ULN e qualsiasi AST).
Nei pazienti con compromissione epatica moderata (bilirubina totale da > 1,5 a ≤ 3 × ULN e qualsiasi AST), la dose raccomandata di ZEPZELCA è di 1,6 mg/m2 mediante infusione endovenosa nell’arco di 60 minuti ogni 21 giorni fino a progressione della malattia o tossicità inaccettabile (vedere paragrafo 5.2). I pazienti con compromissione epatica moderata devono essere monitorati per rilevare un eventuale aumento delle reazioni avverse. In caso di reazioni avverse con la dose iniziale ridotta, sono consentite successivamente fino a due riduzioni della dose del 20% ciascuna (vedere la Tabella 1 al paragrafo 4.2).
La somministrazione di ZEPZELCA in pazienti con compromissione epatica grave (bilirubina totale > 3 × ULN) deve essere evitata. Se la somministrazione di ZEPZELCA non può essere evitata, la dose raccomandata è di 1,6 mg/m2 mediante infusione endovenosa nell’arco di 60 minuti ogni 21 giorni fino a progressione della malattia o tossicità inaccettabile (vedere paragrafo 5.2). I pazienti con compromissione epatica grave devono essere monitorati per rilevare un eventuale aumento delle reazioni avverse. In caso di reazioni avverse con la dose iniziale ridotta, sono consentite successivamente fino a due riduzioni della dose del 20% ciascuna (vedere la Tabella 1 al paragrafo 4.2).
Popolazione pediatrica
Non esiste alcuna indicazione per un uso specifico di ZEPZELCA nella popolazione pediatrica per il trattamento del SCLC.
Modo di somministrazione
ZEPZELCA è solo per uso endovenoso. Deve essere somministrato mediante infusione endovenosa nell’arco di un’ora.
Precauzioni che devono essere prese prima della manipolazione o della somministrazione del medicinale
ZEPZELCA deve essere ricostituito e poi ulteriormente diluito prima della somministrazione.
Per ridurre il rischio di stravaso (vedere paragrafo 4.4) e di tromboflebite, in particolare nei pazienti con accesso venoso limitato, è necessario prendere in considerazione l’uso di un catetere venoso centrale.
Per le istruzioni sulla ricostituzione e diluizione del medicinale prima della somministrazione, vedere paragrafo 6.6.
4.3 Controindicazioni
- Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1.
- Allattamento (vedere paragrafo 4.6).
4.4 Avvertenze speciali e precauzioni d’impiego
Mielosoppressione
ZEPZELCA può causare mielosoppressione grave e potenzialmente letale, tra cui neutropenia febbrile e sepsi.
ZEPZELCA non deve essere somministrato a pazienti che al basale presentano conta dei neutrofili inferiore a 1,5 × 10⁹/L e conta delle piastrine inferiore a 100 × 109/L.
L’emocromo completo, compresi i globuli bianchi differenziali e la conta delle piastrine, deve essere monitorato al basale e prima di ogni ciclo. Potrebbero essere necessarie modifiche della dose (vedere la Tabella 2 al paragrafo 4.2).
In caso di conta dei neutrofili inferiore a 500/mm3 o qualsiasi valore inferiore al limite inferiore della norma associato a infezione/sepsi, si raccomanda l’uso di G-CSF.
Epatotossicità
Con ZEPZELCA sono stati segnalati aumenti di ALT e AST (vedere paragrafo 4.8).
Gli esami del fegato, tra cui ALT, AST e bilirubina, devono essere monitorati prima di iniziare il trattamento con ZEPZELCA e periodicamente durante il trattamento come clinicamente indicato. Potrebbero essere necessarie modifiche della dose (vedere la Tabella 1 al paragrafo 4.2).
Stravaso con conseguente necrosi tissutale
Può verificarsi uno stravaso di ZEPZELCA con conseguente lesione della cute e dei tessuti molli, compresa la necrosi che richiede sbrigliamento (vedere paragrafo 4.8).
Per ridurre il rischio di stravaso, in particolare nei pazienti con accesso venoso limitato, è necessario prendere in considerazione l’uso di un catetere venoso centrale. I pazienti devono essere monitorati per rilevare eventuali segni e sintomi di stravaso durante l’infusione di ZEPZELCA.
In caso di stravaso, l’infusione deve essere immediatamente interrotta, il catetere per infusione deve essere rimosso e il paziente deve essere monitorato per rilevare eventuali segni e sintomi di necrosi tissutale. Il tempo all’insorgenza della necrosi dopo lo stravaso può variare. Devono essere somministrate cure di supporto e deve essere consultato uno specialista medico appropriato, se necessario, per la gestione dei segni e sintomi di stravaso. Le infusioni successive devono essere somministrate in un sito non interessato da stravaso.
Rabdomiolisi
È stata segnalata rabdomiolisi in pazienti trattati con ZEPZELCA (vedere paragrafo 4.8).
La creatinfosfochinasi (CPK) deve essere monitorata prima dell’inizio di ZEPZELCA e periodicamente durante il trattamento come clinicamente indicato.
In caso di rabdomiolisi, devono essere prontamente stabilite misure di supporto come idratazione parenterale, alcalinizzazione urinaria e dialisi, come indicato. In base alla gravità, il trattamento con ZEPZELCA deve essere sospeso o la dose deve essere ridotta [vedere la Tabella 2 al paragrafo 4.2].
Occorre prestare attenzione nel caso in cui vengono somministrati medicinali con nota associazione con rabdomiolisi (per es., statine) in concomitanza con lurbinectedina, poiché il rischio di rabdomiolisi può aumentare.
Sindrome da lisi tumorale (SLT)
È stata segnalata sindrome da lisi tumorale (SLT), che può essere fatale, con la terapia con ZEPZELCA. Si consiglia agli operatori sanitari di monitorare attentamente i pazienti per la SLT, in particolare quelli con un elevato carico tumorale. Le precauzioni chiave includono la prevenzione della disidratazione e la gestione degli squilibri elettrolitici. Se si sviluppa SLT, deve essere trattata tempestivamente e si deve valutare la potenziale necessità di sospendere o interrompere il trattamento (vedere paragrafo 4.2).
Somministrazione concomitante di forti induttori del CYP3A
La somministrazione concomitante di forti induttori del CYP3A deve essere evitata (vedere paragrafo 4.5).
Tossicità embrio-fetale
La lurbinectedina può causare danni al feto se somministrata a una donna in gravidanza. Il test di gravidanza è raccomandato nelle donne in età fertile prima di iniziare il trattamento. Le pazienti di sesso femminile in età fertile devono utilizzare un metodo contraccettivo altamente efficace durante il trattamento e per 7 mesi dopo l’ultima dose.
I pazienti di sesso maschile con compagne in età fertile devono utilizzare il preservativo durante il trattamento e per 4 mesi dopo l’ultima dose. Le compagne in età fertile devono utilizzare un metodo contraccettivo altamente efficace per lo stesso periodo (vedere paragrafi 4.6 e 5.3).
Precauzioni specifiche per la malattia - SCLC
I pazienti con stato di validità ECOG ≥ 2; metastasi al sistema nervoso centrale (SNC), anamnesi di malattia autoimmune o somministrazione di prodotti medicinali immunosoppressori sistemici entro 1 settimana prima dell’arruolamento sono stati esclusi dallo studio cardine nel SCLC (vedere paragrafo 5.1). In assenza di dati, la lurbinectedina in combinazione con atezolizumab deve essere usata con cautela in queste popolazioni dopo un’attenta valutazione del potenziale rapporto rischio/beneficio su base individuale.
Eccipienti
Questo medicinale contiene meno di 1 mmoL (23 mg) di sodio per flaconcino, cioè essenzialmente “senza sodio”.
4.5 Interazioni con altri medicinali ed altre forme d’interazione
Effetto di inibitori forti o moderati del CYP3A sulla lurbinectedina
In uno studio dedicato all’interazione farmaco-farmaco (n=8) con itraconazolo, forte inibitore del CYP3A4, quando la lurbinectedina è stata somministrata in concomitanza con itraconazolo (dose giornaliera totale di 200 mg durante 12 giorni, 4 giorni prima fino a 8 giorni dopo la somministrazione della lurbinectedina), l’esposizione sistemica della lurbinectedina totale è stata aumentata di circa 2,7 volte (AUC0-∞) e la clearance plasmatica totale è stata ridotta del 63%.
La somministrazione concomitante di ZEPZELCA con inibitori forti o moderati del CYP3A deve essere evitata. In caso di somministrazione concomitante di forti inibitori del CYP3A (per es., ketoconazolo, itraconazolo, posaconazolo, voriconazolo, claritromicina, telitromicina, lopinavir, ritonavir, saquinavir, nelfinavir, atazanavir, indinavir, boceprevir, telaprevir) o di inibitori moderati del CYP3A (per es., aprepitant, ciprofloxacina, eritromicina, ciclosporina, fluconazolo, diltiazem, verapamil), la dose di ZEPZELCA deve essere ridotta del 50% della dose approvata (vedere paragrafo 4.2). In caso di reazioni avverse con la dose iniziale ridotta, sono consentite successivamente fino a due riduzioni della dose del 20% ciascuna (vedere la Tabella 1 al paragrafo 4.2).
Effetto di forti induttori del CYP3A sulla lurbinectedina
In uno studio dedicato all’interazione farmaco-farmaco (n=8) con bosentan, un moderato induttore del CYP3A4, quando la lurbinectedina è stata somministrata in concomitanza con bosentan (125 mg due volte al giorno per 5 giorni), l’esposizione sistemica della lurbinectedina totale è diminuita di circa il 20% (AUC0-∞) e la clearance plasmatica totale è aumentata del 25% Pertanto, l’entità di queste variazioni preclude un effetto clinicamente rilevante della somministrazione concomitante di moderati induttori del CYP3A4 (per es., bosentan, cenobamate, dabrafenib, efavirenz, etravirina, lorlatinib, pexidartinib, fenobarbital, primidone, sotorasib) sull’esposizione alla lurbinectina e non è necessario alcun aggiustamento della dose.
La somministrazione concomitante di forti induttori del CYP3A (per es., carbamazepina, fenobarbital, fenitoina, rifampicina, rifabutina, rifapentina, iperico (Hypericum perforatum)) con ZEPZELCA deve essere evitata. Considerare agenti alternativi con minore induzione del CYP3A (vedere paragrafo 4.4).
4.6 Fertilità, gravidanza e allattamento
Donne in età fertile/Contraccezione negli uomini e nelle donne
Il test di gravidanza è raccomandato nelle donne in età fertile prima di iniziare il trattamento con lurbinectedina.
Le pazienti in età fertile devono utilizzare un metodo contraccettivo altamente efficace durante il trattamento e per 7 mesi dopo l’ultima dose.
I pazienti di sesso maschile con compagne in età fertile devono utilizzare il preservativo durante il trattamento e per 4 mesi dopo l’ultima dose. Le compagne in età fertile devono utilizzare un metodo contraccettivo altamente efficace per lo stesso periodo (vedere paragrafi 4.4 e 5.3).
Gravidanza
I dati relativi all’uso di lurbinectedina in donne in gravidanza non esistono o sono limitati.
Gli studi sugli animali hanno mostrato una grave tossicità nello sviluppo embrio-fetale (vedere paragrafo 5.3).
La lurbinectedina non deve essere utilizzata durante la gravidanza, a meno che le condizioni cliniche della donna rendano necessario il trattamento con lurbinectedina.
Le donne in gravidanza o non in gravidanza in età fertile devono essere informate del potenziale rischio per il feto. Se ZEPZELCA viene usato durante la gravidanza o se una paziente rimane incinta mentre riceve ZEPZELCA, la paziente deve essere informata del potenziale rischio per il feto.
Allattamento
Non è noto se lurbinectedina/metaboliti siano escreti nel latte materno.
Il rischio per i lattanti non può essere escluso.
La lurbinectedina è controindicata durante l’allattamento.
Fertilità
Sebbene non siano stati condotti studi specifici per valutare la fertilità con lurbinectedina e non siano stati osservati chiari segnali di tossicità degli organi riproduttivi nell’ambito degli studi di tossicità, a causa della natura del composto (citotossico e mutageno) è probabile che influisca sulla capacità riproduttiva.
Prima del trattamento è necessario chiedere consiglio sulla conservazione di ovuli o spermatozoi a causa della possibilità di infertilità irreversibile dovuta alla terapia con lurbinectedina. Consigli e test di genetica sono raccomandati anche per i pazienti che desiderano avere figli dopo la terapia.
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
ZEPZELCA altera moderatamente la capacità di guidare veicoli e di usare macchinari. Ai pazienti che manifestano affaticamento, capogiri, vertigini e nausea deve essere consigliato di non guidare veicoli e di non usare macchinari fino a quando i sintomi non si attenuano (vedere paragrafo 4.8)
4.8 Effetti indesiderati
Riepilogo del profilo di sicurezza
Le reazioni avverse più comuni sono state nausea (37,6%), affaticamento* (34,3%), anemia (33,9%), trombocitopenia (27,7%) e neutropenia (25,2%).
Le reazioni avverse di Grado 3/4 più frequenti sono state neutropenia (12,4%), trombocitopenia (11,2%), anemia (9,5%) e affaticamento* (5,0%).
Reazioni avverse serie si sono verificate nel 34,3% dei pazienti che hanno ricevuto ZEPZELCA con atezolizumab. Le reazioni avverse serie più frequenti sono state trombocitopenia (2,9%), polmonite (3,7%), infezione delle vie respiratorie (2,5%) e dispnea (2,1%). Reazioni avverse fatali si sono verificate nel 5% dei pazienti che hanno ricevuto ZEPZELCA con atezolizumab, nella maggior parte dei casi a causa di polmonite e altre infezioni polmonari.
Il trattamento con ZEPZELCA è stato interrotto definitivamente a causa di reazioni avverse nel 5,8% dei pazienti che ricevevano ZEPZELCA in combinazione con atezolizumab. La reazione avversa più frequente che ha reso necessaria l’interruzione permanente di ZEPZELCA è stata la neutropenia (1,7%).
Le reazioni avverse che hanno portato all’interruzione di ZEPZELCA in pazienti che hanno ricevuto ZEPZELCA con atezolizumab si sono verificate nel 28,9% dei pazienti; le reazioni avverse più comuni che hanno portato all’interruzione sono state neutropenia (5,4%), anemia (5,0%), affaticamento* (4,6%) e trombocitopenia (3,3%).
Le riduzioni della dose di ZEPZELCA dovute a una reazione avversa in pazienti che hanno ricevuto ZEPZELCA con atezolizumab sono state necessarie nel 16,1% dei pazienti. Le reazioni avverse più frequenti che hanno richiesto riduzioni della dose in pazienti che hanno ricevuto ZEPZELCA con atezolizumab includevano trombocitopenia (4,1%), affaticamento* (3,3%), nausea (2,1%) e vomito (2,1%).
* Per i termini preferiti uniti, vedere la nota a piè di pagina nella Tabella 3.
Tabella delle reazioni avverse
Le reazioni avverse riportate nello studio clinico IMforte sono elencate mediante la classificazione per sistemi e organi secondo MedDRA e per frequenza nella Tabella 3.
Le frequenze delle reazioni avverse si basano sulle frequenze degli eventi avversi per qualsiasi causa identificate in 242 pazienti esposti a lurbinectedina in combinazione con atezolizumab durante una durata mediana del trattamento di 4,4 mesi nello studio clinico IMforte (vedere il paragrafo 5.1 per informazioni sulle caratteristiche principali dei partecipanti a questo studio clinico). Ulteriori reazioni avverse sono state segnalate dopo la commercializzazione.
Le frequenze sono definite come: molto comune (≥ 1/10); comune (≥ 1/100, < 1/10); non comune (≥ 1/1 000, < 1/100); rara (≥ 1/10 000, < 1/1 000); molto rara (< 1/10 000); “non nota (la frequenza non può essere definita sulla base dei dati disponibili)”. All’interno di ciascun raggruppamento di frequenza, le reazioni avverse sono presentate in ordine di gravità decrescente.
Tabella 3. Reazioni avverse manifestate dai pazienti trattati con ZEPZELCA in combinazione con atezolizumab
| Categoria di frequenza (di qualsiasi grado) | Reazione avversa per classificazione per sistemi e organi | Qualsiasi grado (%) | Grado ≥3 (%) |
| Infezioni ed infestazioni | |||
| Comune | Polmonite | 5,4 | 3,3 |
| Infezione delle vie urinariea | 5,4 | 0,4 | |
| Infezione | 3,3 | 1,2 | |
| Infezione cutaneab | 2,1 | 0,4 | |
| Non comune | Sepsi | 0,4 | 0,4 |
| Patologie del sistema emolinfopoietico | |||
| Molto comune | Anemia | 33,9 | 9,5 |
| Trombocitopenia | 27,7 | 11,2 | |
| Neutropenia | 25,2 | 12,4 | |
| Leucopenia | 12,4 | 2,9 | |
| Comune | Linfopenia | 5,4 | 2,1 |
| Neutropenia febbrile | 1,7 | 1,7 | |
| Non comune | Pancitopenia | 0,4 | 0,4 |
| Categoria di frequenza (di qualsiasi grado) | Reazione avversa per classificazione per sistemi e organi | Qualsiasi grado (%) | Grado ≥3 (%) |
| Patologie endocrine | |||
| Comune | Ipotiroidismo | 7,9 | 0 |
| Disturbi del metabolismo e della nutrizione | |||
| Molto comune | Appetito ridotto | 18,2 | 0,8 |
| Comune | Ipomagnesiemia | 5,4 | 0,4 |
| Ipocalcemia | 4,5 | 0,8 | |
| Molto raro | Sindrome da lisi tumoralec | frequenza non nota | - |
| Patologie del sistema nervoso | |||
| Comune | Neuropatia perifericad | 8,3 | 0,8 |
| Cefalea | 6,6 | 0 | |
| Disgeusia | 2,9 | 0 | |
| Patologie vascolari | |||
| Comune | Flebite | 7,0 | 0 |
| Tromboflebite | 4,5 | 0,4 | |
| Patologie respiratorie, toraciche e mediastiniche | |||
| Molto comune | Dispnea | 10,7 | 2,5 |
| Comune | Tosse | 9,9 | 0 |
| Pneumonite | 4,5 | 0.8 | |
| Tosse produttiva | 4,1 | 0 | |
| Patologie gastrointestinali | |||
| Molto comune | Nausea | 37,6 | 2,9 |
| Diarrea | 15,7 | 0,4 | |
| Vomito | 14,9 | 0,8 | |
| Stitichezza | 12,8 | 0 | |
| Comune | Dolore addominalee | 9,9 | 0,4 |
| Dispepsia | 4,5 | 0 | |
| Stomatite | 2,5 | 0 | |
| Patologie della cute e del tessuto sottocutaneo | |||
| Comune | Prurito | 7,9 | 0,4 |
| Eruzione cutanea | 5,8 | 0 | |
| Patologie del sistema muscoloscheletrico e del tessuto connettivo | |||
| Molto comune | Dolore muscoloscheletricof | 15,7 | 0,8 |
| Comune | Artralgia | 8,3 | 1,2 |
| Raro | Rabdomiolisic | frequenza non nota | - |
| Patologie sistemiche e condizioni relative alla sede di somministrazione | |||
| Molto comune | Affaticamentog | 34,3 | 5,0 |
| Comune | Edemah | 6,2 | 0,4 |
| Piressia | 5,4 | 0 | |
| Gonfiore periferico | 4,5 | 0,4 | |
| Stravasoi | 3,3 | 0 | |
| Infiammazione della mucosa | 2,5 | 0 | |
| Esami diagnostici | |||
| Comune | Aumento delle transaminasij | 9,1 | 2,9 |
| Aumento della creatinina ematica | 5,4 | 0 | |
| Aumento della gamma-glutamiltransferasi | 3,3 | 0,8 | |
| Aumento della creatinfosfochinasi ematica | 2,1 | 0,4 | |
| Riduzione del peso | 3,3 | 0 | |
| a inclusa infezione delle vie urinarie, cistite. b inclusa infezione cutanea, cellulite. | |||
| Categoria di frequenza (di qualsiasi grado) | Reazione avversa per classificazione per sistemi e organi | Qualsiasi grado (%) | Grado ≥3 (%) |
c frequenza non nota (non può essere definita sulla base dei dati disponibili), segnalato in ambito post-immissione in commercio (informazioni relative al grado non disponibili). d incluse ipoestesia, neuropatia periferica, parestesia, neuropatia sensitiva periferica. e incluso fastidio addominale, distensione addominale, dolore addominale, dolore addominale superiore. f incluso dolore alla schiena, dolore toracico muscolo-scheletrico, dolore muscoloscheletrico, mialgia, dolore al collo, dolore a un arto. g inclusi astenia, affaticamento. h incluso edema, edema periferico. i in pochi casi è stata segnalata necrosi tissutale. j incluso aumento dell’alanina aminotransferasi, aumento dell’aspartato aminotransferasi, aumento delle transaminasi. | |||
Descrizione della reazione avversa selezionata
Neutropenia
Nello studio IMforte, il 25,2% dei pazienti ha manifestato neutropenia (tutti i gradi), il 12,4% ha manifestato neutropenia di Grado 3/4, l’1,7% ha manifestato neutropenia febbrile e lo 0,4% sepsi. Il tempo mediano alla prima insorgenza di neutropenia* (tutti i gradi) era di 10 (intervallo: 7-29) giorni. La durata mediana era di 11 (intervallo: 1-196) giorni. La neutropenia* ha portato a una riduzione o all’interruzione della dose rispettivamente nell’1,7% o nel 5,4% dei pazienti. Il trattamento è stato interrotto definitivamente nell’1,7% dei pazienti.
Epatotossicità
In IMforte, è stato riportato un aumento dell’ALT nel 6,6% dei pazienti (2,5% ≥Grado 3), mentre l’aumento dell’AST è stato riportato nel 7,0% dei pazienti (1,2% ≥Grado 3). Il tempo mediano alla prima insorgenza di aumento dell’ALT (tutti i gradi) era di 7 (intervallo: 3-22) giorni. La durata mediana era di 17 (intervallo: 7-21) giorni. L’aumento dell’ALT ha portato a una riduzione o all’interruzione della dose rispettivamente nello 0,4% dei pazienti. Il tempo mediano alla prima insorgenza di aumento dell’AST (tutti i gradi) era di 4 (intervallo: 3-8) giorni. La durata mediana era di 9 (intervallo: 6-21) giorni. L’aumento dell’AST ha portato a una riduzione della dose nello 0,8% dei pazienti.
Rabdomiolisi
Casi di rabdomiolisi sono stati segnalati nell’uso post-marketing di ZEPZELCA. Non sono stati segnalati casi fatali.
Stravaso
Casi di stravaso con irritazione locale sono stati segnalati raramente nell’uso post-immissione in commercio di ZEPZELCA. In alcuni casi, è stata segnalata necrosi tissutale che ha richiesto lo sbrigliamento.
Sindrome da lisi tumorale
Casi di sindrome da lisi tumorale sono stati segnalati nell’uso post-immissione in commercio di ZEPZELCA.
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato nell’allegato V.
4.9 Sovradosaggio
Se si sospetta un sovradosaggio, monitorare attentamente il paziente per la mielosoppressione e gli enzimi epatici e istituire misure di cure di supporto come appropriato.
Non esiste un antidoto noto per il sovradosaggio con lurbinectedina.
Non si prevede che l’emodialisi aumenti l’eliminazione della lurbinectedina, in quanto la lurbinectedina è altamente legata alle proteine plasmatiche (99%) e l’escrezione renale è trascurabile.
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: Agente antineoplastico, altri agenti antineoplastici, codice ATC: L01XX69
Meccanismo d’azione
La lurbinectedina inibisce il processo di trascrizione oncogenica attraverso (i) il suo legame alle sequenze ricche di CG del DNA, localizzate all’interno dei promotori dei geni codificanti le proteine; (ii) l’espulsione dei fattori di trascrizione oncogenica dai loro siti di legame; e (iii) lo stallo dell’allungamento della RNA polimerasi II e della sua degradazione specifica da parte del sistema di ubiquitina/proteasoma con tutti questi processi che portano al conseguente arresto del ciclo cellulare e all’apoptosi delle cellule tumorali.
La lurbinectedina sopprime l’espressione dei geni infiammatori e correlati alla motilità a concentrazioni nanomolari non tossiche in vitro, inibendo al contempo la migrazione e l’adesione cellulare. A concentrazioni più elevate, induce l’apoptosi nei monociti e nei macrofagi attraverso l’attivazione della caspasi-8. In vivo (modelli murini), la somministrazione antitumorale (0,18-0,20 mg/kg) limita la crescita tumorale, riduce le specifiche popolazioni di cellule immunitarie e riduce la vascolarizzazione tumorale.
Effetti farmacodinamici
Elettrofisiologia cardiaca
Il potenziale di prolungamento del QTc con lurbinectedina è stato valutato in 39 pazienti con tumore in stadio avanzato. Non sono stati rilevati grandi effetti (>10 ms) sull’intervallo QTc con lurbinectedina somministrata a 3,2 mg/m² ogni 21 giorni.
Efficacia e sicurezza clinica
Carcinoma polmonare a piccole cellule in stadio esteso
L’efficacia del trattamento di mantenimento con ZEPZELCA in combinazione con atezolizumab è stata studiata in 483 pazienti con ES-SCLC di prima linea in IMforte, uno studio randomizzato, multicentrico, in aperto. I partecipanti erano idonei alla randomizzazione se avevano ottenuto CR, PR
o SD secondo i criteri RECIST v1.1 in base alla valutazione radiografica entro 28 giorni prima della randomizzazione dopo il completamento di 4 cicli di trattamento di induzione con atezolizumab, carboplatino ed etoposide e se presentavano uno stato di validità ECOG pari a 0 o 1. I pazienti idonei sono stati randomizzati 1:1 a ricevere il trattamento di mantenimento con lurbinectedina in combinazione con atezolizumab o atezolizumab in monoterapia. A meno che non fosse controindicata, la profilassi primaria con G-CSF è stata somministrata ai pazienti assegnati al braccio lurbinectedina con atezolizumab. Lo studio ha escluso i pazienti con metastasi al SNC, anamnesi di malattia autoimmune o somministrazione di farmaci immunosoppressori sistemici entro 1 settimana prima dell’arruolamento. La randomizzazione è stata stratificata in base allo stato di validità ECOG (0 rispetto a 1), alla lattato deidrogenasi (LDH) (≤ULN rispetto a >ULN), alla presenza di metastasi epatiche all’arruolamento (sì rispetto a no) e alla precedente ricezione di irradiazione cranica profilattica (sì rispetto a no).
I pazienti sono stati randomizzati a uno dei seguenti due bracci di trattamento:
- ZEPZELCA 3,2 mg/m2 per via endovenosa con atezolizumab 1 200 mg per via endovenosa una volta ogni 3 settimane fino a progressione della malattia o tossicità inaccettabile, oppure
- Atezolizumab 1 200 mg per via endovenosa una volta ogni 3 settimane fino a progressione della malattia o tossicità inaccettabile.
Gli endpoint di efficacia primari erano la sopravvivenza complessiva (OS) e la sopravvivenza libera da progressione (PFS) valutata dalla struttura di revisione indipendente (IRF) secondo i Criteri di valutazione della risposta nei tumori solidi (RECIST) v1.1 nella popolazione randomizzata (vedere la Tabella 5).
Un totale di 483 pazienti è stato randomizzato: 242 al braccio ZEPZELCA con atezolizumab e 241 al braccio atezolizumab. L’età mediana era di 66 anni (intervallo da 35 a 85 anni, ovvero il 13% ≥75 anni). La maggior parte dei pazienti era caucasica (81,6%); il 12,8% era asiatico, il 6,6% era ispanico e <1% era nero o afroamericano. La maggior parte dei pazienti era di sesso maschile (62,5%) e il 97,5% era fumatore attualmente o in precedenza. Lo stato di validità ECOG al basale era pari a 0 (42,9%) o 1 (57,1%).
I risultati di efficacia sono presentati nella Tabella 5 e nelle Figure 1 e 2.
Tabella 4: Risultati di efficacia di IMforte
lurbinectedina con atezolizumab N = 242 atezolizumab N = 241 | |
| Sopravvivenza complessiva1 | |
| Decessi (%) | 113 (46,7%) 136 (56,4%) |
Mediana, mesi (IC al 95%) Rapporto di rischio2 (IC al 95%) Valore p3, 6 | 13,2 10,6 (11,9; 16,4) (9,5; 12,2) 0,73 (0,57; 0,95) 0,0174 |
Sopravvivenza libera da progressione1, 4, 5
Numero di eventi (%) 174 (71,9%) 202 (83,8%) Mediana, mesi 5,4 2,1 (IC al 95%) (4,2; 5,8) (1,6; 2,7) Rapporto di rischio2 (IC al 95%) 0,54 (0,43; 0,67) Valore p3, 7 < 0,0001 Cut-off: 29 luglio 2024
1Misurato dal momento della randomizzazione
2Stratificato in base allo stato di validità ECOG, al livello di LDH, alla presenza di metastasi epatiche e alla precedente ricezione di irradiazione cranica profilattica
3In base al test dei ranghi logaritmici stratificato
4Determinata dall’IRF
5Secondo i criteri RECIST v1.1
6Rispetto all’alfa assegnato di 0,0313 (bilaterale) per questa analisi ad interim dell’OS. 7Rispetto all’alfa assegnato di 0,001 (bilaterale) per questa analisi finale della PFS.
IC=intervallo di confidenza
Figura 1: Grafico di Kaplan-Meier della sopravvivenza complessiva nello studio IMforte
Tempo (mesi) Gruppo di trattamento Atezolizumab (N=241) Atezolizumab+lurbinectedina (N=242) Censurato Atezolizumab+lurbinectedina Atezolizumab N. di pazienti a rischio | ||
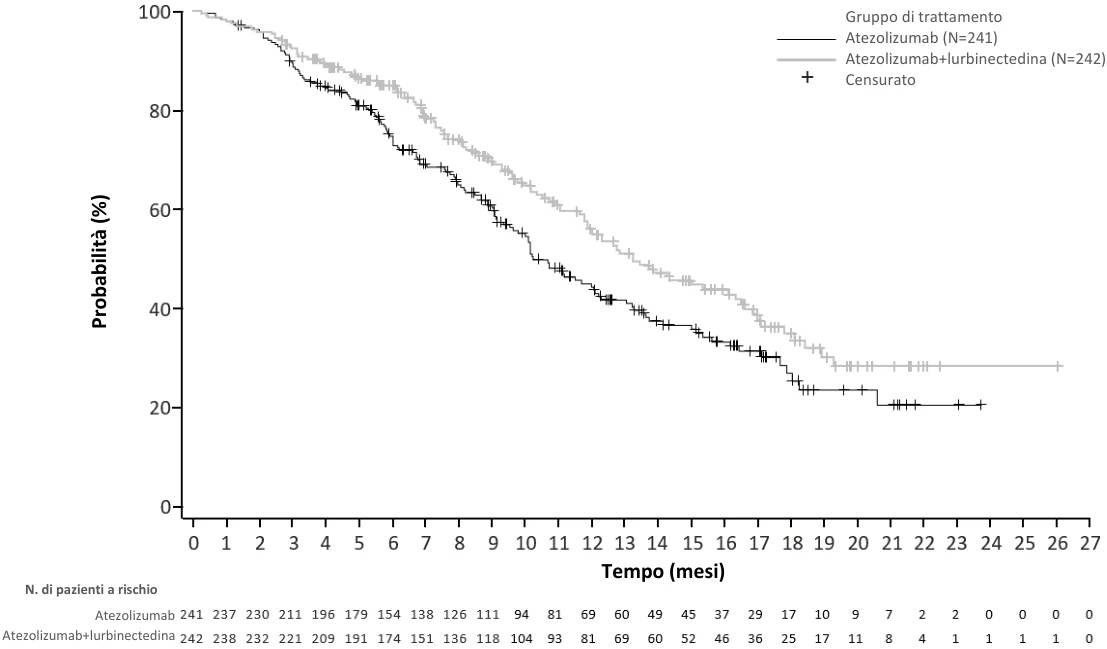
Figura 2: Grafico di Kaplan-Meier della sopravvivenza libera da progressione valutata dall’IRF nello studio IMforte
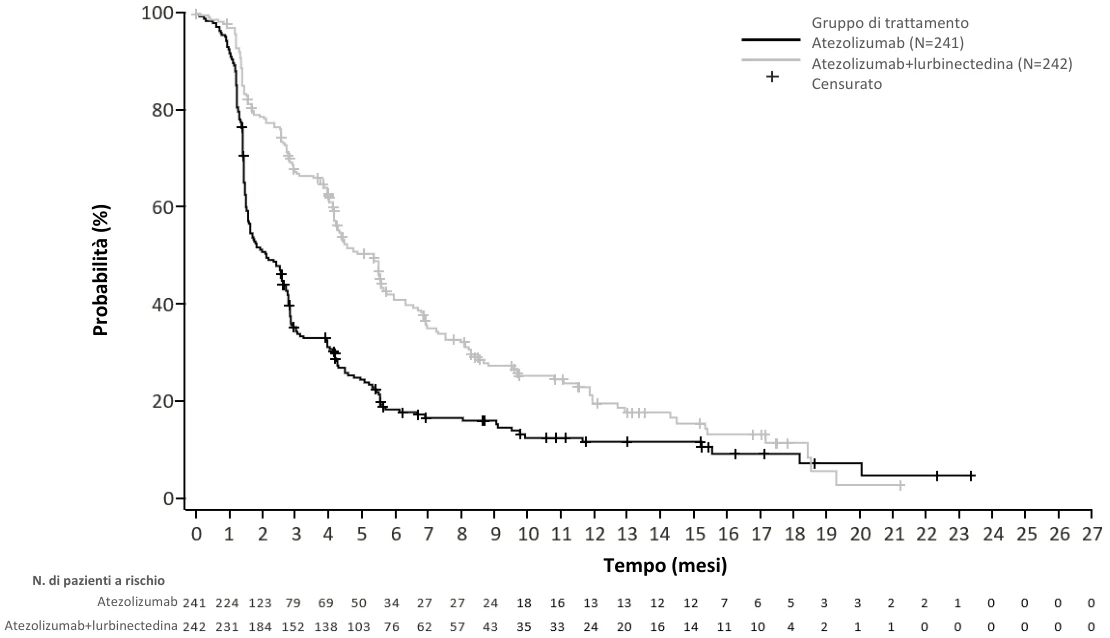
Gruppo di trattamento
Atezolizumab (N=241)
Atezolizumab+lurbinectedina (N=242) Censurato
| N. di pazienti a rischio | |
| Atezolizumab | |
| Atezolizumab+lurbinectedina | |
Tempo (mesi)
Popolazione pediatrica
L’Agenzia europea per i medicinali ha previsto l’esonero dall’obbligo di presentare i risultati degli studi con ZEPZELCA in tutti i sottogruppi della popolazione pediatrica per il trattamento del SCLC (vedere paragrafo 4.2 per informazioni sull’uso pediatrico).
5.2 Proprietà farmacocinetiche
Dopo una dose di 3,2 mg/m2 di lurbinectedina somministrata mediante infusione endovenosa di 1 ora, le medie geometriche della Cmax plasmatica totale e dell’AUC∞ erano rispettivamente di 107 μg/L e 551 μg*h/L. Non si osserva accumulo di lurbinectedina nel plasma in seguito a somministrazioni ripetute ogni 21 giorni.
Distribuzione
Il volume di distribuzione tipico della lurbinectedina allo stato stazionario è di 504 l. Il legame alle proteine plasmatiche è di circa il 99%, sia all’albumina che alla glicoproteina acida α-1, con un rapporto di ripartizione sangue-plasma calcolato di 0,68.
Biotrasformazione
Studi in vitro
Studi in vitro con microsomi epatici umani e supersomi indicano che CYP3A4 è il principale enzima CYP responsabile del metabolismo epatico della lurbinectedina.
Enzimi del citocromo P450 (CYP): la lurbinectedina non è un inibitore di CYP1A2, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6, CYP2E1 o CYP3A4. La lurbinectedina non è un induttore di CYP1A2 o CYP3A4. Il potenziale della lurbinectedina di indurre CYP2B6 non è noto.
Sistemi di trasporto: la lurbinectedina è un substrato di MDR1 (P-gp), ma non è un substrato di OATB1P1, OATP1B3, OCT1 né MATE1. In vitro, la lurbinectedina ha dimostrato potenziale inibitorio nei confronti di MDR1, OATP1B1, OATP1B3 e OCT1, tuttavia questi risultati non sono considerati clinicamente rilevanti. La lurbinectedina non è un inibitore di BCRP, BSEP, MATE1, OAT1, OAT3 né OCT2.
Eliminazione
L’emivita terminale della lurbinectedina è di 51 ore. La clearance plasmatica totale della lurbinectedina è di 11 l/h.
La principale via di escrezione della radioattività correlata alla lurbinectedina è stata attraverso le feci (89% della dose), con solo tracce di lurbinectedina immodificata rilevate nelle feci (<0,2% della dose). L’escrezione nelle urine è stata la via minore (6% della dose), principalmente come composto immodificato (1% della dose) e un metabolita (fino all’1% della dose).
Linearità/non linearità
La farmacocinetica della lurbinectedina è lineare all’intervallo di dosaggio di 0,02-6,9 mg/m2.
Popolazioni speciali
Le analisi farmacocinetiche di popolazione hanno dimostrato che il peso (intervallo: 39-154 kg), l’età (intervallo: 18-85 anni) e il sesso non hanno un’influenza clinicamente significativa sull’esposizione sistemica di lurbinectedina.
Compromissione epatica
È stato condotto uno studio dedicato per valutare l’influenza di vari gradi di compromissione epatica (HI) sulla lurbinectedina in pazienti con tumori solidi in stadio avanzato. I pazienti sono stati classificati in base alla classificazione della National Cancer Institute Organ Dysfunction Working Group (NCI-ODWG) come aventi funzionalità epatica normale o compromissione epatica lieve (bilirubina totale ≤ ULN e AST > ULN, o bilirubina totale da > 1 a ≤ 1,5 × ULN e AST = qualsiasi), moderata (bilirubina totale da > 1,5 a ≤ 3 × ULN e AST = qualsiasi) o grave (bilirubina totale > 3 × ULN). I pazienti con funzionalità epatica normale e HI lieve hanno ricevuto lurbinectedina a 3,2 mg/m2 mentre i pazienti con HI moderata e grave hanno ricevuto lurbinectedina a 1,6 mg/m2. Non sono state osservate differenze statisticamente significative nella farmacocinetica totale della lurbinectedina tra le coorti. È stato osservato un rapporto metabolita/farmaco originario M1 AUC (MPR) normalizzato statisticamente significativo con dose più elevata nei pazienti con compromissione epatica grave (rapporto: 5,95, IC al 90%: 2,54-13,98) e compromissione epatica moderata (rapporto: 8,65, IC al 90%: 3,94-19,01) rispetto ai pazienti con compromissione epatica lieve. Non sono state osservate differenze statisticamente significative nella MPR M4 in base ai gruppi con compromissione epatica.
Sulla base dell’analisi farmacocinetica di popolazione, non è stata evidenziata alcuna differenza farmacocinetica evidente in 125 pazienti con HI lieve che hanno ricevuto lurbinectedina 3,2 mg/m2 ogni 21 giorni rispetto a 625 pazienti con funzionalità epatica normale.
Compromissione renale
Non sono stati condotti studi dedicati sulla lurbinectedina in pazienti con compromissione renale. Sulla base delle analisi farmacocinetiche di popolazione, non è stata osservata alcuna differenza farmacocinetica evidente in 165 pazienti con compromissione renale lieve (CrCL di 60-89 mL/min), 73 pazienti con compromissione renale moderata (CrCL di 30-59 mL/min) e un paziente con compromissione renale grave (CrCL di 26 mL/min) dopo aver ricevuto lurbinectedina 3,2 mg/m² ogni 21 giorni rispetto a 166 pazienti con funzione renale normale. Le caratteristiche farmacocinetiche della lurbinectedina in pazienti con CrCL <30 mL/min o pazienti in dialisi non sono note.
5.3 Dati preclinici di sicurezza
Tossicologia
Il target primario di tossicità identificato nelle specie non cliniche (ratto, cane e NHP) è stato caratterizzato da atrofia del midollo osseo grave, reversibile e non cumulativa, associata a leucopenia correlata alla dose, nonché trombocitopenia e anemia. Inoltre, gli animali trattati con lurbinectedina hanno manifestato anomalie epatiche (molteplici aree scure o fegato gonfio, aumento dei marcatori della funzionalità epatica, danno dei dotti biliari con necrosi e/o edema e degenerazione/apoptosi epatocellulare e ipertrofia epatocitica periportale). Risultati aggiuntivi sono stati riscontrati nel tratto gastrointestinale (atrofia della mucosa), nei reni (degenerazione tubulare corticale e vacuolazione), nel cuore (degenerazione e/o necrosi focale del miocardio, da lieve a moderata) e nel sito di iniezione (reazioni infiammatorie perivascolari/vascolari). Per la maggior parte di queste alterazioni è stato osservato un recupero completo dopo la cessazione della somministrazione.
Genotossicità
Risultati positivi di genotossicità sono stati ottenuti in vitro in linee cellulari di mammifero che mostravano tossicità correlata alla dose a tutte le concentrazioni testate (intervallo da 48 a 0,188 ng/mL). Sono previsti risultati positivi di genotossicità per la lurbinectedina come agente antineoplastico che interagisce con il DNA (vedere paragrafo 4.6).
Potenziale cancerogeno
Non sono stati eseguiti test di carcinogenicità della lurbinectedina.
Riproduzione e sviluppo
La lurbinectedina ha indotto tossicità materna al livello MTD alla dose singola di 0,6 mg/m2 somministrata il Giorno 10 post-coito e grave tossicità embrionale, con conseguente letalità embrionale del 100% (vedere paragrafi 4.4 e 4.6).
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Saccarosio
Acido lattico
Idrossido di sodio (per aggiustamento del pH)
6.2 Incompatibilità
In assenza di studi di compatibilità, questo medicinale non deve essere miscelato con altri medicinali.
Questo medicinale non deve essere miscelato con altri medicinali ad eccezione di quelli menzionati nel paragrafo 6.6
6.3 Periodo di validità
Flaconcino non aperto
ZEPZELCA 2 mg polvere per concentrato per soluzione per infusione
18 mesi
ZEPZELCA 4 mg polvere per concentrato per soluzione per infusione
5 anni
Soluzione ricostituita e diluita
La stabilità chimica e fisica durante l’uso è stata dimostrata per 24 ore a 2-8 °C o 25 °C.
Da un punto di vista microbiologico, il prodotto deve essere usato immediatamente. Se non usato immediatamente, i tempi e le condizioni di conservazione prima dell’uso sono responsabilità dell’utente e normalmente non dovrebbero essere superiori a 24 ore a 2-8 °C, a meno che la ricostituzione/diluizione non sia avvenuta in condizioni asettiche controllate e convalidate. Se la ricostituzione/diluizione è avvenuta in condizioni asettiche controllate e convalidate, il prodotto preparato pronto per la somministrazione può essere conservato per un massimo di 24 ore a una temperatura compresa tra +2 °C e +8 °C o di +25 °C.
6.4 Precauzioni particolari per la conservazione
Conservare in frigorifero (2 °C - 8 °C).
Per le condizioni di conservazione dopo la ricostituzione e la diluizione vedere paragrafo 6.3.
6.5 Natura e contenuto del contenitore
ZEPZELCA 2 mg polvere per concentrato per soluzione per infusione
Flaconcino da 20 mL (vetro trasparente di tipo 1) con tappo (gomma butilica) e sigillo bianco (alluminio), contenente 2 mg di lurbinectedina.
Confezione da 1 flaconcino.
ZEPZELCA 4 mg polvere per concentrato per soluzione per infusione
Flaconcino da 30 mL (vetro trasparente di tipo 1) con tappo (gomma butilica) e sigillo blu (alluminio), contenente 4 mg di lurbinectedina.
Confezione da 1 flaconcino.
6.6 Precauzioni particolari per lo smaltimento e la manipolazione
Attenersi alle procedure appropriate per la manipolazione e lo smaltimento corretti dei medicinali citotossici. Deve aver ricevuto una formazione sulle tecniche corrette per ricostituire e diluire ZEPZELCA e deve indossare indumenti protettivi, compresi mascherina, occhiali e guanti durante la ricostituzione e la diluizione. Il contatto accidentale con la pelle, gli occhi o le mucose deve essere trattato immediatamente con abbondante acqua. Se è in gravidanza, non deve usare questo medicinale.
Preparare la soluzione per infusione usando una tecnica asettica come segue:
- Iniettare 8 mL (per il dosaggio da 4 mg) o 4 mL (per il dosaggio da 2 mg) di acqua per preparazioni iniettabili nel flaconcino, producendo una soluzione contenente 0,5 mg/mL di lurbinectedina. Agitare il flaconcino fino a completa dissoluzione. La soluzione ricostituita è una soluzione limpida, incolore o leggermente giallastra, essenzialmente priva di particelle visibili. Ispezionare visivamente la soluzione per verificare la presenza di particolato e scolorimento.
Calcolare il volume richiesto di soluzione ricostituita come segue:
Volume (mL) = area della superficie corporea (m2) × dose individuale (mg/m2) 0,5 mg/mL
- Per la somministrazione attraverso una linea venosa centrale, prelevare la quantità appropriata di soluzione ricostituita dal flaconcino e aggiungerla in un contenitore per infusione contenente almeno 100 mL di soluzione per infusione di sodio cloruro 9 mg/mL (0,9%) o di soluzione per infusione di glucosio 50 mg/mL (5%).
- Per la somministrazione attraverso una linea venosa periferica, prelevare la quantità appropriata di soluzione ricostituita dal flaconcino e aggiungerla in un contenitore per infusione contenente almeno 250 mL di soluzione per infusione di sodio cloruro 9 mg/mL (0,9%) o di soluzione per infusione di glucosio 50 mg/mL (5%).
I seguenti materiali sono compatibili con la soluzione diluita di ZEPZELCA:
- Contenitori in poliolefina (polietilene, polipropilene e miscele).
- Set di infusione in PVC (non contenenti DEHP), poliuretano e poliolefina (polietilene, polipropilene e polibutadiene).
- Filtri in linea in polietersolfone con dimensioni dei pori da 0,22 micron.
- Sistemi di accesso venoso impiantabili con accessi in titanio e resina plastica e con cateteri endovenosi in poliuretano o silicone.
ZEPZELCA può essere somministrato con o senza un filtro in linea.
Le linee di infusione contenenti filtri a membrana in nylon non devono essere usate quando la soluzione ricostituita di ZEPZELCA viene diluita con una soluzione per infusione di sodio cloruro 9 mg/mL (0,9%).
La lurbinectedina è un medicinale citotossico. Il medicinale non utilizzato e i rifiuti derivati da tale medicinale devono essere smaltiti in conformità alla normativa locale vigente.
7. TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
Pharma Mar, S.A.
Avda. de los Reyes 1
Polígono Industrial La Mina
28770 Colmenar Viejo (Madrid)
Spagna
Tel.: +34 91 846 60 00
Fax: +34 91 846 60 01
8. NUMERO(I) DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
EU/1/26/2032/001
EU/1/26/2032/002
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
10. DATA DI REVISIONE DEL TESTO
Informazioni più dettagliate su questo medicinale sono disponibili sul sito web dell’Agenzia europea per i medicinali https://www.ema.europa.eu
ALLEGATO II
A. PRODUTTORE RESPONSABILE DEL RILASCIO DEI
LOTTI
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E
UTILIZZO
C. ALTRE CONDIZIONI E REQUISITI
DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA
L’USO SICURO ED EFFICACE DEL MEDICINALE
A. PRODUTTORE RESPONSABILE DEL RILASCIO DEI LOTTI
Nome e indirizzo del produttore responsabile del rilascio dei lotti
Pharma Mar, S.A.
Avda. de los Reyes 1
Polígono Industrial La Mina
28770 Colmenar Viejo (Madrid)
Spagna
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E UTILIZZO
Medicinale soggetto a prescrizione medica limitativa (vedere allegato I: riassunto delle caratteristiche del prodotto, paragrafo 4.2).
C. ALTRE CONDIZIONI E REQUISITI DELL’AUTORIZZAZIONE ALL’IMMISSIONE
IN COMMERCIO
- Rapporti periodici di aggiornamento sulla sicurezza (PSUR)
I requisiti per la presentazione degli PSUR per questo medicinale sono definiti nell’elenco delle date di riferimento per l’Unione europea (elenco EURD) di cui all’articolo 107 quater, paragrafo 7, della direttiva 2001/83/CE e successive modifiche, pubblicato sul sito web dell’Agenzia europea per i medicinali.
Il titolare dell’autorizzazione all’immissione in commercio deve presentare il primo PSUR per questo medicinale entro 6 mesi successivi all’autorizzazione.
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA L’USO SICURO ED
EFFICACE DEL MEDICINALE
- Piano di gestione del rischio (RMP)
Il titolare dell’autorizzazione all’immissione in commercio deve effettuare le attività e le azioni di farmacovigilanza richieste e dettagliate nel RMP approvato e presentato nel modulo 1.8.2 dell’autorizzazione all’immissione in commercio e in ogni successivo aggiornamento approvato del RMP.
Il RMP aggiornato deve essere presentato:
- su richiesta dell’Agenzia europea per i medicinali;
- ogni volta che il sistema di gestione del rischio è modificato, in particolare a seguito del ricevimento di nuove informazioni che possono portare a un cambiamento significativo del profilo beneficio/rischio o a seguito del raggiungimento di un importante obiettivo (di farmacovigilanza o di minimizzazione del rischio).