


Riassunto delle caratteristiche del prodotto - MEVLYQ
1. DENOMINAZIONE DEL MEDICINALE
Mevlyq 0,44 mg/mL soluzione iniettabile
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Ogni mL contiene 0,5 mg di eribulina mesilato equivalente a 0,44 mg di eribulina. Ogni flaconcino da 2 mL contiene eribulina mesilato equivalente a 0,88 mg di eribulina.
Eccipiente con effetti noti
Ogni mL di soluzione iniettabile contiene 40 mg di etanolo.
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Soluzione iniettabile (iniezione).
Soluzione acquosa limpida, incolore, con un pH di 6,0-9,0.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
Mevlyq è indicato per il trattamento di pazienti adulti con cancro della mammella localmente avanzato
o metastatico, che hanno mostrato una progressione dopo almeno un regime chemioterapico per malattia avanzata (vedere paragrafo 5.1). La terapia precedente deve avere previsto l’impiego di un’antraciclina e di un taxano, in contesto adiuvante o metastatico, a meno che i pazienti non siano idonei a ricevere questi trattamenti.
Mevlyq è indicato per il trattamento di pazienti adulti con liposarcoma inoperabile, sottoposti a precedente terapia contenente antracicline (eccetto se non idonei) per malattia avanzata o metastatica (vedere paragrafo 5.1).
4.2 Posologia e modo di somministrazione
Mevlyq deve essere esclusivamente prescritto da un medico qualificato, esperto nel corretto uso di terapie antitumorali. Deve essere somministrato esclusivamente da un operatore sanitario adeguatamente qualificato.
Posologia
La dose raccomandata di eribulina come soluzione pronta per l’uso è 1,23 mg/m2, da somministrare per via endovenosa nell’arco di 2-5 minuti, i giorni 1 e 8 di ciascun ciclo di 21 giorni.
Nota:
La dose raccomandata si riferisce alla base del principio attivo (eribulina). Il calcolo della dose individuale da somministrare al paziente deve basarsi sul dosaggio della soluzione pronta per l’uso, che contiene 0,44 mg/mL di eribulina, e sulla dose raccomandata di 1,23 mg/m2. Anche le raccomandazioni per la riduzione della dose di seguito indicate sono riportate come dose di eribulina da somministrare sulla base del dosaggio della soluzione pronta per l’uso.
Negli studi registrativi, nelle relative pubblicazioni e in alcuni altri paesi, ad es. negli Stati Uniti e in Svizzera, la dose raccomandata si basa sulla forma salificata (eribulina mesilato).
I pazienti possono manifestare nausea o vomito. Deve essere considerata la profilassi antiemetica, comprendente corticosteroidi.
Rinvio della somministrazione della dose durante la terapia
La somministrazione di Mevlyq deve essere rinviata il giorno 1 o il giorno 8 per uno qualsiasi dei motivi seguenti:
- Conta assoluta dei neutrofili (ANC) < 1 x 10⁹/L
- Conta piastrinica < 75 x 109/L
- Tossicità non ematologiche di grado 3 o 4.
Riduzione della dose durante la terapia
Le raccomandazioni per la riduzione della dose in caso di ripetizione del trattamento sono riportate nella tabella seguente.
Raccomandazioni per la riduzione della dose
Reazione avversa dopo la precedente somministrazione di Mevlyq | Dose raccomandata di eribulina |
| Ematologica | |
| ANC < 0,5 x 10⁹/L di durata superiore a 7 giorni | 0,97 mg/m2 |
| Neutropenia con ANC < 1 x 10⁹/L complicata da febbre o infezione | |
| Trombocitopenia con conta piastrinica < 25 x 109/L | |
| Trombocitopenia con conta piastrinica < 50 x 109/L complicata da emorragia o richiedente trasfusione ematica o piastrinica | |
| Non ematologica | |
| Qualsiasi evento di grado 3 o 4 nel ciclo precedente | |
| Ricomparsa di qualsiasi reazione avversa ematologica o non ematologica come sopra specificato | |
| Nonostante la riduzione a 0,97 mg/m2 | 0,62 mg/m2 |
| Nonostante la riduzione a 0,62 mg/m2 | Considerare l’interruzione |
La dose di eribulina non deve essere nuovamente aumentata una volta effettuata la riduzione.
Pazienti con compromissione epatica
Compromissione della funzione epatica dovuta a metastasi
In pazienti con lieve compromissione epatica (Child-Pugh A), la dose raccomandata di eribulina è 0,97 mg/m2, somministrata per via endovenosa nell’arco di 2-5 minuti i giorni 1 e 8 di un ciclo di 21 giorni. La dose raccomandata di eribulina in pazienti con moderata compromissione epatica (Child-Pugh B) è 0,62 mg/m2, somministrata per via endovenosa nell’arco di 2-5 minuti i giorni 1 e 8 di un ciclo di 21 giorni.
La compromissione epatica severa (Child-Pugh C) non è stata studiata, ma si prevede la necessità di una più marcata riduzione della dose se eribulina deve essere utilizzata in tali pazienti.
Compromissione della funzione epatica dovuta a cirrosi
Questo gruppo di pazienti non è stato studiato. Le dosi sopra citate possono essere utilizzate in caso di lieve e moderata compromissione, ma si consiglia un attento monitoraggio poiché può essere necessario aggiustare nuovamente la dose.
Pazienti con compromissione renale
Alcuni pazienti con moderata o severa compromissione renale (clearance della creatinina < 50 mL/min) possono avere un’aumentata esposizione a eribulina e necessitare di una riduzione della dose. Per tutti i pazienti con compromissione renale si consiglia prudenza e un attento monitoraggio per la sicurezza (vedere paragrafo 5.2).
Pazienti anziani
Non sono raccomandati aggiustamenti specifici della dose in base all’età del paziente (vedere paragrafo 4.8).
Popolazione pediatrica
Non esiste alcuna indicazione per un uso specifico di Mevlyq nei bambini e adolescenti per l’indicazione del cancro della mammella.
La sicurezza e l’efficacia di Mevlyq nei bambini dalla nascita ai 18 anni di età non sono state ancora stabilite nel sarcoma dei tessuti molli. Non ci sono dati disponibili.
Modo di somministrazione
Mevlyq è per uso endovenoso.
La dose può essere diluita in una quantità massima di 100 mL di soluzione iniettabile di sodio cloruro 9 mg/mL (0,9%). Non deve essere diluita in soluzione per infusione di glucosio al 5%. Per le istruzioni sulla diluizione del medicinale prima della somministrazione, vedere paragrafo 6.6. Prima della somministrazione deve essere assicurato un buon accesso venoso periferico, o catetere venoso centrale pervio. Non esiste alcuna evidenza di proprietà vescicanti o irritanti da parte di eribulina mesilato. In caso di stravaso, il trattamento deve essere sintomatico. Per informazioni inerenti alla manipolazione di medicinali citotossici, vedere paragrafo 6.6.
4.3 Controindicazioni
- Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1.
- Allattamento
4.4 Avvertenze speciali e precauzioni d’impiego
Ematologia
La mielosoppressione è dose-dipendente e si manifesta principalmente sotto forma di neutropenia (vedere paragrafo 4.8). Il monitoraggio dell’emocromo completo deve essere eseguito in tutti i pazienti prima di somministrare ogni dose di eribulina. Il trattamento con eribulina deve essere iniziato solo in pazienti con valori di ANC ≥ 1,5 x 10⁹/L e piastrine > 100 x 109/L.
Neutropenia febbrile si è verificata in < 5% dei pazienti trattati con eribulina. I pazienti che manifestano neutropenia febbrile, neutropenia severa o trombocitopenia devono essere trattati secondo le raccomandazioni indicate al paragrafo 4.2.
I pazienti con alanina aminotransferasi (ALT) o aspartato aminotransferasi (AST) > 3 volte il limite superiore della norma (ULN) hanno evidenziato un’incidenza più elevata di neutropenia di grado 4 e neutropenia febbrile. Sebbene i dati siano limitati le pazienti con bilirubina > 1,5 volte l’ULN hanno evidenziato un’incidenza più elevata di neutropenia di grado 4 e neutropenia febbrile.
Sono stati segnalati casi fatali di neutropenia febbrile, sepsi neutropenica, sepsi e shock settico.
La neutropenia severa può essere trattata con l’uso di fattore stimolante le colonie granulocitarie (G-CSF) o equivalente, a discrezione del medico, in conformità alle linee guida pertinenti (vedere paragrafo 5.1).
Neuropatia periferica
I pazienti devono essere tenuti sotto attenta osservazione per rilevare segni di neuropatia motoria e sensoriale periferica. Lo sviluppo di neurotossicità periferica severa richiede il rinvio della somministrazione o la riduzione della dose (vedere paragrafo 4.2).
Negli studi clinici, i pazienti con neuropatia preesistente di grado superiore a 2 sono stati esclusi. Tuttavia, i pazienti con neuropatia preesistente di grado 1 o 2 non hanno avuto una probabilità maggiore di sviluppare nuovi sintomi o un aggravamento degli stessi, rispetto ai pazienti entrati nello studio senza tale condizione clinica.
Prolungamento dell’intervallo QT
In uno studio non controllato in aperto sull’ECG condotto su 26 pazienti, il giorno 8 è stato osservato un prolungamento del QT, indipendente dalla concentrazione di eribulina, mentre non è stato osservato un prolungamento del QT il giorno 1. Il monitoraggio ECG è raccomandato se la terapia viene iniziata su pazienti con insufficienza cardiaca congestizia, con bradiaritmie o in trattamento concomitante con medicinali noti per prolungare l’intervallo QT, compresi gli antiaritmici di classe Ia e III e con anomalie elettrolitiche. L’ipokaliemia, l’ipocalcemia e l’ipomagnesiemia devono essere corrette prima di cominciare la terapia con Mevlyq e questi elettroliti devono essere monitorati periodicamente durante la terapia. Eribulina deve essere evitata in pazienti con sindrome congenita del QT lungo.
Eccipienti
Questo medicinale contiene 80 mg di alcol (etanolo) in ogni flaconcino da 2 mL. La quantità per dose (5 mL) di questo medicinale è equivalente a meno di 5 mL di birra o 2 mL di vino. La piccola quantità di alcol in questo medicinale non produrrà effetti rilevanti.
Questo medicinale contiene meno di 1 mmol (23 mg) di sodio in ogni flaconcino da 2 mL, cioè essenzialmente ‘senza sodio’.
4.5 Interazioni con altri medicinali ed altre forme d’interazione
Eribulina viene eliminata principalmente (fino al 70%) per escrezione biliare. Non è nota la proteina di trasporto coinvolta in questo processo. Eribulina non è un substrato dei trasportatori della proteina di resistenza del cancro al seno (BCRP), di anioni organici (OAT1, OAT3, OATP1B1, OATP1B3), delle proteine associate alla resistenza multifarmaco (MRP2, MRP4) e della pompa di esportazione dei sali biliari (BSEP).
Non sono attese interazioni farmaco-farmaco con gli inibitori e gli induttori del CYP3A4. L’esposizione a eribulina (AUC e Cmax) non è stata influenzata da ketoconazolo, un inibitore del CYP3A4 e della P-glicoproteina (Pgp), e da rifampicina, un induttore del CYP3A4.
Effetti di eribulina sulla farmacocinetica di altri medicinali
I dati in vitro indicano che eribulina è un lieve inibitore dell’importante enzima di metabolizzazione dei farmaci CYP3A4. Non sono disponibili dati in vivo. Si raccomandano cautela e il monitoraggio degli eventi avversi in caso di uso concomitante di sostanze che hanno una finestra terapeutica ristretta e che sono eliminate principalmente attraverso il metabolismo mediato dal CYP3A4 (ad es. alfentanil, ciclosporina, ergotamina, fentanil, pimozide, chinidina, sirolimus, tacrolimus).
Eribulina non inibisce gli enzimi del CYP CYP1A2, 2B6, 2C8, 2C9, 2C19, 2D6 o 2E1 alle concentrazioni cliniche pertinenti.
Alle concentrazioni cliniche pertinenti, eribulina non ha inibito l’attività mediata dai trasportatori di BCRP, OCT1, OCT2, OAT1, OAT3, OATP1B1 e OATP1B3.
4.6 Fertilità, gravidanza e allattamento
Gravidanza
I dati relativi all’uso di eribulina in donne in gravidanza non esistono. L`eribulina è embriotossica, fetotossica e teratogena nel ratto. Mevlyq non deve essere usato durante la gravidanza, se non in caso di assoluta necessità e dopo un’attenta considerazione delle esigenze della madre e del rischio per il feto.
Le donne in età fertile devono essere avvisate di evitare di iniziare una gravidanza mentre seguono il trattamento con Mevlyq e devono usare misure contraccettive altamente efficaci durante il trattamento con Mevlyq e per 7 mesi dopo il trattamento.
Gli uomini con partner in età fertile devono essere avvisati di non procreare mentre ricevono Mevlyq e devono usare misure contraccettive efficaci durante il trattamento con Mevlyq e per 4 mesi dopo il trattamento.
Allattamento
Non è noto se eribulina/metaboliti siano escreti nel latte materno o di animali. Il rischio per i neonati/lattanti non può essere escluso, pertanto Mevlyq non deve essere utilizzato durante l’allattamento con latte materno (vedere paragrafo 4.3).
Fertilità
Tossicità testicolare è stata osservata nel ratto e nel cane (vedere paragrafo 5.3). I pazienti di sesso maschile devono chiedere consulenza sulla conservazione dello sperma prima del trattamento, a causa della possibilità di infertilità irreversibile dovuta alla terapia con Mevlyq.
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
Mevlyq può causare reazioni avverse, come stanchezza e capogiro, che possono alterare lievemente o moderatamente la capacità di guidare veicoli e di usare macchinari. I pazienti devono essere avvisati di non guidare veicoli o usare macchinari se avvertono stanchezza o capogiro.
4.8 Effetti indesiderati
Riassunto del profilo di sicurezza
Le reazioni avverse più comunemente segnalate in riferimento a eribulina sono mielosoppressione, che si manifesta con neutropenia, leucopenia, anemia, trombocitopenia con infezioni associate. È stata segnalata anche neuropatia periferica di nuova insorgenza o aggravamento della neuropatia periferica preesistente. Tra gli effetti indesiderati segnalati figurano tossicità gastrointestinali, che si manifestano con anoressia, nausea, vomito, diarrea, costipazione e stomatite. Altri effetti indesiderati comprendono affaticamento, alopecia, aumento degli enzimi epatici, sepsi e fibromialgia.
Tabella delle reazioni avverse
Se non diversamente indicato, la tabella seguente mostra i tassi di incidenza di reazioni avverse osservate in pazienti con cancro della mammella e sarcoma dei tessuti molli che hanno ricevuto la dose raccomandata negli studi di Fase 2 e di Fase 3.
Le categorie di frequenza sono definite come: molto comune (≥ 1/10), comune (≥ 1/100, < 1/10), non comune (≥ 1/1 000, < 1/100); raro (≥ 1/10 000, < 1/1 000) e molto raro (< 1/10 000). All’interno di ciascuna classe di frequenza, le reazioni avverse sono riportate in ordine decrescente di gravità.
Laddove si sono verificate reazioni di grado 3 o 4, vengono indicate la frequenza effettiva totale e la frequenza delle reazioni di grado 3 o 4.
| Classificazione per sistemi e organi | Reazioni avverse – tutti i gradi | |||
Molto comune (Frequenza %) | Comune (Frequenza %) | Non comune (Frequenza %) | Raro o non nota | |
| Infezioni ed infestazioni | Infezioni del tratto urinario (8,5%) (G3/4: 0,7%) Polmonite (1,6%) (G3/4: 1,0%) Candidosi orale Herpes orale Infezione delle vie respiratorie superiori Rinofaringite Rinite Herpes zoster | Sepsi (0,5%) (G3/4: 0,5%)a Sepsi neutropenica (0,2%) (G3/4: 0,2%)a Shock settico (0,2%) (G3/4: 0,2%)a | ||
Patologie del sistema emolinfopoietico | Neutropenia (53,6%) (G3/4: 46,0%) Leucopenia (27,9%) (G3/4: 17,0%) Anemia (21,8%) (G3/4: 3,0%) | Linfopenia (5,7%) (G3/4: 2,1%) Neutropenia febbrile (4,5%) (G3/4: 4,4%)a Trombocitopenia (4,2%) (G3/4: 0,7%) | *Coagulazi one intravascola re disseminata b | |
| Disturbi del metabolismo e della nutrizione | Diminuzione dell’appetito (22,5%) (G3/4: 0,7%)d | Ipokaliemia (6,8%) (G3/4: 2,0%) Ipomagnesiemia (2,8%) (G3/4: 0,3%) Disidratazione (2,8%) (G3/4: 0,5%)d Iperglicemia Ipofosfatemia Ipocalcemia | ||
| Disturbi psichiatrici | Insonnia Depressione | |||
| Patologie del sistema nervoso | Neuropatia perifericac (35,9%) (G3/4: 7,3%) Cefalea (17,5%) (G3/4: 0,7%) | Disgeusia Capogiro (9,0%) (G3/4: 0,4%)d Ipoestesia Letargia Neurotossicità | ||
| Patologie dell’occhio | Aumento della lacrimazione (5,8%) (G3/4: 0,1%)d Congiuntivite | |||
Patologie dell’orecchio e del labirinto | Vertigini Tinnito | |||
| Patologie cardiache | Tachicardia | |||
| Patologie vascolari | Vampate di calore Embolia polmonare (1,3%) (G3/4: 1,1%)a | Trombosi venosa profonda | ||
| Patologie | Dispnea (15,2%)a | Dolore orofaringeo | Malattia | |
| Classificazione per sistemi e organi | Reazioni avverse – tutti i gradi | ||||
Molto comune (Frequenza %) | Comune (Frequenza %) | Non comune (Frequenza %) | Raro o non nota | ||
| respiratorie, toraciche e mediastiniche | (G3/4: 3,5%)a Tosse (15,0%) (G3/4: 0,5%)d | Epistassi Rinorrea | polmonare interstiziale (0,2%) (G3/4: 0,1%) | ||
Patologie gastrointestinali | Nausea (35,7%) (G3/4: 1,1%)d Stipsi (22,3%) (G3/4: 0,7%)d Diarrea (18,7%) (G3/4: 0,8%) Vomito (18,1%) (G3/4: 1,0%) | Dolore addominale Stomatite (11,1%) (G3/4: 1,0%)d Bocca secca Dispepsia (6,5%) (G3/4: 0,3%)d Malattia da reflusso gastroesofageo Distensione addominale | Ulcerazione orale Pancreatite | ||
| Patologie epatobiliari | Aumento dell’aspartato aminotransferasi (7,7%) (G3/4: 1,4%)d Aumento dell’alanina aminotransferasi (7,6%) (G3/4: 1,9%)d Aumento della gamma glutamiltransferasi (1,7%) (G3/4: 0,9%)d Iperbilirubinemia (1,4%) (G3/4: 0,4%) | Epatotossicità (0,8%) (G3/4: 0,6%) | |||
| Patologie della cute e del tessuto sottocutaneo | Alopecia | Rash (4,9%) (G3/4: 0,1%) Prurito (3,9%) (G3/4: 0,1%)d Alterazioni delle unghie Iperidrosi notturna Cute secca Eritema Iperidrosi Eritrodisestesia palmo-plantare (1,0%) (G3/4: 0,1%)d | Angioedema | **Sindrome di Stevens- Johnson/ necrolisi epidermica tossicab | |
Patologie del sistema muscoloscheletri co e del tessuto connettivo | Artralgia e mialgia (20,4%) (G3/4: 1,0%) Lombalgia (12,8%) (G3/4: 1,5%) Dolore alle estremità (10,0%) (G3/4: 0,7%)d | Dolore osseo (6,7%) (G3/4: 1,2%) Spasmi muscolari (5,3%) (G3/4: 0,1%)d Dolore muscoloscheletrico Dolore muscoloscheletrico al torace Debolezza muscolare | |||
| Patologie renali e urinarie | Disuria | Ematuria Proteinuria | |||
| Classificazione per sistemi e organi | Reazioni avverse – tutti i gradi | ||||
Molto comune (Frequenza %) | Comune (Frequenza %) | Non comune (Frequenza %) | Raro o non nota | ||
| Insufficienza renale | |||||
Patologie generali e condizioni relative alla sede di somministrazion e | Affaticamento/asteni a (53,2%) (G3/4: 7,7%) Febbre (21,8%) (G3/4: 0,7%) | Infiammazione delle mucose (6,4%) (G3/4: 0,9%)d Edema periferico Dolore Brividi Dolore toracico Malessere simil-influenzale | |||
Esami diagnostici | Calo ponderale (11,4%) (G3/4: 0,4%)d | ||||
a. Comprende eventi di grado 5
b. Da segnalazione spontanea
c. Comprende i termini preferiti (preferred terms) di neuropatia periferica, neuropatia motoria periferica, polineuropatia, parestesia, neuropatia sensoriale periferica, neuropatia sensomotoria periferica e polineuropatia demielinizzante
d. Nessun evento di grado 4
*. Raro
**. Frequenza non nota
Nel complesso, il profilo di sicurezza nelle popolazioni di pazienti con cancro della mammella e sarcoma dei tessuti molli è risultato simile.
Descrizione di reazioni avverse selezionate
Neutropenia
La neutropenia osservata è stata reversibile e non cumulativa; il tempo medio al nadir è stato di 13 giorni, mentre il tempo medio al recupero da neutropenia severa (< 0,5 x 10⁹/L) è stato di 8 giorni. Una conta dei neutrofili < 0,5 x 10⁹/L di durata superiore a 7 giorni si è verificata nel 13% dei pazienti con cancro della mammella trattati con eribulina nello studio EMBRACE.
Neutropenia è stata segnalata come evento avverso insorto durante il trattamento (TEAE) in 151/404 pazienti (37,4% per tutti i gradi) nella popolazione con sarcoma, rispetto a 902/1 559 (57,9% per tutti i gradi) nella popolazione con cancro della mammella. Le frequenze combinate raggruppate di TEAE e anomalie di laboratorio relative ai neutrofili sono state rispettivamente 307/404 (76,0%) e 1 314/1 559 (84,3%). La durata mediana del trattamento è stata di 12,0 settimane per i pazienti con sarcoma e di 15,9 settimane per i pazienti con cancro della mammella.
Sono stati segnalati casi fatali di neutropenia febbrile, sepsi neutropenica, sepsi e shock settico. Su 1 963 pazienti con carcinoma mammario e sarcoma dei tessuti molli trattati con eribulina alla dose raccomandata negli studi clinici, vi è stato un evento fatale rispettivamente di sepsi neutropenica (0,1%) e di neutropenia febbrile (0,1%). Inoltre, vi sono stati 3 eventi fatali di sepsi (0,2%) e uno di shock settico (0,1%).
La neutropenia severa può essere trattata con l’uso di G-CSF o equivalente, a discrezione del medico, in conformità alle linee guida pertinenti. Il 18% e il 13% dei pazienti trattati con eribulina hanno ricevuto G-CSF nei due studi di fase 3 nel cancro della mammella (rispettivamente Studi 305 e 301). Nello studio di fase 3 nel sarcoma (Studio 309), il 26% dei pazienti trattati con eribulina ha ricevuto G-CSF.
La neutropenia ha comportato l’interruzione del trattamento in < 1% dei pazienti in terapia con eribulina.
Coagulazione intravascolare disseminata
Sono stati segnalati casi di coagulazione intravascolare disseminata, generalmente in associazione a neutropenia e/o sepsi.
Neuropatia periferica
Nei 1 559 pazienti con cancro della mammella, la reazione avversa più comune, che ha comportato l’interruzione del trattamento con eribulina, è stata la neuropatia periferica (3,4%). Il tempo mediano alla neuropatia periferica di grado 2 è stato di 12,6 settimane (dopo 4 cicli). Dei 404 pazienti con sarcoma, 2 hanno interrotto il trattamento con eribulina a causa di neuropatia periferica. Il tempo mediano alla neuropatia periferica di grado 2 è stato di 18,4 settimane.
Lo sviluppo di neuropatia periferica di grado 3 o 4 si è verificato nel 7,4% dei pazienti con cancro della mammella e nel 3,5% dei pazienti con sarcoma. Negli studi clinici, i pazienti con neuropatia preesistente hanno avuto la stessa probabilità di sviluppare nuovi sintomi o un aggravamento degli stessi, rispetto a quelli entrati nello studio senza tale condizione clinica.
Nei pazienti affetti da cancro della mammella con neuropatia periferica preesistente di grado 1 o 2, la frequenza di neuropatia periferica di grado 3 emergente dal trattamento è stata del 14%.
Epatotossicità
In alcuni pazienti con enzimi epatici nella norma/anomali prima del trattamento con eribulina, è stato segnalato un aumento dei livelli di enzimi epatici con l’inizio del trattamento con eribulina. Tali innalzamenti sembrano essersi verificati ai primi stadi del trattamento con eribulina, nel ciclo 1-2, per la maggior parte di questi pazienti e, sebbene ritenuto probabilmente un fenomeno di adattamento del fegato al trattamento con eribulina e non un segno di tossicità epatica significativa nella maggior parte dei pazienti, è stata segnalata anche epatotossicità.
Popolazioni speciali
Popolazione anziana
Tra 1 559 pazienti con cancro della mammella trattati con la dose raccomandata di eribulina, 283 pazienti (18,2%) avevano ≥ 65 anni di età. Nella popolazione di 404 pazienti con sarcoma, 90 pazienti (22,3%) trattati con eribulina avevano un’età ≥ 65 anni. Il profilo di sicurezza di eribulina in pazienti anziani (≥ 65 anni di età) è risultato simile a quello dei pazienti < 65 anni di età, eccetto per astenia/affaticamento, che ha evidenziato la tendenza ad aumentare con l’età. Non sono raccomandati aggiustamenti della dose per la popolazione anziana.
Pazienti con compromissione epatica
I pazienti con ALT o AST > 3 volte l’ULN hanno evidenziato un’incidenza più elevata di neutropenia di grado 4 e neutropenia febbrile. Sebbene i dati siano limitati, i pazienti con bilirubina > 1,5 volte l’ULN hanno anche un’incidenza più elevata di neutropenia di grado 4 e neutropenia febbrile (vedere anche paragrafi 4.2 e 5.2).
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato nell’allegato V.
4.9 Sovradosaggio
In un caso di sovradosaggio, il paziente aveva inavvertitamente ricevuto 7,6 mg di eribulina (circa 4 volte la dose prevista) e aveva successivamente sviluppato una reazione di ipersensibilità (grado 3) il giorno 3 e neutropenia (grado 3) il giorno 7. Entrambe le reazioni avverse si sono risolte con una terapia di supporto.
Non esiste un antidoto noto per il sovradosaggio con eribulina. In caso di sovradosaggio, il paziente deve essere tenuto sotto attenta osservazione. Il trattamento del sovradosaggio deve prevedere interventi medici di supporto, per trattare le manifestazioni cliniche che si presentano.
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: agenti antineoplastici, altri agenti antineoplastici, codice ATC: L01XX41
Eribulina mesilato è un inibitore della dinamica dei microtubuli, appartenente alla classe di agenti antineoplastici delle alicondrine. È un analogo sintetico strutturalmente semplificato dell’alicondrina B, un prodotto naturale isolato dalla spugna marina Halichondria okadai.
Eribulina inibisce la fase di accrescimento dei microtubuli, senza influire sulla fase di accorciamento, e sequestra la tubulina in aggregati non produttivi. Eribulina esplica i suoi effetti tramite un meccanismo antimitotico basato sulla tubulina, che porta al blocco del ciclo cellulare in G2/M, all’alterazione dei fusi mitotici e, infine, alla morte apoptotica delle cellule dopo blocco mitotico prolungato e irreversibile.
Efficacia clinica
Cancro della mammella
L’efficacia di eribulina mesilato nel cancro della mammella è supportata principalmente da due studi comparativi di Fase 3 randomizzati.
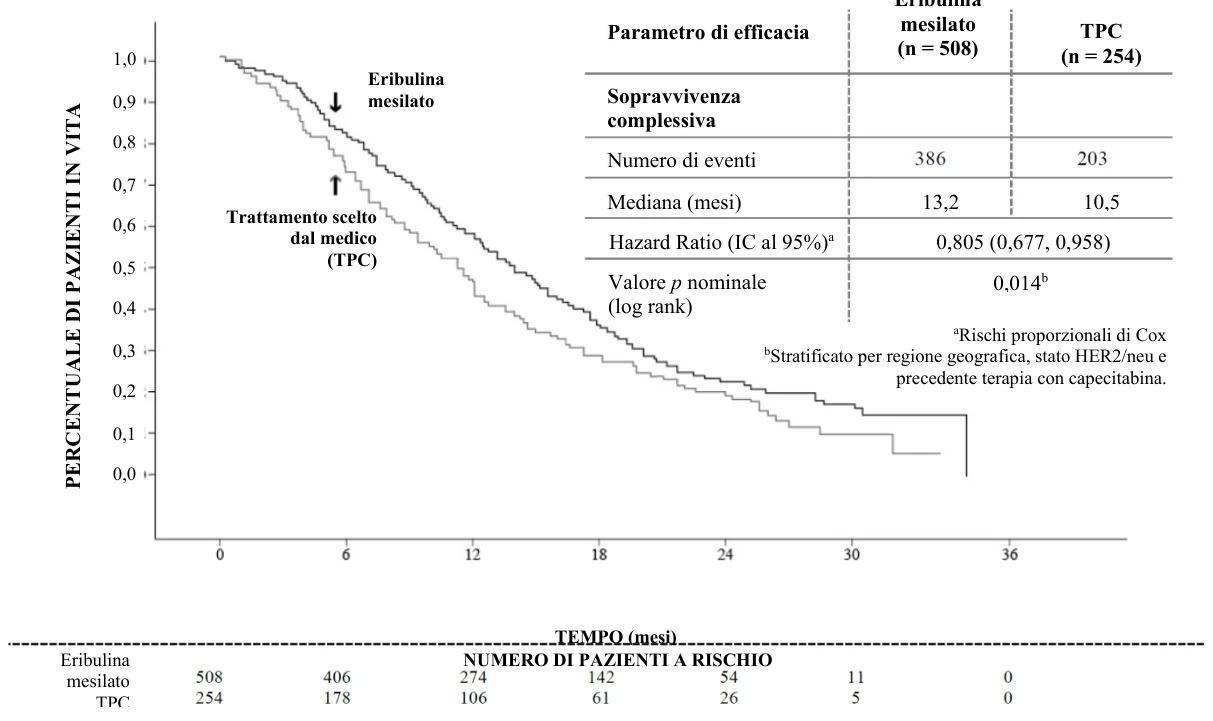
I 762 pazienti nello studio cardine di fase 3 EMBRACE (Studio 305) presentavano cancro della mammella metastatico o localmente ricorrente ed erano stati sottoposti in precedenza ad almeno due e fino a un massimo di cinque regimi di chemioterapia, comprendenti un’antraciclina e un taxano (se non controindicato). I pazienti dovevano avere registrato una progressione della malattia entro 6 mesi dall’ultimo regime chemioterapico. Lo stato HER2 dei pazienti era: 16,1% positivo, 74,2% negativo e 9,7% non noto, mentre il 18,9% dei pazienti era triplo-negativo. Sono stati randomizzati in rapporto 2:1 al trattamento con eribulina mesilato, oppure al trattamento scelto dal medico (TPC), composto per il 97% da chemioterapia (26% vinorelbina, 18% gemcitabina, 18% capecitabina, 16% taxano, 9% antraciclina, 10% altra chemioterapia) o per il 3% da terapia ormonale.
Lo studio ha soddisfatto il suo endpoint primario, con un risultato di sopravvivenza complessiva (OS) migliore in misura statisticamente significativa nel gruppo eribulina rispetto al gruppo TPC, al 55% degli eventi.
Questo risultato è stato confermato con un’analisi aggiornata della sopravvivenza complessiva, eseguita al 77% degli eventi.
Studio 305 - Sopravvivenza complessiva aggiornata (popolazione ITT)
Secondo una revisione indipendente, la sopravvivenza libera da progressione (PFS) mediana è stata di 3,7 mesi per eribulina, rispetto a 2,2 mesi per il braccio TCP (HR 0,865, IC al 95%: 0,714, 1,048, p = 0,137). In pazienti valutabili per la risposta, il tasso di risposta obiettiva secondo i criteri RECIST è stato del 12,2% (IC al 95%: 9,4%, 15,5%) secondo revisione indipendente per il braccio eribulina, rispetto al 4,7% (IC al 95%: 2,3%, 8,4%) per il braccio TPC.
L’effetto positivo sulla sopravvivenza complessiva (OS) è stato osservato nei gruppi di pazienti sia refrattari ai taxani che non refrattari. Nell’aggiornamento sulla OS, l’HR per eribulina rispetto a TPC era 0,90 (IC al 95%: 0,71, 1,14) a favore di eribulina per i pazienti refrattari ai taxani e 0,73 (IC al 95%: 0,56, 0,96) per i pazienti non refrattari ai taxani.
L’effetto positivo sulla OS era stato osservato sia nei gruppi di pazienti mai sottoposti a trattamento con capecitabina che in quelli pre-trattati con capecitabina. L’analisi della OS aggiornata ha mostrato un beneficio in termini di sopravvivenza per il gruppo eribulina rispetto al TPC, sia nei pazienti pre- trattati con capecitabina, con un HR di 0,787 (IC al 95%: 0,645, 0,961), che nei pazienti mai sottoposti a trattamento con capecitabina, con un corrispondente HR di 0,865 (IC al 95%: 0,606, 1,233).
Il secondo studio di Fase 3, condotto nel cancro della mammella metastatico in uno stadio di trattamento precedente, lo Studio 301, era uno studio in aperto, randomizzato, in pazienti (n = 1 102) con cancro della mammella localmente avanzato o metastatico, per esaminare l’efficacia di eribulina mesilato in monoterapia, rispetto a capecitabina in monoterapia, in termini di OS e di PFS come endpoint co-primario. I pazienti erano stati sottoposti in precedenza a un massimo di tre regimi chemioterapici, comprendenti sia un’antraciclina che un taxano, e a un massimo di due per malattia avanzata, con una percentuale di pazienti sottoposti a 0, 1 o 2 precedenti trattamenti chemioterapici per cancro della mammella metastatico pari rispettivamente a 20,0%, 52,0% o 27,2%. Lo stato HER2 dei pazienti era: 15,3% positivo, 68,5% negativo e 16,2% non noto, mentre il 25,8% dei pazienti era triplo-negativo.
Parametro di efficacia
Eribulina
mesilato
(n = 508)
1,0
0,9
0,8
0,7
0,6
0,5
0,4
0,3
0,2
0,1
0,0
Eribulina
mesilato
TPC
NUMERO DI PAZIENTI A RISCHIO
TEMPO (mesi)
aRischi proporzionali di Cox bStratificato per regione geografica, stato HER2/neu e precedente terapia con capecitabina.
0,014b
0,805 (0,677, 0,958)
10,5 13,2
Trattamento scelto
dal medico
(TPC)
Eribulina
mesilato
Valore p nominale (log rank)
Hazard Ratio (IC al 95%)a Mediana (mesi)
Numero di eventi
Sopravvivenza
complessiva
TPC (n = 254)
Studio 301 - Sopravvivenza complessiva (popolazione ITT)
La sopravvivenza libera da progressione valutata da una revisione indipendente è risultata simile tra eribulina e capecitabina, con mediane rispettivamente di 4,1 mesi vs 4,2 mesi (HR 1,08 [IC al 95%: 0,932, 1,250]). Anche il tasso di risposta obiettiva valutato da una revisione indipendente è risultato simile tra eribulina e capecitabina: 11,0% (IC al 95%: 8,5, 13,9) nel gruppo eribulina e 11,5% (IC al 95%: 8,9, 14,5) nel gruppo capecitabina.
La sopravvivenza complessiva nei pazienti HER2-negativi e HER2-positivi, nel gruppo eribulina e nel gruppo di controllo nello Studio 305 e 301, è riportata di seguito:
| Parametro di efficacia | Studio 305 Sopravvivenza complessiva aggiornata popolazione ITT | |||
| HER2 Negativo | HER2 Positivo | |||
Eribulina mesilato (n = 373) | TPC (n = 192) | Eribulina mesilato (n = 83) | TPC (n = 40) | |
| Numero di eventi | 285 | 151 | 66 | 37 |
| Mediana (mesi) | 13,4 | 10,5 | 11,8 | 8,9 |
| Hazard Ratio (IC al 95%) | 0,849 (0,695, 1,036) | 0,594 (0,389, 0,907) | ||
| Valore p (log rank) | 0,106 | 0,015 | ||
| Parametro di efficacia | Studio 301 Sopravvivenza complessiva popolazione ITT | |||
| HER2 Negativo | HER2 Positivo | |||
Eribulina mesilato (n = 375) | Capecitabina (n = 380) | Eribulina mesilato (n = 86) | Capecitabina (n = 83) | |
| Numero di eventi | 296 | 316 | 73 | 73 |
| Mediana (mesi) | 15,9 | 13,5 | 14,3 | 17,1 |
| Hazard Ratio (IC al 95%) | 0,838 (0,715, 0,983) | 0,965 (0,688, 1,355) | ||
| Valore p (log rank) | 0,030 | 0,837 | ||
Nota: La terapia anti-HER2 concomitante non è stata inclusa nello Studio 305 e nello Studio 301. 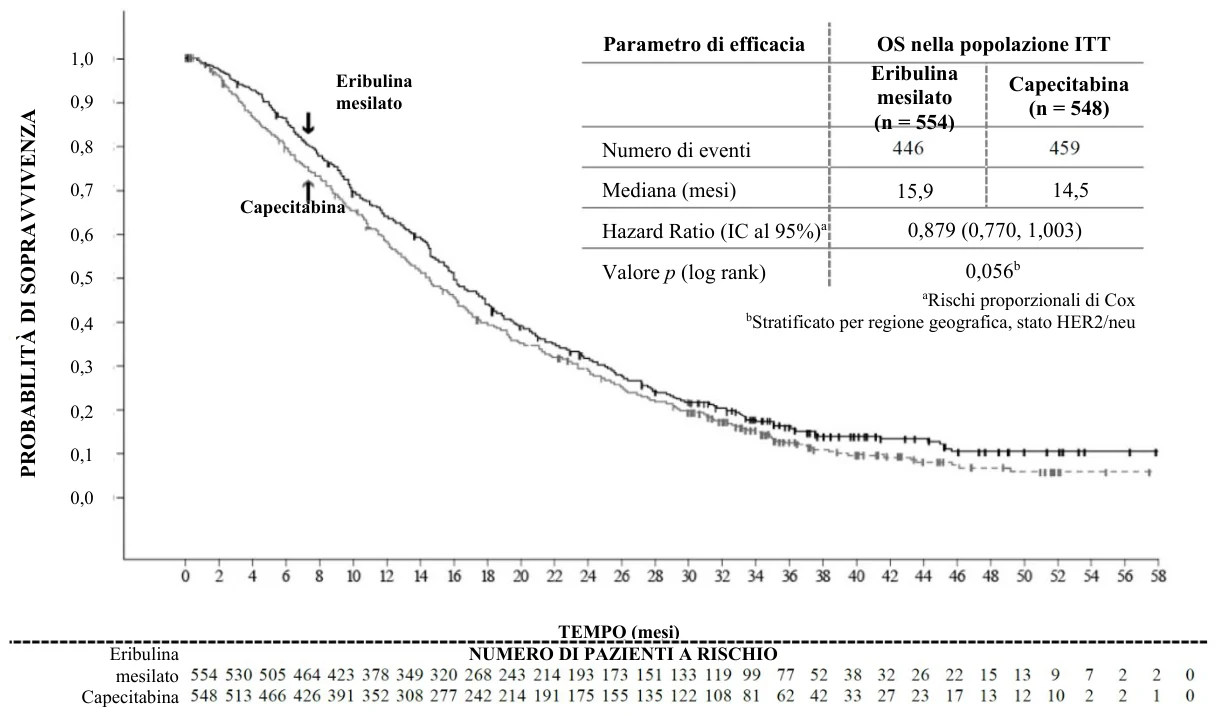
Eribulina mesilato Capecitabina
aRischi proporzionali di Cox bStratificato per regione geografica, stato HER2/neu
NUMERO DI PAZIENTI A RISCHIO
TEMPO (mesi)
Capecitabina
1,0
0,9
0,8
0,7
0,6
0,5
0,4
0,3
0,2
0,1
0,0
Eribulina mesilato
0,056b
0,879 (0,770, 1,003)
14,5 15,9
OS nella popolazione ITT
Valore p (log rank)
Hazard Ratio (IC al 95%)a Mediana (mesi)
Numero di eventi
Capecitabina (n = 548)
Eribulina
mesilato
(n = 554)
Parametro di efficacia Liposarcoma
Nel liposarcoma l’efficacia di eribulina è supportata dallo studio registrativo di fase 3 nel sarcoma (Studio 309). I pazienti in questo studio (n = 452) presentavano sarcoma dei tessuti molli localmente ricorrente, inoperabile e/o metastatico di uno dei due sottotipi seguenti: leiomiosarcoma o liposarcoma. I pazienti erano stati sottoposti in precedenza ad almeno due regimi di chemioterapia, uno dei quali doveva essere un’antraciclina (se non controindicata).
I pazienti dovevano avere avuto una progressione della malattia entro 6 mesi dall’ultimo regime chemioterapico. Sono stati randomizzati in rapporto 1:1 al trattamento con eribulina 1,23 mg/m2 i giorni 1 e 8 di un ciclo di 21 giorni, o dacarbazina 850 mg/m2, 1 000 mg/m2 o 1 200 mg/m2 (dose stabilita dallo sperimentatore prima della randomizzazione), ogni 21 giorni.
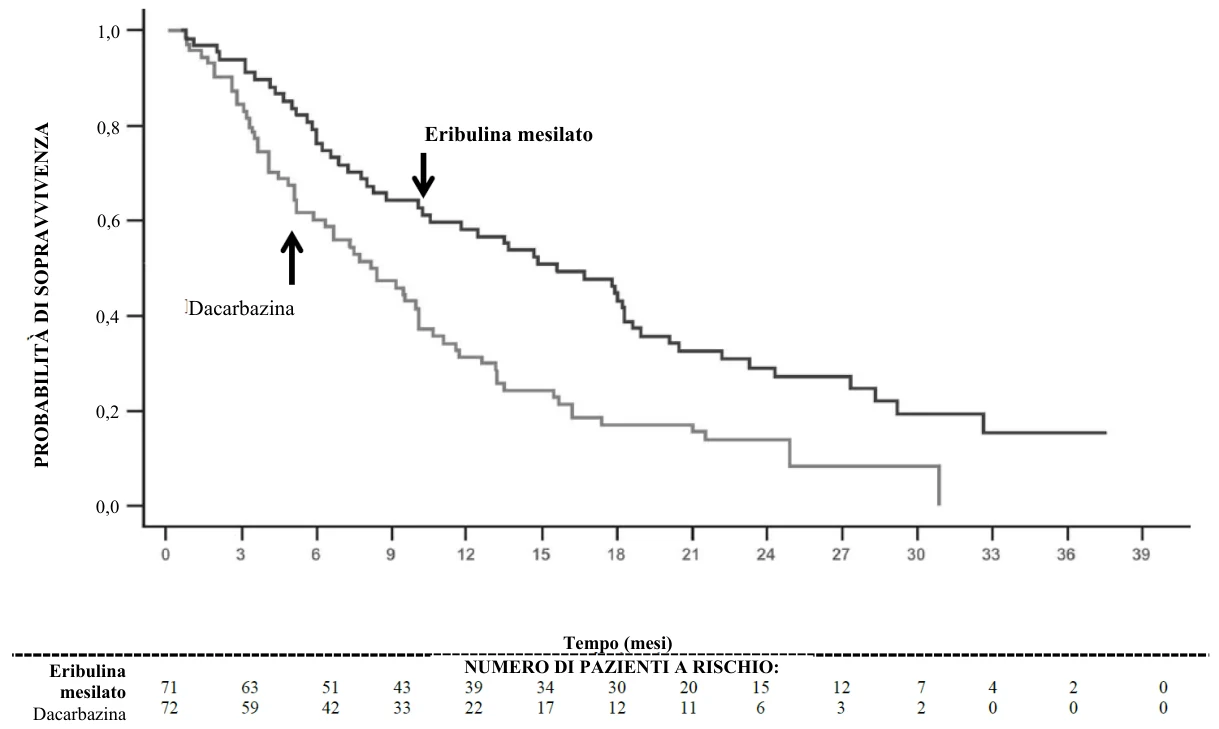
Nello Studio 309, un miglioramento statisticamente significativo dell’OS è stato osservato nei pazienti randomizzati al braccio di trattamento con eribulina, rispetto al braccio di controllo. Ciò si è tradotto in un miglioramento di 2 mesi dell’OS mediana (13,5 mesi per i pazienti trattati con eribulina vs 11,5 mesi per i pazienti trattati con dacarbazina). Non vi è stata una differenza significativa nel tasso di sopravvivenza libera da progressione o di risposta globale fra i bracci di trattamento nella popolazione generale.
Gli effetti del trattamento di eribulina si sono limitati ai pazienti con liposarcoma (45% dedifferenziato, 37% mixoide/a cellule rotonde e 18% pleomorfo nello Studio 309), sulla base di analisi dei sottogruppi pre-pianificate di OS e PFS. Non vi è stata differenza di efficacia tra eribulina e dacarbazina nei pazienti con leiomiosarcoma avanzato o metastatico.
Studio 309 Sottogruppo liposarcoma | Studio 309 Sottogruppo leiomiosarcoma | Studio 309 Popolazione ITT | ||||
| Eribulina mesilato (n = 71) | Dacarbazina (n = 72) | Eribulina mesilato (n = 157) | Dacarbazina (n = 152) | Eribulina mesilato (n = 228) | Dacarbazina (n =224) | |
| Sopravvivenza globale | ||||||
| Numero di eventi | 52 | 63 | 124 | 118 | 176 | 181 |
| Mediana (mesi) | 15,6 | 8,4 | 12,7 | 13,0 | 13,5 | 11,5 |
Hazard ratio (IC al 95%) | 0,511 (0,346, 0,753) | 0,927 (0,714, 1,203) | 0,768 (0,618, 0,954) | |||
| Valore p nominale | 0,0006 | 0,5730 | 0,0169 | |||
| Sopravvivenza libera da progressione | ||||||
| Numero di eventi | 57 | 59 | 140 | 129 | 197 | 188 |
| Mediana (mesi) | 2,9 | 1,7 | 2,2 | 2,6 | 2,6 | 2,6 |
Hazard ratio (IC al 95%) | 0,521 (0,346, 0,784) | 1,072 (0,835, 1,375) | 0,877 (0,710, 1,085) | |||
| Valore p nominale | 0,0015 | 0,5848 | 0,2287 | |||
Studio 309 - Sopravvivenza globale nel sottogruppo con liposarcoma
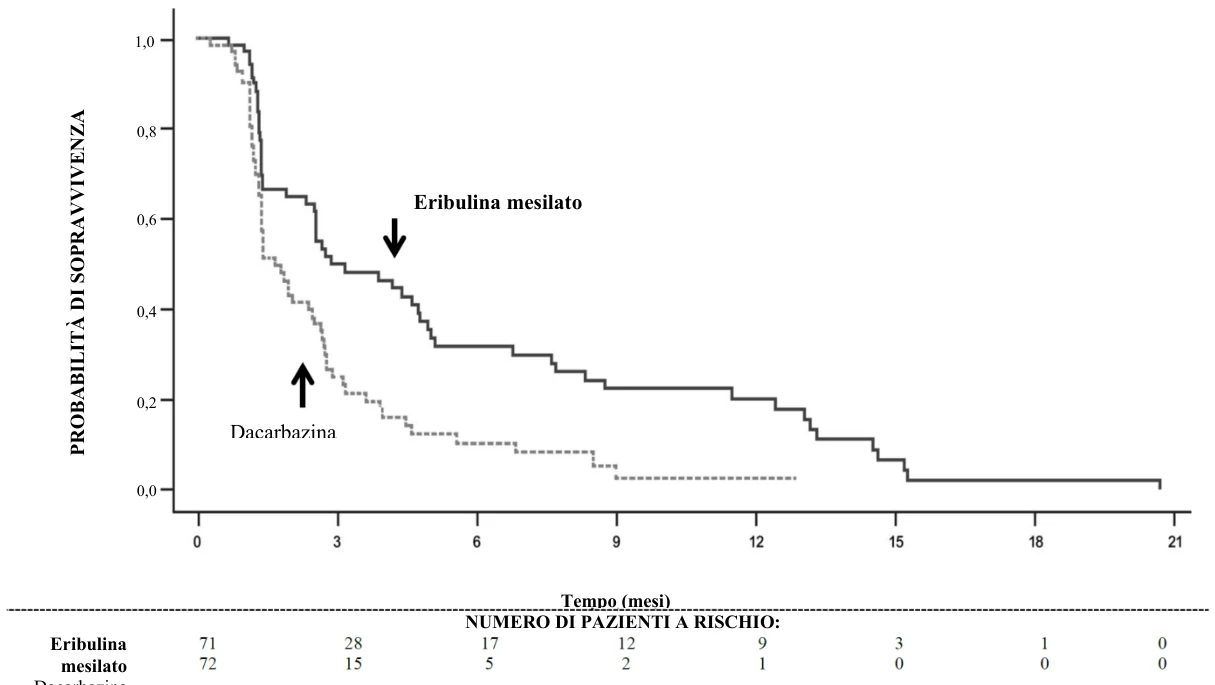
Studio 309 - Sopravvivenza libera da progressione nel sottogruppo con liposarcoma
Popolazione pediatrica
L’Agenzia europea per i medicinali ha previsto l’esonero dall’obbligo di presentare i risultati degli studi con il medicinale di riferimento contenente eribulina in tutti i sottogruppi della popolazione pediatrica per l’indicazione del cancro della mammella (vedere paragrafo 4.2 per informazioni sull’uso pediatrico).
L’Agenzia europea per i medicinali ha rinviato l’obbligo di presentare i risultati degli studi con il medicinale di riferimento contenente eribulina in uno o più sottogruppi della popolazione pediatrica per il trattamento del rabdomiosarcoma e del sarcoma dei tessuti molli non rabdomiosarcoma
0,0
0,2
0,4
0,6
0,8
1,0
Dacarbazina
Eribulina mesilato
NUMERO DI PAZIENTI A RISCHIO:
Tempo (mesi)
Eribulina
mesilato
Dacarbazina
NUMERO DI PAZIENTI A RISCHIO:
Eribulina
mesilato
Dacarbazina
Tempo (mesi)
Eribulina mesilato
Dacarbazina
0,0
0,2
0,4
0,6
0,8
1,0
(vedere paragrafo 4.2 per informazioni sull’uso pediatrico).
5.2 Proprietà farmacocinetiche
Distribuzione
La farmacocinetica di eribulina è caratterizzata da una fase di distribuzione rapida, seguita da una fase di eliminazione prolungata, con un’emivita terminale media di circa 40 ore. Ha un elevato volume di distribuzione (intervallo delle medie da 43 a 114 L/m2).
Eribulina si lega debolmente alle proteine plasmatiche. Il legame alle proteine plasmatiche di eribulina (100-1 000 ng/mL) è compreso tra il 49% e il 65% nel plasma umano.
Biotrasformazione
Eribulina immodificata è risultata la principale specie circolante nel plasma, dopo la somministrazione di 14C-eribulina ai pazienti. Le concentrazioni dei metaboliti rappresentavano < 0,6% del composto progenitore, confermando l’assenza di metaboliti umani principali di eribulina.
Eliminazione
Eribulina ha una bassa clearance (intervallo delle medie da 1,16 a 2,42 L/h/m2). Non si osserva un accumulo significativo di eribulina con la somministrazione settimanale. Le proprietà farmacocinetiche non sono dipendenti dalla dose o dal tempo, nell’intervallo di dosi di eribulina compreso tra 0,22 e 3,53 mg/m2.
Eribulina viene eliminata principalmente per escrezione biliare. Non è nota al momento la proteina di trasporto coinvolta nell’escrezione. Gli studi preclinici in vitro indicano che eribulina viene trasportata dalla Pgp. Tuttavia, è stato dimostrato che, a concentrazioni rilevanti dal punto di vista clinico, eribulina non è un inibitore della Pgp in vitro. Inoltre, in vivo, la somministrazione concomitante di ketoconazolo, un inibitore della Pgp, non ha alcun effetto sull’esposizione a eribulina (AUC e Cmax). Gli studi in vitro hanno anche indicato che eribulina non è un substrato per il trasportatore di cationi organici 1 (OCT1).
Dopo la somministrazione di 14C-eribulina ai pazienti, circa l’82% della dose è stata eliminata nelle feci e il 9% nell’urina, indicando che la clearance renale non è una via di eliminazione significativa per eribulina.
Eribulina immodificata ha rappresentato la maggior parte della radioattività totale nelle feci e nell’urina.
Compromissione epatica
Uno studio ha valutato la farmacocinetica di eribulina in pazienti con lieve (Child-Pugh A; n = 7) e moderata (Child-Pugh B; n = 4) compromissione epatica, dovuta a metastasi epatiche. Rispetto a pazienti con funzione epatica normale (n = 6), l’esposizione a eribulina è aumentata di 1,8 volte e di 3 volte rispettivamente in pazienti con lieve e moderata compromissione epatica. La somministrazione di eribulina a una dose di 0,97 mg/m2 a pazienti con lieve compromissione epatica, e di 0,62 mg/m2 a pazienti con moderata compromissione epatica, ha comportato un leggero aumento dell’esposizione a eribulina rispetto ad una dose di 1,23 mg/m2 in pazienti con funzione epatica normale. Eribulina non è stata studiata in pazienti con severa compromissione epatica (Child-Pugh C). Non esistono studi in pazienti con compromissione epatica dovuta a cirrosi (vedere paragrafo 4.2).
Compromissione renale
Un aumento dell’esposizione a eribulina è stato osservato in alcuni pazienti con moderata o severa compromissione renale, con un’elevata variabilità interindividuale. La farmacocinetica di eribulina è stata valutata in uno studio di fase 1 in pazienti con funzione renale normale (clearance della creatinina: ≥ 80 mL/min; n = 6), compromissione renale moderata (30-50 mL/min; n = 7) o severa (15-< 30 mL/min; n = 6). La clearance della creatinina è stata stimata con la formula di Cockcroft-Gault. Un aumento di 1,5 volte (IC al 90%: 0,9-2,5) dell’AUC(0-inf) normalizzata per la dose è stato osservato in pazienti con compromissione renale moderata e severa (vedere paragrafo 4.2).
5.3 Dati preclinici di sicurezza
Eribulina non è risultata mutagena in vitro nel test di retromutazione su batteri (test di Ames). Eribulina è risultata positiva al test di mutagenesi del linfoma del topo e clastogenica nel test del micronucleo nel ratto in vivo.
Non sono stati effettuati studi di cancerogenicità con eribulina.
Non è stato condotto uno studio di fertilità con eribulina ma, sulla base dei risultati non clinici in studi con somministrazioni ripetute, dove è stata osservata una tossicità testicolare sia nei ratti (ipocellularità dell’epitelio seminifero con ipospermia/aspermia) che nei cani, la fertilità maschile può essere compromessa dal trattamento con eribulina. Uno studio sullo sviluppo embriofetale nel ratto ha confermato la tossicità dello sviluppo e il potenziale teratogeno di eribulina. Femmine di ratto gravide sono state trattate con eribulina mesilato equivalente a 0,009, 0,027, 0,088 e 0,133 mg/kg di eribulina nei giorni di gestazione 8, 10 e 12. Sono stati osservati un aumento dose-correlato del numero di riassorbimenti e una riduzione del peso fetale, a dosi di ≥ 0,088 mg/kg, mentre un aumento dell’incidenza di malformazioni (assenza di mascella, lingua, stomaco e milza) è stato registrato con 0,133 mg/kg.
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Etanolo anidro
Acqua per preparazioni iniettabili
Acido cloridrico (per l’aggiustamento del pH)
Sodio idrossido (per l’aggiustamento del pH)
6.2 Incompatibilità
In assenza di studi di compatibilità, questo medicinale non deve essere miscelato con altri medicinali ad eccezione di quelli menzionati nel paragrafo 6.6.
6.3 Periodo di validità
Flaconcini integri
2 anni
Periodo di validità in uso
La stabilità chimica e fisica durante l’uso della soluzione non diluita in una siringa è stata dimostrata per 4 ore a una temperatura di 25 °C e per 24 ore a una temperatura compresa tra 2 °C e 8 °C.
La stabilità chimica e fisica durante l’uso della soluzione diluita è stata dimostrata per 72 ore a una temperatura compresa tra 2 °C e 8 °C.
Da un punto di vista microbiologico, il medicinale deve essere usato immediatamente. Se non utilizzato immediatamente, i tempi di conservazione in uso e le condizioni prima dell’uso sono di responsabilità dell’utilizzatore e di norma non dovrebbero superare le 24 ore a una temperatura compresa tra 2 °C e 8 °C, a meno che la diluizione non sia avvenuta in condizioni di asepsi controllate e validate.
6.4 Precauzioni particolari per la conservazione
Questo medicinale non richiede alcuna condizione particolare di conservazione.
Per le condizioni di conservazione dopo la prima apertura o la diluizione vedere paragrafo 6.3.
6.5 Natura e contenuto del contenitore
Flaconcino di vetro incolore di tipo I da 4 mL, con tappo in gomma butilica rivestito in teflon e cappuccio di alluminio a strappo, contenente 2 mL di soluzione.
Confezione da 1 flaconcino.
6.6 Precauzioni particolari per lo smaltimento e la manipolazione
Mevlyq è un medicinale antitumorale citotossico e, come per altri composti tossici, si deve usare cautela durante la manipolazione. È raccomandato l’uso di guanti, occhiali e indumenti di protezione. Se la cute viene a contatto con la soluzione, la zona interessata deve essere lavata immediatamente e accuratamente con acqua e sapone. Se il contatto avviene con le mucose, si deve sciacquare accuratamente con acqua. Mevlyq deve essere preparato e somministrato solo da personale adeguatamente istruito nella manipolazione di agenti citotossici. Il personale in gravidanza non deve manipolare Mevlyq.
Mediante una tecnica asettica, Mevlyq può essere diluito in una quantità massima di 100 mL di soluzione iniettabile di sodio cloruro 9 mg/mL (0,9%). Dopo la somministrazione, si raccomanda di effettuare un lavaggio iniettando nella linea di infusione endovenosa una soluzione di sodio cloruro 9 mg/mL (0,9%) per garantire che venga somministrata la dose completa. Non deve essere miscelato con altri medicinali né diluito in soluzione per infusione di glucosio al 5%.
Se viene utilizzato un perforatore (spike) per somministrare il medicinale, fare riferimento alle istruzioni fornite dal produttore del dispositivo. I flaconcini di Mevlyq presentano un tappo in gomma da 13 mm. Il dispositivo selezionato deve essere compatibile con i tappi di piccole dimensioni dei flaconcini.
Il medicinale non utilizzato e i rifiuti derivati da tale medicinale devono essere smaltiti in conformità alla normativa locale vigente.
7. TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
YES Pharmaceutical Development Services GmbH
Basler Strasse 7
61352 Bad Homburg
Germania
8. NUMERO DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
EU/1/23/1789/001
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione: 9 febbraio 2024
10. DATA DI REVISIONE DEL TESTO
Informazioni più dettagliate su questo medicinale sono disponibili sul sito web dell’Agenzia europea per i medicinali, http://www.ema.europa.eu.
ALLEGATO II
A. PRODUTTORE(I) RESPONSABILE(I) DEL RILASCIO DEI LOTTI
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E UTILIZZO
C. ALTRE CONDIZIONI E REQUISITI DELL’AUTORIZZAZIONE
ALL’IMMISSIONE IN COMMERCIO
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA L’USO SICURO ED
EFFICACE DEL MEDICINALE
A. PRODUTTORE(I) RESPONSABILE(I) DEL RILASCIO DEI LOTTI
Nome e indirizzo del(dei) produttore(i) responsabile(i) del rilascio dei lotti
A & O Pharma GmbH
Am Sattel 17
79588 Efringen-Kirchen
Germania
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E UTILIZZO
Medicinale soggetto a prescrizione medica limitativa (vedere allegato I: riassunto delle caratteristiche del prodotto, paragrafo 4.2).
C. ALTRE CONDIZIONI E REQUISITI DELL’AUTORIZZAZIONE ALL’IMMISSIONE
IN COMMERCIO
- Rapporti periodici di aggiornamento sulla sicurezza (PSUR)
I requisiti per la presentazione degli PSUR per questo medicinale sono definiti nell’elenco delle date di riferimento per l’Unione europea (elenco EURD) di cui all’articolo 107 quater, paragrafo 7 della direttiva 2001/83/CE e successive modifiche, pubblicato sul sito web dell’Agenzia europea per i medicinali.
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA L’USO SICURO ED
EFFICACE DEL MEDICINALE
- Piano di gestione del rischio (RMP)
Il titolare dell’autorizzazione all’immissione in commercio deve effettuare le attività e le azioni di farmacovigilanza richieste e dettagliate nel RMP approvato e presentato nel modulo 1.8.2 dell’autorizzazione all’immissione in commercio e in ogni successivo aggiornamento approvato del RMP.
Il RMP aggiornato deve essere presentato:
- su richiesta dell’Agenzia europea per i medicinali;
- ogni volta che il sistema di gestione del rischio è modificato, in particolare a seguito del ricevimento di nuove informazioni che possono portare a un cambiamento significativo del profilo beneficio/rischio o a seguito del raggiungimento di un importante obiettivo (di farmacovigilanza o di minimizzazione del rischio).