


Riassunto delle caratteristiche del prodotto - NEXPOVIO
1. DENOMINAZIONE DEL MEDICINALE
NEXPOVIO 20 mg compresse rivestite con film
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Ogni compressa rivestita con film contiene 20 mg di selinexor.
Per l'elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Compressa rivestita con film
Compressa azzurra, rotonda, biconvessa (4 mm di spessore e 7 mm di diametro) con impresso "K20" su un lato.
4. INFORMAZIONI CLINICHE
4.1 Indicazione terapeutica
NEXPOVIO è indicato:
- in associazione a bortezomib e desametasone per il trattamento di pazienti adulti con mieloma multiplo sottoposti ad almeno una terapia precedente.
- in associazione a desametasone per il trattamento del mieloma multiplo in pazienti adulti sottoposti ad almeno quattro terapie precedenti e la cui malattia è refrattaria ad almeno due inibitori del proteasoma, a due agenti immunomodulatori e a un anticorpo monoclonale anti-CD38, che abbiano dimostrato progressione di malattia durante l'ultima terapia.
4.2 Posologia e modo di somministrazione
Il trattamento deve essere iniziato e monitorato con la supervisione di medici esperti nella gestione del mieloma multiplo.
Posologia
Selinexor in associazione a bortezomib e desametasone (SVd)
Le dosi raccomandate di selinexor, bortezomib e desametasone basate su un ciclo di 35 giorni sono:
Selinexor 100 mg assunto per via orale una volta alla settimana nel giorno 1 di ogni settimana.
La dose di selinexor non deve superare 70 mg/m2 per dose.
- Bortezomib 1,3 mg/m2 somministrato per via sottocutanea una volta alla settimana nel giorno 1 di ogni settimana per 4 settimane, seguite da una settimana di pausa.
- Desametasone 20 mg assunto per via orale due volte alla settimana nei giorni 1 e 2 di ogni settimana.
Il trattamento con selinexor in associazione a bortezomib e desametasone deve essere continuato fino a progressione di malattia o tossicità inaccettabile.
Selinexor in associazione a desametasone (Sd)
Le dosi iniziali raccomandate di selinexor e desametasone sono:
- Selinexor 80 mg assunto per via orale nei giorni 1 e 3 di ogni settimana.
- Desametasone 20 mg assunto per via orale nei giorni 1 e 3 di ogni settimana di trattamento con selinexor.
Il trattamento con selinexor in associazione a desametasone deve essere continuato fino a progressione di malattia o tossicità inaccettabile.
Per informazioni sulla posologia dei medicinali somministrati con NEXPOVIO, fare riferimento al riassunto delle caratteristiche del prodotto (RCP) dei rispettivi medicinali.
Dosi ritardate o saltate
Se una dose di selinexor viene saltata o ritardata oppure se un paziente vomita dopo una dose di selinexor, la dose non deve essere ripetuta. I pazienti devono assumere la dose successiva il giorno di assunzione successivo regolarmente programmato.
Modifiche della dose
Le modifiche raccomandate della dose di NEXPOVIO in caso di reazioni avverse sono mostrate nella Tabella 1 e nella Tabella 2.
Per informazioni sulle modifiche del dosaggio dei medicinali somministrati con NEXPOVIO, fare riferimento al rispettivo RCP.
Tabella 1. Passaggi delle modifiche della dose prespecificate per le reazioni avverse
| Selinexor in associazione a bortezomib e desametasone (SVd) | Selinexor in associazione a desametasone (Sd) | |
| Dose iniziale raccomandata | 100 mg una volta alla settimana | 80 mg nei giorni 1 e 3 di ogni settimana (160 mg totali alla settimana) |
| Prima riduzione | 80 mg una volta alla settimana | 100 mg una volta alla settimana |
| Seconda riduzione | 60 mg una volta alla settimana | 80 mg una volta alla settimana |
| Terza riduzione | 40 mg una volta alla settimana | 60 mg una volta alla settimana |
| Interruzione definitiva* | ||
*Se i sintomi non si risolvono, il trattamento deve essere interrotto definitivamente
Tabella 2. Linee guida di modifica della dose per le reazioni avverse
| Reazione avversaa | Compars a | Azione |
| Reazioni avverse ematologiche | ||
| Trombocitopenia | ||
| Conta delle piastrine da 25.000 a meno di 75.000/mcL | Qualsiasi |
|
Conta delle piastrine da 25.000 a meno di 75.000/mcL con sanguinamento concomitante | Qualsiasi |
|
| Reazione avversaa | Compars a | Azione |
| Conta delle piastrine inferiore a 25.000 /mcL | Qualsiasi |
|
| Neutropenia | ||
Conta assoluta dei neutrofili da 0,5 a 1,0 x 10⁹/L senza febbre | Qualsiasi |
|
Conta assoluta dei neutrofili inferiore a 0,5 x 10⁹/L oppure Neutropenia febbrile | Qualsiasi |
|
| Anemia | ||
| Emoglobina inferiore a 8,0 g/dL | Qualsiasi |
|
Conseguenze potenzialmente letali (indicazione di intervento urgente) | Qualsiasi |
|
| Reazioni avverse non ematologiche | ||
| Iponatremia | ||
| Livello di sodio di 130 mmol/L o inferiore | Qualsiasi |
|
| Stanchezza | ||
Grado 2 che dura almeno 7 giorni oppure Grado 3 | Qualsiasi |
|
| Nausea e vomito | ||
Nausea di grado 1 o 2 (introito alimentare per via orale ridotto senza calo ponderale, disidratazione o malnutrizione significativi) oppure Vomito di grado 1 o 2 (5 episodi al | Qualsiasi |
|
| Reazione avversaa | Compars a | Azione |
| giorno o meno) | ||
Nausea di grado 3 (introito di calorie o liquidi per via orale inadeguato) oppure Vomito di grado 3 o più elevato (6 episodi al giorno o più) | Qualsiasi |
|
| Diarrea | ||
| Grado 2 (aumento di 4-6 evacuazioni al giorno rispetto al basale) | 1a |
|
| 2a e successive |
| |
Grado 3 o superiore (aumento di 7 evacuazioni o più al giorno rispetto al basale; indicazione per ricovero ospedaliero) | Qualsiasi |
|
| Calo ponderale e anoressia | ||
| Calo ponderale dal 10% a meno del 20% oppure Anoressia associata a calo ponderale o malnutrizione significativi | Qualsiasi |
|
| Reazioni avverse oculari | ||
| Grado 2, esclusa cataratta | Qualsiasi |
|
| Grado ≥ 3, esclusa cataratta | Qualsiasi |
|
| Altre reazioni avverse non ematologiche | ||
| Grado 3 o 4 (potenzial mente letale) | Qualsiasi |
|
a. Criteri di terminologia comune per gli eventi avversi del National Cancer Institute (NCI CTCAE), versione 4.03.
Popolazioni speciali
Popolazione anziana
Non è necessario alcun aggiustamento della dose di selinexor per pazienti di oltre 65 anni di età (vedere paragrafi 4.8, 5.1 e 5.2).
Compromissione renale
Non è necessario alcun aggiustamento della dose di selinexor per pazienti con compromissione renale lieve, moderata o severa (vedere paragrafo 5.2). Non vi sono dati relativi a pazienti con malattia renale in fase terminale o in emodialisi che consentano di definire una raccomandazione posologica.
Compromissione epatica
Non è necessario alcun aggiustamento della dose di selinexor per pazienti con compromissione epatica lieve (bilirubina totale (TB) ≤ 1 × limite superiore della norma (LSN) e aspartato aminotransferasi (AST) > 1 × LSN, oppure TB da > 1 a 1,5 × LSN e qualsiasi AST) o con compromissione epatica moderata (TB da > 1,5 a 3 × LSN e qualsiasi AST). Per i pazienti con compromissione epatica severa (TB > 3 × LSN e qualsiasi AST), la dose iniziale di selinexor deve essere ridotta come indicato nella Tabella 3 (vedere paragrafo 5.2). Le dosi successive possono essere aumentate o diminuite in base alla sicurezza e alla tollerabilità individuali.
Tabella 3: Raccomandazioni per la dose iniziale in pazienti con compromissione epatica severa
| Livelli di bilirubina | Selinexor in associazione a bortezomib e desametasone (SVd) | Selinexor in associazione a desametasone (Sd) | |
Compromissione epatica severa (secondo la classificazione NCI-ODWG) | > 3 × LSN (qualsiasi AST) | 80 mg una volta alla settimana | 100 mg una volta alla settimana |
NCI-ODWG = National Cancer Institute Organ Dysfunction Working Group
AST = aspartato aminotransferasi; LSN = limite superiore della norma
Le raccomandazioni posologiche si riferiscono alla dose iniziale. Le dosi successive possono essere aumentate o diminuite in base alla sicurezza e alla tollerabilità individuali.
Popolazione pediatrica
La sicurezza e l'efficacia di NEXPOVIO nei bambini di età inferiore a 18 anni non sono state stabilite. Non ci sono dati disponibili (vedere paragrafi 5.1 e 5.2).
Non esiste alcun uso rilevante di NEXPOVIO nei bambini di età inferiore ai 18 anni nel trattamento del mieloma multiplo.
Modo di somministrazione
NEXPOVIO è per uso orale.
NEXPOVIO in associazione a bortezomib e desametasone (SVd) deve essere assunto per via orale approssimativamente alla stessa ora una volta alla settimana nel giorno 1 di ogni settimana.
NEXPOVIO in associazione a desametasone (Sd) deve essere assunto approssimativamente alla stessa ora nei giorni 1 e 3 di ogni settimana.
La compressa deve essere deglutita intera con acqua. Non deve essere frantumata, masticata, spezzata
o divisa onde prevenire il rischio di irritazione cutanea causata dal principio attivo. Può essere assunta con o senza cibo.
4.3. Controindicazioni
Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1.
4.4 Avvertenze speciali e precauzioni d'impiego
Per i medicinali somministrati in associazione a selinexor, prima dell'inizio del trattamento consultare il rispettivo riassunto delle caratteristiche del prodotto (RCP), inclusi le avvertenze speciali e precauzioni d'impiego e i trattamenti concomitanti raccomandati.
Trattamenti concomitanti raccomandati
È necessario consigliare ai pazienti di mantenere un introito di liquidi e di calorie adeguato per l'intera durata del trattamento. L'idratazione endovenosa deve essere presa in considerazione per i pazienti a rischio di disidratazione.
Il trattamento preventivo concomitante con un antagonista di 5-HT3 e/o altri agenti anti-nausea deve essere somministrato prima e durante il trattamento con NEXPOVIO (vedere paragrafo 4.8).
Ematologia
L'emocromo completo (complete blood counts, CBC) dei pazienti deve essere valutato al basale, durante il trattamento e quando clinicamente indicato. Monitorarlo più frequentemente nei primi due mesi di trattamento.
Trombocitopenia
Nei pazienti trattati con selinexor sono stati segnalati frequentemente eventi trombocitopenici (trombocitopenia e conta delle piastrine diminuita) che possono essere severi (grado 3/4). La trombocitopenia di grado 3/4 talvolta può determinare un sanguinamento clinicamente significativo e in casi rari può determinare un'emorragia potenzialmente letale (vedere paragrafo 4.8).
La trombocitopenia può essere gestita con interruzioni della dose, modifiche della dose, trasfusioni di piastrine e/o altri trattamenti clinicamente indicati. I pazienti devono essere monitorati per individuare segni e sintomi di sanguinamento e devono essere valutati tempestivamente. Per le linee guida di modifica della dose, fare riferimento alla Tabella 1 e alla Tabella 2 al paragrafo 4.2.
Neutropenia
Con selinexor è stata segnalata neutropenia, inclusa neutropenia severa (grado 3/4). In alcuni casi si sono verificate infezioni concomitanti nei pazienti con neutropenia di grado 3/4 (vedere paragrafo 4.8).
I pazienti con neutropenia devono essere monitorati per individuare segni di infezione e devono essere valutati tempestivamente. La neutropenia può essere gestita con interruzioni della dose, modifiche della dose e fattori stimolanti le colonie, in base alle linee guida mediche. Per le linee guida di modifica della dose, fare riferimento alla Tabella 1 e alla Tabella 2 al paragrafo 4.2.
Tossicità gastrointestinale
Nausea, vomito, diarrea, che talvolta possono essere severi e necessitare dell'uso di medicinali antiemetici e antidiarroici (vedere paragrafo 4.8).
La profilassi con gli antagonisti di 5HT3 e/o altri agenti anti-nausea deve essere somministrata prima e durante il trattamento con selinexor. È necessario somministrare liquidi con elettroliti per prevenire la disidratazione nei pazienti a rischio.
La nausea/il vomito possono essere gestiti con le interruzioni della dose, le modifiche della dose e/o l'inizio di un trattamento con altri medicinali antiemetici, quando clinicamente indicato. La diarrea può essere gestita con le sospensioni della dose, le modifiche della dose e/o la somministrazione di medicinali antidiarroici. Per le linee guida di modifica della dose, fare riferimento alla Tabella 1 e alla Tabella 2 al paragrafo 4.2.
Calo ponderale e anoressia
Selinexor può causare calo ponderale e anoressia. Il peso corporeo, la nutrizione e il volume dei pazienti devono essere misurati al basale, durante il trattamento e quando clinicamente indicato. Il monitoraggio deve essere più frequente nei primi due mesi di trattamento. I pazienti che manifestano segni nuovi o in peggioramento di appetito ridotto e peso diminuito potrebbero avere necessità di modifiche della dose, stimolanti dell'appetito e consulenze nutrizionali. Per le linee guida di modifica della dose, fare riferimento alla Tabella 1 e alla Tabella 2 al paragrafo 4.2.
Stato confusionale e capogiro
Selinexor può causare stato confusionale e capogiro. I pazienti devono essere istruiti a evitare le situazioni in cui il capogiro o lo stato confusionale potrebbero rappresentare un problema e a non assumere, senza un adeguato consiglio medico, altri medicinali che potrebbero causare capogiro o stato confusionale. Si deve raccomandare ai pazienti di non guidare veicoli o usare macchinari pesanti fino alla risoluzione dei sintomi (vedere paragrafo 4.7).
Iponatremia
Selinexor può causare iponatremia. I livelli di sodio dei pazienti devono essere misurati al basale, durante il trattamento e quando clinicamente indicato. Il monitoraggio deve essere più frequente nei primi due mesi di trattamento. Correggere i livelli di sodio in caso di iperglicemia concomitante (glucosio sierico > 150 mg/dL) e livelli sierici elevati di paraproteine. L'iponatremia deve essere trattata in base alle linee guida mediche (soluzione di cloruro di sodio endovenosa e/o compresse di sale), compreso un esame dell'alimentazione. I pazienti potrebbero avere necessità di interruzione e/o modifica della dose di selinexor. Per le linee guida di modifica della dose, fare riferimento alla Tabella 1 e alla Tabella 2 al paragrafo 4.2.
Cataratta
Selinexor può causare nuova insorgenza o esacerbazione della cataratta (vedere paragrafo 4.8). Se clinicamente indicato, può essere eseguita una valutazione oftalmologica. La cataratta deve essere trattata in base alle linee guida mediche, incluso l'intervento chirurgico, se necessario.
Sindrome da lisi tumorale
È stata segnalata sindrome da lisi tumorale (tumour lysis syndrome, TLS) in pazienti in terapia con selinexor. I pazienti ad alto rischio di TLS devono essere monitorati attentamente. Trattare la TLS tempestivamente in conformità alle linee guida della struttura.
Donne in età fertile/contraccezione negli uomini e nelle donne
Si deve raccomandare alle donne in età fertile di evitare le gravidanze o di astenersi dai rapporti sessuali durante il trattamento con selinexor e per almeno 1 settimana dopo l'ultima dose di selinexor.
Si deve raccomandare alle donne in età fertile e agli uomini potenzialmente fertili di usare misure contraccettive efficaci o di astenersi dall'attività sessuale per prevenire una gravidanza durante il trattamento con selinexor e per almeno 1 settimana dopo l'ultima dose di selinexor (vedere paragrafo 4.6).
Eccipienti
Questo medicinale contiene meno di 1 mmol (23 mg) di sodio per compressa da 20 mg, cioè essenzialmente ‘senza sodio’.
4.5 Interazioni con altri medicinali ed altre forme d'interazione
Non sono state osservate differenze significative nella farmacocinetica di selinexor quando co-somministrato con carbamazepina, un potente induttore del CYP3A4 e induttore dell’UGT (dose di carbamazepina fino a 300 mg due volte al giorno).
Non sono state osservate differenze clinicamente significative nella farmacocinetica di selinexor quando co-somministrato con un potente inibitore del CYP3A4, la claritromicina (500 mg PO due volte al giorno per 7 giorni).
Non sono state osservate differenze clinicamente significative nella farmacocinetica di selinexor quando co-somministrato con una dose giornaliera di paracetamolo fino a 1000 mg.
4.6 Fertilità, gravidanza e allattamento
Donne in età fertile/contraccezione negli uomini e nelle donne
Si deve raccomandare alle donne in età fertile di evitare le gravidanze o di astenersi dai rapporti sessuali durante il trattamento con selinexor e per almeno 1 settimana dopo l'ultima dose di selinexor. Per le donne in età fertile si raccomanda un test di gravidanza prima dell'inizio del trattamento con selinexor.
Si deve raccomandare alle donne in età fertile e agli uomini potenzialmente fertili di usare misure contraccettive efficaci o di astenersi dall'attività sessuale per prevenire una gravidanza durante il trattamento con selinexor e per almeno 1 settimana dopo l'ultima dose di selinexor.
Gravidanza
I dati relativi all'uso di selinexor in donne in gravidanza non esistono. Gli studi sugli animali hanno mostrato che selinexor può causare danno fetale (vedere paragrafo 5.3). Selinexor non è raccomandato durante la gravidanza e in donne in età fertile che non usano misure contraccettive.
Se la paziente inizia una gravidanza durante la terapia con selinexor, il farmaco deve essere sospeso immediatamente e la paziente deve essere valutata per il rischio potenziale al feto.
Allattamento
Non è noto se selinexor o i suoi metaboliti siano escreti nel latte materno. Il rischio per i bambini allattati al seno non può essere escluso. L'allattamento deve essere interrotto durante il trattamento con selinexor e per 1 settimana dopo l'ultima dose.
Fertilità
In base ai risultati degli studi sugli animali, selinexor può compromettere la fertilità negli uomini e nelle donne (vedere paragrafo 5.3).
4.7 Effetti sulla capacità di guidare veicoli e sull'uso di macchinari
Selinexor può compromettere la capacità di guidare veicoli e di usare macchinari. Selinexor può causare stanchezza, stato confusionale e capogiro. I pazienti devono essere istruiti a evitare le situazioni in cui il capogiro o lo stato confusionale possono rappresentare un problema e a non assumere, senza un adeguato consiglio medico, altri medicinali che possono causare capogiro o stato confusionale. Si deve raccomandare ai pazienti di non guidare veicoli o usare macchinari se manifestano uno qualsiasi di questi sintomi.
4.8 Effetti indesiderati
Riassunto del profilo di sicurezza
La sicurezza di selinexor in associazione a bortezomib e desametasone è stata valutata in 195 pazienti con mieloma multiplo. Le reazioni avverse più frequenti (≥ 30%) sono state trombocitopenia (62%), nausea (50%), stanchezza (42%), anemia (37%), appetito ridotto (35%), diarrea (33%) e neuropatia periferica (33%).
Le reazioni avverse gravi più comunemente segnalate (≥ 3%) sono state infezione polmonare (14,9%), cataratta (4,6%), sepsi (4,1%), diarrea (3,6%), vomito (3,6%) e anemia (3,1%).
La sicurezza di selinexor in associazione a desametasone è stata valutata in 214 pazienti con mieloma multiplo, inclusi 83 pazienti con malattia penta refrattaria. Le reazioni avverse più frequenti (≥ 30%) sono state nausea (75%), trombocitopenia (75%), stanchezza (66%), anemia (60%), appetito ridotto (56%), peso diminuito (49%), diarrea (47%), vomito (43%), iponatremia (40%), neutropenia (36%) e leucopenia (30%).
Le reazioni indesiderate gravi più comunemente segnalate (≥ 3%) sono state infezione polmonare (7,5%), sepsi (6,1%), trombocitopenia (4,7%), lesione traumatica renale acuta (3,7%) e anemia (3,3%).
Tabella delle reazioni avverse
Le reazioni avverse segnalate negli studi clinici su selinexor in associazione a bortezomib e desametasone (SVd) sono riassunte nella Tabella 4.
Le reazioni avverse segnalate negli studi clinici su selinexor in associazione a desametasone (Sd) sono riassunte nella Tabella 5.
Tali reazioni sono presentate in base alla classificazione per sistemi e organi e in base alla frequenza. Le categorie di frequenza definite sono: molto comune (≥ 1/10); comune (≥ 1/100, < 1/10); non comune (≥ 1/1 000, < 1/100); raro (≥ 1/10 000, < 1/1 000); molto raro (< 1/10 000); non nota (la frequenza non può essere definita sulla base dei dati disponibili). All'interno di ogni raggruppamento di frequenza, le reazioni avverse sono presentate in ordine di gravità decrescente.
Tabella 4: Reazioni avverse da farmaci (ADR) osservate in pazienti con mieloma multiplo trattati con selinexor in associazione a bortezomib e desametasone (SVd)
Classificazione per sistemi e organi/termine preferito | Tutte le ADR/frequenza | ADR di grado 3-4/frequenza |
| Infezioni ed infestazioni | Molto comune Infezione polmonare*, infezione delle vie respiratorie superiori, bronchite, nasofaringite Comune Sepsi*, infezione delle vie respiratorie inferiori | Molto comune Infezione polmonare* Comune Sepsi*, infezione delle vie respiratorie inferiori, bronchite, infezione delle vie respiratorie superiori |
| Patologie del sistema emolinfopoietico | Molto comune Trombocitopenia, anemia, neutropenia* Comune Leucopenia, linfopenia | Molto comune Trombocitopenia, anemia Comune Neutropenia*, linfopenia Non comune Leucopenia |
| Disturbi del metabolismo e della nutrizione | Molto comune Appetito ridotto Comune Iponatremia, disidratazione, ipokaliemia, ipocalcemia, ipofosfatemia, iperkaliemia, ipomagnesiemia | Comune Iponatremia, disidratazione, appetito ridotto, ipokaliemia, ipocalcemia, ipofosfatemia |
| Disturbi psichiatrici | Molto comune Insonnia Comune Stato confusionale | Comune Stato confusionale, insonnia |
Classificazione per sistemi e organi/termine preferito | Tutte le ADR/frequenza | ADR di grado 3-4/frequenza |
| Patologie del sistema nervoso | Molto comune Neuropatia periferica, capogiro, cefalea Comune Sincope, amnesia*, disturbo dell'equilibrio, disgeusia, ageusia | Comune Sincope, neuropatia periferica Non comune Cefalea, capogiro, amnesia* |
| Patologie dell'orecchio e del labirinto | Comune Vertigine | Nessuna |
| Patologie dell'occhio | Molto comune Cataratta, visione offuscata* | Molto comune Cataratta Comune Visione offuscata* |
| Patologie cardiache | Comune Tachicardia | Nessuna |
| Patologie vascolari | Comune Ipotensione | Comune Ipotensione |
| Patologie respiratorie, toraciche e mediastiniche | Molto comune Tosse Comune Dispnea*, epistassi | Comune Epistassi Non comune Dispnea*, tosse |
| Patologie gastrointestinali | Molto comune Nausea, diarrea, vomito, stipsi Comune Dolore addominale, dispepsia, bocca secca, flatulenza | Comune Nausea, diarrea, vomito |
| Patologie della cute e del tessuto sottocutaneo | Comune Alopecia, sudorazioni notturne*, prurito | Non comune Sudorazioni notturne* |
| Patologie del sistema muscoloscheletrico e del tessuto connettivo | Comune Ipercreatinemia | Comune Ipercreatinemia |
| Patologie renali e urinarie | Comune Lesione traumatica renale acuta | Comune Lesione traumatica renale acuta |
Patologie generali e condizioni relative alla sede di somministrazione | Molto comune Stanchezza, piressia, astenia Comune Deterioramento dello stato di salute fisica generale, malessere | Molto comune Stanchezza Comune Piressia, astenia, deterioramento dello stato di salute fisica generale |
| Esami diagnostici | Molto comune Peso diminuito Comune Aspartato aminotransferasi aumentata, alanina aminotransferasi aumentata | Comune Peso diminuito, aspartato aminotransferasi aumentata, alanina aminotransferasi aumentata |
Classificazione per sistemi e organi/termine preferito | Tutte le ADR/frequenza | ADR di grado 3-4/frequenza |
| Traumatismi, intossicazioni e complicazioni da procedura | Comune Caduta, contusione | Comune Caduta |
* Raggruppamento di più di un termine preferito MedDRA compresi:
- Infezione polmonare: infezione polmonare, infezione ai polmoni, polmonite pneumococcica, polmonite influenzale, polmonite da virus parainfluenzale, polmonite batterica e polmonite micotica
- Sepsi: sepsi, shock settico, sepsi stafilococcica e urosepsi
- Neutropenia: neutropenia e neutropenia febbrile
- Amnesia: amnesia e compromissione della memoria
- Visione offuscata: visione offuscata, compromissione della visione e acuità visiva ridotta
- Dispnea: dispnea e dispnea da esercizio fisico
- Sudorazioni notturne: sudorazioni notturne e iperidrosi
Tabella 5. Reazioni avverse da farmaci (ADR) osservate in pazienti trattati con selinexor in associazione a desametasone (Sd)
| Classificazione per sistemi e organi/termine preferito | Tutte le ADR/frequenza | ADR di grado 3-4/frequenza |
| Infezioni ed infestazioni | Molto comune Infezione polmonare, infezione delle vie respiratorie superiori Comune Sepsi, batteriemia | Comune Infezione polmonare, sepsi, batteriemia Non comune Infezione delle vie respiratorie superiori |
| Patologie del sistema emolinfopoietico | Molto comune Trombocitopenia, anemia, neutropenia, leucopenia, linfopenia Comune Neutropenia febbrile | Molto comune Trombocitopenia, anemia, neutropenia, leucopenia, linfopenia Comune Neutropenia febbrile |
| Disturbi del metabolismo e della nutrizione | Molto comune Iponatremia, disidratazione, appetito ridotto, iperglicemia, ipokaliemia Comune Ipocalcemia, ipofosfatemia, iperkaliemia, ipomagnesiemia, iperamilasemia, iperuricemia, iperlipasemia Non comune Sindrome da lisi tumorale | Molto comune Iponatremia Comune Disidratazione, appetito ridotto, ipokaliemia, iperglicemia, ipocalcemia, iperkaliemia, iperamilasemia, ipofosfatemia, iperuricemia, iperlipasemia Non comune Sindrome da lisi tumorale |
| Disturbi psichiatrici | Molto comune Stato confusionale, insonnia Comune Delirium, allucinazione | Comune Stato confusionale, insonnia Non comune Delirium, allucinazione |
| Classificazione per sistemi e organi/termine preferito | Tutte le ADR/frequenza | ADR di grado 3-4/frequenza |
| Patologie del sistema nervoso | Molto comune Capogiro, disgeusia, cefalea Comune Neuropatia periferica, sincope, ageusia, disturbo del gusto, disturbo dell'equilibrio, disturbo cognitivo, alterazione dell'attenzione, compromissione della memoria Non comune Encefalopatia | Comune Sincope, disturbo cognitivo Non comune Neuropatia periferica, encefalopatia |
| Patologie dell'occhio | Molto comune Visione offuscata Comune Cataratta, compromissione della visione | Comune Cataratta Non comune Visione offuscata, compromissione della visione |
| Patologie cardiache | Comune Tachicardia | Nessuno |
| Patologie vascolari | Comune Ipotensione | Non comune Ipotensione |
| Patologie respiratorie, toraciche e mediastiniche | Molto comune Dispnea, epistassi, tosse | Comune Dispnea Non comune Epistassi |
| Patologie gastrointestinali | Molto comune Nausea, diarrea, vomito, dolore addominale, stipsi Comune Dispepsia, bocca secca, fastidio addominale, flatulenza | Comune Nausea, diarrea, vomito, stipsi Non comune Dolore addominale |
| Patologie della cute e del tessuto sottocutaneo | Comune Alopecia, sudorazioni notturne, prurito | Nessuno |
| Patologie del sistema muscoloscheletrico e del tessuto connettivo | Comune Spasmi muscolari, ipercreatinemia | Non comune Spasmi muscolari, ipercreatinemia |
| Patologie renali e urinarie | Comune Lesione traumatica renale acuta | Comune Lesione traumatica renale acuta |
Patologie generali e condizioni relative alla sede di somministrazione | Molto comune Stanchezza, piressia, astenia Comune Deterioramento dello stato di salute fisica generale, malessere, alterazione dell'andatura, brividi | Molto comune Stanchezza Comune Astenia, deterioramento dello stato di salute fisica generale, dolore Non comune Piressia |
| Classificazione per sistemi e organi/termine preferito | Tutte le ADR/frequenza | ADR di grado 3-4/frequenza |
| Esami diagnostici | Molto comune Peso diminuito Comune Aspartato aminotransferasi aumentata, alanina aminotransferasi aumentata, fosfatasi alcalina ematica aumentata | Comune Alanina aminotransferasi aumentata Non comune Peso diminuito, aspartato aminotransferasi aumentata |
Traumatismi, intossicazioni e complicazioni da procedura | Comune Caduta | Comune Caduta |
Descrizione di reazioni avverse selezionate
Infezioni
L'infezione è stata la tossicità non ematologica più comune.
Nei pazienti trattati con SVd, sono state segnalate infezioni nel 70% dei pazienti e il 28% dei pazienti ha manifestato infezioni di grado 3 o 4. Sono state segnalate infezioni gravi nel 28% dei pazienti e si sono verificate infezioni fatali nel 4% dei pazienti trattati. L'infezione delle vie respiratorie superiori e l'infezione polmonare sono state le infezioni segnalate più comunemente, rispettivamente nel 21% e nel 15% dei pazienti. L'infezione ha determinato l’interruzione definitiva della dose nell'1% dei pazienti, la sospensione del trattamento nel 48% dei pazienti e una riduzione della dose nel 10% dei pazienti.
Nei pazienti trattati con Sd, sono state segnalate infezioni nel 53% dei pazienti. Di questi casi, il 22% è stato di grado 3 o 4. L'infezione delle vie respiratorie superiori e l'infezione polmonare sono state le infezioni segnalate più comunemente (rispettivamente nel 15% e nel 13% dei pazienti); il 25% delle infezioni segnalate è stato grave e si sono verificate infezioni fatali nel 3% dei pazienti trattati. L'infezione ha determinato l'interruzione definitiva della dose nel 7% dei pazienti, la sospensione del trattamento nel 19% dei pazienti e una riduzione della dose nell'1% dei pazienti.
Trombocitopenia
Nei pazienti trattati con SVd, si è verificata trombocitopenia nel 62% dei pazienti e il 41% dei pazienti ha manifestato trombocitopenia di grado 3 o 4. La trombocitopenia è stata grave nel 2% dei pazienti. Del 41% di pazienti con trombocitopenia di grado 3 o 4, sono stati segnalati eventi di sanguinamento concomitanti di grado 3 o superiore (la concomitanza era definita come ± 5 giorni) nel 5% dei pazienti. Si è verificata emorragia letale nel 2% dei pazienti con trombocitopenia. La trombocitopenia ha determinato l'interruzione definitiva della dose nel 2% dei pazienti, la sospensione del trattamento nel 35% dei pazienti e una riduzione della dose nel 33% dei pazienti.
Nei pazienti trattati con Sd, si è verificata trombocitopenia nel 75% dei pazienti e il 65% di queste ADR è stato di grado 3 o 4. La trombocitopenia è stata grave nel 5% dei pazienti. Del 65% di pazienti con trombocitopenia di grado 3 o 4, sono stati segnalati eventi di sanguinamento concomitanti gravi/di grado 3 o superiore (la concomitanza era definita come ± 5 giorni) nel 5% dei pazienti. La trombocitopenia ha determinato l'interruzione definitiva della dose nel 3% dei pazienti, la sospensione del trattamento nel 22% dei pazienti e una riduzione della dose nel 32% dei pazienti.
La trombocitopenia può essere gestita con modifiche della dose (vedere paragrafo 4.2), cura di supporto e trasfusioni di piastrine. I pazienti devono essere monitorati per individuare segni e sintomi di sanguinamento e devono essere valutati tempestivamente (vedere paragrafo 4.4).
Neutropenia
Nei pazienti trattati con SVd, si è verificata neutropenia nel 16% dei pazienti e il 10% dei pazienti ha manifestato eventi di neutropenia di grado 3 o 4. La neutropenia è stata grave nell'1% dei pazienti. Nessuno dei pazienti ha subito un'interruzione definitiva della dose dovuta a neutropenia e la neutropenia ha determinato la sospensione del trattamento nel 9% dei pazienti e una riduzione della dose nel 5% dei pazienti.
Si è verificata neutropenia febbrile, segnalata come grave, in un paziente (< 1%) trattato con SVd, ed è stata di grado 4. La neutropenia febbrile ha determinato la sospensione del trattamento e una riduzione della dose; non si è verificata nessuna interruzione definitiva della dose a causa della neutropenia febbrile. Dei 19 pazienti con neutropenia di grado 3 o superiore, sono state segnalate infezioni concomitanti gravi di grado 3 o superiore (concomitanza definita come ± 5 giorni) in 3 pazienti (16%). Le infezioni concomitanti di grado 3 o superiore hanno incluso infezione delle vie respiratorie inferiori, bronchite e infezione auricolare (1 paziente ciascuna).
Nei pazienti trattati con Sd, si è verificata neutropenia nel 36% dei pazienti e il 25% di questi casi è stato di grado 3 o 4. La neutropenia è stata grave nell'1% dei pazienti. Nessuno dei pazienti ha subito un'interruzione definitiva della dose dovuta a neutropenia e la neutropenia ha determinato la sospensione del trattamento nel 2% dei pazienti e una riduzione della dose nel 6% dei pazienti.
Si è verificata neutropenia febbrile nel 3% dei pazienti trattati con Sd; tutti i casi sono stati di grado 3 o 4. È stata segnalata neutropenia febbrile grave nel 2% dei pazienti e ha determinato l'interruzione definitiva della dose, la sospensione del trattamento o una riduzione della dose in meno dell'1% dei pazienti (ciascuna). Dei 53 pazienti con neutropenia di grado 3 o superiore, sono state segnalate infezioni concomitanti gravi/di grado 3 o superiore (concomitanza definita come ± 5 giorni) in 6 pazienti (11%). Le infezioni concomitanti di grado 3 o superiore segnalate più comunemente includevano l'infezione delle vie urinarie (3 pazienti) e la sepsi (2 pazienti).
Anemia
Nei pazienti trattati con SVd, si è verificata anemia nel 37% dei pazienti e il 16% dei pazienti ha manifestato anemia di grado 3; nessun paziente ha manifestato anemia di grado 4 o 5. L'anemia è stata grave nel 3% dei pazienti. L'anemia ha determinato l'interruzione definitiva della dose nell'1% dei pazienti, la sospensione del trattamento nel 6% dei pazienti e una riduzione della dose nel 3% dei pazienti.
Nei pazienti trattati con Sd, si è verificata anemia nel 61% dei pazienti e il 44% di questi casi è stato di grado 3 o 4. L'anemia è stata grave nel 3% dei pazienti. L'anemia ha determinato l'interruzione definitiva della dose in < 1% dei pazienti, la sospensione del trattamento nel 4% dei pazienti e una riduzione della dose nell'1% dei pazienti.
L'anemia può essere gestita con modifiche della dose (vedere paragrafo 4.2) e trasfusioni di sangue e/o somministrazione di eritropoietina, in base alle linee guida mediche. Per le linee guida di modifica della dose, fare riferimento alla Tabella 2 al paragrafo 4.2.
Tossicità gastrointestinale
Nei pazienti trattati con SVd, si è verificata nausea nel 50% dei pazienti e l'8% dei pazienti ha manifestato nausea di grado 3 o 4. La nausea è stata grave nel 2% dei pazienti. Quando è stato somministrato un trattamento anti-nausea, la durata mediana della nausea è migliorata di 10 giorni. La nausea ha determinato l'interruzione definitiva della dose nel 3% dei pazienti, la sospensione del trattamento nel 7% dei pazienti e una riduzione della dose nel 7% dei pazienti.
Si è verificato vomito nel 21% dei pazienti trattati con SVd e il 4% dei pazienti ha manifestato vomito di grado 3. Nessun paziente ha manifestato vomito di grado 4. Il vomito è stato grave nel 4% dei pazienti. Il vomito ha determinato l'interruzione definitiva della dose nel 2% dei pazienti, la sospensione del trattamento nel 3% dei pazienti e una riduzione della dose nel 3% dei pazienti.
Si è verificata diarrea nel 33% dei pazienti trattati con SVd e il 7% dei pazienti ha manifestato diarrea di grado 3 o 4. La diarrea è stata grave nel 4% dei pazienti. La diarrea ha determinato l'interruzione definitiva della dose nell'1% dei pazienti, la sospensione del trattamento nell'8% dei pazienti e una riduzione della dose nel 2% dei pazienti.
Nei pazienti trattati con Sd, si sono verificati nausea/vomito nel 79% dei pazienti; il 10% di questi casi è stato di grado 3 o 4 ed è stato grave nel 3% dei pazienti. Quando è stato somministrato un trattamento anti-nausea, la durata mediana della nausea o del vomito è migliorata di 3 giorni. La nausea/il vomito hanno determinato l'interruzione definitiva della dose nel 5% dei pazienti, la sospensione del trattamento nell'8% dei pazienti e una riduzione della dose nel 5% dei pazienti.
Si è verificata diarrea nel 47% dei pazienti trattati con Sd, il 7% dei casi è stato di grado 3 o 4 e la diarrea è stata grave nel 2% dei pazienti. La diarrea ha determinato l'interruzione definitiva della dose nell'1% dei pazienti, la sospensione del trattamento nel 2% dei pazienti e una riduzione della dose nell'1% dei pazienti.
Iponatremia
Nei pazienti trattati con SVd, si è verificata iponatremia nell'8% dei pazienti e il 5% dei pazienti ha manifestato iponatremia di grado 3 o 4. L'iponatremia è stata grave in < 1% dei pazienti. La maggior parte dei casi di iponatremia non è stata associata a sintomi. Non sono stati segnalati casi di crisi convulsive concomitanti. L'iponatremia non ha determinato interruzione definitiva della dose, mentre ha determinato la sospensione del trattamento in < 1% dei pazienti e una riduzione della dose nell'1% dei pazienti.
Nei pazienti trattati con Sd, si è verificata iponatremia nel 40% dei pazienti e il 24% di questi casi è stato di grado 3 o 4. L'iponatremia è stata grave nel 3% dei pazienti. La maggior parte dei casi di iponatremia non è stata associata a sintomi. Non sono stati segnalati casi di crisi convulsive concomitanti. L'iponatremia non ha determinato interruzione definitiva della dose, mentre ha determinato la sospensione del trattamento nel 6% dei pazienti e una riduzione della dose nell'1% dei pazienti.
Cataratta
Nei pazienti trattati con SVd, l'incidenza di nuova insorgenza o peggioramento della cataratta con necessità di intervento clinico è stata segnalata nel 24% dei pazienti. Il tempo mediano alla nuova insorgenza di cataratta è stato di 233 giorni. Il tempo mediano al peggioramento della cataratta nei pazienti che presentavano cataratta all'inizio della terapia con selinexor è stato di 261 giorni (SVd). La cataratta non ha determinato interruzione definitiva del trattamento, mentre ha determinato la sospensione del trattamento nel 4% dei pazienti e una riduzione della dose nel 3% dei pazienti. La cataratta deve essere trattata in base alle linee guida mediche, incluso l'intervento chirurgico, se necessario (vedere paragrafi 4.4 e 4.2).
Sindrome da lisi tumorale
Si è verificata sindrome da lisi tumorale (TLS) in un (< 1%) paziente (trattato con Sd) ed è stata considerata di grado 3 e grave. I pazienti ad alto rischio di TLS devono essere monitorati attentamente. Trattare la TLS tempestivamente in conformità alle linee guida della struttura (vedere paragrafo 4.4).
Popolazione anziana
Tra i pazienti con mieloma multiplo trattati con SVd, il 56% era di età pari o superiore a 65 anni, mentre il 17% era di età pari o superiore a 75 anni. Quando si confrontano i pazienti di età pari o superiore a 65 anni con i pazienti più giovani, quelli più anziani hanno avuto un'incidenza più elevata di sospensioni del trattamento a causa di una reazione avversa (28% rispetto al 13%) e un'incidenza più elevata di reazioni avverse gravi (57% rispetto al 51%).
Tra i pazienti con mieloma multiplo trattati con Sd, il 47% era di età pari o superiore a 65 anni, mentre l'11% era di età pari o superiore a 75 anni. Quando si confrontano i pazienti di età pari o superiore a 75 anni con i pazienti più giovani, quelli più anziani hanno avuto un'incidenza più elevata di sospensioni del trattamento a causa di una reazione avversa (52% rispetto al 25%), un'incidenza più elevata di reazioni avverse gravi (74% rispetto al 59%) e un'incidenza più elevata di reazioni avverse letali (22% rispetto all'8%).
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l'autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato nell'allegato V.
4.9 Sovradosaggio
In generale, i sovradosaggi sono stati associati a effetti indesiderati simili a quelli segnalati per il dosaggio standard e generalmente sono stati reversibili entro 1 settimana.
Sintomi
I sintomi acuti potenziali comprendono nausea, vomito, diarrea, disidratazione e confusione. I segni potenziali comprendono bassi livelli di sodio, enzimi epatici elevati e conta ematica bassa. I pazienti devono essere monitorati attentamente e deve essere loro somministrata una cura di supporto appropriata. Ad oggi non sono stati segnalati decessi dovuti a sovradosaggio.
Gestione
In caso di sovradosaggio, monitorare il paziente per le reazioni avverse e somministrare immediatamente un trattamento sintomatico appropriato.
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: agenti antineoplastici, altri agenti antineoplastici, codice ATC: L01XX66
Meccanismo d'azione
Selinexor è un inibitore selettivo di esportazione nucleare (covalent selective inhibitor of nuclear export, SINE) covalente reversibile che blocca specificamente l'esportina 1 (exportin 1, XPO1). XPO1 è il principale mediatore dell'esportazione nucleare di molte proteine cargo, comprese le proteine di soppressione tumorale (tumour suppressor proteins, TSP), i regolatori di crescita e gli mRNA delle proteine di promozione della crescita (oncogene). L'inibizione di XPO1 da parte di selinexor determina un accumulo marcato di TSP nel nucleo, l'arresto del ciclo cellulare, le riduzioni di varie oncoproteine, quali c-Myc e ciclina D1, e l'apoptosi delle cellule tumorali. L'associazione di selinexor e desametasone e/o bortezomib ha dimostrato di avere effetti citotossici sinergici sul mieloma multiplo in vitro e ha aumentato l'attività anti‐tumorale nei modelli di xenotrapianto murino di mieloma multiplo in vivo, inclusi quelli resistenti agli inibitori del proteasoma.
Elettrofisiologia del cuore
L'effetto di più dosi di selinexor fino a 175 mg due volte alla settimana sull'intervallo QTc è stato valutato in pazienti con neoplasie maligne ematologiche sottoposti a più linee di trattamento. Selinexor non ha determinato un effetto marcato (ovvero non superiore a 20 ms) sull'intervallo QTc al livello di dose terapeutico.
Efficacia e sicurezza clinica
Selinexor in associazione a bortezomib e desametasone (SVd) per il trattamento dei pazienti con mieloma multiplo
L'efficacia e la sicurezza di selinexor in associazione a bortezomib e desametasone sono state valutate nello studio KCP-330-023 (BOSTON), uno studio di fase 3, internazionale, randomizzato, in aperto, controllato con principio attivo, condotto in pazienti con mieloma multiplo che erano stati sottoposti ad almeno una terapia precedente. Lo studio BOSTON richiedeva che i pazienti presentassero mieloma misurabile in base ai criteri del Gruppo di lavoro internazionale sul mieloma (International Myeloma Working Group, IMWG), con evidenza documentata di malattia progressiva durante o dopo il più recente regime di trattamento, e fossero stati precedentemente trattati con uno-tre regimi di trattamento per il mieloma multiplo. I pazienti precedentemente trattati con inibitori del proteasoma (in monoterapia o in un trattamento di associazione) dovevano aver presentato almeno una risposta parziale alla terapia e dovevano essere trascorsi almeno 6 mesi dall'ultima terapia a base di inibitori del proteasoma, senza anamnesi di interruzione di bortezomib a causa di tossicità di grado 3 o superiore. I pazienti dovevano presentare un punteggio di performance status secondo l'ECOG ≤ 2, funzioni epatica, renale ed ematopoietica adeguate. I pazienti con amiloidosi sistemica da catene leggere, mieloma attivo del sistema nervoso centrale, neuropatia periferica di grado 2 o superiore, oppure neuropatia dolorosa di grado 2, leucemia plasmacellulare, polineuropatia, organomegalia, endocrinopatia, gammopatia monoclonale o sindrome da alterazioni cutanee (POEMS) sono stati esclusi dalla partecipazione allo studio.
Lo studio ha confrontato il trattamento a base di selinexor 100 mg una volta alla settimana (somministrato per via orale nel giorno 1 di ogni settimana) in associazione a desametasone 20 mg due volte alla settimana (somministrato per via orale nei giorni 1 e 2 di ogni settimana) e bortezomib 1,3 mg/m2 una volta alla settimana (somministrato per via sottocutanea nel giorno 1 delle settimane 1-4 con la settimana 5 di pausa) [braccio SVd] con il trattamento a base di bortezomib 1,3 mg/m2 due volte alla settimana (somministrato per via sottocutanea nei giorni 1, 4, 8, 11) in associazione a desametasone 20 mg a basso dosaggio (somministrato per via orale nei giorni 1, 2, 4, 5, 8, 9, 11, 12) in un ciclo standard di 21 giorni per i primi 8 cicli, seguiti da bortezomib 1,3 mg/m2 per via sottocutanea una volta alla settimana (somministrato per via sottocutanea nel giorno 1 delle settimane 1-4 con la settimana 5 di pausa) in associazione a desametasone 20 mg a basso dosaggio due volte alla settimana (somministrato per via orale nei giorni 1 e 2 di ogni settimana) nei cicli ≥ 9 [braccio Vd].
Il trattamento è stato continuato in entrambi i bracci fino a progressione di malattia, morte o tossicità inaccettabile. Alla conferma di malattia progressiva (progressive disease, PD), i pazienti del braccio di controllo (Vd) potevano passare alla terapia a base di selinexor sotto forma di SVd settimanale (regime BOSTON) o Sd settimanale (selinexor 100 mg una volta alla settimana nel giorno 1 di ogni settimana) e desametasone 20 mg a basso dosaggio due volte alla settimana (giorni 1 e 2 di ogni settimana).
Sono stati randomizzati complessivamente 402 pazienti: 195 nel braccio SVd e 207 nel braccio Vd.
Le caratteristiche dei pazienti e patologiche al basale sono descritte nella Tabella 6.
Tabella 6: Caratteristiche demografiche e patologiche dei pazienti con mieloma multiplo recidivato refrattario nello studio BOSTON (n = 402)
| Caratteristica | SVd (n = 195) | Vd (n = 207) |
| Mediana dalla diagnosi alla randomizzazione, anni (intervallo) | 3,81 (0,4; 23,0) | 3,59 (0,4; 22,0) |
| Tempo dalla fine dell'ultima terapia precedente, mediana (intervallo) | 48 settimane (1; 1 088) | 42 settimane (2; 405) |
| Numero di regimi di trattamento precedenti, media (intervallo) | 1,7 (1; 3) | 1,7 (1; 3) |
Numero di terapie precedenti (%) 1 51% 48% 2 33% 31% 3 16% 21% | ||
Età, mediana (intervallo) Pazienti di età < 65 anni, n (%) Pazienti di età 65-74 anni, n (%) Pazienti di età ≥ 75 anni, n (%) | 66 anni (40; 87) 86 (44) 75 (39) 34 (17) | 67 anni (38; 90) 75 (36) 85 (41) 47 (23) |
| Caratteristica | SVd (n = 195) | Vd (n = 207) |
| Rapporto uomini: donne, n (%) | 115 (59) : 80 (41) | 115 (56) : 92 (44) |
Tipo di terapia precedente, n (%) Trapianto di cellule staminali 76 (39) 63 (30) Lenalidomide in qualsiasi associazione 77 (39) 77 (37) Pomalidomide in qualsiasi associazione 11 (6) 7 (3) Bortezomib in qualsiasi associazione 134 (69) 145 (70) Carfilzomib in qualsiasi associazione 20 (10) 21 (10) Qualsiasi inibitore del proteasoma in qualsiasi associazione 148 (76) 159 (77) Daratumumab in qualsiasi associazione 11 (6) 6 (3) | ||
Sistema di stadiazione internazionale rivisto al basale, n (%) I II III Non noto | 56 (29) 117 (60) 12 (6) 10 (5) | 52 (25) 125 (60) 16 (8) 14 (7) |
| Citogenetica ad alto rischioa, n (%) | 97 (50) | 95 (46) |
| Performance status secondo l'ECOG: da 0 a 1, n (%) | 175 (90) | 191 (92) |
a Include uno qualsiasi tra (17p)/p53, t (14;16), t (4;14), 1q21.
L'endpoint primario era la sopravvivenza libera da progressione (progression free survival, PFS) valutato da un comitato di revisione indipendente (Independent Review Committee, IRC) sulla base dei criteri di risposta uniforme dell’IMWG per il mieloma multiplo.
In base a un'analisi ad interim pre-pianificata della PFS, in cui il limite per PFS è stato superato (follow-up mediano di 15,1 mesi), lo studio BOSTON ha mostrato un miglioramento statisticamente significativo della PFS nel braccio SVd rispetto al braccio Vd; hazard ratio (HR) = 0,70 (IC al 95%: 0,53; 0,93; p = 0,0075), una PFS mediana di 13,9 mesi (IC al 95%: 11,7-non raggiunta) e 9,5 mesi (IC al 95%: 8,1; 10,8) rispettivamente nei bracci SVd e Vd.
Si è verificato un miglioramento statisticamente significativo del tasso di risposta globale (overall response rate, ORR): 76,4% nel braccio SVd rispetto al 62,3% nel braccio Vd, p = 0,0012.Il tasso di risposta parziale ≥ molto buona (il tasso ≥ VGPR include risposta completa stringente [stringent complete response, sCR], risposta completa [complete response, CR] e VGPR) era del 44,6% nel braccio SVd rispetto al 32,4% nel braccio Vd.
Il tempo mediano alla risposta è stato di 1,4 mesi nei pazienti trattati con SVd e di 1,6 mesi nei pazienti trattati con Vd. La durata mediana della risposta (duration of response, DOR) tra i pazienti con risposta è stato rispettivamente di 20,3 mesi e di 12,9 mesi nei bracci SVd e Vd. Alla data dell'analisi ad interim pre-pianificata della PFS, si erano verificati 109 eventi di sopravvivenza globale (overall survival, OS); si erano verificati rispettivamente 47 e 62 decessi nei bracci SVd e Vd (HR = 0,84 [IC al 95%: 0,57; 1,23]). L'OS mediana non è stata raggiunta per il braccio SVd ed è stata di 25 mesi per il braccio Vd.
A un'analisi descrittiva aggiornata, con un follow-up mediano di 22,1 mesi, i risultati erano coerenti con l'analisi primaria. I risultati di efficacia sono mostrati nella Tabella 7 e nella Figura 1.
Tabella 7: Risultati di efficacia valutati dal comitato di revisione indipendente nello studio BOSTON (follow-up mediano di 22,1 mesi)
| SVd (n = 195) | Vd (n = 207) |
Sopravvivenza libera da progressione (PFS)a
Hazard ratio (IC al 95%)
| 0,71 (0,54; 0,93) |
| SVd (n = 195) | Vd (n = 207) | |
| PFS mediana in mesi (IC al 95%) | 13,2 (11,7; 23,4) | 9,5 (8,1; 10,8) |
Tasso di risposta globale (ORR)b, n (%) IC al 95% sCR CR VGPR PR | 150 (76,9) (70,4; 82,6) 19 (10) 14 (7) 54 (28) 63 (32) | 131 (63,3) (56,3; 69,9) 13 (6) 9 (4) 45 (22) 64 (31) |
| Tempo alla risposta, mesi (IC al 95%)c | 1,4 (1,4; 1,5) | 1,6 (1,5; 2,1) |
| Durata mediana della risposta, mesi (IC al 95%)c | 17,3 (12,6; 26,3) | 12,9 (9,3; 15,8) |
Sopravvivenza globale (OS, follow-up mediano di 28,7 mesi)a Numero di eventi, n (%) OS mediana, mesi (IC al 95%) Hazard ratio (IC al 95%) | 68 (35) 80 (39) 36,7 (30,2; non raggiunta) 32,8 (27,8; non raggiunta) 0,88 (0,63; 1,22) | |
SVd = selinexor-bortezomib-desametasone, Vd = bortezomib-desametasone, sCR = risposta completa stringente, CR = risposta completa, VGPR = risposta parziale molto buona, PR = risposta parziale * I risultati di efficacia riportati corrispondono a un'analisi descrittiva basata sul cut-off dei dati del 15 febbraio 2021
a L'hazard ratio è basato su modelli di regressione dei rischi proporzionali di Cox stratificati e il valore p è basato su test dei ranghi logaritmici stratificati.
b Include sCR + CR + VGPR + PR, valore p basato sul test di Cochran-Mantel-Haenszel. c Include i pazienti con risposta che hanno raggiunto una PR o una risposta migliore
Figura 1: Curva di Kaplan-Meier della PFS nello studio BOSTON (follow-up mediano di 22,1 mesi)
La neuropatia periferica di grado ≥ 2, un endpoint secondario pre‐specificato, è stata inferiore nel braccio SVd (21%) rispetto al braccio Vd (34%); odds ratio 0,50 [IC al 95%: 0,32; 0,79, p = 0,0013], a causa della dose più bassa di bortezomib nel braccio SVd.
Selinexor in associazione a desametasone (Sd) per il trattamento dei pazienti con mieloma multiplo recidivato/refrattario
Studio KPC-330-012 (STORM), uno studio di fase 2, multicentrico, a braccio singolo, in aperto, in cui sono stati arruolati pazienti con mieloma multiplo recidivato e/o refrattario (relapsed and/or refractory multiple myeloma, RRMM). La parte 2 dello studio STORM richiedeva che i 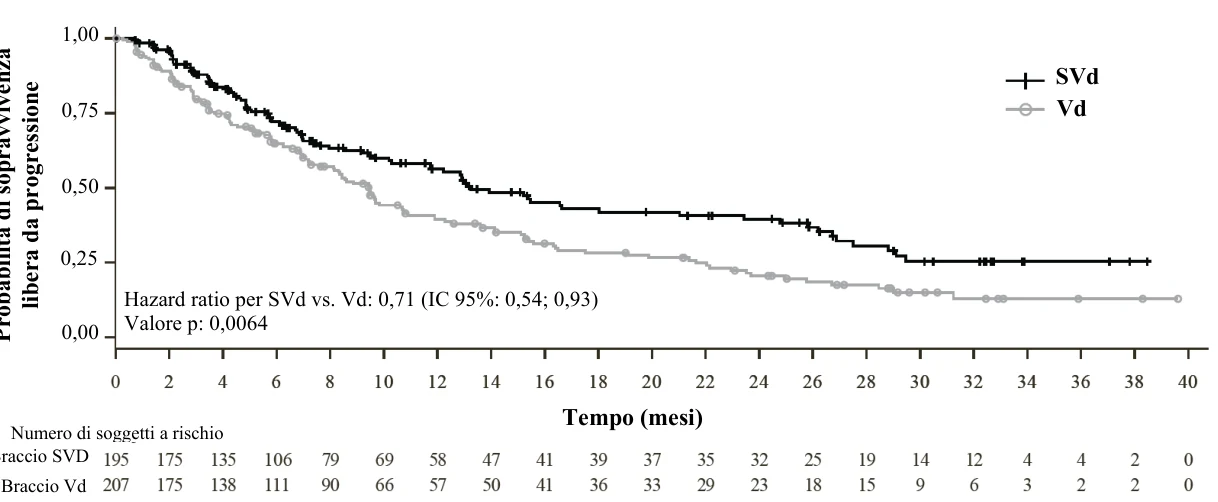 Braccio SVD
pazienti presentassero una malattia valutabile in base ai criteri dell'IMWG, fossero stati precedentemente trattati con tre o più regimi di trattamento antimieloma (tra cui un agente alchilante, glucocorticoidi, bortezomib, carfilzomib, lenalidomide, pomalidomide e un anticorpo monoclonale anti-CD38), il cui mieloma doveva essere documentato come refrattario ai glucocorticoidi, a un inibitore del proteasoma, a un agente immunomodulatore, a un anticorpo monoclonale anti-CD38 e durante l'ultima linea di trattamento. I pazienti dovevano presentare un punteggio di performance status secondo l'ECOG ≤ 2, come pure le funzioni epatica, renale ed ematopoietica adeguate. Amiloidosi sistemica da catene leggere, mieloma attivo del sistema nervoso centrale, neuropatia periferica di grado 3 o superiore, oppure neuropatia dolorosa di grado 2 o superiore erano criteri di esclusione.
I pazienti sono stati trattati con 80 mg di selinexor in associazione a 20 mg di desametasone nei giorni 1 e 3 di ogni settimana. Il trattamento è stato continuato fino a progressione di malattia, morte o tossicità inaccettabile.
Tra i pazienti arruolati nella parte 2 dello studio STORM (n=123), ottantatré (83) pazienti avevano RRMM refrattario a due inibitori del proteasoma (bortezomib, carfilzomib), a due immunomodulatori (lenalidomide, pomalidomide) e a un anticorpo monoclonale anti-CD38 (daratumumab). La durata mediana del trattamento con selinexor in questi 83 pazienti è stata di 9 settimane (intervallo da 1 a 61 settimane). La dose mediana totale di selinexor assunta è stata di 880 mg (intervallo da 160 a 6.220 mg), con una dose mediana di 105 mg (intervallo da 22 a 180 mg) assunta ogni settimana.
I dati presentati di seguito sono relativi agli 83 pazienti la cui malattia era refrattaria a bortezomib (B), carfilzomib (C), lenalidomide (L), pomalidomide (P) e daratumumab (D) (penta refrattaria).
La Tabella 8 mostra le caratteristiche patologiche e dei trattamenti precedenti dei pazienti.
Tabella 8. Caratteristiche demografiche e patologiche dei pazienti con mieloma multiplo recidivato refrattario trattati con 80 mg di selinexor e 20 mg di desametasone due volte alla settimana (n = 83)
| Caratteristiche | |
| Mediana dalla diagnosi all'inizio del trattamento dello studio, anni (intervallo) | 7 anni (1, 23) |
| Numero di regimi di trattamento precedenti, mediano (intervallo) | 8 (4, 18) |
| Età, mediana (intervallo) | 65 anni (40; 86) |
| Pazienti di età < 65 anni, n (%) | 40 (48) |
| Pazienti di età 65-74 anni, n (%) | 31 (37) |
| Pazienti di età ≥ 75 anni, n (%) | 12 (15) |
| Rapporto uomini: donne, n (%) | 51 U (61): 32 D (39) |
| Stato refrattario ad associazioni di trattamento specifiche, n (%) | |
| Penta refrattario (BCLPD) | 83 (100) |
| Daratumumab in qualsiasi associazione | 57 (69) |
| Daratumumab in monoterapia | 26 (31) |
Trapianto di cellule staminali precedente1, n (%) ≥ 2 trapianti | 67 (81) 23 (28) |
| Terapia CAR-T precedente, n (%) | 2 (2,4) |
| Sistema di stadiazione integrato rivisto al basale, n (%) | |
| I | 10 (12) |
| II | 56 (68) |
| III | 17 (21) |
Citogenetica ad alto rischio, n (%) (include una qualsiasi tra del(17p)/p53, t(14; 16), t(4; 14) o 1q21) | 47 (57) |
| Performance status secondo l'ECOG: da 0 a 1, n (%) | 74 (89) |
1 Un paziente è stato sottoposto a un trapianto allogenico di cellule staminali.
L'endpoint primario di efficacia era il tasso di risposta globale (ORR) valutato da un comitato di revisione indipendente sulla base dei criteri di risposta uniforme dell'IMWG per il mieloma multiplo. Le risposte sono state valutate mensilmente e in base alle linee guida dell'IMWG. La Tabella 9 presenta un quadro generale dei risultati di efficacia.
Tabella 9. Risultati di efficacia: valutati dal comitato di revisione indipendente (STORM, pazienti con mieloma multiplo recidivato refrattario trattati con 80 mg di selinexor e 20 mg di desametasone due volte alla settimana)
| Endpoint di efficacia | NEXPOVIO 80 mg + desametasone 20 mg n = 83 |
| Tasso di risposta globale (ORR), n (%) (include sCR + VGPR + PR)1 | 21 (25,3) |
| Intervallo di confidenza al 95% | 16,4; 36 |
| sCR, MRD negativa, n (%) | 1 (1,2) |
| CR, n (%) | 0 (0) |
| VGPR, n (%) | 4 (4,8) |
| PR, n (%) | 16 (19,3) |
| Risposta minima (MR), n (%) | 10 (12,0) |
| Malattia stabile (SD), n (%) | 32 (38,6) |
| Malattia progressiva (PD)/non valutabile (NE), n (%) | 20 (24,1) |
| Tempo mediano alla prima risposta (settimane) (intervallo da 1 a 10 settimane) | 3,9 |
| Durata mediana della risposta (DOR); mesi (intervallo di confidenza al 95%) | 3,8 (2,3; 10,8) |
1 sCR = risposta completa stringente, CR = risposta completa, VGPR = risposta parziale molto buona, PR = risposta parziale
Popolazione pediatrica
L'Agenzia europea dei medicinali (EMA) ha rinviato l'obbligo di presentare i risultati degli studi con selinexor in tutti i sottogruppi della popolazione pediatrica per il trattamento dell'RRMM (vedere paragrafo 4.2 per informazioni sull'uso pediatrico).
5.2 Proprietà farmacocinetiche
Assorbimento
Successivamente alla somministrazione orale di selinexor, la concentrazione plasmatica di picco, Cmax, è raggiunta entro 4 ore. La somministrazione concomitante di un pasto ad alto contenuto lipidico (800-1.000 calorie con circa il 50% di contenuto calorico totale del pasto costituito da lipidi) non ha determinato un effetto clinicamente significativo sulla farmacocinetica di selinexor.
Distribuzione
Selinexor è legato per il 95,0% alle proteine plasmatiche umane. In un'analisi di farmacocinetica (pharmacokinetic, PK) di popolazione, il volume di distribuzione (Vd/F) apparente di selinexor era di 133 L nei pazienti oncologici.
Biotrasformazione
Selinexor è metabolizzato dal CYP3A4, da molteplici UDP-glucuronosiltransferasi (UGT) e dalle glutatione S-transferasi (GST).
Eliminazione
Successivamente a una singola dose di 80 mg di selinexor, l'emivita media (t½) è compresa tra 6 e 8 ore. In un'analisi di PK di popolazione, la clearance totale (CL/F) apparente di selinexor era di 18,6 L/h nei pazienti oncologici.
Popolazioni specifiche
Età, sesso ed etnia
Età (da 18 a 94 anni di età), sesso o etnia non hanno determinato un effetto clinicamente significativo sulla farmacocinetica di selinexor.
Nella serie di dati di PK di popolazione, l'età e l'etnia non sono state identificate come covariata significativa; il sesso è stato identificato come una covariata significativa.
Compromissione renale
Il grado di compromissione renale è stato determinato mediante la clearance della creatinina stimata con l'equazione di Cockcroft-Gault. I risultati delle analisi PK di popolazione dei pazienti con funzionalità renale normale (n = 283, CLcr: ≥ 90 mL/min), disfunzione renale lieve (n = 309, CLcr: da 60 a 89 mL/min), disfunzione renale moderata (n = 185, CLcr: da 30 a 59 mL/min) o disfunzione renale severa (n = 13, CLcr: da 15 a 29 mL/min) hanno indicato che la clearance della creatinina non determinava alcun effetto sulla PK di NEXPOVIO. Pertanto, non ci si attende che la compromissione renale lieve, moderata o severa alteri la PK di selinexor e non sono necessari aggiustamenti della dose di selinexor nei pazienti con disfunzione renale.
Compromissione epatica
L'analisi di PK di popolazione ha indicato che la compromissione epatica lieve (bilirubina > 1-1,5 x LSN o AST > LSN, ma bilirubina ≤ LSN, n = 119) non ha avuto alcun effetto clinicamente significativo sulla PK di selinexor.
In uno studio clinico che ha utilizzato i criteri NCI-ODWG per classificare il grado di compromissione epatica, non è stata osservata alcuna variazione clinicamente rilevante della farmacocinetica di selinexor in pazienti con compromissione epatica moderata (TB da > 1,5 a 3 × LSN e qualsiasi AST, n = 7).
Nei pazienti con compromissione epatica severa (TB > 3 × LSN e qualsiasi AST, n = 6), è stata osservata un’esposizione normalizzata per la dose fino al 32% più elevata, rispetto ai pazienti con funzionalità epatica normale.
La compromissione epatica non ha determinato alterazioni clinicamente rilevanti del legame di selinexor alle proteine plasmatiche.
5.3 Dati preclinici di sicurezza
Tossicità a dosi ripetute
I risultati dello studio a dosi ripetute della durata di 13 settimane sui ratti sono stati la riduzione del guadagno ponderale corporeo e del consumo di cibo, l'ipoplasia ematopoietica/linfoide e gli effetti sugli organi riproduttivi maschili/femminili. Nello studio della durata di 13 settimane sulle scimmie, gli effetti correlati al trattamento che sono stati osservati hanno compreso calo ponderale corporeo, effetti gastrointestinali e deplezione linfoide/ematologica. È stato notato che le tossicità gastrointestinali, tra cui l'anoressia, la riduzione del guadagno ponderale e un ridotto consumo di cibo sono mediati dal sistema nervoso centrale (SNC). Non è stato possibile stabilire alcun margine di sicurezza per queste tossicità.
Genotossicità
Selinexor non è risultato mutageno in un test di mutazione batterica inversa. Selinexor non è risultato clastogeno né nel test citogenetico in vitro su linfociti umani né nel test del micronucleo in vivo sui ratti.
Carcinogenicità
Non sono stati condotti studi di carcinogenicità con selinexor.
Tossicità della riproduzione e dello sviluppo
Non sono stati condotti studi di fertilità sugli animali con selinexor. Negli studi di tossicità orale a dosi ripetute, selinexor è stato somministrato per un massimo di 13 settimane a ratti e scimmie. Nei ratti è stata osservata una riduzione di sperma, spermatidi e cellule germinali negli epididimi e nei testicoli, nei ratti è stata inoltre osservata una riduzione dei follicoli ovarici e nelle scimmie è stata osservata una singola necrosi cellulare dei testicoli. Questi risultati sono stati osservati a esposizioni sistemiche, rispettivamente di circa 0,11, 0,28 e 0,53 volte l'esposizione (AUCultima) nella specie umana alla dose raccomandata per l'uomo di 80 mg. Sono stati osservati effetti sullo sviluppo con l'esposizione giornaliera in femmine di ratto gravide a esposizioni sistemiche inferiori all'esposizione (AUCultima) nell'uomo alla dose umana raccomandata di 80 mg.
Altre tossicità
Un test di sensibilizzazione condotto sulle cavie ha mostrato che selinexor al 25% ha indotto una risposta di ipersensibilità lieve di grado II da contatto cutaneo a 24 e a 48 ore.
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Nucleo della compressa
Cellulosa microcristallina (pH-101) (E460i)
Croscarmellosio sodico (E468)
Povidone K30 (E1201)
Biossido di silicio colloidale (E551)
Magnesio stearato (E470b)
Cellulosa microcristallina (pH-102) (E460i)
Sodio laurilsolfato (E514i)
Rivestimento della compressa
Talco (E553b)
Poli(vinil alcol) parzialmente idrolizzato (E1203)
Gliceril monostearato (E471)
Polisorbato 80 (E433)
Titanio biossido (E171)
Macrogol (E1521)
Lacca di alluminio di colore indaco carminio (E132)
Lacca di alluminio FCF di colore azzurro brillante (E133)
6.2 Incompatibilità
Non pertinente.
6.3 Periodo di validità
5 anni.
6.4 Precauzioni particolari per la conservazione
Il medicinale non richiede alcuna condizione particolare di conservazione.
6.5 Natura e contenuto del contenitore
Blister in PVC/PCTFE/PVC-alluminio contenenti 2, 3, 4, 5 o 8 compresse rivestite con film. Una scatola contiene quattro astucci a prova di bambino, ciascuno con un blister. Le scatole contengono in totale 8, 12, 16, 20 o 32 compresse rivestite con film. È possibile che non tutte le confezioni siano commercializzate.
6.6 Precauzioni particolari per lo smaltimento
Il medicinale non utilizzato e i rifiuti derivati da tale medicinale devono essere smaltiti in conformità alla normativa locale vigente.
7. TITOLARE DELL'AUTORIZZAZIONE ALL'IMMISSIONE IN COMMERCIO
Stemline Therapeutics B.V.
Basisweg 10,
1043 AP Amsterdam
Paesi Bassi
8. NUMERO(I) DELL'AUTORIZZAZIONE ALL'IMMISSIONE IN COMMERCIO
EU/1/21/1537/005
EU/1/21/1537/001
EU/1/21/1537/002
EU/1/21/1537/003
EU/1/21/1537/004
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL'AUTORIZZAZIONE
Data della prima autorizzazione: 26 marzo 2021
Data del rinnovo più recente: 13 maggio 2022
10. DATA DI REVISIONE DEL TESTO
Informazioni più dettagliate su questo medicinale sono disponibili sul sito web dell’Agenzia europea dei medicinali, https://www.ema.europa.eu.