


Riassunto delle caratteristiche del prodotto - VANFLYTA
1. DENOMINAZIONE DEL MEDICINALE
VANFLYTA 17,7 mg compresse rivestite con film
VANFLYTA 26,5 mg compresse rivestite con film
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
VANFLYTA 17,7 mg compresse rivestite con film
Ogni compressa rivestita con film contiene 17,7 mg di quizartinib (come dicloridrato).
VANFLYTA 26,5 mg compresse rivestite con film
Ogni compressa rivestita con film contiene 26,5 mg di quizartinib (come dicloridrato).
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Compressa rivestita con film (compressa)
VANFLYTA 17,7 mg compresse rivestite con film
Compresse rivestite con film di colore bianco, di forma rotonda, con diametro di 8,9 mm e “DSC 511” impresso su un lato.
VANFLYTA 26,5 mg compresse rivestite con film
Compresse rivestite con film di colore giallo, di forma rotonda, con diametro di 10,2 mm e “DSC 512” impresso su un lato.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
VANFLYTA è indicato in associazione a chemioterapia di induzione standard a base di citarabina e antraciclina e chemioterapia di consolidamento standard a base di citarabina, seguite da VANFLYTA come monoterapia di mantenimento, per pazienti adulti con leucemia mieloide acuta (LMA) FLT3-ITD-positiva di nuova diagnosi.
4.2 Posologia e modo di somministrazione
Il trattamento con VANFLYTA deve essere iniziato da un medico esperto nell’uso di terapie oncologiche.
Prima di assumere VANFLYTA, i pazienti affetti da LMA devono avere conferma di LMA FLT3-ITD-positiva mediante un dispositivo medico-diagnostico in vitro dotato di marcatura CE con destinazione d’uso corrispondente. Qualora non sia disponibile un dispositivo medico-diagnostico in vitro dotato di marcatura CE, la conferma di LMA FLT3-ITD-positiva deve essere valutata con un test validato alternativo.
Devono essere eseguiti ECG e devono essere corrette le anomalie elettrolitiche prima di iniziare il trattamento (vedere paragrafo 4.4).
Posologia
VANFLYTA deve essere somministrato in associazione a chemioterapia standard a una dose di 35,4 mg (2 × 17,7 mg) una volta al giorno per due settimane in ogni ciclo di induzione. Per i pazienti che raggiungono la remissione completa (CR) o la remissione completa con recupero ematologico incompleto (CRi), VANFLYTA deve essere somministrato a una dose di 35,4 mg una volta al giorno per due settimane in ogni ciclo di chemioterapia di consolidamento, seguito da VANFLYTA come monoterapia di mantenimento a una dose iniziale di 26,5 mg una volta al giorno. Dopo due settimane, la dose di mantenimento deve essere aumentata a 53 mg (2 × 26,5 mg) una volta al giorno se l’intervallo QT corretto secondo la formula di Fridericia (QTcF) è ≤ 450 ms (vedere Tabella 2 e paragrafo 4.4). La monoterapia di mantenimento può essere proseguita per un massimo di 36 cicli.
Per ulteriori informazioni posologiche, vedere le Tabelle da 1 a 3.
Tabella 1: Regime posologico
| Inizio di VANFLYTA | Induzionea | Consolidamentob | Mantenimento |
A partire dal giorno 8 (Per il regime 7 + 3)c | A partire dal giorno 6 | Primo giorno della terapia di mantenimento | |
| Dose | 35,4 mg una volta al giorno | 35,4 mg una volta al giorno |
|
| Durata (cicli di 28 giorni) | Due settimane in ogni ciclo | Due settimane in ogni ciclo | Una volta al giorno senza interruzione tra i cicli per un massimo di 36 cicli. |
a I pazienti possono ricevere fino a 2 cicli di induzione.
b I pazienti possono ricevere fino a 4 cicli di consolidamento.
c Per il regime 5 + 2 come secondo ciclo di induzione, VANFLYTA sarà iniziato il giorno 6.
Trapianto di cellule staminali ematopoietiche
Nei pazienti che si sottopongono a trapianto di cellule staminali ematopoietiche (haematopoietic stem cell transplantation, HSCT), il trattamento con VANFLYTA deve essere interrotto 7 giorni prima dell’inizio di un regime di condizionamento. Il trattamento può essere ripreso dopo il trapianto sulla base della conta leucocitaria (white blood cell count, WBC) e a discrezione del medico curante, per i pazienti con sufficiente recupero ematologico e con malattia del trapianto contro l’ospite (graft-versus-host disease, GVHD) di grado ≤ 2 che non richiedono l’inizio di una nuova terapia sistemica per la GVHD entro 21 giorni, seguendo le raccomandazioni posologiche sopra descritte.
Modifiche della dose
Il trattamento con VANFLYTA deve essere iniziato solo se il QTcF è ≤ 450 ms (vedere paragrafo 4.4).
Per le modifiche della dose raccomandata a causa di reazioni avverse, vedere Tabella 2. Per gli adeguamenti della dose dovuti a reazioni avverse e/o all’uso concomitante con inibitori forti del CYP3A, vedere Tabella 3.
Tabella 2: Modifiche della dose raccomandata per reazioni avverse
| Reazione avversa | Azione raccomandata |
| QTcF 450-480 ms (Grado 1) |
|
| QTcF 481-500 ms (Grado 2) |
|
| QTcF ≥ 501 ms (Grado 3) |
|
QTcF ≥ 501 ms ricorrente (Grado 3) |
|
Torsione di punta; tachicardia ventricolare polimorfa; segni/sintomi di aritmia potenzialmente letale (Grado 4) |
|
Reazioni avverse non ematologiche di grado 3 o 4 |
|
Neutropenia o trombocitopenia di grado 4 persistenti senza malattia del midollo osseo attiva |
|
I gradi sono conformi ai criteri terminologici comuni per gli eventi avversi del National Cancer Institute versione 4.03 (NCI-CTCAE v.4.03).
Adeguamenti della dose per reazioni avverse e/o uso concomitante con inibitori forti del CYP3A
Tabella 3: Adeguamenti della dose per fase in caso di reazioni avverse e/o uso concomitante con inibitori forti del CYP3A durante il trattamento con VANFLYTA
| Fase di trattamento | Dose completa | Riduzioni della dose | ||
| Reazione avversa | Uso concomitante con inibitori forti del CYP3A | Reazione avversa e uso concomitante con inibitori forti del CYP3A | ||
| Induzione o consolidamento | 35,4 mg | 26,5 mg | 17,7 mg | Sospendere |
| Mantenimento (prime due settimane) | 26,5 mg | Sospendere | 17,7 mg | Sospendere |
| Mantenimento (dopo due settimane) | 53 mg | 35,4 mg | 26,5 mg | 17,7 mg |
Dose saltata o vomito
Se il paziente salta una dose di VANFLYTA o non la prende alla solita ora, deve assumere la dose lo stesso giorno non appena possibile e riprendere lo schema abituale il giorno successivo. Il paziente non deve prendere due dosi nello stesso giorno.
Se il paziente vomita dopo avere assunto VANFLYTA, non deve prendere una dose supplementare lo stesso giorno ma assumere quella successiva il giorno dopo, alla solita ora.
Popolazioni speciali
Anziani
Non è necessario alcun adeguamento della dose negli anziani.
Compromissione epatica
Non è raccomandato un adeguamento della dose per i pazienti con compromissione epatica lieve o moderata.
L’uso di VANFLYTA non è raccomandato nei pazienti con compromissione epatica severa (classe Child-Pugh C), poiché l’efficacia e la sicurezza non sono state valutate in questa popolazione.
Compromissione renale
Non è raccomandato un adeguamento della dose per i pazienti con compromissione renale lieve o moderata.
L’uso di VANFLYTA non è raccomandato nei pazienti con compromissione renale severa (CLcr < 30 mL/min, stimata secondo la formula di Cockcroft-Gault), poiché l’efficacia e la sicurezza non sono state stabilite in questa popolazione.
Popolazione pediatrica
La sicurezza e l’efficacia di VANFLYTA nei bambini e negli adolescenti di età inferiore a 18 anni non sono state stabilite (vedere paragrafo 5.1). Non ci sono dati disponibili.
Modo di somministrazione
VANFLYTA è per uso orale.
Le compresse devono essere assunte ogni giorno approssimativamente alla stessa ora, con o senza cibo.
4.3 Controindicazioni
- Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1.
- Sindrome congenita del QT lungo (vedere paragrafo 4.4).
- Allattamento (vedere paragrafo 4.6).
4.4 Avvertenze speciali e precauzioni d’impiego
Prolungamento dell’intervallo QT
Quizartinib è associato a un prolungamento dell’intervallo QT (vedere paragrafo 4.8). Il prolungamento dell’intervallo QT può aumentare il rischio di aritmie ventricolari o torsione di punta. I pazienti con sindrome congenita del QT lungo e/o anamnesi positiva per torsione di punta sono stati esclusi dal programma di sviluppo di quizartinib. VANFLYTA non deve essere usato in pazienti con sindrome congenita del QT lungo.
VANFLYTA deve essere usato con cautela nei pazienti che presentano un rischio significativo di sviluppare un prolungamento dell’intervallo QT. Questi comprendono pazienti con malattia cardiovascolare non controllata o significativa [ad esempio, anamnesi positiva per blocco cardiaco di secondo o terzo grado (senza pacemaker), infarto miocardico nei 6 mesi precedenti, angina pectoris non controllata, ipertensione non controllata, insufficienza cardiaca congestizia, anamnesi positiva per aritmie ventricolari clinicamente rilevanti o torsione di punta], e pazienti in trattamento concomitante con medicinali noti per prolungare l’intervallo QT. Gli elettroliti devono essere mantenuti nella norma (vedere paragrafo 4.2).
Non iniziare il trattamento con VANFLYTA se l’intervallo QTcF è superiore a 450 ms.
Durante la fase di induzione e consolidamento, gli ECG devono essere eseguiti prima di iniziare il trattamento e poi una volta alla settimana durante il trattamento con quizartinib, o con maggiore frequenza come clinicamente indicato.
Durante la fase di mantenimento, gli ECG devono essere eseguiti prima di iniziare il trattamento e poi una volta alla settimana per il primo mese dopo l’inizio e l’aumento della dose, e successivamente come clinicamente indicato. La dose iniziale di mantenimento non deve essere aumentata se l’intervallo QTcF è superiore a 450 ms (vedere Tabella 1).
Interrompere definitivamente VANFLYTA nei pazienti che sviluppano un prolungamento dell’intervallo QT con segni o sintomi di aritmia potenzialmente letale (vedere paragrafo 4.2).
Il monitoraggio elettrocardiografico dell’intervallo QT deve essere eseguito con maggiore frequenza nei pazienti che presentano un rischio significativo di sviluppare un prolungamento dell’intervallo QT e torsione di punta.
Il monitoraggio e la correzione dell’ipokaliemia e dell’ipomagnesiemia devono essere eseguiti prima e durante il trattamento con VANFLYTA. Il monitoraggio degli elettroliti e gli ECG devono essere eseguiti con maggiore frequenza nei pazienti che manifestano diarrea o vomito.
Monitoraggio con ECG in caso di somministrazione di medicinali che prolungano l’intervallo QT I pazienti devono essere sottoposti a un monitoraggio mediante ECG più frequente qualora sia richiesta la somministrazione concomitante di VANFLYTA con medicinali noti per prolungare l’intervallo QT (vedere paragrafo 4.5).
Somministrazione concomitante con inibitori forti del CYP3A
La dose di VANFLYTA deve essere ridotta in caso di uso concomitante con inibitori forti del CYP3A, perché questi possono aumentare l’esposizione a quizartinib (vedere paragrafi 4.2 e 4.5).
Infezioni nei pazienti anziani
Infezioni letali si sono verificate più frequentemente con quizartinib in pazienti anziani (ossia di età superiore a 65 anni) rispetto a pazienti più giovani, soprattutto nel periodo di trattamento iniziale. I pazienti di età superiore a 65 anni devono essere attentamente monitorati per rilevare la comparsa di infezioni severe durante la fase di induzione.
Donne in età fertile/Contraccezione negli uomini e nelle donne
Sulla base dei risultati osservati negli animali, quizartinib può causare danno embriofetale se somministrato a donne in gravidanza. Le donne in età fertile devono sottoporsi a un test di gravidanza nei 7 giorni precedenti l’inizio del trattamento con VANFLYTA. Le donne in età fertile devono usare misure contraccettive efficaci durante il trattamento con VANFLYTA e per almeno 7 mesi dopo l’ultima dose. I pazienti di sesso maschile con partner femminili in età fertile devono usare misure contraccettive efficaci durante il trattamento con VANFLYTA e per almeno 4 mesi dopo l’ultima dose (vedere paragrafo 4.6).
Scheda per il paziente
Il medico prescrittore deve discutere con il paziente dei rischi della terapia con VANFLYTA. Con ogni prescrizione, al paziente deve essere fornita la scheda per il paziente (inclusa nella confezione del medicinale).
4.5 Interazioni con altri medicinali ed altre forme d’interazione
Quizartinib e il suo metabolita attivo AC886 sono metabolizzati principalmente dal CYP3A in vitro.
Effetto di altri medicinali su VANFLYTA
Inibitori forti del CYP3A/della P-glicoproteina (P-gp)
La somministrazione concomitante di ketoconazolo (200 mg due volte al giorno per 28 giorni), un inibitore forte del CYP3A/della P-gp, con una dose singola di VANFLYTA ha aumentato la concentrazione plasmatica massima (Cmax) e l’area sotto la curva (AUCinf) di quizartinib rispettivamente di 1,17 volte e 1,94 volte, e ha ridotto la Cmax e l’AUCinf di AC886 rispettivamente di 2,5 volte e 1,18 volte, rispetto a VANFLYTA da solo. Allo stato stazionario (steady state), è stato stimato un aumento dell’esposizione a quizartinib (Cmax e AUC0-24h) pari rispettivamente a 1,86 volte e 1,96 volte, mentre l’esposizione ad AC886 (Cmax e AUC0-24h) è diminuita rispettivamente di 1,22 volte e 1,17 volte. L’aumento dell’esposizione a quizartinib può aumentare il rischio di tossicità.
La dose di VANFLYTA deve essere ridotta come indicato nella tabella seguente se l’uso concomitante di inibitori forti del CYP3A non può essere evitato. Per maggiori dettagli riguardo agli adeguamenti della dose, vedere Tabella 3 al paragrafo 4.2.
| Dose completa | Riduzioni della dose per l’uso concomitante con inibitori forti del CYP3A |
| 26,5 mg | 17,7 mg |
| 35,4 mg | |
| 53 mg | 26,5 mg |
Esempi di inibitori forti del CYP3A/della P-gp comprendono itraconazolo, posaconazolo, voriconazolo, claritromicina, nefazodone, telitromicina e medicinali antiretrovirali. Alcuni medicinali usati per il trattamento dell’HIV possono aumentare il rischio di effetti indesiderati (ad esempio, ritonavir) o ridurre l’efficacia (ad esempio, efavirenz o etravirina) di VANFLYTA.
Inibitori moderati del CYP3A
La somministrazione concomitante di fluconazolo (200 mg due volte al giorno per 28 giorni), un inibitore moderato del CYP3A, con una dose singola di VANFLYTA ha aumentato la Cmax di quizartinib e AC886 rispettivamente di 1,11 volte e 1,02 volte, e l’AUCinf rispettivamente di 1,20 volte e 1,14 volte. Questa variazione non è stata considerata clinicamente rilevante. Non è raccomandata alcuna modifica della dose.
Induttori forti o moderati del CYP3A
La somministrazione concomitante di efavirenz (trattamento di lead-in a una dose di 600 mg una volta al giorno per 14 giorni), un induttore moderato del CYP3A, con una dose singola di VANFLYTA ha ridotto la Cmax e l’AUCinf di quizartinib rispettivamente di circa 1,18 volte e 9,7 volte, rispetto a VANFLYTA da solo. La Cmax e l’AUCinf di AC886 sono diminuite rispettivamente di circa 3,1 volte e 26 volte (vedere paragrafo 5.2).
La ridotta esposizione a quizartinib può comportare una riduzione dell’efficacia. La somministrazione concomitante di VANFLYTA con induttori forti o moderati del CYP3A deve essere evitata.
Esempi di induttori forti del CYP3A4 comprendono apalutamide, carbamazepina, enzalutamide, mitotano, fenitoina, rifampicina e alcuni medicinali fitoterapici, quali iperico (noto anche come Hypericum perforatum o erba di san Giovanni). Esempi di induttori moderati del CYP3A4 comprendono efavirenz, bosentan, etravirina, fenobarbital e primidone.
Medicinali che prolungano l’intervallo QT
La somministrazione concomitante di VANFLYTA e di altri medicinali che prolungano l’intervallo QT può aumentare ulteriormente l’incidenza di prolungamento del QT. Esempi di medicinali che prolungano l’intervallo QT comprendono, tra gli altri, antimicotici azolici, ondansetron, granisetron, azitromicina, pentamidina, doxiciclina, moxifloxacina, atovaquone, proclorperazina e tacrolimus. Si raccomanda cautela in caso di somministrazione concomitante di medicinali che prolungano l’intervallo QT e VANFLYTA (vedere paragrafo 4.4).
Agenti che riducono la secrezione acida
Lansoprazolo, un inibitore della pompa protonica, ha ridotto di 1,16 volte la Cmax e di 1,05 volte l’AUCinf di quizartinib. Questa riduzione dell’assorbimento di quizartinib non è stata considerata clinicamente rilevante. Non è raccomandata alcuna modifica della dose.
Effetto di VANFLYTA su altri medicinali
Substrati della P-glicoproteina (P-gp)
La somministrazione concomitante di quizartinib e dabigatran etexilato (un substrato della P-gp) ha aumentato la Cmax di dabigatran totale e libero rispettivamente 1,12 volte e 1,13 volte, e ha aumentato l’AUCinf di dabigatran totale e libero rispettivamente di 1,13 volte e 1,11 volte (vedere paragrafo 5.2). Quizartinib è un inibitore debole della P-gp e non è raccomandato alcun adeguamento della dose in caso di somministrazione concomitante di substrati della P-gp con VANFLYTA.
Substrati della proteina di resistenza del carcinoma mammario (BCRP)
I dati in vitro indicano che quizartinib è un inibitore della BCRP. Non è attualmente nota la rilevanza clinica. Si raccomanda cautela quando quizartinib è somministrato in concomitanza con medicinali che sono substrati della BCRP.
4.6 Fertilità, gravidanza e allattamento
Donne in età fertile/Contraccezione negli uomini e nelle donne
Le donne in età fertile devono sottoporsi a un test di gravidanza nei 7 giorni precedenti l’inizio del trattamento con VANFLYTA.
Quizartinib può causare danno embriofetale quando somministrato a donne in gravidanza (vedere paragrafo 5.3); pertanto, le donne in età fertile devono usare misure contraccettive efficaci durante il trattamento con VANFLYTA e per almeno 7 mesi dopo l’ultima dose.
I pazienti di sesso maschile con partner femminili in età fertile devono usare misure contraccettive efficaci durante il trattamento con VANFLYTA e per almeno 4 mesi dopo l’ultima dose.
Gravidanza
I dati relativi all’uso di quizartinib in donne in gravidanza non esistono. Sulla base dei risultati osservati negli animali, quizartinib può causare tossicità embriofetale quando somministrato a donne in gravidanza (vedere paragrafo 5.3).
VANFLYTA non deve essere usato durante la gravidanza e in donne in età fertile che non usano misure contraccettive efficaci, a meno che le condizioni cliniche della donna rendano necessario il trattamento. Le donne in gravidanza devono essere informate del potenziale rischio per il feto.
Allattamento
Non è noto se quizartinib o i suoi metaboliti attivi siano escreti nel latte materno. Il rischio per i lattanti non può essere escluso. A causa delle potenziali reazioni avverse gravi nei lattanti, le donne non devono allattare con latte materno durante il trattamento con VANFLYTA e per almeno 5 settimane dopo l’ultima dose (vedere paragrafo 4.3).
Fertilità
Non sono disponibili dati sugli esseri umani riguardo all’effetto di quizartinib sulla fertilità. Sulla base dei risultati osservati negli animali, la fertilità femminile e maschile può essere compromessa durante il trattamento con VANFLYTA (vedere paragrafo 5.3).
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
VANFLYTA non altera o altera in modo trascurabile la capacità di guidare veicoli e di usare macchinari.
4.8 Effetti indesiderati
Riassunto del profilo di sicurezza
Le reazioni avverse più comuni sono state alanina aminotransferasi aumentata (58,9%), conta delle piastrine diminuita (40,0%), emoglobina ridotta (37,4%), diarrea (37,0%), nausea (34,0%), dolore addominale (29,4%), cefalea (27,5%), vomito (24,5%) e conta dei neutrofili diminuita (21,9%).
Le reazioni avverse di grado 3 o 4 più comuni sono state conta delle piastrine diminuita (40%), emoglobina ridotta (35,5%), conta dei neutrofili diminuita (21,5%), alanina aminotransferasi aumentata (12,1%), batteriemia (7,2%) e infezioni micotiche (5,7%). Le reazioni avverse gravi più comuni nel braccio trattato con VANFLYTA sono state neutropenia (3,0%), infezioni micotiche (2,3%) e infezioni erpetiche (2,3%). Le reazioni avverse con esito letale sono state infezioni micotiche (0,8%) e arresto cardiaco (0,4%).
Le reazioni avverse più comuni associate alla sospensione della dose di VANFLYTA sono state neutropenia (10,6%), trombocitopenia (4,5%) e intervallo QT dell’elettrocardiogramma prolungato (2,6%). Le reazioni avverse più comuni associate alla riduzione della dose sono state neutropenia (9,1%), trombocitopenia (4,5%) e intervallo QT dell’elettrocardiogramma prolungato (3,8%).
La reazione avversa più comune associata all’interruzione definitiva di VANFLYTA è stata trombocitopenia (1,1%).
Tabella delle reazioni avverse
La sicurezza di VANFLYTA è stata valutata in QuANTUM-First, uno studio randomizzato, in doppio cieco, controllato verso placebo, in pazienti adulti affetti da LMA FLT3-ITD-positiva di nuova diagnosi.
Le reazioni avverse sono elencate in base alla classificazione per sistemi e organi secondo MedDRA. All’interno di ciascuna classificazione per sistemi e organi, le reazioni avverse sono ordinate per frequenza, partendo dalle reazioni più frequenti, in base alla convenzione seguente: molto comune (≥ 1/10), comune (≥ 1/100, <1/10), non comune (≥ 1/1 000, < 1/100); raro (≥ 1/10 000, < 1/1 000), molto raro (< 1/10 000), non nota (la frequenza non può essere definita sulla base dei dati disponibili). All’interno di ciascuna classe di frequenza, le reazioni avverse sono riportate in ordine decrescente di gravità.
Tabella 4: Reazioni avverse
| Reazione avversa | Tutti i gradi % | Grado 3 o 4 % | Categoria di frequenza (Tutti i gradi) |
| Infezioni ed infestazioni | |||
| Infezione delle vie respiratorie superioria | 18,1 | 1,9 | Molto comune |
| Infezioni micoticheb | 15,1 | 5,7 | Molto comune |
| Infezioni erpetichec | 14,0 | 3,0 | Molto comune |
| Batteriemiad | 11,3 | 7,2 | Molto comune |
| Patologie del sistema emolinfopoietico | |||
| Trombocitopeniae | 40,0 | 40,0 | Molto comune |
| Anemiae | 37,4 | 35,5 | Molto comune |
| Neutropeniae | 21,9 | 21,5 | Molto comune |
| Pancitopenia | 2,6 | 2,3 | Comune |
| Disturbi del metabolismo e della nutrizione | |||
| Appetito ridotto | 17,4 | 4,9 | Molto comune |
| Patologie del sistema nervoso | |||
| Cefaleaf | 27,5 | 0 | Molto comune |
| Patologie cardiache | |||
| Arresto cardiacog | 0,8 | 0,4 | Non comune |
| Fibrillazione ventricolareg | 0,4 | 0,4 | Non comune |
| Patologie respiratorie, toraciche e mediastiniche | |||
| Epistassi | 15,1 | 1,1 | Molto comune |
| Patologie gastrointestinali | |||
| Diarreah | 37,0 | 3,8 | Molto comune |
| Nausea | 34,0 | 1,5 | Molto comune |
| Dolore addominalei | 29,4 | 2,3 | Molto comune |
| Vomito | 24,5 | 0 | Molto comune |
| Dispepsia | 11,3 | 0,4 | Molto comune |
| Patologie epatobiliari | |||
| ALT aumentatae | 58,9 | 12,1 | Molto comune |
| Patologie generali e condizioni relative alla sede di somministrazione | |||
| Edemaj | 18,9 | 0,4 | Molto comune |
| Esami diagnostici | |||
| QT dell’elettrocardiogramma prolungatok | 14,0 | 3,0 | Molto comune |
Chemioterapia standard = citarabina (citosina arabinoside) e antraciclina (daunorubicina o idarubicina). a Infezioni delle vie respiratorie superiori comprendono infezione delle vie respiratorie superiori, nasofaringite, sinusite, rinite, tonsillite, laringofaringite, faringite batterica, faringotonsillite, faringite virale e sinusite acuta. b Infezioni micotiche comprendono candidiasi orale, aspergillosi broncopolmonare, infezione micotica, candidiasi vulvovaginale, infezione da Aspergillus, infezione micotica delle vie respiratorie inferiori, infezione micotica della bocca, infezione da Candida, micosi cutanea, mucormicosi, candidiasi orofaringea, aspergillosi orale, infezione epatica micotica, candidiasi epatosplenica, onicomicosi, fungemia, candida sistemica e micosi sistemica.
c Infezioni erpetiche comprendono herpes orale, herpes zoster, infezioni da Herpes virus, herpes simplex, infezione da Herpes virus umano 6, herpes genitale, dermatite erpetica.
d Batteriemia comprende batteriemia, batteriemia da Klebsiella, batteriemia stafilococcica, batteriemia enterococcica, batteriemia streptococcica, batteriemia correlata a dispositivo, batteriemia da Escherichia, batteriemia da Corynebacterium, batteriemia da Pseudomonas.
e Termini basati su dati di laboratorio.
f Cefalea comprende cefalea, cefalea muscolotensiva ed emicrania.
g In un soggetto si sono verificati due eventi (fibrillazione ventricolare e arresto cardiaco). h Diarrea comprende diarrea e diarrea emorragica.
i Dolore addominale comprende dolore addominale, dolore addominale superiore, fastidio addominale, dolore addominale inferiore e dolore gastrointestinale.
j Edema comprende edema periferico, edema della faccia, edema, sovraccarico di liquidi, edema generalizzato, tumefazione periferica, edema localizzato e tumefazione del viso.
k QT dell’elettrocardiogramma prolungato comprende QT dell’elettrocardiogramma prolungato e intervallo elettrocardiografico QT anormale.
Descrizione di reazioni avverse selezionate
Patologie cardiache
Quizartinib prolunga l’intervallo QT all’ECG. Reazioni avverse emergenti dal trattamento di prolungamento dell’intervallo QT di qualsiasi grado sono state segnalate nel 14,0% dei pazienti trattati con VANFLYTA; il 3,0% dei pazienti ha manifestato reazioni di grado 3 o di severità superiore. Prolungamento del QT è stato associato a riduzione della dose in 10 (3,8%) pazienti, a sospensione della dose in 7 (2,6%) pazienti e a interruzione della dose in 2 (0,8%) pazienti. QTcF > 500 ms si è verificato nel 2,3% dei pazienti, sulla base di una revisione centrale dei dati dell’ECG. In due (0,8%) pazienti trattati con VANFLYTA si è manifestato arresto cardiaco con fibrillazione ventricolare registrata, uno con esito letale, entrambi nel contesto di ipokaliemia severa. Elettrocardiogrammi, monitoraggio e correzione dell’ipokaliemia e dell’ipomagnesiemia devono essere eseguiti prima e durante il trattamento con VANFLYTA. Per la modifica della dose in pazienti con prolungamento dell’intervallo QT, vedere paragrafo 4.2.
Altre popolazioni speciali
Anziani
Infezioni letali si sono verificate più frequentemente con quizartinib in pazienti anziani (ossia di età superiore a 65 anni), rispetto a pazienti più giovani (13% vs 5,7%), soprattutto nel periodo di trattamento iniziale.
I pazienti di età superiore a 65 anni devono essere attentamente monitorati per rilevare la comparsa di infezioni severe durante la fase di induzione.
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l'autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato nell’allegato V.
4.9 Sovradosaggio
Non è noto alcun antidoto per il sovradosaggio di VANFLYTA. In caso di sovradosaggio sostanziale, devono essere fornite le misure di supporto necessarie, con sospensione del trattamento, valutazione dei parametri ematologici e monitoraggio dell’ECG, oltre a prestare attenzione agli elettroliti sierici e ai medicinali concomitanti che possono predisporre i pazienti a prolungamento dell’intervallo QT e/o torsione di punta. I pazienti devono essere gestiti con trattamento sintomatico e di supporto (vedere paragrafi 4.2 e 4.4).
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: agenti antineoplastici, inibitori delle protein-chinasi, codice ATC: L01EX11
Meccanismo d’azione
Quizartinib è un inibitore del recettore tirosin-chinasico FLT3. Quizartinib e il suo metabolita principale AC886 si legano in modo competitivo alla tasca di legame per l’adenosina trifosfato (ATP) di FLT3 con elevata affinità. Quizartinib e AC886 inibiscono l’attività della chinasi FLT3, impedendo l’autofosforilazione del recettore, inibendo così l’ulteriore segnalazione a valle del recettore FLT3 e bloccando la proliferazione cellulare dipendente da FLT3-ITD.
Effetti farmacodinamici
Elettrofisiologia cardiaca
L’analisi esposizione-risposta dello studio QuANTUM-First ha previsto un prolungamento dell’intervallo QTcF concentrazione-dipendente di 24,1 ms [limite superiore dell’intervallo di confidenza (IC) a due code al 90%: 26,6 ms] alla Cmax di quizartinib allo steady state (53 mg) durante la terapia di mantenimento.
Efficacia e sicurezza clinica
L’efficacia e la sicurezza di quizartinib rispetto al placebo sono state valutate in uno studio di fase 3 randomizzato, in doppio cieco, controllato verso placebo, QuANTUM-First. Lo studio ha arruolato 539 pazienti adulti di età compresa tra 18 e 75 anni (il 25% aveva un’età pari o superiore a 65 anni), con LMA FLT3-ITD-positiva di nuova diagnosi, come determinato prospetticamente mediante un saggio dello studio clinico. I pazienti sono stati randomizzati (in rapporto 1:1) a ricevere VANFLYTA 35,4 mg una volta al giorno (n = 268) o placebo (n = 271) per due settimane in ciascun ciclo, in associazione a chemioterapia standard (induzione seguita da consolidamento per i pazienti responder), seguita da monoterapia di mantenimento con VANFLYTA (26,5 mg una volta al giorno per due settimane e 53 mg una volta al giorno successivamente) o placebo per un massimo di 36 cicli (28 giorni/ciclo).
I pazienti hanno ricevuto un massimo di 2 cicli di chemioterapia di induzione, con daunorubicina i giorni 1, 2 e 3 o idarubicina i giorni 1, 2 e 3 e citarabina per 7 giorni, seguiti da terapia post-remissione che consisteva in un massimo di 4 cicli di chemioterapia di consolidamento e/o HSCT. La chemioterapia di consolidamento consisteva in citarabina i giorni 1, 3 e 5. I pazienti che si sono sottoposti a HSCT hanno interrotto il trattamento dello studio 7 giorni prima di iniziare un regime di condizionamento. Consultare il riassunto delle caratteristiche del prodotto per le raccomandazioni posologiche per daunorubicina, idarubicina e citarabina.
I due gruppi di trattamento randomizzati erano ben equilibrati rispetto alle caratteristiche demografiche, alle caratteristiche della malattia e ai fattori di stratificazione al basale. Tra i 539 pazienti, l’età mediana era di 56 anni (intervallo 20-75 anni), il 26,1% dei pazienti nel braccio quizartinib e il 24% dei pazienti nel braccio placebo avevano un’età pari o superiore a 65 anni; il 54,5% era costituito da donne e il 45,5% da uomini; il 59,7% era caucasico, il 29,3% asiatico, l’1,3% nero o afroamericano e il 9,7% di altri gruppi etnici. L’ottantaquattro percento dei pazienti aveva un performance status ECOG (Eastern Cooperative Oncology Group) al basale pari a 0 o 1. La maggior parte dei pazienti (72,4%) presentava uno stato di rischio citogenetico intermedio al basale. La frequenza allelica della variante (variant allele frequency, VAF) FLT3-ITD era del 3-25% nel 35,6% dei pazienti, superiore al 25-50% nel 52,1% dei pazienti e superiore al 50% nel 12,1% dei pazienti.
La misura di efficacia primaria era la sopravvivenza globale (overall survival, OS), definita come il tempo dalla randomizzazione al decesso per qualsiasi causa.
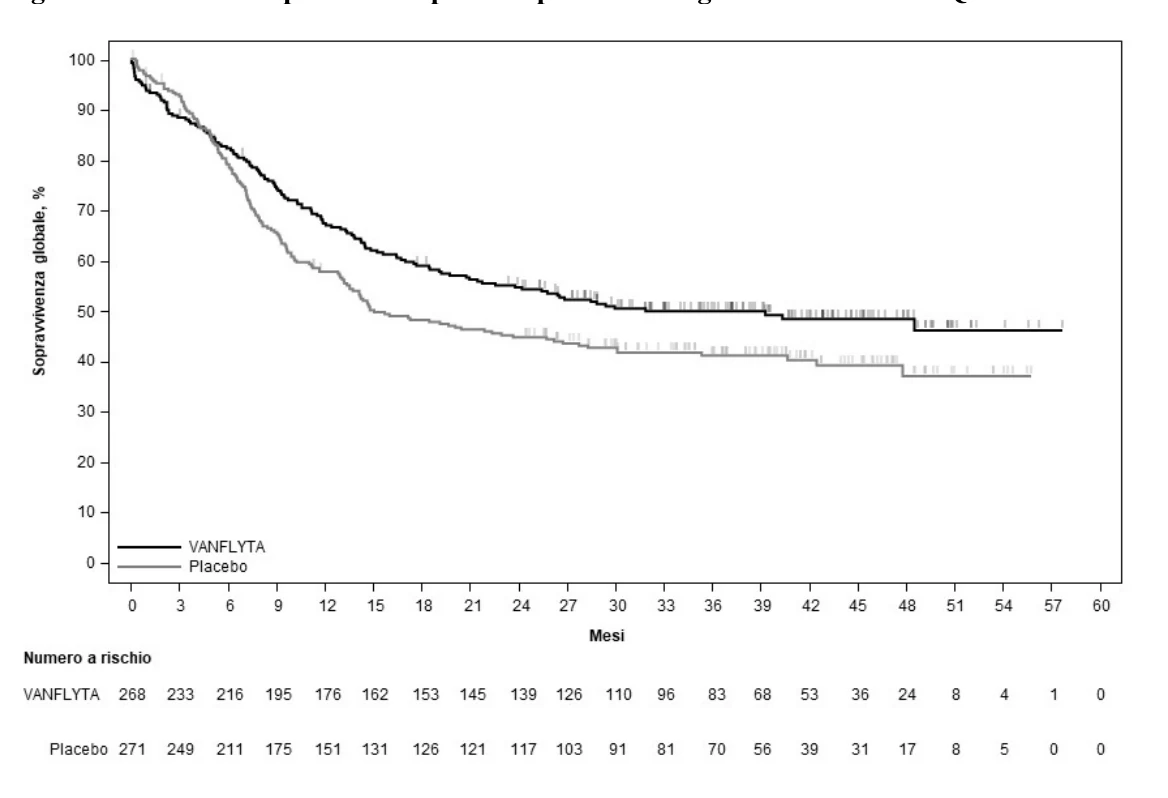
Lo studio ha dimostrato un miglioramento statisticamente significativo dell’OS per il braccio quizartinib (vedere Tabella 5 e Figura 1). Il tempo mediano di follow-up dello studio è stato di 39,2 mesi.
È stata osservata una differenza tra il braccio quizartinib e il braccio placebo nelle stime dei tassi di sopravvivenza (IC al 95%) ai punti temporali di riferimento di 12, 24, 36 e 48 mesi (vedere Tabella 5).
Il tasso di remissione completa (CR) [IC al 95%] per quizartinib è stato del 54,9% (147/268) [48,7; 60,9] rispetto al 55,4% (150/271) [49,2; 61,4] per il placebo.
Tabella 5: Risultati di efficacia dello studio QuANTUM-First (popolazione intent-to-treat)
| Quizartinib N = 268 | Placebo N = 271 | |
| OS (mesi) | ||
| Mediana (IC al 95%)a | 31,9 (21,0; NS) | 15,1 (13,2; 26,2) |
| HRb rispetto al placebo (IC al 95%) | 0,776 (0,615; 0,979) | |
| Valore p (log rank test stratificato a due code) | 0,0324 | |
| Tasso di OS (%) (IC al 95%)a | ||
| 12 mesi | 67,4 (61,3; 72,7) | 57,7 (51,6; 63,4) |
| 24 mesi | 54,7 (48,4; 60,5) | 44,7 (38,7; 50,6) |
| 36 mesi | 49,9 (43,7; 55,9) | 41,1 (35,0; 47,0) |
| 48 mesi | 48,4 (41,9; 54,5) | 37,0 (29,8; 44,2) |
IC = intervallo di confidenza; NS = non stimabile
a Stima di Kaplan-Meier
b L’hazard ratio (HR) si basava sul modello di regressione di Cox stratificato.
Figura 1: Curve di Kaplan-Meier per la sopravvivenza globale nello studio QuANTUM-First
Popolazione pediatrica
L’Agenzia europea per i medicinali ha rinviato l’obbligo di presentare i risultati degli studi con VANFLYTA in uno o più sottogruppi della popolazione pediatrica per il trattamento della leucemia mieloide acuta (vedere paragrafo 4.2 per informazioni sull’uso pediatrico).
5.2 Proprietà farmacocinetiche
La farmacocinetica di quizartinib e del suo metabolita attivo AC886 è stata valutata in soggetti adulti sani (dose singola) e in pazienti con LMA di nuova diagnosi (steady state).
Assorbimento
La biodisponibilità assoluta di quizartinib dalla formulazione in compressa è stata del 71%. Dopo la somministrazione orale a digiuno in soggetti sani, il tempo al picco di concentrazione (tmax mediano) di quizartinib e AC886 misurato post-dose è stato raggiunto rispettivamente a circa 4 ore (intervallo da 2 a 8 ore) e a 5-6 ore (intervallo da 4 a 120 ore).
La somministrazione di quizartinib con il cibo, in soggetti sani, ha ridotto la Cmax di quizartinib di 1,09 volte, ha aumentato l’AUCinf di 1,08 volte e il tmax è risultato ritardato di due ore. Queste variazioni dell’esposizione non sono considerate clinicamente rilevanti. VANFLYTA può essere somministrato con o senza cibo.
Sulla base di modelli di farmacocinetica di popolazione in pazienti con LMA di nuova diagnosi, a una dose di 35,4 mg/die allo steady state durante la terapia di induzione, la media geometrica (%CV) della Cmax di quizartinib e AC886 è stata stimata rispettivamente a 140 ng/mL (71%) e 163 ng/mL (52%), mentre la media geometrica (%CV) dell’AUC0-24h era rispettivamente di 2 680 ng•h/mL (85%) e 3 590 ng•h/mL (51%).
Durante la terapia di consolidamento, a una dose di 35,4 mg/die allo steady state, la media geometrica (%CV) della Cmax di quizartinib e AC886 è stata stimata rispettivamente a 204 ng/mL (64%) e 172 ng/mL (47%), mentre la media geometrica (%CV) dell’AUC0-24h era rispettivamente di 3 930 ng•h/mL (78%) e 3 800 ng•h/mL (46%).
Durante la terapia di mantenimento a una dose di 53 mg/die, allo steady state, la media geometrica (%CV) della Cmax di quizartinib e AC886 è stata stimata rispettivamente a 529 ng/mL (60%) e 262 ng/mL (48%), mentre la media geometrica (%CV) dell’AUC0-24h era rispettivamente di 10 200 ng•h/mL (75%) e 5 790 ng•h/mL (46%).
Distribuzione
In vitro il legame of quizartinib e AC886 alle proteine plasmatiche umane è uguale o superiore al 99%.
Il rapporto sangue-plasma di quizartinib e AC886 è dipendente dalla concentrazione, il che indica una saturazione della distribuzione agli eritrociti. A concentrazioni plasmatiche clinicamente rilevanti, il rapporto sangue-plasma è circa 1,3 per quizartinib e circa 2,8 per AC886. Il rapporto sangue-plasma di AC886 è dipendente anche dall’ematocrito e tende ad aumentare in presenza di livelli di ematocrito più elevati.
La media geometrica (%CV) del volume di distribuzione di quizartinib in soggetti sani è stata stimata in 275 L (17%).
Biotrasformazione
Quizartinib è metabolizzato principalmente dal CYP3A4 e dal CYP3A5 in vitro attraverso vie ossidative con formazione del metabolita attivo AC886, poi ulteriormente metabolizzato dal CYP3A4 e dal CYP3A5. Il rapporto dell’AUC0-24h AC886-quizartinib allo steady state durante la terapia di mantenimento era 0,57.
Eliminazione
Le emivite effettive (t1/2) medie (DS) per quizartinib e AC886 sono rispettivamente di 81 ore (73) e 136 ore (113), nei pazienti con LMA di nuova diagnosi. Il rapporto di accumulo (AUC0-24h) medio (DS) per quizartinib e AC886 era rispettivamente di 5,4 (4,4) e 8,7 (6,8).
Quizartinib e i suoi metaboliti vengono eliminati principalmente per via epatobiliare, con escrezione per lo più attraverso le feci (76,3% della dose radioattiva somministrata per via orale). Quizartinib immodificato rappresentava nelle feci circa il 4% della dose radioattiva somministrata per via orale. L’escrezione renale rappresenta una via secondaria di eliminazione della dose radioattiva somministrata (< 2%).
La media geometrica (%CV) della clearance corporea totale (CL) di quizartinib in soggetti sani è stata stimata in 2,23 L/ora (29%).
Linearità/Non linearità
Quizartinib e AC886 hanno dimostrato una cinetica lineare nell’intervallo di dose da 26,5 mg a 79,5 mg in soggetti sani, e da 17,7 mg a 53 mg in pazienti con LMA.
Relazioni farmacocinetiche/farmacodinamiche
L’età (da 18 a 91 anni), l’origine etnica, il sesso, il peso corporeo o la compromissione renale (CLcr da 30 a 89 mL/min, stimata secondo la formula di Cockcroft-Gault) non hanno avuto un effetto clinicamente rilevante sull’esposizione a quizartinib e AC886, sulla base di un’analisi farmacocinetica di popolazione.
Studi d’interazione con altri medicinali
Trasportatori
Gli studi in vitro hanno dimostrato che quizartinib è un substrato per la P-gp ma non per BCRP, OATP1B1, OATP1B3, OCT1, OAT2, MATE1 o MRP2. AC886 è un substrato per la BCRP, ma non per OATP1B1, OATP1B3, MATE1 o MRP2. Tuttavia, la somministrazione di una dose singola di quizartinib con ketoconazolo, un inibitore forte sia del CYP3A sia della P-gp, ha aumentato la Cmax di quizartinib di circa 1,17 volte, suggerendo che l’effetto della P-gp è minimo. Poiché è necessario un adeguamento della dose per l’uso concomitante con inibitori forti del CYP3A, molti dei quali inibiscono anche la P-gp, non è richiesto un adeguamento della dose specifico per gli inibitori della P-gp.
Substrati della proteina di resistenza del carcinoma mammario (BCRP)
Quizartinib inibisce la BCRP con una IC50 in vitro stimata di 0,813 μM. Poiché non sono disponibili dati clinici, non è possibile escludere che quizartinib possa inibire questo trasportatore alle dosi raccomandate.
Substrati dell’uridina-difosfato glucuronosiltransferasi (UGT)1A1
Quizartinib inibisce l’UGT1A1 con una Ki in vitro stimata di 0,78 μM. Secondo un’analisi di farmacocinetica su base fisiologica (PBPK), è previsto che quizartinib aumenti la Cmax e l’AUCinf di raltegravir (un substrato dell’UGT1A1) di 1,03 volte, un dato non considerato clinicamente rilevante.
Popolazioni speciali
Compromissione epatica
In uno studio di fase 1 a dose singola (26,5 mg), la farmacocinetica di quizartinib e AC886 è stata valutata in soggetti con compromissione epatica lieve (classe Child-Pugh A) o moderata (classe Child-Pugh B) e confrontata con soggetti con funzionalità epatica nella norma. L’esposizione (Cmax e AUCinf) a quizartinib e AC886 è risultata simile (differenza ≤ 30%) fra tutti i gruppi. Il legame proteico di quizartinib e AC886 non è influenzato dalla compromissione della funzionalità epatica. Pertanto, la compromissione epatica non ha avuto un effetto clinicamente rilevante sull’esposizione a quizartinib e AC886.
Non è raccomandato un adeguamento della dose per i pazienti con compromissione epatica lieve o moderata.
I pazienti con compromissione epatica severa (classe Child-Pugh C) non sono stati inclusi negli studi clinici; pertanto l’uso di VANFLYTA non è raccomandato in tali pazienti.
Compromissione renale
Un’analisi farmacocinetica di popolazione in pazienti affetti da LMA con compromissione renale da lieve a moderata (CLcr da 30 a 89 mL/min) ha evidenziato che la funzionalità renale non influisce sulla clearance di quizartinib e di AC886. Pertanto, la compromissione renale lieve e moderata non ha avuto un effetto clinicamente rilevante sull’esposizione a quizartinib e AC886. Non è raccomandato un adeguamento della dose per i pazienti con compromissione renale lieve o moderata.
I pazienti con compromissione renale severa (CLcr < 30 mL/min) non sono stati inclusi negli studi clinici; pertanto l’uso di VANFLYTA non è raccomandato in tali pazienti.
5.3 Dati preclinici di sicurezza
In studi di genotossicità, quizartinib è risultato mutageno in un test di retromutazione batterica, ma non in un test di mutazione in cellule di mammifero (timidina chinasi nel linfoma di topo) o in un test di mutazione su roditori transgenici in vivo. Quizartinib non è risultato clastogeno e non ha indotto poliploidia in un test di aberrazione cromosomica e non è risultato clastogeno o aneugenico in un test del micronucleo nel midollo osseo nel ratto trattato con dose singola. Un test del micronucleo nel midollo osseo in vivo nel ratto ha prodotto un risultato equivoco dopo somministrazioni ripetute di 28 giorni. Dopo una dose singola più elevata, il risultato è stato negativo.
Non sono stati effettuati studi di fertilità sugli animali con quizartinib. Tuttavia, risultati avversi a carico del sistema riproduttivo maschile e femminile sono stati osservati in studi di tossicità a dosi ripetute nei ratti e nelle scimmie. Nelle femmine di ratto, sono state osservate cisti ovariche e modificazioni della mucosa vaginale a dosi pari a circa 10 volte la dose umana raccomandata (RHD) sulla base dell’AUC. I riscontri nelle femmine di scimmia comprendevano atrofia dell’utero, delle ovaie e della vagina, osservata a dosi pari a circa 0,3 volte l’RHD sulla base dell’AUC. Le corrispondenti dosi senza effetti avversi osservabili (no observed adverse effect levels, NOAEL) per tali alterazioni erano rispettivamente 1,5 volte e 0,1 volte l’RHD, sulla base dell’AUC. Nei maschi di ratto, sono stati osservati degenerazione dei tubuli seminiferi testicolari e mancato rilascio spermatico a dosi pari a circa 8 volte l’RHD sulla base dell’AUC. I riscontri nei maschi di scimmia comprendevano deplezione delle cellule germinali nei testicoli, osservata a dosi pari a circa 0,5 volte l’RHD sulla base dell’AUC. Le NOAEL corrispondenti per tali alterazioni erano rispettivamente 1,4 volte e 0,1 volte l’RHD, sulla base dell’AUC. Dopo un periodo di recupero di quattro settimane, tutti questi effetti, tranne le modifiche della mucosa vaginale nelle femmine di ratto, sono stati reversibili.
In studi di tossicità riproduttiva embriofetale, sono stati osservati letalità embriofetale e aumento della perdita post-impianto a dosi tossiche per la madre. Fetotossicità (riduzione del peso fetale, effetti sull’ossificazione scheletrica) e teratogenicità (anomalie fetali, incluso edema) sono state osservate a dosi pari a circa 3 volte l’RHD sulla base dell’AUC. La NOAEL era 0,5 volte l’RHD sulla base dell’AUC. Quizartinib è considerato potenzialmente teratogeno.
Studi di tossicologia sugli animali
In studi di tossicità a dosi ripetute, è stata osservata tossicità a carico degli organi emopoietici e linfoidi, incluse diminuzione delle cellule del sangue periferico e ipocellularità del midollo osseo; tossicità epatica, inclusi aminotransferasi elevate, necrosi epatocellulare e deposito di cristalli birifrangenti (cani) e tossicità renale, inclusi basofilia tubulare e deposito di cristalli birifrangenti (maschi di ratto). Queste alterazioni sono state osservate rispettivamente a circa 0,4 volte, 0,4 volte e 9 volte l’RHD, sulla base dell’AUC. Le NOAEL corrispondenti erano rispettivamente circa 0,1 volte, 0,1 volte e 1,5 volte l’RHD, sulla base dell’AUC.
Studi di valutazione del rischio ambientale hanno mostrato che quizartinib può costituire un rischio per il comparto acquatico.
Studi di farmacologia di sicurezza in vitro e negli animali
In studi di farmacologia di sicurezza cardiovascolare condotti in scimmie cynomolgus, quizartinib ha determinato un prolungamento del QT a dosi pari a circa 2 volte l’RHD di 53 mg/die, sulla base della Cmax. La NOAEL era circa 0,4 volte l’RHD, sulla base della Cmax. Quizartinib ha inibito principalmente IKs con un’inibizione massima del 67,5% a 2,9 µM. L’inibizione massima di IKs da parte dell’AC886 è stata del 26,9% a 2,9 µM. Quizartinib e AC886 a 3 μM hanno inibito in misura statisticamente significativa le correnti hERG rispettivamente del 16,4% e del 12,0%. Quizartinib e AC886 non hanno inibito INa, INa-L e ICa-L a nessuna delle concentrazioni testate.
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
VANFLYTA 17,7 mg compresse rivestite con film
Nucleo della compressa
Idrossipropilbetadex
Cellulosa microcristallina (E460)
Magnesio stearato
Film di rivestimento
Ipromellosa (E464)
Talco (E553b)
Triacetina (E1518)
Titanio biossido (E171)
VANFLYTA 26,5 mg compresse rivestite con film
Nucleo della compressa
Idrossipropilbetadex
Cellulosa microcristallina (E460)
Magnesio stearato
Film di rivestimento
Ipromellosa (E464)
Talco (E553b)
Triacetina (E1518)
Titanio biossido (E171)
Ossido di ferro giallo (E172)
6.2 Incompatibilità
Non pertinente.
6.3 Periodo di validità
5 anni.
6.4 Precauzioni particolari per la conservazione
Questo medicinale non richiede alcuna condizione particolare di conservazione.
6.5 Natura e contenuto del contenitore
Blister divisibili per dose unitaria in alluminio/alluminio.
VANFLYTA 17,7 mg compresse rivestite con film
Confezioni contenenti 14 × 1 o 28 × 1 compresse rivestite con film.
VANFLYTA 26,5 mg compresse rivestite con film
Confezioni contenenti 14 × 1, 28 × 1 o 56 × 1 compresse rivestite con film.
È possibile che non tutte le confezioni siano commercializzate.
6.6 Precauzioni particolari per lo smaltimento
Questo medicinale può costituire un rischio per l’ambiente. Il medicinale non utilizzato e i rifiuti derivati da tale medicinale devono essere smaltiti in conformità alla normativa locale vigente.
7. TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
Daiichi Sankyo Europe GmbH
Zielstattstrasse 48
81379 Munich
Germania
8. NUMERI DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
EU/1/23/1768/001-005
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione: 06 novembre 2023
10. DATA DI REVISIONE DEL TESTO
Informazioni più dettagliate su questo medicinale sono disponibili sul sito web dell’Agenzia europea per i medicinali, https://www.ema.europa.eu.
ALLEGATO II
A. PRODUTTORE RESPONSABILE DEL RILASCIO DEI
LOTTI
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E
UTILIZZO
C. ALTRE CONDIZIONI E REQUISITI
DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA
L’USO SICURO ED EFFICACE DEL MEDICINALE
A. PRODUTTORE RESPONSABILE DEL RILASCIO DEI LOTTI
Nome e indirizzo del produttore responsabile del rilascio dei lotti
Daiichi Sankyo Europe GmbH
Luitpoldstrasse 1
85276 Pfaffenhofen
Germania
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E UTILIZZO
Medicinale soggetto a prescrizione medica limitativa (vedere allegato I: riassunto delle caratteristiche del prodotto, paragrafo 4.2).
C. ALTRE CONDIZIONI E REQUISITI DELL’AUTORIZZAZIONE ALL’IMMISSIONE
IN COMMERCIO
- Rapporti periodici di aggiornamento sulla sicurezza (PSUR)
I requisiti per la presentazione degli PSUR per questo medicinale sono definiti nell’elenco delle date di riferimento per l’Unione europea (elenco EURD) di cui all’articolo 107 quater, paragrafo 7, della direttiva 2001/83/CE e successive modifiche, pubblicato sul sito web dell’Agenzia europea per i medicinali.
Il titolare dell’autorizzazione all’immissione in commercio deve presentare il primo PSUR per questo medicinale entro 6 mesi successivi all’autorizzazione.
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA L’USO SICURO ED
EFFICACE DEL MEDICINALE
- Piano di gestione del rischio (RMP)
Il titolare dell’autorizzazione all’immissione in commercio deve effettuare le attività e le azioni di farmacovigilanza richieste e dettagliate nel RMP approvato e presentato nel modulo 1.8.2 dell’autorizzazione all’immissione in commercio e in ogni successivo aggiornamento approvato del RMP.
Il RMP aggiornato deve essere presentato:
- su richiesta dell’Agenzia europea per i medicinali;
- ogni volta che il sistema di gestione del rischio è modificato, in particolare a seguito del ricevimento di nuove informazioni che possono portare a un cambiamento significativo del profilo beneficio/rischio o a seguito del raggiungimento di un importante obiettivo (di farmacovigilanza o di minimizzazione del rischio).
- Misure aggiuntive di minimizzazione del rischio
Prima del lancio di VANFLYTA in ogni Stato membro, il titolare dell’autorizzazione all’immissione in commercio deve concordare con l’autorità nazionale competente il contenuto e il formato del programma educazionale, inclusi mezzi di comunicazione, modalità di distribuzione e qualsiasi altro aspetto pertinente.
Il programma educazionale è finalizzato a sensibilizzare il medico prescrittore e il paziente/la persona che lo assiste riguardo al rischio di reazioni avverse al farmaco (adverse drug reaction, ADR) gravi correlate al prolungamento dell’intervallo QTc e alle azioni da intraprendere per minimizzare la comparsa di tale rischio nei pazienti trattati con VANFLYTA.
Il titolare dell’autorizzazione all’immissione in commercio deve assicurare che, in ogni Stato membro in cui VANFLYTA è in commercio, tutti gli operatori sanitari e i pazienti/le persone che li assistono destinati a prescrivere, dispensare e utilizzare VANFLYTA abbiano accesso al/ricevano il pacchetto educazionale seguente:
- Materiale educazionale per i medici
- Pacchetto informativo per i pazienti
Materiale educazionale per i medici:
- Riassunto delle caratteristiche del prodotto
- Guida per gli operatori sanitari
La Guida per gli operatori sanitari conterrà gli elementi chiave seguenti:
- descrizione delle ADR gravi correlate al prolungamento dell’intervallo QTc verificatesi con quizartinib
- descrizione dettagliata del regime posologico raccomandato di VANFLYTA: dose iniziale e criteri per l’incremento della dose
- descrizione dettagliata della sospensione della dose, della riduzione della dose e dell’interruzione definitiva del trattamento con VANFLYTA, sulla base della durata dell’intervallo QTc
- modifica della dose di VANFLYTA per l’uso concomitante con inibitori forti del CYP3A
- gestione di altre terapie farmacologiche concomitanti note per causare un prolungamento del QT
- frequenza del monitoraggio mediante ECG
- monitoraggio e gestione degli elettroliti sierici
Pacchetto informativo per i pazienti:
- Foglio illustrativo
- Scheda per il paziente
La Scheda per il paziente conterrà gli elementi chiave seguenti:
un messaggio di avvertenza per gli operatori sanitari, indicante che il trattamento con
VANFLYTA può aumentare il rischio di ADR gravi correlate al prolungamento dell’intervallo QTc
- informazioni importanti per gli operatori sanitari non coinvolti nell’assistenza regolare del paziente, riguardo alla gestione del paziente relativamente al prolungamento del QTc
- informazioni importanti per i pazienti/le persone che li assistono riguardo ai segni o sintomi di ADR gravi correlate a prolungamento dell’intervallo QTc e a quando rivolgersi a un operatore sanitario
- recapiti del medico prescrittore di VANFLYTA