


Riassunto delle caratteristiche del prodotto - RHAPSIDO
1. DENOMINAZIONE DEL MEDICINALE
Rhapsido 25 mg compresse rivestite con film
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Ogni compressa rivestita con film contiene 25 mg di remibrutinib.
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Compressa rivestita con film (compressa)
Compressa rivestita con film di colore giallo chiaro, rotonda, curva, del diametro compreso tra 6,7 e 7 mm, con impressi “LV” su un lato e il logo aziendale sull’altro lato.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
Rhapsido è indicato per il trattamento dell’orticaria cronica spontanea (OCS) in pazienti adulti con risposta inadeguata al trattamento con antistaminici H1.
4.2 Posologia e modo di somministrazione
Il trattamento deve essere iniziato da medici esperti nella diagnosi e nel trattamento dell’orticaria cronica spontanea.
Posologia
La dose raccomandata di remibrutinib è 25 mg per via orale due volte al giorno, una volta al mattino e una volta alla sera.
Se il paziente dimentica una o più dosi di remibrutinib, deve essere informato di assumere la dose successiva all’orario regolarmente programmato. Non devono essere assunte dosi aggiuntive di remibrutinib per compensare la mancanza di una o più dosi.
Si consiglia ai prescrittori di rivalutare periodicamente la necessità di continuare la terapia. Nei pazienti che dopo 24 settimane di trattamento dell’OCS non hanno mostrato alcuna risposta, si deve considerare l’interruzione del trattamento.
Sospensione della dose
Si raccomanda di sospendere remibrutinib per un periodo da 3 a 7 giorni prima di un intervento chirurgico e da 3 a 7 giorni dopo un intervento chirurgico, sulla base del tipo di chirurgia e del rischio di sanguinamento (vedere i paragrafi 4.4, 4.5 e 4.8).
Popolazioni speciali
Anziani
Nei pazienti anziani (età ≥65 anni), non è richiesto uno specifico adattamento della dose (vedere paragrafo 5.2). Nei pazienti di età superiore a 65 anni, i dati disponibili sull’uso di remibrutinib sono limitati.
Compromissione renale
Nei pazienti con compromissione renale, non è richiesto alcun adattamento della dose (vedere paragrafo 5.2).
Compromissione epatica
Nei pazienti con compromissione epatica lieve o moderata, non è richiesto alcun adattamento della dose. Nei pazienti con compromissione epatica severa, l’uso di remibrutinib non è raccomandato (vedere paragrafo 5.2).
Popolazione pediatrica
Nei neonati e nei bambini di età inferiore a 6 anni, Rhapsido non deve essere usato a causa di potenziali conseguenze non note sulla maturazione dell’immunità umorale (per esempio, generazione di immunoglobuline protettive e delle cellule B di memoria).
Nei bambini e negli adolescenti di età compresa tra 6 e 18 anni, la sicurezza e l’efficacia di remibrutinib non sono state stabilite. Non ci sono dati disponibili.
Modo di somministrazione
Uso orale.
Remibrutinib può essere assunto con o senza cibo. I pazienti devono essere informati di deglutire la compressa intera con acqua. Le compresse non devono essere spezzate, frantumate o masticate al fine di assicurarsi che l’intera dose sia correttamente assunta.
4.3 Controindicazioni
Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1.
4.4 Avvertenze speciali e precauzioni d’impiego
Rischio di sanguinamento
Nei pazienti trattati con remibrutinib si sono manifestati eventi di sanguinamento mucocutaneo da lievi a moderati. Gli eventi più frequentemente segnalati sono stati correlati a lividura, come petecchie e contusione (vedere paragrafo 4.8).
I pazienti che ricevono agenti antitrombotici con remibrutinib possono avere un rischio aumentato di sanguinamento. Devono essere considerati i rischi e i benefici della somministrazione contemporanea di agenti antitrombotici con remibrutinib (vedere paragrafo 4.5).
I pazienti devono essere informati di rivolgersi al medico se si manifestano segni e sintomi che suggeriscono un sanguinamento significativo. Se si sospetta un sanguinamento significativo, il trattamento con remibrutinib deve essere interrotto. Una volta risolto, se ci si aspetta che il beneficio superi il rischio, il trattamento può essere ripreso.
Si raccomanda di sospendere il trattamento con remibrutinib per un periodo da 3 a 7 giorni prima di un intervento chirurgico e da 3 a 7 giorni dopo un intervento chirurgico, sulla base del tipo di chirurgia e del rischio di sanguinamento (vedere paragrafo 4.2).
Vaccinazioni
La sicurezza di remibrutinib con vaccini vivi o vivi-attenuati, non è stata studiata. Pertanto, durante il trattamento con remibrutinib, la vaccinazione con vaccini vivi o vivi-attenuati non è raccomandata (vedere paragrafo 4.5).
E’ stata studiata la sicurezza di remibruinib con vaccini inattivati, pertanto, i vaccini inattivati possono essere somministrati durante il trattamento con remibrutinib. Per ottimizzate la risposta immunitaria ai vaccini inattivati, si deve considerare l’interruzione del trattamento con remibrutinib (da 1 settimana prima della vaccinazione prevista fino a 2 settimane dopo la vaccinazione) (vedere paragrafo 4.5).
Interazioni
Remibrutinib è un substrato dell’enzima 3A4 del citcromo P450 (CYP3A4), esiste quindi una potenziale interazione con altri medicinali somministrati contemporaneamente che sono metabolizzati dal CYP3A4 o modulano l’attività del CYP3A4 (vedere paragrafo 4.5).
L’uso concomitante con forti inibitori del CYP3A4 aumenta l’esposizione a remibrutinib e, di conseguenza, può aumentare il rischio di reazioni avverse con remibrutinib. L’uso concomitante con forti inibitori del CYP3A4 deve essere evitato (vedere paragrafo 4.5).
L’uso concomitante con induttori forti o moderati del CYP3A4 diminuisce l’esposizione a remibrutinib e, di conseguenza, può diminuire l’efficacia di remibrutinib. L’uso concomitante con induttori forti o moderati del CYP3A4 deve essere evitato (vedere paragrafo 4.5).
Quando remibrutinib è utilizzato con substrati della glicoproteina P (P-gp) e con substrati della proteina di resistenza al cancro della mammella (BCRP, Breast Cancer Resistance Protein) con un basso indice terapeutico, si raccomanda di controllare i pazienti più frequentemente per potenziali reazioni avverse (vedere paragrafo 4.5).
Eccipiente con effetti noti
Questo medicinale contiene meno di 1 mmol (23 mg) di sodio per compressa rivestita con film, cioè essenzialmente “senza sodio”.
4.5 Interazioni con altri medicinali ed altre forme d’interazione
Remibrutinib è metabolizzato principalmente dal CYP3A4.
Principi attivi che possono aumentare le concentrazioni plasmatiche di remibrutinib
Inibitori del CYP3A4
La somministrazione contemporanea di remibrutinib con forti inibitori del CYP3A4 deve essere evitata. La somministrazione contemporanea di ritonavir, un forte inibitore del CYP3A4/P-gp, ha provocato un aumento di 4,3 volte dell’AUC e di 3,3 volte della Cmax di remibrutinib.
Principi attivi che possono diminuire le concentrazioni plasmatiche di remibrutinib
Induttori del CYP3A4
La somministrazione contemporanea di remibrutinib con induttori forti o moderati del CYP3A4 deve essere evitata. La somministrazione contemporanea di carbamazepina (un induttore da forte a moderato del CYP3A4) ha ridotto la concentrazione plasmatica di remibrutinib del 74% (Cmax) e del 78% (AUC).
Principi attivi le cui concentrazioni plasmatiche possono essere alterate da remibrutinib
Inibitori/substrati del trasporto
Quando remibrutinib è usato con substrati della P-gp e della BCRP con un basso indice terapeutico, si raccomanda di controllare i pazienti più frequentemente per potenziali reazioni avverse, soprattutto quando modifiche minime della concentrazione possono condurre a reazioni avverse. La somministrazione contemporanea di digossina (substrato della P-gp con basso indice terapeutico) con remibrutinib ha condotto a un aumento di 1,4 volte dell’AUC e di 2,1 volte della Cmax della digossina. La somministrazione contemporanea di rosuvastatina (un substrato della BCRP senza basso indice terapeutico) con remibrutinib ha condotto a un aumento di 1,7 volte dell’AUC e un aumento di 1,6 volte della Cmax della rosuvastatina.
In uno studio di interazione farmacologica, l’effetto della somministrazione di remibrutinib (100 mg due volte al giorno) sulla farmacocinetica di midazolam (un substrato sensibile del CYP3A4) ha condotto a un aumento del 43% dell’AUC e a un aumento del 27% della Cmax di midazolam. L’effetto della dose clinica di remibrutinib (25 mg due volte al giorno) non è stato studiato e potrebbe essere diverso. Remibrutinib non deve essere usato in somministrazione contemporanea con substrati del CYP3A4 che hanno basso indice terapeutico (per esempio, ciclosporina, tacrolimus, digossina, warfarin, carbamazepina).
Contraccettivi orali
La somministrazione contemporanea di remibrutinib non si prevede abbia un effetto avverso sull’efficacia dei contraccettivi orali contenenti etinilestradiolo e levonorgestrel (substrati del CYP3A4), poiché la loro esposizione non è ridotta in presenza di remibrutinib 100 mg due volte al giorno (aumento, rispettivamente, della Cmax di 1,28 e 1,36 volte e della’AUC di 1,16 e 1,39 volte,).
Effetto di remibrutinib sulla risposta immunitaria ai vaccini
Non ci sono dati disponibili sugli effetti dei vaccini vivi o vivi attenuati nei pazienti che assumono remibrutinib e questi vaccini non devono essere somministrati contemporaneamente a remibrutinib (vedere paragrafo 4.4).
Sulla base di uno studio sulla risposta immunitaria alla vaccinazione in volontari sani, i vaccini inattivati possono essere somministrati durante il trattamento con remibrutinib. Per ottimizzare la risposta immunitaria ai vaccini inattivati, deve essere considerata l’interruzione del trattamento con remubrutinib (da 1 settimana prima della vaccinazione programmata fino a 2 settimane dopo la vaccinazione).
Studio sulla risposta immunitaria alla vaccinazione
In uno studio controllato contro placebo in volontari sani che prendevano 100 mg di remibrutinib due volte al giorno, quando remibrutinib è stato interrotto da 1 settimana prima a 2 settimane dopo la vaccinazione, la risposta immunitaria ai vaccini inattivati non è stata modificata in maniera significativa. Tuttavia, il trattamento concomitante con remibrutinib è stato associato a una riduzione del 60% dei soggetti che hanno risposto al trattamento con il vaccino polisaccaride PP23 cellule T-indipendente, una riduzione del 21% della risposta mediata dalle IgG al vaccino (neoantigene cellule T-indipendente) contro l’emocianina della patella a buco di serratura (KLH, Keyhole Limpet Haemocyanin), tassi di risposta comparabili (1-14% di riduzione) nel vaccino influenzale (cellule T-dipendente) per 3 antigeni su 4 e a una riduzione del 27% per 1 su 4 degli antigeni influenzali.
Effetto di remibrutinib sugli agenti antitrombotici
Non sono disponibili dati relativi alla somministrazione contemporanea di remibrutinib con gli anticoagulanti. Devono essere considerati i rischi e i benefici della somministrazione contemporanea di remibrutinib con agenti antitrombotici (vedere paragrafi 4.2, 4.4 e 4.8).
Popolazione pediatrica
Sono stati effettuati studi d’interazione solo negli adulti.
4.6 Fertilità, gravidanza e allattamento
Donne in età fertile
Le donne in età fertile sessualmente attive, durante il trattamento con remibrutinib e per almeno 1 settimana dopo l’ultima dose, devono usare misure contraccettive efficaci (metodi che risultino in tassi di gravidanza inferiori a 1%). Le donne in età fertile devono essere informate che gli studi sugli animali hanno dimostrato che remibrutinib è dannoso per lo sviluppo del feto (vedere paragrafo 5.3).
Gravidanza
Nelle donne in gravidanza, i dati relativi all’uso di remibrutinib sono limitati. Gli studi sugli animali hanno mostrato tossicità riproduttiva (vedere paragrafo 5.3). Rhapsido non è raccomandato durante la gravidanza.
Allattamento
Non è noto se remibrutinib/metaboliti siano escreti nel latte materno. Il rischio per neonati/lattanti non può essere escluso. L’allattamento deve essere interrotto durante il trattamento con remibrutinib e per 1 settimana dopo l’ultima dose.
Fertilità
Non ci sono dati sull’effetto di remibrutinib sulla fertilità umana. In ratti maschi e femmine, non sono stati osservati eventi avversi (vedere paragrafo 5.3).
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
Rhapsido non altera o altera in modo trascurabile la capacità di guidare veicoli e di usare macchinari.
4.8 Effetti indesiderati
Riassunto del profilo di sicurezza
Le reazioni avverse più frequentemente segnalate sono le infezioni delle vie respiratorie superiori (14,7%) come nasofaringite (6,6%) e influenza (2,5%).
Tabella delle reazioni avverse
Le reazioni avverse sono elencate secondo la classificazione MedDRA per sistemi e organi. All’interno di ciascuna classe di sistemi e organi, le reazioni avverse sono state classificate in base alla frequenza, con le reazioni più frequenti elencate per prime. Inoltre, per ciascuna reazione avversa, la corrispondente categoria di frequenza è definita come: molto comune (≥1/10); comune (≥1/100, <1/10); non comune (≥1/1 000, <1/100); rara (≥1/10 000, <1/1 000); molto rara (<1/10 000); non nota (la frequenza non può essere definita sulla base dei dati disponibili).
Tabella 1 Reazioni avverse*
| Classificazione per sistemi e organi | Reazione avversa | Frequenza |
| Infezioni e infestazioni | Infezioni delle vie respiratorie superiori1 | Molto comune |
| Infezioni da Herpes virus2 | Comune | |
| Patologie del sistema nervoso | Cefalea | Comune |
| Patologie vascolari | Lividura Petecchie Contusione3 Ecchimosi Porpora | Comune Comune Comune Comune Non comune |
Sanguinamento Ematuria Epistassi Sanguinamento della congiuntiva Sanguinamento gengivale | Comune Comune Non comune Non comune Non comune | |
| Patologie gastrointestinali | Nausea | Comune |
| Dolore addominale | Comune | |
| Patologie del sistema muscoloscheletrico e del tessuto connettivo | Dolore dorsale | Comune |
Patologie generali e condizioni relative alla sede di somministrazione | Piressia | Comune |
| * Studi di fase III, di 24 settimane, nell’orticaria cronica spontanea (CSU), controllati verso placebo 1 Le infezioni delle vie respiratorie superiori includono i termini preferiti: infezioni delle vie respiratorie superiori, sinusite acuta, sinusite cronica, influenza H1N1, influenza, laringite, nasofaringite, faringite, faringite streptococcica, faringotonsillite, rinite, sinusite, tonsillite, tonsillite batterica, infezione batterica delle vie respiratorie superiori, infezione virale delle vie respiratorie superiori. 2 Le infezioni da Herpes virus includono i termini preferiti: herpes simplex, herpes zoster, herpes orale 3 Contusione include i termini preferiti: contusione, tendenza all’ecchimosi aumentata, ematoma | ||
Nei pazienti negli studi REMIX-1 e REMIX-2, in trattamento fino a 52 settimane, il profilo di sicurezza di remibrutinib è rimasto coerente con le reazioni avverse riportate in Tabella 1.
Descrizione di reazioni avverse selezionate
Eventi di sanguinamento mucocutaneo
Nei dati raggruppati relativi al periodo di trattamento di 24 settimane degli studi di fase III, REMIX-1 e REMIX-2, in doppio cieco, controllati verso placebo, gli eventi di sanguinamento mucocutaneo (elencati in Tabella 1 sotto “Patologie vascolari”) si sono manifestati nel 7,8% dei pazienti trattati con remibrutinib. Gli eventi segnalati più frequentemente sono stati correlati a lividura: petecchie (3,8%) e contusioni (2,3%). Complessivamente, nei pazienti trattati con remibrutinib, il 92,0% di questi eventi sono stati di gravità lieve e 8,0% di gravità moderata. Il tempo mediano di insorgenza è stato di 25 giorni e la durata mediana è stata di 22 giorni. Tutti i casi si sono spontaneamente risolti senza necessità di un ulteriore trattamento. Non è stata osservata alcuna associazione tra eventi di sanguinamento mucotutanei e bassa conta delle piastrine. La somministrazione contemporanea di remibrutinib con anticoagulanti non è stata consentita durante gli studi clinici, ma è stata consentita la somministrazione contemporanea con antiaggreganti piastrinici (acido acetilsalicilico (≤100 mg/die) o clopidogrel (≤75 mg/die) (vedere paragrafi 4.4 e 4.5).
Lo 0,5% dei pazienti trattati con remibrutinib ha manifestato eventi di sanguinamento mucocutanei che hanno portato alla sospensione di remibrutinib e l’1,0% ha manifestto eventi emorragici mucocutanei che hanno portato all’interruzione di remibrutinib (vedere i paragrafi 4.2, 4.4 e 4.5).
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato nell’allegato V.
4.9 Sovradosaggio
Negli studi clinici di fase I, con dosi fino a 600 mg al giorno, non è stata osservata alcuna evidenza di eventi avversi che potessero limitare il dosaggio di remibrutinib. I segni e i sintomi di sovradosaggio di remibrutinib non sono stati stabiliti e non è disponibile un trattamento specifico per il sovradosaggio da remibrutinib.
In caso di sovradosaggio, il trattamento del paziente deve essere sintomatico e, se necessario, devono essere istituite misure di supporto.
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: immunosoppressori, immunosoppressori selettivi, codice ATC: L04AA60
Meccanismo d’azione
Remibrutinib è un inibitore selettivo della tirosin-chinasi di Bruton (BTK) che forma un legame covalente con un residuo di cisteina nel sito attivo della BTK, portando all’inattivazione duratura della BTK. L’effetto terapeutico di remibrutinib nell’orticaria cronica spontanea (OCS) è raggiunto attraverso l’inibizione della degranulazione di mastociti e basofili, che provoca il rilascio di istamina e di altri mediatori proinfiammatori, mediata da IgE patogene o da IgG dirette contro il FcεRI o le IgE
Effetti farmacodinamici
Elettrofisiologia del cuore
Gli effetti di remibrutinib sull’intervallo QTc prolungato sono stati previsti mediante l’analisi concentratione-QTc. Per la variazione media prevista del QTcF, il limite superiore dell’intervallo di confidenza al 90% è risultato inferiore a 10 msec alla Cmax attesa per esposizioni sovraterapeutiche. Pertanto, alle dosi terapeutiche di remibrutinib, non si prevede un significativo intervallo QTc prolungato.
Efficacia e sicurezza clinica
L’efficacia e la sicurezza di remibrutinib sono state valutate in due studi identici di fase III multicentrici, randomizzati, in doppio cieco, controllati verso placebo (REMIX-1 e REMIX-2), in pazienti adulti con OCS non adeguatamente controllata nonostante il trattamento con antistaminici H1 di seconda generazione.
In REMIX-1 e REMIX-2, i pazienti sono stati randomizzati in un rapporto 2:1 per ricevere, rispettivamente, remibrutinib 25 mg oppure placebo due volte al giorno, per via orale, per 24 settimane, durante il periodo di trattamento in doppio cieco e hanno continuato poi con un trattamento di 28 settimane, in aperto, durante il quale tutti i pazienti hanno ricevuto remibrutinib 25 mg due volte al giorno.
In REMIX-1 e REMIX-2 sono stati arruolati in totale 925 pazienti adulti ai quali era stata diagnosticata OCS, definita dalla presenza di prurito e orticaria per ≥6 settimane consecutive, non adeguatamente controllata nonostante il trattamento con una dose standard di antistaminici H1 di seconda generazione. Tutti i pazienti dovevano avere una valutazione (punteggio) settimanale di attività dell’orticaria (UAS7) ≥16 (intervallo da 0 a 42), un punteggio settimanale sull’intensità del prurito (ISS7) ≥6 (intervallo da 0 a 21) e un punteggio settimanale sulla gravità dell’orticaria (HSS7) ≥6 (intervallo da 0 a 21), nei 7 giorni precedenti la randomizzazione. Inoltre, a tutti i pazienti che ricevevano una dose stabile di antistaminici H1 di seconda generazione (terapia di base), è stato consentito l’uso di un altro antistaminico H1 di seconda generazione “secondo necessità” (terapia di soccorso), in dosi fino a 4 volte la dose standard. Sono stati esclusi da questi studi i pazienti che presentavano evidenza di malattie cardiovascolari clinicamente significative, un elevato rischio di sanguinamento, patologie della coagulazione, infezioni in corso, croniche o ricorrenti, malattia epatica cronica o acuta con evidenza di epatite B o C in corso, anamnesi di malattia renale, sanguinamento gastrointestinale o di tumori maligni negli ultimi 5 anni.
Le caratteristiche demografiche e al basale sono state generalmente ben bilanciate in tutti i gruppi. In REMIX-1 e REMIX-2, l’età mediana è stata 45 anni (intervallo: 18-79 anni) e 41 anni (intervallo: 18-81 anni), rispettivamente, con il 9,6% e il 7,7% dei pazienti di età ≥65 anni e il 68,3% e 65,3% di pazienti di genere femminile. I pazienti avevano, rispettivamente, una UAS7 media di 30,28 e 29,99, una ISS7 media di 14,59 e 14,15, e una HSS7 media di 15,69 e 15,84. Al basale, rispettivamente, il 63,4% e il 59,1% dei pazienti aveva una malattia grave (UAS7 ≥28) e il 35,1% e il 38,7% aveva una malattia moderata (UAS7 >16 e <28). In REMIX-1 e REMIX-2, rispettivamente, il 51,7% e il 46,6% dei pazienti aveva avuto precedenti episodi di angioedema. In REMIX-1 e REMIX-2, rispettivamente, il 68,1% e il 69,2% dei pazienti erano naïve agli anti-IgE biologici. Il medicinale biologico anti-IgE più comunemente utilizzato in precedenza era omalizumab (in REMIX-1 e REMIX-2, rispettivamente, 19,5% e 19,0%).
In REMIX-1 e REMIX-2, per tutti i gruppi di trattamento, la durata media dell’OCS segnalata al momento dell’arruolamento è stata, rispettivamente, di 6,6 e 5,2 anni, con il 39,4% e il 29,5% dei pazienti che avevano avuto una durata dell’OCS >5 anni.
L’obiettivo primario (primary endpoint) degli studi registrativi è stato:
- la variazione assoluta del UAS7 alla 12a settimana, rispetto al basale.
Gli obiettivi secondari (secondary endpoints) degli studi registrativi sono stati:
- la variazione assoluta del ISS7 e del HSS7 alla 12a settimana, rispetto al basale;
la percentuale di pazienti che hanno raggiunto un buon controllo della malattia (UAS7 ≤6) alla
2a e alla 12a settimana:
- la percentuale di pazienti che alla 12a settimana hanno ottenuto un’assenza completa di prurito e orticaria (UAS7 = 0);
- la percentuale dei pazienti che hanno raggiunto un valore dell’indice dermatologico di qualità della vita (Dermatology Life Quality Index-DLQI-) = 0-1 (si/no) alla 12a settimana;
il numero di settimane in cui è stato mantenuto il controllo dell’attività della malattia
(UAS7 ≤6) fino alla 12a settimana;
il numero di settimane senza angioedema (punteggio settimanale di attività dell’angioedema
[AAS7] = 0) fino alla 12a settimana.
Risposta clinica
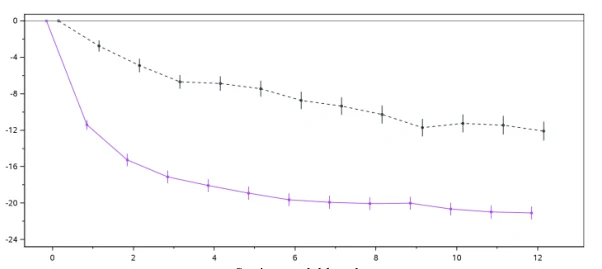
In entrambi gli studi REMIX-1 e REMIX-2, tutti gli obiettivi primari e secondari sono stati raggiunti e, nei pazienti trattati con remibrutinib sono stati dimostrati miglioramenti statisticamente significativi e clinicamente rilevanti dei sintomi prurito e orticaria, rispetto ai pazienti che avevano ricevuto il placebo. I risultati sono riportati in Tabella 2 e Figura 1.
Tabella 2 Risultati di efficacia in REMIX-1 e REMIX-2 alla 12a settimanaa,b
| REMIX-1 | REMIX-2 | |||
Remibrutinib (N=309) | Placebo (N=153) | Remibrutinib (N=297) | Placebo (N=153) | |
| Variazione rispetto al basale del UAS7 alla 12a settimana | ||||
| LS medio (ES) della CFB | -20,02 (0,716) | -13,79 (0,980) | -19,41 (0,702) | -11,73 (0,948) |
| Differenza di LS medio (ES) della CFB vs placebo | -6,22 (1,136) | -7,68 (1,136) | ||
| IC 95% per la differenza | -8,45; -4,00 | -9,91; -5,46 | ||
| Valore p | <0,001 | <0,001 | ||
| Variazione rispetto al basale del ISS7 alla 12a settimana | ||||
| LS medio (ES) della CFB | -9,52 (0,343) | -6,89 (0,470) | -8,95 (0,335) | -5,72 (0,454) |
| Differenza di LS medio (ES) della CFB vs placebo | -2,63 (0,544) | -3,23 (0,545) | ||
| IC 95% per la differenza | -3,70; -1,56 | -4,29; -2,16 | ||
| Valore p | <0,001 | <0,001 | ||
| Variazione rispetto al basale del HSS7 alla 12a settimana | ||||
| LS medio (ES) della CFB | -10,47 (0,401) | -6,86 (0,548) | -10,47 (0,394) | -6,00 (0,531) |
| Differenza di LS medio (ES) della CFB vs placebo | -3,61 (0,635) | -4,47 (0,634) | ||
| IC 95% per la differenza | -4,85; -2,36 | -5,71; -3,23 | ||
| Valore p | <0,001 | <0,001 | ||
| Percentuale di pazienti con UAS7 ≤6 alla 2a settimana | ||||
| n (%) | 104 (33,7) | 5 (3,3) | 89 (30,0) | 9 (5,9) |
| Differenza del trattamento vs placebo | 30,20 | 24,55 | ||
| (IC 95%) | 24,30; 36,10 | 18,31; 30,80 | ||
| Valore p | <0,001 | <0,001 | ||
| Percentuale di pazienti con UAS7 ≤6 alla 12a settimana | ||||
| n (%) | 154 (49,8) | 38 (24,8) | 139 (46,8) | 30 (19,6) |
| Differenza del trattamento vs placebo | 25,44 | 27,61 | ||
| (IC 95%) | 16,48; 34,39 | 19,14; 36,08 | ||
| Valore p | <0,001 | <0,001 | ||
| Percentuale di pazienti con UAS7 = 0 alla 12a settimana | ||||
| n (%) | 96 (31,1) | 16 (10,5) | 83 (27,9) | 10 (6,5) |
| Differenza del trattamento vs placebo | 20,55 | 21,60 | ||
| (IC 95%) | 13,35; 27,75 | 15,10; 28,10 | ||
| Valore p | <0,001 | <0,001 | ||
| Percentuale di pazienti con risposta al DLQI = 0-1 alla 12a settimana | ||||
| n (%) | 120 (39,0) | 34 (22,2) | 106 (35,7) | 28 (18,3) |
| Differenza del trattamento vs placebo | 17,65 | 18,21 | ||
| (IC 95%) | 9,14; 26,16 | 9,96; 26,45 | ||
| Valore p | <0,001 | <0,001 | ||
| Numero cumulative di settimane con UAS7 ≤6 tra il basale e la 12a settimana | ||||
| LS medio (ES) | 5,17 (0,414) | 1,92 (0,241) | 4,50 (0,464) | 1,38 (0.216) |
| Rapporto di frequenza | 2,69 | 3,26 | ||
| (IC 95%) | (2,01; 3,61) | (2,26; 4,71) | ||
| Valore p | <0,001 | <0,001 | ||
| REMIX-1 | REMIX-2 | |||
Remibrutinib (N=309) | Placebo (N=153) | Remibrutinib (N=297) | Placebo (N=153) | |
| Numero cumulativo di settimane con AAS7 = 0 tra il basale e la 12a settimana | ||||
| LS medio (ES) | 8,43 (0,274) | 6,72 (0,330) | 8,81 (0,3068 | 6,68 (0,343) |
| Rapporto di frequenza | 1,25 | 1,32 | ||
| (IC 95%) | (1,12; 1,41) | (1,17; 1,49) | ||
| Valore p | <0,001 | <0,001 | ||
LS medio: scarto quadratico medio, ES errore standard, CFB: variazione rispetto al basale, IC: intervallo di confidenza, valore p: valore p unilaterale, UAS7: punteggio settimanale di attività dell’orticaria, ISS7: punteggio settimanale della gravità del prurito, HSS7: punteggio settimanale della gravità dell’orticaria, DLQI: indice dermatologico di qualità della vita, AAS7: punteggio settimanale di attività dell’angioedema. a Tutti gli obiettivi con valore p unilaterale nominale <0,001 b Un solo obiettivo alla 2a settimana (tutti gli altri obiettivi sono alla 2a settimana) | ||||
Figura 1 Variazione media nel REMIX-1 e nel REMIX-2 del UAS7 fino alla 12a settimana
(dati osservati), rispetto al basale
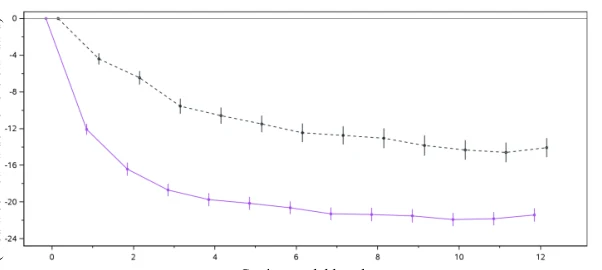
b.i.d. = due volte al giorno
Le analisi dei sottogruppi hanno dimostrato un consistente beneficio del trattamento con remibrutinib, rispetto al placebo, tra i sottogruppi inclusa una precedente esposizione a medicinali biologici anti-IgE e livello totale delle IgE.
Popolazione pediatrica
L’Agenzia europea per i medicinali ha rinviato l’obbligo di presentare i risultati degli studi con Rhapsido in uno o più sottogruppi della popolazione pediatrica nell’OCS (vedere paragrafo 4.2 per informazioni sull’uso pediatrico).
5.2 Proprietà farmacocinetiche
Assorbimento
Remibrutinib è rapidamente assorbito e per tutti i dosaggi studiati (da 0,5 mg a 600 mg), raggiunge la Cmax nel sangue circa 1 ora dopo la somministrazione. L’assorbimento è considerato per lo più completo (86,9%). La biodisponibilità orale assoluta è del 33,8%.
Effetto del cibo
Con un pasto ricco di grassi l’area sotto la curva (AUC) è aumentata, rispettivamente, del 33% e la Cmax è ridotta del 5%, rispetto alla condizione di digiuno. Remibrutinib può essere assunto con o senza cibo (vedere paragrafo 4.2).
REMIX-2
Var
iazione
r
ispett
o
al
basale
del
UA
S
7
(media con barra dellʼerrore standar
d) 
Settimane dal basale 
Remibrutinib 25 mg b.i.d. (N=297)  Placebo (N=153)
 REMIX-1
Var
iazione
r
ispett
o
al
basale
del
UA
S
7
(
media
con
bar
r
a
dell
ʼ
err
or
e
standar
d) 
Settimane dal basale 
Remibrutinib 25 mg b.i.d. (N=309)  Placebo (N=153)
 Distribuzione
Remibrutinib è distribuito rapidamente alle cellule del sangue con un rapporto sangue/plasma di 0,813. Il legame con le proteine plasmatiche raggiunge il 95,4%, ed è indipendente dalla concentrazione. Sulla base dei dati aggregati dell’analisi farmacocinetica di popolazione (PopPK), allo stato stazionario, il volume di distribuzione è stato di 58 litri (compartimento centrale) e di 1 180 litri (compartimento periferico).
Biotrasformazione
Remibrutinib è metabolizzato principalmente dal CYP3A4, portando alla formazione di 18 metaboliti inattivi, tutti in circolazione in basse quantità. Nel sangue, remibrutinib è stato il composto più abbondante (16,7%).
Studi in vitro
In vitro, il metabolismo del CYP è guidato prevalentemente dal CYP3A4. I dati in vitro hanno mostrato che remibrutinib è un substrato della glicoproteina P (P-gp).
Eliminazione
Remibrutinib, allo stato stazionario, ha una emivita media di eliminazione compresa tra 1 e 2 ore. Allo stato stazionario, la clearance orale media apparente (CLss/F), determinata mediante l’analisi PopPK, è di 160 litri/ora. A seguito di somministrazione endovenosa di 100 mg di remibrutinib-[14C], l’escrezione della radioattività (remibrutinib e metaboliti) è stata di circa il 72,9% della dose somministrata nelle feci e il 27,1% nell’urina. Dopo somministrazione orale, l’eliminazione renale di remibrutinib non modificato è stata inferiore all’1% della dose.
Linearità/Non linearità
Per una dosaggio giornaliero totale compreso tra 10 mg e 200 mg, allo stato stazionario, la farmacocinetica di remibrutinib è approssimativamente lineare.
Relazione(i) farmacocinetica(che)/farmacodinamica(che)
I dati clinici di farmacocinetica e farmacodinamica (PK/PD) hanno stimato, nel sangue, un’occupazione della BTK del ≥96%, mantenuta durante l’intera giornata con remibrutinib 25 mg, due volte al giorno.
Popolazioni speciali
L’analisi farmacocinetica di popolazione (PopPK) ha mostrato che non ci sono effetti sulla PK di remibrutinib clinicamente rilevanti correlati ad età (da 18 a 80 anni), sesso (63,5% femmine e 36,5%
| maschi), etnia ( | 59,3% | non asiatica, 8,8% cinese continentale, 12,2% giapponese e 19,7% altra etnia | |
| asiatica) e peso corporeo (da 39 a 162 kg; media di 74,8 kg). | |||
Compromissione renale
Gli effetti della compromissione renale sulla farmacocinetica di remibrutinib non sono stati valutati in uno studio clinico dedicato. In un’analisi di PopPK, non è stata osservata alcuna relazione clinicamente significativa tra le prove di funzionalità renale e la farmacocinetica di remibrutinib. Nell’analisi PopPK il 19,3%, 2,2% e lo 0,1% dei soggetti avevano, rispettivamente, una compromissione renale lieve, moderata e severa.
Compromissione epatica
A seguito di una dose orale di 25 mg di remibrutinib due volte al giorno, allo stato stazionario, Cmax e AUC di remibrutinib sono aumentate, rispettivamente, di 1,85 volte e 2,15 volte nei soggetti con compromissione epatica lieve (classe Child-Pugh A), 1,65 volte e 2,07 volte nei soggetti con compromissione epatica moderata (classe Child-Pugh B) e 1,99 volte e 3,12 volte nei soggetti con compromissione epatica grave (classe Child-Pugh C), rispetto ai soggetti con funzionalità epatica normale. Nei soggetti con compromissione epatica, non c’è stata alcuna modifica nel legame di remibrutinib con le proteine, rispetto ai soggetti con funzionalità epatica normale (vedere paragrafo 4.2).
Popolazione pediatrica
Nei pazienti di età inferiore a 18 anni, non sono stati condotti studi di farmacocinetica con remibrutinib.
5.3 Dati preclinici di sicurezza
In studi di farmacologia nei roditori, Remibrutinib ha inibito le risposte anticorpali primarie e, nelle valutazioni dell’emostasi, ha aumentato il tempo di sanguinamento della coda di ratto. Queste osservazioni, che si sono evidenziate con esposizioni farmacologicamente e clinicamente rilevanti, sono state ritenute correlate agli effetti di remibrutinib su funzioni specifiche delle cellule B e delle piastrine. I dati preclinici, sulla base di studi convenzionali di sicurezza farmacologica, tossicità a dosi ripetute, genotossicità, carcinogenicità e fototossicità, non rivelano ulteriori rischi particolari per l’uomo.
Tossicità riproduttiva
Negli studi sullo sviluppo embrio-fetale in coniglie gravide, l’aumento delle malformazioni fetali esterne (occhi aperti/opachi, mascelle piccole, iperflessione degli arti anteriori) e della tossicità materna (consumo di cibo transitoriamente ridotto e segni clinici avversi) si è manifestato, sulla base dell’AUC, a circa 141 volte la dose massima raccomandata nell’uomo (MRHD, Maximum Recommended Human Dose) di 25 mg due volte al giorno, con un margine di sicurezza basato su una dose senza effetto avverso osservabile (NOAEL, No Observed Effect Level) di 23 volte la MRHD di 25 mg due volte al giorno. È stato ritenuto improbabile che le osservazioni sui feti fossero secondari alla tossicità materna. Nei ratti non è stato osservato alcun effetto sullo sviluppo embrio-fetale, con un margine di sicurezza basato, in termini di AUC allo stato stazionario, su un NOAEL di 126 volte, rispetto all’esposizione umana alla MRHD.
Nei ratti, in uno studio sullo sviluppo pre- e postnatale, remibrutinib ha indotto effetti avversi nelle madri animali (agonia e segni clinici di tossicità, durata della gestazione leggermente più lunga) e nella prole fino al 1°giorno di lattazione (numero medio leggermente superiore di cuccioli nati morti, deceduti o persi e dimensioni medie della cucciolata più piccole), sulla base dell’AUC, con un margine di sicurezza basato sul NOAEL per le madri animali e la prole di circa 67 volte la MRHD di 25 mg due volte al giorno. Non sono stati osservati effetti avversi per la prole sopravvissuta che si sviluppa nell’età adulta.
Nei ratti, in uno studio di fertilità, remibrutinib non ha avuto effetti sulla fertilità femminile o maschile fino alle esposizioni massime raggiungibili di 79 e, sulla base dell’AUC, 15 volte superiori alla MRHD di 25 mg due volte al giorno
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Nucleo della compressa
Mannitolo
Cellulosa microcristallina
Copovidone
Croscarmellosa sodica
Sodio stearil fumarato
Sodio laurilsolfato
Rivestimento della compressa
Polivinile alcool
Macrogol 4000
Talco
Titanio diossido (E171)
Ferro ossido giallo (E172)
Ferro ossido rosso (E172)
6.2 Incompatibilità
Non pertinente.
6.3 Periodo di validità
2 anni
6.4 Precauzioni particolari per la conservazione
Conservare nella confezione originale per proteggere il medicinale dall’umidità.
6.5 Natura e contenuto del contenitore
Rhapsido è fornito in blister di PA/Al/PVC/Al (poliamide/alluminio/polivinile cloruro/alluminio) con foglio di copertura in alluminio ed è disponibile in confezioni contenenti 30, 60 o 180 compresse rivestite con film.
È possibile che non tutte le confezioni siano commercializzate.
6.6 Precauzioni particolari per lo smaltimento
Il medicinale non utilizzato e i rifiuti derivati da tale medicinale devono essere smaltiti in conformità alla normativa locale vigente.
7. TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
Novartis Europharm Limited
Vista Building
Elm Park, Merrion Road
Dublin 4
Irlanda
8. NUMERO(I) DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
EU/1/26/2024/001-003
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
10. DATA DI REVISIONE DEL TESTO
Informazioni più dettagliate su questo medicinale sono disponibili sul sito web dell’Agenzia europea per i medicinali, https://www.ema.europa.eu.
ALLEGATO II
A. PRODUTTORE(I) RESPONSABILE(I) DEL RILASCIO DEI LOTTI
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E UTILIZZO
C. ALTRE CONDIZIONI E REQUISITI DELL’AUTORIZZAZIONE
ALL’IMMISSIONE IN COMMERCIO
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA L’USO
SICURO ED EFFICACE DEL MEDICINALE
A. PRODUTTORE(I) RESPONSABILE(I) DEL RILASCIO DEI LOTTI
Nome e indirizzo del(dei) produttore(i) responsabile(i) del rilascio dei lotti
Novartis Pharmaceutical Manufacturing LLC
Verovškova ulica 57
1000 Lubiana
Slovenia
Novartis Farmaceutica S.A.
Gran Via de les Corts Catalanes, 764
08013 Barcellona
Spagna
Novartis Pharma GmbH
Sophie-Germain-Strasse 10
90443 Norimberga
Germania
Il foglio illustrativo del medicinale deve riportare il nome e l’indirizzo del produttore responsabile del rilascio dei lotti in questione.
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E UTILIZZO
Medicinale soggetto a prescrizione medica limitativa (vedere allegato I: riassunto delle caratteristiche del prodotto, paragrafo 4.2).
C. ALTRE CONDIZIONI E REQUISITI DELL’AUTORIZZAZIONE ALL’IMMISSIONE
IN COMMERCIO
- Rapporti periodici di aggiornamento sulla sicurezza (PSUR)
I requisiti per la presentazione degli PSUR per questo medicinale sono definiti nell’elenco delle date di riferimento per l’Unione europea (elenco EURD) di cui all’articolo 107 quater, paragrafo 7, della direttiva 2001/83/CE e successive modifiche, pubblicato sul sito web dell’Agenzia europea per i medicinali.
Il titolare dell’autorizzazione all’immissione in commercio deve presentare il primo PSUR per questo medicinale entro 6 mesi successivi all’autorizzazione.
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA L’USO SICURO ED
EFFICACE DEL MEDICINALE
- Piano di gestione del rischio (RMP)
Il titolare dell’autorizzazione all’immissione in commercio deve effettuare le attività e le azioni di farmacovigilanza richieste e dettagliate nel RMP approvato e presentato nel modulo 1.8.2 dell’autorizzazione all’immissione in commercio e in ogni successivo aggiornamento approvato del RMP.
Il RMP aggiornato deve essere presentato:
- su richiesta dell’Agenzia europea per i medicinali;
- ogni volta che il sistema di gestione del rischio è modificato, in particolare a seguito del ricevimento di nuove informazioni che possono portare a un cambiamento significativo del profilo beneficio/rischio o a seguito del raggiungimento di un importante obiettivo (di farmacovigilanza o di minimizzazione del rischio).