


Riassunto delle caratteristiche del prodotto - MYRELEZ?
1. DENOMINAZIONE DEL MEDICINALE
Myrelez 60 mg soluzione iniettabile in siringa preriempita
Myrelez 90 mg soluzione iniettabile in siringa preriempita
Myrelez 120 mg soluzione iniettabile in siringa preriempita
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Lanreotide (I.N.N.), 60 mg, 90 mg o 120 mg (come acetato)
Ogni siringa preriempita contiene una soluzione supersatura di lanreotide acetato, corrispondente a 0,246 mg di lanreotide base/mg di soluzione, che assicura una dose effettiva per iniezione rispettivamente di 60 mg, 90 mg o 120 mg di lanreotide.
Per l'elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Soluzione iniettabile in siringa preriempita.
Formulazione semisolida di colore da bianco a giallo pallido essenzialmente priva di particelle estranee.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
Myrelez è indicato per:
- Trattamento di individui affetti da acromegalia qualora i livelli circolanti di ormone della crescita (GH) e/o fattore di crescita insulino simile 1 (IGF-1) non risultino normalizzati in seguito ad intervento chirurgico e/o radioterapia, o in pazienti che altrimenti necessitano di trattamento medico.
- Trattamento di tumori neuroendocrini gastroenteropancreatici (GEP-NET) dell'intestino medio di grado 1, e un sottogruppo di grado 2 (indice Ki67 fino al 10%), pancreatici o di origine non nota laddove siano stati esclusi siti di origine nell'intestino caudale, in pazienti adulti con malattia localmente avanzata non resecabile o metastatica (vedere paragrafo 5.1).
- Trattamento dei sintomi associati a tumori neuroendocrini (in particolare carcinoidi).
4.2 Posologia e modo di somministrazione
Posologia
Acromegalia
La dose iniziale raccomandata va da 60 mg a 120 mg somministrata ogni 28 giorni.
La dose può variare a seconda della risposta del paziente (giudicata in base alla sintomatologia e/o l’effetto biochimico) o in base alla possibile esperienza del paziente con gli analoghi della somatostatina.
Ad esempio, in pazienti precedentemente trattati con lanreotide 30 mg con una dose ogni 14 giorni, la dose iniziale di Myrelez deve essere 60 mg ogni 28 giorni, e in pazienti precedentemente trattati con lanreotide 30 mg con una dose ogni 10 giorni, la dose iniziale di Myrelez deve essere 90 mg ogni 28 giorni.
La dose deve essere individualizzata in base alla risposta del paziente (valutata da una riduzione dei sintomi e/o da una riduzione dei livelli di GH e/o IGF-1).
Per i pazienti in cui i sintomi clinici e i parametri biochimici non siano adeguatamente controllati la dose di Myrelez può essere aumentata ad un massimo di 120 mg a intervalli di 28 giorni.
Se si ottiene un controllo completo (in base a livelli di GH inferiori a 1 ng/mL, livelli di IGF1 normalizzati e/o scomparsa di sintomi), la dose può essere diminuita.
I pazienti ben controllati con un analogo della somatostatina possono in alternativa essere trattati con Myrelez 120 mg ogni 42-56 giorni (6-8 settimane).
Il monitoraggio a lungo termine dei sintomi e dei livelli di GH e IGF-1 deve essere svolto di routine in tutti i pazienti.
Trattamento di tumori neuroendocrini gastroenteropancreatici dell'intestino medio di grado 1, e un sottogruppo di grado 2 (indice Ki67 fino al 10%), pancreatici o di origine non nota laddove siano stati esclusi siti di origine nell'intestino caudale, in pazienti adulti con malattia localmente avanzata non resecabile o metastatica
La dose raccomandata è un’iniezione di Myrelez 120 mg somministrata ogni 28 giorni. Il trattamento con Myrelez deve essere continuato per il tempo necessario al controllo del tumore.
Trattamento dei sintomi associati a tumori neuroendocrini
La dose iniziale raccomandata va da 60 a 120 mg somministrata ogni 28 giorni.
La dose deve essere modificata in base al grado di sollievo sintomatico ottenuto.
Compromissione della funzionalità renale e/o epatica
In pazienti con funzione renale o epatica compromessa, non è necessario alcun aggiustamento del dosaggio a causa dell'ampia finestra terapeutica di lanreotide (vedere paragrafo 5.2).
Pazienti anziani
In pazienti anziani, non è necessario alcun aggiustamento del dosaggio a causa dell'ampia finestra terapeutica di lanreotide (vedere paragrafo 5.2).
Popolazione pediatrica
L'uso di Myrelez non è raccomandato nei bambini e negli adolescenti a causa della mancanza di dati sulla sicurezza e sull’efficacia.
Modo di somministrazione
Myrelez è somministrato mediante iniezione sottocutanea profonda nel quadrante superiore esterno del gluteo o nella parte superiore esterna della coscia.
Per i pazienti che ricevono una dose stabile di Myrelez, e dopo un addestramento appropriato, il prodotto può essere somministrato dal paziente o da una persona addestrata. In caso di auto-iniezione, questa deve essere somministrata nella parte superiore esterna della coscia.
La decisione riguardante la somministrazione da parte del paziente o di una persona addestrata deve essere presa da un operatore sanitario.
Indipendentemente dal sito dell'iniezione, la pelle non deve essere piegata e l'ago deve essere inserito rapidamente e per intero perpendicolarmente nella pelle.
Il sito dell'iniezione deve essere alternato tra il lato destro e quello sinistro.
4.3 Controindicazioni
Ipersensibilità al principio attivo, alla somatostatina o ai peptidi correlati o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1.
4.4 Avvertenze speciali e precauzioni di impiego
Lanreotide può ridurre la motilità della colecisti e portare alla formazione di calcoli biliari. È necessario quindi monitorare periodicamente i pazienti. Ci sono state segnalazioni postmarketing di calcoli biliari che hanno portato a complicanze, compresa colecistite, colangite e pancreatite, e che hanno necessitato di colecistectomia in pazienti che assumevano lanreotide. Se si sospettano complicanze di colelitiasi, interrompere lanreotide e trattare in modo appropriato.
Studi farmacologici in animali e nell'uomo mostrano che lanreotide, come la somatostatina e altri analoghi della somatostatina, inibisce la secrezione di insulina e glucagone. Quindi nei pazienti trattati con lanreotide si può verificare ipoglicemia o iperglicemia. I livelli di glucosio nel sangue devono essere monitorati quando si inizia il trattamento con lanreotide o quando la dose viene modificata e qualsiasi trattamento anti-diabetico deve essere di conseguenza adattato.
Sono state osservate lievi diminuzioni della funzionalità tiroidea durante il trattamento con lanreotide nei pazienti acromegalici, sebbene l’ipotiroidismo clinico sia raro (<1%). Test sulla funzionalità tiroidea sono raccomandati quando clinicamente indicati.
Nei pazienti senza preesistenti problemi cardiaci, lanreotide può portare a una diminuzione della frequenza cardiaca, senza necessariamente raggiungere la soglia della bradicardia. Nei pazienti affetti da patologie cardiache prima del trattamento con lanreotide, si può verificare bradicardia sinusale. È necessario prestare attenzione quando si inizia il trattamento con lanreotide nei pazienti con bradicardia (vedere paragrafo 4.5).
4.5 Interazioni con altri medicinali ed altre forme di interazione
Gli effetti farmacologici di lanreotide a livello gastrointestinale possono portare a una riduzione dell’assorbimento intestinale di farmaci co-somministrati, inclusa la ciclosporina. La somministrazione concomitante di ciclosporina con lanreotide può diminuire la biodisponibilità relativa della ciclosporina e quindi potrebbe essere necessario un aggiustamento nella dose di quest’ultima per mantenerne i livelli terapeutici.
Interazioni con farmaci fortemente legati alle proteine plasmatiche sono improbabili in considerazione del moderato legame di lanreotide alle proteine sieriche.
Dati limitati provenienti da pubblicazioni indicano che la somministrazione concomitante degli analoghi della somatostatina e bromocriptina, potrebbe aumentare la disponibilità di quest’ultima.
La somministrazione concomitante di farmaci che inducono bradicardia (ad esempio betabloccanti) può avere un effetto aggiuntivo alla debole riduzione della frequenza cardiaca associata a lanreotide. Potrebbe essere necessario aggiustare il dosaggio di tali farmaci.
I limitati dati disponibili provenienti da pubblicazioni indicano che gli analoghi della somatostatina possono diminuire la clearance metabolica dei composti noti per essere metabolizzati dagli enzimi del citocromo P450, probabilmente a causa della soppressione dell’ormone della crescita. Poiché non si può escludere che lanreotide abbia questi effetti, devono essere utilizzati con cautela anche altri farmaci, metabolizzati principalmente dal CYP3A4, e che hanno un indice terapeutico basso (ad es. quinidina, terfenadina).
4.6 Fertilità, gravidanza e allattamento
Gravidanza
I dati relativi all’uso di lanreotide in donne in gravidanza sono in numero limitato (meno di 300 gravidanze).
Gli studi sugli animali hanno mostrato una tossicità riproduttiva ma nessuna evidenza di effetti teratogeni (vedere paragrafo 5.3).Il rischio potenziale nel genere umano è sconosciuto.
A scopo precauzionale, l’uso di Myrelez deve essere evitato durante la gravidanza.
Allattamento
Non è noto se il farmaco sia escreto nel latte umano.
Il rischio per i neonati/lattanti non può essere escluso. Myrelez non deve essere usato durante l’allattamento.
Fertilità
Nel ratto femmina è stata osservata una ridotta fertilità a causa dell’inibizione della secrezione del GH con dosi più elevate rispetto alle dosi terapeutiche utilizzate nell’uomo.
4.7 Effetti sulla capacità di guidare veicoli e sull'uso di macchinari
Myrelez altera lievemente o moderatamente la capacità di guidare veicoli e di usare macchinari. Non sono stati effettuati studi degli effetti sulla capacità di guidare veicoli e sull’uso di macchinari.
Tuttavia con Myrelez sono state segnalate vertigini (vedere paragrafo 4.8). Se un paziente ne soffre, non deve guidare o usare macchinari.
4.8 Effetti indesiderati
Gli effetti indesiderati segnalati da pazienti affetti da acromegalia e GEP-NET trattati con lanreotide in studi clinici sono elencati nella tabella sotto riportata, nella corrispondente classificazione per sistemi e organi ed in accordo alla seguente classificazione:
Molto comune (≥1/10); comune (≥1/100, <1/10); non comune (≥1/1.000, <1/100); non nota (la frequenza non può essere definita sulla base dei dati disponibili).
In seguito al trattamento con lanreotide, le reazioni avverse più comunemente attese correlate al farmaco, sono: disturbi gastrointestinali (quelli più comunemente segnalati sono diarrea e dolore addominale, di solito di grado lieve o moderato e transitori), colelitiasi (spesso asintomatica) e reazioni al sito di iniezione (dolore, noduli e indurimento).
Il profilo degli effetti indesiderati è simile per tutte le indicazioni.
| Classificazione per sistemi e organi | Molto comune (≥1/10) | Comune (≥1/100, < 1/10) | Non comune (≥1/1.000, < 1/100) | Esperienza post-marketing di sicurezza (Frequenza non nota) |
|---|---|---|---|---|
| Infezioni ed | Ascesso in sede di |
| infestazioni | iniezione | ||||
|---|---|---|---|---|---|
| Disturbi del metabolismo e della nutrizione | Ipoglicemia, appetito ridotto**, iperglicemia, diabete mellito | ||||
| Disturbi psichiatrici | Insonnia* | ||||
| Patologie del sistema nervoso | Capogiro, cefalea, letargia** | ||||
| Patologie cardiache | Bradicardia sinusale* | ||||
| Patologie vascolari | Vampate di calore* | ||||
| Patologie gastrointestinali | Diarrea, feci liquide*, dolore addominale | Nausea, vomito, stipsi, flatulenza, distensione dell’addome, fastidio addominale*, dispepsia, steatorrea** | Alterazione del colore delle feci* | Pancreatite | |
| Patologie epatobiliari | Colelitiasi | Dilatazione biliare* | Colecistite, colangite | ||
| Patologie del sistema muscoloscheletrico e del tessuto connettivo | Dolore muscoloscheletrico**, mialgia** | ||||
| Patologie della cute e del tessuto sottocutaneo | Alopecia, ipotricosi* | ||||
| Patologie generali e condizioni relative alla sede di somministrazione | Astenia, stanchezza, reazioni in sede di iniezione (dolore, massa indurimento, nodulo, prurito) | ||||
| Esami diagnostici | ALT aumentata*, valori anomali di AST* e ALT*, bilirubina ematica aumentata *, glucosio ematico aumentato *, emoglobina glicosilata aumentata*, peso diminuito, enzimi pancreatici diminuiti** | AST aumentata*, fosfatasi alcalina ematica aumentata*, bilirubina ematica anormale *, sodio ematico diminuito* | |||
| Disturbi del sistema immunitario | Reazioni allergiche (inclusi angioedema, anafilassi, ipersensibilità) | ||||
*Sulla base di studi condotti in pazienti acromegalici.
**Sulla base di studi condotti in pazienti con GEP-NET.
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l'autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta direttamente tramite il sistema nazionale di segnalazione all’indirizzo: https://www.aifa.gov.it/content/segnalazioni-reazioni-avverse.
4.9 Sovradosaggio
In caso di sovradosaggio, è indicato il trattamento sintomatico.
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: ormoni e analoghi ipofisari e ipotalamici, somatostatina e analoghi, Codice ATC: H01C B03
Meccanismo d’azione
Lanreotide è un octapeptide derivato dalla somatostatina endogena. Come la somatostatina, lanreotide è un inibitore di numerose funzioni endocrine, neuroendocrine, esocrine e paracrine. Presenta un’elevata affinità di legame per i recettori umani della somatostatina (SSTR) 2 e 5 ed una ridotta affinità di legame per i recettori umani SSTR1, 3 e 4. L’attività a livello dei recettori umani SSTR2 e 5 è il meccanismo principale ritenuto responsabile dell’inibizione dell’ormone della crescita. Lanreotide è più attivo della somatostatina naturale e presenta una durata d'azione più protratta.
Lanreotide, come la somatostatina, inibisce la secrezione esocrina, compresa la secrezione basale di motilina, del peptide inibitore gastrico e del polipeptide pancreatico, ma non possiede un effetto significativo sulla stimolazione della secrezione a digiuno di secretina o gastrina. Diminuisce inoltre i livelli plasmatici di cromogranina A e i livelli di 5-HIAA (acido 5 idrossindolacetico) nell’urina dei pazienti con GEP-NET e con elevati livelli di questi marcatori tumorali. Lanreotide inibisce in modo marcato l’aumento indotto dal pasto sia del flusso di sangue nell’arteria mesenterica superiore sia del flusso venoso portale. Lanreotide inibisce in modo significativo la secrezione di acqua, sodio, potassio e cloro indotta dalle prostaglandine E1 a livello del digiuno. Nei pazienti acromegalici trattati a lungo termine lanreotide riduce i livelli di prolattina.
In uno studio in aperto, lanreotide 120 mg è stato somministrato ogni 28 giorni per 48 settimane in 90 pazienti acromegalici con diagnosi di macroadenoma ipofisario, non precedentemente trattati.
Nel 63% dei pazienti è stata osservata una riduzione del volume del tumore di ≥ 20% (95% IC: 52%-73%). Alla settimana 48, la riduzione percentuale media del volume del tumore è stata del 26,8%, i livelli di GH erano al di sotto di 2,5 μg/L nel 77,8% dei pazienti ed i livelli di IGF-1 si sono normalizzati nel 50% dei pazienti. Livelli di IGF-1 normalizzati combinati con livelli di GH sotto 2,5 µg/L sono stati osservati nel 43,5% dei pazienti. La maggioranza dei pazienti ha riferito un chiaro sollievo dai sintomi dell’acromegalia come stanchezza, eccesso di sudorazione, artralgia e gonfiore dei tessuti molli. La riduzione precoce e marcata del volume del tumore così come dei livelli di GH e di IGF-1 è stata osservata a partire dalla settimana 12. Dallo studio sono stati esclusi i pazienti che avrebbero dovuto sottoporsi ad un intervento chirurgico o ad una radioterapia all'ipofisi durante il periodo di studio.
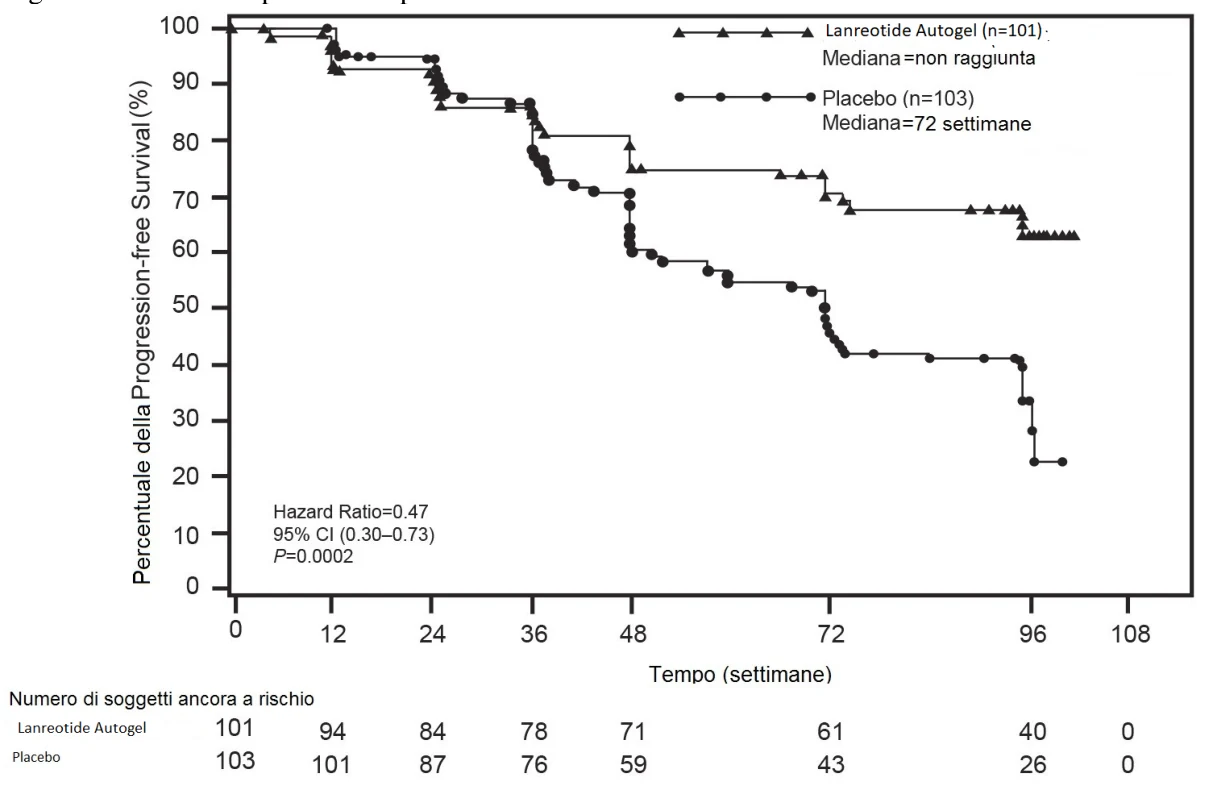
Per valutare l'effetto antiproliferativo di lanreotide in pazienti con tumori neuroendocrini gastroenteropancreatici è stato condotto uno studio di fase III con lanreotide, di durata fissa di 96 settimane, randomizzato, in doppio cieco, multicentrico, controllato verso placebo.
I pazienti sono stati randomizzati 1:1 a ricevere lanreotide 120 mg ogni 28 giorni (n=101) o placebo (n=103). La stratificazione alla randomizzazione è stata effettuata sulla base della terapia precedente all'ingresso nello studio e della presenza/assenza di progressione al basale secondo RECIST 1.0 (criteri di valutazione di risposta nei tumori solidi) durante una fase di screening da 3 a 6 mesi.
I pazienti presentavano malattia inoperabile metastatica e/o localmente avanzata con conferma istologica di tumore ben o moderatamente differenziato con localizzazione primaria a livello di pancreas (44,6% dei pazienti), intestino medio (35,8%), intestino posteriore (6,9%) o con localizzazione del tumore primitivo diversa/non nota (12,7%).
Il 69% dei pazienti con GEP-NET aveva un tumore di grado 1 (G1), definito sia sulla base dell’indice di proliferazione Ki67≤ 2% (50,5% dell’intera popolazione dei pazienti) o di un indice mitotico <2 mitosi/10 HPF (18,5% dell’intera popolazione dei pazienti) ed il 30% dei pazienti con GEP-NET aveva tumori al livello inferiore del grado 2 (G2) (definito da un indice Ki67 >2% e ≤ 10%). Il grado non era disponibile nell'1% dei pazienti. Lo studio ha escluso pazienti con GEP-NET G2 con un indice di proliferazione cellulare maggiore (Ki 67 >10% - ≤ 20%) e carcinomi neuroendocrini GEP G3 (indice Ki 67 > 20%).
Il 52,5% del totale dei pazienti aveva un interessamento tumorale epatico ≤ 10%, il 14,5% aveva un interessamento tumorale epatico > 10% e ≤ 25% e il 33% aveva un interessamento tumorale epatico > 25%.
L'endpoint primario era la sopravvivenza libera da progressione (PFS), misurata come tempo alla progressione della malattia, valutata secondo RECIST 1.0, o morte entro 96 settimane dopo la prima somministrazione del trattamento. L’analisi della PFS è stata fatta sulla base di una valutazione indipendente di progressione radiologica eseguita centralmente.
Tabella 1: Risultati di efficacia dello studio di fase III
PFS mediana (settimane) | Hazard Ratio (IC 95%) | Riduzione del rischio di progressione o decesso | valore di p | |
|---|---|---|---|---|
lanreotide (n=101) | Placebo (n=103) | |||
| > 96 settimane | 72,00 settimane (IC 95%: 48,57, 96,00) | 0,470 (0,304, 0,729) | 53% | 0,0002 |
Figura 1: Curve di Kaplan-Meier per la PFS
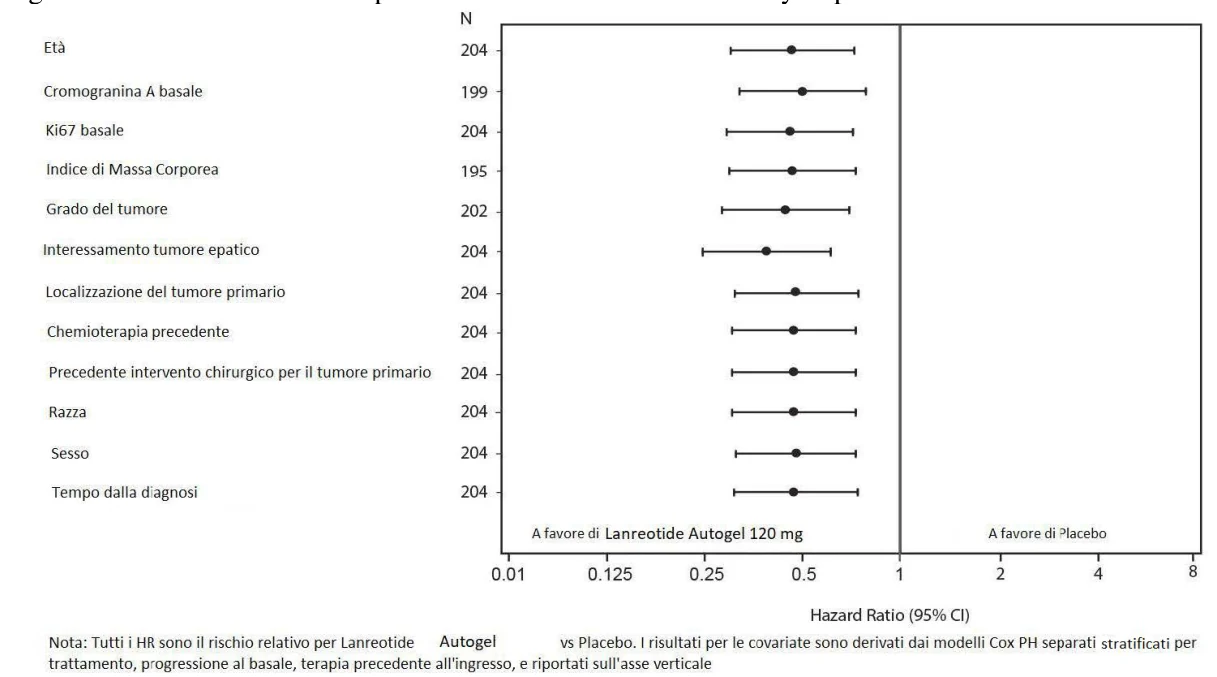
Il beneficio di lanreotide nel ridurre il rischio di progressione o morte era consistente indipendentemente da localizzazione del tumore primitivo, interessamento tumorale epatico, chemioterapia precedente, Ki67 al basale, grado tumorale o altre caratteristiche precedentemente specificate come illustrato nella Figura 2.
È stato osservato un beneficio clinicamente rilevante del trattamento con lanreotide nei pazienti con tumore del pancreas, dell’intestino medio e di origine diversa/non nota, in linea con il risultato ottenuto nella popolazione generale in studio. Il numero limitato di pazienti con tumore dell’intestino caudale (14/204) ha contribuito alla difficile interpretazione dei risultati in questo sottogruppo. I dati disponibili non suggeriscono un beneficio di lanreotide in questi pazienti.
Figura 2 - Risultati del Cox Proportional Hazards Covariates Analysis per PFS
Nello studio di estensione è stato effettuato un crossover da placebo a lanreotide in aperto nel 45,6% (47/103) dei pazienti.
Popolazione pediatrica
L'Agenzia Europea dei Medicinali ha previsto l'esonero dall'obbligo di presentare i risultati degli studi con medicinale di riferimento contenente lanreotide in tutti i sottogruppi della popolazione pediatrica per l'acromegalia e il gigantismo ipofisario (vedere paragrafo 4.2 per informazioni sull'uso pediatrico). L'Agenzia Europea dei Medicinali ha inserito i tumori neuroendocrini gastroenteropancreatici nella lista delle deroghe di classe (ad eccezione del neuroblastoma, del neuroganglioblastoma e del feocromocitoma).
5.2 Proprietà farmacocinetiche
Gli intrinseci parametri di farmacocinetica di lanreotide dopo la somministrazione endovenosa in volontari sani indicano una distribuzione extravascolare limitata, con un volume di distribuzione allo stato stazionario di 16,1 L. La clearance totale era di 23,7 L/h, l’emivita terminale di 1,14 ore ed il tempo medio di permanenza di 0,68 ore.
Negli studi sulla valutazione dell’escrezione, meno del 5% di lanreotide risultava escreto nell’urina e meno dello 0,5% rimaneva invariato nelle feci, indicando quindi una certa escrezione biliare.
Dopo la somministrazione sottocutanea profonda di lanreotide 60, 90 e 120 mg in volontari sani, le concentrazioni di lanreotide aumentano fino a raggiungere le concentrazioni medie massime nel siero rispettivamente di 4,25, 8,39 e 6,79 ng/mL. Questi valori di Cmax sono raggiunti durante il primo giorno dopo la somministrazione a 8, 12 e 7 ore (valori mediani). Dal picco dei livelli sierici di lanreotide, le concentrazioni diminuiscono lentamente seguendo una cinetica di primo ordine con un’emivita di eliminazione finale di 23,3, 27,4 e 30,1 giorni rispettivamente. Quattro settimane dopo la somministrazione, i livelli medi sierici di lanreotide erano rispettivamente di 0,9, 1,11 e 1,69 ng/mL. La biodisponibilità assoluta era rispettivamente di 73,4, 69,0 e 78,4%.
Dopo la somministrazione sottocutanea profonda di lanreotide 60, 90 e 120 mg in pazienti con acromegalia, le concentrazioni di lanreotide aumentano fino a raggiungere le concentrazioni sieriche massime medie rispettivamente di 1,6, 3,5 e 3,1 ng/mL. Questi valori di Cmax sono raggiunti durante il primo giorno dopo la somministrazione a 6, 6 e 24 ore. Dal picco dei livelli sierici di lanreotide le concentrazioni si riducono lentamente seguendo una cinetica di primo ordine e 4 settimane dopo la somministrazione i livelli medi sierici di lanreotide sono di 0,7 - 1,0 e 1,4 ng/ml, rispettivamente.
I livelli sierici allo stato stazionario di lanreotide sono raggiunti, in media, dopo 4 iniezioni ogni 4 settimane. Dopo la somministrazione a dosi ripetute ogni 4 settimane i valori medi di Cmax allo stato stazionario erano 3,8, 5,7 e 7,7 ng/mL rispettivamente per 60, 90 e 120 mg; la media dei valori di Cmin ottenuti era di 1,8, 2,5 e 3,8 ng/mL. L’indice di fluttuazione per le concentrazioni picco-valle è risultato moderato e compreso tra 81% e 108%.
Dopo la somministrazione sottocutanea profonda di lanreotide 60mg, 90mg, 120 mg in pazienti acromegalici sono stati osservati profili farmacocinetici di rilascio lineare.
In un'analisi farmacocinetica su di una popolazione di 290 pazienti con GEP-NET trattati con lanreotide 120 mg, è stato osservato un rapido rilascio iniziale con valori medi di Cmax di 7,49 ± 7,58 ng/mL raggiunti entro il primo giorno dopo una singola iniezione. Le concentrazioni allo stato stazionario sono state raggiunte dopo 5 iniezioni di lanreotide 120 mg ogni 28 giorni e sono state mantenute fino all'ultima valutazione (fino a 96 settimane dopo la prima iniezione). Allo stato stazionario, i valori medi di Cmax erano 13,9 ± 7,44 ng/mL e i livelli medi minimi sierici erano 6,56 ± 1,99 ng/mL. L'emivita terminale apparente media era 49,8 ± 28,0 giorni.
Compromissione renale/epatica
I soggetti con grave compromissione renale presentano una diminuzione di circa 2 volte della clearance sierica totale di lanreotide con un conseguente aumento dell’emivita e della AUC. Nei soggetti con compromissione epatica da moderata a grave, è stata osservata una riduzione della clearance (30%). Il volume di distribuzione ed il tempo medio di permanenza risultano aumentati nei soggetti con insufficienza epatica, a qualsiasi livello di gravità.
Nell'analisi farmacocinetica su di una popolazione di 165 pazienti con GEP-NET e con compromissione renale lieve e moderata (rispettivamente 106 e 59) trattati con Myrelez, non vi è stato alcun effetto sulla clearance di lanreotide. I pazienti con GEP-NET e con compromissione renale grave non sono stati studiati.
Non è stato studiato alcun paziente GEP-NET con insufficienza epatica (secondo punteggio di Child-Pugh).
Non è necessario tuttavia modificare la dose di inizio terapia nei pazienti con compromissione renale o epatica poiché si prevede che le concentrazioni sieriche di lanreotide in queste popolazioni siano ampiamente nel range di concentrazioni sieriche tollerate con sicurezza nei soggetti sani.
Pazienti anziani
I soggetti anziani presentano un aumento dell’emivita e del tempo medio di permanenza rispetto a quanto osservato nei giovani soggetti sani. Non è necessario tuttavia modificare la dose di inizio terapia nei pazienti anziani poiché si prevede che le concentrazioni sieriche di lanreotide in queste popolazioni siano ampiamente nel range di concentrazioni sieriche tollerate con sicurezza nei soggetti sani.
In un'analisi farmacocinetica su di una popolazione di pazienti con GEP-NET, tra cui 122 di età compresa tra 65 e 85 anni, non è stato osservato alcun effetto dell'età sulla clearance e sul volume di distribuzione di lanreotide.
5.3 Dati preclinici di sicurezza
Negli studi preclinici sono stati osservati effetti soltanto a esposizioni considerate sufficientemente superiori alla massima esposizione nell'uomo, il che indica una scarsa rilevanza clinica.
Negli studi di dosaggio biologico per carcinogenesi eseguiti nei ratti e nei topi, non sono state osservate modificazioni neoplastiche sistemiche con dosi più elevate rispetto alle dosi terapeutiche utilizzate nell’uomo. Un aumento dell’incidenza di tumori sottocutanei è stato osservato ai siti di iniezione e probabilmente è dovuto alla maggiore frequenza di somministrazione della dose negli animali (giornaliera) rispetto al dosaggio mensile nell’uomo, quindi potrebbe non essere clinicamente rilevante.
Nei test in vitro ed in vivo, in batterie standard, lanreotide non ha mostrato alcun potenziale genotossico.
Lanreotide non è risultato teratogeno nei ratti e nei conigli. Una tossicità embrio-fetale è stata osservata nei ratti (aumentata perdita preimpianto) e nei conigli (aumentata perdita postimpianto). Studi sulla riproduzione in ratte gravide a cui sono stati somministrati 30 mg/kg ogni 2 settimane mediante iniezione sottocutanea (5 volte la dose nell'uomo basata sul confronto della superficie corporea) hanno evidenziato una ridotta sopravvivenza embrio/fetale. Studi su coniglie gravide a cui sono state somministrate iniezioni sottocutanee di 0,45 mg/kg/die (il doppio dell'esposizione terapeutica nell'uomo alla dose massima raccomandata di 120 mg, sulla base del confronto della relativa superficie corporea) hanno mostrato una ridotta sopravvivenza fetale e un aumento delle anomalie scheletriche/dei tessuti molli fetali.
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Acqua per preparazioni iniettabili.
Acido acetico glaciale (per l'aggiustamento del pH)
6.2 Incompatibilità
Non pertinente.
6.3 Periodo di validità
3 anni
Dopo l'apertura dell'involucro protettivo in alluminio, il prodotto deve essere somministrato immediatamente
6.4 Precauzioni particolari per la conservazione
Conservare in frigorifero (2°C - 8°C) nella confezione originale per proteggere il medicinale dalla luce.
Se il prodotto è stato conservato nell’involucro sigillato ad una temperatura massima di 40° C fino a 72 ore totali, può essere rimesso in frigorifero (il numero di fluttuazioni termiche non deve essere superiore a tre) per ulteriore conservazione e successivo utilizzo.
6.5 Natura e contenuto del contenitore
Myrelez viene fornito in una siringa preriempita (in polipropilene con un tappo a stantuffo in gomma elastomerica termoplastica sigillata con un cappuccio di polipropilene) posta in un vassoio di plastica sigillato in un involucro di alluminio; viene inoltre fornito, confezionato separatamente, un ago monouso dotato di un sistema automatico di sicurezza. Entrambi sono confezionati in una scatola di cartone.
Scatola con una siringa da 0,5 mL e un ago di sicurezza (1,2 mm x 20 mm).
Confezione multipla con 3 scatole, ciascuna contenente una siringa da 0,5 mL e un ago di sicurezza (1,2 mm x 20 mm).
È possibile che non tutte le confezioni siano commercializzate.
6.6 Precauzioni particolari per lo smaltimento
La soluzione iniettabile in una siringa preriempita è pronta per l’uso.
Per singola somministrazione da effettuare immediatamente dopo l’apertura. Non utilizzare se l'involucro è danneggiato o aperto.
È importante che la somministrazione del prodotto venga effettuata esattamente seguendo le istruzioni riportate nel foglio illustrativo.
Il dispositivo per iniezione usato deve essere smaltito in un apposito contenitore per oggetti taglienti.
Il medicinale non utilizzato e i rifiuti derivati da tale medicinale devono essere smaltiti in conformità alla normativa locale vigente.
7. TITOLARE DELL'AUTORIZZAZIONE ALL'IMMISSIONE IN COMMERCIO
Amdipharm Limited
Unit 17
Northwood House
Northwood Crescent
Northwood
Dublino 9
D09 V504
Irlanda
8. NUMERO(I) DELL'AUTORIZZAZIONE ALL'IMMISSIONE IN COMMERCIO
048001010 - "60 Mg Soluzione Iniettabile In Siringa Preriempita" 1 Siringa Preriempita + Ago Con Dispositivo Di Sicurezza
048001022 - "90 Mg Soluzione Iniettabile In Siringa Preriempita" 1 Siringa Preriempita + Ago Con Dispositivo Di Sicurezza
048001034 - "120 Mg Soluzione Iniettabile In Siringa Preriempita" 1 Siringa Preriempita + Ago Con Dispositivo Di Sicurezza
048001046 - "60 Mg Soluzione Iniettabile In Siringa Preriempita" 3 X 1 Siringa Preriempita + Ago Con Dispositivo Di Sicurezza (Confezione Multipla)
048001059 - "90 Mg Soluzione Iniettabile In Siringa Preriempita" 3 X 1 Siringa Preriempita + Ago Con Dispositivo Di Sicurezza (Confezione Multipla)
048001061 - "120 Mg Soluzione Iniettabile In Siringa Preriempita" 3 X 1 Siringa Preriempita + Ago Con Dispositivo Di Sicurezza (Confezione Multipla)
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL'AUTORIZZAZIONE
Data della prima autorizzazione: 21 aprile 2022
Data del rinnovo più recente: 02 marzo 2026