


Riassunto delle caratteristiche del prodotto - INLURIYO
1. DENOMINAZIONE DEL MEDICINALE
Inluriyo 200 mg compresse rivestite con film
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Ogni compressa rivestita con film contiene imlunestrant tosilato equivalente a 200 mg di imlunestrant.
Per l'elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Compressa rivestita con film (compressa).
Compressa rivestita con film di colore bianco, a forma di capsula di 14,0 x 7,5 mm, con impresso "LILLY" su un lato e "1717" e una stella allungata a 4 punte sull'altro lato.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
Inluriyo è indicato in monoterapia per il trattamento di pazienti adulti con carcinoma mammario positivo al recettore degli estrogeni (Oestrogen Receptor, ER), HER2-negativo, localmente avanzato o metastatico con una mutazione attivante di ESR1, in progressione di malattia dopo precedente trattamento con un regime di terapia endocrina (per la selezione dei pazienti basata su biomarcatori, vedere paragrafo 4.2).
Nelle donne in pre- o perimenopausa, o negli uomini, Inluriyo deve essere associato ad un agonista dell'ormone di rilascio dell'ormone luteinizzante (Luteinising Hormone-Releasing Hormone, LHRH).
4.2 Posologia e modo di somministrazione
Il trattamento deve essere iniziato e supervisionato da un medico esperto nell'uso di terapie antitumorali.
Selezione dei pazienti
I pazienti con carcinoma mammario avanzato ER-positivo e HER2-negativo devono essere selezionati per il trattamento sulla base della presenza di una mutazione attivante di ESR1 nel tumore o in campioni di plasma, utilizzando un dispositivo diagnostico in vitro (In Vitro Diagnostic, IVD) con marchio CE con il corrispondente scopo previsto. Se l'IVD con marchio CE non è disponibile, la presenza di una mutazione attivante di ESR1 deve essere valutata mediante un test alternativo validato.
Posologia
La dose raccomandata di imlunestrant è di 400 mg per via orale (due compresse rivestite con film da 200 mg), una volta al giorno.
Si raccomanda di continuare il trattamento fino a quando il paziente trae beneficio clinico dalla terapia
o fino a quando non si verifichi una tossicità inaccettabile.
Dose dimenticata
Se si dimentica una dose, questa può essere assunta fino a 6 ore dopo l'orario abituale. Dopo più di 6 ore, la dose deve essere saltata per quel giorno. Non deve essere assunta una dose aggiuntiva. Il giorno successivo, la dose deve essere assunta all'ora abituale.
Vomito
Se il paziente vomita dopo l'assunzione della dose, non deve assumere una dose aggiuntiva in quel giorno e deve riprendere il consueto schema posologico il giorno successivo all'ora abituale.
Aggiustamenti della dose
Se è necessaria una riduzione della dose, la dose deve essere ridotta di 200 mg. La gestione di alcune reazioni avverse può richiedere l'interruzione della somministrazione e/o la riduzione della dose, come mostrato nelle Tabelle 1 e 2. Il trattamento deve essere interrotto per i pazienti che non sono in grado di tollerare 200 mg una volta al giorno.
Tabella 1: Modifica della dose raccomandata per l'aumento di ALT e AST
L'alanina aminotransferasi (ALT) e l'aspartato aminotransferasi (AST) devono essere monitorate durante il trattamento e come clinicamente indicato.
| Tossicitàa | Modifica della dose |
AST o ALT di Grado 2 persistente o ricorrente, se il basale era normale | Sospendere fino a quando la tossicità si risolve e ritorna al basale o al Grado 1 se il basale era normale. Non è necessaria una riduzione della dose |
AST o ALT di Grado 3 se il basale era normale O AST o ALT di Grado 2 o superiore se il basale era anormale O AST o ALT > 8 × ULN (a seconda di quale sia la soglia inferiore) | Sospendere fino a quando la tossicità si risolve e ritorna al basale o al Grado 1 se il basale era normale. Riprendere alla dose di 200 mg o interrompere l'assunzione se si stavano già assumendo 200 mg al giorno. |
| AST o ALT di Grado 4 se il basale era normale | Interrompere la somministrazione. |
AST o ALT ≥ 3 × ULN in concomitanza con bilirubina totale (TBL) ≥ 2 × ULN se il basale era normale in assenza di colestasi O AST o ALT ≥ 2 × basale in concomitanza con TBL ≥ 2 × ULN se il basale era anormale, in assenza di colestasi | Interrompere la somministrazione. |
aNCI CTCAE v5.0
ULN: limite superiore della norma
Tabella 2: Modifica della dose raccomandata per le reazioni avverse (eccetto l'aumento di ALT e AST)
| Tossicitàa | Modifica della dose |
Grado 2 persistente o ricorrente che non si risolve con misure di supporto massimali entro 7 giorni e ritorni al basale o al Grado 1 | Sospendere fino a quando la tossicità si risolve e ritorna al basale o ≤ Grado 1. Non è necessaria una riduzione della dose. |
Grado 3 (eccetto alterazioni di laboratorio asintomatiche non epatiche) | Sospendere fino a quando la tossicità si risolve e ritorna al basale o ≤ Grado 1. Riprendere al successivo livello di dose più basso o interrompere l'assunzione se si stavano già assumendo 200 mg al giorno. |
Grado 4 (eccetto alterazioni di laboratorio asintomatiche non epatiche) | Sospendere fino a quando la tossicità si risolve e si ritorna al basale o ≤ Grado 1. Riprendere al successivo livello di dose più basso o interrompere l'assunzione se si stavano già assumendo 200 mg al giorno. Monitorare attentamente la ripresa del trattamento. |
a NCI CTCAE 5.0
Induttori forti del CYP3A
L'impiego concomitante di induttori forti del CYP3A deve essere evitato. Se non è possibile evitare l’impiego di induttori forti del CYP3A, la dose di imlunestrant deve essere aumentata di 200 mg una volta al giorno (vedere paragrafo 4.5).
Inibitori forti del CYP3A
L'impiego concomitante di inibitori forti del CYP3A deve essere evitato. Se non è possibile evitare l’impiego di inibitori forti del CYP3A, la dose di imlunestrant deve essere ridotta di 200 mg una volta al giorno (vedere paragrafo 4.5).
Popolazioni speciali
Anziani
Non è richiesto alcun aggiustamento della dose sulla base dell'età del paziente (vedere paragrafo 5.2). Sono disponibili dati limitati nei pazienti di età ≥ 75 anni (vedere paragrafo 5.2).
Compromissione epatica
Non è raccomandato alcun aggiustamento della dose nei pazienti con compromissione epatica lieve (Child-Pugh A). La dose deve essere ridotta a 200 mg una volta al giorno nei pazienti con compromissione epatica moderata (Child-Pugh B) o severa (Child-Pugh C).
Compromissione renale
Non è necessario alcun aggiustamento della dose nei pazienti con compromissione renale lieve o moderata. Dati limitati indicano che l'esposizione a imlunestrant può essere aumentata nei pazienti con compromissione renale severa, malattia renale allo stadio terminale o nei pazienti in dialisi (vedere paragrafo 5.2). Il trattamento deve essere somministrato con cautela nei pazienti con compromissione renale severa, con un attento monitoraggio dei segni di tossicità.
Popolazione pediatrica
Non esiste un impiego specifico di imlunestrant nella popolazione pediatrica nell'indicazione del carcinoma mammario localmente avanzato.
Modo di somministrazione
Inluriyo è per uso orale.
I pazienti devono assumere la dose all'incirca alla stessa ora ogni giorno.
Le compresse devono essere assunte a stomaco vuoto almeno 2 ore prima o 1 ora dopo i pasti (vedere paragrafo 5.2). Le compresse devono essere deglutite intere (i pazienti non devono dividere, frantumare o masticare le compresse prima di deglutirle). Gli effetti della divisione, della frantumazione o della masticazione delle compresse non sono stati studiati e possono influire sulla sicurezza, l'efficacia o la stabilità del prodotto. L'esposizione al principio attivo può essere dannosa per i caregiver.
4.3 Controindicazioni
Allattamento (vedere paragrafo 4.6).
Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1.
4.4 Avvertenze speciali e precauzioni d’impiego
Effetto del cibo
Le esposizioni ad imlunestrant in presenza di un pasto ad alto contenuto di grassi sono sconosciute. La dose deve essere assunta a digiuno poiché possono verificarsi esposizioni più elevate con il cibo.
Eccipienti
Questo medicinale contiene meno di 1 mmol di sodio (23 mg) per dose, cioè essenzialmente “senza sodio”.
4.5 Interazioni con altri medicinali ed altre forme d’interazione
Imlunestrant viene metabolizzato mediante solfatazione, ossidazione da parte del CYP3A4 e glucuronidazione diretta.
Potenziale effetto di altri medicinali su imlunestrant
Induttori forti del CYP3A
La somministrazione concomitante di imlunestrant con carbamazepina (un induttore forte del CYP3A) ha ridotto l'area sotto la curva concentrazione-tempo (AUC) e la concentrazione massima (Cmax) di imlunestrant rispettivamente del 42 % e del 29 %. L’impiego concomitante di induttori forti del CYP3A deve essere evitato. Se non è possibile evitare l’impiego di induttori forti del CYP3A, la dose di imlunestrant deve essere aumentata di 200 mg una volta al giorno (vedere paragrafo 4.2).
Inibitori forti del CYP3A
La somministrazione concomitante di imlunestrant con itraconazolo (un inibitore forte del CYP3A) ha aumentato l’AUC e la Cmax di imlunestrant rispettivamente di 2,11-volte e di 1,87-volte. L’impiego concomitante di inibitori forti del CYP3A deve essere evitato. Se non è possibile evitare l’impiego di inibitori forti del CYP3A, la dose di imlunestrant deve essere diminuita di 200 mg una volta al giorno (vedere paragrafo 4.2).
Agenti che riducono l’acidità gastrica
La somministrazione concomitante di imlunestrant con omeprazolo (un inibitore della pompa protonica) non ha avuto alcun effetto clinicamente significativo sulla farmacocinetica di imlunestrant.
Potenziale effetto di imlunestrant su altri medicinali
Substrati del CYP2D6
Imlunestrant ha aumentato l’AUC e la Cmax del destrometorfano (un substrato del CYP2D6) rispettivamente di 1,33-volte e di 1,43-volte. Si deve usare cautela quando si co-somministra imlunestrant con substrati del CYP2D6, per i quali un piccolo aumento della concentrazione porta a eventi avversi significativi.
Substrati della glicoproteina P (P-gp)
Imlunestrant ha aumentato l’AUC e la Cmax della digossina (un substrato della P-gp) rispettivamente di 1,39-volte e di 1,60-volte. Si deve usare cautela quando si co-somministra imlunestrant con substrati della P-gp, per i quali un piccolo aumento della concentrazione porta a eventi avversi significativi.
Substrati della BCRP
Imlunestrant ha aumentato l’AUC e la Cmax della rosuvastatina (un substrato della BCRP) rispettivamente di 1,49-volte e di 1,65-volte. Si deve usare cautela quando si co-somministra imlunestrant con substrati della BCRP, per i quali un piccolo aumento della concentrazione porta a eventi avversi significativi.
4.6 Fertilità, gravidanza e allattamento
Donne in età fertile/Contraccezione negli uomini e nelle donne
Lo stato di gravidanza delle donne in età fertile deve essere verificato prima di iniziare il trattamento.
Le donne e gli uomini in età fertile devono essere avvisati di usare un metodo contraccettivo altamente efficace durante il trattamento e per almeno 1 settimana dopo l’ultima dose (vedere paragrafo 5.3).
Gravidanza
Non ci sono dati relativi all’impiego di imlunestrant in donne in gravidanza. Sulla base del meccanismo d’azione di imlunestrant e dei risultati di studi di tossicità embriofetale negli animali, imlunestrant può causare danni al feto quando somministrato a donne in gravidanza (vedere paragrafo 5.3). Imlunestrant non deve essere usato durante la gravidanza e nelle donne in età fertile che non usano misure contraccettive. Se si verifica una gravidanza durante il trattamento, la paziente deve essere informata del potenziale pericolo per il feto e del potenziale rischio di aborto spontaneo.
Allattamento
Non è noto se l’imlunestrant o i suoi metaboliti siano escreti nel latte materno. Per via della possibilità di gravi reazioni avverse nel bambino allattato con latte materno, l’uso durante l'allattamento è controindicato (vedere paragrafo 4.3).
Fertilità
Sulla base dei risultati di studi sugli animali (vedere paragrafo 5.3) e del suo meccanismo d’azione, imlunestrant può compromettere la fertilità nelle donne e negli uomini con potenziale riproduttivo.
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
Imlunestrant non altera o altera in modo trascurabile la capacità di guidare veicoli o di usare macchinari. Tuttavia, poiché con imlunestrant sono stati riportati stanchezza e astenia, i pazienti che manifestano queste reazioni avverse devono prestare attenzione durante la guida o l’utilizzo di macchinari.
4.8 Effetti indesiderati
Riassunto del profilo di sicurezza
Le reazioni avverse più comuni e clinicamente rilevanti sono state ALT aumentata (34,3 %), AST aumentata (33,2 %), stanchezza (25,7 %), diarrea (22,5 %), nausea (20,1 %) e vomito (9,0 %).
Le reazioni avverse che hanno portato all’interruzione del trattamento in più di 1 paziente includevano solo ALT aumentata (0,8 %).
Tabella delle reazioni avverse
La frequenza delle reazioni avverse al farmaco (Adverse Drug Reactions, ADR) mostrate di seguito si basano su dati aggregati in 378 pazienti, trattati con 400 mg di imlunestrant una volta al giorno, provenienti da uno studio randomizzato, in aperto, multicentrico di fase 3 (EMBER-3) e da uno studio in aperto, multicentrico, di fase 1a/1b (EMBER) di dose escalation e dose expansion.
Nelle seguenti tabelle, le reazioni avverse sono elencate in base alla classificazione per sistemi e organi e frequenza secondo MedDRA. Le classificazioni di frequenza sono: molto comune (≥ 1 / 10), comune (da ≥ 1 / 100 a < 1 / 10), non comune (da ≥ 1 / 1 000 a < 1 / 100), raro (da ≥ 1 / 10 000 a < 1 / 1000), molto raro (< 1 / 10 000) e non noto (non può essere definito sulla base dei dati disponibili). All’interno di ogni gruppo di frequenza, le reazioni avverse sono elencate in ordine di gravità decrescente.
Tabella 3: Reazioni avverse al farmaco nei pazienti trattati con imlunestrant
| Classificazione per sistemi e organi | Molto comune | Comune |
| Disturbi del metabolismo e della nutrizione | Appetito ridotto a | |
| Patologie del sistema nervoso | Cefalea | |
| Patologie vascolari | Tromboembolia venosa a Vampata di calore a | |
| Patologie respiratorie, toraciche e mediastiniche | Tosse a | |
| Patologie gastrointestinali | Diarrea Nausea | Vomito Stipsi Dolore addominale a |
| Patologie del sistema muscolocheletrico | Dolore articolare e muscolocheletrico b Dolore dorsale | |
Patologie generali e condizioni relative alla sede di somministrazione | Stanchezza a | |
| Esami diagnostici c | ALT aumentata AST aumentata Trigliceridi aumentati |
a Termine consolidato composto da termini preferiti analoghi.
b Termine consolidato composto da termini preferiti: artralgia, mialgia, fastidio muscoloscheletrico, dolore toracico muscoloscheletrico, dolore muscoloscheletrico, dolore a un arto, dolore al collo. c Sulla base di analisi di laboratorio.
Segnalazione di reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato nell’allegato V.
4.9 Sovradosaggio
I sintomi di sovradosaggio non sono stati stabiliti. Le ADR riportate in associazione a dosi maggiori della dose raccomandata erano coerenti con il profilo di sicurezza stabilito (vedere paragrafo 4.8). Le ADR più frequenti a dosi più elevate sono state diarrea, nausea, stanchezza e artralgia. Non esiste un antidoto noto per un’overdose di imlunestrant. I pazienti devono essere attentamente monitorati e deve essere fornita una terapia di supporto.
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: non ancora assegnata, codice ATC: non ancora assegnato.
Meccanismo d’azione
Imlunestrant è un antagonista e degradatore della forma wild-type e mutata della subunità -α del recettore degli estrogeni (ERα), che porta all’inibizione della trascrizione genica dipendente dal recettore degli estrogeni e della proliferazione cellulare nelle cellule di carcinoma mammario ER-positivo.
Effetti farmacodinamici
Elettrofisiologia cardiaca
L’effetto di imlunestrant in monoterapia sull’intervallo QTc è stato valutato in 79 pazienti con campioni di farmacocinetica e QTcF corrispondenti provenienti dallo studio EMBER. I risultati non hanno mostrato alcun effetto delle concentrazioni di imlunestrant nell’intervallo di dose da 200 mg a 1 200 mg sull’intervallo QTc, con il limite superiore dell’IC 90 % del delta medio del QTc inferiore a 10 ms alla Cmax di 400 mg (variazione rispetto al basale di 1,72 ms; IC 90 %: -0,43, 3,87).
Efficacia e sicurezza clinica
L’efficacia e la sicurezza di imlunestrant sono state valutate in EMBER 3, uno studio di fase 3 globale, randomizzato, in aperto per pazienti adulti con carcinoma mammario ER-positivo, HER2-negativo, localmente avanzato (non suscettibile di trattamento curativo mediante chirurgia) o metastatico (metastatic Breast Cancer, mBC), che sono stati trattati con un inibitore dell’aromatasi (IA), da solo o in associazione ad un inibitore CDK4/6.
I pazienti eleggibili erano donne in pre-, peri- e postmenopausa o uomini (≥ 18 anni di età) con carcinoma mammario avanzato ER-positivo, HER2-negativo che avevano precedentemente ricevuto un IA da solo o in associazione ad un inibitore CDK4/6 nel setting adiuvante o metastatico. I pazienti avevano avuto: una recidiva durante o entro 12 mesi dal completamento del trattamento adiuvante con un IA da solo o con un inibitore CDK4/6 per il carcinoma mammario in fase iniziale, oppure una recidiva > 12 mesi dal completamento del trattamento adiuvante seguito da progressione della malattia durante o dopo un trattamento con IA da solo o in associazione ad un inibitore CDK4/6, oppure avevano avuto diagnosi di malattia metastatica de novo e progressione della malattia durante o dopo un trattamento con IA da solo o in associazione ad un inibitore CDK4/6. Tutti i pazienti dovevano avere un performance status dell’Eastern Cooperative Oncology Group (ECOG) di 0 o 1, un’adeguata funzionalità d’organo e lesioni valutabili secondo i Criteri di Valutazione della Risposta nei Tumori Solidi (Response Evaluation Criteria in Solid Tumours, RECIST) versione 1.1, cioè malattia misurabile o malattia solo ossea con lesioni valutabili. Gli agonisti del LHRH sono stati somministrati a donne in pre- e perimenopausa e uomini. Sono stati esclusi i pazienti con presenza di malattia viscerale metastatica sintomatica ed i pazienti con comorbilità cardiaca.
I pazienti sono stati arruolati indipendentemente dallo stato di mutazione di ESR1. Lo stato mutazionale di ESR1 è stato determinato mediante l’acido desossiribonucleico tumorale circolante nel sangue (circulating tumour Deoxyribonucleic Acid, ctDNA) utilizzando il test Guardant360 CDx. Un risultato veniva considerato ESR1-positivo se fosse stata rilevata almeno una delle 34 varianti di ESR1 predefinite: E380A, E380D, E380K, E380Q, E380V, M421_V422delinsl, V422_E423del, V422del, S463F, S463P, L469V, L536F, L536G, L536H, L536I, L536K, L536N, L536P, L536Q, L536R, L536V, Y537C, Y537D, Y537G, Y537H, Y537N, Y537P, Y537Q, Y537S, D538E, D538G, D538H, D538N, D538V. Tra queste, 17 varianti sono state identificate all’interno della popolazione dello studio EMBER-3: E380K, E380Q, V422del, S463P, L469V, L536H, L536K, L536P, L536Q, L536R, Y537C, Y537D, Y537N, Y537S, D538E, D538G, D538N.
Un totale di 874 pazienti è stato randomizzato 1:1:1 tra 3 bracci di trattamento: somministrazione orale giornaliera di 400 mg di Inluriyo (Braccio A), standard di cura (Standard Of Care, SOC) scelto dagli sperimentatori (fulvestrant o exemestane) (Braccio B) o somministrazione orale giornaliera di 400 mg di Inluriyo in associazione ad abemaciclib (Braccio C). Dei 330 pazienti randomizzati alla terapia endocrina scelta dagli sperimentatori (Braccio B), 292 hanno ricevuto fulvestrant (90 %) e 32 hanno ricevuto exemestane (10 %). La randomizzazione è stata stratificata in base al precedente trattamento con inibitore CDK4/6 (sì vs. no), alla presenza di metastasi viscerali (sì vs. no) e alla regione (Asia orientale vs. Nord America/Europa occidentale vs. altri). I dati demografici e le caratteristiche basali della malattia erano ben bilanciati tra i bracci di trattamento. I dati demografici di base della popolazione complessiva dello studio erano i seguenti: l’età mediana era di 61 anni (intervallo: 27 – 89) e il 13 % aveva ≥ 75 anni, il 99 % erano donne, il 56 % erano bianchi, il 30 % asiatici, il 3 % neri e l’11 % erano di altra etnia o mancante. La maggior parte dei pazienti è stata trattata in seconda linea in fase avanzata (67 %) rispetto alla prima linea (33 %) e la maggior parte aveva ricevuto in precedenza un inibitore CDK4/6 (60 %), il 37 % aveva ricevuto palbociclib, il 15 % ribociclib ed il 3 % abemaciclib. Il performance ECOG basale era 0 (65 %) o 1 (35 %). I dati demografici dei pazienti che presentavano tumori con mutazione di ESR1 erano generalmente rappresentativi della popolazione globale dello studio.
L’endpoint primario di efficacia era la sopravvivenza libera da progressione (Progression-Free Survival, PFS) valutata dallo sperimentatore. Il principale endpoint secondario per EMBER-3 era la sopravvivenza globale (Overall Survival, OS).
EMBER 3: Inluriyo in monoterapia per pazienti con ESR1m
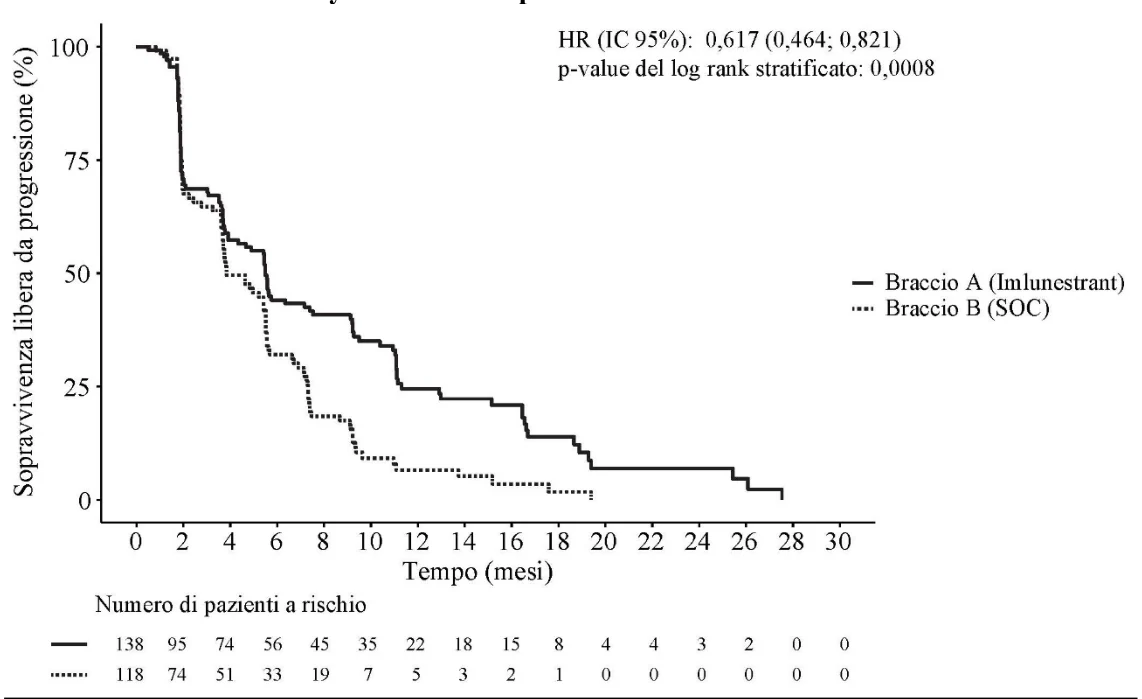
All’analisi primaria (cut-off del 24 giugno 2024), è stato osservato un miglioramento statisticamente significativo della PFS nei pazienti che hanno ricevuto Inluriyo in monoterapia rispetto allo SOC nella sottopopolazione ESR1m. Il confronto tra Inluriyo in monoterapia e SOC non è stato statisticamente significativo nella popolazione ITT. I risultati di efficacia nella sottopopolazione ESR1m sono riportati nella Tabella 4 e nella Figura 1.
Tabella 4: Riassunto dei dati di efficacia per i pazienti con ESR1m trattati con Inluriyo in monoterapia nello studio EMBER-3
| Inluriyo N = 138 | Standard di cura N = 118 | |
| Sopravvivenza libera da progressione | ||
| Numero di eventi, n (%) | 109 (79,0) | 102 (86,4) |
| PFS mediana, mesi (IC 95 %) * | 5,5 (3,9; 7,4) | 3,8 (3,7; 5,5) |
| Hazard ratio (IC 95 %) ** | 0,617 (0,464; 0,821) | |
| p-value (2-sided) ** | 0,0008 | |
IC = intervallo di confidenza; ESR1 = recettore degli estrogeni 1.
* Stima di Kaplan-Meier; IC al 95 % secondo il metodo Brookmeyer-Crowley.
** Da un modello di rischi proporzionali di Cox e da un test log-rank stratificato per precedente trattamento con inibitore CDK4/6 (sì vs. no) e presenza di metastasi viscerali (sì vs. no).
Data di cut-off dei dati 24 giugno 2024
Figura 1: Curva di Kaplan-Meier della sopravvivenza libera da progressione per pazienti con ESR1m trattati con Inluriyo in monoterapia nello studio EMBER-3
Nel sottogruppo naïve agli inibitori CDK4/6 (CDK4/6i), la PFS mediana nel braccio Inluriyo è stata di 11,1 mesi (IC 95 %: 5,5; 16,5) rispetto a 5,7 mesi (IC 95 %: 3,8; 7,4) nel braccio SOC (HR = 0,42; IC 95 %: 0,25; 0,72). Nel sottogruppo pretrattato con CDK4/6i, la PFS mediana nel braccio Inluriyo è stata di 3,9 mesi (IC 95 %: 2,0; 6,0) rispetto a 3,7 mesi (IC 95 %: 2,2; 4,6) nel braccio SOC (HR = 0,72; IC 95 %: 0,52; 1,0).
Alla terza analisi ad interim dell'OS (cut-off del 18 agosto 2025), sono stati osservati 128 eventi nei due bracci e l'HR è stato di 0,60 (IC 95 %: 0,43; 0,86).
Popolazione pediatrica
L'Agenzia europea per i medicinali ha previsto l'esonero dall'obbligo di presentare i risultati degli studi con imlunestrant in tutti i sottogruppi della popolazione pediatrica per il carcinoma mammario (vedere paragrafo 4.2 per informazioni sull'uso pediatrico).
5.2 Proprietà farmacocinetiche
In un'analisi farmacocinetica di popolazione, la concentrazione massima (Cmax) media allo stato stazionario (CV %) di imlunestrant è di 141 ng/mL (45 %) e l'AUC0-24 h è 2 400 ng*h/mL (46 %) dopo la somministrazione della dose raccomandata di 400 mg una volta al giorno. La Cmax e l'AUC di imlunestrant aumentano in modo proporzionale in un intervallo di dose da 200 mg a 1 200 mg una volta al giorno (da 0,5 a 3 volte la dose raccomandata approvata).
Assorbimento
La biodisponibilità assoluta media (CV %) di imlunestrant dopo una singola dose orale di 400 mg è del 10,5 % (32 %). Il tempo mediano per raggiungere la concentrazione plasmatica di picco (tmax) è di circa 4 ore.
Effetto del cibo
La somministrazione di imlunestrant 400 mg con un pasto a basso contenuto di grassi (circa 400 - 500 calorie con 100 - 125 calorie da grassi) ha aumentato la Cmax di 3,55 volte e l'AUC(0-∞) di 2,04 volte rispetto alla somministrazione a digiuno. Le esposizioni di imlunestranti in presenza di un pasto ad alto contenuto di grassi non sono note.
Distribuzione
In un'analisi farmacocinetica di popolazione, il volume medio (CV %) apparente di distribuzione di imlunestrant è di 4 310 L (69 %) in pazienti con carcinoma mammario avanzato o metastatico. Il legame di imlunestrant alle proteine umane è compreso tra il 99,93 % e il 99,96 % a concentrazioni clinicamente rilevanti.
Biotrasformazione
Imlunestrant viene metabolizzato mediante solfatazione, ossidazione del CYP3A4 e glucuronidazione diretta.
Studi in vitro hanno indicato che imlunestrant è un substrato della P-gp ma non un substrato di BCRP, OCT1, OATP1B1 o OATP1B3.
La somministrazione concomitante di imlunestrant con chinidina (inibitore della P-gp) non ha avuto alcun effetto clinicamente significativo sulla farmacocinetica di imlunestrant.
Eliminazione
L'emivita di eliminazione di imlunestrant è di circa 30 ore e la clearance apparente media (CV %) è di 166 L/h (51 %). A seguito di una singola dose radiomarcata di imlunestrant 400 mg in soggetti sani, il 97,3 % della dose è stato recuperato nelle feci e lo 0,278 % nelle urine.
Popolazioni speciali
Effetto dell'età, dell’etnia e del peso corporeo
In un'analisi farmacocinetica di popolazione, l'età (intervallo: da 28 anni a 95 anni), l’etnia ed il peso corporeo (intervallo: da 36 kg a 145 kg) non hanno avuto alcun effetto clinicamente significativo sulla farmacocinetica di imlunestrant.
Compromissione epatica
Non ci sono state differenze clinicamente rilevanti nella farmacocinetica di imlunestrant in soggetti con compromissione epatica lieve (Child-Pugh A). L'AUC di imlunestrant non legato è aumentata di 1,82 volte nei soggetti con compromissione epatica moderata (Child-Pugh B) e di 2,33 volte nei soggetti con compromissione epatica severa (Child-Pugh C).
Compromissione renale
In un'analisi farmacocinetica di popolazione, la compromissione renale lieve (60 mL/min ≤ eGFR < 90 mL/min) e la compromissione renale moderata
(30 mL/min ≤ eGFR < 60 mL/min) non hanno avuto alcun effetto sull'esposizione a imlunestrant. L'effetto di una compromissione renale severa (15 mL/min ≤ eGFR < 30 mL/min) ha suggerito che l'esposizione potrebbe essere aumentata sulla base di dati limitati in 2 partecipanti allo studio. La farmacocinetica di imlunestrant nei pazienti in dialisi non è nota.
5.3 Dati preclinici di sicurezza
Tossicità a dosi ripetute
Sono stati condotti studi a dosi ripetute su ratti e primati non umani per caratterizzare la tossicità. Le reazioni avverse osservate a livelli di esposizione clinicamente rilevanti sono state cisti ovariche e marcato aumento del peso ovarico, atrofia dell'endometrio e del miometrio dell'utero, epitelio e stroma della cervice ed epitelio della vagina nei primati non umani. Una vacuolizzazione minore e non avversa dei macrofagi nel linfonodo mesenterico e nell'ileo di primati non umani si è verificata a esposizioni 0,8 volte e 11 volte maggiori dell'esposizione umana (AUC0-24) a 400 mg. Effetti simili sono stati osservati nei ratti a esposizioni 4 volte maggiori dell'esposizione umana (AUC0-24) a 400 mg. Altri effetti importanti nei ratti sono stati l'iperplasia dell'epitelio di transizione della vescica urinaria, la degenerazione da minima a lieve dei tubuli renali, l’infiammazione minima della pelvi renale, la degenerazione da minima a lieve delle fibre del cristallino oculare, l'ipertrofia non avversa della pars distalis ipofisaria nelle femmine, la diminuzione non avversa del peso della ghiandola pituitaria e l'atrofia o ipertrofia non avversa della corteccia surrenalica, che si sono verificati a esposizioni almeno 4 volte maggiori dell'esposizione umana (AUC0-24) a 400 mg.
Genotossicità
I dati non clinici non rivelano rischi particolari per l'uomo sulla base di studi convenzionali sul potenziale di genotossicità.
Tossicità per la riproduzione e lo sviluppo
Sulla base dei risultati negli animali e del suo meccanismo d'azione, imlunestrant può causare effetti sulla fertilità maschile e femminile generalmente reversibili e danni al feto se somministrato durante la gravidanza. Cisti ovariche e atrofia della vagina, della cervice uterina e dell’utero sono state osservate nei ratti e nelle scimmie, con esposizioni rispettivamente di 4 volte e 0,8 volte superiori rispetto all'esposizione umana (AUC0-24) a 400 mg. Ulteriori effetti riproduttivi si sono verificati nei ratti e consistevano nella cessazione del ciclo estrale, iperplasia lobulare o ipertrofia dell'epitelio della ghiandola mammaria femminile, ritenzione di spermatidi e detriti cellulari nel lume dell'epididimo ad esposizioni (AUC0-24) almeno 4 volte superiori a quelle nell'uomo. La somministrazione di imlunestrant a femmine di ratto gravide durante il periodo di organogenesi ha portato a tossicità materna, parto precoce, letalità embrionale ed effetti fetali teratogeni a esposizioni materne inferiori o uguali all'esposizione terapeutica umana.
Cancerogenicità
Nello studio di cancerogenicità condotto su topi transgenici della durata di 26 settimane, ai topi rasH2 sono state somministrate dosi orali di 5, 375 o 750 mg/kg di imlunestrant, che hanno causato un aumento dell'incidenza di tumori stromali benigni e maligni del cordone sessuale (granulosa e cellule miste) nelle ovaie dei topi a tutti i livelli di dosaggio. Queste dosi corrispondono a 2, 32 e 41 volte l'AUC umana alla dose raccomandata. L'induzione di tali tumori è coerente con le alterazioni del feedback endocrino correlate alla farmacologia nei livelli di gonadotropine causate da un antiestrogeno.
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Nucleo della compressa
Sodio croscarmelloso (E 468)
Idrossipropilcellulosa (E 463)
Magnesio stearato (E 470b)
Cellulosa microcristallina (E 460)
Film di rivestimento
Macrogol (E 1521)
Alcool polivinilico (E 1203)
Talco (E 553b)
Titanio diossido (E 171)
6.2 Incompatibilità
Non applicabile.
6.3 Periodo di validità
3 anni
6.4 Precauzioni particolari per la conservazione
Questo medicinale non richiede alcuna condizione speciale di conservazione.
6.5 Natura e contenuto del contenitore
Blister di policlorotrifluoroetilene (PCTFE) / polivinilcloruro (PVC) sigillati con un foglio di alluminio in confezioni da 14, 28, 42, 56, 70 o 168 compresse rivestite con film.
È possibile che non tutte le confezioni siano commercializzate.
6.6 Precauzioni particolari per lo smaltimento
Il medicinale non utilizzato e i rifiuti derivati da tale medicinale devono essere smaltiti in conformità alla normativa locale vigente.
7. TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
Eli Lilly Nederland B.V.
Papendorpseweg 83
3528 BJ Utrecht
Paesi Bassi
8. NUMERO(I) DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
EU/1/25/2003/001
EU/1/25/2003/002
EU/1/25/2003/003
EU/1/25/2003/004
EU/1/25/2003/005
EU/1/25/2003/006
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione:
10. DATA DI REVISIONE DEL TESTO
Informazioni più dettagliate su questo medicinale sono disponibili sul sito web dell’Agenzia europea per i medicinali, https://www.ema.europa.eu
ALLEGATO II
A. PRODUTTORE(I) RESPONSABILE(I) DEL RILASCIO DEI
LOTTI
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E
UTILIZZO
C. ALTRE CONDIZIONI E REQUISITI
DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA
L’USO SICURO ED EFFICACE DEL MEDICINALE A. PRODUTTORE(I) RESPONSABILE(I) DEL RILASCIO DEI LOTTI
Nome e indirizzo del(dei) produttore(i) responsabile(i) del rilascio dei lotti
Recipharm Leganés S.L.U.
Calle Severo Ochoa 13
Leganés, Madrid 28914
Spagna
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E UTILIZZO
Medicinale soggetto a prescrizione medica speciale e limitativa (vedere allegato I: riassunto delle caratteristiche del prodotto, paragrafo 4.2).
C. ALTRE CONDIZIONI E REQUISITI DELL’AUTORIZZAZIONE ALL’IMMISSIONE
IN COMMERCIO
- Rapporti periodici di aggiornamento sulla sicurezza (PSUR)
I requisiti per la presentazione degli PSUR per questo medicinale sono definiti nell’elenco delle date di riferimento per l’Unione europea (elenco EURD) di cui all’articolo 107 quater, paragrafo 7, della direttiva 2001/83/CE e successive modifiche, pubblicato sul sito web dell'Agenzia europea per i medicinali.
Il titolare dell’autorizzazione all’immissione in commercio deve presentare il primo PSUR per questo medicinale entro 6 mesi successivi all’autorizzazione.
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA L’USO SICURO ED
EFFICACE DEL MEDICINALE
- Piano di gestione del rischio (RMP)
Il titolare dell’autorizzazione all’immissione in commercio deve effettuare le attività e le azioni di farmacovigilanza richieste e dettagliate nel RMP approvato e presentato nel modulo 1.8.2 dell’autorizzazione all’immissione in commercio e in ogni successivo aggiornamento approvato del RMP.
Il RMP aggiornato deve essere presentato:
- su richiesta dell’Agenzia europea per i medicinali;
- ogni volta che il sistema di gestione del rischio è modificato, in particolare a seguito del ricevimento di nuove informazioni che possono portare a un cambiamento significativo del profilo beneficio/rischio o a seguito del raggiungimento di un importante obiettivo (di farmacovigilanza o di minimizzazione del rischio).