


Riassunto delle caratteristiche del prodotto - CABAZITAXEL TILLOMED
1. DENOMINAZIONE DEL PRODOTTO
Cabazitaxel Tillomed 60 mg concentrato e solvente per soluzione per infusione
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Un ml di concentrato contiene 40 mg di cabazitaxel.
Un flaconcino di 1,5 ml (volume nominale) di concentrato contiene 60 mg di cabazitaxel.
Dopo diluizione iniziale con l’intero solvente, ciascun ml di soluzione contiene 10 mg di cabazitaxel.
Nota: sia il flaconcino contenente il concentrato di Cabazitaxel Tillomed 60 mg/1,5 ml (volume di riempimento 1,83 ml) che il flaconcino contenente solvente (volume di riempimento 5,67 ml) comprendono un sovra-riempimento per compensare la perdita di liquido durante la preparazione. Il sovra-riempimento assicura che dopo la diluizione del concentrato con l’intero contenuto del flaconcino di solvente fornito, si ottenga una soluzione, contenente 10 mg/ml di cabazitaxel.
Eccipiente con effetti noti Un flaconcino di solvente contiene 709,8 mg di etanolo al 96% (13% v/v).
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Concentrato e solvente per soluzione per infusione (concentrato sterile).
Il concentrato è una soluzione viscosa trasparente da incolore a giallo pallido.
Il solvente è una soluzione limpida ed incolore.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
Cabazitaxel Tillomed in combinazione con prednisone o prednisolone è indicato per il trattamento di pazienti adulti affetti da carcinoma della prostata metastatico resistente alla castrazione, trattati in precedenza con un regime contenente docetaxel (vedere paragrafo 5.1).
4.2 Posologia e modo di somministrazione
L’uso di Cabazitaxel Tillomed deve essere limitato a unità specializzate nella somministrazione di farmaci citotossici e deve essere somministrato solo sotto la supervisione di un medico esperto nell’uso della chemioterapia anticancro. Devono essere disponibili strutture e apparecchiature per il trattamento di reazioni da ipersensibilità gravi quali ipotensione e broncospasmo (vedere paragrafo 4.4).
Premedicazione
Il regime di premedicazione raccomandato deve essere eseguito almeno 30 minuti prima di ogni somministrazione di Cabazitaxel Tillomed con i seguenti medicinali per via endovenosa allo scopo di mitigare il rischio e la severità di reazioni di ipersensibilità:
- antistaminico (desclorfeniramina 5 mg o difenidramina 25 mg o equivalente),
- corticosteroide (desametasone 8 mg o equivalente), e
- H2 antagonista (ranitidina o equivalente) (vedere paragrafo 4.4).
Si raccomanda una profilassi con antiemetici che possono essere somministrati per via orale o endovenosa secondo necessità.
Nel corso dell’intero trattamento è necessario garantire al paziente un’idratazione adeguata allo scopo di prevenire complicazioni come l’insufficienza renale.
Posologia
La dose raccomandata di Cabazitaxel Tillomed è di 25 mg/m2 somministrata in forma di infusione endovenosa di 1 ora ogni 3 settimane in combinazione con prednisone o prednisolone 10 mg per via orale con somministrazione quotidiana durante il trattamento.
Aggiustamenti della dose
La dose deve essere modificata se i pazienti manifestano le seguenti reazioni avverse (i gradi si riferiscono ai Common Terminology Criteria for Adverse Events [CTCAE 4.0]):
Tabella 1 – Modifiche raccomandate in caso di reazione avversa in pazienti trattati con cabazitaxel
| Reazioni avverse | Modifiche della dose |
| Neutropenia prolungata di grado ≥ 3 (più di 1 settimana) nonostante adeguata terapia compreso G-CSF | Rimandare il trattamento finché la conta dei neutrofili è > 1.500 cellule/mm3, poi ridurre la dose di cabazitaxel da 25 mg/m2 a 20 mg/m2 |
| Neutropenia febbrile o infezione neutropenica | Rimandare il trattamento fino a miglioramento o risoluzione, e finché la conta dei neutrofili è > 1.500 cellule/mm3, poi ridurre la dose di cabazitaxel da 25 mg/m2 a 20 mg/m2 |
| Diarrea di grado ≥ 3 o diarrea persistente nonostante terapia adeguata, compresa reidratazione e reintegrazione elettrolitica | Rimandare il trattamento fino a miglioramento o risoluzione, poi ridurre la dose di cabazitaxel da 25 mg/m2 a 20 mg/m2 |
| Neuropatia periferica di grado ≥ 2 | Rimandare il trattamento fino a miglioramento, poi ridurre la dose di cabazitaxel da 25 mg/m2 a 20 mg/m2 |
Nel caso in cui i pazienti continuino a manifestare una di queste reazioni anche alla dose di 20 mg/m2 , possono essere considerate una ulteriore riduzione di dose a 15 mg/m2 oppure l’interruzione di Cabazitaxel Tillomed. I dati in pazienti trattati a dose inferiore a 20 mg/m2 sono limitati.
Popolazioni speciali
Pazienti con compromissione epatica
Cabazitaxel è ampiamente metabolizzato dal fegato. Ai pazienti con compromissione epatica lieve (bilirubina totale compresa tra > 1 e ≤ 1,5 x limite superiore di normalità (ULN, upper limit of normal) o aspartato aminotransferasi (AST) > 1,5 x ULN), deve essere ridotta la dose di cabazitaxel a 20 mg/m2. La somministrazione di cabazitaxel a pazienti con compromissione epatica lieve deve essere intrapresa con cautela e deve essere effettuato un attento monitoraggio.
In pazienti con compromissione epatica moderata (bilirubina totale compresa tra > 1,5e ≤ 3,0 x ULN), la massima dose tollerata (MDT maximum tolerated dose) era di 15 mg/m2. Se il trattamento è previsto in pazienti con compromissione epatica moderata la dose di cabazitaxel non deve superare i 15 mg/m2. Tuttavia, sono disponibili limitati dati di efficacia con questa dose.
Cabazitaxel non deve essere somministrato a pazienti con compromissione epatica severa (bilirubina totale > 3 x ULN) (vedere paragrafi 4.3, 4.4 e 5.2)
Pazienti con compromissione renale
Cabazitaxel è escreto solo in minima misura dal rene. Non è necessario alcun aggiustamento della dose in pazienti con compromissione renale, che non necessitano di emodialisi. I pazienti che presentano una malattia renale terminale (clearance della creatinina (CLCR < 15 mL/min/1,73 m2), per la loro condizione e la quantità limitata di dati disponibili devono essere trattati con cautela e monitorati con attenzione durante il trattamento (vedere paragrafi 4.4 e 5.2).
Anziani
Non si raccomanda un aggiustamento della dose specifico per l’uso di cabazitaxel in pazienti anziani (vedere anche paragrafi 4.4, 4.8 e 5.2).
Uso concomitante di medicinali
L’uso concomitante di medicinali che sono forti induttori o forti inibitori del CYP3A deve essere evitato. Tuttavia, se i pazienti necessitano della co-somministrazione di un forte inibitore del CYP3A, deve essere considerata una riduzione del 25% della dose di cabazitaxel (vedere paragrafi 4.4 e 4.5).
Popolazione pediatrica
Non vi è un uso specifico di Cabazitaxel Tillomed nella popolazione pediatrica.
La sicurezza e l’efficacia di Cabazitaxel Tillomed nei bambini e negli adolescenti al di sotto dei 18 anni di età non sono state stabilite (vedere paragrafo 5.1).
Modo di somministrazione
Per istruzioni sulla preparazione e somministrazione del prodotto medicinale, vedere paragrafo 6.6.
Non devono essere usati contenitori per infusione in PVC e set per infusione in poliuretano.
Cabazitaxel Tillomed non deve essere miscelato con altri prodotti medicinali tranne quelli menzionati nel paragrafo 6.6
4.3 Controindicazioni
- Ipersensibilità a cabazitaxel, ad altri taxani o al polisorbato 80 o ad uno qualsiasi degli eccipienti elencati nel paragrafo 6.1.
- Conta dei neutrofili inferiore a 1.500 mm3.
- Compromissione epatica severa (bilirubina totale > 3 x ULN).
- Vaccinazione concomitante con vaccino contro la febbre gialla (vedere paragrafo 4.5).
4.4 Avvertenze speciali e precauzioni d’impiego
Reazioni di ipersensibilità
Prima di iniziare l’infusione di cabazitaxel (vedere paragrafo 4.2) tutti i pazienti devono essere premedicati.
I pazienti devono essere attentamente osservati per reazioni di ipersensibilità, specialmente durante la prima e la seconda infusione. Le reazioni di ipersensibilità possono manifestarsi entro pochi minuti dall’inizio dell’infusione di cabazitaxel, di conseguenza devono essere disponibili strutture ed apparecchiature per il trattamento dell’ipotensione e del broncospasmo. Possono verificarsi reazioni severe comprendenti eruzione cutanea/eritema generalizzato, ipotensione e broncospasmo. Reazioni di ipersensibilità severe richiedono l’immediata interruzione di cabazitaxel ed una terapia appropriata. I pazienti con una reazione di ipersensibilità devono interrompere il trattamento con Cabazitaxel Tillomed (vedere paragrafo 4.3).
Mielosoppressione
Si può verificare mielosoppressione, manifestata come neutropenia, anemia, trombocitopenia o pancitopenia (vedere “Rischio di neutropenia” e “Anemia” al paragrafo 4.4 sotto).
Rischio di neutropenia
I pazienti trattati con cabazitaxel possono essere sottoposti a profilassi con G-CSF, come previsto dalle linee guida della American Society of Clinical Oncology (ASCO) e/o dalle attuali linee guida istituzionali, per ridurre il rischio di neutropenia o gestirne le complicazioni (neutropenia febbrile, neutropenia prolungata o infezione neutropenica). Deve essere presa in considerazione una profilassi primaria con G-CSF in pazienti con caratteristiche cliniche ad alto rischio (età >65 anni, basso performance status, episodi pregressi di neutropenia febbrile, estese aree sottoposte a precedente terapia radiante, condizioni nutrizionali precarie o altre comorbilità gravi) che li predispongano a maggiori complicazioni da neutropenia prolungata. È stato dimostrato che l’uso di G-CSF limita l’incidenza e la severità della neutropenia.
La neutropenia è la reazione avversa più comune di cabazitaxel (vedere paragrafo 4.8). È essenziale un monitoraggio dell’esame emocromocitometrico completo su base settimanale durante il 1° ciclo e prima di ogni ciclo di trattamento successivo per poter aggiustare la dose, se necessario.
La dose deve essere ridotta in caso di neutropenia febbrile o di neutropenia prolungata nonostante un trattamento adeguato (vedere paragrafo 4.2).
I pazienti potranno essere ritrattati solo quando i neutrofili avranno raggiunto un livello ≥1.500/mm3 (vedere paragrafo 4.3).
Disturbi gastrointestinali
Sintomi come dolore addominale e dolorabilità addominale, febbre, stipsi persistente, diarrea con o senza neutropenia, potrebbero essere manifestazioni precoci di tossicità gastrointestinale grave e devono essere valutati e trattati immediatamente. Potrebbe essere necessario rimandare o terminare il trattamento con cabazitaxel.
Rischio di nausea, vomito, diarrea e disidratazione
I pazienti che sono colpiti da diarrea durante la somministrazione di cabazitaxel possono essere trattati con i farmaci antidiarroici comunemente usati. Devono essere adottate misure adeguate per reidratare i pazienti. La comparsa della diarrea è più frequente in pazienti sottoposti a precedente irradiazione addomino-pelvica. La disidratazione è più frequente in pazienti di 65 anni e oltre. Devono essere adottate misure adeguate per reidratare i pazienti e per monitorare e correggere i livelli di elettroliti nel siero, in particolare del potassio. Per diarrea di grado ≥3 può essere necessario rimandare il trattamento o ridurre la dose (vedere paragrafo 4.2). Se i pazienti manifestano diarrea o vomito, può essere somministrato un trattamento con antiemetici di uso comune.
Rischio di serie reazioni gastrointestinali
Nei pazienti trattati con cabazitaxel sono stati riportati casi di emorragia e perforazione gastrointestinale, occlusione intestinale, colite, incluso esito fatale (vedere paragrafo 4.8). Si raccomanda cautela nel trattamento di pazienti che presentano un rischio maggiore di sviluppare complicanze gastrointestinali: pazienti neutropenici, pazienti anziani, trattamento concomitante con i FANS, terapia antiaggregante piastrinica o anticoagulanti, e pazienti con una storia pregressa di radioterapia pelvica, o malattie gastrointestinali, quali ulcere e sanguinamento gastrointestinale.
Neuropatia periferica
Sono stati osservati casi di neuropatia periferica, neuropatia sensoriale periferica (ad es. parestesie, disestesie) e neuropatia motoria periferica nei pazienti che ricevono cabazitaxel. I pazienti in terapia con cabazitaxel devono essere avvisati di informare il medico prima di continuare il trattamento nel caso in cui si verifichino sintomi di neuropatia quali dolore, bruciore, formicolio, intorpidimento o debolezza. Prima di ciascun trattamento, il medico deve valutare la presenza o il peggioramento della neuropatia. La terapia deve essere rimandata fino al miglioramento dei sintomi. In caso di neuropatia periferica persistente di grado ≥2, la dose di cabazitaxel deve essere ridotta da 25 mg/m2 a 20 mg/m2 (vedere paragrafo 4.2).
Anemia
È stata riportata anemia in pazienti trattati con cabazitaxel (vedere paragrafo 4.8). Emoglobina ed ematocrito devono essere controllati prima del trattamento con cabazitaxel e se i pazienti mostrano segni o sintomi di anemia o di emorragia. Si raccomanda cautela nei pazienti con emoglobina <10 g/dl e si devono adottare appropriate misure come clinicamente indicato.
Rischio di insufficienza renale
Sono stati riportati disordini renali associati a sepsi, severa disidratazione dovuta a diarrea, vomito e uropatia ostruttiva. È stata osservata insufficienza renale con alcuni casi ad esito letale. È necessario adottare misure adeguate per identificare la causa e, se necessario, sottoporre i pazienti ad un trattamento intensivo.
Durante tutto il trattamento con cabazitaxel deve essere garantita un’idratazione adeguata. Il paziente deve essere informato della necessità di riferire immediatamente qualsiasi cambiamento significativo del proprio volume quotidiano di urina. La creatinina sierica deve essere misurata al basale, ad ogni conta ematica e ogni qualvolta il paziente riferisca un cambiamento nell’escrezione urinaria. Il trattamento con cabazitaxel deve essere interrotto in caso di qualsiasi riduzione della funzionalità renale sino all’insufficienza renale ≥ di grado 3 CTCAE 4.0.
Patologie respiratorie
Sono state riportate polmonite interstiziale/polmonite e patologie polmonari interstiziali e possono essere associate ad esito fatale (vedere paragrafo 4.8).
In caso di insorgenza di nuovi sintomi polmonari, o di un loro peggioramento, i pazienti devono essere attentamente monitorati, tempestivamente esaminati, ed adeguatamente trattati. È raccomandata l’interruzione della terapia con cabazitaxel fino a quando non sarà disponibile una diagnosi. L’utilizzo precoce di misure terapeutiche di supporto può aiutare a migliorare la condizione. Il beneficio di una ripresa del trattamento con cabazitaxel deve essere attentamente valutato.
Rischio di aritmie cardiache
Sono state riportate aritmie cardiache, più comunemente tachicardia e fibrillazione atriale (vedere paragrafo 4.8). ù
Anziani Alcune reazioni avverse, tra cui neutropenia e neutropenia febbrile (vedere paragrafo 4.8), si manifestano con maggiore probabilità negli anziani (≥65 anni di età).
Pazienti con compromissione epatica
Il trattamento con Cabazitaxel Tillomed è controindicato in pazienti con compromissione epatica severa (bilirubina totale >3 x ULN) (vedere paragrafo 4.3 e 5.2).
La dose deve essere ridotta in pazienti con compromissione epatica lieve (bilirubina totale compresa tra >1 e ≤ 1,5 x ULN o AST >1,5x ULN) (vedere paragrafi 4.2 e 5.2).
Interazioni
La co-somministrazione con forti inibitori del CYP3A deve essere evitata in quanto questi possono aumentare le concentrazioni plasmatiche di cabazitaxel (vedere paragrafi 4.2 e 4.5). Se la cosomministrazione di un forte inibitore del CYP3A non può essere evitata, devono essere presi in considerazione uno stretto monitoraggio della tossicità ed una riduzione della dose di cabazitaxel (vedere paragrafi 4.2 e 4.5).
La co-somministrazione con forti induttori del CYP3A4 deve essere evitata in quanto questi possono diminuire le concentrazioni plasmatiche di cabazitaxel (vedere paragrafi 4.2 e 4.5).
Eccipienti
Questo medicinale contiene 709,8 mg di etanolo al 96% (13% v/v), equivalente 14 ml di birra o 6 ml di vino per dose.
Può essere dannoso per gli alcolisti.
Da tenere in considerazione nei gruppi ad alto rischio come le persone affette da patologie epatiche o epilessia.
4.5 Interazioni con altri medicinali e altre forme di interazioneù
Studi in vitro hanno dimostrato che il cabazitaxel è metabolizzato principalmente dal CYP3A (dall’80% al 90%) (vedere paragrafo 5.2).
Inibitori del CYP3A
Ripetute somministrazioni di ketoconazolo (400 mg una volta al giorno), un forte inibitore del CYP3A, hanno determinato una diminuzione della clearance di cabazitaxel del 20% corrispondente ad un aumento del 25% dell’AUC. Quindi la somministrazione concomitante di inibitori potenti del CYP3A (ad es. ketoconazolo, itraconazolo, claritromicina, indinavir, nefazodone, nelfinavir, ritonavir, saquinavir, telitromicina, voriconazolo) deve essere evitata poiché può causare un aumento delle concentrazioni plasmatiche di cabazitaxel (vedere paragrafi 4.2 e 4.4).
La somministrazione concomitante di aprepitant, un inibitore moderato del CYP3A, non ha avuto effetto sulla clearance di cabazitaxel.
Induttori del CYP3A
Ripetute somministrazioni di rifampicina (600 mg una volta al giorno), un forte induttore del CYP3A, hanno determinato un aumento della clearance di cabazitaxel del 21% corrispondente a una diminuzione dell’AUC del 17%.
Quindi, la somministrazione concomitante di potenti induttori del CYP3A (ad es. fenitoina, carbamazepina, rifampicina, rifabutina, rifapentina, fenobarbitale) deve essere evitata poiché può causare una diminuzione delle concentrazioni plasmatiche di cabazitaxel (vedere paragrafi 4.2 e 4.4). Inoltre i pazienti devono evitare l’assunzione di Erba di San Giovanni.
OATP1B1
In vitro, carbazitaxel ha inoltre dimostrato di inibire le proteine di trasporto dei Polipeptidi di Trasporto dell’Anione Organico OATP1B1. Il rischio di interazione con i substrati OATP1B1 (per esempio statine, valsartan, repaglinide) è possibile in modo particolare durante il periodo di infusione (1 ora) e fino a 20 minuti dopo la fine dell’infusione. Si raccomanda un intervallo di 12 ore prima dell’infusione e di almeno 3 ore dopo la fine dell’infusione prima di somministrare i substrati.
Vaccinazioni
La somministrazione di vaccini vivi o attenuati in pazienti immunocompromessi da agenti chemioterapici può causare infezioni gravi o letali. La vaccinazione con vaccino vivo attenuato in pazienti sottoposti a trattamento con cabazitaxel deve essere evitata. Si possono somministrare vaccini uccisi o inattivati; tuttavia la risposta a tali vaccini può essere ridotta.
4.6 Fertilità, gravidanza e allattamento
Gravidanza
Non vi sono dati sull’uso di cabazitaxel in gravidanza. Studi condotti su animali hanno dimostrato tossicità riproduttiva a dosi maternotossiche (vedere paragrafo 5.3) e che cabazitaxel attraversa la barriera placentare (vedere paragrafo 5.3). Come per altri farmaci citotossici, cabazitaxel può causare danno fetale nelle donne in gravidanza.
Cabazitaxel non è raccomandato durante la gravidanza ed in donne in età fertile che non facciano uso di contraccezione.
Allattamento
I dati farmacocinetici disponibili negli animali hanno dimostrato l’escrezione di cabazitaxel e dei suoi metaboliti nel latte materno (vedere paragrafo 5.3). Non si può escludere un rischio per il bambino allattato al seno.
Cabazitaxel non deve essere usato durante l'allattamento con latte materno.
Fertilità
Studi condotti su animali hanno dimostrato che cabazitaxel influenza il sistema riproduttivo di ratti e cani di sesso maschile senza alcun effetto funzionale sulla fertilità (vedere paragrafo 5.3). Tuttavia, data l’attività farmacologica dei taxani, il loro potenziale genotossico e l’effetto di svariati composti di questa classe sulla fertilità negli studi su animali, non si possono escludere effetti sulla fertilità nell’uomo.
Dati i potenziali effetti sui gameti maschili e la potenziale esposizione tramite il liquido seminale, gli uomini trattati con cabazitaxel devono usare mezzi di contraccezione efficaci durante tutto il trattamento e si raccomanda di continuarne l’utilizzo per almeno 6 mesi dopo l’ultima dose di cabazitaxel. A causa della potenziale esposizione tramite il liquido seminale, i pazienti trattati con cabazitaxel devono impedire che altre persone entrino in contatto con il proprio eiaculato durante tutto il trattamento. Ai pazienti trattati con cabazitaxel si raccomanda di richiedere una consulenza sulla conservazione dello sperma prima del trattamento.
4.7 Effetti sulla capacità di guidare e sull’uso di macchinari
Cabazitaxel può alterare la capacità di guidare veicoli e di usare macchinari, in quanto può causare affaticamento e capogiri. I pazienti devono essere avvertiti di non guidare veicoli e di non usare macchinari se manifestano queste reazioni avverse durante il trattamento.
4.8 Effetti indesiderati
Sintesi del profilo di sicurezza
La sicurezza di cabazitaxel in associazione con prednisone o prednisolone è stata valutata in 371 pazienti con carcinoma prostatico metastatico resistente alla castrazione, trattati con 25 mg/m2 di cabazitaxel una volta ogni tre settimane in uno studio di fase III controllato, in aperto, randomizzato. I pazienti hanno ricevuto una durata mediana di 6 cicli di cabazitaxel.
Le reazioni avverse più comuni (≥10%) di tutti i gradi sono state anemia (97,3%), leucopenia (95,7%) neutropenia (93,5%), trombocitopenia (47,4%) e diarrea (46,6%). Le reazioni avverse di grado ≥3 più comuni (≥5%) nel gruppo cabazitaxel sono state neutropenia (81,7%), leucopenia (68,2%), anemia (10,5%), neutropenia febbrile (7,5%), diarrea (6,2%).
L’interruzione del trattamento per reazioni avverse si è resa necessaria in 68 pazienti (18,3%) trattati con cabazitaxel. La reazione avversa più comune che ha determinato la sospensione del trattamento con cabazitaxel è stata la neutropenia.
Tabella delle reazioni avverse
Le reazioni avverse sono elencate nella tabella 2 secondo la classificazione per sistemi ed organi MedDRA e per categorie di frequenza. All’interno di ciascun gruppo di frequenza, le reazioni avverse sono elencate in ordine decrescente di gravità. L’intensità delle reazioni avverse è classificata secondo la scala CTCAE 4.0 (grado ≥3 = G≥3). Le frequenze si basano su tutti i gradi e sono definite come: molto comune (≥1/10), comune (≥1/100 - <1/10), non comune (≥1/1.000 - <1/100), raro (≥1/10.000 - <1/1.000), molto raro (<1/10.000), non nota (la frequenza non può essere definita sulla base dei valori disponibili).
Tabella 2 – Reazioni avverse e anomalie ematologiche osservate con cabazitaxel in associazione con prednisone e prednisolone nello studio TROPIC (n=371).
| Sistemi e Organi | Reazione avversa | Tutti i gradi n (% ) | Grado ≥ 3 n (% ) | ||||
| Infezioni ed infestazioni | Molto comune | Comune | |||||
| Shock settico | 4 (1,1) | 4 (1,1) | |||||
| Sepsi | 4 (1,1) | 4 (1,1) | |||||
| Cellulite | 6 (1,6) | 2 (0,5) | |||||
| Infezioni delle vie urinarie | 27 (7,3) | 4 (1,1) | |||||
| Influenza | 11 (3) | 0 | |||||
| Cistite | 10 (2,7) | 1 (0,3) | |||||
| Infezione delle vie respiratorie superiori | 10 (2,7) | 0 | |||||
| Herpes zoster | 5 (1,3) | 0 | |||||
| Candidiasi | 4 (1,1) | 0 | |||||
| Patologie del sistema emolinfopoietico | Neutropeniaa* | 347 (93,5) | 303 (81,7) | ||||
| Anemiaa | 361 (97,3) | 39 (10,5) | |||||
| Leucopeniaa | 355 (95,7) | 253 (68,2) | |||||
| Trombocitopeniaa | 176 (47,4) | 15 (4) | |||||
| Neutropenia febbrile | 28 (7,5) | 28 (7,5) | |||||
| Disturbi del sistema immunitario | Ipersensibilità | 5 (1,3) | 0 | ||||
| Disturbi del metabolismo e della nutrizione | Anoressia | 59 (15,9) | 3 (0,8 | ||||
| Disidratazione | 18 (4,9) | 8 (2,2) | |||||
| Iperglicemia | 4 (1,1) | 3 (0,8) | |||||
| Ipopotassiemia | 4 (1,1) | 2 (0,5) | |||||
| Disturbi psichiatrici | Ansia | 11 (3) | 0 | ||||
| Stato confusionale | 5 (1,3) | 0 | |||||
| Patologie del sistema nervoso | Disgeusia | 41 (11,1) | 0 | ||||
| Neuropatia periferica | 30 (8,1) | 2 (0,5) | |||||
| Neuropatia sensoriale periferica | 20 (5,4) | 1 (0,3) | |||||
| Capogiri | 30 (8,1) | 0 | |||||
| Cefalea | 28 (7,5) | 0 | |||||
| Parestesia | 17 (4,6) | 0 | |||||
| Letargia | 5 (1,3) | 1 (0,3) | |||||
| Ipoestesia | 17 (4,6) | 0 | |||||
| Sciatica | 4 (1,1) | 1 (0,3) | |||||
| Patologie dell’occhio | Congiuntivite | 5 (1,3) | 0 | ||||
| Aumentata lacrimazione | 5 (1,3) | 0 | |||||
| Patologie dell’orecchio e del labirinto | Tinnito | 5 (1,3) | 0 | ||||
| Vertigini | 5 (1,3) | 0 | |||||
| Patologie cardiache* | Fibrillazione atriale | 4 (1,1) | 2 (0,5) | ||||
| Tachicardia | 6 (1,6) | 0 | |||||
| Patologie vascolari | Ipotensione | 20 (5,4) | 2 (0,5) | ||||
| Trombosi venosa profonda | 8 (2,2) | 7 (1,9) | |||||
| Ipertensione | 6 (1,6) | 1 (0,3) | |||||
| Ipotensione ortostatica | 5 (1,3) | 1 (0,3) | |||||
| Vampate di calore | 5 (1,3) | 0 | |||||
| Arrossamento cutaneo | 4 (1,1) | 0 | |||||
| Patologie respiratorie, toraciche e mediastiniche | Dispnea | 44 (11,9) | ||
| Tosse | 40 (10,8) | 0 | ||
| Dolore orofaringeo | 13 (3,5) | 0 | ||
| Polmonite | 9 (2,4) | 6 (1,6) | ||
| Patologie gastrointestinali | Diarrea | 173 (46,6) | 23 (6,2) | |
| Nausea | 127 (34,2) | 7 (1,9) | ||
| Vomito | 84 (22,6) | 7 (1,9) | ||
| Stipsi | 76 (20,5) | 4 (1,1) | ||
| Dolore addominale | 43 (11,6) | 7 (1,9) | ||
| Dispepsia | 25 (6,7) | 0 | ||
| Dolore nel tratto superiore dell’addome | 20 (5,4) | 0 | ||
| Emorroidi | 14 (3,8) | 0 | ||
| Malattia da reflusso gastroesofageo | 12 (3,2) | 0 | ||
| Emorragia rettale | 8 (2,2) | 2 (0,5) | ||
| Bocca secca | 8 (2,2) | 1 (0,3) | ||
| Distensione addominale | 5 (1,3) | 1 (0,3) | ||
| Patologie della cute e del tessuto sottocutaneo | Alopecia | 37 (10) | 0 | |
| Pelle secca | 9 (2,4) | 0 | ||
| Eritema | 5 (1,3) | 1 (0,3) | ||
| Patologie del sistema muscoloscheletrico e del tessuto connettivo | Dolore alla schiena | 60 (16,2) | 14 (3,8) | |
| Artralgia | 39 (10,5) | 4 (1,1) | ||
| Dolore alle estremità | 30 (8,1) | 6 (1,6) | ||
| Spasmi muscolari | 27 (7,3) | 0 | ||
| Mialgia | 14 (3,8) | 1 (0,3) | ||
| Dolore toracico muscoloscheletrico | 11 (3) | 1 (0,3) | ||
| Dolore ai fianchi | 7 (1,9) | 3 (0,8) | ||
| Patologie renali e urinarie | Insufficienza renale acuta | 8 (2,2) | 6 (1,6) | |
| Insufficienza renale | 7 (1,9) | 6 (1,6) | ||
| Disuria | 25 (6,7) | 0 | ||
| Coliche renali | 5 (1,3) | 1 (0,3) | ||
| Ematuria | 62 (16,7) | 7 (1,9) | ||
| Pollachiuria | 13 (3,5) | 1 (0,3) | ||
| Idronefrosi | 9 (2,4) | 3 (0,8) | ||
| Ritenzione urinaria | 9 (2,4) | 3 (0,8) | ||
| Incontinenza urinaria | 9 (2,4) | 0 | ||
| Ostruzione dell’uretere | 7 (1,9) | 5 (1,3) | ||
| Patologie dell’apparato riproduttivo e della mammella | Dolore pelvico | 7 (1,9) | 1 (0,3) | |
| Patologie sistemiche e condizioni relative alla sede di somministrazione | Affaticamento | 136 (36,7) | 18 (4,9) | |
| Astenia | 76 (20,5) | 17 (4,6) | ||
| Piressia | 45 (12,1) | 4 (1,1) | ||
| Edema periferico | 34 (9,2) | 2 (0,5) | ||
| Infiammazione della mucosa | 22 (5,9) | 1 (0,3) | ||
| Dolore | 20 (5,4) | 4 (1,1) | ||
| Dolore toracico | 9 (2,4) | 2 (0,5) | ||
| Edema | 7 (1,9) | 1 (0,3) | ||
| Brividi | 6 (1,6) | 0 | ||
| Malessere | 5 (1,3) | 0 |
| Esami diagnostici | Calo ponderale | 32 (8,6) | 0 | |
| Aumento dell’aspartato aminotransferasi | 4 (1,1) | 0 | ||
| Aumento delle transaminasi | 4 (1,1) | 0 |
a Sulla base dei valori di laboratorio
* Vedere paragrafo dettagliato che segue
Descrizione di reazioni avverse selezionate
Neutropenia ed eventi clinici associati
Sulla base dei dati di laboratorio, l’incidenza della neutropenia di grado ≥3 è stata dell’81,7%. L’incidenza delle reazioni avverse di grado ≥3 da neutropenia clinica e neutropenia febbrile è stata rispettivamente del 21,3% e del 7,5%. La neutropenia è stata la reazione avversa più comune che ha determinato la sospensione della somministrazione del farmaco (2,4%).
Tra le complicazioni neutropeniche sono comprese infezioni neutropeniche (0,5%), sepsi neutropenica (0,8%) e shock settico (1,1%), che in alcuni casi hanno avuto esito fatale.
È stato dimostrato che l’uso di G-CSF limita l’incidenza e la severità della neutropenia (vedere paragrafi 4.2 e 4.4).
Disturbi cardiaci e aritmie
Tra i disturbi cardiaci gli eventi di tutti i gradi sono stati più comuni nel braccio cabazitaxel con 6 pazienti (1,6%) con aritmie cardiache di Grado ≥3. L’incidenza di tachicardia con cabazitaxel è stata dell’1,6%, nessuna delle quali di Grado ≥3. L’incidenza di fibrillazione atriale è stata dell’1,1% nel gruppo trattato con cabazitaxel. La comparsa di insufficienza cardiaca è stata più comune con cabazitaxel e si è presentata come evento in 2 pazienti (0,5%). Un paziente nel gruppo cabazitaxel è deceduto a causa di insufficienza cardiaca. In 1 paziente è stata segnalata fibrillazione ventricolare ad esito fatale (0,3%) e arresto cardiaco in 2 pazienti (0,5%). Nessuno di questi eventi è stato considerato correlato dallo sperimentatore.
Ematuria
Nello studio EFC11785, la frequenza di ematuria di tutti i gradi è stata del 20,8% a 25 mg/m2 (vedere paragrafo 5.1). In circa due terzi dei casi sono state identificate cause confondenti quali progressione della malattia, uso di strumentazione, infezione o terapia anticoagulante/FANS/aspirina.
Altre anomalie di laboratorio
L’incidenza di anemia di grado ≥3, l’aumento di AST, ALT e della bilirubina sulla base delle anomalie di laboratorio è stata rispettivamente pari a 10,5%, 0,7%, 0,9% e 0,6%.
Disturbi gastrointestinali
Sono state osservate coliti, enterocoliti, gastriti, enterocoliti neutropeniche. Inoltre, sono stati segnalati casi di emorragia e perforazione gastrointestinale, ileo ed occlusione intestinale (vedere paragrafo 4.4).
Patologie respiratorie
Sono stati segnalati casi, talvolta fatali, di polmonite interstiziale/polmonite e patologie polmonari interstiziali con frequenza non nota (la frequenza non può essere definita sulla base dei dati disponibili) (vedere paragrafo 4.4).
Patologie renali e urinarie
È stata osservata cistite dovuta al fenomeno di recall da radiazioni, inclusa cistite emorragica, con frequenza non comune.
Popolazione pediatrica
Vedere paragrafo 4.2
Altre popolazioni speciali
Popolazione anziana
Tra i 371 pazienti trattati con cabazitaxel nello studio sul carcinoma prostatico, 240 pazienti avevano 65 anni e oltre, compresi 70 pazienti con più di 75 anni.
Le reazioni avverse registrate in percentuali uguali o maggiori del 5% nei pazienti di 65 anni e oltre rispetto ai pazienti più giovani sono state le seguenti: affaticamento (40,4% rispetto a 29,8%), neutropenia clinica (24,2% rispetto a 17,6%), astenia (23,8% rispetto a 14,5%), piressia (14,6% rispetto a 7,6%), capogiri (10,0% rispetto a 4,6%), infezione delle vie urinarie (9,6% rispetto a 3,1%) e disidratazione (6,7% rispetto a 1,5%) rispettivamente.
Per le reazioni avverse di Grado ≥3 riportate di seguito l’incidenza è stata superiore nei pazienti di 65 anni e oltre rispetto a quella dei pazienti più giovani: neutropenia sulla base delle anomalie dei valori di laboratorio (86,3% rispetto a 73,3%), neutropenia clinica (23,8% rispetto a 16,8%) e neutropenia febbrile (8,3% rispetto a 6,1%) (vedere paragrafi 4.2 e 4.4).
Dei 595 pazienti trattati con cabazitaxel 25 mg/m2 nello studio sul carcinoma della prostata EFC11785, 420 pazienti avevano 65 anni o più. Le reazioni avverse segnalate con frequenza superiore di almeno il 5% nei pazienti di 65 anni o più rispetto ai pazienti più giovani sono state diarrea (42,9% rispetto a 32,6%), affaticamento (30,2% rispetto a 19,4%), astenia (22,4% rispetto a 13,1%), stipsi (20,2% rispetto a 12,6%), neutropenia clinica (12,9% rispetto a 6,3%), neutropenia febbrile (11,2% rispetto a 4,6%) e dispnea (9,5% rispetto a 3,4%).
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale stesso. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato nell’Allegato V.
4.9 Sovradosaggio
Non sono noti antidoti al cabazitaxel. Si prevede che le complicazioni da sovradosaggio consistano in un’esacerbazione delle reazioni avverse quali mielosoppressione e disturbi gastrointestinali.
In caso di sovradosaggio, il paziente deve essere tenuto in un’unità specializzata e strettamente monitorato. In caso di sovradosaggio, si deve intervenire appena possibile somministrando ai pazienti un trattamento a base di G-CSF. Si devono adottare anche opportune misure sintomatiche.
5. PROPRIETA’ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: agenti antineoplastici, taxani, codice ATC: L01CD04
Meccanismo d’azione
Cabazitaxel è un agente antineoplastico che agisce disgregando la rete microtubulare nelle cellule. Cabazitaxel si lega alla tubulina e ne favorisce l’assemblaggio all’interno dei microtubuli, inibendone al tempo stesso il disassemblaggio. In questo modo si ottiene la stabilizzazione dei microtubuli che determina l’inibizione delle funzioni di mitosi e di interfase della cellula.
Effetti farmacodinamici
Cabazitaxel ha dimostrato un ampio spettro di attività antitumorale contro tumori umani in fase avanzata xenotrapiantati nei topi. Cabazitaxel è attivo nei tumori sensibili al docetaxel. Inoltre, cabazitaxel ha dimostrato di essere attivo in modelli tumorali insensibili a chemioterapia compreso il docetaxel.
Efficacia e sicurezza clinica
L’efficacia e la sicurezza di cabazitaxel in associazione con prednisone o prednisolone sono state valutate in uno studio di fase III multicentrico, internazionale, in aperto, randomizzato (EFC6193) in pazienti affetti da carcinoma prostatico metastatico resistente alla castrazione trattato in precedenza con un regime contenente docetaxel.
L’obiettivo primario dello studio era la sopravvivenza globale (OS).
Gli obiettivi secondari erano la sopravvivenza libera da progressione [Progression Free Survival -PFS (definita come il tempo tra randomizzazione e progressione del tumore, progressione dell’antigene prostatico-specifico (Prostatic Specific Antigen -PSA), progressione del dolore o decesso dovuto a qualsiasi causa, qualunque di essi si verificasse per primo], il tasso di risposta tumorale sulla base dei criteri RECIST (Response Evaluation Criteria in Solid Tumours), la progressione del PSA (definito come aumento ≥25% o >50% rispettivamente nei pazienti PSA non-responder o responder), la risposta del PSA (riduzione nei livelli di PSA sierico di almeno 50%), la progressione del dolore [valutata con l’uso della scala PPI (Present Pain Intensity) del questionario McGill-Melzack e di un AS (Analgesic Score)] e la risposta del dolore (definita come riduzione maggiore di 2 punti rispetto alla PPI mediana al basale senza aumento concomitante di AS, o riduzione ≥50% dell’uso di analgesici rispetto all’AS medio al basale senza aumento concomitante del dolore).
In totale sono stati randomizzati 755 pazienti a ricevere o cabazitaxel 25 mg/m2 per via endovenosa ogni 3 settimane per un massimo di 10 cicli con prednisone o prednisolone 10 mg/die per via orale (n=378), oppure mitoxantrone 12 mg/m2 per via endovenosa ogni 3 settimane per un massimo di 10 cicli con prednisone o prednisolone 10 mg/die per via orale (n=377).
Lo studio ha incluso pazienti sopra i 18 anni di età con carcinoma prostatico metastatico resistente alla castrazione misurabile secondo i criteri RECIST o malattia non-misurabile con livelli di PSA in aumento o comparsa di nuove lesioni, e con performance status secondo l’Eastern Cooperative Oncology Group (ECOG) da 0 a 2. I pazienti dovevano avere neutrofili >1.500/mm3, piastrine >100.000/mm3, emoglobina >10 g/dl, creatinina < 1,5 x ULN, bilirubina totale < 1 x ULN, AST e ALT < 1,5 x ULN.
Nello studio non sono stati inclusi i pazienti con pregresso scompenso cardiaco congestizio o infarto miocardico negli ultimi 6 mesi e neppure i pazienti con aritmie cardiache non controllate, angina pectoris e/o ipertensione.
I dati demografici, comprendenti età, razza e performance status ECOG (da 0 a 2), sono risultati equamente distribuiti tra i bracci di trattamento. Nel gruppo cabazitaxel, l’età media è stata di 68 anni, (range 46-92), mentre la distribuzione in base alla razza è stata 83,9% caucasica, 6,9% asiatica/orientale, 5,3% nera e 4% altre.
La mediana dei cicli di trattamento è stata di 6 nel gruppo cabazitaxel e di 4 nel gruppo mitoxantrone. Il numero di pazienti che ha completato il trattamento dello studio (10 cicli) è stato del 29,4% e del 13,5% rispettivamente nel gruppo cabazitaxel e nel gruppo di confronto.
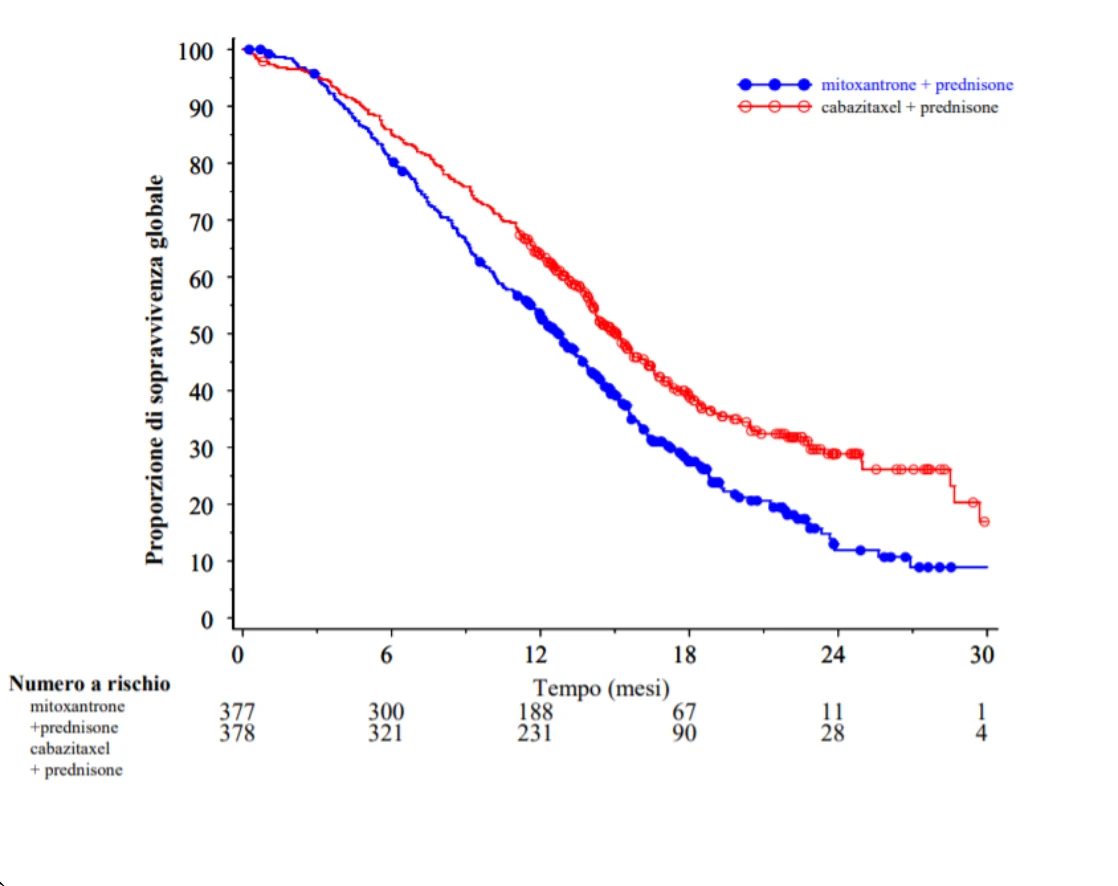
La sopravvivenza globale è stata significativamente più lunga con cabazitaxel rispetto al mitoxantrone (rispettivamente di 15,1 mesi rispetto a 12,7), con una riduzione del 30% del rischio di decesso rispetto al gruppo con mitoxantrone (vedere tabella 3 e figura 1).
Un sottogruppo di 59 pazienti aveva ricevuto una dose cumulativa di docetaxel < 225 mg/m2 (29 pazienti nel braccio cabazitaxel, 30 pazienti nel braccio mitoxantrone). Non vi è stata differenza significativa nella sopravvivenza globale (HR (IC 95%) 0,96 (0,49-1,86)).
Tabella 3 – Efficacia di cabazitaxel nello studio EFC6193 nel trattamento di pazienti con carcinoma prostatico metastatico resistente alla castrazione
Cabazitaxel + prednisone n = 378 | Mitoxantrone + prednisone n = 377 | |
| Sopravvivenza globale | ||
| Numero di pazienti deceduti (%) | 234 (61,9%) | 279 (74%) |
| Sopravvivenza mediana (mesi) (IC 95%) | 15,1 (14,1-16,3) | 12,7 (11,6-13,7) |
| Rapporto di Rischio (HR)1 (IC 95%) | 0,70 (0,59-0,83) | |
| p-value | <0,0001 | |
1 HR – Hazard Ratio – stimato con un modello Cox; un rapporto di rischio inferiore a 1 è a favore di cabazitaxel
Figura 1 – Curva di sopravvivenza globale secondo Kaplan Meier (EFC6193)
È stato riscontrato un miglioramento della PFS nel braccio con cabazitaxel rispetto al braccio con mitoxantrone, 2,8 mesi (2,4-3,0) rispetto a 1,4 (1,4-1,7) rispettivamente, HR (IC 95%) 0,74 (0,64-0,86), p<0,001.
È emerso un tasso di risposta tumorale significativamente maggiore nei pazienti del braccio cabazitaxel pari a 14,4% (IC 95%: 9,6-19,3) rispetto al 4,4% (IC 95%: 1,6-7,2) per i pazienti del braccio mitoxantrone, p=0,0005.
Gli obiettivi secondari del PSA nel braccio cabazitaxel sono risultati positivi. È stata registrata una progressione del PSA mediana di 6,4 mesi (IC 95%: 5,1-7,3) nel braccio cabazitaxel rispetto a 3,1 mesi (IC 95%: 2,2- 4,4) nel braccio mitoxantrone, HR 0,75 mesi (IC 95%: 0,63-0,90), p=0,0010. La risposta del PSA è stata del 39,2% nel braccio cabazitaxel (IC 95%: 33,9-44,5) rispetto al 17,8% dei pazienti nel braccio mitoxantrone (IC 95%: 13,7-22,0), p=0,0002.
Non sono emerse differenze statistiche tra i due bracci di trattamento nella progressione del dolore e nella risposta del dolore.
In uno studio di non inferiorità, multicentrico, internazionale, randomizzato, in aperto di fase III (EFC11785), 1200 pazienti con carcinoma della prostata metastatico resistente alla castrazione, trattati in precedenza con un regime contenente docetaxel, sono stati randomizzati a ricevere cabazitaxel alla dose di 25 mg/m2 (n=602) o 20 mg/m2 (n=598). L’obiettivo primario di efficacia era la sopravvivenza globale (OS).
Lo studio ha raggiunto l’obiettivo primario di dimostrare la non inferiorità di cabazitaxel 20 mg/m2 rispetto a 25 mg/m2 (vedere tabella 4). Una percentuale maggiore statisticamente significativa (p<0,001) di pazienti ha mostrato una risposta del PSA nel gruppo 25 mg/m2 (42,9%) rispetto al gruppo 20 mg/m2 (29,5%). È stato osservato un rischio maggiore di propensione del PSA statisticamente significativo nei pazienti trattati con la dose da 20 mg/m2 rispetto alla dose di 25 mg/m2 (HR 1,195: IC 95%; da 1,025 a 1,393). Non sono state osservate differenze statisticamente significative negli altri endpoint secondari (PSF, risposta del tumore e del dolore, progressione del tumore e del dolore, e quattro sottocategorie di FACT-P).
Tabella 4 – Sopravvivenza globale nello studio EFC11785 nel braccio cabazitaxel 25 mg/m2 rispetto al braccio cabazitaxel 20 mg/m2 (analisi intent-to-treat) – Endpoint primario di efficacia
CBZ20+PRED n = 598 | CBZ25+PRED n = 602 | |
| Sopravvivenza globale | ||
| Numero di pazienti deceduti (%) | 497 (83,1%) | 501 (83,2%) |
| Sopravvivenza mediana (IC 95%) (mesi) | 13,4 (da 12,19 a 14,88) | 14,5 (da 13,47 a 15,28) |
| Hazard Ratioa | ||
| Rispetto a CBZ25+PRED | 1,024 | - |
| 1-sided 98,89% UCI | 1,184 | - |
| 1-sided 95% LCI | 0,922 |
CNZ20 = Cabazitazel 20 mg/m2, CBZ25= Cabazitaxel 25 mg/m2, PRD = Prednisone/Prednisolone
IC = Intervallo di confidenza, LCI = limite inferiore dell’intervallo di confidenza, UCI = limite superiore dell’intervallo di confidenza
a Il rapporto di rischio (Hazard Ratio) è stimato usando un modello di regressione Cox Proportional Hazards. Un rapporto di rischio <1 indica un rischio inferiore di Cabazitaxel 20 mg/m2 rispetto a 25 mg/m2 .
Il profilo di sicurezza di cabazitaxel 25 mg/m2 osservato nello studio EFC11785 è stato qualitativamente e quantitativamente simile a quello osservato nello studio EFC6193. Lo studio EFC11785 ha dimostrato un migliore profilo di sicurezza per cabazitaxel 20 mg/m2
Tabella 5 – Riassunto dei dati di sicurezza nel braccio cabazitaxel 25 mg/m2 rispetto al braccio cabazitaxel 20 mg/m2 nello studio EFC11785
CBZ20+PRED n = 580 | CBZ25+PRED n = 595 | |
| Numero mediano di cicli/durata mediana del trattamento | 6/18 settimane | 7/21 settimane |
| Numero di pazienti con una riduzione della dose (%) | Da 20 a 15 mg/m2: 58 (10,0%) Da 15 a 12 mg/m2: 9 (1,6%) | Da 25 a 20 mg/m2: 128 (21,5%) Da 20 a 15 mg/m2: 19 (3,2%) Da 15 a 12 mg/m2: 1 (0,2%) |
| Reazioni avverse di ogni gradoa (% ) | ||
| Diarrea | 30,7 | 39,8 |
| Nausea | 24,5 | 32,1 |
| Affaticamento | 24,7 | 27,1 |
| Ematuria | 14,1 | 20,8 |
| Astenia | 15,3 | 19,7 |
| Diminuzione dell’appetito | 13,1 | 18,5 |
| Vomito | 14,5 | 18,2 |
| Stipsi | 17,6 | 18,0 |
| Dolore alla schiena | 11,0 | 13,9 |
| Neutropenia clinica | 3,1 | 10,9 |
| Infezione del tratto urinario | 6,9 | 10,8 |
| Neuropatia periferica sensoriale | 6,6 | 10,6 |
| Disgeusia | 7,1 | 10,6 |
| Reazioni avverse di grado ≥ 3b (% ) | ||
| Neutropenia clinica | 2,4 | 9,6 |
| Neutropenia febbrile | 2,1 | 9,2 |
| Anomalie ematologichec (% ) | ||
| Neutropenia di grado ≥ 3 | 41,8 | 73,3 |
| Anemia di grado ≥ 3 | 9,9 | 13,7 |
| Trombocitopenia di grado ≥ 3 | 2,6 | 4,2 |
CBZ20= Cabazitaxel 20 mg/m2. CBZ25= Cabazitaxel 25 mg/m2
PRED=Prednisone/Prednisolone
a Reazioni avverse di ogni grado con un’incidenza maggiore del 10%
b Reazioni avverse di grado ≥3 con un’incidenza maggiore del 5%
c In base ai valori di laboratorio
Popolazione pediatrica
L’Agenzia europea per i medicinali ha previsto l’esonero dall’obbligo di fornire risultati di studi con cabazitaxel in tutti i sottogruppi della popolazione pediatrica nell’indicazione del carcinoma prostatico (vedere paragrafo 4.2 per informazioni sull’uso pediatrico).
Cabazitaxel è stato valutato in uno studio in aperto multicentrico di fase 1/2 condotto in un totale di 39 pazienti pediatrici (di età compresa fra 4 e 18 anni per la parte di fase 1 dello studio, e fra 3 e 16 anni per la parte di fase 2 dello studio). La parte di fase 2 non ha dimostrato l’efficacia di cabazitaxel come agente singolo nella popolazione pediatrica con glioma pontino intrinseco diffuso (GPID) ricorrente o refrattario e glioma ad alto grado (GAG), trattata alla dose di 30 mg/m2 .
5.2 Proprietà farmacocinetiche
È stata condotta un’analisi farmacocinetica della popolazione su 170 pazienti tra cui pazienti con tumori solidi in stadio avanzato (n=69), con tumore della mammella metastatico (n=34) e carcinoma prostatico metastatico (n=67). Questi pazienti hanno ricevuto cabazitaxel a dosi di 10 – 30 mg/m2 settimanalmente oppure ogni 3 settimane.
Assorbimento
Dopo somministrazione per via endovenosa di 1 ora, di 25 mg/m2 di cabazitaxel, a pazienti con carcinoma prostatico metastatico (n=67), il Cmax è stato di 226 ng/ml (coefficiente di variazione (CV): 107%) ed è stato raggiunto alla fine dell’infusione di 1 ora (Tmax). L’AUC medio è stato di 991 ng.h/ml (CV: 34%). Non è stata riscontrata una deviazione rilevante nella proporzionalità della dose da 10 a 30 mg/m2 in pazienti con tumori solidi avanzati (n=126).
Distribuzione
Il volume di distribuzione (Vss) è stato pari a 4870 l (2640 l/m2 per un paziente con BSA mediana di 1,84 m2 ) allo stato stazionario.
In vitro, il legame di cabazitaxel a proteine sieriche umane ha raggiunto 89-92% ed è stato di tipo non saturabile fino a 50.000 ng/ml, valore che copre la massima concentrazione osservata in studi clinici. Cabazitaxel si lega principalmente ad albumina sierica umana (82,0%) e a lipoproteine (87,9% per HDL, 69,8% per LDL e 55,8% per VLDL). Il rapporto di concentrazione sangue-plasma in vitro nel sangue umano variava da 0,90 a 0,99 indicando quindi che cabazitaxel è equamente distribuito tra sangue e plasma.
Biotrasformazione
Cabazitaxel è ampiamente metabolizzato dal fegato (>95%), principalmente dall’isoenzima CYP3A4 (80% - 90%). Cabazitaxel è il principale composto in circolo nel plasma umano. Nel plasma sono stati rilevati sette metaboliti (comprendenti 3 metaboliti attivi prodotti per O-demetilazione), di cui uno rappresenta il 5% del farmaco. Circa 20 metaboliti di cabazitaxel sono escreti nelle urine e nelle feci.
Sulla base di studi in vitro, è possibile un rischio potenziale di inibizione da parte di cabazitaxel a concentrazioni clinicamente rilevanti nei confronti di medicinali che sono substrati del CYP3A.
Tuttavia uno studio clinico, ha dimostrato che cabazitaxel (25 mg/m2 somministrato come singola infusione per 1 ora) non modifica i livelli plasmatici di midazolam, un substrato test del CYP3A. Pertanto, la co-somministrazione, a dosi terapeutiche, dei substrati del CYP3A e di cabazitaxel nei pazienti, non dovrebbe avere alcun impatto clinico.
Non sussiste alcun rischio potenziale di inibizione di medicinali che siano substrati di altri enzimi CYP (1A2, 2B6, 2C9, 2C8, 2C19, 2E1 e 2D6) e neppure alcun rischio potenziale di induzione da parte di cabazitaxel su medicinali che siano substrati di CYP1A, CYP2C9 e CYP3A. In vitro cabazitaxel non ha inibito il principale meccanismo di biotrasformazione del warfarin in 7- idrossiwarfarin, che è mediato dal CYP2C9. Pertanto, in vivo non è prevista alcuna interazione farmacocinetica tra cabazitaxel e warfarin.
In vitro cabazitaxel non ha inibito le proteine MRP (Multidrug-Resistant Proteins): MRP1 e MRP2 né il trasportatore organico di cationi (OCT1). Cabazitaxel ha inibito il trasporto della P-glicoproteina (PgP) (digossina, vinblastina), delle proteine BCRP (Breast-Cancer-Resistant-Proteins) (metotressato) ed il polipeptide di trasporto dell’anione Organico OATP1B3 (CCK8) a concentrazioni pari ad almeno 15 volte rispetto a quanto osservato in ambiente clinico mentre ha inibito il trasporto di OATP1B1 (estradiol-17β-glucuronide) a concentrazioni pari a solo 5 volte rispetto a quanto osservato in ambito clinico. Pertanto, il rischio di interazione con i substrati di MRP, OCT1, PgP, BCRP e OATP1B3 è improbabile in vivo a dosi di 25 mg/m2 . Il rischio di interazione con il trasportatore OATP1B1 è limitato al periodo dell’infusione (1 ora) e fino a 20 minuti dopo la fine dell’infusione (vedere paragrafo 4.5).
Eliminazione
Dopo infusione endovenosa di 1 ora di [14C]-cabazitaxel a 25 mg/m2 a pazienti, circa l’80% della dose somministrata è stata eliminata in 2 settimane. Cabazitaxel è escreto principalmente nelle feci sotto forma di numerosi metaboliti (76% della dose); mentre l’escrezione renale di cabazitaxel e dei suoi metaboliti rappresenta meno del 4% della dose (2,3% come farmaco immodificato nelle urine).
Cabazitaxel ha avuto una clearance plasmatica elevata pari a 48,5 l/h (26,4 l/h/m² per un paziente con una BSA media di 1,84 m²) ed una lunga emivita terminale di 95 ore.
Popolazioni speciali
Pazienti anziani
Nell’analisi farmacocinetica di popolazione condotta su 70 pazienti di 65 anni di età ed oltre (57 dai 65 ai 75 anni di età e 13 pazienti oltre i 75), non è stato osservato alcun effetto dell’età sulla farmacocinetica di cabazitaxel.
Pazienti pediatrici
La sicurezza e l’efficacia di cabazitaxel nei bambini e negli adolescenti di età inferiore ai 18 anni non sono state stabilite.
Compromissione epatica
Cabazitaxel è eliminato principalmente tramite metabolismo epatico.
Uno studio specifico condotto su 43 pazienti affetti da tumore con compromissione epatica, non ha mostrato alcuna influenza della compromissione epatica lieve (bilirubina totale compresa tra >1 e ≤ 1,5 x ULN o AST >1,5 x ULN) o moderata (bilirubina totale compresa tra >1,5 e ≤ 3,0 x ULN) sulle farmacocinetiche di cabazitaxel. La dose massima tollerata (maximum tolerated dose MTD) di cabazitaxel era rispettivamente di 20 e 15 mg/m2.
In 3 pazienti con compromissione epatica severa (bilirubina totale >3 ULN), è stata osservata una diminuzione del 39% nella clearance rispetto ai pazienti con compromissione epatica lieve, indicando un effetto della compromissione epatica severa sulla farmacocinetica di cabazitaxel. La MTD di cabazitaxel in pazienti con compromissione epatica severa non è stata stabilita.
Sulla base dei dati di sicurezza e tollerabilità, la dose di cabazitaxel deve essere ridotta in pazienti con compromissione epatica lieve (vedere paragrafi 4.2, 4.4). Cabazitaxel Tillomed è controindicato in pazienti con compromissione epatica moderata e severa (vedere paragrafo 4.3).
Compromissione renale
Cabazitaxel è escreto solo in minima misura dal rene (2,3% della dose). Un’analisi farmacocinetica di popolazione condotta su 170 pazienti, che ha incluso 14 pazienti con compromissione renale moderata (clearance della creatinina nel range 30 - 50 ml/min) e 59 con compromissione renale lieve (clearance della creatinina nel range 50 - 80 ml/min) ha dimostrato che la compromissione renale da lieve a moderata non ha avuto effetti significativi sulla farmacocinetica del cabazitaxel. Questo è stato confermato da uno specifico studio comparativo di farmacocinetica in pazienti affetti da tumore solido con una normale funzionalità renale (8 pazienti), moderata (8 pazienti) e severa (9 pazienti) compromissione renale, che hanno ricevuto diversi cicli di cabazitaxel in singola infusione iv fino a 25 mg/m2 .
5.3 Dati preclinici di sicurezza
Le reazioni avverse non osservate negli studi clinici, ma riscontrate in cani dopo somministrazione di dose singola, per 5 giorni e settimanale, a livelli di esposizione inferiori rispetto ai livelli di esposizione clinica e con una possibile rilevanza per l’uso clinico, sono state necrosi arteriolare/periarteriolare nel fegato, iperplasia dei dotti biliari e/o necrosi epatocellulare (vedere paragrafo 4.2).
Le reazioni avverse non osservate negli studi clinici, ma riscontrate in ratti nel corso di studi di tossicità a dosi ripetute a livelli di esposizione superiori ai livelli di esposizione clinica e con una possibile rilevanza per l’uso clinico, sono state patologie dell’occhio caratterizzate da degenerazione/rigonfiamento delle fibre della lente sottocapsulare. Questi effetti sono stati parzialmente reversibili dopo 8 settimane.
Non sono stati condotti studi di cancerogenesi con cabazitaxel.
Cabazitaxel non ha indotto mutazioni nel test di Ames (saggio di retromutazione su batteri). Non ha evidenziato proprietà clastogeniche in un test in vitro su linfociti umani (nessuna induzione di aberrazione cromosomica strutturale, ma ha aumentato il numero di cellule poliploidi) e ha indotto un aumento di micronuclei nel test in vivo su ratti. Tuttavia, questi risultati sulla genotossicità sono intrinseci all’attività farmacologica del composto (inibizione della depolimerizzazione della tubulina) e sono stati osservati con medicinali che presentano la stessa attività farmacologica.
Cabazitaxel non ha influenzato le prestazioni dell’accoppiamento e la fertilità dei ratti maschi trattati. Tuttavia, in studi sulla tossicità a dosi ripetute, sono state osservate degenerazione delle vescicole seminali ed atrofia dei tubuli seminiferi nei testicoli dei ratti e degenerazione testicolare (lieve necrosi di singole cellule dell’epitelio dell’epididimo), nei cani. L’esposizione negli animali è stata simile o inferiore a quella riscontrata nell’uomo trattato con dosi clinicamente rilevanti di cabazitaxel.
Cabazitaxel ha indotto tossicità embriofetale in ratti femmina trattati per via endovenosa una volta al giorno dal 6° al 17° giorno di gestazione legata a tossicità materna, e ha determinato morte fetale e calo del peso medio del feto associato a ritardo di ossificazione scheletrica. L’esposizione negli animali è stata inferiore a quella riscontrata nell’uomo trattato con dosi clinicamente rilevanti di cabazitaxel. Nei ratti cabazitaxel ha passato la barriera placentare.
Nei ratti, cabazitaxel e i suoi metaboliti sono escreti nel latte materno fino all’1,5% della dose somministrata nell’arco delle 24 ore.
Valutazione del rischio ambientale (Environmental risk assessment ERA) Dai risultati degli studi sul rischio ambientale è emerso che l’uso di cabazitaxel non determina un rischio significativo per l’ambiente acquatico (vedere paragrafo 6.6 per lo smaltimento di prodotto non usato).
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Concentrato
Polisorbato 80
Acido citrico
Etanolo assoluto
Solvente
Etanolo 96%
Acqua per preparazioni iniettabili
6.2 Incompatibilità
Questo medicinale non deve essere miscelato con altri medicinali a esclusione di quelli menzionati nel paragrafo 6.6.
Non devono essere usati contenitori per infusione in PVC né set per infusione in poliuretano per la preparazione e somministrazione della soluzione per infusione.
6.3 Periodo di validità
Flaconcino non aperto
3 anni.
Dopo l’apertura
Ogni flaconcino di concentrato e di solvente deve essere usato immediatamente. Se non è utilizzato immediatamente, i tempi e le condizioni di conservazione in uso sono responsabilità dell’utilizzatore.
Dopo diluizione iniziale del concentrato con il solvente
La stabilità chimica e fisica in uso è stata dimostrata per 1 ora a temperatura ambiente (15°C-30°C). Da un punto di vista microbiologico, la miscela concentrato-solvente deve essere usata immediatamente. Se non utilizzata immediatamente, i tempi e le condizioni di conservazione in uso sono responsabilità dell’utilizzatore.
Dopo diluizione finale nella sacca/flacone di infusione
La stabilità chimica e fisica della soluzione per infusione è stata dimostrata per 8 ore a temperatura ambiente (15°C-30°C) (compreso il tempo di infusione di 1 ora) e per 48 ore in frigorifero (compreso il tempo di infusione di 1 ora).
Da un punto di vista microbiologico, la soluzione per infusione deve essere usata immediatamente. Se non viene utilizzata immediatamente, i tempi e le condizioni di conservazione della preparazione pronta sono responsabilità dell’utilizzatore e di norma non devono superare le 24 ore a 2°C – 8°C, a meno che la diluizione non sia avvenuta in condizioni sterili validate e controllate.
6.4 Precauzioni particolari per la conservazione
Questo medicinale non richiede alcuna condizione particolare di conservazione.
Per le condizioni di conservazione dopo la diluizione del medicinale, vedere paragrafo 6.3.
6.5 Natura e contenuto del contenitore
Una confezione contiene un flaconcino di concentrato e un flaconcino di solvente.
- Concentrato: 1,5 ml di concentrato in un flaconcino tubulare di vetro (tipo I) incolore di 15 ml con chiusura in elastomero di gomma di colore grigio sigillata con una ghiera di alluminio flip-off con disco di plastica di colore giallo. Ogni flaconcino contiene 60 mg di cabazitaxel in un volume nominale di 1,5 ml.
- Solvente: 5,67 ml di solvente in un flaconcino da 15 ml di vetro incolore (tipo I) con chiusura in elastomero di gomma di colore grigio sigillata con una ghiera di alluminio flip-off con disco di plastica di colore rosso. Ogni flaconcino contiene un volume nominale di 5,67 ml.
Sia il flaconcino di concentrato di Cabazitaxel Tillomed da 60 mg/1,5 ml (volume di riempimento: 1,83 ml) che il flaconcino di diluente (volume di riempimento: 5,67 ml) contengono un sovra-riempimento per compensare la perdita di liquido durante la preparazione. Il sovra-riempimento assicura che dopo la diluizione con l’intero contenuto del solvente fornito, si ha una soluzione contenente mg/ml di cabazitaxel iniettabile.
6.6 Precauzioni particolari per lo smaltimento e la manipolazione
Cabazitaxel Tillomed deve essere preparato e somministrato solamente da personale addestrato nella manipolazione di agenti citotossici. Il personale in gravidanza non deve manipolare il medicinale. Come per qualsiasi altro agente antineoplastico, si raccomanda di usare cautela durante la manipolazione e la preparazione delle soluzioni di Cabazitaxel Tillomed e di prendere in considerazione l’uso di dispositivi di contenimento, di dispositivi di protezione personale (ad es. guanti) e di procedure di preparazione. Se Cabazitaxel Tillomed, in una qualsiasi fase della manipolazione, dovesse venire a contatto con la pelle, lavare immediatamente e accuratamente la parte interessata con acqua e sapone. Se dovesse entrare in contatto con le mucose, lavare immediatamente e accuratamente la parte interessata con acqua.
Diluire sempre il concentrato per soluzione per infusione con tutto il solvente fornito prima di aggiungerlo alla soluzione per infusione.
Leggere attentamente l’INTERO paragrafo prima della miscelazione e diluizione. Cabazitaxel Tillomed richiede DUE diluizioni prima della somministrazione. Seguire le istruzioni riportate qui sotto per la preparazione.
Nota: sia il flaconcino contenente il concentrato di Cabazitaxel Tillomed 60 mg/1,5 ml (volume di riempimento 1,83 ml) che il flaconcino contenente il solvente (volume di riempimento 5,67 ml) comprendono un sovra-riempimento per compensare la perdita di liquido durante la preparazione. Il sovra-riempimento assicura che dopo la diluizione con l’intero contenuto del flaconcino di solvente fornito, si ottenga una soluzione, contenente 10 mg/ml di cabazitaxel iniettabile.
Per la preparazione della soluzione per infusione è necessario seguire in maniera asettica il processo di diluzione a due fasi riportato di seguito.
Step 1: Diluizione iniziale del concentrato per soluzione per infusione con il solvente fornito.
Fase 1.1 Controllare il flaconcino contenente il concentrato e il solvente fornito. La soluzione di concentrato e il solvente devono essere trasparenti. | |
Fase 1.2 Usando una siringa provvista di ago, prelevare in modo asettico l’intero contenuto del solvente fornito capovolgendo in parte il flaconcino. |
Fase 1.4 Rimuovere la siringa e l’ago e miscelare manualmente capovolgendo delicatamente, ripetere il capovolgimento fino a ottenere una soluzione limpida e omogenea. Potrebbero essere necessari approssimativamente 45 secondi. |
Fase 1.5 Lasciare riposare la soluzione per circa 5 minuti e quindi controllare che sia omogenea e trasparente. È normale il persistere della schiuma anche dopo il tempo indicato. |
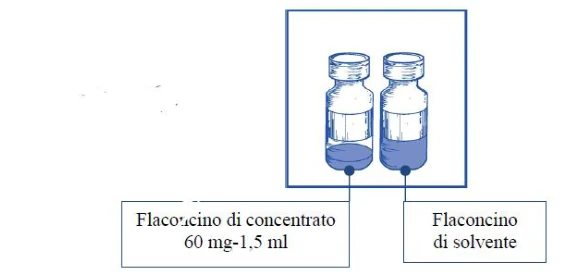
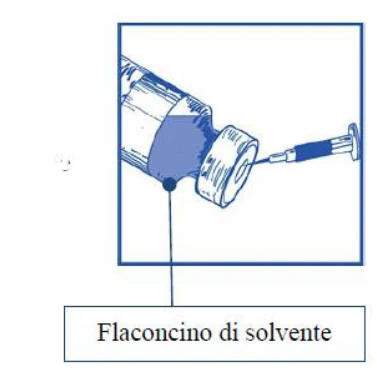
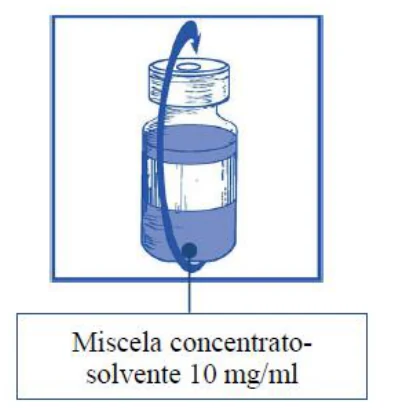
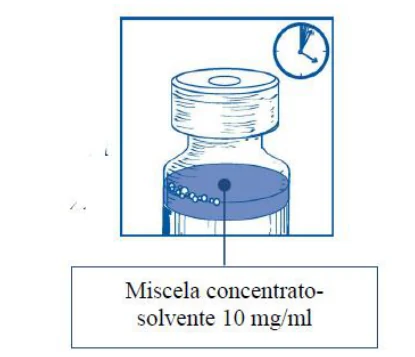
La miscela concentrato-solvente così ottenuta contiene 10 mg/ml di cabazitaxel (almeno 6 ml di volume somministrabile). La seconda diluizione deve essere effettuata immediatamente (entro 1 ora) come specificato nella Fase 2.
Più di un flaconcino della miscela concentrato-solvente può essere necessario per somministrare la dose prescritta.
Fase 2: Seconda (finale) diluzione per infusione
Fase 2.1 Prelevare in modo asettico con una siringa graduata provvista di ago la quantità necessaria della miscela concentrato-solvente (10 mg/ml di cabazitaxel). Per esempio una dose da 45 mg di Cabazitaxel Tillomed richiede 4,5 ml della miscela concentrato-solvente preparata seguendo la Fase 1. Poiché la schiuma potrebbe persistere sulle pareti del flaconcino di questa soluzione, preparata secondo la procedura della Fase 1, è preferibile inserire l’ago della siringa al centro del flaconcino durante il prelievo. | |
Fase 2.2 Iniettare la soluzione in un contenitore sterile senza PVC, contenente una soluzione per infusione di glucosio al 5% o di sodio cloruro 9 mg/ml (0,9%). La concentrazione della soluzione per infusione deve essere compresa tra 0.10 mg/ml e 0,26 mg/ml. |
Fase 2.3 Estrarre la siringa e miscelare il contenuto della sacca o del flacone di infusione manualmente con un movimento oscillatorio. | |
Fase 2.4 Come con tutti i prodotti ad uso parenterale, la soluzione per infusione ottenuta deve essere ispezionata visivamente. Dato che la soluzione per infusione è supersatura, può cristallizzare nel tempo. In questo caso, la soluzione non deve essere utilizzata e deve essere eliminata. . |
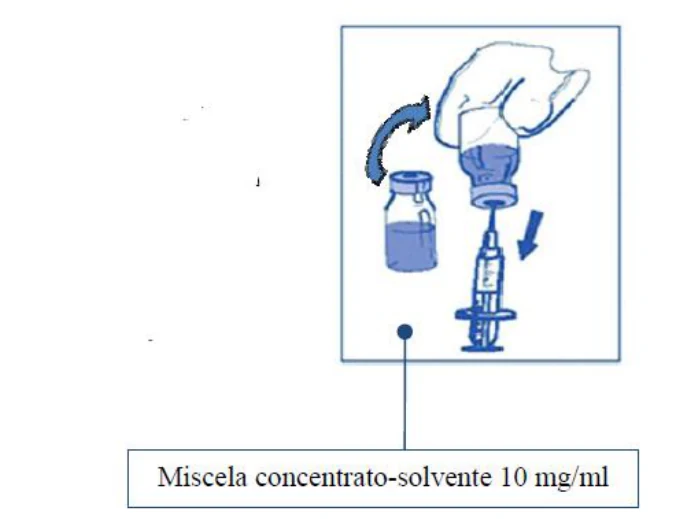
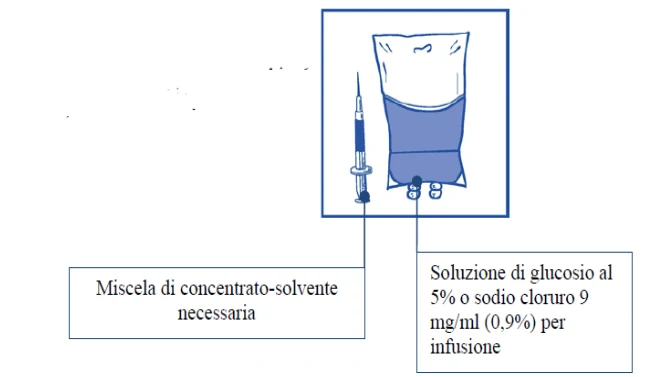
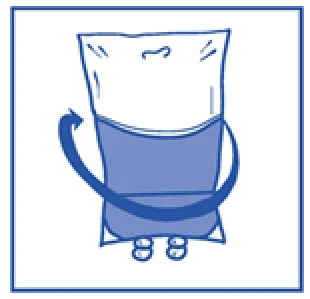
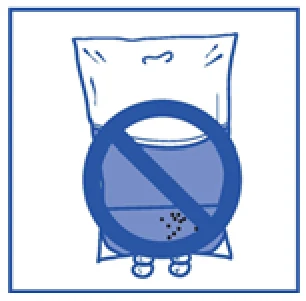
La soluzione per infusione deve essere usata immediatamente. Tuttavia, il tempo di conservazione in uso può essere più lungo se vengono rispettate le condizioni specifiche menzionate al paragrafo 6.3.
Durante la somministrazione si raccomanda l’utilizzo di un filtro in linea con misura nominale dei pori di 0,22 micrometri (indicato anche come 0,2 micrometri).
Diluire il concentrato per soluzione per infusione con l’interno solvente fornito. La miscela concentrato-solvente ottenuta contiene 10 mg/ml di cabazitaxel.
Per la preparazione e somministrazione di Cabazitaxel Tillomed non usare contenitori per infusione in PVC né set di infusione in poliuretano.
Cabazitaxel Tillomed non deve essere miscelato con altri prodotti medicinali tranne quelli menzionati.
Il medicinale non utilizzato o il materiale di scarto devono essere smaltiti in conformità alla normativa locale vigente.
7. TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
Tillomed Italia S.r.l.
Viale G. Richard 1, Torre A
20143 Milano (MI)
Italia
8. NUMERO(I) DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
047995016 - "60 Mg Concentrato E Solvente Per Soluzione Per Infusione" 1 Flaconcino In Vetro Da 15 Ml + 1 Flaconcino In Vetro Da 15 Ml Di Solvente
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione: