


Riassunto delle caratteristiche del prodotto - NAVERUCLIF
1. DENOMINAZIONE DEL MEDICINALE
Naveruclif 5 mg/mL polvere per dispersione per infusione.
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Ogni flaconcino contiene 100 mg di paclitaxel legato all’albumina formulato in nanoparticelle.
Dopo la ricostituzione, ogni mL di dispersione contiene 5 mg di paclitaxel legato all’albumina formulato in nanoparticelle.
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Polvere per dispersione per infusione (polvere per infusione).
La dispersione ricostituita presenta un pH di 6-7,5 e un valore di osmolalità di 300-380 mOsm/kg. Polvere o tavoletta liofilizzata di colore da bianco a giallo.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
La monoterapia con Naveruclif è indicata nel trattamento del cancro della mammella metastatico in pazienti adulti che hanno fallito il trattamento di prima linea per la malattia metastatica e per i quali la terapia standard, contenente antraciclina, non è indicata (vedere paragrafo 4.4).
Naveruclif in associazione con gemcitabina è indicato per il trattamento di prima linea di pazienti adulti con adenocarcinoma del pancreas metastatico.
Naveruclif in associazione con carboplatino è indicato per il trattamento di prima linea del cancro del polmone non a piccole cellule, in pazienti adulti non candidati a chirurgia potenzialmente curativa e/o a radioterapia.
4.2 Posologia e modo di somministrazione
Naveruclif deve essere somministrato esclusivamente sotto la supervisione di un oncologo qualificato in reparti specializzati nella somministrazione di agenti citotossici. Non deve essere sostituito con altre formulazioni di paclitaxel.
Posologia
Cancro della mammella
La dose raccomandata di Naveruclif è di 260 mg/m2 da somministrare per via endovenosa, nell’arco di 30 minuti, ogni 3 settimane.
Modifica della dose durante il trattamento del cancro della mammella
Nei pazienti che presentano neutropenia severa (conta dei neutrofili <500 cellule/mm3 per una settimana o più) o neuropatia sensoriale severa durante la terapia con Naveruclif, nei cicli successivi la dose dovrà essere ridotta a 220 mg/m2. Nel caso si ripresentino neutropenia severa o neuropatia sensoriale, la dose dovrà essere ulteriormente ridotta a 180 mg/m2. Naveruclif non deve essere somministrato finché la conta dei neutrofili non ritorna a valori superiori a 1.500 cellule/mm3. Per la neuropatia sensoriale di grado 3, sospendere il trattamento fino al ritorno al grado 1 o 2 e, in seguito, ridurre la dose per tutti i cicli successivi.
Adenocarcinoma del pancreas
La dose raccomandata di Naveruclif, in associazione con gemcitabina, è di 125 mg/m2, da somministrare per via endovenosa nell’arco di 30 minuti, il 1°, 8° e il 15° giorno di ciascun ciclo di 28 giorni. La dose raccomandata concomitante di gemcitabina è di 1.000 mg/m2, da somministrare per via endovenosa nell’arco di 30 minuti immediatamente dopo aver completato la somministrazione di Naveruclif, nei giorni 1, 8 e 15 di ciascun ciclo di 28 giorni.
Modifica della dose durante il trattamento dell’adenocarcinoma del pancreas
Tabella 1: Riduzioni dei livelli della dose per i pazienti con adenocarcinoma pancreatico
| Livello della dose | Dose di Naveruclif (mg/m2) | Dose di gemcitabina (mg/m2) |
| Dose completa | 125 | 1.000 |
| 1a riduzione del livello della dose | 100 | 800 |
| 2a riduzione del livello della dose | 75 | 600 |
| Se è necessaria un’ulteriore riduzione della dose | Interrompere il trattamento | Interrompere il trattamento |
Tabella 2: Per i pazienti con adenocarcinoma del pancreas, modifiche della dose per neutropenia e/o trombocitopenia all’inizio di un ciclo o durante un ciclo
| Giorno del ciclo | Conta ANC (cellule/mm3) | Conta piastrinica (cellule/mm3) | Dose di Naveruclif | Dose di gemcitabina | |
| 1° giorno | < 1.500 | OPPURE | < 100.000 | Ritardare la somministrazione fino al recupero | |
| 8° giorno | ≥ 500 ma < 1.000 | OPPURE | ≥ 50.000 ma < 75.000 | Ridurre le dosi di 1 livello | |
| < 500 | OPPURE | < 50.000 | Sospendere la somministrazione | ||
| 15° giorno: Se le dosi dell’8° giorno sono state somministrate senza modifiche: | |||||
| 15° giorno | ≥ 500 ma < 1.000 | OPPURE | ≥ 50.000 ma < 75.000 | Trattare con il livello di dose dell’8 giorno e a seguire somministrare fattori di crescita dei WBC OPPURE Ridurre le dosi di 1 livello rispetto alle dosi dell’8 giorno | |
| < 500 | OPPURE | < 50.000 | Sospendere la somministrazione | ||
| 15° giorno: Se le dosi dell’8° giorno sono state ridotte: | |||||
| 15° giorno | ≥ 1.000 | E | ≥ 75.000 | Ritornare ai livelli di dose del 1° giorno e a seguire somministrare fattori di crescita dei WBC OPPURE Trattare con le stesse dosi del giorno 8 | |
| ≥ 500 ma < 1.000 | OPPURE | ≥ 50.000 ma < 75.000 | Trattare con il livello di dose dell’8° giorno e a seguire somministrare fattori di crescita dei WBC OPPURE Ridurre le dosi di 1 livello rispetto alle dosi dell’8 giorno | ||
| < 500 | OPPURE | < 50.000 | Sospendere la somministrazione | ||
| 15° giorno: Se le dosi del 8° giorno sono state sospese: | |||||
| 15° giorno | ≥ 1.000 | E | ≥ 75.000 | Ritornare ai livelli di dose del 1° giorno e a seguire somministrare fattori di crescita dei WBC OPPURE Ridurre le dosi di 1 livello rispetto alle dosi del 1° giorno |
| ≥ 500 ma < 1.000 | OPPURE | ≥ 50.000 ma < 75.000 | Ridurre le dosi di 1 livello e a seguire somministrare fattori di crescita dei WBC OPPURE Ridurre le dosi di 2 livelli rispetto alle dosi del 1° giorno | |
| < 500 | OPPURE | < 50.000 | Sospendere la somministrazione |
Sigle: ANC = conta assoluta dei neutrofili (ANC = Absolute Neutrophil Count); WBC = leucociti (WBC = White Blood Cell)
Tabella 3: Per i pazienti con adenocarcinoma del pancreas, modifiche della dose per altre reazioni avverse al farmaco
| Reazione avversa al farmaco (ADR) | Dose di Naveruclif | Dose di gemcitabina |
Neutropenia febbrile: grado 3 o 4 | Sospendere la somministrazione fino alla scomparsa della febbre e a ANC ≥ 1.500; riprendere la dose al livello successivo più bassoa | |
Neuropatia periferica: grado 3 o 4 | Sospendere la somministrazione fino al miglioramento a ≤ grado 1; riprendere la dose al livello successivo più bassoa | Trattare con la stessa dose |
Tossicità cutanea: grado 2 o 3 | Ridurre la dose al livello successivo più bassoa; sospendere il trattamento se l’ADR persiste | |
Tossicità gastrointestinale: mucosite o diarrea di grado 3 | Sospendere la somministrazione fino al miglioramento a ≤ grado 1; riprendere la dose al livello successivo più bassoa | |
a Vedere la tabella 1 per le riduzioni dei livelli della dose
Cancro del polmone non a piccole cellule:
La dose raccomandata di Naveruclif è di 100 mg/m2, da somministrare mediante infusione endovenosa nell’arco di 30 minuti, il 1°, 8° e il 15° giorno di ciascun ciclo di 21 giorni. La dose raccomandata di carboplatino è AUC = 6 mg•min/mL, da somministrare solo il 1° giorno di ogni ciclo di 21 giorni, iniziando una volta terminata la somministrazione di Naveruclif.
Modifica della dose durante il trattamento del cancro del polmone non a piccole cellule: Naveruclif non deve essere somministrato il 1° giorno del ciclo finché la conta assoluta dei neutrofili (ANC) non sia ≥ 1.500 cellule/mm3 e la conta piastrinica non sia ≥ 100.000 cellule/mm3. Per ogni dose settimanale successiva di Naveruclif, i pazienti devono avere una ANC ≥ 500 cellule/mm3 e una conta piastrinica > 50.000 cellule/mm3; in caso contrario la dose deve essere sospesa fino al recupero di tali valori. Quando i valori tornano a tali livelli, riprendere la somministrazione la settimana successiva, secondo i criteri indicati nella Tabella 4. Ridurre la dose successiva solo se i criteri della Tabella 4 vengono soddisfatti.
Tabella 4: Riduzioni della dose per tossicità ematologiche nei pazienti con cancro del polmone non a piccole cellule
| Tossicità ematologica | Insorgenza | Dose di Naveruclif (mg/m2)1 | Dose di carboplatino |
| (AUC mg•min/mL)1 | |||
ANC al nadir < 500/mm3 con febbre neutropenica > 38 °C OPPURE Rinvio del ciclo successivo a causa di neutropenia2 persistente (ANC al nadir < 1500/mm3) OPPURE ANC al nadir < 500/mm3 per > 1 settimana | Prima | 75 | 4,5 |
| Seconda | 50 | 3,0 | |
| Terza | Interrompere il trattamento | ||
| Piastrine al nadir < 50.000/mm3 | Prima | 75 | 4,5 |
| Seconda | Interrompere il trattamento | ||
1 Il 1° giorno del ciclo di 21 giorni ridurre la dose di Naveruclif e carboplatino contemporaneamente. L’8° o il 15° giorno del ciclo di 21 giorni ridurre la dose di Naveruclif; ridurre la dose di carboplatino al ciclo successivo.
2 Per un massimo di 7 giorni dopo la dose programmata del 1° giorno del ciclo successivo
Per tossicità cutanea di grado 2 o 3, diarrea di grado 3 o mucosite di grado 3, interrompere il trattamento fino al miglioramento della tossicità a ≤ grado 1, riprendere poi il trattamento secondo le linee guida riportate nella Tabella 5. Per neuropatia periferica di grado ≥ 3, sospendere il trattamento fino a risoluzione della condizione a ≤ grado 1. Nei cicli seguenti, il trattamento può essere ripreso al successivo livello di dose più basso, secondo le linee guida riportate nella Tabella 5. Per qualsiasi altra tossicità non ematologica di grado 3 o 4, interrompere il trattamento fino al miglioramento della tossicità a ≤ grado 2, poi riprendere il trattamento secondo quanto riportato nella Tabella 5.
Tabella 5: Riduzioni della dose per tossicità non ematologiche nei pazienti con cancro del polmone non a piccole cellule
| Tossicità non ematologica | Comparsa | Dose di Naveruclif (mg/m2)1 | Dose di carboplatino (AUC mg•min/mL)1 |
Tossicità cutanea di grado 2 o 3 Diarrea di grado 3 Mucosite di grado 3 Neuropatia periferica di grado ≥ 3 Qualsiasi altra tossicità non ematologica di grado 3 o 4 | Prima | 75 | 4,5 |
| Seconda | 50 | 3,0 | |
| Terza | Interrompere il trattamento | ||
| Tossicità cutanea, diarrea o mucosite di grado 4 | Prima | Interrompere il trattamento | |
1 Il 1° giorno del ciclo di 21 giorni, ridurre la dose di Naveruclif e carboplatino contemporaneamente. L’8° o il 15° giorno del ciclo di 21 giorni, ridurre la dose di Naveruclif; ridurre la dose di carboplatino al ciclo successivo.
Popolazioni speciali
Compromissione epatica
Per i pazienti con compromissione epatica lieve (bilirubina totale da > 1 a ≤ 1,5 x ULN e aspartato aminotransferasi [AST] ≤ 10 x ULN) non è richiesta una modifica della dose, indipendentemente dall’indicazione. Le dosi sono le stesse previste per i pazienti con funzione epatica normale.
Per i pazienti affetti da cancro della mammella metastatico e per i pazienti affetti da cancro del polmone non a piccole cellule, con insufficienza epatica da moderata a severa (bilirubina totale da > 1,5 a ≤ 5 x ULN e AST ≤ 10 x ULN), si raccomanda una riduzione della dose del 20%. Se il paziente tollera il trattamento per almeno due cicli, la dose ridotta può essere aumentata fino alla dose prevista per i pazienti con funzione epatica normale (vedere paragrafi 4.4 e 5.2).
Per i pazienti affetti da adenocarcinoma del pancreas metastatico con insufficienza epatica da moderata a severa, non esistono dati sufficienti tali da consentire raccomandazioni posologiche (vedere paragrafi 4.4 e 5.2).
Per i pazienti con bilirubina totale > 5 x ULN o AST > 10 x ULN, non esistono dati sufficienti tali da consentire raccomandazioni posologiche, indipendentemente dall’indicazione (vedere paragrafi 4.4 e 5.2).
Compromissione renale
Per i pazienti con compromissione renale da lieve a moderata (clearance della creatinina stimata da ≥ 30 a < 90 mL/min) non è necessaria una modifica della dose iniziale di Naveruclif. Per i pazienti affetti da insufficienza renale severa o malattia renale allo stadio terminale (clearance della creatinina stimata < 30 mL/min), non sono disponibili dati sufficienti per raccomandare modifiche della dose di Naveruclif (vedere paragrafo 5.2).
Anziani
Per i pazienti di età uguale o superiore a 65 anni, non sono raccomandate ulteriori riduzioni della dose, oltre a quelle previste per tutti i pazienti.
In uno studio randomizzato, dei 229 pazienti, trattati in monoterapia per il cancro della mammella, con nanoparticelle di paclitaxel legate all’albumina del siero umano, il 13% aveva almeno 65 anni di età e <2% aveva un’età uguale o superiore a 75 anni. Nei pazienti di almeno 65 anni di età, trattati con nanoparticelle di paclitaxel legate all’albumina del siero umano, non sono emerse tossicità più frequenti in modo rilevante. Tuttavia, una successiva analisi condotta in 981 pazienti trattati con nanoparticelle di paclitaxel legate all’albumina del siero umano in monoterapia per cancro della mammella metastatico, il 15% dei quali aveva un’età ≥ 65 anni e il 2% un’età ≥ 75 anni, ha evidenziato un’incidenza più elevata di epistassi, diarrea, disidratazione, stanchezza ed edema periferico nei pazienti di età ≥ 65 anni.
In uno studio randomizzato, dei 421 pazienti con adenocarcinoma del pancreas trattati con nanoparticelle di paclitaxel legate all’albumina del siero umano, in associazione con gemcitabina, il 41% aveva un’età pari o superiore a 65 anni e il 10% aveva un’età pari o superiore a 75 anni. Nei pazienti di età pari o superiore a 75 anni, trattati con nanoparticelle di paclitaxel legate all’albumina del siero umano e gemcitabina, si è registrata una maggiore incidenza di reazioni avverse serie e di reazioni avverse che hanno comportato l’interruzione del trattamento (vedere paragrafo 4.4). I pazienti con adenocarcinoma del pancreas di età pari o superiore a 75 anni devono essere valutati attentamente prima di prendere in considerazione il trattamento (vedere paragrafo 4.4).
In uno studio randomizzato, dei 514 pazienti con cancro del polmone non a piccole cellule trattati con nanoparticelle di paclitaxel legate all’albumina del siero umano, in associazione con carboplatino, il 31% aveva un’età pari o superiore a 65 anni e il 3,5% aveva un’età pari o superiore a 75 anni. Eventi di mielosoppressione, neuropatia periferica e artralgia sono stati più frequenti nei pazienti di età pari o superiore a 65 anni, rispetto ai pazienti di età inferiore a 65 anni. In pazienti di età pari o superiore a 75 anni, l’esperienza nell’uso di nanoparticelle di paclitaxel legate all’albumina del siero umano/carboplatino, è limitata.
Con l’utilizzo di dati derivati da 125 pazienti con tumori solidi in stadio avanzato, i modelli di farmacocinetica/farmacodinamica indicano che i pazienti di età ≥ 65 anni possono essere più soggetti allo sviluppo di neutropenia nel corso del primo ciclo di trattamento.
Popolazione pediatrica
Nei bambini e negli adolescenti di età compresa tra 0 e meno di 18 anni, la sicurezza e l’efficacia di nanoparticelle di paclitaxel legate all’albumina del siero umano, non sono state stabilite. I dati al momento disponibili sono riportati nei paragrafi 4.8, 5.1 e 5.2, ma non può essere fatta alcuna raccomandazione riguardante la posologia. Non esiste alcuna indicazione per un uso specifico di nanoparticelle di paclitaxel legate all’albumina del siero umano nella popolazione pediatrica per
l’indicazione del cancro della mammella metastatico, adenocarcinoma del pancreas o cancro del polmone non a piccole cellule.
Modo di somministrazione
Naveruclif è per uso endovenoso. Somministrare la dispersione ricostituita di Naveruclif per via endovenosa utilizzando un set per infusione dotato di un filtro da 15 micron. Dopo la somministrazione, si raccomanda di lavare la linea di infusione con soluzione iniettabile di sodio cloruro 9 mg/mL (0,9%) per assicurare la somministrazione della dose completa.
Per le istruzioni sulla ricostituzione del medicinale prima della somministrazione, vedere paragrafo 6.6.
4.3 Controindicazioni
Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1. Allattamento (vedere paragrafo 4.6).
Pazienti con un valore iniziale di conta dei neutrofili <1.500 cellule/mm3.
4.4 Avvertenze speciali e precauzioni d’impiego
Naveruclif è una formulazione di paclitaxel legato all’albumina in nanoparticelle, la quale può avere proprietà farmacologiche sostanzialmente diverse da quelle di altre formulazioni di paclitaxel (vedere paragrafi 5.1 e 5.2). Non deve essere sostituita con altre formulazioni di paclitaxel.
Ipersensibilità
Sono stati segnalati rari casi di severe reazioni di ipersensibilità, compresi eventi molto rari di reazioni anafilattiche ad esito fatale. Se si verifica una reazione di ipersensibilità, il medicinale deve essere immediatamente interrotto, si deve iniziare una terapia sintomatica e il paziente non deve più essere sottoposto a trattamento con paclitaxel.
Ematologia
La soppressione del midollo osseo (principalmente neutropenia) è frequente in seguito a terapia con nanoparticelle di paclitaxel legate all’albumina del siero umano. La neutropenia è dose-dipendente ed è una forma di tossicità limitante della dose. Durante la terapia con Naveruclif si dovranno eseguire frequenti controlli della conta emocromocitometrica. Il paziente non deve essere nuovamente sottoposto a cicli successivi di Naveruclif fino a quando i neutrofili non tornano a livelli di >1.500 cellule/mm3 e le piastrine a livelli di >100.000 cellule/mm3 (vedere paragrafo 4.2).
Neuropatia
A seguito di terapia con nanoparticelle di paclitaxel legate all’albumina del siero umano, la neuropatia sensoriale è frequente, anche se lo sviluppo di sintomi severi è meno comune. Una neuropatia sensoriale di grado 1 o 2, generalmente, non richiede alcuna riduzione della dose. Quando Naveruclif è utilizzato in monoterapia, qualora si sviluppi una neuropatia sensoriale di grado 3, la terapia dovrà essere sospesa fino ad un ritorno della condizione al grado 1 o 2 e, in seguito, si raccomanda di ridurre la dose per tutti i cicli successivi di Naveruclif (vedere paragrafo 4.2). Per l’uso combinato di Naveruclif e gemcitabina, se si sviluppa neuropatia periferica di grado 3 o superiore, sospendere Naveruclif; continuare il trattamento con gemcitabina alla stessa dose. Quando la neuropatia periferica scende al grado 0 o 1, riprendere Naveruclif ad una dose ridotta (vedere paragrafo 4.2). Per l’uso combinato di Naveruclif e carboplatino, in presenza di neuropatia periferica di grado 3 o superiore, il trattamento deve essere sospeso fino al miglioramento e al raggiungimento del grado 0 o 1 e, in seguito, la dose di Naveruclif e carboplatino deve essere ridotta per tutti i cicli successivi (vedere paragrafo 4.2).
Sepsi
Nei pazienti, con o senza neutropenia, trattati con nanoparticelle di paclitaxel legate all’albumina del siero umano, in associazione con gemcitabina, la sepsi è stata osservata con un’incidenza del 5%. Le complicanze dovute al preesistente cancro del pancreas, in particolare ostruzione biliare o presenza di stent biliare, sono state identificate come importanti fattori coinvolti. Se un paziente ha la febbre (indipendentemente dalla conta dei neutrofili), iniziare il trattamento con antibiotici ad ampio spettro. In caso di neutropenia febbrile, sospendere Naveruclif e gemcitabina fino alla scomparsa della febbre e a un ANC ≥ 1.500 cellule/mm3, poi riprendere il trattamento a livelli della dose ridotti (vedere paragrafo 4.2).
Polmonite
Nell’1% dei pazienti si è manifestata polmonite, quando le nanoparticelle di paclitaxel legate all’albumina del siero umano sono state utilizzate in monoterapia e nel 4% dei pazienti quando nanoparticelle di paclitaxel legate all’albumina del siero umano sono state utilizzate in associazione con gemcitabina. Monitorare attentamente tutti i pazienti per rilevare segni e sintomi di polmonite. Una volta esclusa un’eziologia infettiva e accertata la diagnosi di polmonite, interrompere definitivamente il trattamento con Naveruclif e gemcitabina e iniziare immediatamente un’idonea terapia e misure di supporto (vedere paragrafo 4.2).
Compromissione epatica
Poiché la tossicità di paclitaxel può essere aumentata in caso di compromissione epatica, in pazienti con insufficienza epatica, la somministrazione di Naveruclif richiede cautela. I pazienti con compromissione epatica possono presentare un maggiore rischio di tossicità, soprattutto a seguito di mielosoppressione; tali pazienti vanno tenuti sotto attento controllo, in quanto possono sviluppare forme di mielosoppressione profonda.
Naveruclif non è raccomandato nei pazienti con bilirubina totale > 5 x ULN o AST > 10 x ULN). Inoltre, Naveruclif non è raccomandato nei pazienti affetti da adenocarcinoma del pancreas metastatico con insufficienza epatica da moderata a severa (bilirubina totale > 1,5 x ULN e AST ≤ 10 x ULN) (vedere paragrafo 5.2).
Cardiotossicità
Tra i soggetti trattati con nanoparticelle di paclitaxel legate all’albumina del siero umano, sono state osservate rare segnalazioni di insufficienza cardiaca congestizia e disfunzione del ventricolo sinistro . La maggior parte dei soggetti, in precedenza, era stata esposta a medicinali cardiotossici, come le antracicline, o aveva cardiopatie pregresse. Pertanto i pazienti trattati con Naveruclif devono essere sottoposti ad attento monitoraggio al fine di rilevare l’insorgenza di eventi cardiaci.
Metastasi del SNC
Nei pazienti con metastasi a livello del sistema nervoso centrale (SNC), l’efficacia e la sicurezza di nanoparticelle di paclitaxel legate all’albumina del siero umano, non sono state accertate. Le metastasi del SNC non sono generalmente ben controllate dalla chemioterapia sistemica.
Sintomi gastrointestinali
In caso di nausea, vomito e diarrea dopo la somministrazione di Naveruclif, i pazienti possono essere sottoposti a terapia con antiemetici e agenti costipanti di uso comune.
Patologie dell’occhio
In pazienti trattati con nanoparticelle di paclitaxel legate all’albumina del siero umano, sono stati segnalati casi di edema maculare cistoide (EMC). I pazienti con compromissione della vista devono
essere sottoposti ad un tempestivo e completo esame oftalmologico. Nel caso in cui venga diagnosticata la EMC, il trattamento con Naveruclif deve essere interrotto ed iniziato un appropriato trattamento (vedere paragrafo 4.8).
Pazienti di età pari o superiore a 75 anni
Per i pazienti di età pari o superiore a 75 anni, non è stato dimostrato un beneficio del trattamento con nanoparticelle di paclitaxel legate all’albumina del siero umano, in associazione a gemcitabina, rispetto a gemcitabina in monoterapia. Nei pazienti molto anziani (≥75 anni) trattati con nanoparticelle di paclitaxel legate all’albumina del siero umano e gemcitabina, si è registrata una maggiore incidenza di reazioni avverse serie e di reazioni avverse che hanno comportato la sospensione del trattamento, tra cui tossicità ematologiche, neuropatia periferica, appetito ridotto e disidratazione. Nei pazienti con adenocarcinoma del pancreas di età pari o superiore a 75 anni, valutare attentamente la capacità di tollerare Naveruclif in associazione con gemcitabina, tenendo conto in particolare del performance status, delle co-morbilità e del maggiore rischio di infezioni (vedere paragrafi 4.2 e 4.8).
Altro
Nei pazienti con adenocarcinoma pancreatico che presentano livelli normali di CA 19-9 prima dell’inizio del trattamento con nanoparticelle di paclitaxel legate all’albumina del siero umano e gemcitabina, sebbene i dati disponibili siano limitati, non è stato dimostrato un chiaro beneficio in termini di sopravvivenza globale prolungata (vedere paragrafo 5.1).
Erlotinib non deve essere somministrato in combinazione con Naveruclif più gemcitabina (vedere paragrafo 4.5).
Eccipienti
Questo medicinale contiene meno di 1 mmol (23 mg) di sodio per 100 mg, cioè essenzialmente ‘senza sodio’.
4.5 Interazione con altri medicinali ed altre forme d’interazione
Il metabolismo di paclitaxel è, in parte, catalizzato dagli isoenzimi CYP2C8 e CYP3A4 del citocromo P450 (vedere paragrafo 5.2). Pertanto, in assenza di uno studio di farmacocinetica d’interazione farmaco-farmaco, occorre esercitare cautela nel somministrare paclitaxel in concomitanza con medicinali di cui sono note le proprietà di inibizione dell’isoenzima CYP2C8 o CYP3A4 (ad es., ketoconazolo e altri antimicotici imidazolo-derivati, eritromicina, fluoxetina, gemfibrozil, clopidogrel, cimetidina, ritonavir, saquinavir, indinavir e nelfinavir), poiché la tossicità di paclitaxel può aumentare a causa della maggiore esposizione a paclitaxel. Somministrare paclitaxel in concomitanza con medicinali di cui sono note le proprietà di induzione dell’isoenzima CYP2C8 o CYP3A4 (ad es., rifampicina, carbamazepina, fenitoina, efavirenz, nevirapina) non è raccomandato perché l’efficacia può essere compromessa a causa delle minori esposizioni a paclitaxel.
Paclitaxel e gemcitabina non hanno una via metabolica comune. La clearance di paclitaxel è determinata principalmente dal metabolismo mediato dal CYP2C8 e dal CYP3A4, seguito dall’escrezione biliare, mentre gemcitabina è inattivata dalla citidina deaminasi, seguita dall’escrezione urinaria. Nell’uomo, le interazioni farmacocinetiche tra Naveruclif e gemcitabina non sono state valutate.
In pazienti con cancro del polmone non a piccole cellule è stato condotto uno studio di farmacocinetica con nanoparticelle di paclitaxel legate all’albumina del siero umano e carboplatino. Non vi sono state interazioni farmacocinetiche clinicamente rilevanti fra nanoparticelle di paclitaxel legate all’albumina del siero umano e carboplatino.
Naveruclif è indicato come monoterapia per il cancro della mammella, in associazione con gemcitabina per l’adenocarcinoma del pancreas o in associazione con carboplatino per il cancro del polmone non a piccole cellule (vedere paragrafo 4.1).
Naveruclif non deve essere utilizzato in concomitanza con altri agenti antitumorali.
Popolazione pediatrica
Sono stati effettuati studi d’interazione solo negli adulti.
4.6 Fertilità, gravidanza e allattamento
Contraccezione negli uomini e nelle donne
Le donne in età fertile, durante il trattamento con Naveruclif e per almeno sei mesi dopo l’ultima dose di Naveruclif, devono usare efficaci misure contraccettive . Per i pazienti di sesso maschile con partner di sesso femminile in età fertile si consiglia di usare misure contraccettive efficaci e di evitare il concepimento di figli durante il trattamento con Naveruclif e per almeno tre mesi dopo l’ultima dose di Naveruclif.
Gravidanza
In donne in gravidanza, i dati relativi all’uso di paclitaxel sono in numero molto limitato. Si ritiene che paclitaxel, quando somministrato durante la gravidanza, possa causare gravi difetti alla nascita. Gli studi sugli animali hanno mostrato tossicità riproduttiva (vedere paragrafo 5.3). Le donne in età fertile, prima di iniziare il trattamento con Naveruclif, devono sottoporsi a un test di gravidanza. Naveruclif non deve essere utilizzato durante la gravidanza e in donne in età fertile che non usano misure contraccettive efficaci, a meno che le condizioni cliniche della mandre non rendano necessario il trattamento con paclitaxel.
Allattamento
Paclitaxel e/o i suoi metaboliti sono escreti nel latte di ratti femmine in allattamento (vedere paragrafo 5.3). Non è noto se paclitaxel sia escreto nel latte materno umano. Data la possibilità di gravi effetti indesiderati che possono verificarsi nei lattanti, Naveruclif è controindicato durante l’allattamento. La nutrizione con latte materno dovrà quindi essere sospesa per tutta la durata della terapia.
Fertilità
Nei ratti maschi, le nanoparticelle di paclitaxel legate all’albumina del siero umano sono risultate essere causa di infertilità (vedere paragrafo 5.3). Sulla base diquanto osservato negli animali, la fertilità maschile e femminile può essere compromessa. Ai pazienti di sesso maschile è consigliato di informarsi sulla conservazione del seme prima del trattamento, in quanto la terapia con Naveruclif può causare infertilità permanente.
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
Paclitaxel altera lievemente o moderatamente la capacità di guidare veicoli e di usare macchinari. Paclitaxel può causare reazioni avverse quali stanchezza (molto comune) e capogiro (comune) che possono incidere sulla capacità di guidare veicoli e usare macchinari. I pazienti devono essere informati del fatto che in caso di stanchezza o capogiro, devono evitare di guidare veicoli e usare macchinari.
4.8 Effetti indesiderati
Riassunto del profilo di sicurezza
Le più comuni reazioni avverse, clinicamente rilevanti, associate all’uso di nanoparticelle di paclitaxel legate all’albumina del siero umano sono state neutropenia, neuropatia periferica, artralgia/mialgia e patologie gastrointestinali.
Tabella delle reazioni avverse
Nella tabella 6 sono elencate le reazioni avverse associate a nanoparticelle di paclitaxel legate all’albumina del siero umano, in monoterapia, per ogni dosaggio e per ogni indicazione durante gli studi clinici (N = 789), nanoparticelle di paclitaxel legate all’albumina del siero umano in associazione con gemcitabina per adenocarcinoma del pancreas nello studio clinico di fase III (N = 421), nanoparticelle di paclitaxel legate all’albumina del siero umano in associazione con carboplatino per cancro del polmone non a piccole cellule nello studio clinico di fase III (N = 514) e durante l’uso successivo all’immissione in commercio.
Le frequenze sono definite come segue: molto comune (≥1/10), comune (≥1/100, <1/10), non comune (≥1/1.000, <1/100), raro (≥1/10.000, <1/1.000), molto raro (<1/10.000), non nota (la frequenza non può essere definita sulla base dei dati disponibili). All’interno di ciascuna categoria di frequenza le reazioni avverse sono presentate in ordine decrescente di gravità.
Tabella 6: Reazioni avverse segnalate con nanoparticelle di paclitaxel legate all’albumina del siero umano
| Monoterapia (N=789) | Terapia di associazione con gemcitabina (N =421) | Terapia di associazione con carboplatino (N = 514) | |
| Infezioni ed infestazioni | |||
| Comune: | Infezione, infezione delle vie urinarie, follicolite, infezione delle vie respiratorie superiori, candidiasi, sinusite | Sepsi, infezione polmonare, candidiasi orale | Infezione polmonare, bronchite, infezione delle vie respiratorie superiori, infezione delle vie urinarie |
Non comune: | Sepsi1, sepsi neutropenica1, infezione polmonare, candidiasi orale, nasofaringite, cellulite, herpes simplex, infezione virale, herpes zoster, infezione micotica, infezione correlata a catetere, infezione in sede di iniezione | Sepsi, candidiasi orale | |
| Tumori benigni, maligni e non specificati (incl. cisti e polipi) | |||
Non comune: | Necrosi di tumore, dolore metastatico | ||
| Patologie del sistema emolinfopoietico | |||
Molto comune: | Soppressione del midollo osseo, neutropenia, trombocitopenia, anemia, leucopenia, linfopenia | Neutropenia, trombocitopenia, anemia | Neutropenia3, trombocitopenia3, anemia3, leucopenia3 |
| Comune: | Neutropenia febbrile | Pancitopenia | Neutropenia febbrile, linfopenia |
Non comune: | Porpora trombotica trombocitopenica | Pancitopenia | |
| Raro: | Pancitopenia | ||
| Disturbi del sistema immunitario | |||
Non comune: | Ipersensibilità | Ipersensibilità a farmaci, ipersensibilità | |
| Raro: | Ipersensibilità severa1 | ||
| Disturbi del metabolismo e della nutrizione | |||
Molto comune: | Anoressia | Disidratazione, appetito ridotto, ipokaliemia | Appetito ridotto |
| Comune: | Disidratazione, appetito ridotto, ipokaliemia | Disidratazione | |
Non comune: | Ipofosfatemia, ritenzione di liquidi, ipoalbuminemia, polidipsia, iperglicemia, ipocalcemia, ipoglicemia, iponatremia | ||
| Non nota: | Sindrome da lisi tumorale1 | ||
| Disturbi psichiatrici | |||
Molto comune: | Depressione, insonnia | ||
| Comune: | Depressione, insonnia, ansia | Ansia | |
Non comune: | Irrequietezza | Insonnia | |
| Patologie del sistema nervoso | |||
Molto comune: | Neuropatia periferica, neuropatia, ipoestesia, parestesia | Neuropatia periferica, capogiro, cefalea, disgeusia | Neuropatia periferica |
| Comune: | Neuropatia sensitiva periferica, capogiro, neuropatia motoria periferica, atassia, cefalea, disturbo sensoriale, sonnolenza, disgeusia | Capogiro, cefalea, disgeusia | |
Non comune: | Polineuropatia, areflessia, sincope, capogiro posturale, discinesia, iporeflessia, nevralgia, dolore neuropatico, tremore, perdità sensoriale | Paralisi del VII nervo cranico | |
| Non nota: | Paralisi di nervi cranici multipli1 | ||
| Patologie dell’occhio | |||
| Comune: | Visione offuscata, lacrimazione aumentata, occhio secco, cheratocongiuntivite secca, madarosi | Lacrimazione aumentata | Visione offuscata |
Non comune: | Acuità visiva ridotta, visione alterata, irritazione oculare, dolore oculare, congiuntivite, disturbo visivo, prurito oculare, cheratite | Edema maculare cistoide | |
| Raro: | Edema maculare cistoide1 | ||
| Patologie dell’orecchio e del labirinto | |||
| Comune: | Vertigine | ||
Non comune: | Tinnito, dolore all’orecchio | ||
| Patologie cardiache | |||
| Comune: | Aritmia, tachicardia, tachicardia sopraventricolare | Insufficienza cardiaca congestizia, tachicardia | |
| Raro: | Arresto cardiaco, insufficienza cardiaca congestizia, disfunzione del ventricolo sinistro, blocco atrioventricolare1, bradicardia | ||
| Patologie vascolari | |||
| Comune: | Ipertensione, linfoedema, rossore, vampate di calore | Ipotensione, ipertensione | Ipotensione, ipertensione |
Non comune: | Ipotensione, ipotensione ortostatica, sensazione di freddo alle estremità | Rossore | Rossore |
| Raro: | Trombosi | ||
| Patologie respiratorie, toraciche e mediastiniche | |||
Molto comune: | Dispnea, epistassi, tosse | Dispnea | |
| Comune: | Polmonite interstiziale2, dispnea, epistassi, dolore faringolaringeo, tosse, rinite, rinorrea | Polmonite, congestione nasale | Emottisi, epistassi, tosse |
Non comune: | Embolia polmonare, tromboembolia del polmone, versamento della pleura, dispnea da esercizio fisico, congestione sinusale, rumori respiratori diminuiti, tosse produttiva, rinite allergica, raucedine, congestione nasale, secchezza nasale, respiro sibilante | Gola secca, secchezza nasale | Polmonite |
| Non nota: | Paresi delle corde vocali1 | ||
| Patologie gastrointestinali | |||
Molto comune: | Diarrea, vomito, nausea, stipsi, stomatite | Diarrea, vomito, nausea, stipsi, dolore addominale, dolore addominale superiore | Diarrea, vomito, nausea, stipsi |
| Comune: | Malattia da reflusso gastroesofageo, dispepsia, dolore addominale, distensione dell’addome, dolore addominale superiore, ipoestesia orale | Ostruzione intestinale, colite, stomatite, bocca secca | Stomatite, dispepsia, disfagia, dolore addominale |
Non comune: | Emorragia rettale, disfagia, flatulenza, glossodinia, bocca secca, dolore gengivale, feci liquide, esofagite, dolore addominale inferiore, ulcerazione della bocca, dolore orale | ||
| Patologie epatobiliari | |||
| Comune: | Colangite | Iperbilirubinemia | |
Non comune: | Epatomegalia | ||
| Patologie della cute e del tessuto sottocutaneo | |||
Molto comune: | Alopecia, eruzione cutanea | Alopecia, eruzione cutanea | Alopecia, eruzione cutanea |
| Comune: | Prurito, cute secca, patologia delle unghie, eritema, pigmentazione/alterazione del colore delle unghie, iperpigmentazione cutanea, onicolisi, alterazioni ungueali | Prurito, cute secca, patologia delle unghie | Prurito, patologia delle unghie |
Non comune: | Reazione di fotosensibilità, orticaria, dolore cutaneo, prurito generalizzato, esantema pruriginoso, malattia della pelle, disturbo della pigmentazione, iperidrosi, onicomadesi, eruzione eritematosa, eruzione cutanea generalizzata, dermatite, sudorazioni notturne, eruzione maculo-papulare, vitiligine, ipotricosi, dolorabilità del letto ungueale, fastidio ungueale, eruzione cutanea maculare, eruzione cutanea papulare, lesione cutanea, gonfiore facciale | Esfoliazione cutanea, dermatite allergica, orticaria | |
| Molto raro: | Sindrome di Stevens-Johnson1, necrolisi epidermica tossica1 | ||
| Non nota: | Sindrome da eritrodisestesia palmo-plantare1, 4, scleroderma1 | ||
| Patologie del sistema muscoloscheletrico e del tessuto connettivo | |||
Molto comune: | Artralgia, mialgia | Artralgia, mialgia, dolore a un arto | Artralgia, mialgia |
| Comune: | Dolore dorsale, dolore a un arto, dolore osseo, crampi muscolari, dolori agli arti | Debolezza muscolare, dolore osseo | Dolore dosale, dolore a un arto, dolore muscoloscheletrico |
Non comune: | Dolore della parete toracica, debolezza muscolare, dolore al collo, dolore inguinale, spasmi muscolari, dolore muscoloscheletrico, dolore al fianco, fastidio agli arti, debolezza muscolare | ||
| Patologie renali e urinarie | |||
| Comune: | Insufficienza renale acuta | ||
Non comune: | Ematuria, disuria, pollachiuria, nicturia, poliuria, incontinenza urinaria | Sindrome uremica emolitica | |
| Patologie dell’apparato riproduttivo e della mammella | |||
Non comune: | Dolore mammario | ||
| Patologie generali e condizioni relative alla sede di somministrazione | |||
Molto comune: | Stanchezza, astenia, piressia | Stanchezza, astenia, piressia, edema periferico, brividi | Stanchezza, astenia, edema periferico |
| Comune: | Malessere, letargia, debolezza, edema periferico, infiammazione della mucosa, dolore, brividi febbrili, edema, performance status diminuito, dolore toracico, malattia simil-influenzale, iperpiressia | Reazione in sede di iniezione | Piressia, dolore toracico |
Non comune: | Fastidio al torace, andatura anormale, gonfiore, reazione in sede di iniezione | Infiammazione della mucosa, stravaso in sede di infusione, infiammazione in sede di infusione, eruzione cutanea in sede di infusione | |
| Raro: | Stravaso | ||
| Esami diagnostici | |||
Molto comune: | Peso diminuito, alanina aminotransferasi aumentata | ||
| Comune: | Peso diminuito, alanina aminotransferasi aumentata, aspartato aminotransferasi aumentata, ematocrito diminuito, conta eritrocitaria diminuita, temperatura corporea aumentata, gamma-glutamiltransferasi aumentata, fosfatasi alcalina ematica aumentata | Aspartato aminotransferasi aumentata, bilirubina ematica aumentata, creatinina ematica aumentata | Peso diminuito, alanina aminotransferasi aumentata, aspartato aminotransferasi aumentata, fosfatasi alcalina ematica aumentata |
Non comune: | Pressione arteriosa aumentata, peso aumentato, latticodeidrogenasi ematica aumentata, creatinina ematica aumentata, glucosio ematico aumentato, fosforo ematico aumentato, potassio ematico diminuito, bilirubina aumentata | ||
| Traumatismo, avvelenamento e complicazioni da procedura | |||
Non comune: | Contusione | ||
| Raro: | Fenomeno da richiamo da radiazioni, polmonite da radiazioni | ||
1 Come segnalato nel monitoraggio successivo all’immissione in commercio di nanoparticelle di paclitaxel legate all’albumina del siero umano.
2 La frequenza della polmonite è calcolata sulla base del raggruppamento dei dati di 1.310 pazienti in studi clinici, trattati con nanoparticelle di paclitaxel legate all’albumina del siero umano in monoterapia per cancro della mammella e per altre indicazioni. 3 Basato su valutazioni di laboratorio: massimo grado di mielosoppressione (popolazione trattata).
4 In alcuni pazienti precedentemente esposti a capecitabina.
Descrizione di reazioni avverse selezionate
Questo paragrafo riporta le reazioni avverse più comuni e clinicamente rilevanti correlate a nanoparticelle di paclitaxel legate all’albumina del siero umano iniettabile.
Le reazioni avverse sono state valutate in 229 pazienti con cancro della mammella metastatico trattati con 260 mg/m2 di nanoparticelle di paclitaxel legate all’albumina del siero umano, una volta ogni tre settimane nello studio clinico pivotal di fase III (nanoparticelle di paclitaxel legate all’albumina del siero umano, in monoterapia).
Le reazioni avverse sono state valutate in 421 pazienti con cancro del pancreas metastatico trattati con paclitaxel legato all’albumina del siero umano, in associazione con gemcitabina (125 mg/m2 di nanoparticelle di paclitaxel legate all’albumina del siero umano, in associazione con gemcitabina, a una dose di 1.000 mg/m2 somministrata il 1°, 8 e il 15° giorno di ogni ciclo di 28 giorni) e in 402 pazienti trattati con gemcitabina, in monoterapia, sottoposti a trattamento sistemico di prima linea per adenocarcinoma del pancreas metastatico (nanoparticelle di paclitaxel legate all’albumina del siero umano/gemcitabina).
Nello studio clinico di fase III randomizzato, controllato (nanoparticelle di paclitaxel legate all’albumina del siero umano/carboplatino), sono state valutate le reazioni avverse in 514 pazienti con cancro del polmone non a piccole cellule trattati con nanoparticelle di paclitaxel legate all’albumina del siero umano, in associazione con carboplatino (100 mg/m2 di nanoparticelle di paclitaxel legate all’albumina del siero umano somministrato il 1°, 8° e il 15° giorno di ogni ciclo di 21 giorni, in associazione con carboplatino somministrato il 1° giorno di ogni ciclo). La tossicità associata a taxani riferita dal paziente è stata valutata per mezzo dei 4 sottogruppi del questionario Functional Assessment of Cancer Therapy (FACT)-Taxani. Utilizzando l’analisi di misure ripetute, 3 dei 4 sottogruppi (neuropatia periferica, dolore alle mani/piedi e udito) risultavano a favore delle nanoparticelle di paclitaxel legate all’albumina del siero umano e carboplatino (p ≤ 0,002). Per l’altro sottogruppo (edema), non vi sono state differenze fra i bracci di trattamento.
Infezioni ed infestazioni
Nanoparticelle di paclitaxel legate all’albumina del siero umano/gemcitabina La sepsi è stata osservata con un’incidenza del 5% nei pazienti con o senza neutropenia, trattati con nanoparticelle di paclitaxel legate all’albumina del siero umano, in associazione con gemcitabina, durante la conduzione di uno studio clinico nell’adenocarcinoma del pancreas. Nei pazienti trattati con nanoparticelle di paclitaxel legate all’albumina del siero umano, in associazione con gemcitabina, dei 22 casi di sepsi segnalati, 5 hanno avuto esito fatale. Le complicanze dovute al preesistente cancro del pancreas, in particolare ostruzione biliare o presenza di stent biliare, sono state identificate come importanti fattori coinvolti. Se un paziente presenta febbre (indipendentemente dalla conta dei neutrofili), iniziare il trattamento con antibiotici ad ampio spettro. In caso di neutropenia febbrile, sospendere Naveruclif e gemcitabina fino alla scomparsa della febbre e a ANC ≥ 1.500 cellule/mm3, poi riprendere il trattamento a livelli della dose ridotti (vedere paragrafo 4.2).
Patologie del sistema emolinfopoietico
Nanoparticelle di paclitaxel legate all’albumina del siero umano in monoterapia-cancro della mammella metastatico
In pazienti con cancro della mammella metastatico, la forma di tossicità ematologica più frequente è risultata essere la neutropenia (riportata nel 79% dei pazienti), peraltro rapidamente reversibile e correlata al dosaggio; la leucopenia è stata riscontrata nel 71% dei pazienti. Una neutropenia di grado 4 (<500 cellule/mm3) si è verificata nel 9% dei pazienti trattati con nanoparticelle di paclitaxel legate all’albumina del siero umano. In quattro pazienti si è manifestata neutropenia febbrile. Forme di anemia (Hb <10 g/dl) sono state osservate nel 46% dei pazienti trattati con nanoparticelle di paclitaxel legate all’albumina del siero umano, in tre casi con particolare severità (Hb <8 g/dl). Nel 45% dei pazienti si è verificata linfopenia.
Nanoparticelle di paclitaxel legate all’albumina del siero umano/gemcitabina La tabella 7 riporta la frequenza e la gravità delle anomalie ematologiche rilevate in laboratorio per i pazienti trattati con nanoparticelle di paclitaxel legate all’albumina del siero umano in associazione con gemcitabina o con gemcitabina da sola.
Tabella 7: Anomalie ematologiche rilevate in laboratorio nello studio sul adenocarcinoma del pancreas
Nanoparticelle di paclitaxel legate all’albumina del siero umano (125 mg/m2)/ gemcitabina | gemcitabina | |||
Gradi 1-4 (%) | Grado 3-4 (%) | Gradi 1-4 (%) | Grado 3-4 (%) | |
| Anemiaa,b | 97 | 13 | 96 | 12 |
| Neutropenia a,b | 73 | 38 | 58 | 27 |
| Trombocitopeniab,c | 74 | 13 | 70 | 9 |
a 405 pazienti valutati nel gruppo trattato con nanoparticelle di paclitaxel legate all’albumina del siero umano/gemcitabina b 388 pazienti valutati nel gruppo trattato con gemcitabina
c 404 pazienti valutati nel gruppo trattato con nanoparticelle di paclitaxel legate all’albumina del siero umano/gemcitabina
Nanoparticelle di paclitaxel legate all’albumina del siero umano/carboplatino Anemia e trombocitopenia sono state più comunemente segnalate nel braccio nanoparticelle di paclitaxel legate all’albumina del siero umano e carboplatino rispetto al braccio con Taxol e carboplatino (rispettivamente, 54% vs 28% e 45% vs 27%).
Patologie del sistema nervoso
Nanoparticelle di paclitaxel legate all’albumina del siero umano in monoterapia-cancro della mammella metastatico
In generale, nei pazienti trattati con nanoparticelle di paclitaxel legate all’albumina del siero umano, la frequenza e la severità della neurotossicità è risultata correlata al dosaggio. Nel 68% dei pazienti trattati con nanoparticelle di paclitaxel legate all’albumina del siero umano è stata riscontrata neuropatia periferica (principalmente neuropatia sensitiva di grado 1 o 2), di cui il 10% era di grado 3; non si sono verificati casi di neuropatia sensitiva di grado 4.
Nanoparticelle di paclitaxel legate all’albumina del siero umano/gemcitabina Per i pazienti trattati con nanoparticelle di paclitaxel legate all’albumina del siero umano, in associazione con gemcitabina, il tempo mediano alla prima comparsa di neuropatia periferica di grado 3 è stato di 140 giorni. Il tempo mediano per il miglioramento di almeno 1 grado è stato di 21 giorni, e il tempo mediano per il miglioramento della neuropatia periferica da grado 3 a grado 0 o 1 è stato di 29 giorni. Dei pazienti che hanno interrotto il trattamento a causa della neuropatia periferica, il 44% (31/70 pazienti) è stato in grado di riprendere nanoparticelle di paclitaxel legate all’albumina del siero umano ad una dose ridotta. Nessuno dei pazienti trattati con nanoparticelle di paclitaxel legate all’albumina del siero umano, in associazione con gemcitabina, ha avuto neuropatia periferica di grado
4.
Nanoparticelle di paclitaxel legate all’albumina del siero umano/carboplatino Per i pazienti con cancro del polmone non a piccole cellule trattati con nanoparticelle di paclitaxel legate all’albumina del siero umano e carboplatino, il tempo mediano alla prima comparsa di neuropatia periferica di grado 3, correlata al trattamento è stato di 121 giorni, mentre il tempo mediano per il miglioramento della neuropatia periferica correlata al trattamento, da grado 3 a grado 1, è stato di 38 giorni. Nessuno dei pazienti trattati con nanoparticelle di paclitaxel legate all’albumina del siero umano e carboplatino ha manifestato neuropatia periferica di grado 4.
Patologie dell’occhio
Nel monitoraggio successivo all’immissione in commercio, durante il trattamento con nanoparticelle di paclitaxel legate all’albumina del siero umano, vi sono state rare segnalazioni di riduzione dell’acuità visiva dovuta a edema maculare cistoide (vedere paragrafo 4.4).
Patologie respiratorie, toraciche e mediastiniche
Nanoparticelle di paclitaxel legate all’albumina del siero umano/gemcitabina Con l’uso di nanoparticelle di paclitaxel legate all’albumina del siero umano in associazione con gemcitabina, la polmonite è stata osservata con un’incidenza del 4%. Dei 17 casi di polmonite segnalati nei pazienti trattati con nanoparticelle di paclitaxel legate all’albumina del siero umano in associazione con gemcitabina, 2 hanno avuto esito fatale. Monitorare attentamente i pazienti per rilevare segni e sintomi di polmonite. Una volta esclusa un’eziologia infettiva e accertata la diagnosi di polmonite, interrompere definitivamente il trattamento con Naveruclif e gemcitabina e iniziare immediatamente un’idonea terapia e misure di supporto (vedere paragrafo 4.2).
Patologie gastrointestinali
Nanoparticelle di paclitaxel legate all’albumina del siero umano in monoterapia-cancro della mammella metastatico
Il 29% dei pazienti ha manifestato nausea e il 25% diarrea.
Patologie della cute e del tessuto sottocutaneo
Nanoparticelle di paclitaxel legate all’albumina del siero umano in monoterapia-cancro della mammella metastatico
È stata osservata alopecia in > 80% dei pazienti trattati con nanoparticelle di paclitaxel legate all’albumina del siero umano. La maggior parte dei casi di alopecia si è verificata a meno di un mese dall’inizio del trattamento con nanoparticelle di paclitaxel legate all’albumina del siero umano. Una perdita di capelli pronunciata ≥ 50% è attesa nella maggior parte dei pazienti che presentano alopecia.
Patologie del sistema muscoloscheletrico e del tessuto connettivo
Nanoparticelle di paclitaxel legate all’albumina del siero umano in monoterapia-cancro della mammella metastatico
Nel 32% dei pazienti trattati con nanoparticelle di paclitaxel legate all’albumina del siero umano si sono manifestate forme di artralgia, severe nel 6% dei casi. Il 24% dei pazienti trattati con nanoparticelle di paclitaxel legate all’albumina del siero umano è stato affetto da mialgia, severa nel 7% dei casi. I sintomi, generalmente transitori, sono comparsi tipicamente tre giorni dopo la somministrazione di nanoparticelle di paclitaxel legate all’albumina del siero umano e si sono risolti entro una settimana.
Patologie generali e condizioni relative alla sede di somministrazione
Nanoparticelle di paclitaxel legate all’albumina del siero umano in monoterapia-cancro della mammella metastatico
Astenia/stanchezza sono state osservate nel 40% dei pazienti.
Popolazione pediatrica
Lo studio ha coinvolto 106 pazienti, 104 dei quali erano pazienti pediatrici di età compresa tra 6 mesi e meno di 18 anni (vedere paragrafo 5.1). Ogni paziente ha manifestato almeno 1 reazione avversa. Le reazione avverse più frequentemente osservate sono state neutropenia, anemia, leucopenia e piressia. Gravi reazioni avverse riportate in più di 2 pazienti sono state piressia, dolore dorsale, edema periferico e vomito. Non sono stati identificati nuovi segnali di sicurezza nel numero limitato di pazienti pediatrici trattato con nanoparticelle di paclitaxel legate all’albumina del siero umano e il profilo di sicurezza è risultato simile a quello dalla popolazione adulta.
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato nell’allegato V.
4.9 Sovradosaggio
Non esiste alcun antidoto noto per il sovradosaggio di paclitaxel. In caso di sovradosaggio, il paziente deve essere attentamente sorvegliato. La terapia deve essere mirata alle principali tossicità previste, in particolare: soppressione del midollo osseo, mucosite e neuropatia periferica.
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: agenti antineoplastici, alcaloidi da piante ed altri prodotti naturali, taxani, codice ATC: L01CD01
Meccanismo d’azione
Paclitaxel è un agente antimicrotubulare che favorisce l’aggregazione dei microtubuli dai dimeri della tubulina, e li stabilizza impedendone la depolimerizzazione. Tale stabilizzazione inibisce la normale riorganizzazione dinamica della struttura del microtubulo, essenziale per l’interfase vitale e per le funzioni mitotiche cellulari. Inoltre, paclitaxel induce la formazione di anormali aggregazioni o “fasci” di microtubuli durante il ciclo della cellula e di astrosfere multiple di microtubuli durante la mitosi.
Naveruclif contiene nanoparticelle di paclitaxel legate all’albumina del siero umano delle dimensioni di circa 180 nm, in cui paclitaxel è presente in stato amorfo, non cristallino. Con la somministrazione endovenosa, le nanoparticelle si dissociano rapidamente in complessi di paclitaxel legato all’albumina, solubili, delle dimensioni di circa 10 nm. È nota la proprietà dell’albumina di mediare la transcitosi endoteliale caveolare dei costituenti del plasma, e gli studi in vitro hanno dimostrato che la presenza di albumina favorisce il trasporto di paclitaxel attraverso le cellule endoteliali. Si ipotizza che il potenziato trasporto transendoteliale caveolare sia mediato dal recettore dell’albumina gp-60, e che si verifichi un maggiore accumulo di paclitaxel nella zona del tumore a causa della proteina acidica secreta ricca di cisteina (Secreted protein acidic rich in cysteine, SPARC), una proteina legante dell’albumina.
Efficacia e sicurezza clinica
Cancro della mammella
A supporto dell’uso di nanoparticelle di paclitaxel legate all’albumina del siero umano per il cancro della mammella metastatico, sono disponibili i dati acquisiti dai 106 pazienti di due studi a singolo braccio in aperto, e dai 454 pazienti trattati in uno studio comparativo randomizzato di fase III. Tali dati sono presentati di seguito.
Studi a braccio singolo in aperto
In uno studio, nanoparticelle di paclitaxel legate all’albumina del siero umano, a 43 pazienti con cancro della mammella metastatico, sono state somministrate in infusione di 30 minuti alla dose di 175 mg/m2. Nell’altro, in 63 pazienti con cancro della mammella metastatico, la dose utilizzata era di 300 mg/m2 per infusione di 30 minuti. Il medicinale è stato somministrato senza pretrattamento con steroidi o supporto programmato con G-CSF. I cicli sono stati somministrati a intervalli di 3 settimane. Gli indici di risposta per il totale dei pazienti sono stati, rispettivamente, del 39,5% (CI 95%: 24,9% - 54,2%) e del 47,6% (CI 95%: 35,3% - 60,0%). Il tempo medio alla progressione della malattia è stato di 5,3 mesi (175 mg/m2; CI 95%: 4,6 - 6,2 mesi) e di 6,1 mesi (300 mg/m2; CI 95%: 4,2 - 9,8 mesi).
Studio comparativo randomizzato
Lo studio multicentrico è stato eseguito in pazienti con cancro della mammella metastatico, trattati ogni 3 settimane con paclitaxel come agente unico, o in forma di paclitaxel formulato con solvente, alla dose di 175 mg/m2, per infusione della durata di 3 ore con pretrattamento per prevenire ipersensibilità (N = 225), oppure nella forma nanoparticelle di paclitaxel legate all’albumina del siero umano, alla dose di 260 mg/m2, per infusione della durata di 30 minuti senza pretrattamento (N = 229).
Al momento dell’arruolamento nello studio il 64% dei pazienti presentava condizioni generali compromesse (ECOG 1 o 2); il 79% aveva metastasi viscerali e il 76% aveva metastasi in più di 3 siti. Il 14% dei pazienti non era stato sottoposto a precedenti chemioterapie; il 27% era stato sottoposto a sola chemioterapia adiuvante, il 40% a sola chemioterapia per malattia metastatica, e il 19% a chemioterapia in entrambe le situazioni di malattia. Il 59% era stato trattato con il medicinale
sperimentale come terapia di seconda linea o più avanzata. Il 77% dei pazienti era stato precedentemente esposto ad antracicline.
Per i pazienti che ricevono una linea di terapia oltre la 1a , i risultati complessivi relativi al tasso di risposta, al tempo alla progressione della malattia, alla sopravvivenza libera da malattia e alla sopravvivenza sono mostrati di seguito.
Tabella 8: Risultati relativi al tasso di risposta complessivo, al tempo medio alla progressione della malattia e alla sopravvivenza senza malattia, come valutato dal ricercatore
| Variabile di efficacia | Nanoparticelle di paclitaxel legate all’albumina del siero umano(260 mg/m2) | Paclitaxel formulato con solvente (175 mg/m2) | Valore-p |
| Tasso di risposta [CI 95%] (%) | |||
| Terapia oltre la 1a linea | 26,5 [18,98; 34,05] (n = 132) | 13,2 [7,54; 18,93] (n = 136) | 0,006a |
| *Tempo medio alla progressione della malattia [CI 95%] (settimane) | |||
| Terapia oltre la 1a linea | 20,9 [15,7; 25,9] (n = 131) | 16,1 [15,0; 19,3] (n = 135) | 0,011b |
| *Sopravvivenza media senza progressione [CI 95%] (settimane) | |||
| Terapia oltre la 1a linea | 20,6 [15,6; 25,9] (n = 131) | 16,1 [15,0; 18,3] (n = 135) | 0,010b |
| *Sopravvivenza [CI 95%] (settimane) | |||
| Terapia oltre la 1a linea | 56,4 [45,1; 76,9] (n = 131) | 46,7 [39,0; 55,3] (n = 136) | 0,020b |
*Dati basati sulla Relazione dello studio clinico: CA012-0 Appendice finale del 23 marzo 2005 a Test del chi quadro
b Test dei ranghi logaritmici (log-rank test)
Nello studio clinico controllato, randomizzato, 229 pazienti trattati con nanoparticelle di paclitaxel legate all’albumina del siero umano, sono stati valutati per la sicurezza. Per i pazienti che hanno manifestato una neuropatia periferica di grado 3, in qualsiasi momento durante il corso della terapia, la neurotossicità di paclitaxel è stata valutata attraverso il miglioramento di un grado. In condizioni basali, il corso naturale della neuropatia periferica fino alla risoluzione dovuta a tossicità cumulativa di nanoparticelle di paclitaxel legate all’albumina del siero umano dopo >6 cicli di trattamento non è stato valutato e rimane sconosciuto.
Adenocarcinoma del pancreas
È stato condotto uno studio multicentrico, multinazionale, randomizzato, in aperto, in 861 pazienti per confrontare nanoparticelle di paclitaxel legate all’albumina del siero umano/gemcitabina con gemcitabina, in monoterapia, come trattamento di prima linea nei pazienti con adenocarcinoma del pancreas metastatico. Le nanoparticelle di paclitaxel legate all’albumina del siero umano sono state
somministrate ai pazienti (N = 431) come infusione endovenosa, nell’arco di 30-40 minuti, a una dose di 125 mg/m2, seguito da gemcitabina come infusione endovenosa, nell’arco di 30-40 minuti, a una dose di 1.000 mg/m2, somministrate il 1°, 8° e il 15° giorno di ciascun ciclo di 28 giorni. Nel braccio di trattamento di confronto, gemcitabina, in monoterapia, è stata somministrata ai pazienti (N = 430) secondo la dose e il regime raccomandati. Il trattamento è stato somministrato fino alla progressione della malattia o allo sviluppo di una tossicità inaccettabile. Dei 431 pazienti con adenocarcinoma del pancreas, randomizzati al trattamento con nanoparticelle di paclitaxel legate all’albumina del siero umano in associazione con gemcitabina, la maggior parte (93%) erano bianchi, il 4% erano neri e il 2% erano asiatici. Il 16% aveva un punteggio di 100 sulla scala di Karnofsky (KPS); il 42% aveva un KPS di 90; il 35% aveva un KPS di 80; il 7% aveva un KPS di 70 e <1% dei pazienti aveva un KPS inferiore a 70. Sono stati esclusi dallo studio i pazienti con rischio cardiovascolare elevato, anamnesi positiva per arteriopatia periferica e/o patologie del tessuto connettivo e/o malattia polmonare interstiziale.
I pazienti sono stati sottoposti a trattamento per una durata mediana di 3,9 mesi nel braccio nanoparticelle di paclitaxel legate all’albumina del siero umano/gemcitabina e di 2,8 mesi nel braccio gemcitabina. Il 32% dei pazienti nel braccio nanoparticelle di paclitaxel legate all’albumina del siero umano/gemcitabina, sono stati comparati con il 15% dei pazienti nel braccio gemcitabina per 6 mesi o più di trattamento. Per la popolazione trattata, l’intensità della dose relativa mediana per gemcitabina è stata del 75% nel braccio nanoparticelle di paclitaxel legate all’albumina del siero umano/gemcitabina e del 85% nel braccio gemcitabina. L’intensità della dose relativa mediana di nanoparticelle di paclitaxel legate all’albumina del siero umano è stata dell’81%. Nel braccio nanoparticelle di paclitaxel legate all’albumina del siero umano/gemcitabina è stata somministrata una dose cumulativa mediana di gemcitabina più elevata (11.400 mg/m2) rispetto al braccio gemcitabina (9.000 mg/m2).
L’obiettivo primario di efficacia (primary efficacy endpoint) era la sopravvivenza globale (OS). Gli obiettivi secondary chiave (key secondary endpoints) erano la sopravvivenza libera da progressione (PFS) e il tasso di risposta complessiva (ORR), entrambi valutati mediante revisione radiologica indipendente, centrale, condotta in cieco, utilizzando le linee guida RECIST (versione 1.0).
Tabella 9: Risultati di efficacia dallo studio randomizzato condotto in pazienti con adenocarcinoma del pancreas nella popolazione da tratare (intent-to-treat population)e)
Nanoparticelle di paclitaxel legate all’albumina del siero umano (125 mg/m2)/gemcitabina (N=431) | Gemcitabina (N=430) | |
| Sopravvivenza globale | ||
| Numero di decessi (%) | 333 (77) | 359 (83) |
| Sopravvivenza globale mediana, mesi (IC al 95%) | 8,5 (7,89; 9,53) | 6,7 (6,01; 7,23) |
| HRA+G/G (IC al 95%)a | 0,72 (0,617; 0,835) | |
| P-valueb | <0,0001 | |
| Tasso di sopravvivenza % (IC al 95%) a | ||
| 1 anno | 35% (29,7; 39,5) | 22% (18,1; 26,7) |
| 2 anni | 9% (6,2; 13,1) | 4% (2,3; 7,2) |
| Sopravvivenza globale nel 75° percentile (mesi) | 14,8 | 11,4 |
| Sopravvivenza libera da progressione | ||
| Decesso o progressione, n (%) | 277 (64) | 265 (62) |
| Sopravvivenza libera da progressione, mesi (IC al 95%) | 5,5 (4,47; 5,95) | 3,7 (3,61; 4,04) |
| HRA+G/G (IC al 95%)a | 0,69 (0,581; 0,821) | |
| P-valueb | <0,0001 | |
| Tasso di risposta complessivo | ||
| Risposta globale completa o parziale confermata, n (%) | 99 (23) | 31 (7) |
| IC al 95% | 19,1; 27,2 | 5,0; 10,1 |
| pA+G/pG (IC al 95%) | 3,19 (2,178; 4,662) | |
| P-value (test chi quadrato) | <0,0001 | |
IC = intervallo di confidenza, HRA+G/G = hazard ratio di nanoparticelle di paclitaxel legate all’albumina del siero umano+gemcitabina/gemcitabina, pA+G/pG = rapporto fra i tassi di risposta di nanoparticelle di paclitaxel legate all’albumina del siero umano+gemcitabina/gemcitabina
a modello dei rischi proporzionali di Cox stratificato
b test dei ranghi logaritmici (log rank test) stratificato per regione geografica (Nord America vs. altri), KPS (70-80 vs. 90-100) e presenza di metastasi epatiche (sì vs. no).
Per i pazienti trattati con nanoparticelle di paclitaxel legate all’albumina del siero umano/gemcitabina rispetto a gemcitabina da sola, si è osservato un miglioramento statisticamente significativo dell’OS, con un aumento di 1,8 mesi dell’OS mediana, una riduzione complessiva del 28% del rischio di morte, un miglioramento del 59% della sopravvivenza a 1 anno e un miglioramento del 125% dei tassi di sopravvivenza a 2 anni.
Figura 1: Curva di Kaplan-Meier della sopravvivenza globale della popolazione da trattare (intent-to-treat population)
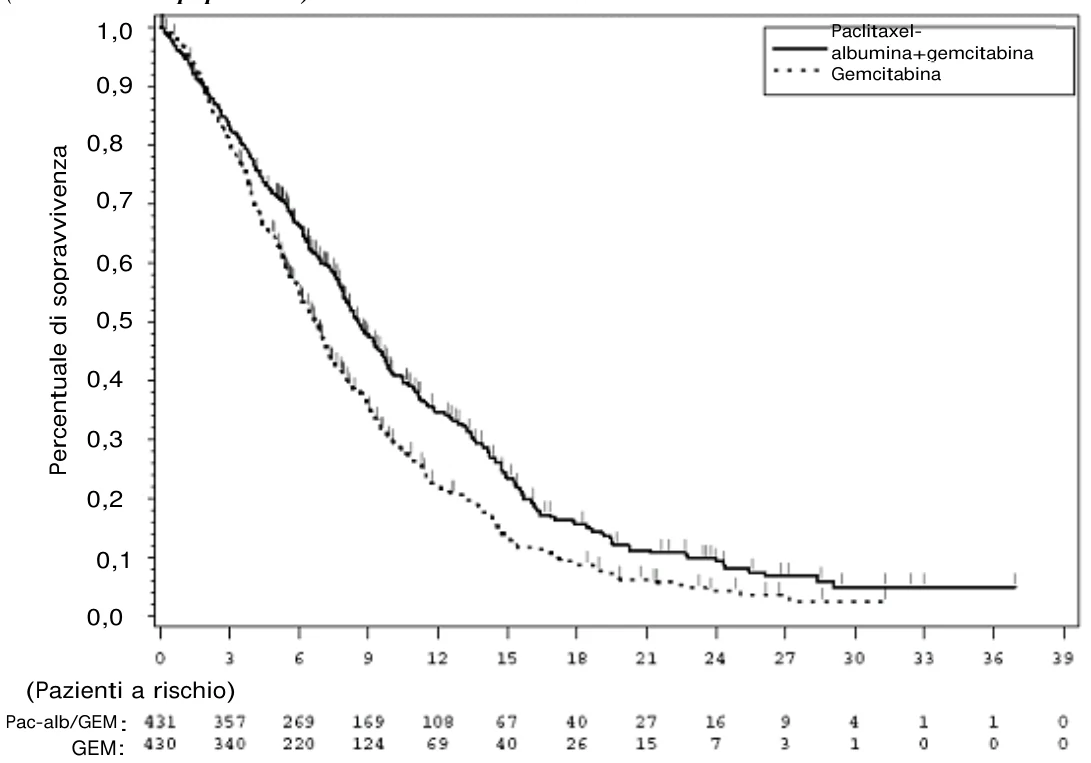
Nella maggior parte dei sottogruppi pre-specificati (comprendenti sesso, KPS, regione geografica, sede primaria del cancro del pancreas, stadio alla diagnosi, presenza di metastasi del fegato, presenza di carcinomatosi peritoneale, precedente procedura di Whipple, presenza, al basale, di stent biliare, presenza di metastasi polmonari e numero di siti metastatici), gli effetti del trattamento sull’OS sono risultati a favore del braccio nanoparticelle di paclitaxel legate all’albumina del siero umano/gemcitabina. Per i pazienti di età ≥ 75 anni, nei bracci nanoparticelle di paclitaxel legate all’albumina del siero umano/gemcitabina e gemcitabina, l’hazard ratio (HR) di sopravvivenza è stato pari a 1,08 (IC al 95% 0,653; 1,797). Al basale, per i pazienti con livelli di CA 19-9 nella norma, l’HR di sopravvivenza è stato pari a 1,07 (IC al 95% 0,692; 1,661).
(Pazienti a rischio)
Pac-alb/GEM :
GEM :
Tempo (mesi)
Paclitaxel-
albumina+gemcitabina Gemcitabina
1,0
0,9
| 0,8 |
0,7
0,6
0,5
0,4
0,3
| 0,2 |
0,1
0,0
P r o p o r t i o n o f S u r v i v a l |
Per i pazienti trattati con nanoparticelle di paclitaxel legate all’albumina del siero umano/gemcitabina, vi è stato un miglioramento statisticamente significativo della PFS, rispetto a gemcitabina da sola, con un aumento di 1,8 mesi della PFS mediana.
Cancro del polmone non a piccole cellule
Uno studio multicentrico, randomizzato, in aperto è stato condotto in 1052 pazienti naive alla chemioterapia con cancro del polmone non a piccole cellule in stadio IIIb/IV. In pazienti con cancro del polmone avanzato non a piccole cellule, lo studio ha confrontato, come trattamento di prima linea, nanoparticelle di paclitaxel legate all’albumina del siero umano in associazione con carboplatino contro paclitaxel formulato con solvente in associazione con carboplatino. Oltre il 99% dei pazienti aveva un performance status secondo ECOG (Eastern Cooperative Oncology Group) di 0 o 1. Sono stati esclusi i pazienti con neuropatia preesistente di grado ≥ 2 o con fattori di rischio gravi a carico di uno qualsiasi dei maggiori sistemi d’organo. Le nanoparticelle di paclitaxel legate all’albumina del siero umano sono state somministrate ai pazienti (N=521) attraverso infusione endovenosa nell’arco di 30 minuti, ad una dose di 100 mg/m2, il 1°, 8° e 15° giorno di ciascun ciclo di 21 giorni, senza premedicazione con steroidi e senza profilassi con fattore stimolante la colonia di granulociti. Subito dopo la fine della somministrazione di nanoparticelle di paclitaxel legate all’albumina del siero umano, è stato somministrato carboplatino per via endovenosa a una dose di AUC = 6 mg•min/mL solo il 1° giorno di ciascun ciclo di 21 giorni. Paclitaxel formulato con solvente, è stato somministrato ai pazienti (N=531) a una dose di 200 mg/m2 attraverso infusione endovenosa, nell’arco di 3 ore con premedicazione standard, immediatamente seguito da carboplatino, somministrato per via endovenosa a una dose di AUC 6 mg•min/mL. Ciascun farmaco è stato somministrato il 1° giorno di ogni ciclo di 21 giorni. In entrambi i bracci, il trattamento è stato somministrato fino alla progressione della malattia
o allo sviluppo di una inaccettabile tossicità. I pazienti hanno ricevuto una mediana di 6 cicli di trattamento in entrambi i bracci dello studio.
L’obiettivo primario di efficacia (primary efficacy endpoint) era il tasso di risposta complessivo, definito come la percentuale di pazienti che avevano raggiunto una risposta completa o una risposta parziale obiettiva confermata, sulla base di una revisione radiologica indipendente, centrale, condotta in cieco, secondo i criteri RECIST (versione 1.0). I pazienti nel braccio nanoparticelle di paclitaxel legate all’albumina del siero umano/carboplatino hanno riportato un tasso di risposta complessivo significativamente più elevato rispetto ai pazienti nel braccio di controllo: 33% vs 25%, p = 0,005 (tabella 10). Vi è stata una differenza significativa nel tasso di risposta globale nel braccio nanoparticelle di paclitaxel legate all’albumina del siero umano/carboplatino, rispetto al braccio di controllo, nei pazienti con cancro del polmone non a piccole cellule ad istologia squamosa (N=450, 41% vs 24%, p < 0,001); tuttavia, questa differenza non si è tradotta in una differenza in termini di PFS o OS. Non vi è stata differenza in ORR fra i bracci di trattamento nei pazienti con istologia non squamosa (N=602, 26% vs 25%, p = 0,808).
Tabella 10: Tasso di risposta complessivo nello studio randomizzato in pazienti con cancro del polmone non a piccole cellule nella popolazione da trattare (intent-to-treat population)
| Parametro di efficacia | Nanoparticelle di paclitaxel legate all’albumina del siero umano (100 mg/m2/settimana) + carboplatino (N=521) | Paclitaxel formulato con solvente (200 mg/m2 ogni 3 settimane) + carboplatino (N=531) |
| Tasso di risposta complessivo (revisione indipendente) | ||
| Risposta globale completa o parziale confermata, n (%) | 170 (33%) | 132 (25%) |
| IC al 95% (%) | 28,6, 36,7 | 21,2, 28,5 |
| pA/pT (IC al 95,1%) | 1,313 (1,082, 1,593) | |
| P-valuea | 0,005 | |
IC = intervallo di confidenza; HRA/T = hazard ratio nanoparticelle di paclitaxel legate all’albumina del siero umano/carboplatino/paclitaxel formulato con solvente/carboplatino; pA/pT = rapporto fra i tassi di risposta nanoparticelle di paclitaxel legate all’albumina del siero umano/carboplatino/paclitaxel formulato con solvente/carboplatino.
a Il p value si basa sul test chi quadrato.
Non vi sono state differenze statisticamente significative nella sopravvivenza libera da progressione (a seguito di una valutazione radiologica in cieco) e nella sopravvivenza globale fra i due bracci di trattamento. E’ stata condotta una analisi di non-inferiorità per PFS e OS, con un margine di non-inferiorità prespecificato del 15%. Il criterio di non-inferiorità è stato soddisfatto sia per la PFS sia per l’OS, con il limite superiore dell’intervallo di confidenza al 95% per gli hazard ratio associati, inferiore a 1,176 (tabella 11).
Tabella 11: Analisi di non-inferiorità della sopravvivenza libera da progressione e della sopravvivenza globale nello studio randomizzato in pazienti con cancro del polmone non a piccole cellule nella popolazione da trattare (intent-to-treat population)
| Parametro di efficacia | Nanoparticelle di paclitaxel legate all’albumina del siero umano (100 mg/m2/settimana) + carboplatino (N=521) | Paclitaxel formulato con solvente (200 mg/m2 ogni 3 settimane) + carboplatino (N=531) |
| Sopravvivenza libera da progressionea (revisione indipendente) | ||
| Decesso o progressione, n (%) | 429 (82%) | 442 (83%) |
| PFS mediana (IC al 95%) (mesi) | 6,8 (5,7, 7,7) | 6.5 (5,7, 6,9) |
| HRA/T (IC al 95%) | 0,949 (0,830, 1,086) | |
| Sopravvivenza globale | ||
| Numero di decessi, n (%) | 360 (69%) | 384 (72%) |
| OS mediana (IC al 95%) (mesi) | 12,1 (10,8, 12,9) | 11.2 (10.3, 12.6) |
| HRA/T (IC al 95,1%) | 0,922 (0,797, 1,066) | |
IC = intervallo di confidenza; HRA/T = hazard ratio nanoparticelle di paclitaxel legate all’albumina del siero umano/carboplatino/paclitaxel formulato con solvente/carboplatino; pA/pT = rapporto fra i tassi di risposta nanoparticelle di paclitaxel legate all’albumina del siero umano/carboplatino/paclitaxel formulato con solvente /carboplatino.
a Secondo le considerazioni metodologiche di EMA relative all’endpoint PFS, le osservazioni mancanti o l’inizio di una nuova terapia successiva non sono state utilizzate per il censoring.
Popolazione pediatrica
La sicurezza e l’efficacia nei pazienti pediatrici non sono state stabilite (vedere paragrafo 4.2).
Lo studio ABI-007-PST-001, uno studio di fase 1/2, multicentrico, in aperto, volto a definire il dosaggio e valutare la sicurezza, la tollerabilità e l'efficacia preliminare di nanoparticelle di paclitaxel legate all’albumina del siero umano, settimanale, in pazienti pediatrici con tumori solidi pediatrici ricorrenti o refrattari, ha incluso un totale di 106 pazienti di età compresa tra ≥ 6 mesi e ≤ 24 anni.
La parte di fase 1 dello studio ha incluso un totale di 64 pazienti di età compresa tra 6 mesi e meno di 18 anni e ha definito una dose massima tollerata (MTD) di 240 mg/m2, somministrata mediate infusione endovenosa nell’arco di 30 minuti, il 1°, 8° e 15° giorno di ciascun ciclo di 28 giorni.
La parte di fase 2 dello studio, utilizzando il disegno minimax di Simon a due stadi, ha arruolato un totale di 42 pazienti, di età compresa tra 6 mesi e 24 anni con sarcoma di Ewing, neuroblastoma o rabdomiosarcoma ricorrenti o refrattari, per la valutazione dell’attività antitumorale valutata mediante il tasso di risposta complessiva (ORR). Dei 42 pazienti, 1 paziente aveva < 2 anni, 27 pazienti avevano da ≥ 2 a < 12 anni, 12 pazienti avevano da ≥12 a < 18 anni e 2 pazienti adulti avevano da ≥ 18 a 24 anni.
I pazienti sono stati trattati per una mediana di 2 cicli alla MTD. Tra i 41 pazienti idonei per la valutazione dell’efficacia allo stadio 1, 1 paziente nel gruppo con rabdomiosarcoma (N=14) ha presentato una risposta parziale (RP) confermata che ha comportato un ORR del 7,1% (IC al 95%: 0,2, 33,9). Non è stata osservata alcuna risposta completa (RC), né RP nel gruppo con sarcoma di Ewing (N=13) o in quello con neuroblastoma (N=14). Nessuno dei bracci dello studio ha proseguito nello stadio 2 perché il requisito definito nel protocollo di avere un numero di pazienti ≥ 2 che avessero una risposta confermata, non è stato soddisfatto.
I risultati di sopravvivenza mediana globale, incluso il controllo periodico(follow-up) di 1 anno, sono stati di 32,1 settimane (IC al 95%: 21,4, 72,9), 32,0 settimane (IC al 95%: 12, non stabilito) e 19,6 settimane (IC al 95%: 4, 25,7), rispettivamente, per i gruppi con sarcoma di Ewing, neuroblastoma e rabdomiosarcoma.
Nei pazienti pediatrici, il profilo di sicurezza complessivo di nanoparticelle di paclitaxel legate all’albumina del siero umano, si è dimostrato coerente con quello noto nei pazienti adulti trattati con nanoparticelle di paclitaxel legate all’albumina del siero umano (vedere paragrafo 4.8). Sulla base di questi risultati, si è concluso che nanoparticelle di paclitaxel legate all’albumina del siero umano, in monoterapia, non mostra un’attività clinicamente significativa o un vantaggio in termini di sopravvivenza tale da giustificare un ulteriore sviluppo nella poplazione pediatrica.
5.2 Proprietà farmacocinetiche
Studi clinici hanno consentito di determinare la farmacocinetica di paclitaxel totale a seguito di infusioni di nanoparticelle di paclitaxel legate all’albumina del siero umano della durata di 30-180 minuti, a livelli di dose da 80 a 375 mg/m2. L’esposizione a paclitaxel (AUC) aumenta in modo lineare da 2.653 a 16.736 ng.hr/mL, con dosaggi da 80 a 300 mg/m2.
In uno studio su pazienti con tumori solidi in stadio avanzato, dopo la somministrazione per via endovenosa di 260 mg/m2 di nanoparticelle di paclitaxel legate all’albumina del siero umano per 30 minuti, sono state comparate le caratteristiche farmacocinetiche di paclitaxel con quelle rilevate dopo la somministrazione per iniezione di 175 mg/m2 di paclitaxel in solvente per 3 ore. Sulla base dell’analisi farmacocinetica non compartimentale, la clearance plasmatica di paclitaxel con nanoparticelle di paclitaxel legate all’albumina del siero umano, è risultata maggiore (43%) rispetto a quella ottenuta con iniezione di paclitaxel formulato con solvente, e anche il volume di distribuzione è risultato superiore (53%).
Non sono emerse differenze nell’emivita terminale.
In uno studio a dosi ripetute eseguito su 12 pazienti trattati con nanoparticelle di paclitaxel legate all’albumina del siero umano somministrato per via endovenosa alla dose di 260 mg/m2, la variabilità intraindividuale nell’AUC è stata del 19% (intervallo = 3,21%-37,70%). Non vi è stata evidenza di accumulo di paclitaxel con più cicli di trattamento.
Distribuzione
A seguito della somministrazione di nanoparticelle di paclitaxel legate all’albumina del siero umano, a pazienti con tumori solidi, paclitaxel si distribuisce uniformemente nelle cellule ematiche e nel plasma, con un elevato legame alle proteine plasmatiche (94%).
In uno studio di confronto mediante ultrafiltrazione, è stato valutato nei pazienti il legame proteico di paclitaxel dopo somministrazione di nanoparticelle di paclitaxel legate all’albumina del siero umano . La frazione di paclitaxel libero è risultata significativamente più elevata con nanoparticelle di paclitaxel legate all’albumina del siero umano (6,2%) rispetto a paclitaxel formulato con solvente (2,3%). Ciò ha comportato un’esposizione significativamente più elevata a paclitaxel non legato con nanoparticelle di paclitaxel legate all’albumina del siero umano, rispetto a paclitaxel disciolto in solvente, sebbene l’esposizione totale sia comparabile. Ciò può essere dovuto al fatto che paclitaxel non viene intrappolato nelle micelle di Cremophor EL, come avviene con paclitaxel disciolto in solvente. Sulla base dei dati pubblicati in letteratura, i risultati di studi in vitro su proteine leganti del siero umano, (con uso di paclitaxel a concentrazioni comprese tra 0,1 e 50 µg/mL), indicano che la presenza di cimetidina, ranitidina, desametasone o difenidramina non incide sul legame proteico di paclitaxel.
Sulla base di un’analisi farmacocinetica di popolazione, il volume di distribuzione totale è pari a circa 1.741 L; il grande volume di distribuzione indica una vasta distribuzione extravascolare di paclitaxel e/o un suo legame con i tessuti.
Biotrasformazione ed eliminazione
In base ai dati pubblicati in letteratura, i risultati di studi in vitro su microsomi e sezioni di tessuto prelevati da fegato umano indicano che paclitaxel è metabolizzato principalmente in 6α-idrossipaclitaxel più due metaboliti minori, 3’-p-idrossipaclitaxel e 6α-3’-p-diidrossipaclitaxel. La formazione di questi metaboliti idrossilati è catalizzata rispettivamente da CYP2C8, CYP3A4, e da entrambi gli isoenzimi CYP2C8 e CYP3A4.
Nei pazienti con cancro della mammella metastatico, a seguito di infusione di 260 mg/m2 di nanoparticelle di paclitaxel legate all’albumina del siero umano per una durata di 30 minuti, il valore medio relativo all’escrezione urinaria cumulativa di principio attivo non modificato rappresentava il 4% della dose totale somministrata, e meno dell’1% era costituito dai metaboliti 6α-idrossipaclitaxel e 3’-p-idrossipaclitaxel, indicando, quindi, una estesa clearance non renale. Paclitaxel è eliminato principalmente attraverso il metabolismo epatico e l’escrezione biliare.
Nell’intervallo di dose clinica tra 80 e 300 mg/m2, la clearance plasmatica media di paclitaxel varia da 13 a 30 L/h/m2, mentre l’emivita terminale media è compresa tra 13 e 27 ore.
Compromissione epatica
In pazienti con tumori solidi in stadio avanzato è stato studiato l’effetto della compromissione epatica sulla farmacocinetica di popolazione di nanoparticelle di paclitaxel legate all’albumina del siero umano . L’analisi ha incluso pazienti con funzione epatica normale (n=130) e compromissione epatica preesistente lieve (n=8), moderata (n=7) o severa (n=5) (secondo i criteri dell’Organ Dysfunction Working Group dell’NCI). I risultati dimostrano che una compromissione epatica lieve (bilirubina totale da > 1 a ≤ 1,5 x ULN) non ha effetti clinici rilevanti sulla farmacocinetica di paclitaxel. I pazienti con compromissione epatica moderata (bilirubina totale da > 1,5 a ≤ 3 x ULN) o severa (bilirubina totale da > 3 a ≤ 5 x ULN) presentano una riduzione del 22%-26% della velocità di eliminazione massima di paclitaxel e un aumento di circa il 20% dell’AUC media di paclitaxel,
rispetto ai pazienti con funzione epatica normale. La compromissione epatica non ha alcun effetto sulla Cmax media di paclitaxel. Inoltre, l’eliminazione di paclitaxel evidenzia una correlazione inversa con la bilirubina totale e una correlazione diretta con l’albumina sierica.
I modelli di farmacocinetica/farmacodinamica indicano un’assenza di correlazione tra la funzione epatica (indicata dal livello di albumina o bilirubina totale, al basale) e la neutropenia, a seguito di un adattamento per l’esposizione a nanoparticelle di paclitaxel legate all’albumina del siero umano.
Non sono disponibili dati di farmacocinetica per pazienti con bilirubina totale > 5 x ULN o per i pazienti con adenocarcinoma del pancreas metastatico (vedere paragrafo 4.2).
Compromissione renale
L’analisi farmacocinetica di popolazione ha incluso pazienti con funzione renale normale (n=65) e compromissione renale preesistente lieve (n=61), moderata (n=23) o severa (n=1) (secondo la bozza dei criteri orientativi dell’FDA del 2010). La compromissione renale da lieve a moderata (clearance della creatinina da ≥ 30 a < 90 mL/min) non ha effetti d’importanza clinica sulla velocità di eliminazione massima e sull’esposizione sistemica (AUC e Cmax) di paclitaxel. I dati di farmacocinetica sono insufficienti per i pazienti con compromissione renale severa e non sono disponibili per i pazienti con malattia renale allo stadio terminale.
Anziani
L’analisi farmacocinetica di popolazione per nanoparticelle di paclitaxel legate all’albumina del siero umano ha incluso pazienti di età compresa tra 24 e 85 anni e dimostra che l’età non influisce in misura significativa sulla velocità di eliminazione massima e sull’esposizione sistemica (AUC e Cmax) di paclitaxel.
Con l’utilizzo di dati derivati da 125 pazienti con tumori solidi in stadio avanzato, i modelli di farmacocinetica/farmacodinamica, indicano che i pazienti di ≥ 65 anni di età possono essere più soggetti allo sviluppo di neutropenia nel corso del primo ciclo di trattamento, sebbene l’età non influisca sull’esposizione plasmatica a paclitaxel.
Popolazione pediatrica
Nella fase 1 di uno studio di fase 1/2 sui tumori solidi pediatrici ricorrenti o refrattari in 64 pazienti (da 2 a ≤18 anni di età), è stata determinata la farmacocinetica di paclitaxel dopo 30 minuti di somministrazione endovenosa, a livelli di dose compresi tra 120 mg/m2 e 270 mg/m2 . A seguito dell’aumento della dose da 120 a 270 mg/m2, l’AUC(0-inf) e la Cmax medie di paclitaxel andavano, rispettivamente, da 8867 a 14361 ng*h/mL e da 3488 a 8078 ng/mL.
I valori di picco di esposizione al farmaco, normalizzati per la dose, sono risultati comparabili nell’ambito dell’intervallo di dose studiato; tuttavia, i valori totali di esposizione al farmaco, normalizzati per la dose, sono risultati comparabili solo nell’intervallo da 120 mg/m2 a 240 mg/m2; con l’AUC∞ normalizzata per la dose inferiore al livello di dose di 270 mg/m2. All’MTD di 240 mg/m2, la CL media è stata di 19,1 L/h e l’emivita terminale media è stata di 13,5 ore.
Nei bambini e negli adolescenti, l’esposizione a paclitaxel è aumentata con dosi superiori e le esposizioni settimanali al farmaco sono state più alte che nei pazienti adulti.
Altri fattori intrinseci
Le analisi farmacocinetiche di popolazione per nanoparticelle di paclitaxel legate all’albumina del siero umano, indicano che sesso, etnia (asiatica vs bianca) e il tipo di tumori solidi non hanno un effetto clinicamente importante sull’esposizione sistemica (AUC e Cmax) di paclitaxel. Nei pazienti di 50 kg di peso, l’AUC di paclitaxel era approssimativamente del 25% inferiore rispetto ai pazienti di 75 kg di peso. Non è nota la rilevanza clinica di questo risultato.
5.3 Dati preclinici di sicurezza
Non sono stati eseguiti studi sulla potenziale carcinogenicità di paclitaxel. Tuttavia, sulla base dei dati pubblicati in letteratura, paclitaxel, per il suo meccanismo d’azione farmacodinamico, alle dosi cliniche, risulta essere potenzialmente carcinogenoe genotossico. Paclitaxel è risultato clastogenico sia in vitro (aberrazioni cromosomiche nei linfociti umani) che in vivo (test dei micronuclei nel topo). Paclitaxel è risultato genotossico in vivo (test dei micronuclei nel topo), ma non sono emerse proprietà mutagene nel test di Ames né nel saggio di mutazione genetica dell’ipoxantina-guanina-fosforibosil-transferasi su ovaio di criceto cinese (CHO/HGPRT).
Paclitaxel, a dosaggi inferiori alle dosi terapeutiche usate nell’uomo, quando somministrato prima e durante l’accoppiamento, è risultato associato a ridotta fertilità nei ratti maschi e femmine e a tossicità fetale nei ratti. Dagli studi sugli animali con nanoparticelle di paclitaxel legate all’albumina del siero umano, a livelli di esposizione clinicamente rilevanti, sono emersi effetti tossici non reversibili a danno degli organi riproduttivi maschili.
Paclitaxel e/o i suoi metaboliti sono risultati escreti nel latte di ratti femmine in allattamento. In ratti femmine, a seguito di somministrazione endovenosa di paclitaxel radiomarcato, al 9°-10° giorno dopo il parto, le concentrazioni di radioattività nel latte erano superiori a quelle nel plasma e si sono ridotte parallelamente alle concentrazioni plasmatiche.
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Albumina (umana) (contenente sodio caprilato e N-acetil-L-triptofano).
6.2 Incompatibilità
Questo medicinale non deve essere miscelato con altri medicinali ad eccezione di quelli menzionati nel paragrafo 6.6.
6.3 Periodo di validità
Flaconcino chiuso
3 anni
Stabilità della dispersione ricostituita nel flaconcino originale
La stabilità chimica e fisica “in-uso” del prodotto è stata dimostrata per 24 ore a 2 °C - 8 °C nella confezione originale se protetta dalla luce.
Stabilità della dispersione ricostituita nella sacca per infusione
La stabilità chimica e fisica “in-uso” del prodotto è stata dimostrata per 24 ore a 2 °C - 8 °C, se protetto dalla luce, cui possono seguire 4 ore a 25°C, se non protetto dalla luce.
Tuttavia, da un punto di vista microbiologico, a meno che il metodo di ricostituzione e riempimento delle sacche per infusione escluda rischi di contaminazione microbica, il prodotto deve essere utilizzato immediatamente dopo la ricostituzione e il riempimento delle sacche per infusione.
Se il prodotto non viene utilizzato immediatamente, i tempi e le condizioni di conservazione durante l’uso sono responsabilità dell’utilizzatore.
Il tempo di conservazione totale del medicinale ricostituito nel flaconcino e nella sacca per infusione, se refrigerato e protetto dalla luce, è di 24 ore. Questo può essere seguito dalla conservazione per 4 ore nella sacca per infusione a temperatura inferiore a 25 °C.
6.4 Precauzioni particolari per la conservazione
Flaconcini chiusi
Tenere il flaconcino nell’imballaggio esterno per proteggere il medicinale dalla luce. Il congelamento e la refrigerazione non comportano effetti negativi sulla stabilità del medicinale. Questo medicinale non richiede alcuna temperatura particolare di conservazione.
Dispersione ricostituita
Per le condizioni di conservazione dopo la ricostituzione vedere paragrafo 6.3.
6.5 Natura e contenuto del contenitore
Flaconcino da 50 mL (vetro di tipo 1) con tappo (gomma bromobutilica) e con sigillo (alluminio) contenente 100 mg di paclitaxel legato all’albumina formulato in nanoparticelle. Confezione da un flaconcino.
6.6 Precauzioni particolari per lo smaltimento e la manipolazione
Precauzioni per la preparazione e la somministrazione
Paclitaxel è un medicinale antitumorale citotossico; come per altri composti potenzialmente tossici, occorre adottare alcune precauzioni per la manipolazione di Naveruclif. È raccomandato l’uso di guanti, occhiali e indumenti di protezione. Se la dispersione viene a contatto con la cute, lavare la cute immediatamente e accuratamente con acqua e sapone. Se il contatto avviene con le mucose, le stesse devono essere sciacquate bene con abbondante acqua. Naveruclif deve essere preparato e somministrato esclusivamente da personale adeguatamente preparato per la manipolazione di agenti citotossici. Naveruclif non deve essere maneggiato da donne in gravidanza.
Data la possibilità di stravaso, si consiglia di monitorare attentamente la sede di infusione per rilevare eventuali infiltrazioni durante la somministrazione del medicinale. La limitazione dell’infusione di Naveruclif a 30 minuti, come indicato, riduce la probabilità di reazioni correlate a infusione.
Ricostituzione e somministrazione del medicinale
Naveruclif è fornito come polvere sterile liofilizzata e deve essere ricostituito prima dell’uso. Dopo la ricostituzione, ogni mL di dispersione contiene 5 mg di paclitaxel legato all’albumina formulato in nanoparticelle.
Flaconcino da 100 mg: con una siringa sterile, iniettare lentamente 20 mL di soluzione di sodio cloruro 9 mg/mL (0,9%) per infusione in un flaconcino di Naveruclif per almeno 1 minuto.
La soluzione deve essere orientata verso la parete interna del flaconcino. La soluzione non deve essere iniettata direttamente sulla polvere in quanto così facendo si formerebbe della schiuma.
Una volta terminata l’aggiunta della soluzione, lasciar riposare per almeno 5 minuti, affinché la polvere sia completamente bagnata. Quindi, girare e/o capovolgere delicatamente e lentamente il flaconcino, per almeno 2 minuti, fino alla completa ridispersione di tutta la polvere. Deve essere evitata la formazione di schiuma. In caso di formazione di schiuma o grumi, lasciar riposare la dispersione per almeno 15 minuti fino alla scomparsa della schiuma.
La dispersione ricostituita deve avere un aspetto lattiginoso ed omogeneo senza precipitato visibile. Nella dispersione ricostituita possono verificarsi depositi. Se sono visibili precipitati o depositi, capovolgere nuovamente il flaconcino con delicatezza per garantire la ridispersione completa prima dell’uso.
Esaminare la dispersione nel flaconcino per controllare la presenza di precipitato. Non somministrare la dispersione ricostituita se si osservano precipitati nel flaconcino.
Deve essere calcolato l’esatto volume totale della dispersione da 5 mg/mL necessario per il paziente e la quantità appropriata di Naveruclif ricostituito deve essere iniettata in una sacca per infusione endovenosa vuota, sterile, in PVC o altro materiale.
L’impiego di dispositivi medici contenenti olio di silicone come lubrificante (siringhe e sacche IV) per ricostituire e somministrare Naveruclif possono provocare la formazione di filamenti proteici. Somministrare Naveruclif utilizzando un set per infusione dotato di un filtro da 15 micron per evitare la somministrazione di tali filamenti. L’impiego di un filtro da 15 micron rimuove i filamenti e non modifica le proprietà fisiche o chimiche del prodotto ricostituito.
L’impiego di filtri con un diametro dei pori inferiore a 15 micron può causare l’ostruzione del filtro stesso.
Per la preparazione o la somministrazione di infusioni di Naveruclif non è necessario l’uso di speciali contenitori o set di somministrazione non contenenti di(2-etilesil) ftalato (DEHP).
Dopo la somministrazione, si raccomanda di lavare la linea di infusione con soluzione iniettabile di sodio cloruro 9 mg/mL (0,9%) per assicurare la somministrazione della dose completa.
Il medicinale non utilizzato e i rifiuti derivati da tale medicinale devono essere smaltiti in conformità alla normativa locale vigente.
7. TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
Accord Healthcare S.L.U.
World Trade Center
Moll de Barcelona, s/n
Edifici Est 6ª planta
08039 Barcellona
Spagna
8. NUMERO(I) DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
EU/1/23/1778/001
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione: 05 gennaio 2024.
10. DATA DI REVISIONE DEL TESTO
Informazioni più dettagliate su questo medicinale sono disponibili sul sito web dell’Agenzia europea dei medicinali, http://www.ema.europa.eu.
ALLEGATO II
A. PRODUTTORE RESPONSABILE DEL RILASCIO DEI LOTTI
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E UTILIZZO
C. ALTRE CONDIZIONI E REQUISITI DELL’AUTORIZZAZIONE
ALL’IMMISSIONE IN COMMERCIO
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA L’USO
SICURO ED EFFICACE DEL MEDICINALE
A. PRODUTTORI RESPONSABILI DEL RILASCIO DEI LOTTI
Nome e indirizzo dei produttori responsabili del rilascio dei lotti
Accord Healthcare Polska Sp.z.o.o.
Ul. Lutomierska 50,
95-200, Pabianice, Polonia
Laboratori Fundació Dau
C/ C, 12-14 Pol. Ind.
Zona Franca, Barcellona, 08040, Spagna
Accord Healthcare Single Member S.A.
64th Km National Road, Athens,
Lamia, Schimatari, 32009, Grecia
Il foglietto illustrativo stampato del prodotto medicinale deve riportare il nome e l'indirizzo del produttore responsabile del rilascio del lotto in questione.
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E UTILIZZO
Medicinale soggetto a prescrizione medica limitativa (vedere allegato I: riassunto delle caratteristiche del prodotto, paragrafo 4.2).
C. ALTRE CONDIZIONI E REQUISITI DELL’AUTORIZZAZIONE ALL’IMMISSIONE
IN COMMERCIO
- Rapporti periodici di aggiornamento sulla sicurezza (PSUR)
I requisiti per la presentazione degli PSUR per questo medicinale sono definiti nell’elenco delle date di riferimento per l’Unione europea (elenco EURD) di cui all’articolo 107 quater, paragrafo 7 della direttiva 2001/83/CE e successive modifiche, pubblicato sul sito web dell’Agenzia europea dei medicinali.
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA L’USO SICURO ED
EFFICACE DEL MEDICINALE
- Piano di gestione del rischio (RMP)
Il titolare dell’autorizzazione all’immissione in commercio deve effettuare le attività e le azioni di farmacovigilanza richieste e dettagliate nel RMP approvato e presentato nel modulo 1.8.2 dell’autorizzazione all’immissione in commercio e in ogni successivo aggiornamento approvato del RMP.
Il RMP aggiornato deve essere presentato:
- su richiesta dell’Agenzia europea dei medicinali;
- ogni volta che il sistema di gestione del rischio è modificato, in particolare a seguito del ricevimento di nuove informazioni che possono portare a un cambiamento significativo del profilo beneficio/rischio o a seguito del raggiungimento di un importante obiettivo (di farmacovigilanza o di minimizzazione del rischio).