


Riassunto delle caratteristiche del prodotto - ZTALMY
1. DENOMINAZIONE DEL MEDICINALE
ZTALMY 50 mg/mL sospensione orale
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Ogni mL di sospensione orale contiene 50 mg di ganaxolone.
Eccipienti con effetti noti
Ogni mL di sospensione orale contiene:
- 0,00068 mg di acido benzoico
- 0,00023 mg di alcol benzilico
- 1,02 mg di metile paraidrossibenzoato
- 0,2 mg di propile paraidrossibenzoato
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Sospensione orale.
Sospensione di colore da bianco a biancastro.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
ZTALMY è indicato, in pazienti di età compresa tra 2 e 17 anni, per il trattamento aggiuntivo delle crisi epilettiche associate al disturbo da deficit simil-chinasi ciclina-dipendente 5 (CDKL5) (CDD). Il trattamento con ZTALMY può essere continuato in pazienti di età pari o superiore a 18 anni.
4.2 Posologia e modo di somministrazione
Il trattamento deve essere iniziato e controllato da medici esperti nel trattamento dell’epilessia.
Posologia
Bambini e adolescenti
ZTALMY deve essere titolato gradualmente fino al raggiungimento della risposta clinica e della tollerabilità in ogni singolo paziente. Nei pazienti che non tollerano gli intervalli posologici indicati nelle tabelle seguenti, il trattamento può essere mantenuto alla dose più bassa per un numero maggiore di giorni, prima di passare alla dose successiva. Se la dose successiva non è ancora tollerata, i pazienti possono ritornare alla dose più bassa precedente.
ZTALMY deve essere somministrato 3 volte al giorno. Si raccomanda di somministrare la dose giornaliera complessiva in 3 dosi uguali nell’arco della giornata. Se questo schema non è tollerato dal paziente, la dose in ciascun intervallo di somministrazione può essere adeguata al fine di gestire i sintomi (ad esempio, sonnolenza), a condizione che venga somministrata la dose giornaliera complessiva.
Pazienti con peso ≤ 28 kg
La dose giornaliera massima raccomandata è di 63 mg/kg/die, somministrata in tre dosi separate (ogni 8 ore). In generale, è necessaria una dose minima di 33 mg/kg/die.
Di seguito è riportato lo schema di titolazione raccomandato per i pazienti con peso pari o inferiore a 28 kg.
| Settimana | Dose (somministrata 3 volte al giorno) | mL/kg per singola dose | Dose giornaliera complessiva |
| 1a settimana | 6 mg/kg | 0,12 | 18 mg/kg |
| 2a settimana | 11 mg/kg | 0,22 | 33 mg/kg |
| 3a settimana | 16 mg/kg | 0,32 | 48 mg/kg |
| 4a settimana – continuativo | 21 mg/kg | 0,42 | 63 mg/kg |
Pazienti con peso > 28 kg
La dose giornaliera massima raccomandata è di 1 800 mg al giorno, somministrata in tre dosi separate (ogni 8 ore). In genere è necessaria una dose minima di 900 mg/die.
Di seguito è riportato lo schema di titolazione raccomandato per i pazienti con peso superiore a 28 kg.
| Settimana | Dose (somministrata 3 volte al giorno) | mL per singola dose | Dose giornaliera complessiva |
| 1a settimana | 150 mg | 3 | 450 mg |
| 2a settimana | 300 mg | 6 | 900 mg |
| 3a settimana | 450 mg | 9 | 1 350 mg |
| 4a settimana – continuativo | 600 mg | 12 | 1 800 mg |
Adulti
In pazienti di età superiore a 17 anni, l’efficacia e la sicurezza all’inizio del trattamento con ZTALMY, non sono state ancora stabilite. Negli adolescenti, nei quali è stato dimostrato un chiaro beneficio terapeutico, il trattamento può continuare nell’età adulta. Tuttavia, negli adulti, l’inizio del trattamento non è raccomandato in quanto, in questa popolazione, l’efficacia e la sicurezza non sono state ancora stabilite (vedere paragrafi 5.1 e 5.2).
Interruzione del trattamento
Se il trattamento con ZTALMY deve essere interrotto, la dose deve essere gradualmente diminuita. Per i pazienti con peso pari o inferiore a 28 kg, la dose giornaliera complessiva deve essere ridotta di 15 mg/kg ogni quattro giorni. Per i pazienti con peso superiore a 28 kg, la dose giornaliera complessiva deve essere ridotta di 450 mg ogni quattro giorni. In caso di emergenza, il trattamento con ZTALMY può essere interrotto immediatamente e senza riduzione graduale della dose; tuttavia, si raccomanda una riduzione graduale della dose, al fine di minimizzare il rischio di aumento della frequenza delle crisi epilettiche e dello stato epilettico.
Dosi saltate
Le dosi saltate possono essere assunte fino a 4 ore prima della dose successiva prevista. Se mancano meno di 4 ore alla dose successiva, si raccomanda di saltare la dose e di continuare con la dose successiva prevista.
Popolazioni speciali
Anziani
In pazienti di età pari o superiore a 65 anni, affetti da CDD, non esistono informazioni sull’uso di ZTALMY.
Compromissione renale
Nei pazienti con compromissione renale lieve, moderata o severa, ZTALMY può essere somministrato senza adeguamento della dose. Non vi è alcuna esperienza in pazienti con malattia renale allo stadio terminale. Non è noto se ZTALMY sia dializzabile (vedere paragrafo 5.2).
Compromissione epatica
Nei pazienti con compromissione epatica lieve (Child-Pugh A) o moderata (Child-Pugh B), non è necessario un adeguamento della dose (vedere paragrafo 4.4).
Per i pazienti con compromissione epatica severa (Child-Pugh C), la dose target iniziale deve essere pari a un terzo della dose target raccomandata. La titolazione della dose deve essere eseguita come indicato nelle tabelle sottostanti.
La dose per i pazienti con compromissione epatica severa, con peso pari o inferiore a 28 kg, è riportata di seguito.
| Settimana | Dose (somministrata 3 volte al giorno) | mL/kg per singola dose | Dose giornaliera complessiva |
| 1a settimana | 2 mg/kg | 0,04 | 6 mg/kg |
| 2a settimana | 3,7 mg/kg | 0,07 | 11 mg/kg |
| 3a settimana | 5,3 mg/kg | 0,11 | 16 mg/kg |
| 4a settimana – continuativo | 7 mg/kg | 0,14 | 21 mg/kg |
La dose nei pazienti con compromissione epatica severa, con peso superiore a 28 kg, è riportata di seguito.
| Settimana | Dose (somministrata 3 volte al giorno) | mL per singola dose | Dose giornaliera complessiva |
| 1a settimana | 50 mg | 1 | 150 mg |
| 2a settimana | 100 mg | 2 | 300 mg |
| 3a settimana | 150 mg | 3 | 450 mg |
| 4a settimana – continuativo | 200 mg | 4 | 600 mg |
Nei pazienti con compromissione epatica severa, sulla base della risposta clinica e della tollerabilità individuali, possono essere prese in considerazione dosi superiori o inferiori.
Popolazione pediatrica
Per i lattanti di età inferiore a 6 mesi, non esiste alcuna indicazione per un uso specifico di ZTALMY. Nei bambini di età inferiore a 2 anni, la sicurezza e l’efficacia di ZTALMY non sono state ancora stabilite. Non ci sono dati disponibili.
Modo di somministrazione
Solo per uso orale. Non sono disponibili dati circa la possibilità di eseguire la somministrazione attraverso una sonda per l’alimentazione enterale.
ZTALMY deve essere assunto durante o subito dopo i pasti e ogni dose deve essere somministrata, se possibile, con tipi di cibo simili (vedere paragrafo 5.2). Non miscelare con cibo o bevande prima della somministrazione.
Per una somministrazione della dose più accurata, ZTALMY deve essere somministrato esclusivamente con le siringhe per somministrazione orale riutilizzabili fornite in ciascuna confezione.
Le siringhe per somministrazione orale riutilizzabili da 12 mL sono graduate con incrementi di 0,25 mL (ogni incremento di 0,25 mL corrisponde a 12,5 mg di ganaxolone) e le siringhe per somministrazione orale riutilizzabili da 3 mL sono graduate con incrementi di 0,1 mL (ogni incremento di 0,1 mL corrisponde a 5 mg di ganaxolone). La dose calcolata deve essere arrotondata all’incremento graduato più vicino. Se la dose calcolata è pari o inferiore a 3 mL (150 mg), deve essere utilizzata la siringa per somministrazione orale più piccola da 3 mL. Se la dose calcolata è superiore a 3 mL (150 mg), deve essere utilizzata la siringa per somministrazione orale più grande da 12 mL.
4.3 Controindicazioni
Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1.
4.4 Avvertenze speciali e precauzioni d’impiego
Sonnolenza e sedazione
ZTALMY provoca sonnolenza e sedazione (vedere paragrafi 4.5 e 4.8).
Altri depressori del sistema nervoso centrale (SNC), inclusi medicinali antiepilettici usati in concomitanza, oppioidi, antidepressivi e alcol, potrebbero potenziare l’effetto di sonnolenza e sedazione.
Comportamento e idea suicidi
In pazienti trattati con farmaci antiepilettici (anti-epileptic drugs, AED), comportamento e idea suicidi sono stati segnalati in diverse indicazioni. Una meta-analisi di sperimentazioni randomizzate controllate con placebo, condotte con AED, ha mostrato un lieve aumento del rischio di comportamento e idea suicidi. Il meccanismo di tale rischio non è noto. I dati disponibili non escludono la possibilità di un aumento del rischio con ganaxolone.
Le persone che assistono il paziente devono essere avvisate di monitorare possibili segni di comportamento e idea suicidi o di comportamento autolesionista durante il trattamento e quando si rendono necessarie modifiche al regime di trattamento. In caso di comparsa di segni di comportamento e idea suicidi o di autolesionismo, le persone che assistono il paziente devono essere avvisate di rivolgersi a un medico.
Uso di alcol
In modelli animali è stato dimostrato che ganaxolone può potenziare gli effetti dell’alcol. I pazienti non devono assumere alcol durante il trattamento (vedere paragrafo 4.5).
Induttori del CYP3A4
Deve essere evitato l’uso concomitante di potenti induttori del citocromo P450 (CYP) 3A4, ad esempio, carbamazepina, fenobarbital, fenitoina, primidone, rifampicina ed erba di San Giovanni (iperico), in quanto può ridurre l’esposizione a ganaxolone (vedere paragrafo 4.5).
Compromissione epatica
Nei pazienti con compromissione epatica severa (Child-Pugh C), è stato osservato un aumento dell’esposizione a ganaxolone (vedere paragrafo 5.2). In questi pazienti si raccomanda un adeguamento della dose (vedere paragrafo 4.2).
Abuso
ZTALMY presenta un potenziale di abuso (vedere paragrafo 5.3).
Dipendenza
Durante le sperimentazioni cliniche condotte con ganaxolone, non è stato possibile valutare la dipendenza fisica; gli studi sugli animali suggeriscono che la brusca interruzione di ganaxolone può causare sindrome da astinenza (vedere paragrafi 5.1 e 5.3). Pertanto, si raccomanda di ridurre gradualmente ganaxolone, secondo le raccomandazioni posologiche, a meno che i sintomi giustifichino l’interruzione immediata (vedere paragrafo 4.2).
Eccipienti con effetti noti
Questo medicinale contiene meno di 1 mmol di sodio (23 mg) per dose giornaliera, cioè essenzialmente “senza sodio”.
In ogni mL questo medicinale contiene 0,00068 mg di acido benzoico. Nei neonati fino a 4 settimane di età, l’acido benzoico può aumentare l’itterizia (ingiallimento di pelle e occhi).
Questo medicinale contiene 0,00023 mg di alcol benzilico per mL. Alcol benzilico può provocare reazioni allergiche. Monitorare i bambini di età inferiore ai 3 anni per la comparsa di sintomi respiratori. Informare le pazienti gravide o che allattano al seno del potenziale rischio derivante dall’eccipiente alcol benzilico, che può accumularsi nel tempo e causare acidosi metabolica. Utilizzare con cautela nei pazienti con compromissione epatica o renale, a causa del potenziale rischio legato all’eccipiente alcol benzilico, che può accumularsi nel tempo e causare acidosi metabolica.
In ogni mL, questo medicinale contiene 1,02 mg di metile paraidrossibenzoato e 0,2 mg di propile paraidrossibenzoato. Metile paraidrossibenzoato e propile paraidrossibenzoato possono causare reazioni allergiche (anche ritardate).
4.5 Interazioni con altri medicinali ed altre forme d’interazione
Induttori del CYP3A4
La somministrazione concomitante con un potente induttore del CYP3A4 riduce l’esposizione a ganaxolone.
L’uso concomitante di rifampicina ha ridotto l’AUC0-inf di ganaxolone di circa il 57-68 %. Gli antiepilettici induttori enzimatici (ad esempio, carbamazepina, fenitoina, fenobarbital e primidone) e l’erba di San Giovanni (iperico), in maniera analoga, possono ridurre l’esposizione plasmatica a ganaxolone. Nei pazienti trattati con una dose stabile di ganaxolone o nei pazienti che iniziano o aumentano la dose di medicinali antiepilettici induttori enzimatici concomitanti o dell’erba di San Giovanni (iperico), può essere necessario aumentare la dose; tuttavia, non deve essere superata la dose massima giornaliera (vedere paragrafo 4.4).
Inibitori del CYP3A4
In soggetti sani, la somministrazione concomitante di ganaxolone con itraconazolo, un potente inibitore del CYP3A4, ha aumentato l’AUC di ganaxolone del 17 % (la Cmax è rimasta invariata). Non si prevede che le variazioni dell’esposizione a ganaxolone, somministrato in concomitanza con inibitori del CYP3A4, potenti, moderati o deboli, siano clinicamente significative.
Inibitori della UGT
Ganaxolone è un substrato di UGT1A3, UGT1A6, UGT1A9 e UGT2B15. Non sono stati condotti studi formali di interazione farmaco-farmaco con ganaxolone in associazione con inibitori di UGT, come valproato. In caso di somministrazione in associazione, può essere necessaria una riduzione della dose di ganaxolone e/o dell’inibitore di UGT.
Contraccettivi orali
La potenziale interazione di ganaxolone con contraccettivi orali non è stata studiata.
Interazione con etanolo
L’uso concomitante con depressori del SNC (incluso l’alcol), può aumentare il rischio di sedazione e sonnolenza (vedere paragrafo 4.4). Durante il trattamento, ai pazienti deve essere vietato di bere alcol.
4.6 Fertilità, gravidanza e allattamento
Gravidanza
In donne in gravidanza, i dati relativi all’uso di ganaxolone sono in numero limitato. Gli studi sugli animali non sono sufficienti a dimostrare una tossicità riproduttiva (vedere paragrafo 5.3).
ZTALMY non è raccomandato durante la gravidanza e in donne in età fertile che non usano misure contraccettive.
Allattamento
Ganaxolone e i suoi metaboliti sono escreti nel latte materno. Sulla base di un’assunzione media di latte, la relativa dose massima di ganaxolone calcolata per il lattante è pari a circa l’1 % della dose materna. L’effetto di ganaxolone sui neonati/lattanti allattati con latte materno è sconosciuto. Il rischio per il lattante non può essere escluso.
Deve essere presa la decisione se interrompere l’allattamento o interrompere la terapia con ZTALMY, tenendo in considerazione il beneficio dell’allattamento per il bambino e il beneficio della terapia per la donna.
Fertilità
Non sono disponibili dati relativi agli effetti di ganaxolone sulla fertilità umana. Gli studi sugli animali non sono sufficienti per quanto riguarda la fertilità (vedere paragrafo 5.3).
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
ZTALMY altera in maniera da moderata a forte la capacità di guidare veicoli e di usare macchinari in quanto può causare sonnolenza, sedazione e reazioni avverse correlate alla sedazione, come stanchezza e atassia, e altri eventi correlati al SNC, come capogiro (vedere paragrafo 4.4). I pazienti devono essere avvisati di non guidare veicoli o usare macchinari (vedere paragrafo 4.8).
4.8 Effetti indesiderati
Riassunto del profilo di sicurezza
Nelle sperimentazioni cliniche in pazienti affetti da CDD, le reazioni avverse più comunemente segnalate includono sonnolenza (29,4 %) e piressia (23,5 %).
Tabella delle reazioni avverse
In sperimentazioni cliniche condotte in pazienti affetti da CDD, le reazioni avverse segnalate con ganaxolone, con una durata media di esposizione di 411,5 giorni (N = 102), sono elencate nella tabella sottostante, secondo la classificazione per sistemi e organi e la frequenza.
Le frequenze sono definite come segue: molto comune (≥ 1/10), comune (≥ 1/100, < 1/10), non comune (≥ 1/1 000, < 1/100), raro (≥ 1/10 000, < 1/1 000), non nota (la frequenza non può essere definita sulla base dei dati disponibili). In ciascun gruppo di frequenza le reazioni avverse sono presentate in ordine decrescente di gravità.
| Classificazione per sistemi e organi | Molto comune | Comune |
| Patologie del sistema nervoso | Sonnolenza | Sedazione Ipersonnia Letargia Sbavamento |
| Patologie gastrointestinali | Ipersecrezione salivare | |
Patologie generali e condizioni relative alla sede di somministrazione | Piressia |
Descrizione di reazioni avverse selezionate
Sonnolenza e sedazione
ZTALMY può causare sonnolenza e sedazione. In uno studio controllato con placebo relativo al CDD, nei pazienti trattati con ZTALMY, l’incidenza di sonnolenza e sedazione è stata, rispettivamente, del 31,4 % e del 3,9 %, in confronto al 15,7 % e al 3,9 % nei pazienti trattati con placebo. Queste reazioni avverse si manifestano all’inizio del trattamento e sono correlate alla dose; i sintomi possono diminuire con la prosecuzione del trattamento.
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato nell’allegato V.
4.9 Sovradosaggio
Nelle sperimentazioni cliniche, l’esperienza relativa al sovradosaggio è limitata. È stato segnalato che gli eventi avversi a carico del sistema nervoso centrale (ad esempio, sonnolenza, sedazione), dipendono dalla dose.
In caso di sovradosaggio, il paziente deve essere tenuto sotto osservazione e deve essere somministrato un adeguato trattamento sintomatico, compreso il monitoraggio dei parametri vitali.
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: antiepilettici, altri antiepilettici, codice ATC: N03AX27.
Meccanismo d’azione
Ganaxolone è un analogo metilico del neurosteroide endogeno allopregnanolone. Ganaxolone è uno steroide neuroattivo che nel SNC svolge un’azione di modulazione allosterica positiva sui recettori dell’acido gamma-aminobutirrico di tipo A (GABAA), interagendo con un sito di riconoscimento distinto da altri modulatori allosterici dei recettori GABAA.
L’esatto meccanismo attraverso il quale ganaxolone esercita i suoi effetti terapeutici nel trattamento delle crisi epilettiche associate a CDD non è noto, ma si ritiene che i suoi effetti anticonvulsivanti derivino da questa modulazione della funzione dei recettori GABAA, determinando una modulazione costante o tonica della neurotrasmissione inibitoria GABA-mediata.
Efficacia e sicurezza clinica
In pazienti a partire dai 2 anni di età, è stata stabilita l’efficacia nel trattamento delle crisi epilettiche associate a CDD in uno studio singolo, in doppio cieco, randomizzato, controllato con placebo, condotto in pazienti di età compresa tra 2 e 19 anni (studio 1042-CDD-3001).
I pazienti arruolati nello studio 1042-CDD-3001 avevano le seguenti caratteristiche: conferma tramite test molecolare della variante CDKL5 patogena o probabilmente patogena, crisi epilettiche non adeguatamente controllate con almeno 2 precedenti medicinali antiepilettici concomitanti e un minimo di 16 crisi epilettiche di tipo primario per 28 giorni, in ciascun periodo di 1 mese, nel corso dei due mesi precedenti lo screening.
Nello studio sono stati esaminati un totale di 101 pazienti (51 nel gruppo placebo e 50 nel gruppo trattato con il medicinale in studio). I pazienti erano per lo più di sesso femminile (79,2 %; in linea con le caratteristiche demografiche del CDD) e di età compresa tra 2 e 19 anni (media [deviazione standard (DS)]: 7,26 [4,55]), la maggior parte in età pediatrica (bambini di età compresa tra 2 e 11 anni [82,2 %], adolescenti [16,8 %]), AED concomitanti erano somministrati nel 96 % dei pazienti. Il numero medio (DS) di AED concomitanti utilizzati dai soggetti era 2,2 (1,14) nel gruppo placebo e 2,6 (1,40) nel gruppo ganaxolone. Gli AED concomitanti più frequenti (≥ 10 pazienti) erano valproato, levetiracetam, clobazam e vigabatrin.
L’obiettivo primario (primary endpoint) di efficacia era la variazione percentuale della frequenza nell’arco di 28 giorni, delle crisi epilettiche motorie maggiori durante la fase di trattamento in doppio cieco di 17 settimane, rispetto al basale. Le crisi epilettiche motorie maggiori comprendono crisi epilettiche toniche bilaterali, cloniche bilaterali, atoniche, tonico-cloniche generalizzate e tonico-cloniche da focali a bilaterali. Al basale, nell’arco di 28 giorni, il numero medio (DS) di crisi epilettiche motorie maggiori è stato di 104,8 (173,53) per il gruppo placebo e di 117,2 (138,62) per il gruppo ganaxolone.
Al termine della fase di mantenimento di 13 settimane si è osservata una differenza, statisticamente significativa, della variazione percentuale mediana, rispetto al basale, della frequenza delle crisi epilettiche motorie maggiori per i pazienti trattati con ganaxolone, rispetto ai pazienti che hanno assunto placebo (vedere tabella 1).
Tabella 1 Studio 1042-CDD-3001 Variazione della frequenza delle crisi epilettiche motorie maggiori in 28 giorni, nella fase di mantenimento di 13 settimane
| Placebo | Ganaxolone | |
Frequenza delle crisi epilettiche in 28 giorni, per i tipi di crisi primarie, N | 51 | 49 |
| Mantenimento di 13 settimane, variazione percentuale mediana (IC al 95 %) | -6,49 (-26,77; 38,46) | -29,39 (-65,78; 1,30) |
| Valore p, mediante test di Wilcoxon | 0,0097 | |
| Tasso di risposta, N | 50 | 49 |
| n (%) | 6 (12,0) | 15 (30,6) |
| Differenza (IC al 95 %) | 18,6 (2,0; 34,9) | |
| Valore pa | 0,0283 |
IC = intervallo di confidenza al 95 %.
a La risposta è definita come una riduzione di almeno il 50 % della frequenza delle crisi epilettiche primarie in 28 giorni, rispetto al basale. Il valore p si basa sul test esatto di Fisher.
La curva cumulativa della risposta mostra che ganaxolone ha indotto riduzioni maggiori della frequenza delle crisi epilettiche a tutti i tassi di risposta, rispetto al placebo (vedere figura 1).
Figura 1 Studio 1042-CDD-3001 Curve cumulative dei pazienti che rispondono alla terapia (responder) relativamente alla frequenza delle crisi epilettiche in 28 giorni per tipi di crisi epilettiche primarie – Fase di mantenimento di 13 settimane, popolazione inizialmente da sottoporre al trattamento (Intent-to-Treat)
Dati in aperto
I pazienti affetti da CDD che avevano partecipato alla fase in doppio cieco dello studio 1042-CDD-3001 avevano potuto continuare lo studio e partecipare a una fase di estensione in aperto. L’obiettivo primario della fase di estensione in aperto era la sicurezza e la tollerabilità a lungo termine di ganaxolone. Per entrare nella fase di estensione in aperto i pazienti sono stati sottoposti a una titolazione incrociata in cieco con una dose massima giornaliera di 63 mg/kg/die per quelli con 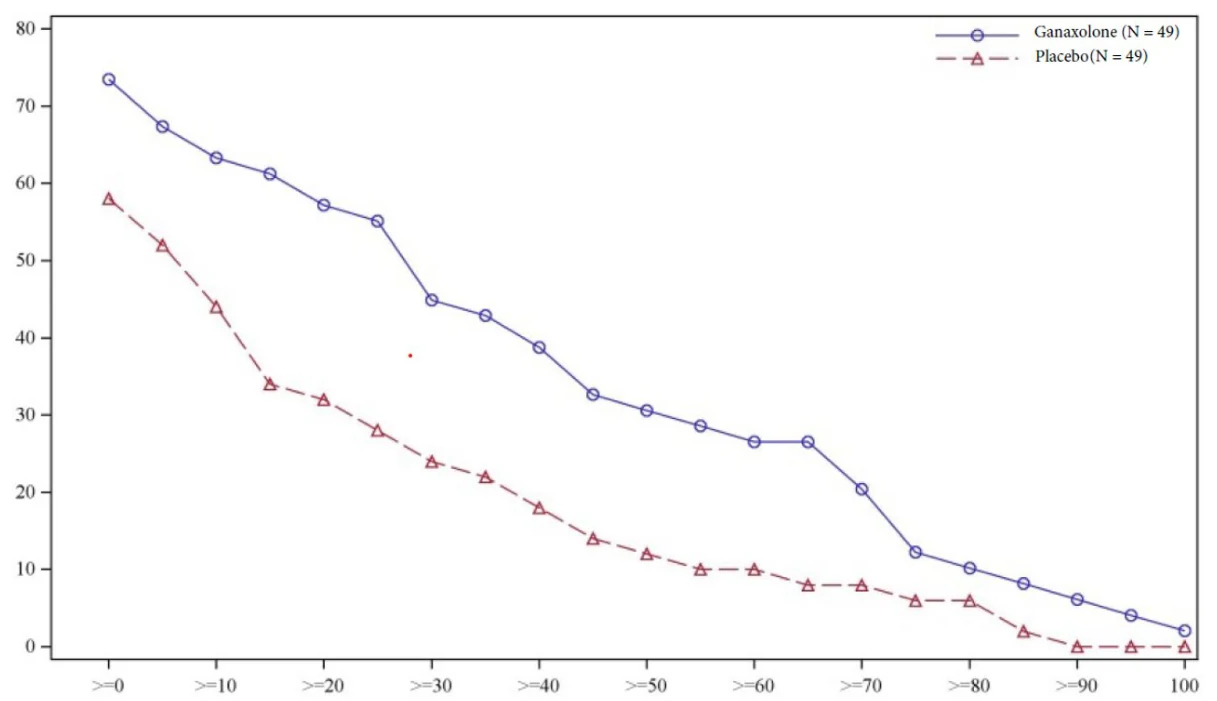 peso < 28 kg o di 1 800 mg/die per quelli con peso pari ad almeno 28 kg. Sono riportati i dati di 88 pazienti che hanno partecipato alla fase di estensione in aperto e hanno ricevuto ganaxolone per un massimo di 4,25 anni. Durante la fase di estensione in aperto, complessivamente, il 63,6 % dei pazienti ha interrotto la partecipazione allo studio, principalmente a causa del ritiro da parte del soggetto/genitore (17,0 %), della mancanza di efficacia (18,2 %) e degli eventi avversi (11,4 %).
Popolazione adulta
Nello studio 1042-CDD-3001, la popolazione affetta da CDD era costituita prevalentemente da pazienti pediatrici. Due pazienti avevano 19 anni al momento dell’arruolamento nello studio (uno randomizzato al placebo, uno a ganaxolone). Sette pazienti hanno compiuto 18 anni durante la fase di estensione in aperto dello studio. Per questi pazienti (n = 9), nella fase in aperto, la variazione percentuale mediana della frequenza delle crisi epilettiche motorie maggiori, dal basale agli ultimi 3 mesi, è stata -32,1 % (intervallo da -86,2 % a 72,7 %).
Popolazione pediatrica
L’Agenzia europea per i medicinali ha rinviato l’obbligo di presentare i risultati degli studi con ZTALMY in uno o più sottogruppi della popolazione pediatrica per il disturbo da deficit di CDKL5 (vedere paragrafo 4.2 per informazioni sull’uso pediatrico).
5.2 Proprietà farmacocinetiche
Assorbimento
Ganaxolone è assorbito rapidamente, con un tempo per la concentrazione plasmatica massima osservata (Tmax), allo stato stazionario (Css), di 2,0-3,0 ore. La Css si raggiunge entro 2-3 giorni. Ganaxolone subisce un metabolismo di primo passaggio; la biodisponibilità assoluta di ganaxolone sospensione è di circa il 13 %.
In caso di somministrazione di una dose di 21 mg/kg, con un massimo di 600 mg tre volte al giorno, nei pazienti pediatrici di età compresa tra 2 e < 6 anni (mediana del peso corporeo 14,8 kg), di età compresa tra 6 e < 12 anni (mediana del peso corporeo 22,6 kg) e di età compresa tra 12 e < 18 anni (mediana del peso corporeo 36,1 kg), è stata osservata una Cmax, rispettivamente, di 247, 269 e 293 ng/mL e un’AUC0-24, rispettivamente, di 3 903, 3 998 e 4 106 ng*h/mL. Nei pazienti adulti, Cmax e AUC0-24 erano, rispettivamente, di 292 ng/mL e 4 100 ng*h/mL.
La somministrazione concomitante di ganaxolone con un pasto ad alto contenuto di grassi, ha aumentato la Cmax di 2 volte e l’AUC di 3 volte, rispetto ai livelli a digiuno. L’effetto di differenti tipi di cibo non è noto.
Distribuzione
Ganaxolone è ampiamente distribuito nell’organismo e il suo volume di distribuzione è di circa 580 L. Ganaxolone si lega per circa il 99 % alle proteine nel siero.
Biotrasformazione
Nell’uomo, ganaxolone è ampiamente metabolizzato e sono stati rilevati oltre 50 metaboliti di fase 1 e di fase 2. Allo stato stazionario, il profilo metabolico di ganaxolone è risultato essere qualitativamente simile a quello dopo dose singola, ma con una maggiore percentuale di metaboliti solfatati, che presentano una lunga emivita di eliminazione. Ganaxolone è metabolizzato da CYP3A4 e CYP3A5; CYP2B6, CYP2C19, CYP2D6, UGT1A3, UGT1A6, UGT1A9, UGT2B7 e UGTB15.
Eliminazione
Allo stato stazionario, l’emivita (t½) di ganaxolone era compresa tra 7,8 e 10,1 ore. A soggetti maschi sani, dopo una singola dose orale di 300 mg di [14C]-ganaxolone, il 55 % della radioattività complessiva è stato recuperato nelle feci (2 % come ganaxolone immodificato) e il 18 % della dose di radioattività complessiva è stato recuperato nelle urine. I metaboliti di ganaxolone possono avere un t½ più lungo di ganaxolone, fino a 230 ore.
Ganaxolone è escreto nel latte materno, le concentrazioni sono state circa 4 volte superiori a quelle osservate nel plasma (vedere paragrafo 4.6).
Proporzionalità della dose e accumulo
La farmacocinetica di ganaxolone è generalmente lineare tra 200 mg e 600 mg (o il loro equivalente pediatrico). Quando somministrato tre volte al giorno, i rapporti di accumulo della Cmax e dell’AUCtau sono, rispettivamente, di 1,5 volte e 1,7 volte.
Popolazioni speciali
Effetto su età, sesso e origine etnica
Le analisi farmacocinetiche di popolazione sull’esposizione a ganaxolone, hanno dimostrato l’assenza di effetti clinicamente rilevanti su età, sesso od origine etnica. CL, V e dose massima assorbita seguono una correlazione allometrica con il peso. Nei bambini con peso corporeo inferiore a 28 kg, a causa della dose basata sul peso, non sono stati osservati effetti clinicamente rilevanti. Negli adulti, le simulazioni di farmacocinetica di popolazione indicano che l’esposizione a ganaxolone era inversamente correlata al peso corporeo. Non è attualmente nota la rilevanza clinica, in quanto l’efficacia e la sicurezza sono state dimostrate solo per i pazienti pediatrici affetti da CDD con un basso peso corporeo.
Popolazione pediatrica
Nei pazienti dello studio 1042-CDD-3001, le esposizioni farmacocinetiche osservate sono risultate paragonabili nelle fasce di età da 2 a meno di 6 anni (peso medio 14,8 kg, n = 45), da 6 a meno di 12 anni (peso medio 22,6 kg, n = 28), da 12 a meno di 18 anni (peso medio 36,1 kg, n = 16) e superiore a 18 anni (peso medio 35,1 kg, n = 2). Non sono disponibili dati di farmacocinetica nei bambini di età inferiore a 2 anni.
Compromissione renale
Nei pazienti con compromissione renale severa, la farmacocinetica di ganaxolone non è risultata significativamente alterata. In soggetti con compromissione renale severa (clearance della creatinina tra 15 e 30 mL/min), dopo somministrazione orale di una dose singola di 300 mg, l’AUC0-inf di ganaxolone è diminuita dell’8 % e la Cmax dell’11 %, rispetto a quella osservata nei soggetti con funzionalità renale normale (clearance della creatinina ≥ 90 mL/min, stimata secondo la formula di Cockcroft-Gault). I pazienti con malattia renale allo stadio terminale non sono stati studiati.
Compromissione epatica
L’influenza della compromissione epatica sulla farmacocinetica di ganaxolone è stata studiata dopo una dose orale singola di 300 mg. Dopo la somministrazione in pazienti con compromissione epatica lieve (Child-Pugh A) e moderata (Child-Pugh B) non sono stati osservati effetti clinicamente significativi sulle esposizioni a ganaxolone. Nei pazienti con compromissione epatica severa (Child Pugh C) è stato rilevato un aumento di circa 5,8 volte dell’AUC0-inf, rispetto ai soggetti con funzionalità epatica normale (vedere paragrafo 4.2).
Studi di interazione farmacologica
Valutazione in vitro delle interazioni farmacologiche
Studi in vitro con ganaxolone hanno dimostrato che non si prevedono altre interazioni farmacocinetiche. Ganaxolone non è un inibitore o un induttore di CYP1A2, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6 o CYP3A4. In vitro, ganaxolone non ha inibito UGT1A1, UGT1A3, UGT1A4, UGT1A6, UGT1A9 e UGT2B7. Ganaxolone non inibisce BCRP, P-gp, MATE1, MATE2-K, OAT1, OAT3, OCT1, OCT2, OATP1B1, OATP1B3 o BSEP. Ganaxolone non è un substrato per BCRP, P-gp, OCT1, OCT2, OATP1B1 o OATP1B3.
5.3 Dati preclinici di sicurezza
Sulla base di studi convenzionali di farmacologia di sicurezza, tossicità a dosi ripetute e genotossicità, i dati preclinici non rivelano rischi particolari per gli esseri umani.
Tossicità a dosi ripetute
Negli animali, gli effetti primari sono stati le osservazioni cliniche a carico del sistema nervoso centrale (ad esempio, la sedazione), che erano dose-limitanti e sono state attribuite ad una eccessiva azione farmacologica.
Nei cani, nello studio di tossicologia a dosi ripetute di 12 mesi, è stato osservato un aumento dose-dipendente della frequenza cardiaca a ≥ 3 mg/kg/die (simile ai livelli di esposizione clinica) e si sono osservate incidenze di tachicardia sinusale alle dosi più elevate. Non sono state osservate alterazioni degli intervalli QTc, dei parametri della pressione arteriosa o dei correlati istopatologici.
Carcinogenicità/genotossicità
Non sono stati condotti studi di carcinogenicità con ganaxolone nei ratti. Ganaxolone non è considerato genotossico.
Ganaxolone non è risultato tumorigeno né cancerogeno in uno studio di cancerogenicità di 6 mesi su topi transgenici fino alla dose non clinica massima di 1 000 mg/kg/giorno. L’esposizione plasmatica (AUC) di ganaxolone alla dose elevata è risultata inferiore a quella osservata nei pazienti adulti trattati con la dose massima raccomandata per l’essere umano di 1 800 mg (~0,3 volte l’AUC clinica). Il potenziale cancerogeno di ganaxolone rimane incerto a causa della bassa esposizione nei topi transgenici.
Tossicità riproduttiva e dello sviluppo
Gli studi di tossicità riproduttiva e dello sviluppo hanno un valore limitato in quanto i livelli di esposizione erano molto al di sotto di quelli clinicamente pertinenti.
Nei ratti, nello studio su fertilità e sviluppo embrionale precoce, si sono verificate alterazioni della ciclicità estrale.
Nei ratti, nello studio combinato di sviluppo embriofetale e di sviluppo pre- e post-natale, la durata della gestazione è stata leggermente prolungata e si sono verificati lievi ritardi nella crescita della prole e nelle relative tappe dello sviluppo.
Gli studi nei ratti in allattamento indicano che ganaxolone e i suoi metaboliti sono escreti nel latte, con concentrazioni generalmente superiori nel latte rispetto al plasma.
Non è noto se ganaxolone attraversi la placenta.
Tossicità negli animali giovani
Nei ratti giovani, sulla base dell’esposizione in termini di AUC, le alterazioni istologiche sono risultate simili a quelle osservate nei ratti adulti. La sedazione si è manifestata a esposizioni inferiori negli adulti rispetto agli animali giovani. Nei maschi e nelle femmine giovani si è osservato un ridotto aumento del peso corporeo e un ritardo della maturazione sessuale, senza effetti sulla ciclicità estrale o sui parametri di fertilità o riproduttivi. In tali animali, i livelli di esposizione erano simili o inferiori ai livelli di esposizione clinica.
La somministrazione di ganaxolone ha provocato un aumento dose-dipendente della neurodegenerazione in diverse regioni cerebrali, in linea con i risultati rilevati con altri modulatori del GABA. Non vi sono state conseguenze funzionali e neurocomportamentali di questo effetto nello studio di 13 settimane condotto negli animali giovani. I livelli di esposizione in tali animali erano simili o inferiori ai livelli di esposizione clinica.
Abuso
Ganaxolone condivide con le benzodiazepine uno stimolo interocettivo interno/soggettivo e dose dipendente supportato da un modello a ricompensa nei roditori, il che suggerisce che ganaxolone ha caratteristiche di rinforzo simili alle benzodiazepine.
Dipendenza
Gli studi sugli animali suggeriscono che la brusca interruzione di ganaxolone può causare sintomi di astinenza.
Studi con metaboliti
Sulla base di dati in vitro, non è possibile escludere un potenziale effetto ormonale del metabolita M2 a livelli di esposizioni cliniche. Nei ratti maschi, in studi di tossicità a dosi ripetute della durata massima di 6 mesi con somministrazione diretta di M2, sono state osservate alterazioni della ghiandola prostatica (diminuzione del peso, dimensioni e secrezione ridotte, atrofia) e/o delle vescicole seminali (dimensioni e secrezione ridotte, atrofia) a livelli di esposizione prossimi a quelli clinici (da 0,6 a 2,4 volte); la rilevanza clinica rimane sconosciuta.
In uno studio di 9 settimane con somministrazione di M2 per via orale a ratti giovani sono stati osservati, nelle femmine, segni di pubertà precoce, effetti avversi sugli organi riproduttivi femminili, tra cui riduzione dei corpi lutei e cisti follicolari ovariche, e alterazioni del ciclo estrale. Nei maschi sono state osservate alterazioni delle vescicole seminali (ovvero diminuzione del peso, dimensioni ridotte, atrofia), ritardo nella maturazione sessuale e riduzione del peso medio di epididimo e ghiandola prostatica, a livelli di esposizione inferiori o prossimi a quelli clinici (da 0,3 a 2 volte l’AUC clinica). Il rischio per gli esseri umani rimane sconosciuto.
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Ipromellosa (E464)
Polivinile alcool (E1203)
Sodio laurilsolfato (E487)
Metile paraidrossibenzoato (E218)
Propile paraidrossibenzoato (E216)
Acido citrico, anidro (E330)
Sodio citrato diidrato (E331)
Aroma artificiale di ciliegia (incluso glicole propilenico [E1520] e alcool benzilico [E1519]) Sucralosio (E955)
Emulsione di simeticone (simeticone, polisorbato 65, metilcellulosa, monostearato di glicole polietilenico, glicerina monostearato, gomma di xantano, acido benzoico [E210], acido sorbico e acqua depurata)
Acqua depurata
6.2 Incompatibilità
Non pertinente.
6.3 Periodo di validità
2 anni.
Utilizzare entro 30 giorni dalla prima apertura del flacone.
6.4 Precauzioni particolari per la conservazione
Questo medicinale non richiede alcuna temperatura particolare di conservazione.
6.5 Natura e contenuto del contenitore
Flacone in polietilene ad alta densità (HDPE) con tappo in polipropilene (PP) a prova di bambino, rivestito con un foglio di alluminio a induzione e confezionato in una scatola di cartone insieme a siringhe per somministrazione orale calibrate riutilizzabili (stantuffo in HDPE e cilindro in polipropilene) e a uno o più adattatori per il flacone (polietilene a bassa densità).
Ogni scatola contiene:
- un flacone da 110 mL con due siringhe per somministrazione orale da 3 mL, due siringhe per somministrazione orale da 12 mL e un adattatore per il flacone, oppure
- cinque flaconi da 110 mL con cinque siringhe per somministrazione orale da 12 mL e cinque adattatori per il flacone.
Le siringhe da 12 mL sono graduate con incrementi di 0,25 mL e le siringhe da 3 mL sono graduate con incrementi di 0,1 mL.
È possibile che non tutte le confezioni siano commercializzate.
6.6 Precauzioni particolari per lo smaltimento e la manipolazione
Il medicinale non utilizzato e i rifiuti derivati da tale medicinale (compresi gli adattatori per il flacone utilizzati/non utilizzati e le siringhe per somministrazione orale riutilizzabili) devono essere smaltiti in conformità alla normativa locale vigente.
7. TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
Immedica Pharma AB
113 63 Stockholm
Svezia
8. NUMERO(I) DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
EU/1/23/1743/001
EU/1/23/1743/002
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione: 26 luglio 2023.
10. DATA DI REVISIONE DEL TESTO
Informazioni più dettagliate su questo medicinale sono disponibili sul sito web dell’Agenzia europea per i medicinali, https://www.ema.europa.eu.
ALLEGATO II
A. PRODUTTORE(I) RESPONSABILE(I) DEL RILASCIO DEI
LOTTI
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E
UTILIZZO
C. ALTRE CONDIZIONI E REQUISITI
DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA
L’USO SICURO ED EFFICACE DEL MEDICINALE A. PRODUTTORE(I) RESPONSABILE(I) DEL RILASCIO DEI LOTTI
Nome e indirizzo del(dei) produttore(i) responsabile(i) del rilascio dei lotti
Immedica Pharma AB
Solnavägen 3H
113 63 Stockholm
Svezia
Almac Pharma Services (Ireland) Limited
Finnabair Industrial Estate
Dunkalk, A91 P9KD
Irlanda
Il foglio illustrativo del medicinale deve riportare il nome e l’indirizzo del produttore responsabile del rilascio dei lotti in questione.
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E UTILIZZO
Medicinale soggetto a prescrizione medica limitativa (vedere allegato I: riassunto delle caratteristiche del prodotto, paragrafo 4.2).
C. ALTRE CONDIZIONI E REQUISITI DELL’AUTORIZZAZIONE ALL’IMMISSIONE
IN COMMERCIO
- Rapporti periodici di aggiornamento sulla sicurezza (PSUR)
I requisiti per la presentazione degli PSUR per questo medicinale sono definiti nell’elenco delle date di riferimento per l’Unione europea (elenco EURD) di cui all’articolo 107 quater, paragrafo 7, della direttiva 2001/83/CE e successive modifiche, pubblicato sul sito web dell’Agenzia europea per i medicinali.
Il titolare dell’autorizzazione all’immissione in commercio deve presentare il primo PSUR per questo medicinale entro 6 mesi successivi all’autorizzazione.
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA L’USO SICURO ED
EFFICACE DEL MEDICINALE
- Piano di gestione del rischio (RMP)
Il titolare dell’autorizzazione all’immissione in commercio deve effettuare le attività e le azioni di farmacovigilanza richieste e dettagliate nel RMP approvato e presentato nel modulo 1.8.2 dell’autorizzazione all’immissione in commercio e in ogni successivo aggiornamento approvato del RMP.
Il RMP aggiornato deve essere presentato:
- su richiesta dell’Agenzia europea per i medicinali;
- ogni volta che il sistema di gestione del rischio è modificato, in particolare a seguito del ricevimento di nuove informazioni che possono portare a un cambiamento significativo del profilo beneficio/rischio o a seguito del raggiungimento di un importante obiettivo (di farmacovigilanza o di minimizzazione del rischio).