


Riassunto delle caratteristiche del prodotto - Xolremdi
1. DENOMINAZIONE DEL MEDICINALE
Xolremdi 100 mg capsule rigide
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Ogni capsula rigida contiene 100 mg di mavorixafor.
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Capsula rigida (capsula).
Capsula rigida di gelatina, opaca, dimensione 1 (lunghezza circa 19,4 mm) con corpo bianco, con impressa la dicitura “100 mg” in inchiostro nero, e testa azzurro chiaro, con impressa la dicitura “MX4” in inchiostro nero.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
Xolremdi è indicato nei pazienti di età pari o superiore a 12 anni per il trattamento della sindrome WHIM (warts, hypogammaglobulinemia, infections and myelokathexis, verruche, ipogammaglobulinemia, infezioni e mielocatessi) per aumentare il numero di neutrofili e di linfociti maturi circolanti.
4.2 Posologia e modo di somministrazione
Il trattamento deve essere iniziato solo da medici specialisti esperti nella diagnosi o nella gestione delle immunodeficienze.
Posologia
La dose raccomandata è:
- Peso superiore a 50 kg: 400 mg (quattro capsule da 100 mg) per via orale, una volta al giorno a stomaco vuoto dopo il digiuno notturno e almeno 30 minuti prima del pasto. - Peso inferiore o pari a 50 kg: 300 mg (tre capsule da 100 mg) per via orale, una volta al giorno a stomaco vuoto dopo il digiuno notturno e almeno 30 minuti prima del pasto.
Dose dimenticata
Nel caso il paziente si dimentichi di assumere una dose, deve assumere la dose successiva come previsto. Non deve assumere una dose doppia per compensare la dose dimenticata. Modifiche della dose
Uso concomitante di Xolremdi con inibitori forti o moderati del CYP3A4
Quando è utilizzato in concomitanza con un inibitore forte del CYP3A4, la dose giornaliera deve essere ridotta a 200 mg.
Quando Xolremdi è utilizzato in concomitanza con un inibitore moderato del CYP3A4, le reazioni avverse potenzialmente associate all’aumento dell’esposizione a mavorixafor devono essere monitorate con maggiore frequenza (vedere paragrafo 4.5). Se necessario dal punto di vista clinico, la dose giornaliera di Xolremdi deve essere ridotta in decrementi di 100 mg, senza scendere al di sotto di 200 mg.
Uso concomitante di Xolremdi con inibitori della P-gp
Quando Xolremdi è utilizzato in concomitanza con un inibitore della P-gp, le reazioni avverse potenzialmente associate all’aumento dell’esposizione a mavorixafor devono essere monitorate con maggiore frequenza (vedere paragrafo 4.5). Se necessario dal punto di vista clinico, la dose giornaliera di Xolremdi deve essere ridotta in decrementi di 100 mg, senza scendere al di sotto di 200 mg.
Popolazioni speciali
Rischio di prolungamento dell’intervallo QTc
Nei pazienti con fattori di rischio per prolungamento dell’intervallo QTc e/o in caso di uso concomitante con farmaci notoriamente associati al rischio di prolungamento dell’intervallo QTc, è necessario valutare e monitorare il QTc (vedere paragrafo 4.4). Se è necessaria una riduzione della dose, la dose giornaliera deve essere diminuita in decrementi di 100 mg, senza scendere al di sotto di 200 mg. Potrebbe essere necessario interrompere il trattamento con Xolremdi (vedere paragrafo 4.4).
Anziani
Sono disponibili dati limitati sui pazienti di età pari o superiore a 65 anni.
Compromissione renale
La sicurezza e l’efficacia di Xolremdi non sono state stabilite nei pazienti con compromissione renale severa (clearance della creatinina da 15 a meno di 30 mL/min) o nefropatia allo stadio terminale (clearance della creatinina inferiore a 15 mL/min). La somministrazione di Xolremdi non è raccomandata nei pazienti con compromissione renale severa o nefropatia allo stadio terminale. Non è raccomandato alcun aggiustamento posologico nei pazienti con clearance della creatinina ≥ 30 mL/min, compresi i pazienti con compromissione renale da lieve a moderata.
Compromissione epatica
La sicurezza e l’efficacia di Xolremdi non sono state stabilite nei pazienti con compromissione epatica da moderata a severa (punteggio ChildPugh ≥ 7). L’uso di Xolremdi non è raccomandato nei pazienti con compromissione epatica da moderata a severa. Non è raccomandato alcun aggiustamento posologico nei pazienti con compromissione epatica lieve.
Popolazione pediatrica
La sicurezza e l’efficacia di Xolremdi nei bambini di età compresa tra 2 e 11 anni non sono state ancora stabilite. Non ci sono dati disponibili.
Xolremdi non deve essere usato nei bambini di età < 2 anni, poiché l’esposizione a mavorixafor può causare anomalie dello sviluppo (vedere paragrafo 5.3).
Modo di somministrazione
Xolremdi è un medicinale per uso orale.
La capsula deve essere assunta a stomaco vuoto dopo il digiuno notturno e almeno 30 minuti prima del pasto. Vedere paragrafo 5.2.
Per garantire l’efficacia e la stabilità del prodotto, le capsule devono essere deglutite intere e non devono essere aperte, rotte o masticate.
4.3 Controindicazioni
Ipersensibilità al principio attivo o a uno qualsiasi degli eccipienti elencati al paragrafo 6.1.
Uso con medicinali la cui clearance dipende in larga misura dal CYP2D6 (ad es., destrometorfano, codeina, tramadolo) (vedere paragrafo 4.5).
Durante la gravidanza (vedere paragrafi 4.4, 4.6 e 5.3).
4.4 Avvertenze speciali e precauzioni d’impiego
Tossicità riproduttiva
Sulla base del suo meccanismo d’azione, mavorixafor può causare danni al feto se somministrato a una donna in gravidanza (vedere paragrafi 4.3, 4.6 e 5.3).
Prima di iniziare il trattamento con Xolremdi, è necessario verificare lo stato di gravidanza delle pazienti in età fertile sessualmente attive. Le pazienti in età fertile devono evitare la gravidanza facendo uso di un metodo contraccettivo efficace (ad es., contraccezione a doppia barriera) durante il trattamento con Xolremdi e per tre settimane dopo l’ultima dose (vedere paragrafi 4.6 e 5.3).
I pazienti di sesso maschile con partner di sesso femminile in età fertile devono usare il preservativo durante i rapporti sessuali per tutto il periodo di trattamento con Xolremdi e per almeno tre settimane dopo la sua interruzione.
In caso di esposizione a mavorixafor durante la gravidanza, la paziente deve contattare tempestivamente il medico e interrompere il trattamento con mavorixafor.
Al fine di supportare gli operatori sanitari e i pazienti nella riduzione al minimo del potenziale rischio di tossicità embrio-fetale, un’apposita guida sarà distribuita agli operatori sanitari con esperienza nel trattamento della sindrome WHIM, mentre nella confezione del prodotto sarà inserita una scheda per il paziente.
Prolungamento dell’intervallo QTc
Mavorixafor induce un prolungamento concentrazione-dipendente dell’intervallo QTc (vedere paragrafo 5.1). L’uso concomitante di Xolremdi con altri farmaci noti per prolungare l’intervallo QTc può determinare un aumento più marcato dell’intervallo QTc. Ciò può essere associato a reazioni avverse correlate al prolungamento dell’intervallo QTc, tra cui torsioni di punta, altre aritmie gravi e morte improvvisa.
Eventuali fattori di rischio modificabili per il prolungamento dell’intervallo QTc devono essere corretti. Il QTc deve essere valutato al basale e monitorato durante il trattamento, come clinicamente indicato nei pazienti con fattori di rischio per il prolungamento del QTc (ad es., insufficienza cardiaca congestizia, sindrome del QT lungo, ipokaliemia) o in trattamento concomitante con farmaci che aumentano l’esposizione a mavorixafor e/o principi attivi notoriamente associati al rischio di prolungamento dell’intervallo QTc. Potrebbe essere necessario ridurre la dose (vedere paragrafo 4.2) o interrompere il trattamento con Xolremdi.
Pazienti senza varianti confermate del gene CXCR4
L’efficacia e la sicurezza di Xolremdi non sono state stabilite nei pazienti affetti dalla sindrome WHIM che non sono portatori di varianti patogene del gene CXCR4.
Contenuto di sodio
Questo medicinale contiene meno di 1 mmol (23 mg) di sodio per capsula rigida, cioè è essenzialmente “senza sodio”.
4.5 Interazioni con altri medicinali e altre forme d’interazione
Le informazioni sull’interazione farmacologica di Xolremdi con potenziali medicinali concomitanti sono riassunte in Tabella 1, Tabella 2 e Tabella 3.
Sono stati effettuati studi d’interazione solo negli adulti.
Tabella 1: Effetto di Xolremdi su altri medicinali (gli esempi includono, ma non sono limitati a)
| Medicinale per aree terapeutiche | Effetti sui livelli di farmaco. | Raccomandazione relativa alla co-somministrazione con Xolremdi | |||||||
| Rapporto medio (intervallo | |||||||||
| di confidenza al 90%) per | |||||||||
| AUC, Cmax, Cmina | |||||||||
| Substrati del CYP2D6 | |||||||||
ad es., destrometorfano, codeina, tramadolo | Destrometorfano b ↑ Cmax di 6,5 volte (5,1-8,3) ↑ AUC di 9 volte (6,5-12,3). | Mavorixafor è un inibitore del CYP2D6. | |||||||
| L’uso concomitante di Xolremdi con | |||||||||
| medicinali la cui clearance dipende in larga | |||||||||
| misura dal CYP2D6 è controindicato | |||||||||
| (vedere paragrafo 4.3). | |||||||||
| Dopo l’interruzione del trattamento con | |||||||||
| mavorixafor, l’effetto inibitorio sul | |||||||||
| CYP2D6 può persistere; prima di iniziare il | |||||||||
| trattamento con medicinali la cui clearance | |||||||||
| dipende fortemente dal CYP2D6 si deve | |||||||||
| considerare un periodo di washout di circa | |||||||||
| 30 giorni (corrispondenti a 9 emivite). | |||||||||
| Substrati del CYP3A4 | |||||||||
ad es., midazolam, alprazolam, everolimus, telitromicina, telaprevir, ceritinib, ribociclib, atazanavir. | Midazolam b ↑ Cmax di 1,1 volte (1,0-1,3) ↑ AUC di 1,7 volte (1,4-2,1). | Mavorixafor è un inibitore del CYP3A4. | |||||||
| Quando Xolremdi viene utilizzato in | |||||||||
| concomitanza con substrati del CYP3A4 | |||||||||
| con i quali anche minime variazioni della | |||||||||
| loro concentrazione possono indurre gravi | |||||||||
| reazioni avverse, le reazioni avverse | |||||||||
| correlate al substrato del CYP3A4 devono | |||||||||
| essere monitorate con maggiore frequenza. | |||||||||
| Substrati della P-gp | |||||||||
| digossina | Digossina c ↑ Cmax di 1,5 volte (1,3-1,8) ↑ AUC di 1,6 volte (1,4-1,9) | Quando Xolremdi viene utilizzato in | |||||||
| concomitanza con la digossina, le | |||||||||
| concentrazioni sieriche di digossina devono | |||||||||
| essere misurate prima dell’inizio del | |||||||||
| trattamento con Xolremdi e | |||||||||
| successivamente monitorate secondo | |||||||||
| quanto indicato nel Riassunto delle | |||||||||
| Caratteristiche del Prodotto (RCP) della | |||||||||
| digossina. | |||||||||
| Medicinale per aree terapeutiche | Effetti sui livelli di farmaco. | Raccomandazione relativa alla co-somministrazione con Xolremdi | |||||||
| Rapporto medio (intervallo | |||||||||
| di confidenza al 90%) per | |||||||||
| AUC, Cmax, Cmina | |||||||||
Altri substrati della P-gp ad es., dabigatran etexilato, edoxaban, fexofenadina | Interazione non studiata. | Quando Xolremdi viene utilizzato in | |||||||
| concomitanza con substrati della P-gp con i | |||||||||
| quali anche minime variazioni della loro | |||||||||
| concentrazione possono indurre gravi | |||||||||
| reazioni avverse, le reazioni avverse | |||||||||
| correlate al substrato della P-gp devono | |||||||||
| essere monitorate con maggiore frequenza. | |||||||||
| Substrati di OCT2/MATE1 | |||||||||
| metformina | Metformina d ↓ Cmax del 35% (17-49%) ↓ AUC del 35% (20-47%) | Monitorare i livelli glicemici e aggiustare la | |||||||
| dose di metformina secondo necessità. | |||||||||
| Mavorixafor può ridurre i valori medi di | |||||||||
| Cmax e AUC della metformina, riducendone | |||||||||
| l’efficacia. Il meccanismo di | |||||||||
| quest’interazione è sconosciuto. | |||||||||
a Tutti gli studi d’interazione sono stati condotti su soggetti sani.
b Uso concomitante con Xolremdi 400 mg
c Uso concomitante di una singola dose orale di un cocktail di trasportatori contenente 0,25 mg di digossina con Xolremdi, somministrato fino al raggiungimento dello stato stazionario (400 mg/giorno). d Uso concomitante di una singola dose orale di un cocktail di trasportatori contenente 10 mg di metformina con Xolremdi, somministrato fino al raggiungimento dello stato stazionario (400 mg/giorno).
Tabella 2: Effetto di altri medicinali su Xolremdi (gli esempi includono, ma non sono limitati a)
| Medicinale per aree terapeutiche | Effetti sui livelli di | Raccomandazione relativa alla co-somministrazione con Xolremdi | |||||||
| farmaco. Rapporto | |||||||||
| medio (intervallo di | |||||||||
| confidenza al 90%) per | |||||||||
| AUC, Cmax, Cmina | |||||||||
| Induttori del CYP3A4 | |||||||||
ad es., apalutamide, carbamazepina, enzalutamide, mitotano, fenitoina, rifampicina, fenobarbital, iperico | Interazione non studiata. Atteso: ↓ Cmax di mavorixafor ↓ AUC di mavorixafor | Mavorixafor è un substrato del CYP3A4. | |||||||
| Si prevede che l’uso concomitante con un | |||||||||
| induttore forte del CYP3A4 riduca la | |||||||||
| concentrazione di mavorixafor, con | |||||||||
| conseguente possibile diminuzione | |||||||||
| dell’efficacia terapeutica di Xolremdi. L’uso | |||||||||
| concomitante non è raccomandato. | |||||||||
| Medicinale per aree terapeutiche | Effetti sui livelli di | Raccomandazione relativa alla co-somministrazione con Xolremdi | |||||||
| farmaco. Rapporto | |||||||||
| medio (intervallo di | |||||||||
| confidenza al 90%) per | |||||||||
| AUC, Cmax, Cmina | |||||||||
| Inibitori forti o moderati del CYP3A4 | |||||||||
ad es., itraconazolo, amiodarone, diltiazem, fluconazolo, ketoconazolo, claritromicina, eritromicina, nefazodone. | Itraconazolo b ↑ esposizione a mavorixafor di circa 2 volte Atteso: ↑ Cmax di mavorixafor ↑ AUC di mavorixafor | Mavorixafor è un substrato del CYP3A4. | |||||||
| Si prevede che l’uso concomitante con | |||||||||
| inibitori forti o moderati del CYP3A4 | |||||||||
| aumenti l’esposizione a mavorixafor e possa | |||||||||
| aumentare il rischio di reazioni avverse. | |||||||||
| Quando è utilizzato in concomitanza con un | |||||||||
| inibitore forte del CYP3A4, la dose | |||||||||
| giornaliera deve essere ridotta a 200 mg | |||||||||
| (vedere paragrafo 4.2). | |||||||||
| Quando utilizzato in concomitanza con un | |||||||||
| inibitore moderato del CYP3A4, le reazioni | |||||||||
| avverse devono essere monitorate con | |||||||||
| maggiore frequenza. Se necessario dal | |||||||||
| punto di vista clinico, la dose giornaliera | |||||||||
| deve essere ridotta in decrementi di 100 mg, | |||||||||
| senza scendere al di sotto di 200 mg (vedere | |||||||||
| paragrafo 4.2). | |||||||||
| Inibitori della P-gp | |||||||||
| itraconazolo (200 mg), verapamil | Itraconazolo b ↑ esposizione a mavorixafor di circa 2 volte Atteso: ↑ Cmax di mavorixafor ↑ AUC di mavorixafor | Mavorixafor è un substrato della P-gp. | |||||||
| Quando Xolremdi è utilizzato in | |||||||||
| concomitanza con inibitori della P-gp, le | |||||||||
| reazioni avverse indotte da Xolremdi e | |||||||||
| potenzialmente associate all’aumento | |||||||||
| dell’esposizione a mavorixafor devono | |||||||||
| essere monitorate con maggiore frequenza. | |||||||||
| Se necessario dal punto di vista clinico, la | |||||||||
| dose giornaliera di Xolremdi deve essere | |||||||||
| ridotta in decrementi di 100 mg, senza | |||||||||
| scendere al di sotto di 200 mg (vedere | |||||||||
| paragrafo 4.2). | |||||||||
a Tutti gli studi d’interazione sono stati condotti su soggetti sani. b Uso concomitante di Xolremdi 200 mg con 200 mg di itraconazolo. Tabella 3: Interazione tra antiaritmici e altri medicinali che possono prolungare l’intervallo QT
| Medicinale per aree terapeutiche | Effetti sui livelli di | Raccomandazione relativa alla co-somministrazione con Xolremdi | |||||||
| farmaco. Rapporto | |||||||||
| medio (intervallo di | |||||||||
| confidenza al 90%) | |||||||||
| per AUC, Cmax, Cmin | |||||||||
| Medicinali antiaritmici | Interazione non studiata. Prevedibile prolungamento dell’intervallo QTc | Xolremdi induce un prolungamento | |||||||
| (inclusi, a titolo | concentrazione-dipendente dell’intervallo | ||||||||
| esemplificativo e non | QTc. L’uso concomitante di Xolremdi con | ||||||||
| esaustivo, amiodarone, | altri prodotti associati al prolungamento | ||||||||
| disopiramide, procainamide, | dell’intervallo QTc può indurre un | ||||||||
| chinidina e sotalolo) | aumento dell’intervallo QTc (vedere | ||||||||
| paragrafi 4.4 e 5.1). | |||||||||
| Altri medicinali che | |||||||||
| notoriamente prolungano | In caso di uso concomitante con farmaci | ||||||||
| l’intervallo QT (inclusi, a | notoriamente associati al rischio di | ||||||||
| titolo esemplificativo e non | prolungamento dell’intervallo QTc, è | ||||||||
| esaustivo, clorochina, | necessario valutare e monitorare il QTc | ||||||||
| alofantrina, claritromicina, | (vedere paragrafi 4.2 e 4.4). Se è | ||||||||
| ciprofloxacina, | necessaria una riduzione della dose, la | ||||||||
| levofloxacina, azitromicina, | dose giornaliera deve essere diminuita in | ||||||||
| aloperidolo, metadone, | decrementi di 100 mg, senza scendere al di | ||||||||
| moxifloxacina, bepridile, | sotto di 200 mg. Potrebbe essere | ||||||||
| pimozide e ondansetron per | necessario interrompere il trattamento con | ||||||||
| via endovenosa) | Xolremdi (vedere paragrafi 4.2 e 4.4). | ||||||||
Interazione con il cibo
I pazienti devono essere informati di evitare il consumo di alimenti o bevande contenenti pompelmo, poiché il pompelmo è un forte inibitore del CYP3A4 e può aumentare il rischio di reazioni avverse associate a Xolremdi.
4.6 Fertilità, gravidanza e allattamento
Donne in età fertile/Contraccezione negli uomini e nelle donne
Prima di iniziare il trattamento con Xolremdi, è necessario verificare lo stato di gravidanza delle pazienti in età fertile sessualmente attive. Le pazienti in età fertile devono evitare la gravidanza facendo uso di un metodo contraccettivo efficace (ad es., contraccezione a doppia barriera) durante il trattamento con Xolremdi e per tre settimane dopo l’ultima dose (vedere paragrafo 4.4).
I pazienti di sesso maschile con partner di sesso femminile in età fertile devono usare il preservativo durante i rapporti sessuali per tutto il periodo di trattamento con Xolremdi e per almeno tre settimane dopo la sua interruzione.
Gravidanza
I dati relativi all’uso di mavorixafor in donne in gravidanza non esistono o sono limitati.
Sulla base del suo meccanismo d’azione, mavorixafor può causare danni al feto quando somministrato a una donna in gravidanza (vedere paragrafo 5.3).
Xolremdi è controindicato durante la gravidanza (vedere paragrafo 4.3).
In caso di esposizione a mavorixafor durante la gravidanza, la paziente deve contattare tempestivamente il medico e interrompere il trattamento con mavorixafor.
Allattamento
Mavorixafor non è stato studiato nelle donne che allattano. Non è noto se mavorixafor/metaboliti siano escreti nel latte materno e animale.
Il rischio per il lattante non può essere escluso.
Deve essere presa la decisione se interrompere l’allattamento durante il trattamento e per tre settimane dopo l’ultima somministrazione oppure interrompere la terapia con Xolremdi, tenendo conto del beneficio dell’allattamento per il bambino e del beneficio della terapia con Xolremdi per la donna.
Fertilità
L’effetto di mavorixafor sulla fertilità umana è sconosciuto. L’effetto di mavorixafor sulla fertilità maschile o femminile non è stato valutato in studi specifici di tossicologia riproduttiva. Nell’ambito di studi di tossicità a dosi ripetute di lunga durata, sono state osservate alterazioni testicolari in uno studio in cui il trattamento era stato iniziato su cani giovani in età prepuberale. La rilevanza di questi risultati per i pazienti maschi non è nota (vedere paragrafo 5.3).
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
Xolremdi può alterare la capacità di guidare veicoli e di usare macchinari. I pazienti devono essere informati di non guidare né usare macchinari qualora manifestino reazioni avverse a carico del sistema nervoso.
4.8 Effetti indesiderati
Riepilogo del profilo di sicurezza
I dati di sicurezza descritti di seguito si basano sull’esposizione di 38 pazienti con sindrome WHIM trattati con mavorixafor, con una durata del trattamento variabile da meno di 6 mesi (7 pazienti) fino a 4 anni (7 pazienti) e una durata mediana dell’esposizione di 2 anni. Le reazioni avverse osservate più comuni, indipendentemente dal grado riportato, sono state effetti gastrointestinali [nausea (21,1%), diarrea (18,4%), vomito (13,2%), dispepsia (10,5%), dolore addominale (10,5%)], eruzione cutanea (13,2%) e cefalea (10,5%).
Gli effetti gastrointestinali possono manifestarsi dopo l’inizio del trattamento con Xolremdi; tali reazioni generalmente si risolvono entro i primi 3 mesi, anche se si continua la terapia con Xolremdi.
Tabella delle reazioni avverse
La Tabella 4 riporta le reazioni avverse segnalate negli studi clinici con mavorixafor. Tali dati includono due studi clinici in cui 38 pazienti con sindrome WHIM sono stati trattati con mavorixafor.
Le reazioni avverse sono elencate nella Tabella 4 in base alla classificazione per sistemi e organi secondo MedDRA e alla frequenza. La frequenza è definita come segue: molto comune (≥ 1/10), comune (≥ 1/100 a < 1/10), non comune (≥ 1/1 000 a < 1/100), raro (≥ 1/10 000 a < 1/1 000), molto raro (< 1/10 000) e non nota (non può essere definita sulla base dei dati disponibili).
Tabella 4: Reazioni avverse
| Classificazione per sistemi e organi | Reazione avversa | Frequenza |
| Patologie del sistema nervoso | Cefalea | Molto comune |
| Capogiro | Comune |
| Classificazione per sistemi e organi | Reazione avversa | Frequenza |
| Sincope | Comune | |
| Patologie respiratorie, toraciche e mediastiniche | Epistassi | Comune |
| Patologie gastrointestinali | Nausea | Molto comune |
| Diarrea | Molto comune | |
| Dispepsia | Molto comune | |
| Dolore addominale | Molto comune | |
| Vomito | Molto comune | |
| Patologie della cute e del tessuto sottocutaneo | Eruzione cutanea* | Molto comune |
| Cute secca | Comune | |
| Dermatite psoriasiforme | Comune |
* Il seguente raggruppamento comprende i seguenti termini preferiti in MedDRA:
Eruzione cutanea: eruzione cutanea maculare, eruzione cutanea pruriginosa, eruzione cutanea papulare
Popolazione pediatrica
Nello studio pivotal di fase 3 X4P-001-103, 7 dei 14 pazienti trattati con mavorixafor avevano un’età compresa tra 12 e < 18 anni. Nessun paziente dello studio X4P-001-MKKA di fase 2 aveva meno di 18 anni.
Il profilo di sicurezza nei pazienti di età compresa tra 12 e < 18 anni è stato simile a quello osservato nella popolazione generale, compresi pazienti adulti e adolescenti.
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato nell’allegato V.
4.9 Sovradosaggio
Non esiste un antidoto specifico né un intervento terapeutico in grado di favorire l’eliminazione di mavorixafor. In caso di sovradosaggio, si raccomanda di interrompere il trattamento e di iniziare una terapia sintomatica e di supporto, secondo necessità clinica.
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: immunostimolanti, altri immunostimolanti, codice ATC: L03AX24
Meccanismo d’azione
Mavorixafor è un antagonista del recettore 4 delle chemochine CXC (CXCR4) che blocca il legame del ligando di CXCR4, fattore derivato dalle cellule stromali 1α (SDF-1α)/ligando 12 delle chemochine CXC (CXCL12). L’asse SDF-1/CXCR4 è coinvolto nel traffico e migrazione dei leucociti da e verso il compartimento del midollo osseo. Le mutazioni con acquisizione di funzione nel gene del recettore CXCR4 che si osservano nei pazienti con sindrome WHIM determinano una maggiore risposta a CXCL12 e la ritenzione dei leucociti nel midollo osseo. Mavorixafor inibisce la risposta a CXCL12 sia nelle varianti wild-type sia nelle varianti mutate di CXCR4 associate alla sindrome WHIM. Il trattamento con mavorixafor determina un aumento della mobilizzazione di neutrofili, linfociti e monociti dal midollo osseo verso la circolazione periferica. Effetti farmacodinamici
La conta assoluta dei neutrofili (ANC) e la conta assoluta dei linfociti (ALC) raggiungono il picco 4 ore dopo la somministrazione di Xolremdi e tornano ai valori basali entro 24 ore dopo la somministrazione. Per dosi di mavorixafor comprese tra 50 mg (0,125 volte la dose massima raccomandata) e 400 mg una volta al giorno, una maggiore esposizione a mavorixafor allo stato stazionario è stata associata a un tempo medio (ore) più lungo al di sopra della soglia ANC (TATANC) di 500 cellule/μL e a un tempo medio (ore) più lungo al di sopra della soglia ALC (TATALC) di 1 000 cellule/μL nell’arco di 24 ore.
Elettrofisiologia cardiaca
In uno studio sul QT, l’aumento medio massimo dell’intervallo QTc è stato di 15,6 ms (limite superiore dell’intervallo di confidenza al 90% = 19,8 ms) dopo la somministrazione di Xolremdi 800 mg (2 volte la dose massima raccomandata) in volontari sani. Vedere paragrafo 4.4.
Efficacia e sicurezza clinica
Xolremdi è stato valutato in due studi clinici. Lo studio X4P-001-103 (di seguito, studio 1) è uno studio clinico pivotal di fase 3, randomizzato, in doppio cieco, controllato con placebo, multicentrico, condotto su pazienti adulti e adolescenti (età pari o superiore a 12 anni) con sindrome WHIM. Lo studio X4P-001-MKKA (di seguito, studio 2) è uno studio in aperto, di supporto di fase 2 condotto su pazienti adulti con sindrome WHIM.
Studio di fase 3 (pivotal)
L’efficacia di Xolremdi nei pazienti adulti e adolescenti di età compresa tra 12 e < 18 anni con sindrome WHIM è stata valutata nel periodo randomizzato, in doppio cieco, controllato con placebo di 52 settimane dello studio 1. Tutti i pazienti arruolati hanno evidenziato una variante genotipicamente confermata di CXCR4, compatibile con la sindrome WHIM, e una ANC confermata ≤ 400 cellule/µL. Mavorixafor 400 mg è stato somministrato per via orale una volta al giorno ad adulti e adolescenti di peso > 50 kg e mavorixafor 200 mg una volta al giorno ad adolescenti di peso ≤50 kg. Ai pazienti è stato consentito di continuare (ma non iniziare) la terapia immunoglobulinica con la stessa posologia. Non è stato consentito l’uso di altri antagonisti di CXCR4 o del fattore stimolante le colonie di granulociti (G-CSF).
Trentuno pazienti sono stati randomizzati con un rapporto 1:1 a ricevere placebo (n = 17) o mavorixafor (n = 14) una volta al giorno per 52 settimane. La Tabella 5 riassume le caratteristiche demografiche e cliniche dei pazienti al basale.
Tabella 5: Caratteristiche demografiche e cliniche dei pazienti con sindrome WHIM al basale
(Studio 1)
Caratteristiche demografiche e cliniche | Xolremdi (n = 14) | Placebo (n = 17) |
| Dati demografici | ||
| Età (anni) media (DS) | 22,1 (12,20) | 30,9 (21,25) |
| Fascia d’età, n (%) | - | - |
| da 12 a < 18 anni | 7 (50,0) | 8 (47,1) |
| ≥ 18 anni | 7 (50,0) | 9 (52,9) |
| Sesso, n (%) | - | - |
| Maschio | 5 (35,7) | 8 (47,1) |
| Femmina | 9 (64,3) | 9 (52,9) |
| Etnia, n (%) | - | - |
| Bianca | 13 (93) | 16 (94) |
| Asiatica | 0 | 1 (6) |
| Altro | 1 (7) | 0 |
Caratteristiche demografiche e cliniche | Xolremdi (n = 14) | Placebo (n = 17) |
| Caratteristiche cliniche | ||
| Uso di Ig al basale, n (%) | - | - |
| Sì | 6 (42,9) | 8 (47,1) |
| Conta assoluta dei neutrofili (ANC) media (DS) al basale (cellule/µL) | 155 (93,8) | 281 (232,7) |
| Conta linfocitaria assoluta (ALC) media (DS) al basale (cellule/µL) | 501 (204,8) | 563 (199,1) |
Abbreviazioni: DS = deviazione standard; Ig = immunoglobuline
Nota: le percentuali sono state calcolate utilizzando come denominatore il numero di pazienti all’interno di ciascuna categoria.
L’endpoint primario di efficacia è stato il miglioramento della ANC, misurato come tempo medio (in ore) al di sopra della soglia di ANC (TATANC) di 500 cellule/μL. Nel corso dello studio, tale parametro è stato valutato, in un periodo di 24 ore, 4 volte (ogni 3 mesi per 12 mesi). Nel periodo di 52 settimane il TATANC è risultato statisticamente più elevato nei pazienti trattati con mavorixafor rispetto al placebo. Vedere Tabella 6 e Figura 1.
Tabella 6: Tempo medio (ore) al di sopra della soglia ANC (TATANC) nello studio 1
| Xolremdi (n = 14) | Placebo (n = 17) | ||
| TATANC (ore) | |||
| Basale | Media (DS) | 0,0 (0,0) | 3,6 (5,7) |
| Risultati complessivi dell’MMRM | Media LS (SE) | 15,0 (1,89) | 2,8 (1,52) |
| Media LS - IC al 95% | (11,2; 18,9) | (0,0; 5,9) | |
| Differenza vs. placebo: | |||
| Differenza media LS (SE) | 12,30 (2,5) | - | |
| Differenza media LS - IC al 95% | (7,2; 17,4) | - | |
| P-value1 | < 0,0001 | - | |
Abbreviazioni: ANC = conta assoluta dei neutrofili; IC = intervallo di confidenza; LS = minimi quadrati; MMRM = modello misto per misure ripetute; DS = deviazione standard; SE = errore standard; TAT = tempo al di sopra della soglia di 500 cellule/μL.
[1] I risultati si basano su un’analisi MMRM con il tempo al di sopra della soglia come variabile dipendente; trattamento, visita (settimane 13, 26, 39 e 52), trattamento per visita, uso di Ig (fattori di stratificazione alla randomizzazione) e tempo al di sopra della soglia al basale come covariate; e il paziente come effetto casuale ripetuto.
Figura 1: Tempo (ore) al di sopra di TATANC (media LS ± IC al 95%) per gruppo di
trattamento (studio 1) 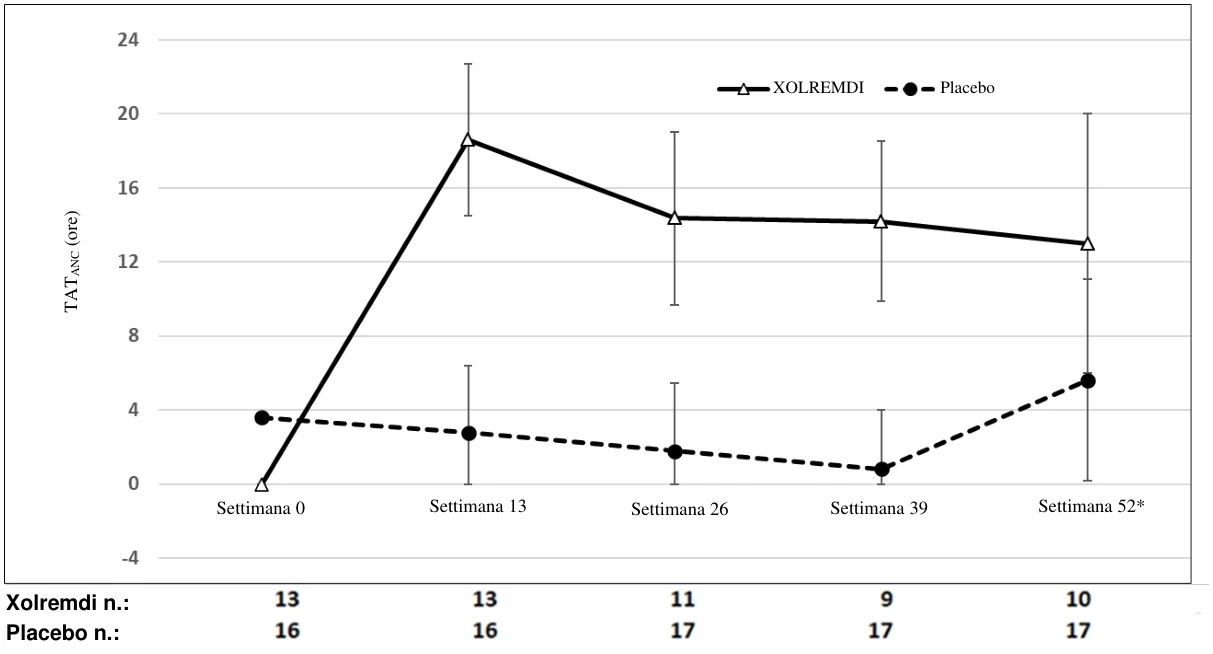
Abbreviazioni: ANC = conta assoluta dei neutrofili; IC = intervallo di confidenza; LS = minimi quadrati; TAT = tempo totale (ore) al di sopra della soglia (500 cellule/µL) nelle 24 ore.
* Alla settimana 52, 3 dei 17 pazienti del braccio placebo hanno ricevuto mavorixafor prima della misurazione del TAT, in concomitanza con l’ingresso nella fase in aperto dello studio; un paziente del braccio mavorixafor non ha assunto mavorixafor. Tutti i dati sono stati inclusi nell’analisi ITT.
L’endpoint secondario chiave di efficacia è stato il miglioramento dell’ALC misurato come tempo medio (ore) al di sopra della soglia ALC (TATALC) di 1 000 cellule/μL nelle 24 ore. Nel periodo di 52 settimane il TATALC è risultato statisticamente più elevato nei pazienti trattati con mavorixafor rispetto al placebo. Vedere la Tabella 7.
Tabella 7: Tempo medio (ore) al di sopra della soglia ALC (TATALC) nello studio 1
| Xolremdi (n = 14) | Placebo (n = 17) | ||
| TATALC (ore) | |||
| Basale | Media (DS) | 2,2 (5,07) | 2,8 (5,86) |
| Risultati complessivi dell’MMRM | Media LS (SE) | 15,8 (1,39) | 4,6 (1,15) |
| Media LS - IC al 95% | (13,0; 18,7) | (2,2; 6,9) | |
| Differenza vs. placebo: | |||
| Differenza media LS (SE) | 11,3 (1,80) | - | |
| Differenza media LS - IC al 95% | (7,5; 15,0) | - | |
| P-value1 | < 0,0001 | - | |
Abbreviazioni: ANC = conta assoluta dei linfociti; IC = intervallo di confidenza; LS = minimi quadrati; MMRM = modello misto per misure ripetute; DS = deviazione standard; SE = errore standard; TAT = tempo al di sopra della soglia di 1 000 cellule/μL.
[1] I risultati si basano su un’analisi MMRM con il tempo al di sopra della soglia come variabile dipendente; trattamento, visita (settimane 13, 26, 39 e 52), trattamento per visita, uso di Ig (fattori di stratificazione alla randomizzazione) e tempo al di sopra della soglia al basale come covariate; e il paziente come effetto casuale ripetuto.
L’efficacia di mavorixafor è stata valutata ulteriormente in base al punteggio totale delle infezioni e al punteggio totale di variazione delle verruche. Nel periodo di trattamento di 52 settimane il punteggio totale delle infezioni ponderato per la gravità era numericamente inferiore nei pazienti trattati con mavorixafor [media LS (SE) 7,41 (2,805)] rispetto ai pazienti trattati con placebo [media LS (SE) 12,27 (2,443)] con una differenza media pari a -4,85 [IC al 95% (-12,57; 2,86)]. Similmente, il tasso di infezioni annualizzato era numericamente inferiore nei pazienti trattati con mavorixafor [media LS (SE) 1,7 (0,5)] rispetto ai pazienti trattati con placebo [media LS (SE) 4,2 (0,7)] con un rapporto di incidenza di 0,417 [IC al 95% (0,220; 0,789)]. Non è stata riscontrata alcuna differenza nel punteggio totale di variazione delle verruche tra i bracci di trattamento mavorixafor e placebo nel periodo di 52 settimane.
Studio di fase 2 (di supporto)
Uno studio in aperto di fase 2 (Studio 2), condotto su 8 pazienti adulti con sindrome WHIM, ha valutato le proprietà farmacodinamiche di mavorixafor nell’intervallo di dose compreso tra 50 e 400 mg, somministrati per via orale una volta al giorno. Le dosi comprese tra 300 e 400 mg hanno determinato aumenti sostenuti di ANC ≥ 600 cellule/μL e ALC ≥ 1 000 cellule/μL.
Popolazione pediatrica
L’Agenzia europea per i medicinali ha rinviato l’obbligo di presentare i risultati degli studi con Xolremdi in uno o più sottogruppi della popolazione pediatrica per il trattamento della sindrome WHIM (verruche, ipogammaglobulinemia, infezioni e mielocatessi) (vedere paragrafo 4.2 per informazioni sull’uso pediatrico).
Altre informazioni
Questo medicinale è stato autorizzato in “circostanze eccezionali”. Ciò significa che, data la rarità della malattia, non è stato possibile ottenere informazioni complete su questo medicinale. L’Agenzia europea per i medicinali esaminerà annualmente qualsiasi nuova informazione che si renderà disponibile su questo medicinale e il riassunto delle caratteristiche del prodotto (RCP) verrà aggiornato, se necessario.
5.2 Proprietà farmacocinetiche
I parametri farmacocinetici relativi a mavorixafor sono presentati come media geometrica (CV%) negli adulti con sindrome WHIM, salvo diversamente specificato. Allo stato stazionario, la Cmax di mavorixafor è pari a 3 304 (58,6%) ng/mL e l’AUC da 0 a 24 ore (AUC0-24h) è pari a 13 970 (58,4%) ng×h/mL dopo somministrazione di 400 mg una volta al giorno.
Assorbimento
Il tempo mediano (intervallo) per raggiungere la Cmax (tmax) di mavorixafor è di 2,8 ore (1,9-4 ore) alla dose raccomandata massima approvata.
Effetto del cibo
Pasto ad alto contenuto di grassi: dopo la somministrazione di una singola dose di Xolremdi 400 mg con un pasto ricco di grassi (1 000 calorie, 50% di grassi) in soggetti sani, la Cmax di mavorixafor è diminuita del 66% e l’AUC del 55%.
Pasto a basso contenuto di grassi: dopo la somministrazione di una singola dose di Xolremdi 400 mg con un pasto povero di grassi (500 calorie, 25% di grassi) in soggetti sani, la Cmax di mavorixafor è diminuita del 55% e l’AUC del 51%. Inoltre, dopo la somministrazione di una singola dose di Xolremdi 400 mg con un pasto a basso contenuto di grassi in soggetti sani dopo un digiuno notturno, sono stati osservati un aumento del 14% della Cmax e una diminuzione del 18% dell’AUC rispetto alla somministrazione in condizioni di digiuno protratto per ulteriori 4 ore dopo la dose di Xolremdi (vedere paragrafo 4.2).
Distribuzione
Il volume di distribuzione di mavorixafor è pari a 120 L/kg. Sulla base dei dati in vitro, mavorixafor risulta legato alle proteine plasmatiche umane per oltre il 93%.
Biotrasformazione
Il metabolismo di mavorixafor è mediato principalmente dal CYP3A4 e in misura minore dal CYP2D6.
Eliminazione
L’emivita terminale di mavorixafor è pari a 82 h con una clearance apparente di 62 L/h dopo la somministrazione di una singola dose di Xolremdi 400 mg in soggetti sani. Mavorixafor mostra una clearance apparente almeno in parte non lineare; tuttavia, tale aspetto non è clinicamente significativo alla dose raccomandata approvata.
Dopo la somministrazione di una singola dose orale di mavorixafor radiomarcato, nei soggetti sani è stato recuperato il 74,2% della radioattività somministrata; di tale quantità, il 61,0% è stato recuperato nelle feci e il 13,2% (di cui il 3% in forma immodificata) nelle urine, nell’arco di un periodo di raccolta di 240 ore.
Linearità/Non linearità
Mavorixafor dimostra una farmacocinetica non lineare con incrementi della Cmax e dell’AUC0-24h più che proporzionali all’aumento della dose nell’intervallo di dose compreso tra 50 mg (0,125 volte la dose raccomandata) e 400 mg. In soggetti sani, mavorixafor raggiunge lo stato stazionario dopo circa 9-12 giorni alla dose massima raccomandata approvata.
Relazione(i) farmacocinetica(che)/farmacodinamica(che)
Nello Studio 2, i livelli medi di ANC alle dosi comprese tra 50 e 200 mg sono generalmente rimasti al di sotto della soglia di beneficio clinico di 500 cellule/μL durante l’intervallo di dosaggio di 24 ore. Alle dosi di 300 mg e 400 mg, i livelli medi di ANC sono aumentati al di sopra della soglia circa 1 ora dopo la somministrazione e sono rimasti al di sopra o a livello della soglia per l’intera durata dell’intervallo di dosaggio. È stata necessaria una dose di mavorixafor di 300/400 mg una volta al giorno per ottenere un’AUCANC ≥ 600/μL e un’AUCALC ≥ 1 000/μL.
Studi d’interazione farmacologica
Per informazioni relative alle interazioni farmacologiche con altri medicinali vedere paragrafo 4.5.
Altri medicinali: non sono state osservate differenze clinicamente significative nella farmacocinetica di caffeina (substrato del CYP1A2), losartan (substrato del CYP2C9), omeprazolo (substrato del CYP2C19), furosemide (substrato di OAT1 e OAT3) e contraccettivi orali dopo l’uso concomitante con mavorixafor.
Popolazioni speciali
Compromissione epatica
Mavorixafor è metabolizzato dal fegato. L’effetto di una compromissione epatica da moderata a severa sulla farmacocinetica di mavorixafor non è stato studiato (vedere paragrafo 4.2).
Compromissione renale
La clearance renale rappresenta una via di escrezione secondaria per mavorixafor. Non sono state osservate differenze clinicamente significative nella farmacocinetica di mavorixafor in presenza di compromissione renale da lieve a moderata (CLcr da 30 a < 90 mL/min). La farmacocinetica di mavorixafor non è stata studiata in soggetti con compromissione renale severa o nefropatia allo stadio terminale (vedere paragrafo 4.2).
Anziani
Negli studi clinici su Xolremdi in pazienti con sindrome WHIM, 2 (5%) pazienti avevano un’età pari o superiore a 65 anni e nessun paziente aveva un’età pari o superiore a 75 anni. Gli studi clinici non hanno incluso un numero sufficiente di pazienti di età pari o superiore a 65 anni per stabilire se rispondono in modo differente rispetto ai pazienti più giovani.
Etnia
L’effetto dell’etnia sull’esposizione sistemica a mavorixafor non è noto.
Sesso
L’effetto del sesso sull’esposizione sistemica a mavorixafor non è noto.
5.3 Dati preclinici di sicurezza
Le reazioni avverse non osservate negli studi clinici, ma riscontrate negli animali a livelli di esposizione comparabili a quelli clinici e con possibile rilevanza per l’uso clinico, sono state le seguenti: tossicità testicolare, epatotossicità, degenerazione e atrofia retiniche.
Genotossicità
Mavorixafor non ha mostrato alcun effetto genotossico in un saggio di mutazione inversa batterica in vitro (test di Ames), in un saggio di aberrazione cromosomica su colture di linfociti umani in vitro o in un saggio del micronucleo del midollo osseo di ratto in vivo.
Tossicità riproduttiva
Non sono stati condotti studi di riproduzione animale con mavorixafor per valutare i suoi effetti sulla riproduzione e sullo sviluppo embrio-fetale. La via di segnalazione CXCR4/SDF-1 svolge un ruolo fondamentale nello sviluppo embrio-fetale e placentare nei mammiferi. Nei topi, il knockout del gene CXCR4 è letale per l’embrione e provoca molteplici tossicità dello sviluppo, in particolare a carico dei sistemi ematopoietico, cardiovascolare e nervoso. Anche i livelli di CXCR4/SDF-1 svolgono un ruolo chiave nello stimolare la proliferazione e la differenziazione dei trofoblasti, necessarie per un’adeguata crescita e funzione placentare nell’uomo. In base al suo meccanismo d’azione, Xolremdi può causare danno fetale se somministrato a una donna in gravidanza.
L’effetto di mavorixafor sulla fertilità maschile o femminile non è stato valutato in studi specifici di tossicologia riproduttiva.
In uno studio della durata di 39 settimane, con inizio del trattamento in cani giovani in età prepuberale, sono state osservate alterazioni testicolari caratterizzate da degenerazione/atrofia dei tubuli seminiferi, inclusa deplezione delle cellule staminali spermatogoniali, a livelli di esposizione equivalenti all’esposizione umana alla MRHD. Alterazioni simili non sono state osservate in uno studio di 13 settimane in cani maschi sessualmente maturi né in uno studio di 26 settimane in cani giovani, condotto durante il periodo puberale. Il meccanismo attraverso il quale mavorixafor può esercitare tale effetto non è noto, ma non si può escludere una relazione con la sua azione farmacologica. Non sono disponibili dati sulla reversibilità di tale effetto.
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Contenuto della capsula
Silice colloidale anidra (E551)
Croscarmellosa sodica (E468)
Calcio idrogenofosfato diidrato (E3431(ii))
Cellulosa microcristallina (E460(i))
Sodio laurilsolfato
Sodio stearilfumarato
Involucro della capsula
Indigotina (E132)
Gelatina (E441)
Titanio biossido (E171)
Inchiostro da stampa
Soluzione di ammoniaca concentrata (E527)
Ossido di ferro nero (E172)
Alcol isopropilico
Alcol n-butilico
Glicole propilenico (E1520)
Gommalacca in etanolo (E904)
6.2 Incompatibilità
Non pertinente.
6.3 Periodo di validità
2 anni.
Dopo l’apertura del flacone: 45 giorni.
6.4 Precauzioni particolari per la conservazione
Conservare in frigorifero (2 °C – 8 °C).
Tenere il flacone ben chiuso per proteggere il medicinale dall’umidità.
6.5 Natura e contenuto del contenitore
Flacone rotondo bianco in polietilene ad alta densità con tappo a vite a prova di bambino da 38 mm ed etichetta. Ogni flacone contiene un essiccante posizionato tra la bobina di rayon e il tappo.
Confezioni da 60, 90 o 120 capsule rigide.
È possibile che non tutte le confezioni siano commercializzate.
6.6 Precauzioni particolari per lo smaltimento
Il medicinale non utilizzato e i rifiuti derivati da tale medicinale devono essere smaltiti in conformità alla normativa locale vigente.
7. TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
Norgine B.V.
Antonio Vivaldistraat 150
1083 HP Amsterdam
Paesi Bassi
8. NUMERO(I) DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
EU/1/26/2017/001
EU/1/26/2017/002
EU/1/26/2017/003
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione: 27 aprile 2026
10. DATA DI REVISIONE DEL TESTO
Informazioni più dettagliate su questo medicinale sono disponibili sul sito web dell’Agenzia europea per i medicinali https://www.ema.europa.eu.