


Riassunto delle caratteristiche del prodotto - Susvimo
1. DENOMINAZIONE DEL MEDICINALE
Susvimo 100 mg/mL soluzione iniettabile
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Un mL di soluzione contiene 100 mg di ranibizumab*.
Ogni flaconcino contiene 39,5 mg di ranibizumab in 0,395 mL di soluzione. Questo garantisce un volume di riempimento utile di 0,1 mL, necessario per somministrare una singola dose di 0,02 mL di soluzione contenente 2 mg di ranibizumab nell’impianto oculare Contivue.
*Ranibizumab è un frammento di anticorpo monoclonale umanizzato prodotto in un vettore di espressione di E. coli mediante la tecnologia standard del DNA ricombinante.
Eccipiente con effetti noti
Ogni 0,02 mL di soluzione contengono 0,002 mg di polisorbato 20.
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Soluzione iniettabile (iniezione).
Soluzione da limpida a leggermente opalescente, da incolore a leggermente brunastra.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
Susvimo è indicato nei pazienti adulti per il trattamento della degenerazione maculare correlata all’età neovascolare (nAMD) (umida) che hanno raggiunto una stabilizzazione della malattia dopo aver risposto in precedenza al trattamento intravitreale con un medicinale inibitore del fattore di crescita endoteliale vascolare (VEGF) (vedere paragrafo 4.2).
4.2 Posologia e modo di somministrazione
Susvimo è destinato al rilascio continuo nel vitreo esclusivamente tramite l’impianto Contivue. La procedura di riempimento iniziale e inserimento dell’impianto, così come quella di rimozione dell’impianto, devono essere eseguite in sala operatoria da un oftalmologo esperto in chirurgia vitreoretinica e addestrato nelle procedure specifiche di impianto.La procedura di ricarica e sostituzione dell'impianto deve essere eseguita in condizioni di stretta asepsi in ambito ambulatoriale da un oftalmologo addestrato nella procedura di ricarica-sostituzione dell'impianto .
Selezione dei pazienti
Il trattamento con Susvimo viene iniziato quando si raggiunge la stabilizzazione della malattia dopo l’iniezione intravitreale del farmaco anti-VEGF, come stabilito dal medico curante sulla base di parametri anatomici e/o visivi.
Posologia
La dose raccomandata di Susvimo è di 2 mg (0,02 mL) somministrata tramite l’impianto Contivue con procedure di ricarica-sostituzione effettuate ogni 24 settimane (circa 6 mesi).
Susvimo non deve essere sostituito con o da altre formulazioni di ranibizumab.
Dosaggio supplementare con iniezione intravitreale di ranibizumab
Il trattamento supplementare con iniezione intravitreale di ranibizumab 0,5 mg (10 mg/mL) può essere somministrato nell’occhio interessato con l’impianto Contivue in sede se clinicamente necessario, in base a una diminuzione o riduzione significativa dell’acuità visiva e/o a un esteso peggioramento dei parametri anatomici, per ridurre il rischio di perdita della vista (vedere paragrafo 5.1).
Consultare le informazioni complete sul prodotto relative all’iniezione intravitreale di ranibizumab 0,5 mg (10 mg/mL).
Durata del trattamento
La durata del trattamento con Susvimo deve essere determinata dal medico e basata sull’attività della malattia, valutata mediante l’acuità visiva e/o parametri anatomici. Se, a giudizio del medico, i parametri visivi e anatomici indicano che il paziente non trae più beneficio dalla prosecuzione del trattamento, le procedure di ricarica-sostituzione di Susvimo possono essere interrotte. L’impianto Contivue può essere rimosso dall’occhio se ritenuto clinicamente necessario dal medico.
Rimozione e reimpianto del dispositivo
La rimozione dell'impianto può essere eseguita a discrezione del medico, qualora si ritenga che il beneficio della rimozione superi i rischi della procedura. La decisione deve fare seguito a una discussione approfondita tra il medico e il paziente in merito ai rischi oculari associati alla procedura di rimozione dell'impianto. I benefici e i rischi legati al mantenimento, alla rimozione o alla rimozione e sostituzione di un impianto non sono ampiamente caratterizzati. Fare riferimento alle istruzioni per l'uso fornite dal produttore del dispositivo per la procedura di rimozione dell'impianto.
Interruzioni della dose (ricarica-sostituzione)
Per le interruzioni della somministrazione (ricarica-sostituzione) dovute a reazioni avverse, consultare la Tabella 1. In seguito a un’interruzione per ricarica-sostituzione, tale procedura deve essere eseguita solo dopo la risoluzione della reazione avversa.
Tabella 1 Interruzioni della somministrazione (ricarica-sostituzione) a causa di reazioni avverse
| Reazione avversa | Interruzioni della dose |
| Infiammazione intraoculare ≥ 2+ cellule o flare | Sospendere la somministrazione (ricarica-sostituzione) fino alla risoluzione della reazione avversa |
| Reazioni avverse che mettono a rischio la vista* | |
| Infezioni locali di uno degli occhi | |
| Endoftalmite infettiva | |
| Infezione sistemica grave | |
| Riscontrati danni all’impianto | Sospendere la somministrazione (ricarica-sostituzione) e valutare la rimozione dell’impianto qualora si riscontrino danni visibili all’impianto stesso che possano comprometterne la funzionalità o mettere l’occhio a rischio di complicanze (ad esempio, spostamento del setto all’interno del corpo dell’impianto (vedere paragrafo 4.4). Consultare il paragrafo 6.6 e le istruzioni per l’uso della procedura per la rimozione dell’impianto fornite dal produttore del dispositivo. |
* Gli eventi sono considerati pericolosi per la vista se sono gravi e associati a una perdita inspiegabile della vista ≥ 30 lettere nella migliore acuità visiva corretta (BCVA) della durata superiore a un’ora, se richiedono un intervento chirurgico per prevenire una perdita permanente della vista e/o se sono associati a una grave infiammazione intraoculare.
Dosi ritardate o saltate (ricarica-sostituzione)
Se si salta una dose programmata (ricarica-sostituzione) di Susvimo, questa deve essere somministrata il prima possibile e la successiva procedura di ricarica-sostituzione deve essere eseguita dopo 24 settimane (circa 6 mesi).
Popolazioni speciali
Anziani
Nei pazienti di età ≥ 65 anni non è necessario alcun aggiustamento della dose (vedere i paragrafi 5.1 e 5.2).
Compromissione renale
Nei pazienti con compromissione renale non è necessario alcun aggiustamento della dose (vedere paragrafo 5.2).
Compromissione epatica
Nei pazienti con compromissione epatica non è necessario alcun aggiustamento della dose (vedere paragrafo 5.2).
Popolazione pediatrica
Non esiste un uso rilevante di Susvimo nella popolazione pediatrica per il trattamento della degenerazione maculare di tipo neovascolare (umida) correlata all’età (nAMD) .
Modo di somministrazione
Susvimo è un flaconcino monodose da utilizzare esclusivamente con l’impianto Contivue per uso intravitreale.
Al fine di evitare errori terapeutici, è importante controllare le etichette per assicurarsi che il medicinale preparato e somministrato sia Susvimo.
Susvimo deve essere ispezionato visivamente per rilevare la presenza di particelle e alterazioni del colore prima della somministrazione (vedere paragrafo 6.6).
Non somministrare Susvimo per vie diverse dall’impianto Contivue (ad esempio, non tramite iniezione intravitreale in bolo).
Le procedure di riempimento iniziale e inserimento dell'impianto, e di ricarica e sostituzione devono essere eseguite con un’adeguata anestesia e in condizioni asettiche per ridurre al minimo il rischio di infezione intraoculare, secondo gli standard di cura.
Procedura di riempimento iniziale e inserimento dell'impianto
Durante la procedura di riempimento iniziale e inserimento dell'impianto, viene utilizzata una siringa con raccordo Luer Lock da 1 mL per prelevare tutta la quantità dimedicinale dal flaconcino tramite un ago di trasferimento (non incluso). L’aria viene poi espulsa dalla siringa e l’ago di trasferimento rimosso. L'ago per il riempimento iniziale (cappuccio blu) viene quindi inserito sulla siringa e utilizzato per riempire l'impianto con 0,02 mL di Susvimo (ranibizumab) soluzione iniettabile, immediatamente prima dell'inserimento dell'impianto. Una volta riempito, l'impianto viene inserito nell'occhio attraverso la pars plana.
Procedura di ricarica e sostituzione dell'impianto
L'impianto Contivue viene ricaricato con 0,02 mL di Susvimo (ranibizumab) soluzione iniettabile per scambio, somministrata attraverso il setto dell'impianto, il quale è coperto dalla congiuntiva e dalla capsula di Tenone. Viene utilizzata una siringa con raccordo Luer Lock da 1 mL per prelevare tutto il medicinale dal flaconcino tramite un ago di trasferimento (non incluso). L’aria viene poi espulsa dalla siringa e l’ago di trasferimento rimosso. L'ago per la ricarica (cappuccio trasparente) viene inserito sulla siringa e il pistone viene spinto fino a quando tutta l'aria viene espulsa dalla siringa e la dose viene regolata a 0,1 mL. L’ago per la ricarica viene poi quindi introdotto nell'impianto per sostituirne il contenuto con il Susvimo (ranibizumab) per scambio.
Leggere e fare riferimento alle istruzioni per l'uso fornite dal produttore del dispositivo relative alle procedure di riempimento iniziale e inserimento, di ricarica e sostituzione e di rimozione dell'impianto prima di procedere al riempimento iniziale, all'inserimento, alla ricarica o alla rimozione dell'impianto Contivue.
Per le istruzioni sulla preparazione prima della somministrazione e sullo smaltimento, vedere il paragrafo 6.6.
4.3 Controindicazioni
Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1.
Infezioni oculari o perioculari attive o sospette.
Infiammazione intraoculare attiva.
4.4 Avvertenze speciali e precauzioni d’impiego
Tracciabilità
Al fine di migliorare la tracciabilità dei medicinali biologici, il nome e il numero di lotto del medicinale somministrato devono essere chiaramente registrati.
Materiale informativo
Tutti i medici che prevedono di prescrivere Susvimo devono assicurarsi di aver ricevuto e di conoscere in maniera approfondita la guida a loro dedicata. I medici devono spiegare e discutere con il paziente i benefici e i rischi della terapia con Susvimo e fornire loro il materiale educativo per il paziente.
Trattamento bilaterale
Negli studi clinici, la maggior parte dei pazienti con degenerazione maculare senile neovascolare (essudativa) (nAMD) nell'occhio controlaterale ha ricevuto il trattamento con un'iniezione intravitreale di anti-VEGF e un numero limitato di pazienti ha ricevuto Susvimo nell’occhio controlaterale. A causa del limitato numero di pazienti sottoposti a trattamento bilaterale con Susvimo fino ad oggi, la sicurezza e l'efficacia di Susvimo somministrato in entrambi gli occhi non sono state stabilite.
Reazioni avverse legate all’impianto e alle procedure correlate all’impianto
L’impianto e/o le procedure correlate all’impianto sono stati associati a emorragia vitreale, vescicola della congiuntiva/perdita dalla vescicola, erosione della congiuntiva, retrazione congiuntivale, endoftalmite, lacerazione retinica e distacco retinico, cataratta traumatica, dislocazione del dispositivo (impianto), spostamento del setto e infiammazione intraoculare post-chirurgica. Tutte queste reazioni avverse sono state segnalate nel corso degli studi clinici (vedere paragrafo 4.8). I pazienti devono essere istruiti a segnalare senza indugio eventuali segni o sintomi che potrebbero essere associati a questi eventi. In alcuni casi, questi eventi possono presentarsi in modo asintomatico. L’impianto e il tessuto sovrastante la flangia dell’impianto devono essere esaminati attentamente dopo le procedure di riempimento iniziale e impianto, nonché di ricarica e sostituzione, al fine di consentire un tempestivo intervento medico o chirurgico, se necessario.
È fondamentale attenersi scrupolosamente alle istruzioni per l’uso fornite dal produttore del dispositivo per le procedure di riempimento iniziale e impianto, di ricarica-sostituzione e di rimozione dell’impianto, al fine di ridurre al minimo i rischi correlati a tali procedure.
I pazienti devono essere istruiti a non premere sull'occhio, non sfregare l'occhio o toccare l'area oculare in cui si trova l'impianto per i 30 giorni successivi all'inserimento dell'impianto e per i 7 giorni successivi alla ricarica.
In seguito a un intervento di inserimento dell’impianto o di rimozione dell’impianto, il paziente deve indossare una protezione oculare e deve essere istruito a non rimuoverla fino a quando non riceveranno indicazioni dal medico (vedere paragrafo 4.7). I pazienti devono indossare la protezione oculare prima di coricarsi per almeno 7 notti dopo l’intervento chirurgico.
Emorragia vitreale
L’emorragia vitreale può provocare una perdita temporanea della vista. In caso di emorragia vitreale che non si risolve spontaneamente può rendersi necessaria una vitrectomia (vedere paragrafo 4.2).
I pazienti in trattamento con medicinali antitrombotici (ad es. anticoagulanti orali, acido acetilsalicilico, farmaci antinfiammatori non steroidei) possono essere a maggior rischio di emorragia vitreale Si raccomanda di sospendere temporaneamente l’assunzione di farmaci antitrombotici prima della procedura di inserimento dell’impianto.
È necessario attenersi rigorosamente alle istruzioni per l’uso del produttore del dispositivo (ad esempio: idonea ablazione laser della pars plana, cauterizzazione sclerale) per ridurre al minimo il rischio di emorragia vitreale.
Vescicola della congiuntiva/Perdita dalla vescicola
Una vescicola della congiuntiva/perdita della vescicola è un sollevamento incapsulato della congiuntiva al di sopra della flangia dell’impianto, che può essere secondario a un ispessimento o a un accumulo di liquido sottocongiuntivale. Le vescicole della congiuntiva/perdita della vescicola possono richiedere un ulteriore trattamento chirurgico e/o medico per evitare ulteriori complicazioni, soprattutto se il setto dell’impianto non è più identificabile a causa della vescicola della congiuntiva/perdita della vescicola.
È necessario attenersi rigorosamente alle istruzioni per l’uso del produttore del dispositivo (ad esempio: idonea lunghezza dell’incisione sclerale, adeguata sutura della congiuntiva e del tenone nella chiusura della peritomia, corretto posizionamento dell’ago di ricarica durante la procedura di ricarica-sostituzione) per ridurre al minimo il rischio di vescicole della congiuntiva.
Erosione della congiuntiva
L’erosione della congiuntiva è una degradazione o rottura a tutto spessore della congiuntiva nella zona della flangia dell’impianto. Le erosioni della congiuntiva potrebbero essere associate a un aumentato rischio di endoftalmite, soprattutto se l’impianto risulta esposto. In caso di erosione della congiuntiva con o senza esposizione della flangia dell’impianto, è necessario ricorrere a un intervento chirurgico (ad esempio: riparazione della congiuntiva/capsula di Tenone).
È necessario attenersi rigorosamente alle istruzioni per l’uso del produttore del dispositivo (ad esempio: adeguata inclusione della congiuntiva e della capsula di Tenone nella chiusura della peritomia, corretto posizionamento delle suture della congiuntiva per evitare il contatto con il bordo dell’impianto) per ridurre al minimo il rischio di erosione della congiuntiva.
Retrazione congiuntivale
La retrazione congiuntivale è una recessione o apertura della peritomia limbale e/o radiale. Le retrazioni congiuntivali potrebbero essere associate a un aumentato rischio di endoftalmite, soprattutto se l’impianto risulta esposto. In caso di retrazione congiuntivale con o senza esposizione della flangia dell’impianto, è necessario ricorrere a un intervento chirurgico (ad esempio: riparazione della congiuntiva/capsula di Tenone).
È necessario attenersi rigorosamente alle istruzioni per l’uso fornite dal produttore del dispositivo (ad esempio: suturando correttamente la congiuntiva e la capsula di Tenone al limbus) per ridurre al minimo il rischio di retrazione congiuntivale.
Endoftalmite
L’endoftalmite è una grave complicanza delle procedure oculari e richiede un trattamento tempestivo secondo gli standard di cura per ridurre il rischio di perdita della vista e massimizzare il recupero. L'incidenza di endoftalmite a seguito delle procedure con Contivue è stata dell'1,6%, rispetto allo 0,6% per le iniezioni intravitreali di ranibizumab nello studio ARCHWAY. (vedere paragrafo 4.8). La somministrazione di Susvimo (ricarica-sostituzione) deve essere sospesa fino alla risoluzione dell’endoftalmite (vedere paragrafo 4.2).
I pazienti non devono presentare infezioni oculari o perioculari attive o sospette, né infezioni sistemiche gravi, prima di qualsiasi procedura di impianto. Durante la somministrazione di Susvimo è sempre necessario adottare una corretta tecnica asettica.
È necessario attenersi rigorosamente alle istruzioni per l’uso fornite dal produttore del dispositivo (ad esempio: adeguate misure di sterilità durante l’inserimento dell’impianto o le procedure di ricarica-sostituzione) per ridurre al minimo il rischio di endoftalmite (vedere paragrafo 4.8).
Lacerazione e distacco retinico
La lacerazione e il distacco retinico possono causare la perdita della vista se non trattati tempestivamente con un intervento (ad esempio: retinopessi pneumatica, vitrectomia o fotocoagulazione laser). Ritardare la somministrazione della dose di Susvimo (ricarica-sostituzione) fino a quando la lacerazione o il distacco retinico non siano stati trattati (vedere paragrafo 4.2).
Prima di inserire l’impianto nell’occhio, è necessario eseguire un’attenta valutazione della periferia retinica mediante indentazione sclerale e trattare eventuali aree sospette di adesione vitreoretinica anomala o lacerazioni retiniche. Dopo l'inserimento, la periferia retinica deve essere esaminata in base allo standard di cura.
È fondamentale attenersi rigorosamente alle istruzioni per l’uso fornite dal produttore del dispositivo (ad esempio: idonea gestione del prolasso vitreale dopo incisione della pars plana) per ridurre al minimo il rischio di lacerazione o distacco retinico.
Dislocazione del dispositivo (impianto)
Il dispositivo (impianto) può lussarsi o sublussarsi nella cavità vitreale oppure estendersi al di fuori della cavità vitreale, nello spazio sottocongiuntivale o oltre. La dislocazione del dispositivo richiede un intervento chirurgico urgente se è associata a un test di Seidel positivo, distacco retinico, distacco di coroide apposizionale, apertura congiuntivale con perdita di vitreo ed espulsione dell’impianto (globo aperto) oppure se il dispositivo dislocato si trova sulla macula o nelle sue vicinanze, per prevenire la perdita della vista. I pazienti devono essere istruiti ad evitare attività ad alto rischio, tra cui premere, sfregare o toccare l'occhio in corrispondenza dell'area in cui si trova l'impianto. L'impianto deve essere monitorato in base allo standard di cura.
È fondamentale attenersi rigorosamente alle istruzioni per l’uso fornite dal produttore del dispositivo (ad esempio: idonea lunghezza dell’incisione sclerale, corretto targeting della pars plana durante l’ablazione laser) per ridurre al minimo il rischio di dislocazione dell’impianto.
Spostamento del setto
Nelle sperimentazioni cliniche è stato segnalato un tipo di danno all’impianto in cui il setto si è dislocato all’interno del corpo dell’impianto. Prima e dopo la procedura di ricarica-sostituzione, è necessario eseguire un esame con lampada a fessura con dilatazione pupillare e/o un’oftalmoscopia indiretta con dilatazione pupillare per ispezionare l’impianto nella cavità vitreale attraverso la pupilla, al fine di identificare un eventuale spostamento del setto. Interrompere il trattamento con Susvimo in caso di spostamento del setto e valutare la rimozione dell’impianto qualora i benefici della procedura di rimozione superino i rischi (vedere paragrafo 4.2). I benefici e i rischi del mantenimento, della rimozione
o di rimozione e sostituzione di un impianto in caso di setto dislocato non sono ben definiti.
È necessario attenersi rigorosamente alle istruzioni per l’uso fornite dal produttore del dispositivo (ad esempio: idonei manipolazione e inserimento dell’ago di ricarica nel setto (evitare torsioni e/o rotazioni) per ridurre al minimo il rischio di spostamento del setto.
Infiammazione intraoculare
Esiste il rischio di infiammazione intraoculare a seguito delle procedure con Contivue (ad es. inserimento dell'impianto, ricarica e sostituzione), in linea con i rischi intrinseci all'esecuzione di procedure chirurgiche intraoculari, La maggior parte degli eventi verificatisi nel corso degli studi clinici si è manifestata durante la prima settimana successiva alle procedure con Contivue e si è risolta entro un mese. Utilizzare farmaci antinfiammatori nel periodo perioperatorio secondo gli standard di cura e a discrezione del medico. I pazienti devono essere istruiti a segnalare al proprio medico qualsiasi segno o sintomo di infiammazione intraoculare.
Ipersensibilità
I pazienti devono essere istruiti a segnalare al proprio medico qualsiasi segno o sintomo di potenziale ipersensibilità oculare.
Effetti sistemici
Dopo l’iniezione intravitreale di inibitori del VEGF o il trattamento con Susvimo, sono stati segnalati eventi avversi sistemici, tra cui emorragie non oculari ed eventi tromboembolici arteriosi (ATE) (vedere paragrafo 4.8) Fino alla 96 settimana dello studio clinico ARCHWAY, 12 pazienti (4,8%) nel braccio Susvimo e 4 pazienti (2,4%) nel braccio intravitreale hanno manifestato un evento APTC (Antiplatelet Trialists' Collaboration), tipicamente in presenza di comorbilità preesistenti.
Altro
Le scansioni di Risonanza Magnetica (RM) devono essere eseguite in condizioni specifiche in quanto l’impianto contiene titanio. È pertanto importante che i pazienti siano informati e ricevano una tessera per portatori di impianto, da conservare sempre con sé e da mostrare agli operatori sanitari qualora fosse necessario sottoporsi a una risonanza magnetica. Le istruzioni per l’uso del produttore del dispositivo, relative alla procedura di riempimento iniziale e impianto, forniscono le condizioni di scansione necessarie per eseguire in sicurezza una risonanza magnetica su un paziente portatore di questo dispositivo.
Informazioni sugli eccipienti
Questo medicinale contiene 0,002 mg di polisorbato 20 in 0,02 mL di dose. I polisorbati possono causare reazioni allergiche. È necessario istruire i pazienti a informare il medico di eventuali allergie note.
4.5 Interazioni con altri medicinali ed altre forme d’interazione
Non sono stati effettuati studi d’interazione.
L’uso concomitante della terapia fotodinamica (PDT) con verteporfina e di Susvimo non è stato studiato.
4.6 Fertilità, gravidanza e allattamento
Donne in età fertile e contraccezione
Le donne in età fertile devono utilizzare un metodo contraccettivo efficace durante il trattamento e per 12 mesi dopo l’ultima dose (ricarica-sostituzione) di Susvimo.
Gravidanza
Non ci sono dati disponibili relativi all’uso di ranibizumab in donne in gravidanza.
Gli studi sugli animali hanno mostrato una tossicità riproduttiva. Uno studio condotto su scimmie cynomolgus gravide trattate con ranibizumab intravitreale ha evidenziato anomalie scheletriche nei feti (vedere paragrafo 5.3).
L’esposizione sistemica a ranibizumab è bassa dopo la somministrazione tramite l’impianto Contivue, tuttavia, a causa del suo meccanismo d’azione, Susvimo deve essere considerato potenzialmente teratogeno ed embrio-fetotossico. Pertanto, Susvimo non deve essere usato durante la gravidanza a meno che il beneficio atteso non superi il rischio potenziale per il feto. Per le donne che desiderano una gravidanza e sono state trattate con Susvimo, si raccomanda di fare un lavaggio dell’impianto con soluzione di cloruro di sodio senza conservanti e di attendere almeno 3 mesi dopo il lavaggio dell’impianto prima di concepire un bambino.
Allattamento
Sulla base di dati molto limitati, ranibizumab può essere escreto nel latte umano a bassi livelli. L’effetto di ranibizumab su neonati/lattanti allattati al seno non è noto. L’allattamento al seno è sconsigliato durante l’utilizzo di Susvimo.
Fertilità
Non sono disponibili dati sulla fertilità. In base al meccanismo d’azione anti-VEGF di ranibizumab, il trattamento con Susvimo può comportare un rischio per la capacità riproduttiva (vedere paragrafo 5.3).
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
Susvimo, Contivue, le procedure relative agli impianti e gli esami associati alterano moderatamente la capacità di guidare veicoli e di usare macchinari. I pazienti potrebbero riscontrare una temporanea riduzione della vista dopo l’inserimento dell’impianto, le procedure di ricarica-sostituzione e la rimozione dell’impianto, nonché dopo il relativo esame oculistico (vedere paragrafo 4.8). I pazienti non devono guidare veicoli o usare macchinari finché non sia possibile rimuovere la protezione oculare, utilizzata in seguito a un intervento di impianto o di rimozione di un impianto e la funzione visiva non sia completamente ripristinata (vedere paragrafo 4.4).
4.8 Effetti indesiderati
Riassunto del profilo di sicurezza
Profilo di sicurezza di Susvimo
Questo profilo di sicurezza comprende le reazioni avverse correlate a Susvimo, Contivue, al riempimento iniziale e all’impianto, alle procedure di ricarica-sostituzione e di rimozione dell’impianto.
Le reazioni avverse più frequenti in generale sono state emorragia della congiuntiva (72,1%), iperemia congiuntivale (25,6%), irite (25%), dolore oculare (20,6%), cataratta (19,1%), vescicola della congiuntiva/perdita dalla vescicola filtrante (14,9%), corpi mobili nel vitreo (13,5%) e cefalea (11,6%).
Le reazioni avverse più frequenti durante il periodo postoperatorio (entro 37 giorni dall’impianto iniziale) sono state emorragia della congiuntiva (65,9%), iperemia congiuntivale (21,5%), irite (20,8%) e dolore oculare (12%).
Le reazioni avverse gravi più frequenti in generale sono state spostamento del setto (10,1%), erosione della congiuntiva (5,2%), endoftalmite (2,6%), dislocazione del dispositivo (1,9%), retrazione congiuntivale (1,9%), vescicola della congiuntiva/perdita dalla vescicola filtrante (1,7%), cataratta (1,4%) e distacco retinico (1,2%).
Le reazioni avverse che hanno portato alla rimozione dell’impianto sono state spostamento del setto (5%), erosione della congiuntiva (1,6%), retrazione congiuntivale (1,2%), endoftalmite (1%) e dislocazione del dispositivo (0,9%).
Profilo di sicurezza di ranibizumab iniezione intravitreale
Nel braccio iniezione intravitreale della sperimentazione clinica ARCHWAY (vedere paragrafo 5.1), gli eventi avversi oculari nell’occhio in studio con la massima incidenza sono stati emorragia della congiuntiva (13,8%), distacco vitreale (8,4%), dolore oculare (7,8%), occhio secco (5,4%), visione offuscata (5,4%) e irritazione oculare (5,4%).
Gli eventi avversi non oculari con la massima incidenza nel braccio iniezione intravitreale dello studio clinico ARCHWAY sono stati nasofaringite (15%), caduta (9%), infezione delle vie urinarie (8,4%), artralgia (6,6%) e bronchite (6%); altri eventi avversi non oculari osservati hanno incluso reazioni allergiche* (eruzione cutanea (1,8%), prurito (0.6%)) (2,4%), anemia (1,8%), ipersensibilità (1,8%), tosse (1.8%) e ansia (1.2%).
*Dai dati analizzati per le reazioni allergiche non sono stati riscontrati eventi di orticaria o eritema.
Tabella delle reazioni avverse
Il profilo di sicurezza di Susvimo è stato valutato in 577 pazienti affetti da degenerazione maculare correlata all’età neovascolare (nAMD) nel corso di sperimentazioni cliniche.
La durata mediana dell’esposizione al trattamento è stata di 244 settimane (intervallo: 1–385 settimane). Il numero mediano di procedure, compresi i riempimenti iniziali e le ricariche e sostituzioni, è stato pari a 10 (intervallo: 1–21).
Le reazioni avverse osservate nelle sperimentazioni cliniche (Tabella 2) sono elencate sulla base della classificazione per sistemi e organi secondo MedDRA. La categoria di frequenza corrispondente di ciascuna reazione avversa da farmaco si basa sulla seguente convenzione: molto comune (≥ 1/10), comune (≥ 1/100, < 1/10), non comune (≥ 1/1 000, < 1/100), raro (≥ 1/10 000, < 1/1 000), molto raro (< 1/10 000). All’interno di ogni classe di frequenza, le reazioni avverse sono presentate in ordine decrescente di gravità.
Tabella 2 Reazioni avverse riscontrate nei pazienti trattati con Susvimo nelle
sperimentazioni cliniche
| Classificazione per sistemi e organi secondo MedDRA | Reazione avversa |
| Patologie dell’occhio | |
| Molto comune | Irite1 Vescicola della congiuntiva/perdita dalla vescicola filtrante2 Cataratta3 Mosche volanti nel vitreo (Miodesopsie) Emorragia della congiuntiva Iperemia congiuntivale Dolore oculare |
| Comune | Endoftalmite Distacco retinico4 Distacco di coroide Erosione della congiuntiva Assottigliamento congiuntivale Retrazione congiuntivale Disturbo della conguntiva Emorragia vitreale Assottigliamento della sclera Ipotonia oculare Distacco vitreale Congiuntivite Aderenze dell’iride Vitreite Iridociclite Blefarite Irritazione oculare Edema congiuntivale Emorragia retinica Edema corneale Visione offuscata Abrasione corneale5 Disturbo corneale6 Ptosi palpebrale Acuità visiva ridotta Prurito oculare Dolore procedurale Lacrimazione aumentata Ecchimosi |
| Classificazione per sistemi e organi secondo MedDRA | Reazione avversa |
Edema delle palpebre Fastidio oculare Pressione endoculare ridotta Fotofobia Secrezione oculare Ifema Sensazione di corpo estraneo negli occhi | |
| Non comune | Lacerazione retinica Iperemia della sclera Fastidio in sede di somministrazione7 Corpo estraneo nell’occhio Complicazione legata alla sutura Fastidio post-procedurale Opacizzazione del materiale del dispositivo8 Fibrosi in sede di impianto Ispessimento della capsula di Tenone Tumefazione post-procedurale |
| Traumatismi, avvelenamenti e complicazioni da procedura | |
| Molto comune | Cefalea |
| Comune | Vomito, nausea |
| Problemi con il prodotto | |
| Molto comune | Spostamento del setto del dispositivo9 |
| Comune | Dislocazione del dispositivo |
1 Irite: comprende irite, flare della camera anteriore e cellula nella camera anteriore.
2 Vescicola della congiuntiva/Perdita dalla vescicola filtrante: include vescicola della congiuntiva, perdita della vescicola congiuntivale filtrante, cisti della congiuntiva e cisti in sede di impianto.
3 Cataratta: comprende cataratta, cataratta nucleare, cataratta corticale, cataratta sottocapsulare e cataratta traumatica. 4 Distacco retinico: comprende distacco retinico, distacco regmatogeno della retina e distacco di retina trazionale. 5 Abrasione corneale: comprende abrasione corneale e presenza.colorazione vitale della cornea presente 6 Disturbo corneale: comprende disturbo corneale e disturbo corneale endoteliale.
7 Fastidio in sede di somministrazione: riferito come irritazione – fastidio in sede di ricarica. 8 Opacizzazione del materiale del dispositivo: riferita come opacità di eziologia sconosciuta all’interno dell’impianto. 9 Spostamento del setto del dispositivo: un tipo di danno all’impianto in cui il setto si sposta all’interno del corpo dell’impianto. L’incidenza dello spostamento del setto è stata calcolata sui pazienti sottoposti a impianto nel corso delle sperimentazioni cliniche su Susvimo.
Descrizione di alcune reazioni avverse
Emorragia vitreale
Complessivamente, il 7,5% (43/577) dei pazienti nel braccio Susvimo ha manifestato un'emorragia vitreale nell'occhio in studio. La maggior parte dei pazienti interessati (31/43) ha manifestato eventi di Grado 1 (perdita della BCVA ≤ 15 lettere rispetto alla visita precedente) o di Grado 2 (perdita della BCVA di 16-30 lettere rispetto alla visita precedente). Rispettivamente, 10 pazienti hanno manifestato un evento di Grado 3 (perdita della BCVA >30 lettere rispetto alla visita precedente) e 2 pazienti un evento di Grado 4 (percezione della luce o inferiore). Dei 43 pazienti interessati, 40 pazienti hanno manifestato un evento che si è risolto, 1 paziente ha manifestato un evento risolto con postumi, 1 paziente ha manifestato un evento in via di risoluzione e 2 pazienti hanno manifestato un evento non risolto. 34/43 pazienti hanno manifestato eventi che si sono risolti spontaneamente senza intervento medico o chirurgico, 4 pazienti hanno necessitato di una vitrectomia.
Durante il periodo post-operatorio, il 4,5% (26/577) dei pazienti ha manifestato eventi di emorragia vitreale.. Questi eventi sono stati attribuiti alla procedura di impianto in tutti i 26 pazienti, con 7 pazienti che presentavano ulteriori fattori contribuenti. Dei 26 pazienti interessati, 14 hanno manifestato eventi di Grado 1, 5 hanno manifestato eventi di Grado 2, 6 hanno manifestato eventi di Grado 3 e 1 ha manifestato un evento di Grado 4. Tutti questi eventi si sono risolti.
Nessun paziente ha interrotto il trattamento con Susvimo o ha subito la rimozione dell'impianto a causa dell'emorragia vitreale.
Vescicola della congiuntiva/Perdita della vescicola congiuntivale filtrante
Complessivamente, il 14,9% (86/577) dei pazienti nel braccio Susvimo ha riferito vescicola della congiuntiva/perdita della vescicola congiuntivale filtrante nell’occhio in studio, con il 5% (29/577) dei pazienti che ha riportato di aver manifestato questi eventi durante il periodo post-operatorio. La maggior parte dei pazienti interessati ha riportato eventi di entità lieve (72/86) o moderata (10/86), e 4 pazienti hanno manifestato eventi severi. Degli 86 pazienti interessati, 78 pazienti hanno manifestato un evento che si è risolto, 1 paziente ha manifestato un evento risolto con postumi e 13 pazienti hanno manifestato eventi non risolti. Complessivamente, 8/86 pazienti hanno manifestato un evento che ha richiesto un intervento chirurgico.
Erosione della congiuntiva
Complessivamente, l'8,7% (50/577) dei pazienti nel braccio Susvimo ha manifestato un'erosione congiuntivale nell'occhio in studio, con lo 0,3% (2/577) dei pazienti che ha manifestato tali eventi durante il periodo post-operatorio. La maggior parte dei pazienti interessati ha manifestato eventi di entità lieve (16/50) o moderata (23/50), e 11 pazienti hanno manifestato un evento severo. È stato necessario un intervento chirurgico per un evento di erosione congiuntivale in 47 pazienti. Dei 50 pazienti interessati, 49 pazienti hanno manifestato un evento che si è risolto, mentre 2 pazienti hanno manifestato eventi non risolti. 7/50 pazienti hanno interrotto il trattamento con Susvimo a causa dell'erosione congiuntivale. La rimozione dell'impianto si è resa necessaria in 8/50 pazienti a causa dell'erosione congiuntivale, con 2 pazienti che presentavano ulteriori fattori contribuenti.
Retrazione congiuntivale
Complessivamente, il 3,5% (20/577) dei pazienti nel braccio Susvimo ha manifestato una retrazione congiuntivale nell'occhio in studio, con lo 0,7% (4/577) dei pazienti che ha manifestato tali eventi durante il periodo post-operatorio. La maggior parte dei pazienti interessati ha manifestato eventi di entità lieve (9/20) o moderata (9/20), e 2 pazienti hanno manifestato un evento severo. È stato necessario un intervento chirurgico per un evento di retrazione congiuntivale in 14 pazienti. Dei 20 pazienti interessati, tutti hanno manifestato eventi che si sono risolti. 6/20 pazienti hanno interrotto il trattamento con Susvimo a causa della retrazione congiuntivale. La rimozione dell'impianto si è resa necessaria in 6/20 pazienti a causa della retrazione congiuntivale, con 1 paziente che presentava ulteriori fattori contribuenti.
Endoftalmite
Complessivamente, il 2,8% (16/577) dei pazienti nel braccio Susvimo ha manifestato un'endoftalmite nell'occhio in studio. Tra i pazienti interessati, 4 pazienti hanno manifestato eventi di entità moderata e 12 pazienti hanno manifestato un evento severo. Di questi pazienti, 8/16 hanno manifestato eventi precedenti o concomitanti di retrazione congiuntivale o erosione congiuntivale. È stato necessario un intervento chirurgico per un evento di endoftalmite in 12 pazienti. Dei 16 pazienti interessati, 14 pazienti hanno manifestato un evento che si è risolto, 2 pazienti hanno manifestato un evento risolto con postumi e 1 paziente ha manifestato un evento non risolto. 8/16 pazienti hanno interrotto il trattamento con Susvimo a causa dell'endoftalmite. La rimozione dell'impianto si è resa necessaria in 8/16 pazienti a causa dell'endoftalmite, con 1 paziente che presentava ulteriori fattori contribuenti.
Durante il periodo di confronto della sperimentazione clinica ARCHWAY, l’incidenza di endoftalmite è stata dell’1,6% (4/248) nel braccio Susvimo rispetto allo 0,6% (1/167) nel braccio ranibizumab intravitreale. Nelle sperimentazioni cliniche, la gestione dell’endoftalmite ha incluso un lavaggio del contenuto dell’impianto con 100 µL di vancomicina (1 mg/0,1 mL), con o senza precedente lavaggio con soluzione di cloruro di sodio senza conservanti, in aggiunta alla terapia standard.
Lacerazione e distacco retinico
Complessivamente, lo 0,7% (4/577) dei pazienti nel braccio Susvimo ha manifestato una rottura retinica nell'occhio in studio, con lo 0,2% (1/577) dei pazienti che ha manifestato questo evento (di entità lieve) durante il periodo post-operatorio. Nei 4 pazienti interessati, gli eventi sono stati lievi (2 pazienti) e moderati (2 pazienti), e 2 pazienti hanno manifestato eventi che si sono risolti, mentre 2 pazienti hanno manifestato eventi non risolti.
Complessivamente, l'1,6% (9/577) dei pazienti nel braccio Susvimo ha manifestato un distacco di retina nell'occhio in studio, con lo 0,3% (2/577) dei pazienti che ha manifestato tali eventi durante il periodo post-operatorio. Tutti i 9 pazienti con distacco di retina hanno manifestato eventi severi, che sono stati gestiti con un intervento chirurgico. Dei 9 pazienti interessati, 7 pazienti hanno manifestato un evento che si è risolto, 1 paziente ha manifestato un evento risolto con postumi, 1 paziente ha manifestato un evento non risolto e 1 paziente ha manifestato un evento in via di risoluzione. La rimozione dell'impianto si è resa necessaria in 1/9 pazienti a causa del distacco di retina; questo paziente ha interrotto il trattamento con Susvimo.
Dislocazione del dispositivo (impianto)
Complessivamente, il 2,4% (14/577) dei pazienti nel braccio Susvimo ha manifestato una dislocazione del dispositivo nell'occhio in studio. La maggior parte dei pazienti interessati ha manifestato eventi di entità lieve (3/14) o moderata (6/14), e 5 pazienti hanno manifestato eventi severi. È stato necessario un intervento chirurgico per un evento di dislocazione del dispositivo in 13 pazienti, inclusi tutti i casi severi. Dei 14 pazienti interessati, 13 pazienti hanno manifestato un evento che si è risolto e 1 paziente ha manifestato un evento non risolto. 8/14 pazienti hanno interrotto il trattamento con Susvimo e la rimozione dell'impianto si è resa necessaria in 9/14 pazienti a causa della dislocazione del dispositivo.
Eventi tromboembolici arteriosi
Gli eventi tromboembolici arteriosi (ATE) sono eventi avversi potenzialmente correlati all'inibizione sistemica del VEGF. Fino alla settimana 96 dello studio clinico ARCHWAY, 12 pazienti (4,8%) nel braccio Susvimo e 4 pazienti (2,4%) nel braccio intravitreale hanno manifestato un evento APTC, tipicamente in presenza di comorbilità preesistenti.
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato nell’allegato V.
4.9 Sovradosaggio
Dosi di ranibizumab fino a 2 mg sono state somministrate tramite iniezione intravitreale. Le reazioni avverse da farmaco osservate con la dose intravitreale di 2 mg sono risultate coerenti con quelle riferite per la dose intravitreale di ranibizumab di 0,5 mg nelle sperimentazioni cliniche.
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: oftalmologici, agenti anti-neovascolarizzanti, codice ATC: S01LA04
Meccanismo d’azione
Ranibizumab è un frammento di anticorpo monoclonale ricombinante umanizzato diretto contro il fattore di crescita endoteliale vascolare A (VEGF-A) umano. Si lega con elevata affinità a tutte le isoforme biologicamente attive di VEGF-A (ad esempio VEGF110, VEGF121 e VEGF165), impedendo così il legame del VEGF-A ai suoi recettori VEGFR-1 e VEGFR-2.
Il legame del VEGF-A ai suoi recettori porta alla proliferazione delle cellule endoteliali e alla neovascolarizzazione, nonché alla permeabilità vascolare, fattori che contribuiscono alla progressione della forma neovascolare della degenerazione maculare correlata all’età.
Immunogenicità
Come con tutte le proteine utilizzate a scopo terapeutico, esiste la possibilità di una risposta immunitaria a Susvimo. Prima del trattamento con Susvimo, il 2,1% (5 / 243) dei pazienti con nAMD è risultato positivo agli anticorpi anti-ranibizumab. Dopo il trattamento con Susvimo, il 13,4% (33 /247) dei pazienti è risultato positivo agli anticorpi anti-ranibizumab.
Nei pazienti risultati positivi agli anticorpi anti-ranibizumab durante le sperimentazioni cliniche non sono state osservate differenze clinicamente significative in termini di farmacocinetica, efficacia o sicurezza.
Efficacia e sicurezza clinica
L’efficacia clinica e la sicurezza di Susvimo sono state valutate in uno studio randomizzato, in aperto, con controllo attivo e in cieco per l’osservatore (ARCHWAY) su pazienti affetti da degenerazione maculare correlata all’età neovascolare (nAMD). In questo studio sono stati arruolati e trattati un totale di 415 pazienti (248 nel braccio Susvimo e 167 nel braccio ranibizumab intravitreale).
Ai pazienti è stata diagnosticata una neovascolarizzazione della coroide (CNV) maculare di qualsiasi tipo correlata alla nAMD nei 9 mesi precedenti lo screening e hanno ricevuto ≥ 3 dosi di agenti intravitreali anti-VEGF nell’occhio in studio negli ultimi 6 mesi precedenti lo screening. Alla visita di screening, i pazienti hanno ricevuto un’ulteriore iniezione intravitreale di 0,5 mg di ranibizumab se avevano ricevuto solo 3 dosi di agenti intravitreali anti-VEGF negli ultimi 6 mesi e/o se l’ultimo trattamento ricevuto prima dello screening non era 0,5 mg di ranibizumab. Ogni paziente ha dimostrato una risposta agli agenti intravitreali anti-VEGF definita come: riduzione complessiva dell’attività della malattia nAMD rilevata mediante tomografia a coerenza ottica a dominio spettrale (SD-OCT) e visione stabile o migliorata.
I pazienti sono stati randomizzati in un rapporto 3:2 per ricevere la somministrazione continua di Susvimo tramite l’impianto ogni 24 settimane o iniezioni intravitreali di 0,5 mg di ranibizumab ogni 4 settimane. Per i pazienti randomizzati al braccio Susvimo, il trattamento supplementare con iniezioni intravitreali di ranibizumab da 0,5 mg era disponibile alle settimane 16, 20, 40, 44, 64, 68, 88 e 92 se veniva soddisfatto uno dei seguenti criteri e a causa dell’attività della malattia nAMD: una perdita di 15 lettere ETDRS (Early Treatment Diabetic Retinopathy Study) dal miglior valore BCVA registrato durante lo studio, un aumento di 150 micron dal valore più basso di spessore del sottocampo centrale (CST) durante lo studio o una perdita di 10 lettere dal valore BCVA più alto associata a un aumento di 100 micron dal valore più basso di CST.
Le caratteristiche demografiche di base erano generalmente bilanciate tra i gruppi di trattamento 43/415 (10,4%) pazienti avevano meno di 65 anni d’età e l’età media [DS] era di 75 [7,91] anni. La maggior parte dei pazienti era di sesso femminile (59%). Il punteggio medio [DS] BCVA al basale era di 74,8 [10,4] lettere.
Prima del trattamento previsto dallo studio, ai pazienti dei gruppi trattati con Susvimo e ranibizumab intravitreale sono state somministrate in media 4 dosi di agenti anti-VEGF per via intravitreale nell’occhio oggetto dello studio. La variazione media [DS] dell’acuità visiva nell’occhio in studio dalla diagnosi di nAMD al basale è stata di 11,3 [13,8] lettere. Dei pazienti valutati per il trattamento supplementare nel braccio Susvimo, il 98,4%, il 94,6%, il 94,8% e il 94,7% non hanno ricevuto il trattamento supplementare rispettivamente nel primo, secondo, terzo e quarto intervallo di trattamento, Considerando tutti e quattro gli intervalli di trattamento, 31/246 pazienti (12,6%) hanno ricevuto un trattamento supplementare e 215/246 pazienti (87,4%) non hanno ricevuto alcun trattamento supplementare. Dei 31 pazienti, 18 (58,1%) hanno ricevuto un solo trattamento supplementare.
L’endpoint primario di efficacia, ovvero la variazione rispetto al basale del punteggio BCVA (acuità visiva corretta) calcolata come media tra la settimana 36 e la settimana 40, ha dimostrato che Susvimo è equivalente alle iniezioni intravitreali di ranibizumab somministrate ogni 4 settimane. I risultati dettagliati sull’efficacia sono riportati nella Tabella 3 e nella Figura 1.
Tabella 3. Risultati relativi all’acuità visiva nello studio ARCHWAY
| Misura di esito (outcome) * | Susvimo 100 mg/mL n = 248 | Ranibizumab intravitreale 0,5 mg n = 167 | Differenza (IC al 95%) |
Variazione media aggiustata rispetto al basale del punteggio BCVA, calcolata come media tra la settimana 36 e la settimana 40 | 0,2 | 0,5 | -0,3 (-1,7; 1,1) |
Variazione media aggiustata rispetto al basale del punteggio BCVA, calcolata come media tra la settimana 44 e la settimana 48 | 0,0 | 0,2 | -0,2 (-1,8; 1,3) |
Variazione media aggiustata rispetto al basale del punteggio BCVA, calcolata come media tra la settimana 88 e la settimana 92 | -1,1 | -0,5 | -0,6 (-2,5; 1,3) |
Proporzione aggiustata di pazienti con punteggio BCVA di 69 lettere (equivalente approssimativo di 20/40 secondo la scala Snellen) o migliore, calcolata in media sulle settimane 36 e 40 | 80,7% | 82,1% | -1,4% (-7,3%; 4,5%) |
| Percentuale aggiustata di pazienti che perdono meno di 10 lettere nel punteggio BCVA rispetto al valore basale, calcolata come media tra la settimana 36 e la settimana 40 | 95,1% | 95,1% | 0,0% (-4,2%; 4,3%) |
BCVA = Best Corrected Visual Acuity (miglior acuità visiva corretta)
* La BCVA è misurata tramite il punteggio in lettere ETDRS.
Figura 1 Variazione media corretta rispetto al basale dell’acuità visiva corretta (BCVA)
nell’occhio in studio fino alla settimana 96 nello studio ARCHWAY*
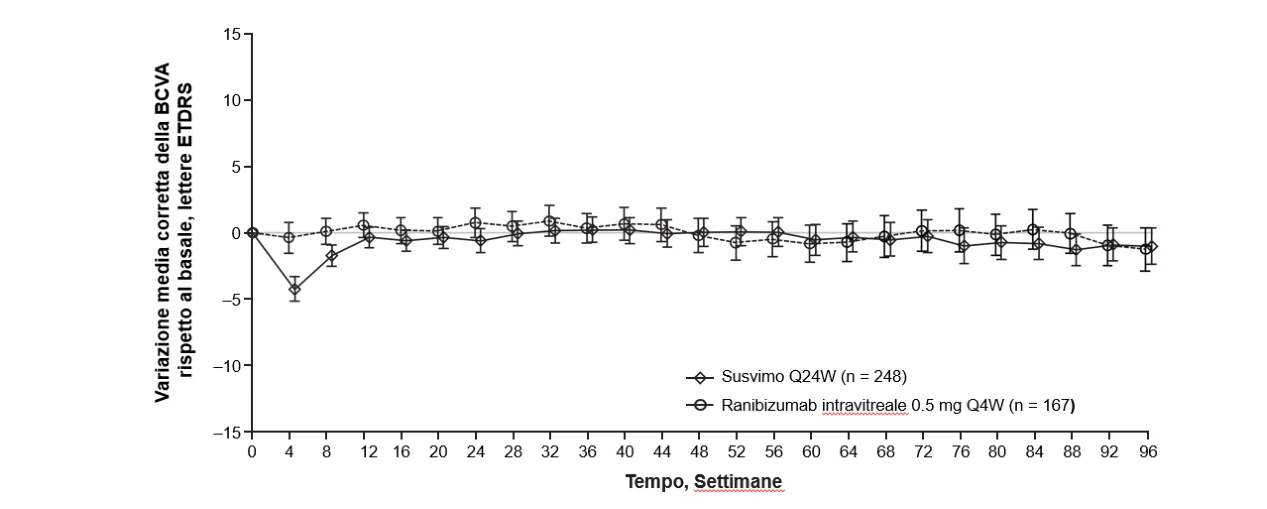
Q24W = ogni 24 settimane; Q4W = ogni 4 settimane.
*Diminuzione dell’acuità visiva corretta (BCVA) alla quarta settimana durante il periodo di recupero post-operatorio.
Sono stati osservati risultati coerenti nelle analisi dei sottogruppi di pazienti per la variazione media rispetto al basale del punteggio BCVA, calcolato come media delle settimane 36 e 40 (età, sesso, numero di precedenti iniezioni intravitreali di anti-VEGF e punteggio BCVA al basale) e dello spessore del punto centrale (CPT) alla settimana 36 (età e sesso).
La fuoriuscita di sangue e liquidi dalla neovascolarizzazione coroideale può causare ispessimento o edema retinico e/o emorragia intraretinica/sottoretinica, con conseguente perdita della vista. È stato valutato il parametro anatomico CPT [misurato dalla membrana limitante interna (ILM) all’epitelio pigmentato retinico]. Alla settimana 36, è stata osservata una variazione media aggiustata simile del CPT tra i pazienti del gruppo Susvimo e quelli del gruppo trattato con ranibizumab intravitreale (5,4 micron contro 2,6 micron, rispettivamente). Questa corrispondeva a una differenza nelle medie aggiustate di 2,8 micron (IC al 95%: -6,2; 11,8) tra i gruppi.
Popolazione pediatrica
L’Agenzia europea per i medicinali ha previsto l’esonero dall’obbligo di presentare i risultati degli studi con Susvimo in tutti i sottogruppi della popolazione pediatrica per la degenerazione maculare correlata all’età neovascolare (vedere paragrafo 4.2 per informazioni sull’uso pediatrico).
5.2 Proprietà farmacocinetiche
Assorbimento
Susvimo, somministrato tramite l’impianto Contivue, garantisce un rilascio continuo di ranibizumab nel vitreo, con un rilascio di ranibizumab che diminuisce nel tempo man mano che la concentrazione nell’impianto si riduce. Le concentrazioni sieriche, acquose e vitreali di ranibizumab osservate con Susvimo si mantengono al di sotto delle concentrazioni massime e al di sopra delle concentrazioni minime raggiunte con ranibizumab intravitreale mensile da 0,5 mg.
Nella sperimentazione clinica ARCHWAY, la concentrazione sierica massima media (± DS) di ranibizumab (Cmax) è stata di 0,48 (±0,17) ng/mL e il tempo mediano (intervallo) per raggiungere la concentrazione sierica massima (Tmax) è stato di 26 (1 – 89) giorni dopo l’inserimento dell’impianto. A seguito delle procedure iniziali di riempimento e ricarica-sostituzione con Susvimo in pazienti con nAMD, le concentrazioni sieriche massime di ranibizumab erano inferiori alla concentrazione di ranibizumab necessaria per inibire l’attività biologica del VEGF del 50%.
Distribuzione
Ranibizumab si distribuisce dal corpo vitreo all’umor acqueo e al siero. Sulla base di un'analisi di farmacocinetica di popolazione, le concentrazioni di ranibizumab nell’umor acqueo diminuiscono con un’emivita di circa 15 settimane e le concentrazioni sieriche di ranibizumab diminuiscono con un’emivita di circa 29 settimane. Ranibizumab non si è accumulato nel siero quando somministrato con procedure di ricarica-sostituzione ogni 24 settimane.
Biotrasformazione ed eliminazione
Il metabolismo di Susvimo non è stato studiato direttamente. Susvimo è un frammento di anticorpo monoclonale. Gli anticorpi vengono eliminati principalmente tramite catabolismo.
Popolazioni speciali
Anziani
Nell’analisi farmacocinetica di popolazione dei pazienti affetti da nAMD trattati con Susvimo, l’età dei pazienti variava dai 50 ai 92 anni. L’età non ha avuto un effetto significativo sulla farmacocinetica di Susvimo.
Compromissione renale
Non sono stati condotti studi formali per esaminare la farmacocinetica di Susvimo in pazienti con compromissione renale. In un’analisi farmacocinetica di popolazione di pazienti con nAMD trattati con Susvimo, il 73% (266 su 364) presentava compromissione renale (44% lieve [CrCL da 60 a < 90 mL/min], 27% moderata [CrCL da 30 a < 60 mL/min] e 2% grave [CrCL < 30 mL/min]). Questa analisi ha dimostrato che la clearance sistemica di ranibizumab era leggermente inferiore nei pazienti con compromissione renale, ma la differenza non era clinicamente significativa.
Compromissione epatica
Non sono stati condotti studi formali per esaminare la farmacocinetica di Susvimo in pazienti con compromissione epatica. Tuttavia, l’esposizione sistemica a Susvimo è bassa, con concentrazioni che rimangono al di sotto della concentrazione di ranibizumab necessaria per inibire del 50% l’attività biologica del VEGF (11-27 ng/mL). Pertanto non si ritiene necessario alcun aggiustamento della dose in questa popolazione (vedere paragrafo 4.2).
5.3 Dati preclinici di sicurezza
I dati preclinici non rivelano rischi particolari per l’uomo sulla base dei risultati ottenuti tramite iniezione intravitreale in macachi cynomolgus o somministrazione continua tramite impianto oculare in maiali nani. Gli effetti oculari osservati (infiammazione, cataratta, fibrosi, distacco retinico, trazione del nervo ottico, tumefazione e abbassamento dei nuclei dei fotorecettori) sono stati attribuiti a risposte immunitarie specie-specifiche alla proteina eterologa (evidenziate dalla presenza di anticorpi anti-ranibizumab sistemici) e non sono considerati rilevanti per l’uso clinico.
Carcinogenicità e genotossicità
Non sono stati effettuati studi per stabilire il potenziale cancerogeno o mutageno di Susvimo.
Compromissione della fertilità
Non sono stati condotti studi sulla fertilità negli animali per valutare l’effetto di ranibizumab.
Sebbene negli studi su scimmie con somministrazione ripetuta di ranibizumab intravitreale non siano stati osservati effetti sui tessuti riproduttivi, l’inibizione del VEGF nei tessuti riproduttivi femminili umani potrebbe potenzialmente compromettere la fertilità.
Tossicità riproduttiva
Non sono stati condotti studi sulla tossicità riproduttiva e dello sviluppo con Susvimo (ranibizumab somministrato tramite l’impianto Contivue).
Nelle scimmie gravide trattate con ranibizumab intravitreale durante l’intero periodo dell’organogenesi, sono state osservate, con bassa incidenza, anomalie scheletriche tra cui ossificazione incompleta e/o irregolare delle ossa del cranio, della colonna vertebrale e degli arti posteriori nonché accorciamento delle costole soprannumerarie nei feti di animali trattati con dosi che hanno determinato livelli sierici minimi di ranibizumab fino a 18 volte superiori ai livelli Cmax osservati nell’uomo dopo il trattamento di un singolo occhio con Susvimo. Tuttavia, a causa del suo meccanismo d’azione, Susvimo deve essere considerato potenzialmente teratogeno ed embrio-fetotossico (vedere paragrafo 4.6).
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Istidina cloridrato
Polisorbato 20 (E 432)
Saccarosio
Acqua per preparazioni iniettabili
6.2 Incompatibilità
In assenza di studi di compatibilità, questo medicinale non deve essere miscelato con altri medicinali.
6.3 Periodo di validità
3 anni.
6.4 Precauzioni particolari per la conservazione
Conservare in frigorifero (2 °C – 8 °C).
Non congelare.
Tenere il flaconcino nell’imballaggio esterno per proteggere il medicinale dalla luce. Prima dell’uso, il flaconcino non aperto può essere conservato a una temperatura compresa tra 9 °C e 30 °C per un massimo di 24 ore.
6.5 Natura e contenuto del contenitore
Flaconcino in vetro borosilicato da 2 mL di tipo I con tappo in gomma laminato con fluororesina e sigillo in alluminio con cappuccio in plastica a strappo.
Ogni confezione contiene un flaconcino.
6.6 Precauzioni particolari per lo smaltimento e la manipolazione
Leggere e consultare le istruzioni per l’uso del produttore del dispositivo relative alle procedure di riempimento iniziale e impianto, di ricarica-sostituzione e di rimozione dell’impianto prima di procedere al riempimento, all’impianto, alla ricarica o alla rimozione dell’impianto Contivue.
La soluzione deve essere ispezionata visivamente per rilevare la presenza di particelle e alterazione del colore prima della somministrazione. Susvimo è una soluzione da limpida a leggermente opalescente, da incolore a leggermente brunastra. Non utilizzare il medicinale se presenta particelle, è torbido o scolorito.
Non agitare la soluzione.
Procedura di riempimento iniziale e impianto
Dispositivi necessari per la somministrazione:
Ago di trasferimento (da 19 gauge, 1½ pollici) (non incluso)
Siringa Luer Lock (da 1 mL, con raccordo Luer Lock) (non inclusa)
Ago per il riempimento iniziale Contivue
Impianto Contivue con kit di inserimento
Utilizzando una tecnica asettica l’impianto viene riempito con 0,02 mL di Susvimo (ranibizumab) soluzione per iniezione immediatamente prima dell’inserimento nell’occhio del paziente.
Per preparare la siringa, seguire le seguenti istruzioni:
- 1.
Trasferimento della dose dal flaconcino alla siringa
Collegare l'ago di trasferimento alla siringa Luer Lock, rimuovere il cappuccio dell'ago, e utilizzarlo per aspirare l'intero contenuto del flaconcino di Susvimo nella siringa.
- 2.
Rimozione dell'aria dalla siringa
Tenendo la siringa con l'ago rivolto verso l'alto, picchiettare la siringa delicatamente con il dito fino a quando le bolle non salgono verso l'alto. Spingere lentamente il pistone fino a quando tutta l'aria viene espulsa dalla siringa e dall'ago, conservando la maggior quantità possibile di soluzione di Susvimo al fine di riempire completamente l'impianto. Rimuovere e smaltire correttamente l'ago di trasferimento.
- 3.
Collegamento dell'ago per il riempimento iniziale (cappuccio blu)
Collegare l'ago per il riempimento iniziale alla siringa Luer Lock e rimuovere il cappuccio dell'ago. Rimuovere l'aria dalla siringa, come descritto al precedente punto 2, assicurandosi che, quando il pistone viene spinto, si veda una goccia di soluzione di Susvimo sulla punta dell'ago.
- 4.
Ispezione della siringa per verificare la presenza di bolle d'aria
Ispezionare la siringa e il raccordo dell'ago per assicurarsi che non siano presenti bolle d'aria. Se sono presenti bolle d'aria, continuare a rimuovere l'aria dalla siringa come descritto sopra e ispezionare nuovamente.
La siringa è ora pronta per essere inserita nel kit di inserimento dello strumento e per riempire l'impianto con la soluzione di Susvimo. Utilizzare la siringa entro 15 minuti dalla rimozione di tutta l'aria per evitare che la soluzione di Susvimo si cristallizzi nell'ago ostacolando il flusso del fluido. Una volta riempito, non rimettere il cappuccio all’ago per il riempimento iniziale o rimuovere l’ago dalla siringa. Smaltire la siringa utilizzata insieme all’ago iniziale in un contenitore per rifiuti taglienti
o secondo le normative locali vigenti.
Procedura di ricarica-sostituzione dell’impianto
Dispositivi necessari per la somministrazione:
Ago di trasferimento (da 19 gauge, 1½ pollici) (non incluso)
Siringa Luer Lock (da 1 mL, con raccordo Luer Lock) (non inclusa)
Ago per la ricarica del dispositivo Contivue
Il contenuto dell’impianto verrà estratto simultaneamente al riempimento dell’impianto mediante tecnica asettica, utilizzando 0,02 mL di Susvimo (ranibizumab) soluzione iniettabile.
Per preparare la siringa, seguire le seguenti:
- 1.
Trasferimento della dose dal flaconcino alla siringa
Collegare l'ago di trasferimento alla siringa Luer Lock, rimuovere il cappuccio dell'ago, e utilizzarlo per aspirare l'intero contenuto del flaconcino di Susvimo nella siringa.
- 2.
Rimozione dell'aria dalla siringa
Tenendo la siringa con l'ago rivolto verso l'alto, picchiettare la siringa delicatamente con il dito fino a quando le bolle non salgono verso l'alto. Spingere lentamente il pistone fino a quando tutta l'aria viene espulsa dalla siringa e dall'ago, conservando la maggior quantità possibile di soluzione di Susvimo al fine di riempire completamente l'impianto. Rimuovere e smaltire correttamente l'ago di trasferimento
- 3.
Collegamento dell'ago di ricarica (cappuccio trasparente)
Collegare l'ago di ricarica alla siringa Luer Lock e rimuovere il cappuccio dell'ago.
- 4.
Rimozione dell'aria dalla siringa e regolazione della dose
Rimuovere l'aria dalla siringa, come descritto al precedente punto 2. Spingere lentamente il pistone fino a quando tutta l'aria viene espulsa dalla siringa e dall'ago e la dose di soluzione di Susvimo nella siringa viene regolata a 0,1 mL.
- 5.
Ispezione della siringa per verificare la presenza di bolle d'aria
Ispezionare la siringa e il raccordo dell'ago utilizzando un sistema di ingrandimento per assicurarsi che non siano presenti bolle d'aria.
La siringa è ora pronta per la procedura di ricarica-scambio. Utilizzare la siringa entro 15 minuti dalla rimozione di tutta l'aria per evitare che la soluzione di Susvimo si cristallizzi nell'ago ostacolando il flusso del fluido.
Una volta che i contenuti dell’impianto sono stati scambiati, non rimettere il cappuccio all’ago di ricarica e non rimuovere l’ago dalla siringa.
Smaltire la siringa utilizzata insieme all’ago di ricarica in un contenitore per rifiuti taglienti o secondo le normative locali vigenti.
Il contenuto del flaconcino e gli aghi per il riempimento iniziale e per la ricarica sono forniti sterili e monouso. Non riprocessare, risterilizzare o riutilizzare alcun componente. Non utilizzare alcun componente se è danneggiato, rotto o se la sua sterilità è compromessa.
Il medicinale non utilizzato e i rifiuti derivati da tale medicinale devono essere smaltiti in conformità alla normativa locale vigente.
7. TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
Roche Registration GmbH
Emil-Barell-Strasse 1
79639 Grenzach-Wyhlen
Germania
8. NUMERO(I) DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
EU/1/26/2058/001
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione:
10. DATA DI REVISIONE DEL TESTO
Informazioni più dettagliate su questo medicinale sono disponibili sul sito web dell’Agenzia europea per i medicinali, https://www.ema.europa.eu