


Riassunto delle caratteristiche del prodotto - Sephience
1. DENOMINAZIONE DEL MEDICINALE
Sephience 250 mg polvere orale in bustina
Sephience 1 000 mg polvere orale in bustina
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Sephience 250 mg polvere orale in bustina
Ciascuna bustina contiene 250 mg di sepiapterina.
Sephience 1 000 mg polvere orale in bustina
Ciascuna bustina contiene 1 000 mg di sepiapterina.
Eccipiente(i) con effetti noti
Sephience 250 mg polvere orale in bustina
Ciascuna bustina contiene 400 mg di isomaltitolo.
Sephience 1 000 mg polvere orale in bustina
Ciascuna bustina contiene 1 600 mg di isomaltitolo.
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Polvere orale.
Polvere da gialla ad arancione.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
Sephience è indicato per il trattamento dell’iperfenilalaninemia (hyperphenylalaninaemia, HPA) in pazienti adulti e pediatrici affetti da fenilchetonuria (phenylketonuria, PKU).
4.2 Posologia e modo di somministrazione
Il trattamento con Sephience deve essere iniziato e supervisionato da un medico esperto nel trattamento della PKU.
Posologia
La dose raccomandata (mg/kg/giorno) di Sephience da somministrare per via orale una volta al giorno si basa sull’età e sul peso corporeo (vedere Tabella 1). La dose massima raccomandata è di 60 mg/kg/giorno. La dose raccomandata di Sephience in pazienti di età ≥2 anni è di 60 mg/kg/giorno. Tuttavia, la dose può essere adattata ad una dose inferiore se il medico curante lo ritiene necessario o appropriato.
Tabella 1: dose raccomandata in base all’età e al peso corporeo del paziente
| Età | Dose raccomandata (mg/kg) di Sephience al giorno |
| Da 0 a <6 mesi | 7,5 mg/kg/giorno |
| Da 6 a <12 mesi | 15 mg/kg/giorno |
| Da 12 mesi a <2 anni | 30 mg/kg/giorno |
| ≥2 anni | 60 mg/kg/giorno |
Le tabelle dalla 2 alla 5 di seguito forniscono informazioni sulla dose per fascia di età per i pazienti con peso pari o inferiore a 16 kg per le diverse dosi (7,5; 15; 30 e 60 mg/kg/giorno).
Tabella 2: dose raccomandata di Sephience polvere orale in bustina in base al peso corporeo in pazienti pediatrici di età inferiore a 6 mesi
| Dose | 7,5 mg/kg/giorno | ||
| Età | Da 0 a <6 mesi | ||
| Peso (kg) | Dose totale (mg) | Numero di bustine (250 mg) | Volume da somministrare (mL) (25 mg/mL) |
| 2 | 15 | 1 | 0,6 |
| 3 | 22,5 | 1 | 0,9 |
| 4 | 30 | 1 | 1,2 |
| 5 | 37,5 | 1 | 1,5 |
| 6 | 45 | 1 | 1,8 |
| 7 | 52,5 | 1 | 2,1 |
| 8 | 60 | 1 | 2,4 |
| 9 | 67,5 | 1 | 2,7 |
| 10 | 75 | 1 | 3 |
| 11 | 82,5 | 1 | 3,3 |
| 12 | 90 | 1 | 3,6 |
| 13 | 97,5 | 1 | 3,9 |
| 14 | 105 | 1 | 4,2 |
| 15 | 112,5 | 1 | 4,5 |
| 16 | 120 | 1 | 4,8 |
Tabella 3: dose raccomandata di Sephience polvere orale in bustina in base al peso corporeo in pazienti pediatrici di età compresa tra 6 mesi e meno di 12 mesi
| Dose | 15 mg/kg/giorno | ||
| Età | Da 6 mesi a <12 mesi | ||
| Peso (kg) | Dose totale (mg) | Numero di bustine (250 mg) | Volume da somministrare (mL) (25 mg/mL) |
| 2 | 30 | 1 | 1,2 |
| 3 | 45 | 1 | 1,8 |
| 4 | 60 | 1 | 2,4 |
| 5 | 75 | 1 | 3 |
| 6 | 90 | 1 | 3,6 |
| 7 | 105 | 1 | 4,2 |
| 8 | 120 | 1 | 4,8 |
| 9 | 135 | 1 | 5,4 |
| 10 | 150 | 1 | 6 |
| 11 | 165 | 1 | 6,6 |
| Dose | 15 mg/kg/giorno | ||
| Età | Da 6 mesi a <12 mesi | ||
| Peso (kg) | Dose totale (mg) | Numero di bustine (250 mg) | Volume da somministrare (mL) (25 mg/mL) |
| 12 | 180 | 1 | 7,2 |
| 13 | 195 | 1 | 7,8 |
| 14 | 210 | 1 | 8,4 |
| 15 | 225 | 1 | 9 |
| 16 | 240 | 1 | 9,6 |
Tabella 4: dose raccomandata di Sephience polvere orale in bustina in base al peso corporeo in pazienti pediatrici di età compresa tra 12 mesi e meno di 2 anni
| Dose | 30 mg/kg/giorno | ||
| Età | Da 12 mesi a <2 anni | ||
| Peso (kg) | Dose totale (mg) | Numero di bustine (250 mg) | Volume da somministrare (mL) (25 mg/mL) |
| 2 | 60 | 1 | 2,4 |
| 3 | 90 | 1 | 3,6 |
| 4 | 120 | 1 | 4,8 |
| 5 | 150 | 1 | 6 |
| 6 | 180 | 1 | 7,2 |
| 7 | 210 | 1 | 8,4 |
| 8 | 240 | 1 | 9,6 |
| 9 | 270 | 2 | 10,8 |
| 10 | 300 | 2 | 12 |
| 11 | 330 | 2 | 13,2 |
| 12 | 360 | 2 | 14,4 |
| 13 | 390 | 2 | 15,6 |
| 14 | 420 | 2 | 16,8 |
| 15 | 450 | 2 | 18 |
| 16 | 480 | 2 | 19,2 |
Tabella 5: dose raccomandata di Sephience polvere orale in bustina in base al peso corporeo in pazienti pediatrici di età pari o superiore a 2 anni
| Dose | 60 mg/kg/giorno | ||
| Età | ≥2 anni | ||
| Peso (kg) | Dose totale (mg) | Numero di bustine (250 mg) | Volume da somministrare (mL) (25 mg/mL) |
| 5 | 300 | 2 | 12 |
| 6 | 360 | 2 | 14,4 |
| 7 | 420 | 2 | 16,8 |
| 8 | 480 | 2 | 19,2 |
| 9 | 540 | 3 | 21,6 |
| 10 | 600 | 3 | 24 |
| 11 | 660 | 3 | 26,4 |
| 12 | 720 | 3 | 28,8 |
| 13 | 780 | 4* | 31,2 |
| 14 | 840 | 4* | 33,6 |
| 15 | 900 | 4* | 36 |
| 16 | 960 | 4* | 38,4 |
* Invece di quattro bustine da 250 mg, 1 bustina intera da 1 000 mg può essere miscelata con 36 mL di acqua o di succo di mela. Questa miscela deve essere somministrata con una siringa, in base al volume da somministrare descritto in dettaglio nella Tabella 5.
Dose raccomandata di Sephience polvere orale in bustina in base al peso corporeo per i pazienti di età pari o superiore a 2 anni e con peso superiore a 16 kg
La dose raccomandata è di 60 mg/kg/giorno.
La dose giornaliera calcolata deve essere arrotondata al multiplo più vicino di 250 mg o 1 000 mg, a seconda dei casi. Per esempio, una dose calcolata da 1 251 a 1 374 mg deve essere arrotondata per difetto a 1 250 mg corrispondente a 1 bustina da 250 mg e 1 bustina da 1 000 mg. Una dose calcolata compresa tra 1 375 e 1 499 mg deve essere arrotondata per eccesso a 1 500 mg corrispondente a 2 bustine da 250 mg e 1 bustina da 1 000 mg.
Dose dimenticata
Una dose dimenticata deve essere assunta il prima possibile. Il normale schema posologico deve essere ripreso il giorno successivo.
Interruzione del trattamento
Nello studio clinico pivotal di Fase 3, per determinare la risposta, è stata utilizzata una soglia di riduzione maggiore o uguale al 15% dei livelli di fenilalanina (phenylalanine, Phe) nel sangue. Non sono disponibili dati controllati sull’efficacia e sulla sicurezza nei pazienti che non hanno manifestato una riduzione maggiore o uguale al 15% dei livelli di Phe nel sangue dopo aver ricevuto sepiapterina per 14 giorni.
La determinazione della risposta per un paziente con PKU e l’interruzione del medicinale è a discrezione del medico curante.
Popolazioni particolari
Anziani
La sicurezza e l’efficacia di Sephience nei pazienti di età pari o superiore a 65 anni non sono state stabilite. Si deve prestare attenzione quando si prescrive il farmaco a pazienti di età pari o superiore a 65 anni.
Compromissione renale
La sicurezza e l’efficacia di Sephience nei pazienti con compromissione renale non sono state ancora stabilite. Non ci sono dati disponibili (vedere paragrafo 5.2).
Compromissione epatica
La sicurezza e l’efficacia di Sephience nei pazienti con compromissione epatica non sono state ancora stabilite. Non ci sono dati disponibili (vedere paragrafo 5.2).
Popolazione pediatrica
Negli studi clinici di Fase 3 su Sephience, alcuni pazienti pediatrici hanno manifestato ipofenilalaninemia, inclusi alcuni pazienti con molteplici bassi livelli ematici di Phe (vedere paragrafo 4.8).
Modo di somministrazione
Uso orale.
Sephience deve essere somministrato una volta al giorno, per via orale durante i pasti, utilizzando un dosaggio di mg/kg.
La polvere orale Sephience è disponibile in bustine singole da 250 mg o 1 000 mg e deve essere mescolata in acqua, succo di mela o una piccola quantità di cibo morbido come purea di mela e marmellate.
Sephience è destinato per un utilizzo a lungo termine.
Per pazienti di peso pari o inferiore a 16 kg
Sephience deve essere miscelato in acqua o succo di mela (9 mL per ciascuna bustina da 250 mg; 36 mL per ciascuna bustina da 1 000 mg) e una porzione di questa miscela corrispondente alla dose richiesta deve essere somministrata per via orale tramite una siringa per somministrazione orale. La preparazione deve essere miscelata bene per almeno 30 secondi fino a quando non diventa uniforme e senza grumi prima di prelevarla con la siringa per la somministrazione. Una volta miscelata, la dose deve essere somministrata immediatamente. Se non viene somministrata immediatamente, la miscela liquida può essere somministrata entro 6 ore o 24 ore, se conservata rispettivamente a temperatura ambiente (temperatura inferiore a 25 °C) o in frigorifero (2 °C - 8 °C). La preparazione deve essere miscelata nuovamente per almeno 30 secondi prima della somministrazione. Per eliminare eventuali residui, risciacquare la siringa con altra acqua o succo (almeno 15 mL) e ingerire immediatamente.
Per pazienti di peso superiore a 16 kg
Sephience deve essere miscelato in acqua o succo di mela (9 mL per ciascuna bustina da 250 mg; 20 mL per ciascuna bustina da 1 000 mg) o con cibi morbidi (2 cucchiai in totale). La preparazione deve essere miscelata bene per almeno 30 secondi con acqua o succo di mela e per almeno 60 secondi con cibi morbidi fino a quando non diventa uniforme e senza grumi. Una volta miscelata, la dose deve essere somministrata immediatamente. Se non somministrate immediatamente, le miscele di cibo liquido e morbido possono essere somministrate entro 6 ore o 24 ore se conservate rispettivamente a temperatura ambiente (temperatura inferiore a 25 °C) o in frigorifero (2 °C - 8 °C). La miscela liquida e le miscele di cibi morbidi devono essere miscelate nuovamente per almeno 30 secondi e 60 secondi, rispettivamente, prima della somministrazione. Per eliminare eventuali residui, risciacquare il contenitore con altra acqua o succo (almeno 15 mL) e ingerire immediatamente.
Somministrazione tramite sonda per la nutrizione enterale
La polvere orale Sephience può essere somministrata tramite una sonda per la nutrizione enterale da 6 Fr o 8 Fr dopo miscelazione con acqua. Le istruzioni del produttore della sonda per la nutrizione enterale devono essere seguite prima della somministrazione del medicinale. Per le istruzioni sulla preparazione di Sephience prima della somministrazione, vedere paragrafo 6.6.
4.3 Controindicazioni
Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1.
4.4 Avvertenze speciali e precauzioni d’impiego
Apporto alimentare
I pazienti trattati con Sephience devono essere sottoposti a regolari valutazioni cliniche per stabilire con il proprio operatore sanitario l’adeguato apporto alimentare di Phe (come il monitoraggio dei livelli ematici di Phe e tirosina e l’apporto nutrizionale).
Uso concomitante con inibitori della diidrofolato reduttasi (DHFR)
La somministrazione concomitante di sepiapterina con inibitori di DHFR (per es., trimetoprim, metotrexato, pemetrexed, pralatrexato e trimetrexato) può richiedere un monitoraggio più frequente dei livelli di Phe nel sangue (vedere paragrafo 4.5).
Dati sulla sicurezza a lungo termine
I dati sulla sicurezza a lungo termine nei pazienti con PKU sono limitati (vedere paragrafo 4.8 per le reazioni avverse valutate finora per sepiapterina).
Eccipienti con effetti noti
Contenuto di sodio
Questo medicinale contiene meno di 1 mmol (23 mg) di sodio per bustina, cioè essenzialmente ‘senza sodio’.
Contenuto di isomaltitolo
I pazienti affetti da rari problemi ereditari di intolleranza al fruttosio, non devono assumere questo medicinale.
4.5 Interazioni con altri medicinali ed altre forme d’interazione
Inibitori di sepiapterina reduttasi (SR)
Sepiapterina somministrata per via orale viene velocemente assorbita e convertita rapidamente e in maniera estesa dalla SR e dalla carbonil reduttasi in 7,8 diidrobiopterina (BH2), che viene poi convertita unidirezionalmente in BH4 dalla DHFR. Si prevede che la somministrazione concomitante di un inibitore SR abbia un effetto minimo sulla biotrasformazione di sepiapterina a causa dell’effetto compensatorio della carbonil reduttasi. In pazienti con deficit di SR sono stati segnalati livelli normali di Phe nel sangue. Tuttavia, si raccomanda cautela e un monitoraggio più frequente di Phe nel sangue quando Sephience viene somministrato in concomitanza con inibitori SR, come sulfasalazina o sulfametossazolo.
Inibitori della DHFR
Poiché la DHFR media la conversione di BH2 in BH4, l’inibizione della DHFR potrebbe potenzialmente determinare una concentrazione inferiore di BH4. Tuttavia, si prevede che l’impatto sulla concentrazione di sepiapterina sia minimo a causa dell’esistenza di molteplici vie per l’eliminazione. Sono necessarie cautela e un monitoraggio più frequente della Phe nel sangue nei pazienti quando sepiapterina viene somministrata in concomitanza con inibitori della DHFR, come trimetoprim, metotrexato, pemetrexed, pralatrexato e trimetrexato (vedere paragrafo 4.4).
Medicinali vasodilatatori
Si raccomanda cautela durante l’uso concomitante di Sephience con medicinali che causano vasodilatazione alterando il metabolismo o l’azione dell’ossido nitrico (NO), inclusi i classici donatori di NO (per es., gliceril trinitrato [GTN], isosorbide dinitrato [ISDN], nitroprussiato di sodio [SNP] e molsidomina), inibitori della fosfodiesterasi di tipo 5 (PDE-5) (per es., sildenafil, vardenafil o tadalafil) e minoxidil. Negli studi sugli animali, il BH4 somministrato per via orale in concomitanza con un inibitore della PDE-5 non ha avuto alcun effetto sulla pressione sanguigna.
Levodopa
Si deve usare cautela quando si prescrive Sephience a pazienti che ricevono il trattamento con levodopa per monitorare disturbi neurologici come riacutizzazioni delle convulsioni, aumento di eccitabilità e irritabilità, crisi epilettiche e riacutizzazione delle crisi epilettiche.
4.6 Fertilità, gravidanza e allattamento
Gravidanza
I dati relativi all’uso di sepiapterina in donne in gravidanza sono limitati.
Gli studi sugli animali non indicano effetti dannosi diretti o indiretti di tossicità riproduttiva (vedere paragrafo 5.3). Non esistono studi adeguati e ben controllati con sepiapterina in donne in gravidanza. A scopo precauzionale, è preferibile evitare l’uso di sepiapterina durante la gravidanza.
Allattamento
Non è noto se sepiapterina o i suoi metaboliti siano escreti nel latte materno. Il rischio per i neonati/lattanti non può essere escluso. Deve essere presa la decisione se interrompere l’allattamento o interrompere la terapia/astenersi dalla terapia con Sephience tenendo in considerazione il beneficio dell’allattamento per il bambino e il beneficio della terapia per la donna.
Fertilità
Non sono stati condotti studi clinici sull’effetto di sepiapterina sulla fertilità umana. Gli studi sugli animali non indicano effetti dannosi diretti o indiretti sulla fertilità (vedere paragrafo 5.3).
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
Sephience non altera o altera in modo trascurabile la capacità di guidare veicoli e di usare macchinari.
4.8 Effetti indesiderati
Riassunto del profilo di sicurezza
Come presentato nella tabella di seguito, le reazioni avverse più frequenti sono state: infezione delle vie respiratorie superiori (19,8%); cefalea (15,3%); diarrea (14,9%); seguita da dolore addominale (12,2%), alterazione del colore delle feci (4,5%) e ipofenilalaninemia (2,7%).
Tabella delle reazioni avverse
La selezione delle reazioni avverse a sepiapterina si è basata su evidenze derivanti da studi clinici. La frequenza delle reazioni avverse, come presentato di seguito nella tabella delle reazioni avverse, è stata calcolata sulla base dei dati aggregati dei 2 studi clinici pivotal in pazienti con PKU (studio PTC923-MD-003-PKU e studio PTC923‐MD‐004‐PKU). Questi dati hanno incluso 222 pazienti esposti a sepiapterina fino a 60 mg/kg/giorno, di cui: 15 (6,8%) avevano < 2 anni, 25 (11,3%) avevano da 2 a < 6 anni, 46 (20,7%) avevano da 6 a < 12 anni, 55 (24,8%) avevano da 12 a < 18 anni e 81 (36,5%) avevano ≥ 18 anni e la durata mediana del trattamento (in settimane) era 34,286.
Le reazioni avverse sono elencate di seguito (Tabella 6) secondo la classificazione per sistemi e organi (System Organ Class, SOC) MedDRA. All’interno di ogni SOC, le reazioni avverse sono riportate in ordine di frequenza decrescente. Le frequenze sono definite come segue: molto comune (≥ 1/10); comune (≥ 1/100, < 1/10); non comune (≥ 1/1 000, < 1/100); raro (≥ 1/10 000, < 1/1 000); molto raro (< 1/10 000) e non nota (la frequenza non può essere definita sulla base dei dati disponibili).
Tabella 6: reazioni avverse
MedDRA Classificazione per sistemi e organi | Frequenza | Reazioni avverse |
| Infezioni ed infestazioni | Molto comune | Infezione delle vie respiratorie superiori |
| Patologie del sistema nervoso | Molto comune | Cefalea |
| Patologie gastrointestinali | Molto comune | Diarrea Dolore addominale* |
| Comune | Alterazione del colore delle feci | |
| Disturbi del metabolismo e della nutrizione | Comune | Ipofenilalaninemia |
* Raggruppamento di 3 termini preferiti MedDRA: dolore addominale, dolore addominale superiore, fastidio addominale
Popolazione pediatrica
In generale, negli studi clinici sulla PKU, sepiapterina è stata ben tollerata dai pazienti pediatrici. La frequenza, il tipo e la severità delle reazioni avverse in tutte le fasce di età dei pazienti pediatrici sono stati coerenti con quelli degli adulti. I dati sulla sicurezza a lungo termine sono limitati.
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato nell’allegato V.
4.9 Sovradosaggio
Non è disponibile alcun antidoto specifico per il sovradosaggio con Sephience. Il trattamento del sovradosaggio con Sephience consiste in cure mediche di supporto, tra cui il monitoraggio dei segni vitali e l’osservazione dello stato clinico del paziente.
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: altri prodotti del tratto alimentare e del metabolismo, Vari prodotti del tratto alimentare e del metabolismo, codice ATC: A16AX28
Meccanismo d’azione
La sepiapterina è un precursore naturale del co-fattore enzimatico BH4, un co-fattore critico per la fenilalanina idrossilasi (PAH). La sepiapterina agisce come un doppio chaperone farmacologico (sepiapterina e BH4, hanno ciascuno la propria affinità di legame con le varianti della PAH), comprese le varianti della PAH comunemente riscontrate nella PKU e note per essere insensibili alla BH4, per migliorare l’attività dell’enzima PAH difettoso, raggiungendo un’elevata concentrazione di BH4 a livello intracellulare. Migliorando la stabilità conformazionale dell’enzima PAH non correttamente ripiegato e aumentando le concentrazioni intracellulari di BH4, la sepiapterina è in grado di ridurre efficacemente i livelli di Phe nel sangue.
Efficacia e sicurezza clinica
L’efficacia di sepiapterina è stata valutata in quattro studi clinici in pazienti con PKU.
Lo studio 1 (PTC923-MD-003-PKU) era uno studio clinico in 2 parti, globale, in doppio cieco, randomizzato, controllato con placebo di 157 pazienti di tutte le età con PKU.
La Parte 1 dello studio ha valutato la risposta a sepiapterina, con 14 giorni di trattamento in aperto con sepiapterina seguiti da un minimo di 14 giorni di sospensione (washout) della sepiapterina. Inoltre, il 73,1% (114/156) dei partecipanti allo studio ha dimostrato una riduzione ≥15% dei livelli di Phe nel sangue in risposta a sepiapterina. La dose di sepiapterina nei pazienti di età ≥2 anni era di 60 mg/kg/giorno.
Ai soggetti è stato indicato di continuare la loro dieta abituale senza modifiche. I pazienti di età ≥2 anni che hanno manifestato una riduzione ≥15% dei livelli di Phe nel sangue sono stati classificati come responsivi e hanno proseguito nella Parte 2 (n = 110). Dopo il periodo di washout dalla Parte 1, i pazienti sono stati randomizzati in egual misura a sepiapterina 20 mg/kg/giorno per le Settimane 1 e 2, a 40 mg/kg/giorno per le Settimane 3 e 4, a 60 mg/kg/giorno per le Settimane 5 e 6 (n = 56) o al placebo (n = 54) per 6 settimane. L’efficacia primaria è stata valutata mediante la variazione media dei livelli di Phe nel sangue dal basale alle Settimane 5 e 6 nel gruppo trattato con sepiapterina rispetto alla variazione media nel gruppo placebo nei pazienti che hanno dimostrato una riduzione ≥30% dei livelli di Phe nel sangue durante la Parte 1. Nella Parte 2, i dati demografici erano ben bilanciati tra i 2 bracci di trattamento (Tabella 7). L’età mediana al momento del consenso informato era di 14 anni (intervallo: 2‐54) e, per quanto riguarda l’etnia, i partecipanti erano prevalentemente caucasici (91,8%). Più della metà (65,5%) dei 110 partecipanti aveva ricevuto una diagnosi di PKU alla nascita e la maggior parte (82,7%) aveva una PKU “biochimicamente definita” non classica.
Tabella 7: Dati demografici e caratteristiche al basale
Partecipanti solamente nella Parte 1 (N = 47) | Partecipanti randomizzati e trattati nella Parte 2 | Partecipanti complessivi trattati (N = 157) | |||
Sepiapterina (N = 56) | Placebo (N = 54) | Complessi vamente (N = 110) | |||
| Età (anni) | |||||
| n | 47 | 56 | 54 | 110 | 157 |
| Media (DS) | 18,4 (15,07) | 16,5 (11,12) | 18,4 (10,65) | 17,4 (10,88) | 17,7 (12,24) |
| Mediana (min, max) | 15,0 (1; 61) | 13,0 (2; 47) | 15,0 (4; 54) | 14,0 (2; 54) | 14,0 (1; 61) |
| Categoria di età, n (%) | |||||
| ≥1 - < 2 anni | 3 (6,4) | 0 | 0 | 0 | 3 (1,9) |
| ≥2 - < 6 anni | 5 (10,6) | 7 (12,5) | 3 (5,6) | 10 (9,1) | 15 (9,6) |
| ≥6 - < 12 anni | 11 (23,4) | 17 (30,4) | 12 (22,2) | 29 (26,4) | 40 (25,5) |
| ≥12 - < 18 anni | 10 (21,3) | 14 (25,0) | 19 (35,2) | 33 (30,0) | 43 (27,4) |
| ≥18 anni | 18 (38,3) | 18 (32,1) | 20 (37,0) | 38 (34,5) | 56 (35,7) |
DS, deviazione standard
La differenza tra i 2 gruppi di trattamento è stata statisticamente significativa (p <0,0001) (Tabella 8).
Tabella 8: variazione media dei livelli di Phe nel sangue dal basale alla Settimana 5 e alla Settimana 6 nella Parte 2 (serie di analisi primaria con riduzione di Phe dal basale ≥30% durante la Parte 1)
Sepiapterina (N = 49) | Placebo (N = 49) | Differenza tra sepiapterina rispetto a placebo | p value | |
| Basale* | ||||
| Media (DS) | 646,11 (253,007) | 654,04 (261,542) | ||
| Settimane 5 e 6** | ||||
| Media (DS) | 236,04 (174,942) | 637,85 (259,886) | ||
| Variazione media rispetto al basale (μmol/L) | -410,07 (204,442) | -16,19 (198,642) | ||
| Variazione percentuale media rispetto al basale (%) | -62,8% | 1,4% | ||
| Stima media dei minimi quadrati (LS) per la variazione media rispetto al basale | ||||
| Media LS (ES) | -415,75 (24,066) | -19,88 (24,223) | ‐395,87 (33,848) | <0,0001 |
Sepiapterina (N = 49) | Placebo (N = 49) | Differenza tra sepiapterina rispetto a placebo | p value | |
| IC al 95% | (-463,52; -367,97) | (-67,97; 28,21) | (‐463,07; -328,66) |
IC, intervallo di confidenza; LS, minimi quadrati; MMRM, modello misto a misure ripetute; Phe, fenilalanina; DS, deviazione standard; ES, errore standard.
* Il basale è la media dei livelli di Phe nel sangue del Giorno -1 e del Giorno 1 nella Parte 2. ** Le concentrazioni di Phe nel sangue si basavano sui valori medi delle Settimane 5 e 6. Medie LS, errori standard, intervalli di confidenza e valori p derivavano da un MMRM avente le misurazioni delle variazioni della Phe nel sangue dal basale alla valutazione post-basale come variabile della risposta, e avente come effetti fissi per il trattamento, la Phe nel sangue al basale, i livelli della Phe al basale, la visita e l’interazione trattamento-visita.
Risposte simili sono state osservate nella popolazione di pazienti con PKU classica (cPKU), con una riduzione del 69% di Phe nel sangue alla Settimana 6 nei soggetti che ricevevano sepiapterina (n = 6) rispetto a un aumento del 3% dopo il placebo (n = 9).
Lo studio 2 (PKU-002) era uno studio clinico proof-of-concept di Fase 2, randomizzato, in doppio crossover, in aperto, con controllo attivo, su sepiapterina in pazienti con PKU. Lo studio comprendeva 6 gruppi di sequenza di 4 pazienti per gruppo per un totale di 24 pazienti. Ciascun gruppo di sequenza è stato randomizzato a ricevere trattamenti di 7 giorni con sepiapterina 60 mg/kg/giorno, sepiapterina 20 mg/kg/giorno e sapropterina dicloridrato 20 mg/kg/giorno, in ordine casuale, seguiti da un washout di 7 giorni dopo ciascun trattamento. L’efficacia preliminare è stata valutata mediante la riduzione delle concentrazioni di Phe nel sangue. I risultati di efficacia primaria relativi all’analisi media settimanale hanno dimostrato che il trattamento con sepiapterina ha determinato una riduzione delle concentrazioni di Phe nel sangue rispetto al basale, statisticamente significativa per tutti i trattamenti (N = 24). Una percentuale maggiore di pazienti trattati con sepiapterina, indipendentemente dalla dose, ha manifestato riduzioni di Phe plasmatiche di almeno il 10%, 20% e 30% rispetto ai pazienti trattati con sapropterina 20 mg/kg/giorno. Un numero maggiore di pazienti trattati con sepiapterina 60 mg/kg/giorno ha raggiunto concentrazioni plasmatiche di Phe normalizzate (<120 μmol/L) ed entro l’intervallo target (≤360 μmol/L) rispetto a sapropterina 20 mg/kg/giorno. Nei soggetti con cPKU, il trattamento con sepiapterina (60 mg/kg/giorno) ha determinato una riduzione significativa della concentrazione di Phe nel sangue rispetto al basale.
Lo studio 3 (PTC923-MD-004-PKU) è uno studio clinico di Fase 3 in corso, multicentrico, in aperto, per valutare la sicurezza e la tolleranza alla Phe alimentare durante il trattamento a lungo termine con sepiapterina in pazienti con PKU. Centosessantanove (169) pazienti hanno ricevuto il trattamento con sepiapterina 7,5 mg/kg/giorno in partecipanti di età compresa tra 0 e < 6 mesi, 15 mg/kg/giorno in partecipanti di età compresa tra 6 e < 12 mesi, 30 mg/kg/giorno in partecipanti di età compresa tra 12 mesi e < 2 anni o 60 mg/kg/giorno in partecipanti di età ≥2 anni. I dati ad interim indicano che la somministrazione giornaliera di sepiapterina è associata a un aumento di circa 2,3 volte del consumo medio giornaliero di Phe (27,6 mg/kg/giorno al basale rispetto a 62,5 mg/kg/giorno alla Settimana 26) mantenendo i livelli di Phe < 360 μmol/L. La maggior parte dei soggetti ha raggiunto almeno il 15% (76,7% dei partecipanti) o il 30% (67,4% dei partecipanti) di riduzione della Phe nel sangue (Figura 1).
Figura 1: consumo medio (DS) di Phe nella dieta nel tempo durante la valutazione della tolleranza di Phe nella dieta (serie di analisi della tolleranza di Phe nella dieta)


Parametri: Consumo di Phe nella dieta (mg/kg/giorno) RDA
Phe, fenilalanina; PKU, fenilchetonuria; RDA (recommended daily allowance), dose giornaliera raccomandata; DS, deviazione standard; S, settimana
Nota: il basale è definito come la media del consumo giornaliero di Phe nella dieta (mg/kg/giorno) al Mese 1. La RDA è di 0,8 g di proteine/kg, equivalente a circa 40 mg/kg/giorno di Phe. I livelli di Phe nel sangue al basale sono la media del periodo di pre-valutazione delle Settimane 1-2. 1 g di proteine è equivalente a circa 50 mg di Phe.
Questi dati indicano che il trattamento con sepiapterina può consentire maggiore libertà rispetto alla dieta altamente restrittiva a cui i pazienti con PKU devono aderire.
Lo studio 4 (PTC923-PKU-301) era uno studio crossover di Fase 3, in 2 parti, in aperto, randomizzato, con controllo attivo, su sepiapterina rispetto a sapropterina in partecipanti con PKU di età ≥ 2 anni.
Nella Parte 1 dello studio, i partecipanti sono stati sottoposti a un trattamento in aperto della durata di 14 giorni con sepiapterina 60 mg/kg/giorno per valutare la loro risposta, definita da una riduzione ≥ 20% dei livelli ematici di Phe rispetto al basale. Su 82 partecipanti, 67 (81,7%) hanno risposto al trattamento, ottenendo una riduzione media della Phe di 415,5 μmol/L (59,1% in meno rispetto al basale). Di questi, 62 partecipanti si sono qualificati per la Parte 2, dove sono stati randomizzati in due sequenze: sapropterina-sepiapterina (N = 30) o sepiapterina-sapropterina (N = 32), ciascuna separata da un periodo di washout di 14 giorni. L’endpoint primario di efficacia per la Parte 2 era la variazione media dei livelli ematici di Phe dal basale alle Settimane 3 e 4. L’analisi primaria ha mostrato una differenza statisticamente significativa a favore del trattamento con 60 mg/kg/giorno di sepiapterina rispetto a 20 mg/kg/giorno di sapropterina (p< 0,0001) nei partecipanti che hanno dimostrato una riduzione ≥30% della Phe nella Parte 1. Il trattamento con sepiapterina ha portato a una rapida e sostenuta diminuzione dei livelli di Phe. Al Giorno 28 di trattamento, la variazione media LS dei livelli ematici di Phe dal basale alle Settimane 3 e 4 era di -437,0 μmol/L con sepiapterina e di -256,6 μmol/L con sapropterina, per una differenza media LS tra i trattamenti di -180,4 μmol/L (p<0,0001). Nei partecipanti che hanno risposto al BH4, la concentrazione media assoluta di Phe è diminuita da 775,9 a 323,7 µmol/L con sepiapterina, contro 854,1 a 552 µmol/L con sapropterina dicloridrato (differenza media LS: -214 µmol/L [IC al 95%: -274,1, -153,9]; p<0,0001). Nei pazienti che ricevevano BH4 all’inizio dello studio, la concentrazione media assoluta di Phe è diminuita da 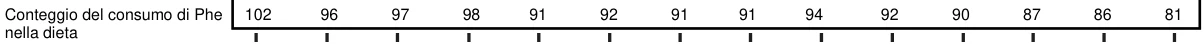
| Conteggio del consumo di Phe 102 96 97 98 91 92 91 91 94 92 90 87 86 81 nella dieta | ||||||||||||||||||||||||||||||
 Consumo m
edio
(DS
)
di Phe nella dieta (mg/kg/giorno)
0
 20
80
100
60
40
842,6 a 370,9 µmol/L con sepiapterina, contro una diminuzione da 910,8 a 629,0 µmol/L con sapropterina dicloridrato (differenza media LS: -248,5 µmol/L [IC al 95%: -320,5, -176,5]; p< 0,0001). Sepiapterina ha dimostrato una riduzione statisticamente maggiore in modo significativo dell’endpoint primario rispetto a sapropterina nella popolazione complessiva, consentendo a una percentuale maggiore di pazienti di raggiungere i livelli ematici target di Phe.
I soggetti con anamnesi di allergie o reazioni avverse a BH4 sintetico sono stati esclusi dagli studi clinici.
L’Agenzia europea per i medicinali ha rinviato l’obbligo di presentare i risultati degli studi con Sephience in uno o più sottogruppi della popolazione pediatrica per HPA (vedere paragrafo 4.2 per informazioni sull’uso pediatrico).
5.2 Proprietà farmacocinetiche
Assorbimento
Dopo la somministrazione orale, sepiapterina viene assorbita rapidamente e il picco delle concentrazioni plasmatiche si verifica in circa 1-3 ore e scende rapidamente al di sotto del limite di quantificazione (0,75 ng/mL) (generalmente entro 12 ore). La concentrazione plasmatica massima di sepiapterina (Cmax) era di circa 2,80 ng/mL dopo la dose di 60 mg/kg/giorno per 7 giorni con una dieta iperlipidica ad alto contenuto calorico. Non è stato osservato alcun accumulo di sepiapterina dopo somministrazioni ripetute.
Sepiapterina plasmatica viene metabolizzata ampiamente per formare il metabolita farmacologicamente attivo BH4. L’emivita terminale apparente per BH4 è di circa 5 ore. Sia la Cmax di BH4 sia l’area sotto la curva concentrazione-tempo dal tempo zero a 24 ore post-dose (AUC0-24h) aumentavano con la dose, mentre l’aumento era meno proporzionale alla dose quando la dose di sepiapterina era superiore a 20 mg/kg. Non vi è accumulo di BH4 dopo dosi ripetute di sepiapterina fino a 60 mg/kg per 7 giorni.
Effetto del cibo
Quando sepiapterina è stata somministrata con un pasto a basso contenuto di grassi e ipocalorico nell’intervallo di dose da 20 a 60 mg/kg, le esposizioni a BH4 erano da 1,69 a 1,72 volte più alte per la Cmax e da 1,62 a 1,73 volte più alte per l’AUC0-24h rispetto alla somministrazione a digiuno. Quando sepiapterina è stata somministrata con un pasto ad alto contenuto di grassi e ipercalorico, le esposizioni a BH4 erano da 2,21 a 2,26 volte superiori per la Cmax e da 2,51 a 2,84 volte superiori per l’AUC0-24h rispetto alla somministrazione a digiuno.
Sepiapterina può essere assunta con qualsiasi pasto a qualsiasi ora del giorno alla stessa ora ogni giorno.
Distribuzione
Il legame di sepiapterina o BH4 alle proteine plasmatiche è basso e la maggior parte di sepiapterina e BH4 nel plasma è libera di esercitare effetti farmacologici. Studi in vitro mostrano che sepiapterina è legata (media 15,4%) alle proteine plasmatiche in presenza di ditiotreitolo allo 0,1% nell’intervallo di concentrazione compreso tra 0,1 e 10 μM. BH4 era legato del 41,3% (a 2 μM), del 33,0% (a 5 μM) e del 24,1% (a 15 μM) alla proteina nel plasma umano in presenza di β-mercaptoetanolo allo 0,5%.
Nei soggetti sani, è stata osservata una concentrazione elevata di BH4 nel liquido cerebrospinale dopo la somministrazione orale ripetuta di sepiapterina.
Biotrasformazione
Sepiapterina viene metabolizzata mediante SR/carbonil reduttasi e DHFR in un processo unidirezionale a 2 fasi per formare BH4. Si presume che il metabolismo di BH4 segua la stessa via del BH4 endogeno, ossidato mentre agisce come coenzimi per le idrossilasi degli aminoacidi aromatici, come PAH, tirosina idrossilasi, triptofano idrossilasi e alchilglicerolo monossigenasi e ossido nitrico sintasi, e alcuni metaboliti come la 4α-idrossi tetraidrobiopterina e la chinonoide diidrobiopterina potrebbero essere riciclati per rigenerare il BH4 mediato dalla pterina 4α-carbinolamina deidratasi e dalla diiropteridina reduttasi.
Il metabolismo esteso di sepiapterina è stato osservato nell’uomo dopo una singola dose orale di 14C-sepiapterina. La principale via metabolica comprendeva ossidazione/deidrogenazione, riduzione/ossidazione, degradazione ossidativa, disidratazione, scissione della catena laterale e metilazione, ecc., da soli o in combinazione.
Eliminazione
Dopo somministrazione orale nell’uomo in partecipanti sani, sepiapterina è stata ampiamente metabolizzata con i metaboliti escreti principalmente nelle feci. Sepiapterina plasmatica si è ridotta rapidamente dopo la Cmax al di sotto del limite di quantificazione, generalmente entro 12 ore post-dose. BH4 nel plasma si è ridotto in modo monoesponenziale dopo la Cmax. L’emivita terminale era di circa 5 ore.
Dopo una singola dose orale di 14C-sepiapterina a soggetti adulti sani, una media del 6,71% di radioattività somministrata è stata recuperata nelle urine e del 26,18% nelle feci con un recupero totale combinato del 32,9% entro 240 ore. La maggior parte di tale radioattività è stata recuperata entro le prime 48 ore post-dose (28,2%). La clearance renale totale della radioattività derivata dalla 14C-sepiapterina è stata di 1,54 L/h (25,6 mL/min). La formazione di metaboliti volatili da sepiapterina nel tratto gastrointestinale è stata confermata in uno studio in vitro utilizzando microbiota intestinale umano.
Popolazioni particolari
Età
I pazienti PKU di tutte le età sono stati inclusi negli studi clinici di Fase 3. Fatta eccezione per l’effetto allometrico sulla clearance e sul volume di distribuzione, nello studio di farmacocinetica (PK) di popolazione non è stato identificato alcun ulteriore effetto dell’età.
Origine etnica
Per i soggetti asiatici sono state osservate esposizioni a BH4 più elevate. Nello studio sulla popolazione giapponese (etnobridging), tra il 10% e il 24% di AUC0-ultimo e il 14% e il 29% di Cmax superiore di BH4 sono stati osservati nei giapponesi rispetto ai soggetti non giapponesi con un intervallo di dose di sepiapterina compreso tra 20 e 60 mg/kg.
Compromissione renale
La PK e la sicurezza di sepiapterina non sono state studiate in pazienti con compromissione renale
Compromissione epatica
La PK e la sicurezza di sepiapterina non sono state studiate in pazienti con compromissione epatica.
Interazioni farmacologiche
Studi in vitro
Studi in vitro indicano che è improbabile che sepiapterina e BH4 possano avere effetto su altri farmaci metabolizzati da CYP450.
In vitro, sepiapterina non ha inibito CYP1A2, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6 o CYP3A4 o non ha indotto CYP1A2, CYP2B6 o CYP3A4.
Studi in vivo
Nei soggetti sani, la somministrazione concomitante di sepiapterina (20 mg/kg) con una dose singola di curcumina (2 g), inibitore della proteina di resistenza del cancro della mammella (Breast Cancer Resistance Protein, BCRP), ha aumentato leggermente le esposizioni di BH4. I rapporti medi geometrici (GMR) complessivamente stimati (IC al 90%) per la Cmax di BH4 e l’area sotto la curva concentrazione-tempo dal tempo zero al tempo dell’ultima misurazione quantificabile (AUC0-ultimo), quando sepiapterina è stata somministrata in concomitanza con la curcumina rispetto a sepiapterina da sola, sono stati rispettivamente 1,24 (1,15-1,33) e 1,20 (1,13-1,28). Questo modesto aumento non è considerato clinicamente rilevante.
La somministrazione concomitante di una dose singola di sepiapterina alla dose terapeutica massima di 60 mg/kg con il substrato di BCRP rosuvastatina (10 mg) non ha avuto alcun effetto sulla PK della rosuvastatina. I GMR complessivamente stimati (IC al 90%) per rosuvastatina Cmax e AUC0-ultimo, quando rosuvastatina è stata somministrata in concomitanza con sepiapterina rispetto alla sola rosuvastatina, sono stati 1,13 (1,00-1,28) e 1,02 (0,93-1,13), rispettivamente.
5.3 Dati preclinici di sicurezza
I dati preclinici non rivelano rischi particolari per l’uomo sulla base di studi convenzionali di farmacologia di sicurezza, tossicità a dosi ripetute, genotossicità, potenziale cancerogeno, tossicità della riproduzione e dello sviluppo.
Nei ratti, in seguito a somministrazione orale ripetuta, la degenerazione/rigenerazione dei tubuli renali correlati a sepiapterina, l’infiammazione interstiziale e la fibrosi sono state osservate come conseguenza del deposito di cristalli nei tubuli papillari collettori. Questi risultati sono stati parzialmente reversibili dopo un periodo di recupero di 4 settimane e non si è verificata alcuna tossicità renale ai livelli di esposizione a BH4 2 volte superiori ai livelli di esposizione a BH4 clinici alla dose massima raccomandata nell’uomo (the maximum recommended human dose, MRHD).
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Cellulosa microcristallina (E460)
Isomaltitolo (E953)
Mannitolo (E421)
Croscarmellosa sodica (E468)
Gomma di xantano (E415)
Silice colloidale anidra o silicio colloidale biossido (E551)
Sucralosio (E955)
Stearato di magnesio (E470)
6.2 Incompatibilità
Non pertinente.
6.3 Periodo di validità
3 anni.
Dopo la ricostituzione
Ogni dose deve essere somministrata immediatamente dopo la ricostituzione. La soluzione ricostituita deve essere smaltita se non consumata entro 24 ore quando conservata in frigorifero (2 °C-8 °C) o entro 6 ore a temperatura inferiore a 25 °C.
6.4 Precauzioni particolari per la conservazione
Questo medicinale non richiede alcuna temperatura particolare di conservazione.
Conservare nella confezione originale per proteggere il medicinale dalla luce.
Per le condizioni di conservazione dopo la ricostituzione, vedere paragrafo 6.3.
6.5 Natura e contenuto del contenitore
Bustina in foglio di alluminio laminato termosigillata:
polietilene tereftalato, polietilene bianco estruso (legame poliestere/alluminio), foglio di alluminio (barriera dell’umidità) e resina ionomerica termosigillata (adesivo).
Ogni confezione contiene 30 bustine monodose.
6.6 Precauzioni particolari per lo smaltimento e la manipolazione
Nessuna istruzione particolare per lo smaltimento.
Il medicinale non utilizzato e i rifiuti derivati da tale medicinale devono essere smaltiti in conformità alla normativa locale vigente.
Istruzioni per la somministrazione tramite sonda per la nutrizione enterale
- 1) Prima della somministrazione, accertarsi che la sonda per la nutrizione enterale (calibro da 6 Fr o 8 Fr) sia priva di ostruzioni.
- 2) Irrigare la sonda per la nutrizione enterale con 10 mL di acqua.
- 3) Somministrare la dose richiesta di Sephience polvere orale entro 30 minuti dalla miscelazione (vedere paragrafo 4.2).
- 4) Irrigare la sonda per la nutrizione enterale con almeno 5 mL (sonda da 6 Fr) o 15 mL (sonda da 8 Fr) di acqua e somministrare.
Questo medicinale è compatibile con tubi per la nutrizione enterale in silicone e poliuretano.
7. TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
PTC Therapeutics International Limited
Unit 1, 52-55 Sir John Rogerson’s Quay
Dublino 2, D02 NA07
Irlanda
8. NUMERO(I) DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
EU/1/25/1939/001
EU/1/25/1939/002
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione: 19 giugno 2025
10. DATA DI REVISIONE DEL TESTO
Informazioni più dettagliate su questo medicinale sono disponibili sul sito web dell’Agenzia europea per i medicinali, https://www.ema.europa.eu.