


Riassunto delle caratteristiche del prodotto - OPFOLDA
1. DENOMINAZIONE DEL MEDICINALE
Opfolda 65 mg capsule rigide
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Ogni capsula rigida contiene 65 mg di miglustat.
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Capsula rigida
Capsula rigida di dimensione 2 (6,35x18,0 mm), con cappuccio grigio opaco e corpo bianco opaco con impresso “AT2221” in nero sul corpo, contenente polvere di colore da bianco a biancastro.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
Opfolda (miglustat) è uno stabilizzatore enzimatico della cipaglucosidasi alfa per la terapia enzimatica sostitutiva a lungo termine in pazienti adulti con malattia di Pompe a esordio tardivo (deficit di α-glucosidasi acida [GAA]).
4.2 Posologia e modo di somministrazione
Il trattamento deve essere supervisionato da un medico esperto nella gestione di pazienti con malattia di Pompe o altre malattie metaboliche o neuromuscolari ereditarie.
Miglustat capsule rigide da 65 mg deve essere usato in associazione con cipaglucosidasi alfa. Prima di assumere miglustat si deve consultare il Riassunto delle caratteristiche del prodotto (RCP) della cipaglucosidasi alfa.
Posologia
Per gli adulti di età pari o superiore a 18 anni, la dose raccomandata è da assumere per via orale ogni due settimane ed è basata sul peso corporeo:
- Per i pazienti con peso corporeo ≥ 50 kg, la dose raccomandata è di 260 mg (4 capsule da 65 mg).
Per i pazienti con peso corporeo compreso tra ≥ 40 kg e < 50 kg, la dose raccomandata è di
195 mg (3 capsule da 65 mg).
Le capsule rigide di miglustat da 65 mg devono essere assunte circa 1 ora, ma non più di 3 ore prima dell’inizio dell’infusione di cipaglucosidasi alfa.
Figura 1. Tempistica della dose
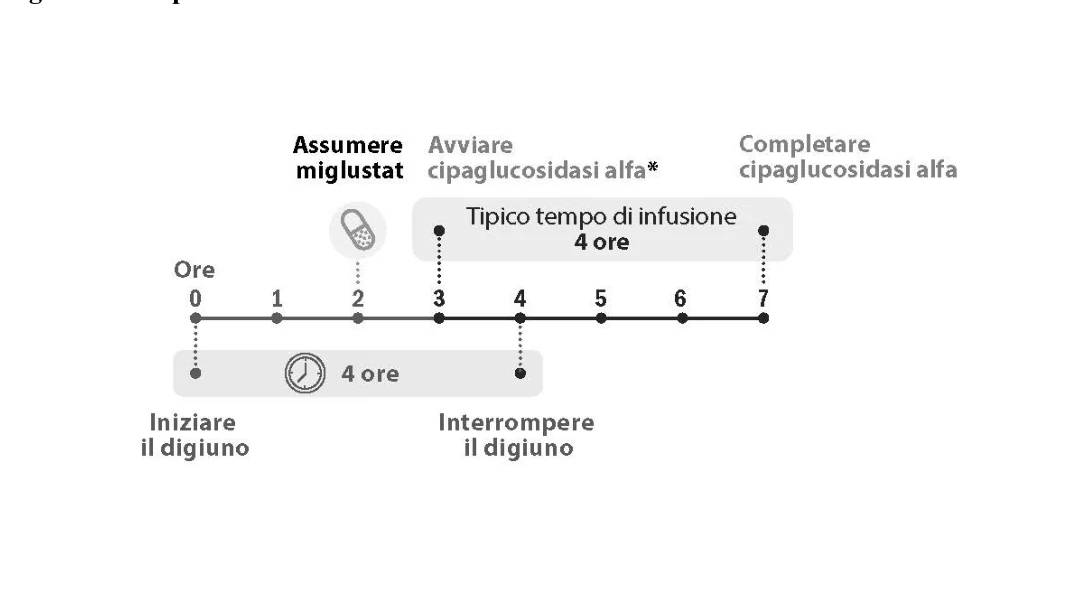
* Le capsule rigide di miglustat da 65 mg devono essere assunte circa 1 ora, ma non più di 3 ore prima dell’inizio dell’infusione di cipaglucosidasi alfa.
La risposta dei pazienti al trattamento deve essere valutata di routine sulla base di una valutazione globale di tutte le manifestazioni cliniche della malattia. In caso di risposta insufficiente o di rischi intollerabili per la sicurezza, si deve prendere in considerazione l’interruzione del trattamento con capsule rigide di miglustat da 65 mg in associazione con cipaglucosidasi alfa. Entrambi i prodotti medicinali devono essere continuati o interrotti.
Dose dimenticata
Se la dose di miglustat viene dimenticata, il trattamento deve avvenire appena possibile. Se non viene assunta, non avviare l’infusione di cipaglucosidasi alfa. L’infusione di cipaglucosidasi alfa può iniziare 1 ora dopo l’assunzione di miglustat.
Popolazioni speciali
Insufficienza renale ed epatica
La sicurezza e l’efficacia di miglustat in associazione con cipaglucosidasi alfa non sono state valutate in pazienti con compromissione renale e/o epatica. Con la somministrazione ogni due settimane, non si prevede che l’esposizione a concentrazioni plasmatiche di miglustat aumentate a causa di una compromissione renale o epatica moderata o grave influisca sensibilmente sull’esposizione alla cipaglucosidasi alfa e nemmeno che influisca sull’efficacia e la sicurezza della cipaglucosidasi alfa in modo clinicamente significativo. Non è richiesto alcun aggiustamento della dose nei pazienti con insufficienza renale o epatica.
Anziani
L’esperienza relativa all’uso della terapia di associazione a miglustat e cipaglucosidasi alfa nei pazienti di età superiore ai 65 anni è limitata. Per i pazienti anziani non è richiesto alcun aggiustamento della dose.
Popolazione pediatrica
La sicurezza e l’efficacia di miglustat in associazione con cipaglucosidasi alfa in pazienti pediatrici di età inferiore a 18 anni non sono state ancora determinate. Non vi sono dati disponibili.
Modo di somministrazione
Miglustat è per uso orale.
La capsula rigida di miglustat è dotata di pieghettature per prevenire l’apertura dell’involucro della capsula e deve essere deglutita intera e assunta a stomaco vuoto.
I pazienti dovranno restare a digiuno 2 ore prima e 2 ore dopo l’assunzione delle capsule rigide di miglustat da 65 mg (vedere paragrafo 5.2). Durante questo periodo di digiuno di 4 ore, si può consumare acqua, latte vaccino senza grassi (scremato) e tè o caffè senza panna, zuccheri o dolcificanti. Il paziente può riprendere ad alimentarsi (cibo e bevande) normalmente 2 ore dopo l’assunzione di miglustat.
4.3 Controindicazioni
Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1. Controindicazioni alla cipaglucosidasi alfa.
4.4 Avvertenze speciali e precauzioni d’impiego
L’uso di miglustat in associazione con cipaglucosidasi alfa può determinare la manifestazione di reazioni avverse al farmaco (vedere paragrafo 4.8).
4.5 Interazioni con altri medicinali ed altre forme d’interazione
Non sono stati effettuati studi di interazione correlati all’uso di miglustat.
Interazioni con gli alimenti
Miglustat è noto avere un effetto diretto sulla funzione enzimatica delle principali disaccaridasi dell’epitelio intestinale. Nello specifico, miglustat inibisce le disaccaridasi con legami alfa-glicosidici, tra cui la saccarasi, la maltasi e l’isomaltasi. L’intensità delle eventuali interazioni può interferire immediatamente con l’attività digestiva del saccarosio, del maltosio e dell’isomaltosio, determinando cattiva digestione, afflusso osmotico di acqua, aumento della fermentazione e produzione di metaboliti irritanti. I pazienti devono rimanere a digiuno nelle 2 ore precedenti e le 2 ore successive all’assunzione di miglustat.
4.6 Fertilità, gravidanza e allattamento
Contraccezione femminile
Le donne in età fertile devono usare misure contraccettive affidabili durante il trattamento con miglustat in associazione con cipaglucosidasi alfa e nelle 4 settimane successive all’interruzione del trattamento (vedere paragrafo 5.3). Il prodotto medicinale non è raccomandato nelle donne in età fertile che non utilizzano misure contraccettive affidabili.
Gravidanza
Non esistono dati clinici sull’uso di miglustat in associazione con cipaglucosidasi alfa nelle donne in gravidanza. Miglustat attraversa la placenta. Gli studi sugli animali con miglustat in associazione con cipaglucosidasi alfa, nonché con miglustat in monoterapia, hanno dimostrato una tossicità riproduttiva (vedere paragrafo 5.3). La terapia di associazione miglustat e cipaglucosidasi alfa non è raccomandata durante la gravidanza.
Allattamento
Non è noto se miglustat e cipaglucosidasi alfa vengano escreti nel latte materno (vedere paragrafo 5.3). I dati farmacodinamici/tossicologici disponibili ottenuti negli animali hanno dimostrato la
secrezione di miglustat ed escrezione di cipaglucosidasi alfa nel latte. Il rischio per i neonati/lattanti non può essere escluso. Si deve decidere se interrompere l’allattamento o interrompere la terapia/astenersi dalla terapia con la associazione miglustat e cipaglucosidasi alfa tenendo in considerazione il beneficio dell’allattamento per il bambino e il beneficio della terapia per la donna.
Fertilità
Non esistono dati clinici sugli effetti di miglustat in associazione con cipaglucosidasi alfa sulla fertilità.
Non è stato osservato alcun effetto sulla concentrazione, la motilità o la morfologia degli spermatozoi in 7 uomini adulti sani che hanno ricevuto 100 mg di miglustat per via orale, due volte al giorno per 6 settimane.
Nei ratti maschi non è stato osservato alcun effetto sulla spermatogenesi a seguito della somministrazione di miglustat in associazione con cipaglucosidasi alfa o miglustat in monoterapia. Tuttavia, dati preclinici ottenuti da uno studio nei ratti utilizzando un altro prodotto miglustat hanno dimostrato che miglustat influisce negativamente sui parametri degli spermatozoi (motilità e morfologia), riducendo quindi la fertilità, vedere paragrafo 5.3.
Nei ratti femmine è stato osservato un aumento di perdita pre-impianto con miglustat in associazione con cipaglucosidasi alfa e con miglustat in monoterapia, (vedere paragrafo 5.3).
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
Miglustat non altera o altera in modo trascurabile la capacità di guidare veicoli e di usare macchinari.
4.8 Effetti indesiderati
Riassunto del profilo di sicurezza
La reazione avversa più comunemente riportata attribuibile solo a miglustat 65 mg è stata la stipsi (1,3%).
Tabella delle reazioni avverse
La valutazione delle reazioni avverse è avvenuta grazie alle segnalazioni di soggetti trattati con miglustat in associazione con cipaglucosidasi alfa nell'ambito dell’analisi aggregata di sicurezza in 3 sperimentazioni cliniche. La durata media totale dell’esposizione è stata di 28,0 mesi.
Le reazioni avverse sono elencate in base alla classificazione per sistemi e organi secondo MedDRA nella Tabella 1.
Le corrispondenti categorie di frequenza sono definite come segue: molto comune (≥ 1/10), comune (da ≥ 1/100 a < 1/10), non comune (da ≥ 1/1 000 a < 1/100), rara (da ≥ 1/10 000 a < 1/1 000), molto rara (< 1/10 000) e non nota (la frequenza non può essere definita sulla base dei dati disponibili).
Tabella 1. Riassunto delle reazioni avverse di pazienti trattati con miglustat
| Classificazione per sistemi e organi (SOC) | Frequenza | Reazione avversa (termine preferito) |
| Disturbi del sistema immunitario | Comune | Reazione anafilattica7 |
| Non comune | Ipersensibilità | |
| Patologie del sistema nervoso | Molto comune | Cefalea |
| Comune | Tremore, disgeusia, parestesia | |
| Non comune | Disturbi dell’equilibrio, emicrania4 | |
| Patologie cardiache | Comune | Tachicardia6 |
| Classificazione per sistemi e organi (SOC) | Frequenza | Reazione avversa (termine preferito) |
| Patologie vascolari | Comune | Ipotensione |
| Non comune | Pallore | |
| Patologie respiratorie, toraciche e mediastiniche | Comune | Dispnea |
| Non comune | Asma | |
| Patologie gastrointestinali | Comune | Diarrea, nausea, dolore addominale1, flatulenza, distensione addominale, vomito, stipsi† |
| Non comune | Fastidio addominale†, spasmo esofageo, dolore orale | |
| Patologie della cute e del tessuto sottocutaneo | Comune | Orticaria3, eruzione cutanea2, prurito, iperidrosi |
| Non comune | Alterazione del colore della pelle | |
| Patologie del sistema muscoloscheletrico e del tessuto connettivo | Comune | Spasmi muscolari, mialgia, artralgia, debolezza muscolare |
| Non comune | Dolore al fianco, affaticamento muscolare, rigidità muscoloscheletrica | |
Patologie sistemiche e condizioni relative alla sede di somministrazione | Comune | Stanchezza, piressia, brividi, edema periferico |
| Non comune | Astenia, dolore al viso, sensazione di agitazione†, dolore toracico non cardiaco | |
| Esami diagnostici | Comune | Pressione arteriosa aumentata5 |
| Non comune | Riduzione della conta linfocitaria, riduzione della conta piastrinica† |
† Segnalata solo con miglustat
1 Dolore addominale, dolore addominale dei quadranti superiori e dolore addominale dei quadranti inferiori sono raggruppati sotto dolore addominale.
2 Eruzione cutanea ed eruzione cutanea eritematosa sono raggruppate sotto eruzione cutanea. 3 Orticaria, eruzione orticarioide e orticaria meccanica sono raggruppate sotto orticaria.
4 Emicrania ed emicrania con aura sono raggruppate sotto emicrania.
5 Ipertensione e aumento della pressione arteriosa sono raggruppate sotto pressione arteriosa aumentata. 6 Tachicardia e tachicardia sinusale sono raggruppate sotto tachicardia.
7 Anafilassi, reazione anafilattica e reazione anafilattoide sono raggruppate sotto reazione anafilattica.
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato nell’allegato V.
4.9 Sovradosaggio
Sintomi
Leucopenia, granulocitopenia, neutropenia, capogiri e parestesie sono stati osservati in pazienti con infezione da virus dell’immunodeficienza umana (HIV) trattati con miglustat ad un dosaggio pari o superiore a 800 mg/die.
Gestione
In caso di sovradosaggio, deve essere fornita immediatamente assistenza medica di supporto. L’emocromo completo deve essere monitorato per la riduzione dei leucociti.
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: altri prodotti dell’apparato gastrointestinale e del metabolismo, prodotti vari dell’apparato gastrointestinale e del metabolismo. Codice ATC: A16AX06
| Meccanismo d’azione | ||
| Miglustat è uno stabilizzatore enzimatico con proprietà | stabilizzanti | farmacocinetiche sulla |
| cipaglucosidasi alfa. | ||
Miglustat si lega selettivamente alla cipaglucosidasi alfa nel sangue durante l’infusione; in tal modo stabilizza la conformazione della cipaglucosidasi alfa e riduce al minimo la perdita della sua attività enzimatica mentre è in circolo. Tale legame selettivo tra cipaglucosidasi alfa e miglustat è transitorio e la loro dissociazione si verifica nei lisosomi. Miglustat in monoterapia non ha alcun effetto sulla riduzione del glicogeno.
Popolazione pediatrica
L’Agenzia europea per i medicinali ha rinviato l’obbligo di presentare i risultati degli studi con Opfolda in uno o più sottogruppi della popolazione pediatrica per il trattamento della glicogenosi di tipo II (malattia di Pompe; vedere paragrafo 4.2 per informazioni sull’uso pediatrico).
5.2 Proprietà farmacocinetiche
Assorbimento
La velocità di assorbimento (tmax) di miglustat è risultata di circa 2-3 ore. Alla dose clinica, 260 mg, plasma, miglustat nel plasma ha raggiunto una Cmax di circa 3.000 ng/mL e una AUC0-∞ di circa 25.000 ng h/mL.
Effetto degli alimenti
È stato osservato un significativo effetto degli alimenti che ha determinato una riduzione della Cmax del 36% e ha ritardato l’assorbimento di circa 2 ore (vedere paragrafo 4.2).
Metabolismo
Miglustat in gran parte non viene metabolizzato con < 5% di una dose radiomarcata presente sotto forma di glucuronidi.
Miglustat non è un substrato di OAT1, OAT3, OATP1B1, OATP1B3, MATE1, MATE2-K, BCRP o BSEP. Miglustat è un substrato debole della P-glicoproteina (P-gp) e un substrato di trasportatori di captazione OCT1 (espresso a livello epatico) e OCT2 (espresso a livello renale). Poiché miglustat viene escreto in gran parte per via renale non metabolizzato, non si prevede che gli inibitori OCT1 risultino in un’interazione clinicamente significativa. Non si prevede che gli inibitori OCT2 abbiano un impatto clinicamente significativo sull’escrezione e sull’esposizione renale di miglustat sulla base di dati in pazienti con grave compromissione renale. Non si prevede che gli inibitori della P-glicoproteina (P-gp) risultino in un’interazione clinicamente significativa con miglustat nell’intestino in base a raccomandazioni di digiuno e al rapido assorbimento di miglustat (tmax di 2 ore).
Miglustat non è un substrato o un inibitore noto di enzimi del citocromo P450; di conseguenza, è improbabile che si verifichino interazioni significative con farmaci che sono substrati di enzimi del citocromo P450.
In base a uno studio dei trasportatori in vitro, miglustat non è un inibitore dei trasportatori OAT1, OAT3, OCT1, OCT2, OATP1B1, OATP1B3 o BSEP. Non si prevedono interazioni clinicamente significative nell’intestino con substrati di P-gp e BCRP e nel fegato in corrispondenza della vena porta con OCT1, OATP1B1 e OATP1B3 in base a raccomandazioni di digiuno e al rapido assorbimento di miglustat.
Eliminazione
L’emivita di eliminazione terminale di miglustat è risultata di circa 6 ore. La clearance orale è stata di circa 10,5 L/h, e il volume di distribuzione in fase terminale di circa 90 L.
Linearità
Miglustat ha dimostrato una cinetica proporzionale alla dose.
Popolazioni speciali
Sesso, anzianità e razza/etnia
In base all’analisi della farmacocinetica della popolazione aggregata, il sesso, l’età (da 18 a 74 anni) e la razza/l’etnia non hanno avuto effetti clinicamente significativi sull’esposizione a miglustat in associazione con cipaglucosidasi alfa.
Compromissione epatica
La farmacocinetica di miglustat in associazione con cipaglucosidasi alfa non è stata valutata in pazienti con compromissione epatica.
Compromissione renale
La AUC0-24hr di miglustat è aumentata del 21%, del 32% e del 41% nei pazienti con clearance della (creatinina rispettivamente lieve [CLcr] da 60 a 89 mL/minuto, stimata con la formula di Cockcroft-Gault), moderata (CLcr da 30 a 59 mL/min) e severa (CLcr da 15 a 29 mL/minuto) compromissione renale, rispetto, ai pazienti con funzione renale normale. L’effetto della nefropatia terminale sulla farmacocinetica di miglustat non è noto.
5.3 Dati preclinici di sicurezza
I dati non-clinici non rivelano rischi particolari per l’uomo sulla base di studi convenzionali di sicurezza farmacologica, tossicità a dosi singole e ripetute, genotossicità e mutagenicità.
Nei topi si sono occasionalmente sviluppati carcinomi dell’intestino crasso dopo il trattamento orale con miglustat alla dose di 210, 420 e 840/500 mg/kg/die per un periodo di 2 anni. Tali dosi corrispondono a 8, 16 e 33/19 volte la dose stabilita per l’uomo di 200 mg tre volte al giorno. La rilevanza di questi risultati per il trattamento nell’uomo con miglustat alle dosi sostanzialmente inferiori studiate, che variano da 195 a 260 mg ogni due settimane per la malattia di Pompe, non è nota.
Tossicologia riproduttiva e dello sviluppo
In uno studio del segmento I su ratti maschi non è stato rilevato alcun effetto di miglustat in associazione con cipaglucosidasi alfa o miglustat in monoterapia sulla spermatogenesi.
In un altro studio sul prodotto miglustat nei ratti, miglustat somministrato per via orale ha determinato un’atrofia/degenerazione dei tubuli seminiferi e dei testicoli a un’esposizione multipla di 2,0, alla dose massima umana raccomandata (MRHD) sulla base dell’area della superficie corporea (mg/m2). Inoltre, una riduzione della spermatogenesi, con alterazioni della morfologia e della motilità degli spermatozoi, e una riduzione della fertilità sono state osservate nei ratti sottoposti al trattamento a esposizioni multiple di 0,6 sulla base dell’area della superficie corporea. La riduzione della spermatogenesi nei ratti era reversibile dopo 6 settimane di interruzione del principio attivo.
In uno studio del segmento I della fertilità e dello sviluppo embrionale iniziale nel ratto, è stata osservata la perdita pre-impianto rilevata nel componente della fertilità delle femmine dello studio sia con miglustat in monoterapia sia nel gruppo del trattamento combinato ed è stata considerata correlata a miglustat. Per il trattamento in associazione, i margini all’MRHD di cipaglucosidasi alfa e miglustat sono stati, rispettivamente, di 27 volte e 4 volte, sulla base dell’esposizione AUC del plasma.
In uno studio del segmento II sullo sviluppo embriofetale non sono stati osservati risultati avversi direttamente attribuiti a cipaglucosidasi alfa o miglustat in ratte gravide o nella loro prole.
In uno studio sullo sviluppo embriofetale nei conigli, erano evidenti effetti sulle madri, tra cui la diminuzione del consumo di cibo e di aumenti del peso corporeo, sia per miglustat in monoterapia che per il gruppo in associazione. L’associazione di cipaglucosidasi alfa con miglustat (ma non cipaglucosidasi alfa senza miglustat) è risultata in un aumento di malformazioni cardiovascolari (tronco polmonare atresico, difetto del setto ventricolare e arco aortico dilatato) in conigli con un’esposizione di 16 volte e 3 volte all’MRHD di cipaglucosidasi alfa e miglustat, rispettivamente, sulla base di una singola dose, o di 112 volte e 21 volte, rispettivamente, sulla base di un dosaggio cumulativo. Tuttavia, non è possibile escludere che gli effetti avversi embriofetali osservati nei conigli potrebbero essersi verificati a seguito di una singola esposizione all’associazione. Non è stato possibile stabilire un livello di effetti avversi non rilevati (NOAEL) per il gruppo in associazione poiché è stata testata una sola dose in associazione.
In uno studio del segmento III sullo sviluppo prima e dopo la nascita in ratti, non sono stati osservati effetti avversi sulle madri o sullo sviluppo dopo la nascita direttamente attribuiti a cipaglucosidasi alfa
o miglustat. La valutazione del latte in ratti del gruppo di trattamento in associazione ha mostrato la secrezione di miglustat e l’escrezione di cipaglucosidasi alfa nel latte di ratti. 2,5 ore dopo la dose, il rapporto dell’esposizione di cipaglucosidasi alfa nel latte di ratti rispetto al plasma era 0,038.
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Contenuto delle capsule
Amido (di mais) pregelatinizzato
Magnesio stearato (E470b)
Cellulosa microcristallina (E460i)
Sucralosio (E955)
Biossido di silicio colloidale
Involucro della capsula
Gelatina
Biossido di titanio (E171)
Ossido di ferro nero (E172)
Inchiostro per stampa alimentare
Ossido di ferro nero (E172)
Potassio idrossido (E525)
Propilenglicole (E1520)
Gommalacca (E904)
Soluzione di ammoniaca concentrata (E527)
6.2 Incompatibilità
Non pertinente.
6.3 Periodo di validità
3 anni
6.4 Precauzioni particolari per la conservazione
Questo medicinale non richiede alcuna condizione particolare di conservazione.
6.5 Natura e contenuto del contenitore
Flacone da 40 mL in polietilene ad alta densità (HDPE) con tappo bianco di 33 mm in polipropilene a prova di bambino con etichetta. L’apertura del flacone è chiusa da un foglio di rivestimento in alluminio termosigillato per induzione.
Flaconi da 4 e 24 capsule.
È possibile che non tutte le confezioni siano commercializzate.
6.6 Precauzioni particolari per lo smaltimento
Il medicinale non utilizzato e i rifiuti derivati da tale medicinale devono essere smaltiti in conformità alla normativa locale vigente.
7. TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
Amicus Therapeutics Europe Limited
Block 1, Blanchardstown Corporate Park
Ballycoolin Road
Blanchardstown, Dublino
D15 AKK1, Irlanda
e-mail: info@amicusrx.co.uk
8. NUMERO(I) DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
EU/1/23/1737/001
EU/1/23/1737/002
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione: 26 giugno 2023
10. DATA DI REVISIONE DEL TESTO
Informazioni più dettagliate su questo medicinale sono disponibili sul sito web dell’Agenzia europea per i medicinali http://www.ema.europa.eu.
ALLEGATO II
A. PRODUTTORE RESPONSABILE DEL RILASCIO DEI LOTTI
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E UTILIZZO
C. ALTRE CONDIZIONI E REQUISITI DELL’AUTORIZZAZIONE
ALL’IMMISSIONE IN COMMERCIO
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA L’USO
SICURO ED EFFICACE DEL MEDICINALE
A. PRODUTTORE RESPONSABILE DEL RILASCIO DEI LOTTI
Nome e indirizzo del produttore responsabile del rilascio dei lotti
Manufacturing Packaging Farmaca (MPF) B.V.
Neptunus 12, Heerenveen, 8448CN, Paesi Bassi
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E UTILIZZO
Medicinale soggetto a prescrizione medica limitativa (vedere allegato I: riassunto delle caratteristiche del prodotto, paragrafo 4.2).
C. ALTRE CONDIZIONI E REQUISITI DELL’AUTORIZZAZIONE ALL’IMMISSIONE
IN COMMERCIO
- Rapporti periodici di aggiornamento sulla sicurezza (PSUR)
I requisiti per la presentazione degli PSUR per questo medicinale sono definiti nell’elenco delle date di riferimento per l’Unione europea (elenco EURD) di cui all’articolo 107 quater, paragrafo 7, della Direttiva 2001/83/CE e successive modifiche, pubblicato sul sito web dell’Agenzia europea per i medicinali.
Il titolare dell’autorizzazione all’immissione in commercio deve presentare il primo PSUR per questo medicinale entro 6 mesi successivi all’autorizzazione.
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA L’USO SICURO ED
EFFICACE DEL MEDICINALE
- Piano di gestione del rischio (RMP)
Il titolare dell’autorizzazione all’immissione in commercio deve effettuare le attività e le azioni di farmacovigilanza richieste e dettagliate nel RMP approvato e presentato nel modulo 1.8.2 dell’autorizzazione all’immissione in commercio e in ogni successivo aggiornamento approvato del RMP.
Il RMP aggiornato deve essere presentato:
- su richiesta dell’Agenzia europea per i medicinali;
- ogni volta che il sistema di gestione del rischio è modificato, in particolare a seguito del ricevimento di nuove informazioni che possono portare a un cambiamento significativo del profilo beneficio/rischio o a seguito del raggiungimento di un importante obiettivo (di farmacovigilanza o di minimizzazione del rischio).