


Riassunto delle caratteristiche del prodotto - RYZNEUTA
1. DENOMINAZIONE DEL MEDICINALE
Ryzneuta 20 mg soluzione iniettabile in siringa preriempita
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Ogni siringa preriempita contiene 20 mg di efbemalenograstim alfa* in 1 mL di soluzione iniettabile. La concentrazione è 20 mg/mL.
*Proteina di fusione derivata da colture di cellule di mammifero, costituita dal fattore stimolante le colonie di granulociti umano ricombinante e dal frammento Fc. La potenza di questo medicinale non deve essere paragonata alla potenza di un’altra proteina (pegilata o non pegilata) della stessa classe terapeutica. Per ulteriori informazioni, vedere paragrafo 5.1.
Eccipiente con effetti noti
Ogni siringa preriempita contiene 50 mg di sorbitolo (E 420).
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Soluzione iniettabile in siringa preriempita.
Soluzione iniettabile limpida e incolore in siringa preriempita
4. INFORMAZIONI CLINICHE
4.1 Indicazione terapeutica
Ryzneuta è indicato per la riduzione della durata della neutropenia e dell’incidenza della neutropenia febbrile nei pazienti adulti trattati con chemioterapia citotossica per patologie maligne (ad eccezione della leucemia mieloide cronica e delle sindromi mielodisplastiche).
4.2 Posologia e modo di somministrazione
La terapia con Ryzneuta deve essere iniziata e supervisionata da medici con esperienza in oncologia e/o ematologia.
Posologia
Per ciascun ciclo di chemioterapia si raccomanda una dose da 20 mg (una singola siringa preriempita) di Ryzneuta, somministrata almeno 24 ore dopo la chemioterapia citotossica.
Popolazioni speciali
Compromissione renale
Nei pazienti con compromissione renale, inclusi quelli con malattia renale in stadio terminale non sono raccomandate modifiche della dose,.
Popolazione pediatrica
Nei bambini, la sicurezza e l’efficacia di Ryzneuta non sono ancora state stabilite e non vi sono dati disponibili.
Modo di somministrazione
Ryzneuta è per uso sottocutaneo. Viene fornito in una siringa preriempita per la somministrazione manuale.
Le iniezioni devono essere praticate nella coscia, nell’addome, nel gluteo o nella parte superiore del braccio.
Per le istruzioni sulla manipolazione del medicinale prima della somministrazione, vedere paragrafo 6.6.
4.3 Controindicazioni
Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1.
4.4 Avvertenze speciali e precauzioni d’impiego
Tracciabilità
Al fine di migliorare la tracciabilità dei medicinali biologici, il nome e il numero di lotto del medicinale somministrato devono essere chiaramente registrati.
Proliferazione di cellule maligne
Il fattore stimolante le colonie di granulociti (G-CSF) può stimolare, in vitro, la proliferazione delle cellule mieloidi e simili effetti simile possono essere evidenziati, in vitro, su alcune cellule non mieloidi.
La sicurezza e l’efficacia di efbemalenograstim alfa non sono state studiate nei pazienti con sindrome mielodisplastica, leucemia mielogena cronica o leucemia mieloide acuta. In tali pazienti, pertanto, non deve essere utilizzato.
La sicurezza e l’efficacia di efbemalenograstim alfa non sono state studiate in pazienti che ricevono chemioterapia ad alte dosi. Questo medicinale non deve essere utilizzato per aumentare la dose di chemioterapia citotossica oltre quanto stabilito dagli schemi posologici.
Eventi avversi polmonari
Dopo la somministrazione di G-CSF, sono state segnalate reazioni avverse a carico dei polmoni, in particolare polmonite interstiziale. I pazienti con anamnesi recente di infiltrati polmonari o infezione polmonare, possono essere a più alto rischio (vedere paragrafo 4.8).
L’insorgenza di segni polmonari quali tosse, febbre e dispnea, associati a segni radiologici di infiltrati polmonari e deterioramento della funzione polmonare associato a una conta dei neutrofili aumentata, possono essere segni iniziali della sindrome da distress respiratorio acuto (ARDS). In tali circostanze, a discrezione del medico, è necessario interrompere la terapia con efbemalenograstim alfa e somministrare il trattamento adeguato (vedere paragrafo 4.8).
Glomerulonefrite
Nei pazienti che hanno ricevuto un G-CSF (ad es., filgrastim e pegfilgrastim), sono stati segnalati casi di glomerulonefrite. In generale, gli eventi di glomerulonefrite si sono risolti a seguito della riduzione della dose o all’interruzione del G-CSF. Si raccomanda il monitoraggio mediante esame delle urine.
Sindrome da perdita capillare
A seguito della somministrazione di G-CSF è stata segnalata sindrome da perdita capillare, caratterizzata da ipotensione, ipoalbuminemia, edema ed emoconcentrazione. I pazienti che sviluppano sintomi di sindrome da perdita capillare devono essere strettamente monitorati e ricevere il trattamento sintomatico standard, che può comprendere la necessità di terapia intensiva (vedere paragrafo 4.8).
Splenomegalia e rottura splenica
Dopo la somministrazione di efbemalenograstim alfa, sono stati osservati casi di splenomegalia, generalmente asintomatici. A seguito della somministrazione di G-CSF, sono stati segnalati casi di rottura splenica, inclusi alcuni fatali(vedere paragrafo 4.8). Pertanto, il volume della milza deve essere controllato con attenzione (ad es., mediante esame clinico, ecografia). La diagnosi di rottura splenica deve essere presa in considerazione nei pazienti che accusano un dolore addominale superiore sinistro
o alla punta della spalla.
Trombocitopenia e anemia
Il trattamento con il solo efbemalenograstim alfa non preclude trombocitopenia e anemia causate dal mantenimento delle dosi complete della chemioterapia mielosoppressiva, secondo lo schema posologico prescritto. Si raccomanda un monitoraggio regolare della conta delle piastrine e dell’ematocrito. È necessario prestare particolare attenzione quando si somministrano agenti chemioterapici singoli o in combinazione, noti per causare severa trombocitopenia.
Anemia a cellule falciformi
Nei pazienti con tratto falcemico o malattia a cellule falciformi, sono state descritte crisi falciformi in seguito all'uso di G-CSF(vedere paragrafo 4.8). Pertanto, il medico dovrà usare cautela nel prescrivere efbemalenograstim alfa a pazienti con tratto a cellula falciforme o malattia a cellule falciformi; i parametri clinici e di laboratorio devono essere monitorati in modo appropriato e accurato dal medico per rilevare la possibile associazione del medicinale con splenomegalia e crisi vaso-occlusive.
Leucocitosi
In pazienti trattati con G-CSF è stata rilevata una conta leucocitaria pari o superiore a 100 × 109/L. Non sono stati osservati eventi avversi direttamente attribuibili a questo grado di leucocitosi. Tale incremento nella conta leucocitaria è transitorio, essendo osservato, tipicamente, da 24 a 48 ore dopo la somministrazione, ed è coerente con gli effetti farmacodinamici di questo medicinale. Tenendo conto degli effetti clinici e della potenziale leucocitosi, durante la terapia, a intervalli regolari, devono essere effettuati controlli della conta leucocitaria. Se la conta leucocitaria supera il valore di 50 × 109/l dopo il nadir atteso, il trattamento deve essere immediatamente interrotto .
Ipersensibilità
In pazienti trattati con G-CSF, in occasione del trattamento iniziale o di trattamenti successivi, sono state osservate reazioni da ipersensibilità, incluse reazioni allergiche gravi, ,. Nei pazienti con ipersensibilità clinicamente significativa, la terapia con efbemalenograstim alfa deve essere definitivamente interrotta. Non bisogna somministrare efbemalenograstim alfa a pazienti con anamnesi di ipersensibilità a efbemalenograstim alfa. Dal momento che il rischio di reattività crociata non può essere escluso, è necessario prestare cautela nel somministrare efbemalenograstim alfa a pazienti con anamnesi di gravi reazioni allergiche ad altri medicinali contenenti G-CSF. In tali circostanze, il trattamento con efbemalenograstim alfa deve essere somministrato a discrezione del medico dopo adeguata valutazione di rischi e benefici. In caso di reazione allergica grave, deve essere somministrata una terapia appropriata, monitorando attentamente il paziente per diversi giorni.
Sindrome di Stevens-Johnson
La sindrome di Stevens-Johnson (SSJ), che può essere rischiosa per la vita o fatale, è stata raramente osservata associata al trattamento con un G-CSF. Se il paziente, con l’uso di efbemalenograstim alfa, ha sviluppato la SJS, per tale paziente il trattamento con efbemalenograstim alfa non deve essere mai più utilizzato.
Immunogenicità
Come con tutte le proteine terapeutiche, esiste un rischio potenziale di immunogenicità. La probabilità di generare anticorpi contro efbemalenograstim alfa è generalmente bassa. Con tutti i medicinali biologici è atteso lo sviluppo di anticorpi leganti, tuttavia, ad oggi essi non sono stati associati ad attività neutralizzante.
Aortite
È stata segnalata aortite, in soggetti sani e in pazienti oncologici, a seguito della somministrazione di G-CSF. Tra i sintomi vi sono febbre, dolore addominale, malessere, dolore dorsale e marcatori infiammatori aumentati (ad es., proteina C-reattiva e conta leucocitaria). Nella maggior parte dei casi, l’aortite è stata diagnosticata con tomografia computerizzata (TC) e si è generalmente risolta dopo l’interruzione del G-CSF (vedere paragrafo 4.8).
Sindrome mielodisplastica e leucemia mieloide acuta in pazienti con cancro della mammella e del polmone
In pazienti con cancro della mammella e del polmone, a seguito dell’uso di alcuni G-CSF (ad es., pegfilgrastim), in associazione con chemioterapia e/o radioterapia, sono state osservate sindrome mielodisplastica (SMD) e leucemia mieloide acuta (LMA)(vedere paragrafo 4.8). I pazienti con cancro della mammella e del polmone devono essere monitorati per segni e sintomi di SMD/LMA.
Altre avvertenze
Nei pazienti o nei donatori sani, la sicurezza e l’efficacia di Ryzneuta nella mobilizzazione delle cellule progenitrici del sangue, non sono state adeguatamente valutate.
In risposta alla terapia con fattore di crescita, l’aumentata attività ematopoietica del midollo osseo, è stata associata a referti radiologici ossei transitoriamente positivi. Questo aspetto deve essere considerato nell’interpretazione dei risultati radiologici del tessuto osseo.
Sorbitolo
Ogni siringa preriempita di questo medicinale contiene 50 mg di sorbitolo. Deve essere considerato l’effetto additivo della co-somministrazione di medicinali contenenti sorbitolo (o fruttosio) e l’assunzione giornaliera di sorbitolo (o fruttosio) con la dieta.
Sodio
Questo medicinale contiene meno di 1 mmol (23 mg) di sodio per dose di 20 mg, cioè è essenzialmente “senza sodio”.
Gomma - lattice
Il cappuccio dell’ago della siringa preriempita contiene gomma naturale secca (lattice), che può causare reazioni allergiche.
4.5 Interazioni con altri medicinali ed altre forme d’interazione
Data la potenziale sensibilità delle cellule mieloidi in rapida divisione alla chemioterapia citotossica, efbemalenograstim alfa deve essere somministrato almeno 24 ore dopo la somministrazione della chemioterapia citotossica e almeno 14 giorni prima della dose successiva di chemioterapia. Si è osservato che l’utilizzo concomitante di Ryzneuta con la chemioterapia (ovvero, la somministrazione nello stesso giorno), potenzia la mielosoppressione.
Nel contesto delle sperimentazioni cliniche, le possibili interazioni con altri fattori di crescita ematopoietici e citochine non sono state ancora studiate.
La potenziale interazione con il litio, che promuove anche il rilascio dei neutrofili, non è stata studiata in modo specifico. Non vi sono evidenze che tale interazione possa essere dannosa.
La sicurezza e l’efficacia di Ryzneuta non sono state valutate in pazienti che ricevevano una chemioterapia associata a mielosoppressione ritardata, come con le nitrosouree.
4.6 Fertilità, gravidanza e allattamento
Gravidanza
I dati relativi all’uso di efbemalenograstim alfa in donne in gravidanza non esistono. Sebbene gli studi sugli animali non mostrino una tossicità riproduttiva (vedere paragrafo 5.3), Ryzneuta non è raccomandato durante la gravidanza e in donne in età fertile che non usano misure contraccettive.
Allattamento
Le informazioni relative all’escrezione di efbemalenograstim alfa nel latte materno sono insufficienti; il rischio per i neonati/lattanti non può essere escluso. Deve essere presa la decisione se interrompere l’allattamento o interrompere la terapia/astenersi dalla terapia con Ryzneuta tenendo in considerazione il beneficio dell’allattamento per il bambino e il beneficio della terapia per la donna.
Fertilità
Nei ratti maschi o femmine, efbemalenograstim alfa non ha avuto effetti sulla funzione riproduttiva o sulla fertilità, a dosi settimanali cumulative di circa 2,2 volte maggiori rispetto alla dose umana raccomandata (sulla base della superficie corporea) (vedere paragrafo 5.3).
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
Ryzneuta non altera o altera in modo trascurabile la capacità di guidare veicoli e di usare macchinari.
4.8 Effetti indesiderati
Riassunto del profilo di sicurezza
La reazione avversa più frequentemente segnalata è il dolore osseo (molto comune [≥ 1/10]). Dolore dorsale, artralgia e dolore a un arto, sono stati segnalati comunemente (da ≥ 1/100 a < 1/10). Il dolore muscoloscheletrico era generalmente di entità da lieve a moderata, transitorio e nella maggior parte dei pazienti controllabile con i comuni analgesici.
In trattamenti successivi con efbemalenograstim alfa si è verificato angioedema grave (non comune [da ≥ 1/1 000 a < 1/100]).
La splenomegalia, generalmente asintomatica, è non comune. In seguito alla somministrazione di G-CSF sono stati segnalati casi di rottura splenica, inclusi alcuni casi fatali (vedere paragrafo 4.4).
Durante il trattamento con efbemalenograstim alfa si sono manifestate reazioni avverse polmonari non comuni, come edema polmonare. In seguito alla somministrazione di G-CSF sono state segnalate altre reazioni avverse polmonari, incluse polmonite interstiziale, infiltrati polmonari e fibrosi polmonare. In seguito alla somministrazione di G-CSF sono stati anche segnalati casi di insufficienza respiratoria o ARDS, potenzialmente fatali (vedere paragrafo 4.4).
Nei pazienti con tratto falcemico o con malattia a cellule falciformi, sono stati descritti casi isolati di crisi falciformi, a seguito dell’uso di G-CSF (vedere paragrafo 4.4).
In pazienti oncologici sottoposti a chemioterapia, in seguito alla somministrazione di G-CSF, sono stati segnalati casi di sindrome da perdita capillare, rischiosi per la vita, se il relativo trattamento non avviene tempestivamente ; vedere paragrafo 4.4 e paragrafo “Descrizione di reazioni avverse selezionate”.
Tabella riassuntiva delle reazioni avverse
La sicurezza di efbemalenograstim alfa è stata valutata sulla base dei risultati delle sperimentazioni cliniche. Le reazioni avverse sono suddivise in gruppi sulla base della classificazione per sistemi e organi (SOC) secondo MedDRA e in gruppi di frequenza utilizzando la seguente convenzione: molto comune (≥ 1/10), comune (≥ 1/100, < 1/10), non comune (≥ 1/1 000, < 1/100), raro (≥ 1/10 000, < 1/1 000), molto raro (< 1/10 000), non nota (la frequenza non può essere definita sulla base dei dati disponibili). In ciascun gruppo di frequenza, le reazioni avverse sono presentate in ordine di gravità decrescente.
Tabella 1. Elenco delle reazioni avverse
Classificazione per sistemi e organi secondo MedDRA | Reazioni avverse | ||
| Molto comune (≥ 1/10) | Comune (≥ 1/100, < 1/10) | Non comune (≥ 1/1 000, < 1/100) | |
| Infezioni ed infestazioni | Infezione erpetica2 | ||
| Patologie del sistema emolinfopoietico | Leucopenia, neutropenia, trombocitopenia, anemia, splenomegalia | ||
| Disturbi del metabolismo e della nutrizione | Iperglicemia, appetito ridotto | ||
| Patologie del sistema nervoso | Cefalea1 | Capogiro, disturbo del gusto2, spasticità muscolare, neuropatia periferica2, sonnolenza | |
| Patologie dell’occhio | Lacrimazione aumentata | ||
| Patologie dell’orecchio e del labirinto | Vertigini11 | ||
| Patologie cardiache | Tachicardia, palpitazioni | ||
| Patologie vascolari | Vasculite, vampate di calore | ||
| Patologie respiratorie, toraciche e mediastiniche | Edema polmonare, epistassi, dolore orofaringeo, tosse, dispnea, secchezza nasale | ||
| Patologie gastrointestinali | Nausea1, diarrea1, vomito1 | Stomatite, bocca secca, dispepsia, dolore addominale, disfagia | |
| Patologie della cute e del tessuto sottocutaneo | Alopecia, orticaria1, dermatite allergica, eruzione cutanea, dermatite, eritema, eruzione cutanea tossica, eruzione cutanea maculo-papulare, prurito, eczema, cute secca, malattia della pelle, angioedema, sudore freddo, sudorazioni notturne, onicalgia | ||
Patologie del sistema muscoloscheletrico e del tessuto connettivo | Dolore osseo | Dolore dorsale, artralgia, dolore a un arto | Mialgia, osteoartropatia, fastidio muscoloscheletrico, dolore al collo |
Patologie generali e condizioni relative alla sede di somministrazione | Astenia1, stanchezza1, piressia1 | Reazioni in sede di iniezione2, tumefazione periferica, brividi, sete | |
| Esami diagnostici | Conta dei leucociti aumentata1, alanina aminotransferasi aumentata1, aspartato aminotransferasi aumentata1 | Conta dei neutrofili aumentata, creatinina ematica aumentata, gamma-glutamil transferasi aumentata, peso aumentato | |
La categoria di frequenza è stata stimata mediante un calcolo statistico basato su 488 pazienti che hanno ricevuto Ryzneuta in 4 sperimentazioni cliniche. 1 Vedere di seguito la sezione “Descrizione delle reazioni avverse selezionate”, . 2 Include i termini delle reazioni avverse multiple. | |||
Descrizione delle reazioni avverse selezionate
In pazienti sottoposti a chemioterapia sono state comunemente osservate, nausea, vomito, diarrea, astenia, stanchezza, piressia, vertigini e cefalea .
Un caso di orticaria grave è stato segnalato dopo il trattamento con efbemalenograstim alfa.
Una conta leucocitaria aumentata è stata comunemente segnalata dopo il trattamento con efbemalenograstim alfa. In seguito alla somministrazione di G-CSF, è stata osservata leucocitosi (conta leucocitaria ˃ 100 × 109/L) (vedere paragrafo 4.4)
In pazienti che hanno ricevuto efbemalenograstim alfa dopo chemioterapia citotossica, sono stati comunemente osservati alanina aminotransferasi (ALT) e aspartato aminotransferasi (AST) aumentate. Tali incrementi sono transitori e reversibili.
Negli studi clinici con efbemalenograstim alfa, alcune reazioni avverse non sono ancora state osservate, ma è generalmente accettato che possano essere attribuibili al G-CSF e ai derivati.
In uno studio epidemiologico, in pazienti con carcinoma mammario e polmonare, a seguito dell’uso di alcuni G-CSF in associazione con chemioterapia e/o radioterapia, è stato osservato un aumento del rischio di SMD (sindrome mielodisplastica)/LMA (leucemia mieloide acuta) (vedere paragrafo 4.4).
A seguito di somministrazione di G-CSF, sono state segnalate reazioni da ipersensibilità (vedere paragrafo 4.4)
Casi di sindrome da perdita capillare sono stati segnalati a seguito della somministrazione di G-CSF, caratterizzati da ipotensione, ipoalbuminemia, edema ed emoconcentrazione. Casi di sindrome da perdita capillare si sono generalmente manifestati in pazienti con malattie maligne in stadio avanzato, sepsi, che assumevano diversi medicinali chemioterapici o sottoposti ad aferesi (vedere paragrafo 4.4).
In seguito alla somministrazione di G-CSF può manifestarsi aortite (vedere paragrafo 4.4).
In seguito alla somministrazione di G-CSF possono manifestarsi casi di sindrome di Stevens-Johnson e sindrome di Sweet (dermatosi neutrofila febbrile acuta ) (vedere paragrafo 4.4).
In seguito alla somministrazione di G-CSF può manifestarsi glomerulonefrite (vedere paragrafo 4.4).
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato nell’allegato V.
4.9 Sovradosaggio
Un singolo soggetto che ha ricevuto una dose di 40 mg di efbemalenograstim alfa durante un ciclo di chemioterapia (iniezioni di 20 mg in giorni consecutivi) ha manifestato eventi avversi simili a quelli dei soggetti che hanno ricevuto dosi inferiori di efbemalenograstim alfa.
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: immunostimolanti, fattori stimolanti le colonie; codice ATC: L03AA18
Meccanismo d’azione
Il fattore stimolante le colonie granulocitarie (G-CSF) umano, è una glicoproteina che regola la produzione e il rilascio di neutrofili dal midollo osseo.
Effetti farmacodinamici
Efbemalenograstim alfa è una proteina di fusione ricombinante che contiene G-CSF, un segmento di congiunzione (linker) di 16 amminoacidi e la porzione Fc di IgG2 umane. In soluzione, efbemalenograstim alfa forma dimeri legati con legame covalente (legami disolfuro tra porzioni di Fc) e ha una struttura simile alle immunoglobuline. Efbemalenograstim alfa è una forma di G-CSF, con durata prolungata grazie a una ridotta clearance renale. Efbemalenograstim alfa e altri G-CSF hanno identico meccanismo di azione, e provocano un notevole aumento del numero dei neutrofili periferici entro 24 ore, con minori incrementi di monociti e/o linfociti.
I neutrofili prodotti in risposta a G-CSF mostrano una funzionalità normale o aumentata, come dimostrato da valutazioni dell’attività chemiotattica e fagocitica. Come altri fattori di crescita ematopoietici, il G-CSF ha mostrato, in vitro, proprietà stimolanti sulle cellule endoteliali umane. G-CSF può stimolare, in vitro, la crescita di cellule mieloidi, incluse quelle maligne, ed effetti simili possono essere osservati, in vitro, su alcune cellule non mieloidi.
Efficacia e sicurezza clinica
In uno studio randomizzato in doppio cieco, controllato con placebo, su pazienti con cancro della mammella, l’effetto di efbemalenograstim alfa sulla durata della neutropenia e sull’incidenza della neutropenia febbrile, è stato valutato in seguito alla somministrazione di un regime chemioterapico associato a un tasso di neutropenia febbrile del 30-40% (docetaxel 75 mg/m2 e doxorubicina 60 mg/m2 ogni 3 settimane per 4 cicli). 122 pazienti sono stati randomizzati con un rapporto 2:1 per ricevere una singola dose di efbemalenograstim alfa di 20 mg oppure placebo circa 24 ore (giorno 2) dopo la chemioterapia del ciclo 1; tutti i soggetti hanno ricevuto efbemalenograstim alfa nei cicli da 2 a 4. L’endpoint primario (primary endpoint) della durata media della neutropenia di grado 4 nel ciclo 1 è risultato inferiore per i pazienti randomizzati a ricevere efbemalenograstim alfa rispetto al placebo (1,3 giorni rispetto a 3,9 giorni; p < 0,001), così come l’incidenza della neutropenia febbrile (5% rispetto a 26%, p < 0,001). Coerentemente con la riduzione della neutropenia febbrile, l’incidenza dell’utilizzo di antibiotici e.v. nel ciclo 1 è risultata inferiore nel gruppo efbemalenograstim alfa rispetto al gruppo placebo (4% rispetto a 18%).
In pazienti con cancro della mammella, che ricevevano chemioterapia mielosoppressiva, due ulteriori studi randomizzati con controllo attivo, hanno confrontato per la riduzione della durata della neutropenia e dell’incidenza della neutropenia febbrile, efbemalenograstim alfa, somministrato come singola dose da 20 mg per ciclo, con pegfilgrastim somministrato come singola dose per ciclo (n=393)
o con filgrastim somministrato quotidianamente (n=239). Nel confronto con pegfilgrastim, le pazienti con cancro della mammella metastatico o non metastatico, ricevevano un regime con docetaxel e ciclofosfamide. In questo studio, la durata media della neutropenia di grado 4 nel ciclo 1, per i gruppi efbemalenograstim alfa e pegfilgrastim, è stata di 0,2 giorni (differenza 0,0 giorni, IC al 95% -0,1, 0,1). Nello studio, complessivamente, nei pazienti trattati con efbemalenograstim alfa il tasso di neutropenia febbrile è stato del 3,0%, rispetto allo 0,5% dei pazienti trattati con pegfilgrastim (differenza 2,5%, IC al 95% -7,3%, 12,4%). Nel confronto con filgrastim (mediana di 8 dosi giornaliere), le pazienti con cancro della mammella non metastatico ricevevano un regime a base di epirubicina e ciclofosfamide. In questo studio, per il gruppo efbemalenograstim alfa, la durata media della neutropenia di grado 4 nel ciclo 1 è stata di 0,3 giorni e di 0,2 giorni nel gruppo filgrastim (differenza mediana 0,0 giorni, IC al 95% -0,0, 0,0). Nello studio, complessivamente, nei pazienti trattati con efbemalenograstim alfa, il tasso di neutropenia febbrile è stato dello 0,8%, rispetto all’1,7% dei pazienti trattati con pegfilgrastim (differenza -0,8%, IC al 95% -4%, 2%).
Popolazione pediatrica
L’Agenzia europea per i medicinali ha rinviato l’obbligo di presentare i risultati degli studi con Ryzneuta in uno o più sottogruppi della popolazione pediatrica per il trattamento della neutropenia indotta dalla chemioterapia (vedere paragrafo 4.2 per informazioni sull’uso pediatrico).
5.2 Proprietà farmacocinetiche
Assorbimento
Dopo iniezione sottocutanea di efbemalenograstim alfa, nel siero, la concentrazione massima di efbemalenograstim alfa si realizza a 36 ore [min-max: 6-96 ore] dopo la somministrazione e le concentrazioni sieriche di efbemalenograstim alfa si mantengono durante il periodo di neutropenia dopo la chemioterapia mielosoppressiva.
Distribuzione
Il volume apparente di distribuzione è compreso tra 395 e 5679 mL/kg.
Biotrasformazione
Ci si attende che efbemalenograstim alfa sia metabolizzato in piccoli peptidi dalle vie cataboliche.
Eliminazione
Sembra che efbemalenograstim alfa sia eliminato principalmente attraverso un meccanismo di clearance neutrofilo-mediato, che si satura a dosi elevate. In accordo con un meccanismo di clearance auto-regolato, la concentrazione sierica di efbemalenograstim alfa declina rapidamente in coincidenza con la risalita dei neutrofili (vedere figura 1). Dopo l’iniezione sottocutanea, l’emivita varia da 19 a 84 ore.
Linearità/Non linearità
Efbemalenograstim alfa, nell’intervallo di dosi compreso tra 30 e 360 mcg/kg, ha mostrato una farmacocinetica non lineare e tempo-dipendente.
Figura 1. In pazienti trattati con chemioterapia, profilo delle concentrazioni sieriche mediane di efbemalenograstim alfa e delle conte assolute dei neutrofili (CAN), dopo una singola iniezione di 320 mcg/kg,
A causa del meccanismo di clearance neutrofilo-mediato, non ci si attende che una compromissione epatica o renale possa influire sulla farmacocinetica di efbemalenograstim alfa (vedere paragrafo 4.2).
Anziani
In soggetti anziani (> 65 anni), i pochi dati disponibili indicano che la farmacocinetica di efbemalenograstim alfa è simile a quella dell’adulto.
Popolazione pediatrica
Nella popolazione pediatrica, non esistono dati sulla farmacocinetica di efbemalenograstim alfa.
5.3 Dati preclinici di sicurezza
I dati preclinici ottenuti da studi convenzionali di tossicità a dosi ripetute hanno evidenziato gli effetti farmacologici attesi, incluse conta leucocitaria aumentata, iperplasia mieloide in sede midollare, ematopoiesi extramidollare e splenomegalia.
Non sono stati osservati eventi avversi nei nati da femmine gravide di ratto o coniglio alle quali era stato somministrato efbemalenograstim alfa per via sottocutanea, a dosi cumulative pari, rispettivamente, a circa 2,6 e 0,7 volte la dose umana raccomandata. Studi simili condotti nei conigli con altri medicinali contenenti G-CSF, hanno evidenziato una tossicità embrio-fetale (perdita dell’embrione), a dosi cumulative pari a circa 4 volte la dose umana raccomandata; tali eventi non sono stati osservati quando femmine gravide di coniglio sono state esposte alla dose umana raccomandata. Studi sui ratti indicano che la somministrazione sottocutanea di efbemalenograstim alfa non ha effetto su funzione riproduttiva, fertilità, estro, giorni tra accoppiamento e coito e sulla sopravvivenza intrauterina. Per gli esseri umani, la rilevanza di queste evidenze non è nota. 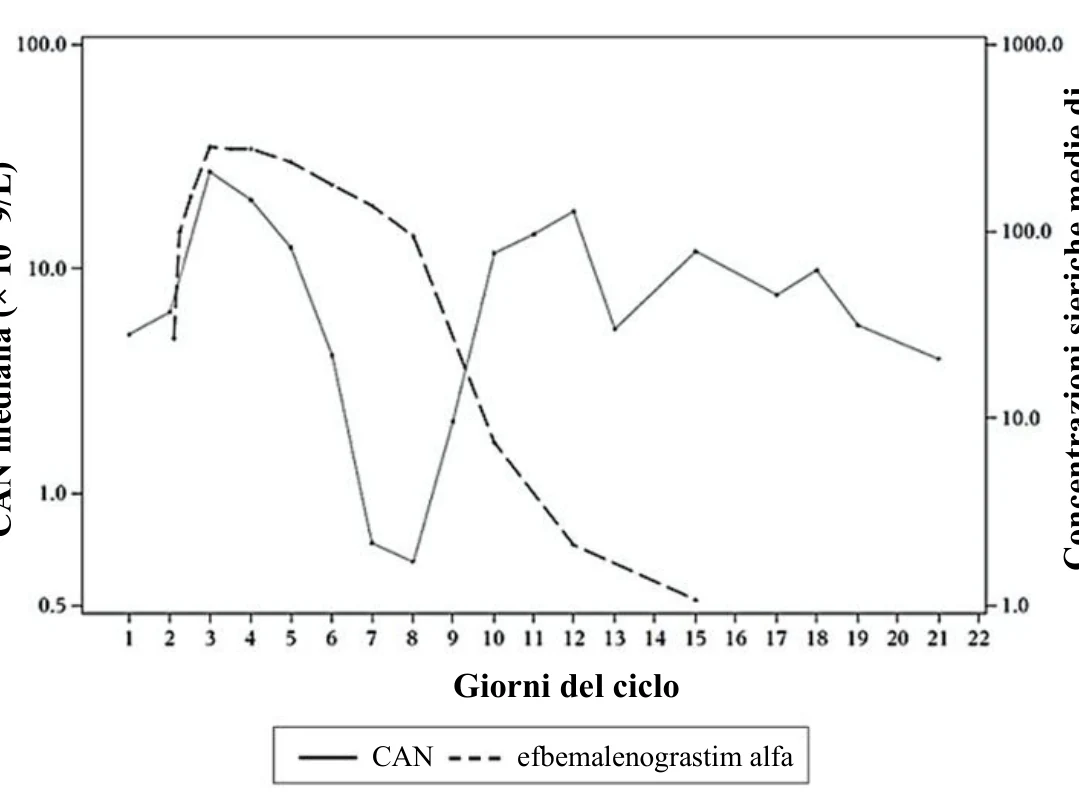

Giorni del ciclo 
CAN  efbemalenograstim alfa
 CAN m
ediana (× 10^
9/L)
Conce
ntra
zi
oni
si
eric
he m
edi
e
d
i efbemalenograstim alfa (pg/mL)
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Sodio acetato triidrato
Acido acetico glaciale
Sorbitolo (E 420)
Polisorbato 20
Acido edetico
Acqua per preparazioni iniettabili
6.2 Incompatibilità
In assenza di studi di compatibilità, questo medicinale non deve essere miscelato con altri medicinali.
6.3 Periodo di validità
4 anni.
6.4 Precauzioni particolari per la conservazione
Conservare in frigorifero (tra 2 °C e 8 °C).
Ryzneuta può essere esposto alla temperatura ambiente (non oltre 30 °C) una sola volta e per un periodo massimo di 48 ore. Se Ryzneuta rimane a temperatura ambiente per oltre 48 ore deve essere scartato.
Non congelare. L’esposizione accidentale a temperature di congelamento, una sola volta per meno di 24 ore, non pregiudica la stabilità di Ryzneuta.
Tenere la siringa preriempita nell’imballaggio esterno per proteggere il medicinale dalla luce.
6.5 Natura e contenuto del contenitore
Siringa preriempita (vetro Tipo I) con stantuffo in gomma, ago in acciaio inossidabile e cappuccio dell’ago.
Il cappuccio dell’ago della siringa preriempita contiene gomma naturale secca (lattice) (vedere paragrafo 4.4).
Ogni siringa preriempita contiene 1 mL di soluzione iniettabile.
Confezione da una siringa preriempita.
6.6 Precauzioni particolari per lo smaltimento e la manipolazione
La soluzione di Ryzneuta deve essere ispezionata prima dell’uso per verificare l’assenza di particelle visibili. Si deve iniettare solo una soluzione limpida e incolore.
Non agitare. Se agitato eccessivamente, efbemalenograstim alfa può formare aggregati e divenire biologicamente inattivo.
Lasciare la siringa preriempita a temperatura ambiente per 30 minuti prima dell’iniezione.
Il medicinale non utilizzato e i rifiuti derivati da tale medicinale devono essere smaltiti in conformità alla normativa locale vigente.
7. TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
Fisiopharma S.r.l.
Nucleo Industriale
Palomonte, SA, 84020
Italia
8. NUMERO(I) DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
EU/1/24/1793/001
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione: 21 marzo 2024
10. DATA DI REVISIONE DEL TESTO
Informazioni più dettagliate su questo medicinale sono disponibili sul sito web dell’Agenzia europea per i medicinali, http://www.ema.europa.eu.
ALLEGATO II
A. PRODUTTORE(I) DEL(DEI) PRINCIPIO(I) ATTIVO(I)
BIOLOGICO(I) E PRODUTTORE(I) RESPONSABILE(I) DEL RILASCIO DEI LOTTI
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E
UTILIZZO
C. ALTRE CONDIZIONI E REQUISITI
DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA
L’USO SICURO ED EFFICACE DEL MEDICINALE A. PRODUTTORE(I) DEL(DEI) PRINCIPIO(I) ATTIVO(I) BIOLOGICO(I) E
PRODUTTORE(I) RESPONSABILE(I) DEL RILASCIO DEI LOTTI
Nome e indirizzo del(dei) produttore(i) del(dei) principio(i) attivo(i) biologico(i)
Evive Biopharmaceutical Beijing, Ltd
Suite 202, Building 3,
No. 99 Kechuang 14th street, BDA Beijing, Cina
Nome e indirizzo del(dei) produttore(i) responsabile(i) del rilascio dei lotti
Catalent Germany Schorndorf GmbH.
Steinbeisstrasse 1-2,
D-73614 Schorndorf, Germania
Eurofins PHAST GmbH
Kardinal-Wendel-Strasse 16,
Homburg, Saarland, 66424, Germania
Il foglio illustrativo del medicinale deve riportare il nome e l’indirizzo del produttore responsabile del rilascio dei lotti in questione.
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E UTILIZZO
Medicinale soggetto a prescrizione medica limitativa (vedere allegato I: riassunto delle caratteristiche del prodotto, paragrafo 4.2).
C. ALTRE CONDIZIONI E REQUISITI DELL’AUTORIZZAZIONE ALL’IMMISSIONE
IN COMMERCIO
- Rapporti periodici di aggiornamento sulla sicurezza (PSUR)
I requisiti per la presentazione degli PSUR per questo medicinale sono definiti nell’elenco delle date di riferimento per l’Unione europea (elenco EURD) di cui all’articolo 107 quater, paragrafo 7, della direttiva 2001/83/CE e successive modifiche, pubblicato sul sito web dell’Agenzia europea per i medicinali.
Il titolare dell’autorizzazione all’immissione in commercio deve presentare il primo PSUR per questo medicinale entro 6 mesi successivi all’autorizzazione.
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA L’USO SICURO ED
EFFICACE DEL MEDICINALE
- Piano di gestione del rischio (RMP)
Il titolare dell’autorizzazione all’immissione in commercio deve effettuare le attività e le azioni di farmacovigilanza richieste e dettagliate nel RMP approvato e presentato nel modulo 1.8.2 dell’autorizzazione all’immissione in commercio e in ogni successivo aggiornamento approvato del RMP.
Il RMP aggiornato deve essere presentato:
- su richiesta dell’Agenzia europea per i medicinali;
- ogni volta che il sistema di gestione del rischio è modificato, in particolare a seguito del ricevimento di nuove informazioni che possono portare a un cambiamento significativo del profilo beneficio/rischio o a seguito del raggiungimento di un importante obiettivo (di farmacovigilanza o di minimizzazione del rischio).