


Riassunto delle caratteristiche del prodotto - RIVAROXABAN HCS
Rivaroxaban HCS 2,5 mg compresse rivestite con film
1. DENOMINAZIONE DEL MEDICINALE
Rivaroxaban HCS 2,5 mg compresse rivestite con film
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Ogni compressa rivestita con film contiene 2,5 mg di rivaroxaban.
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Compressa rivestita con film (compressa)
Compresse rivestite con film da giallo pallido brunastro a giallo brunastro, rotonde, leggermente biconvesse, incise con il segno 2.5 su un lato della compressa.
Dimensioni: diametro circa 6,5 mm.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
Rivaroxaban HCS, co-somministrato con il solo acido acetilsalicilico (acetylsalicylic acid, ASA) o con ASA e clopidogrel o ticlopidina, è indicato per la prevenzione di eventi aterotrombotici in pazienti adulti dopo una sindrome coronarica acuta (SCA) con biomarcatori cardiaci elevati (vedere paragrafi 4.3, 4.4 e 5.1).
Rivaroxaban HCS, co-somministrato con acido acetilsalicilico (ASA), è indicato per la prevenzione di eventi aterotrombotici in pazienti adulti, ad alto rischio di eventi ischemici, che presentano coronaropatia (coronary artery disease, CAD) o arteriopatia periferica (peripheral artery disease, PAD) sintomatica.
4.2 Posologia e modo di somministrazione
Posologia
La dose raccomandata è 2,5 mg due volte al giorno.
- SCA
I pazienti che assumono Rivaroxaban HCS 2,5 mg due volte al giorno devono anche assumere una dose giornaliera di 75 - 100 mg di ASA o una dose giornaliera di 75 - 100 mg di ASA in aggiunta a una dose giornaliera di 75 mg di clopidogrel oppure a una dose giornaliera standard di ticlopidina.
Il trattamento deve essere regolarmente valutato nel singolo paziente valutando il rischio di eventi ischemici e rispetto ai rischi di sanguinamento. L’estensione del trattamento oltre i 12 mesi deve essere effettuata in base al singolo paziente, poichè l’esperienza fino a 24 mesi è limitata (vedere paragrafo 5.1).
Il trattamento con Rivaroxaban HCS deve essere iniziato il più presto possibile dopo la stabilizzazione dell’evento di SCA (incluse le procedure di rivascolarizzazione); non prima di 24 ore dopo il ricovero in ospedale e nel momento in cui la terapia anticoagulante parenterale verrebbe normalmente sospesa.
- CAD/PAD
I pazienti che assumono Rivaroxaban HCS 2,5 mg due volte al giorno devono anche assumere una dose giornaliera di 75-100 mg di ASA.
Nei pazienti sottoposti con successo a procedura di rivascolarizzazione dell’arto inferiore (chirurgica o endovascolare, incluse procedure ibride) per PAD sintomatica il trattamento non deve essere iniziato prima che sia stata raggiunta l’emostasi (vedere paragrafo 5.1).
La durata del trattamento deve essere determinata per il singolo paziente sulla base di regolari valutazioni e deve considerare il rischio di eventi trombotici e rispetto ai rischi di sanguinamento.
- SCA, CAD/PAD
Somministrazione concomitante di terapia antipiastrinica
Nei pazienti con un evento trombotico acuto o con una procedura vascolare e che necessitano di una doppia terapia antipiastrinica, la prosecuzione del trattamento con Rivaroxaban HCS 2,5 mg due volte al giorno deve essere valutata in base al tipo di evento o procedura e al regime antipiastrinico.
La sicurezza e l’efficacia di rivaroxaban 2,5 mg due volte al giorno in associazione con una doppia terapia antipiastrinica sono state studiate in pazienti:
- con SCA recente in associazione con ASA più clopidogrel/ticlopidina (vedere paragrafo 4.1) e
- recentemente sottoposti a procedura di rivascolarizzazione dell’arto inferiore per PAD sintomatica in associazione con ASA e, se del caso, clopidogrel impiegato a breve termine (vedere paragrafi 4.4 e 5.1).
Dimenticanza di una dose
In caso di dimenticanza di una dose, il paziente deve proseguire con la dose regolare raccomandata secondo lo schema di assunzione stabilito. Non deve essere assunta una dose doppia per compensare la dimenticanza della dose.
Passaggio dagli antagonisti della vitamina K (AVK) a Rivaroxaban HCS
Nei pazienti che passano dagli AVK a Rivaroxaban HCS, dopo l’assunzione di Rivaroxaban HCS i valori dell’International Normalised Ratio (INR) possono essere falsamente elevati. L’INR non è indicato per misurare l’attività anticoagulante di Rivaroxaban HCS e quindi non deve essere utilizzato (vedere paragrafo 4.5).
Passaggio da Rivaroxaban HCS agli antagonisti della vitamina K (AVK)
Durante la transizione da Rivaroxaban HCS agli AVK esiste la possibilità di un effetto anticoagulante inadeguato. Ogni qualvolta si passi ad un altro anticoagulante deve essere assicurato un livello di anticoagulazione adeguato e continuo. Si noti che Rivaroxaban HCS può contribuire a innalzare l’INR.
Nei pazienti che passano da Rivaroxaban HCS agli AVK, gli AVK devono essere somministrati in associazione fino a che l’INR sia ≥ 2,0. Nei primi due giorni della fase di transizione, deve essere utilizzata la dose iniziale standard degli AVK seguita dalla dose basata sull’INR. Nella fase di trattamento concomitante con Rivaroxaban HCS e AVK, l’INR deve essere determinato non prima che siano trascorse 24 ore dalla dose precedente di Rivaroxaban HCS, ma prima della dose successiva. Dopo l’interruzione di Rivaroxaban HCS, l’INR può essere determinato in modo affidabile dopo che siano trascorse almeno 24 ore dall’ultima dose (vedere paragrafi 4.5 e 5.2).
Passaggio dagli anticoagulanti parenterali a Rivaroxaban HCS
Nei pazienti in trattamento con un anticoagulante parenterale, interrompere il trattamento con l’anticoagulante parenterale e iniziare la terapia con Rivaroxaban HCS da 0 a 2 ore prima del momento in cui sarebbe dovuta avvenire la successiva somministrazione del medicinale parenterale (ad es. eparine a basso peso molecolare) o al momento dell’interruzione di un medicinale parenterale a somministrazione continua (ad es. eparina non frazionata per via endovenosa).
Passaggio da Rivaroxaban HCS agli anticoagulanti parenterali
Somministrare la prima dose dell’anticoagulante parenterale nel momento in cui si sarebbe dovuta assumere la dose successiva di Rivaroxaban HCS.
Popolazioni speciali
Compromissione renale
I limitati dati clinici relativi ai pazienti con compromissione renale grave (clearance della creatinina 15 - 29 ml/min) indicano che le concentrazioni plasmatiche di rivaroxaban aumentano in misura significativa. Pertanto, Rivaroxaban HCS deve essere usato con cautela in questi pazienti. L'uso in pazienti con clearance della creatinina < 15 ml/min non è raccomandato (vedere paragrafi 4.4 e 5.2).
Non è necessario alcun aggiustamento della dose nei pazienti con compromissione renale lieve (clearance della creatinina 50 - 80 ml/min) o compromissione renale moderata (clearance della creatinina 30 - 49 ml/min) (vedere paragrafo 5.2).
Compromissione epatica
Rivaroxaban HCS è controindicato nei pazienti con patologie epatiche associate a coagulopatia e rischio di sanguinamento clinicamente significativo, compresi i pazienti cirrotici con Child Pugh B e C (vedere paragrafi 4.3 e 5.2).
Popolazione anziana
Nessun aggiustamento della dose (vedere paragrafi 4.4 e 5.2).
Il rischio di sanguinamento aumenta con l’aumentare dell’età (vedere paragrafo 4.4).
Peso corporeo
Nessun aggiustamento della dose (vedere paragrafi 4.4 e 5.2).
Sesso
Nessun aggiustamento della dose (vedere paragrafo 5.2).
Popolazione pediatrica
La sicurezza e l’efficacia di rivaroxaban 2,5 mg compresse nei bambini di età compresa tra 0 e 18 anni non sono state stabilite. Non ci sono dati disponibili. Pertanto, l’uso di Rivaroxaban HCS 2,5 mg compresse è sconsigliato nei bambini al di sotto dei 18 anni.
Modo di somministrazione
Rivaroxaban HCS è per uso orale.
Le compresse possono essere assunte con o senza cibo (vedere paragrafi 4.5 e 5.2).
Frantumazione delle compresse
Per i pazienti incapaci di deglutire le compresse intere, la compressa di Rivaroxaban HCS può essere frantumata e mescolata con un po’ d’acqua o purea di mele immediatamente prima dell’uso e somministrata per via orale. La compressa frantumata di Rivaroxaban HCS può anche essere somministrata tramite sonda gastrica(vedere paragrafi 5.2 e 6.6).
4.3 Controindicazioni
Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1.
Sanguinamento clinicamente significativo in atto.
Lesioni o condizioni considerate un rischio significativo di sanguinamento maggiore. Queste possono includere ulcerazione gastrica recente o in corso, presenza di neoplasie maligne ad alto rischio di sanguinamento, recente lesione cerebrale o spinale, recente intervento chirurgico cerebrale, spinale od oftalmico, recente emorragia intracranica, varici esofagee note o sospette, malformazioni arterovenose, aneurismi vascolari o anomalie vascolari maggiori intraspinali o intracerebrali.
Trattamento concomitante con altri anticoagulanti, ad esempio eparina non frazionata, eparine a basso peso molecolare (enoxaparina, dalteparina, ecc.), i derivati dell’eparina (fondaparinux, ecc.), gli anticoagulanti orali (warfarin, dabigatran etexilato, apixaban, ecc.), tranne in casi specifici di cambiamento di terapia anticoagulante (vedere paragrafo 4.2) o quando l’eparina non frazionata sia somministrata a dosi necessarie per mantenere un catetere centrale aperto, venoso o arterioso (vedere paragrafo 4.5).
Trattamento concomitante della SCA con terapia antipiastrinica in pazienti con pregresso ictus o attacco ischemico transitorio (transient ischaemic attack, TIA) (vedere paragrafo 4.4).
Trattamento concomitante di CAD/PAD con ASA in pazienti con pregresso ictus emorragico o lacunare, o ictus di qualsiasi tipo nel mese precedente (vedere paragrafo 4.4).
Patologia epatica associata a coagulopatia e rischio di sanguinamento clinicamente significativo, compresi i pazienti cirrotici con Child Pugh B e C (vedere paragrafo 5.2).
Gravidanza e allattamento (vedere paragrafo 4.6).
4.4 Avvertenze speciali e precauzioni di impiego
Nei pazienti con SCA, l’efficacia e la sicurezza di rivaroxaban 2,5 mg due volte al giorno sono state studiate in associazione con gli agenti antipiastrinici ASA da solo o ASA più clopidogrel/ticlopidina.
Nei pazienti con CAD/PAD ad alto rischio di eventi ischemici, l’efficacia e la sicurezza di rivaroxaban 2,5 mg sono state studiate soltanto in associazione con ASA.
Nei pazienti recentemente sottoposti a procedura di rivascolarizzazione dell’arto inferiore per PAD sintomatica, l’efficacia e la sicurezza di Rivaroxaban HCS 2,5 mg due volte al giorno sono state studiate in associazione con gli agenti antipiastrinici ASA da solo o ASA più clopidogrel a breve termine. Laddove necessaria, la doppia terapia antipiastrinica con clopidogrel deve essere a breve termine; la doppia terapia antipiastrinica a lungo termine deve essere evitata (vedere paragrafo 5.1).
Il trattamento con altri agenti antipiastrinici, come ad es. prasugrel o ticagrelor, non è stato studiato e non è raccomandato.
Si raccomanda la sorveglianza clinica secondo la prassi anticoagulante per l’intera durata del trattamento.
Rischio emorragico
Come con gli altri anticoagulanti, i pazienti che assumono Rivaroxaban HCS devono essere attentamente monitorati in relazione ai segni di sanguinamento. Si raccomanda di usarlo con cautela in condizioni di aumentato rischio di emorragia. La somministrazione di Rivaroxaban HCS dev‘essere sospesa qualora si verifichi emorragia grave (vedere paragrafo 4.9).
Negli studi clinici, sanguinamenti della mucosa (ad es. epistassi, sanguinamenti gengivali, gastrointestinali e genito-urinari, compresi sanguinamenti vaginali anomali o un aumentato sanguinamento mestruale) e anemia sono stati ossevati più frequentemente durante il trattamento a lungo termine con rivaroxaban in aggiunta a una terapia antipiastrinica singola o doppia. Pertanto, oltre ad un’adeguata sorveglianza clinica, analisi di laboratorio su emoglobina/ematocrito potrebbero essere utili per rilevare sanguinamento occulto e quantificare la rilevanza clinica del sanguinamento evidente, se ritenuto appropriato
Diverse sottopopolazioni di pazienti, descritte di seguito in dettaglio, hanno un aumentato rischio di sanguinamento. Pertanto, l'uso di Rivaroxaban HCS in associazione a una doppia terapia antipiastrinica in pazienti notoriamente a maggior rischio di sanguinamento deve essere valutato rispetto al beneficio in termini di prevenzione di eventi aterotrombotici. Inoltre, tali pazienti devono essere sottoposti ad attento monitoraggio per la comparsa di segni e sintomi di complicanze emorragiche e anemia dopo l’inizio del trattamento (vedere paragrafo 4.8).
Qualsiasi abbassamento inspiegabile dell'emoglobina o della pressione arteriosa deve indurre a ricercare un sito di sanguinamento.
Sebbene il trattamento con rivaroxaban non richieda il monitoraggio continuo dell’esposizione, la misurazione dei livelli di rivaroxaban con un dosaggio quantitativo calibrato anti-fattore Xa può essere utile in situazioni eccezionali, quando la conoscenza dell’esposizione a rivaroxaban può essere d’aiuto nel prendere una decisione clinica, ad esempio nei casi di sovradosaggio e di chirurgia d’emergenza (vedere paragrafi 5.1 e 5.2).
Compromissione renale
Nei pazienti con compromissione renale grave (clearance della creatinina < 30 ml/min), i livelli plasmatici di rivaroxaban possono aumentare in misura significativa (in media 1,6 volte), e questo può condurre ad un aumento del rischio di sanguinamento. Rivaroxaban HCS deve essere usato con cautela nei pazienti con clearance della creatinina compresa fra 15 e 29 ml/min. L'uso nei pazienti con clearance della creatinina < 15 ml/min non è raccomandato (vedere paragrafi 4.2 e 5.2).
Nei pazienti con compromissione renale moderata (clearance della creatinina 30 - 49 ml/min) che ricevono contemporaneamente altri medicinali che aumentano la concentrazione plasmatica di rivaroxaban, Rivaroxaban HCS deve essere usato con cautela (vedere paragrafo 4.5).
Interazioni con altri medicinali
L’uso di Rivaroxaban HCS non è raccomandato nei pazienti in trattamento concomitante con antimicotici azolici per via sistemica (quali ketoconazolo, itraconazolo, voriconazolo e posaconazolo) o inibitori delle proteasi dell’HIV (ad es. ritonavir). Questi principi attivi sono potenti inibitori del CYP3A4 e della P-gp e possono pertanto aumentare le concentrazioni plasmatiche di rivaroxaban in misura clinicamente rilevante (in media 2,6 volte) e questo può condurre ad un aumento del rischio di sanguinamento (vedere paragrafo 4.5).
Si deve usare cautela se i pazienti sono trattati contemporaneamente con medicinali che influiscono sull’emostasi, come i medicinali anti-infiammatori non steroidei (FANS), l’acido acetilsalicilico (ASA) e gli antiaggreganti piastrinici o gli inibitori selettivi della ricaptazione della serotonina (selective serotonin reuptake inhibitors, SSRI) e gli inibitori della ricaptazione della serotonina-norepinefrina (serotonin norepinephrine reuptake inhibitors, SNRI). Per i pazienti a rischio di malattia gastrointestinale ulcerativa può essere preso in considerazione un idoneo trattamento profilattico (vedere paragrafi 4.5 e 5.1).
I pazienti trattati con Rivaroxaban HCS e agenti antipiastrinici devono ricevere un trattamento concomitante con FANS solo se il beneficio supera il rischio di sanguinamento.
Altri fattori di rischio emorragico
Come con altri antitrombotici, rivaroxaban è sconsigliato nei pazienti ad aumentato rischio di sanguinamento, quali:
- disturbi di sanguinamento congeniti o acquisiti
- ipertensione arteriosa grave non controllata
- altra malattia gastrointestinale senza ulcerazione attiva che può potenzialmente portare a complicanze emorragiche (per esempio malattia infiammatoria intestinale, esofagite, gastrite e malattia da reflusso gastroesofageo)
- retinopatia vascolare
- bronchiectasia o anamnesi di sanguinamento polmonare
Deve essere utilizzato con cautela nei pazienti con SCA e CAD/PAD:
- ≥ 75 anni di età se co-somministrato con il solo ASA o con ASA più clopidogrel o ticlopidina. Il rapporto beneficio-rischio del trattamento deve essere valutato regolarmente su base individuale.
- con peso corporeo ridotto (< 60 kg) se co-somministrato con il solo ASA o con ASA più clopidogrel o ticlopidina.
pazienti CAD con grave insufficienza cardiaca sintomatica. I dati dello studio indicano che tali
- pazienti possono trarre un minore beneficio dal trattamento con rivaroxaban (vedere paragrafo 5.1).
Pazienti con cancro
Pazienti con malattia maligna possono essere contemporaneamente a più alto rischio di sanguinamento e trombosi. In pazienti con cancro in fase attiva, il beneficio individuale del trattamento antitrombotico deve essere valutato rispetto al rischio di sanguinamento, in relazione a sede del tumore, terapia antineoplastica e stadio della malattia. Durante la terapia con rivaroxaban, i tumori localizzati nel tratto gastrointestinale o genitourinario sono stati associati con un aumento del rischio di sanguinamento.
In pazienti con neoplasie maligne, ad alto rischio di sanguinamento, l’uso di rivaroxaban è controindicato (vedere il paragrafo 4.3).
Pazienti con protesi valvolari
Rivaroxaban non deve essere usato per la tromboprofilassi in pazienti recentemente sottoposti alla sostituzione della valvola aortica transcatetere (TAVR). La sicurezza e l’efficacia di rivaroxaban non sono state studiate in pazienti con protesi valvolari cardiache; pertanto, non vi sono dati che supportino che Rivaroxaban HCS fornisca un’azione anticoagulante adeguata in questa popolazione di pazienti. Il trattamento con Rivaroxaban HCS non è raccomandato per questi pazienti.
Pazienti con sindrome antifosfolipidica
Gli anticoagulanti orali ad azione diretta (DOAC), tra cui rivaroxaban, non sono raccomandati nei pazienti con storia pregressa di trombosi ai quali è diagnosticata la sindrome antifosfolipidica. In particolare, per pazienti triplo-positivi (per anticoagulante lupico, anticorpi anticardiolipina e anticorpi anti-beta 2- glicoproteina I), il trattamento con DOAC potrebbe essere associato ad una maggiore incidenza di eventi trombotici ricorrenti rispetto alla terapia con antagonisti della vitamina K.
Pazienti con pregresso ictus e/o TIA
Pazienti con SCA
Rivaroxaban HCS 2,5 mg è controindicato per il trattamento della SCA nei pazienti con pregresso ictus o TIA (vedere paragrafo 4.3). Sono stati studiati pochi pazienti con SCA con pregresso ictus o TIA, ma i limitati dati di efficacia disponibili indicano che questi pazienti non traggono beneficio dal trattamento.
Pazienti con CAD/PAD
Non sono stati studiati pazienti affetti da CAD/PAD con pregresso ictus emorragico o lacunare o ictus ischemico non lacunare nel mese precedente (vedere paragrafo 4.3).
Non sono stati studiati pazienti recentemente sottoposti a procedure di rivascolarizzazione dell’arto inferiore per PAD sintomatica con pregresso ictus o TIA. Il trattamento con Rivaroxaban HCS 2,5 mg deve essere evitato in questi pazienti sottoposti a doppia terapia antipiastrinica.
Anestesia o puntura spinale/epidurale
In caso di anestesia neurassiale (anestesia spinale/epidurale) o puntura spinale/epidurale, i pazienti trattati con agenti antitrombotici per la prevenzione delle complicanze tromboemboliche sono esposti al rischio di ematoma epidurale o spinale, che può causare una paralisi prolungata o permanente. Il rischio di questi eventi può aumentare in caso di uso post-operatorio di cateteri epidurali a permanenza o di uso concomitante di medicinali che alterano l’emostasi. Il rischio può aumentare anche in caso di puntura epidurale o spinale traumatica o ripetuta. I pazienti devono essere controllati frequentemente per segni e sintomi di compromissione neurologica (ad es. intorpidimento o debolezza delle gambe, disfunzione intestinale o vescicale). In presenza di compromissione neurologica sono necessari una diagnosi e un trattamento immediati. Prima dell’intervento neurassiale, il medico deve valutare il rapporto tra il potenziale beneficio e il rischio nei pazienti in terapia anticoagulante o nei pazienti per i quali è in programma una terapia anticoagulante per la profilassi antitrombotica. Non vi è esperienza clinica riguardo l’utilizzo di rivaroxaban 2,5 mg e agenti antipiastriniciin queste situazioni. Gli antiaggreganti piastrinici vanno sospesi secondo le istruzioni del produttore.
Al fine di ridurre il potenziale rischio di sanguinamento associato all’uso concomitante di rivaroxaban e anestesia neurassiale (epidurale/spinale) o puntura spinale, si prenda in considerazione il profilo farmacocinetico di rivaroxaban. Il posizionamento o la rimozione di un catetere epidurale o una puntura lombare vengono eseguiti meglio quando l'effetto anticoagulante di rivaroxaban si stima sia basso (vedere paragrafo 5.2). Tuttavia, non è noto il tempo esatto per raggiungere, in ciascun paziente, un effetto anticoagulante sufficientemente basso.
Raccomandazioni posologiche prima e dopo procedure invasive e interventi chirurgici
Qualora siano necessari una procedura invasiva o un intervento chirurgico, il trattamento con Rivaroxaban HCS 2,5 mg deve essere interrotto, se possibile e sulla base del giudizio clinico del medico, almeno 12 ore prima dell’intervento. Se un paziente deve sottoporsi a un intervento di chirurgia elettiva e non si desidera un effetto antipiastrinico, la somministrazione degli antiaggreganti piastrinici deve essere interrotta secondo le istruzioni del produttore.
Se la procedura non può essere rimandata, l’aumentato rischio di sanguinamento deve essere valutato in rapporto all’urgenza dell’intervento.
Il trattamento con Rivaroxaban HCS deve essere ripreso prima possibile dopo la procedura invasiva o l’intervento chirurgico, non appena la situazione clinica lo consenta e sia stata stabilita un'emostasi adeguata, determinata dal medico curante (vedere paragrafo 5.2).
Popolazione anziana
L’aumento dell’età può causare un incremento del rischio emorragico (vedere paragrafi 5.1 e 5.2).
Reazioni dermatologiche
Durante la sorveglianza post-marketing sono state riportate gravi reazioni cutanee, inclusa la sindrome di Stevens-Johnson / necrolisi epidermica tossica e la sindrome DRESS, in associazione con l'uso di rivaroxaban (vedere paragrafo 4.8). I pazienti sembrano essere a più alto rischio di sviluppare queste reazioni nelle prime fasi del ciclo di terapia: l'insorgenza della reazione si verifica nella maggior parte dei casi entro le prime settimane di trattamento. Rivaroxaban deve essere interrotto alla prima comparsa di un'eruzione cutanea grave (ad esempio diffusa, intensa e / o con vescicole), o qualsiasi altro segno di ipersensibilità associato con lesioni della mucosa.
Informazioni sugli eccipienti
Questo medicinale contiene meno di 1 mmol (23 mg) di sodio per compressa rivestita con film, cioè essenzialmente ‘senza sodio’.
4.5 Interazioni con altri medicinali ed altre forme di interazione
Inibitori del CYP3A4 e della P-gp
La somministrazione concomitante di rivaroxaban e ketoconazolo (400 mg una volta al giorno) o ritonavir (600 mg due volte al giorno) ha determinato un aumento di 2,6 / 2,5 volte dell’AUC media di rivaroxaban e un aumento di 1,7 / 1,6 volte della Cmax media di rivaroxaban, con aumento significativo degli effetti farmacodinamici e questo può condurre ad un aumento del rischio di sanguinamento. Pertanto, l’uso di Rivaroxaban HCS non è raccomandato nei pazienti che ricevono un trattamento concomitante sistemico con antimicotici azolici, quali ketoconazolo, itraconazolo, voriconazolo e posaconazolo, o inibitori delle proteasi dell’HIV. Questi principi attivi sono potenti inibitori del CYP3A4 e della P-gp (vedere paragrafo 4.4).
Si prevede che i principi attivi che inibiscono fortemente solo una delle vie di eliminazione di rivaroxaban, il CYP3A4 o la P-gp, aumentino le concentrazioni plasmatiche di rivaroxaban in misura minore. La claritromicina (500 mg due volte al giorno), ad esempio, considerata un potente inibitore del CYP3A4 e un inibitore moderato della P-gp, ha determinato un aumento di 1,5 volte dell’AUC media di rivaroxaban e un aumento di 1,4 volte della Cmax. L’interazione con la claritromicina probabilmente non è clinicamente rilevante nella maggior parte dei pazienti, ma può essere potenzialmente significativa nei pazienti ad alto rischio. (Per i pazienti con compromissione renale: vedere paragrafo 4.4).
L’eritromicina (500 mg tre volte al giorno), che inibisce moderatamente il CYP3A4 e la P-gp, ha determinato un aumento di 1,3 volte dell’AUC e della Cmax medie di rivaroxaban. L'interazione con l’eritromicina probabilmente non è clinicamente rilevante nella maggior parte dei pazienti, ma può essere potenzialmente significativa nei pazienti ad alto rischio. Nei soggetti con compromissione renale lieve, l’eritromicina (500 mg tre volte al giorno) ha determinato un aumento di 1,8 volte dell’AUC media di rivaroxaban e un aumento di 1,6 volte della Cmax in confronto ai soggetti con funzionalità renale normale. Nei soggetti con compromissione renale moderata, l’eritromicina ha determinato un aumento di 2,0 volte dell’AUC media di rivaroxaban e un aumento di 1,6 volte della Cmax in confronto ai soggetti con funzionalità renale normale. L’effetto dell’eritromicina è additivo a quello della compromissione renale (vedere paragrafo 4.4).
Il fluconazolo (400 mg una volta al giorno), considerato un inibitore moderato del CYP3A4, ha determinato un aumento di 1,4 volte dell’AUC media di rivaroxaban e di 1,3 volte della Cmax media. L’interazione con il fluconazolo probabilmente non è clinicamente rilevante nella maggior parte dei pazienti, ma può essere potenzialmente significativa nei pazienti ad alto rischio. (Per i pazienti con compromissione renale: vedere paragrafo 4.4).
A causa dei limitati dati clinici disponibili con il dronedarone, la co-somministrazione con rivaroxaban deve essere evitata.
Anticoagulanti
Dopo somministrazione combinata di enoxaparina (40 mg dose singola) e rivaroxaban (10 mg dose singola) è stato osservato un effetto additivo sull’attività anti-fattore Xa in assenza di altri effetti sui test della coagulazione (PT, aPTT). L’enoxaparina non ha modificato la farmacocinetica di rivaroxaban.
A causa dell’aumentato rischio di sanguinamento, occorre usare cautela in caso di trattamento concomitante con qualsiasi altro anticoagulante (vedere paragrafo 4.3 e 4.4).
FANS/antiaggreganti piastrinici
Dopo somministrazione concomitante di rivaroxaban (15 mg) e 500 mg di naproxene non sono stati osservati aumenti clinicamente rilevanti del tempo di sanguinamento. Tuttavia, alcuni soggetti possono presentare una risposta farmacodinamica più pronunciata.
Non sono state osservate interazioni farmacocinetiche o farmacodinamiche clinicamente significative in caso di co-somministrazione di rivaroxaban e 500 mg di acido acetilsalicilico.
Il clopidogrel (dose di carico di 300 mg, seguita da una dose di mantenimento di 75 mg) non ha mostrato alcuna interazione farmacocinetica con rivaroxaban (15 mg), ma in una sottopopolazione di pazienti è stato osservato un aumento rilevante del tempo di sanguinamento che non era correlato all’aggregazione piastrinica, alla P-selectina o ai livelli del recettore GPIIb/IIIa.
Si deve usare cautela se i pazienti sono trattati in concomitanza con FANS (compreso l’acido acetilsalicilico) e antiaggreganti piastrinici, perché questi medicinali tipicamente aumentano il rischio di sanguinamento (vedere paragrafo 4.4).
SSRI/SNRI
Come avviene con altri anticoagulanti, esiste la possibilità che i pazienti possano presentare un maggior rischio di sanguinamenti in caso di uso concomitante con SSRI o SNRI, a causa del riportato effetto di questi farmaci sulle piastrine. Nei casi in cui siano utilizzati contemporaneamente nel corso del programma clinico di rivaroxaban, sono state osservate percentuali numericamente più elevate di sanguinamenti maggiori o non maggiori clinicamente rilevanti in tutti i gruppi di trattamento.
Warfarin
La transizione dall’antagonista della vitamina K warfarin (INR compreso tra 2,0 e 3,0) a rivaroxaban
(20 mg) o da rivaroxaban (20 mg) a warfarin (INR compreso tra 2,0 e 3,0) ha indotto un aumento del tempo di protrombina/INR (Neoplastin) più che additivo (possono essere osservati valori singoli di INR fino a 12), mentre gli effetti su aPTT, inibizione dell’attività del fattore Xa e potenziale endogeno di trombina (ETP) erano additivi.
Se si desidera verificare gli effetti farmacodinamici di rivaroxaban durante il periodo di transizione, possono essere utilizzati i test per l’attività anti-fattore Xa, PiCT e HepTest, perché non erano influenzati da warfarin. Il quarto giorno dopo l’ultima dose di warfarin, tutti i test (compresi PT, aPTT, inibizione dell’attività del fattore Xa ed ETP) rispecchiavano solo l’effetto di rivaroxaban.
Se si desidera verificare gli effetti farmacodinamici di warfarin durante il periodo di transizione, si può usare l’INR in corrispondenza della concentrazione minima (Cvalle) di rivaroxaban (24 ore dopo l’assunzione precedente di rivaroxaban) perché, in quel momento, tale test è influenzato in misura minima da rivaroxaban. Non sono state osservate interazioni farmacocinetiche tra warfarin e rivaroxaban.
Induttori del CYP3A4
La co-somministrazione di rivaroxaban e del potente induttore del CYP3A4 rifampicina ha determinato una riduzione di circa il 50 % dell’AUC media di rivaroxaban, con parallela riduzione dei suoi effetti farmacodinamici. Anche l’uso concomitante di rivaroxaban e altri potenti induttori del CYP3A4 (ad es. fenitoina, carbamazepina, fenobarbital o Erba di S. Giovanni (Hypericum perforatum)) può ridurre le concentrazioni plasmatiche di rivaroxaban. Pertanto, la somministrazione concomitante di potenti induttori del CYP3A4 deve essere evitata, a meno che il paziente non venga controllato con attenzione in merito ai segni e sintomi di trombosi.
Altre terapie concomitanti
Non sono state osservate interazioni farmacocinetiche o farmacodinamiche clinicamente significative quando rivaroxaban è stato co-somministrato con midazolam (substrato del CYP3A4), digossina (substrato della P-gp), atorvastatina (substrato del CYP3A4 e della P-gp) o omeprazolo (inibitore della pompa protonica). Rivaroxaban non inibisce e non induce alcuna delle isoforme principali del CYP, come il CYP3A4.
Non sono state osservate interazioni clinicamente rilevanti con il cibo (vedere paragrafo 4.2).
Parametri di laboratorio
I parametri della coagulazione (ad es. PT, aPTT, HepTest) sono alterati come prevedibile per via del meccanismo d’azione di rivaroxaban (vedere paragrafo 5.1).
4.6 Fertilità, gravidanza e allattamento
Gravidanza
La sicurezza e l’efficacia di rivaroxaban nelle donne in gravidanza non sono state stabilite. Gli studi sugli animali hanno mostrato tossicità riproduttiva (vedere paragrafo 5.3). A causa della potenziale tossicità riproduttiva, del rischio intrinseco di sanguinamento e dell’evidenza che rivaroxaban attraversa la placenta, Rivaroxaban HCS è controindicato durante la gravidanza (vedere paragrafo 4.3).
Le donne in età fertile devono evitare di iniziare una gravidanza durante il trattamento con rivaroxaban.
Allattamento
La sicurezza e l’efficacia di rivaroxaban nelle donne che allattano con latte materno non sono state stabilite. I dati ricavati dagli animali indicano che rivaroxaban è escreto nel latte materno. Pertanto, Rivaroxaban HCS è controindicato durante l’allattamento con latte materno (vedere paragrafo 4.3). Si deve decidere se interrompere l'allattamento od interrompere/rinunciare alla terapia.
Fertilità
Non sono stati condotti studi specifici con rivaroxaban sull'uomo per determinarne gli effetti sulla fertilità. In uno studio sulla fertilità maschile e femminile condotto sui ratti non sono stati osservati effetti (vedere paragrafo 5.3).
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
Rivaroxaban altera lievemente la capacità di guidare veicoli e di usare macchinari. Sono state riportate reazioni avverse come sincope (frequenza: non comune) e capogiro (frequenza: comune) (vedere paragrafo 4.8). I pazienti che manifestano queste reazioni avverse non devono guidare veicoli e usare macchinari.
4.8 Effetti indesiderati
Sintesi del profilo di sicurezza
La sicurezza di rivaroxaban è stata determinata in tredici studi pivotal di fase III (vedere Tabella 1).
Complessivamente sono stati esposti a rivaroxaban 69.608 pazienti adulti in diciannove studi di fase III e 488 pazienti pediatrici in due studi di fase II e due studi di fase III.
Tabella 1: Numero di pazienti studiati, dose giornaliera totale e durata massima del trattamento negli studi di fase III negli adulti e nei bambini
| Indicazione | Numero di pazienti* | Dose giornaliera totale | Durata massima del trattamento |
Prevenzione del tromboembolismo venoso (TEV) nei pazienti adulti sottoposti a interventi elettivi di sostituzione dell’anca o del ginocchio | 6.097 | 10 mg | 39 giorni |
| Prevenzione del TEV in pazienti allettati | 3.997 | 10 mg | 39 giorni |
| Trattamento della trombosi venosa profonda acuta (TVP), dell’embolia polmonare (EP) e prevenzione delle recidive | 6.790 | Giorno 1 - 21: 30 mg Giorno 22 e successivi: 20 mg Dopo almeno 6 mesi: 10 mg o 20 mg | 21 mesi |
| Trattamento della TEV e prevenzione delle recidive della TEV in neonati a termine e bambini di età inferiore a 18 anni a seguito dell’inizio di un trattamento anticoagulante standard | 329 | Dose aggiustata in base al peso corporeo per ottenere un’esposizione simile a quella osservata negli adulti trattati per la TVP con 20 mg di rivaroxaban una volta al giorno | 12 mesi |
Prevenzione dell’ictus e dell’embolia sistemica nei pazienti con fibrillazione atriale non valvolare | 7.750 | 20 mg | 41 mesi |
| Prevenzione di eventi aterotrombotici in pazienti dopo SCA | 10.225 | Rispettivamente 5 mg o 10 mg, co-somministrati con ASA o ASA più clopidogrel o ticlopidina | 31 mesi |
| Prevenzione di eventi aterotrombotici in pazienti con CAD/PAD | 18.244 | 5 mg co-somministrati con ASA o 10 mg da solo | 47 mesi |
| 3.256** | 5 mg co-somministrati con ASA | 42 mesi |
*Pazienti esposti ad almeno una dose di rivaroxaban
**Dallo studio VOYAGER PAD
Le reazioni avverse segnalate più comunemente nei pazienti trattati con rivaroxaban sono stati i sanguinamenti (Tabella 2) (vedere anche paragrafo 4.4. e “Descrizione delle reazioni avverse selezionate” più avanti). I sanguinamenti segnalati più comunemente sono stati epistassi (4,5%) ed emorragia del tratto gastrointestinale (3,8%).
Tabella 2: Percentuali degli eventi di sanguinamento* e anemia in pazienti esposti a rivaroxaban negli studi di fase III completati negli adulti e nei bambini
| Indicazione | Sanguinamenti di qualsiasi tipo | Anemia |
Prevenzione del tromboembolismo venoso (TEV) nei pazienti adulti sottoposti a interventi elettivi di sostituzione dell'anca o del ginocchio | 6,8% dei pazienti | 5,9% dei pazienti |
| Prevenzione del tromboembolismo venoso in pazienti allettati | 12,6% dei pazienti | 2,1% dei pazienti |
Trattamento della TVP, dell’EP e prevenzione delle recidive | 23% dei pazienti | 1,6% dei pazienti |
| Trattamento della TEV e prevenzione delle recidive della TEV in neonati a termine e bambini di età inferiore a 18 anni a seguito dell’inizio di un trattamento anticoagulante standard | 39,5% dei pazienti | 4,6% dei pazienti |
| Prevenzione dell’ictus e dell’embolia sistemica nei pazienti con fibrillazione atriale non-valvolare | 28 per 100 anni paziente | 2,5 per 100 anni paziente |
Prevenzione di eventi aterotrombotici in pazienti dopo SCA | 22 per 100 anni paziente | 1,4 per 100 anni paziente |
| Prevenzione di eventi aterotrombotici in pazienti con CAD/PAD | 6,7 per 100 anni paziente | 0,15 per 100 anni paziente** |
| 8,38 per 100 anni paziente# | 0,74 per 100 anni paziente***# |
* Vengono raccolti, segnalati e valutati tutti gli eventi di sanguinamento per tutti gli studi con rivaroxaban.
** Nello studio COMPASS, l’incidenza di anemia è bassa, poiché è stato utilizzato un approccio selettivo alla raccolta degli eventi avversi.
*** È stato utilizzato un approccio selettivo alla raccolta degli eventi avversi.
# Dallo studio VOYAGER PAD
Tabella delle reazioni avverse
La frequenza delle reazioni avverse riportate con rivaroxaban negli adulti e nei bambini sono riportate di seguito nella Tabella 3, classificate per sistemi e organi (secondo MedDRA) e per frequenza.
Le frequenze sono definite come segue:
molto comune (≥ 1/10)
comune (≥ 1/100, < 1/10)
non comune (≥ 1/1.000, < 1/100)
rara (≥ 1/10.000, < 1/1.000)
molto rara (< 1/10.000)
non nota (la frequenza non può essere definita sulla base dei dati disponibili).
Tabella 3: Tutte le reazioni avverse segnalate nei pazienti adulti degli studi clinici di fase III o durante l’uso successivo all’immissione in commercio* e in due studi di fase II e due di fase III in pazienti pediatrici
| Comune | Non comune | Rara | Molto rara | Non nota |
| Patologie del sistema emolinfopoietico | ||||
| Anemia (incl. i rispettivi parametri di laboratorio) | Trombocitosi (incl. aumento della conta piastrinica)A , trombocitopeni a | |||
| Disturbi del sistema immunitario | ||||
Reazione allergica, dermatite allergica, angioedema ed edema allergico | Reazion i anafilatt iche incluso shock anafilattico | |||
| Patologie del sistema nervoso | ||||
| Capogiro, cefalea | Emorragia cerebrale e intracranica, sincope | |||
| Patologie dell’occhio | ||||
| Emorragia oculare (incl. emorragia congiuntivale) | ||||
| Patologie cardiache | ||||
| Tachicardia | ||||
| Patologie vascolari | ||||
| Ipotens ione, emato ma | ||||
| Patologie respiratorie, toraciche e mediastiniche | ||||
| Epistassi, emottisi | Polmonite eosinofila | |||
| Patologie gastrointestinali | ||||
Sanguinamen to gengivale, emorragie del tratto gastrointestin ale (incl. emorragia rettale), dolore gastrointestin ale e addominale, dispepsia, nausea, costipazion eA, diarrea, vomitoA | Bocca secca | |||
| Patologie epatobiliari | ||||
| Aumento delle transamin asi | Compromis sione epatica, aumento della bilirubina, aumento della fosfatasi alcalina ematicaA, aumento della GGTA | Ittero, aumento della bilirubina coniugata (con o senza contempor aneo aumento della ALT), colestasi, epatite (incluso danno epatocellul are) | ||
| Patologie della cute e del tessuto sottocutaneo | ||||
Prurito (incl. casi non comuni di prurito generalizzato), eruzione cutanea, ecchimosi, emorragia cutanea e sottocutanea | Orticaria | Sindrome di Stevens-Johnson/ Necrolisi Epidermica Tossica, Sindrome DRESS | ||
| Patologie del sistema muscoloscheletrico e del tessuto connettivo | ||||
| Dolore alle estremitàA | Emartrosi | Emorragia muscolare | Sindrome compartim entale secondaria al sanguinam ento | |
| Patologie renali e urinarie | ||||
Emorragie del tratto urogenitale (incl. ematuria e menorragiaB), compromissione renale (incl. aumento della creatininemia, aumento dell’azote mia) | Insufficienza renale/insufficienza renale acuta secondaria a un sanguinamento in grado di causare ipoperfusione Nefropatia da anticoagulanti | |||
| Patologie generali e condizioni relative alla sede di somministrazione | ||||
FebbreA, edema periferico, riduzione delle forze e dell’energia (incl. affaticamento e astenia) | Sensazione di indisposizio ne (incl. malessere) | Edema localizzatoA | ||
| Esami diagnostici | ||||
| Aumento della LDHA, aumento della lipasiA, aumento dell’amilasiA | ||||
| Traumatismo, avvelenamento e complicazioni da procedura | ||||
Emorragia postprocedurale (incl. Anemia postoperatoria ed emorragia dalla ferita), contusione, secrezione dalla feritaA | Pseudoaneurism a vascolareC | |||
A: osservato nella prevenzione del TEV in pazienti adulti sottoposti ad interventi chirurgici elettivi di sostituzione dell'anca o del ginocchio
B: osservato nel trattamento di TVP ed EP e nella prevenzione delle recidive come molto comune nelle donne < 55 anni
C: osservato come non comune nella prevenzione di eventi aterotrombotici in pazienti dopo SCA (a seguito di un intervento coronarico percutaneo)
- * Per la raccolta degli eventi avversi è stato utilizzato un approccio selettivo prespecificato in studi di fase III selezionati. L’incidenza delle reazioni avverse non è aumentata e non sono state riscontrate nuove reazioni avverse al farmaco in seguito all’analisi di questi studi.
- *
Descrizione delle reazioni avverse selezionate
A causa del suo meccanismo d’azione farmacologico, l’uso di rivaroxaban può essere associato a un aumento del rischio di sanguinamenti occulti o conclamati in qualsiasi tessuto od organo, che possono indurre anemia post-emorragica. Segni, sintomi e gravità (compreso l’esito fatale) varieranno a seconda della sede e del grado o dell’entità del sanguinamento e/o dell’anemia (vedere paragrafo 4.9 “Gestione del sanguinamento”). Negli studi clinici i sanguinamenti della mucosa (ad es. epistassi, sanguinamenti gengivali, gastrointestinali e genito- urinari, compresi sanguinamenti vaginali anomali o aumentato sanguinamento mestruale) e l’anemia sono stati osservati più frequentemente durante il trattamento a lungo termine con rivaroxaban, in confronto al trattamento con AVK. Pertanto, oltre ad un’adeguata sorveglianza clinica, i test di laboratorio su emoglobina/ematocrito possono essere utili per rilevare dei sanguinamenti occulti e per quantificare la rilevanza clinica dei sanguinamenti evidenti, se ritenuto appropriato. Il rischio di sanguinamento può essere aumentato in determinate categorie di pazienti, ad es. nei pazienti con grave ipertensione arteriosa non controllata e/o sottoposti a trattamenti concomitanti con effetti sull’emostasi (vedere paragrafo 4.4 “Rischio emorragico”). Il sanguinamento mestruale può essere più abbondante e/o prolungato. Le complicanze emorragiche possono manifestarsi come debolezza, pallore, capogiro, cefalea o gonfiori di origine sconosciuta, dispnea e shock di origine non nota. In alcuni casi, come conseguenza dell’anemia, sono stati osservati sintomi di ischemia cardiaca come dolore toracico o angina pectoris.
Con rivaroxaban sono state riportate le complicanze note delle emorragie gravi, come la sindrome compartimentale e la compromissione renale dovuta a ipoperfusione o nefropatia da anticoagulanti. Pertanto, nella valutazione delle condizioni del paziente in terapia anticoagulante occorre considerare l’eventualità di un’emorragia.
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione all’indirizzo https://www.aifa.gov.it/content/segnalazioni-reazioni-avverse.
4.9 Sovradosaggio
Sono stati segnalati rari casi di sovradosaggio fino a 1.960 mg. In caso di sovradosaggio, il paziente deve essere osservato attentamente per complicanze emorragiche o altre reazioni avverse (vedere paragrafo “Gestione delle emorragie”). A causa dell’assorbimento limitato, ci si attende un effetto tetto senza ulteriori aumenti dell’esposizione plasmatica media a dosi sovraterapeutiche di 50 mg di rivaroxaban o superiori.
È disponibile uno specifico agente antagonista (andexanet alfa) che antagonizza l’effetto farmacodinamico di rivaroxaban (fare riferimento al Riassunto delle Caratteristiche del Prodotto di andexanet alfa).
In caso di sovradosaggio di rivaroxaban può essere preso in considerazione l’uso di carbone vegetale attivo per ridurre l’assorbimento.
Gestione del sanguinamento
Qualora si verificasse una complicanza emorragica in un paziente trattato con rivaroxaban, la successiva somministrazione di rivaroxaban deve essere posticipata oppure il trattamento deve essere interrotto, a seconda dei casi. Rivaroxaban ha un’emivita compresa tra circa 5 e 13 ore (vedere paragrafo 5.2). La gestione del paziente deve essere personalizzata in base alla gravità e alla sede dell’emorragia. Secondo necessità può essere effettuato un trattamento sintomatico appropriato come la compressione meccanica (ad esempio in caso di epistassi grave), l’emostasi chirurgica con procedure di controllo del sanguinamento, il ripristino dei liquidi e il supporto emodinamico, la somministrazione di emoderivati (concentrati eritrocitari o plasma fresco congelato, a seconda dell’anemia o della coagulopatia associate) o di piastrine.
Se il sanguinamento non può essere controllato con le misure sopra descritte, si deve considerare o la somministrazione di uno specifico agente antagonista inibitore del fattore Xa (andexanet alfa), che antagonizza l’effetto farmacodinamico di rivaroxaban, oppure la somministrazione di un agente procoagulante specifico, come il concentrato di complesso protrombinico (PCC), il concentrato di complesso protrombinico attivato (APCC) o il fattore VIIa ricombinante (r-FVIIa). Tuttavia ad oggi esiste un’esperienza clinica molto limitata con l’uso di questi medicinali nei soggetti trattati con rivaroxaban. La raccomandazione si basa anche su dati pre-clinici limitati. Deve essere presa in considerazione l’eventualità di ripetere la somministrazione di fattore VIIa ricombinante, adattandone il dosaggio sulla base al miglioramento del sanguinamento. In base alla disponibilità locale, in caso di sanguinamenti maggiori si deve consultare un esperto di problemi della coagulazione (vedere paragrafo 5.1).
Non si prevede che la protamina solfato e la vitamina K influiscano sull'attività anticoagulante di rivaroxaban. Nei soggetti trattati con rivaroxaban vi è esperienza limitata con l’acido tranexamico, e non vi è alcuna esperienza con l’acido aminocaproico e l’aprotinina. Non esistono né un razionale scientifico di un possibile beneficio né esperienza con l’utilizzo dell'emostatico sistemico desmopressina nei soggetti trattati con rivaroxaban. A causa dell'elevato legame con le proteine plasmatiche, non ci si attende che rivaroxaban sia dializzabile.
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: Agenti antitrombotici, inibitore diretto del fattore Xa, codice ATC: B01AF01.
Meccanismo d’azione
Rivaroxaban è un inibitore diretto e altamente selettivo del fattore Xa, con biodisponibilità orale. L’inibizione del fattore Xa interrompe le vie intrinseca ed estrinseca della cascata della coagulazione e inibisce sia la formazione di trombina, sia lo sviluppo di trombi. Rivaroxaban non inibisce la trombina (fattore II attivato) e non ne è stato dimostrato alcun effetto sulle piastrine.
Effetti farmacodinamici
Nell’uomo è stata osservata un’inibizione dose-dipendente dell’attività del fattore Xa. Se per il test viene utilizzato Neoplastin, il tempo di protrombina (PT) è influenzato da rivaroxaban in misura dose- dipendente, con una stretta correlazione con le concentrazioni plasmatiche (valore r uguale a 0,98). Con altri reagenti si ottengono risultati diversi. Il PT deve essere espresso in secondi, perché l’INR è calibrato e convalidato solo per le cumarine e non può essere usato per nessun altro anticoagulante.
In uno studio di farmacologia clinica sulla possibilità di antagonizzare gli effetti farmacodinamici di rivaroxaban in soggetti adulti sani (n = 22), sono stati valutati gli effetti di dosi singole (50 UI/kg) di due diversi tipi di PCC, un PCC a 3 fattori (Fattori II, IX e X) e un PCC a 4 fattori (Fattori II, VII, IX e X). Il PCC a 3 fattori ha ridotto i valori medi di PT con Neoplastin di circa 1,0 secondo entro 30 minuti, rispetto alla riduzione di circa 3,5 secondi osservata con il PCC a 4 fattori. Al contrario, il PCC a 3 fattori ha avuto un maggiore e più rapido effetto complessivo nell'antagonizzare le variazioni nella generazione di trombina endogena rispetto al PCC a 4 fattori (vedere paragrafo 4.9).
Anche il tempo di tromboplastina parziale attivata (aPTT) e l'HepTest sono prolungati in misura dose-dipendente; tuttavia, non sono consigliati per valutare gli effetti farmacodinamici di rivaroxaban. Nella pratica clinica, durante il trattamento con rivaroxaban, non è necessario monitorarei parametri della coagulazione. Comunque, qualora clinicamente indicato, i livelli di rivaroxaban possono essere misurati mediante test anti-fattore Xa quantitativi calibrati (vedere paragrafo 5.2).
Efficacia e sicurezza clinica
SCA
Il programma clinico di rivaroxaban è stato creato per dimostrare l’efficacia di rivaroxaban nella prevenzione della morte cardiovascolare (CV), dell’infarto del miocardio (IM) o dell’ictus nei soggetti con SCA recente (IM con sopraslivellamento ST [ST-elevation myocardial infarction, STEMI], IM senza sopraslivellamento ST [non-ST-elevation myocardial infarction, NSTEMI] o angina instabile [unstable angina, UA]). Nello studio pivotale in doppio cieco ATLAS SCA 2 TIMI 51, 15.526 pazienti sono stati randomizzati in un rapporto di 1:1:1 a uno dei tre gruppi di trattamento: rivaroxaban 2,5 mg per via orale due volte al giorno, 5 mg per via orale due volte al giorno o placebo due volte al giorno, co-somministrato con ASA da solo o con ASA più una tienopiridina (clopidogrel o ticlopidina). Pazienti con SCA e con meno di 55 anni di età dovevano avere o diabete mellito o un precedente IM. Il tempo mediano di trattamento è stato di 13 mesi e la durata complessiva del trattamento è stata fino a quasi 3 anni. Il 93,2 % dei pazienti ha ricevuto in concomitanza ASA più tienopiridina e il 6,8 % solo ASA. Tra pazienti trattati con doppia terapia antipiastrinica, il 98,8% ha ricevuto clopidogrel, lo 0,9 % ha ricevuto ticlopidina e lo 0,3 % ha ricevuto prasugrel. I pazienti hanno ricevuto la prima dose di rivaroxaban non prima di 24 ore e fino a 7 giorni (media 4,7 giorni) dopo il ricovero in ospedale, ma il più presto possibile dopo la stabilizzazione dell’evento di SCA, incluse le procedure di rivascolarizzazione, e nel momento in cui la terapia anticoagulante parenterale sarebbe normalmente stata sospesa.
Entrambi i regimi di rivaroxaban, 2,5 mg due volte al giorno e 5 mg due volte al giorno, sono stati efficaci in termini di ulteriore riduzione dell’incidenza di eventi CV in un contesto di terapia antipiastrinica standard. Il regime di 2,5 mg due volte al giorno ha ridotto la mortalità e vi è evidenza che la dose più bassa determinava i minori rischi di sanguinamento, pertanto, rivaroxaban 2,5 mg due volte al giorno, co-somministrato con il solo acido acetilsalicilico (ASA) o con ASA e una tienopiridina (clopidogrel o ticlopidina), è raccomandato per la prevenzione di eventi aterotrombotici in pazienti adulti dopo SCA con biomarcatori cardiaci elevati.
In confronto al placebo, rivaroxaban ha ridotto in misura significativa l’endpoint primario composito di morte CV, IM o ictus. Il beneficio era determinato da una riduzione di morte CV e IM e compariva precocemente con un effetto costante del trattamento per tutto il periodo del trattamento stesso (vedere Tabella 4 e figura 1). Anche il primo endpoint secondario (morte per qualsiasi causa, IM o ictus) è stato ridotto in misura significativa. Un’ulteriore analisi retrospettiva ha evidenziato una riduzione nominalmente significativa dei tassi di incidenza della trombosi dello stent rispetto al placebo (vedere Tabella 4). I tassi di incidenza dell’outcome primario di sicurezza (eventi di sanguinamento maggiore non correlati a Bypass aorto coronarico (CABG) TIMI) erano più elevati nei pazienti trattati con rivaroxaban in confronto ai pazienti che avevano ricevuto il placebo (vedere Tabella 6). Tuttavia, i tassi di incidenza sono stati analoghi con rivaroxaban e con placebo in termini di eventi fatali di sanguinamento, ipotensione necessitante di un trattamento con agenti inotropi endovenosi e interventi chirurgici per sanguinamento in corso.
Nella Tabella 5 sono riportati i risultati di efficacia in pazienti sottoposti ad intervento coronarico percutaneo (PCI). I risultati di sicurezza in questo sottogruppo di pazienti sottoposti a PCI era paragonabile con i risultati di sicurezza complessivi.
Pazienti con biomarker elevati (troponina o CK-MB) e senza un pregresso ictus/TIA costituivano l’80 % della popolazione dello studio. Anche i risultati di questa popolazione di pazienti erano in linea con i risultati complessivi di efficacia e sicurezza.
Tabella 4: Risultati di efficacia dello studio di fase III ATLAS SCA 2 TIMI 51
| Popolazione in studio | Pazienti con recente sindrome coronarica acuta a) | |
| Dose di trattamento | Rivaroxaban 2,5 mg, due volte al giorno, N=5.114 n (%) rapporto di rischio (Hazard Ratio, HR) (IC 95 %) p-value b) | Placebo N=5.113 n (%) |
| Morte cardiovascolare, IM o ictus | 313 (6,1 %) 0,84 (0,72; 0,97) p = 0,020* | 376 (7,4 %) |
| Morte per qualsiasi causa, IM o ictus | 320 (6,3 %) 0,83 (0,72; 0,97) p = 0,016* | 386 (7,5 %) |
| Morte cardiovascolare | 94 (1,8 %) 0,66 (0,51; 0,86) p = 0,002** | 143 (2,8 %) |
| Morte per qualsiasi causa | 103 (2,0 %) 0,68 (0,53; 0,87) p = 0,002** | 153 (3,0 %) |
| IM | 205 (4,0 %) 0,90 (0,75; 1,09) p = 0,270 | 229 (4,5 %) |
| Ictus | 46 (0,9 %) 1,13 (0,74; 1,73) p = 0,562 | 41 (0,8 %) |
| Trombosi dello stent | 61 (1,2 %) 0,70 (0,51; 0,97) p = 0,033** | 87 (1,7 %) |
- a) analisi modificata della popolazione intent to treat (analisi della popolazione intent to treat totale, per trombosi dello stent)
- b) vs. placebo; Log-Rank p-value
* statisticamente superiore
** nominalmente significativo
Tabella 5: Risultati di efficacia dello studio di fase III ATLAS SCA 2 TIMI 51 in pazienti sottoposti a PCI
| Popolazione in studio | Pazienti con recente sindrome coronarica acuta sottoposti a PCIa) | ||
| Dose di trattamento | Rivaroxaban 2,5 mg, due volte al giorno, N=3114 n (%) HR (IC 95 %) p-value b) | Placebo N=3096 N (%) | |
| Morte cardiovascolare, IM o ictus | 153 (4,9 %) 0,94 (0,75; 1,17) p = 0,572 | 165 (5,3 %) |
| Morte cardiovascolare | 24 (0,8 %) 0,54 (0,33; 0,89) p = 0,013** | 45 (1,5 %) |
| Tutte le cause di morte | 31 (1,0 %) 0,64 (0,41; 1,01) p = 0,053 | 49 (1,6 %) |
| IM | 115 (3,7 %) 1,03 (0,79; 1,33) p = 0,829 | 113 (3,6 %) |
| Ictus | 27 (0,9 %) 1,30 (0,74; 2,31) p = 0,360 | 21 (0,7 %) |
| Trombosi dello stent | 47 (1,5 %) 0,66 (0,46; 0,95) p = 0,026** | 71 (2,3 %) |
- a) analisi modificata della popolazione intent to treat (analisi della popolazione intent to treat totale, per trombosi dello stent)
- b) vs. placebo; Log-Rank p-value
** nominalmente significativo
Tabella 6: Risultati di sicurezza dello studio di fase III ATLAS SCA 2 TIMI 51
| Popolazione in studio | Pazienti con recente sindrome coronarica acuta a) | |
| Dose di trattamento | Rivaroxaban 2,5 mg, due volte al giorno, N=5.115 n (%) HR (IC 95 %) p-value b) | Placebo N=5.125 n (%) |
| Evento di sanguinamento maggiore non CABG TIMI | 65 (1,3 %) 3,46 (2,08; 5,77) p = < 0,001* | 19 (0,4 %) |
| Evento di sanguinamento fatale | 6 (0,1 %) 0,67 (0,24; 1,89) p = 0,450 | 9 (0,2 %) |
| Emorragia intracranica sintomatica | 14 (0,3 %) 2,83 (1,02; 7,86) p = 0,037 | 5 (0,1 %) |
Ipotensione necessitante di un trattamento con agenti inotropi endovenosi | 3 (0,1 %) | 3 (0,1 %) |
| Intervento chirurgico per sanguinamento in corso | 7 (0,1 %) | 9 (0,2 %) |
Trasfusione di 4 o più unità di sangue in 48 ore | 19 (0,4 %) | 6 (0,1 %) |
- a) popolazione valutabile ai fini della sicurezza, in corso di trattamento
- b) vs. placebo; Log-Rank p-value
* statisticamente significativo
Tasso cumulativo degli eventi (%)
Figura 1: tempo al primo evento dell’endpoint primario di efficacia (morte CV, IM o ictus)
15
rivaroxaban 2.5 mg due volte al giorno
14 Placebo - - - - - - - -
13
12
11
10
9
8
7
6
5
4
3
2 Hazard Ratio: 0.84
- 1 95% CI: (0.72, 0.97)
- 2 P-value=0.02 0*
0
0 90 180 270 360 450 540 630 720 810
Giorni relativi dalla Randomizzazione
Numero di Soggetti a rischio
| rivaroxab an | 5114 | 4431 | 394 3 | 3199 | 2609 | 200 5 | 1425 | 878 | 415 | 89 |
|---|---|---|---|---|---|---|---|---|---|---|
| Placebo | 5113 | 4437 | 397 4 | 3253 | 2664 | 205 9 | 1460 | 878 | 421 | 87 |
CAD/PAD
Lo studio COMPASS di fase III (27.395 pazienti, 78,0% uomini, 22,0% donne) ha dimostrato l’efficacia e la sicurezza di rivaroxaban per la prevenzione dell’esito composito di morte CV, IM, e ictus in pazienti ad alto rischio di eventi ischemici, con CAD o PAD sintomatica. I pazienti sono stati seguiti per un tempo mediano di 23 mesi e un massimo di 3,9 anni.
I soggetti che non avevano continuo bisogno del trattamento con un inibitore della pompa protonica sono stati randomizzati a pantoprazolo o placebo. Tutti i pazienti sono stati randomizzati 1:1:1 a rivaroxaban 2,5 mg due volte al giorno/ASA 100 mg una volta al giorno, a rivaroxaban 5 mg due volte al giorno o al solo ASA 100 mg una volta al giorno, e ai relativi placebo.
I pazienti con CAD presentavano CAD multivasale e/o pregresso IM. Nei pazienti di età < 65 anni dovevano essere presenti aterosclerosi in almeno due letti vascolari o almeno due ulteriori fattori di rischio cardiovascolare.
I pazienti con PAD erano stati sottoposti in precedenza interventi quali bypass o angioplastica transluminale percutanea o amputazione di un arto o di un piede a causa di vasculopatia arteriosa o presentavano claudicatio intermittens con indice pressorio caviglia/braccio < 0,90 e/o stenosi significativa delle arterie periferiche o pregressa rivascolarizzazione carotidea o stenosi asintomatica dell’arteria carotide ≥ 50%.
I criteri di esclusione includevano la necessità di una doppia terapia antipiastrinica o altra terapia antipiastrinica diversa da ASA o terapia anticoagulante orale e i pazienti con elevato rischio emorragico o scompenso cardiaco con frazione di eiezione < 30% o classe III o IV secondo la New York Heart Association, o ictus ischemico non lacunare entro 1 mese o anamnesi di ictus emorragico o lacunare.
Rivaroxaban 2,5 mg due volte al giorno in combinazione con ASA 100 mg una volta al giorno è stato superiore ad ASA 100 mg nella riduzione dell’esito composito primario di morte CV, IM e ictus (vedere Tabella 7 e Figura 2).
È stato osservato un aumento significativo dell’esito primario di sicurezza (eventi di sanguinamento maggiori secondo i criteri ISTH modificati) nei pazienti trattati con rivaroxaban 2,5 mg due volte al giorno in combinazione con ASA 100 mg una volta al giorno in confronto ai pazienti che hanno ricevuto ASA 100 mg (vedere Tabella 8).
Per il risultato primario di efficacia, il beneficio osservato di rivaroxaban 2,5 mg due volte al giorno più ASA 100 mg una volta al giorno in confronto ad ASA 100 mg una volta al giorno è stato HR=0,89 (IC 95% 0,7-1,1) nei pazienti ≥75 anni (incidenza: 6,3% vs 7,0%) e HR=0,70 (IC 95% 0,6-0,8) nei pazienti <75 anni (3,6 % vs 5,0%). Per i sanguinamenti maggiori secondo i criteri ISTH modificati, l’aumento del rischio osservato è stato HR=2,12 (IC 95% 1,5-3,0) nei pazienti ≥75 anni (5,2% vs 2,5%) e HR=1,53 (IC 95% 1,2-1,9) nei pazienti <75 anni (2,6% vs 1,7%).
L'uso di 40 mg di pantoprazolo una volta al giorno in aggiunta alle terapie antitrombotiche in studio nei pazienti che non necessitavano di una terapia con inibitore della pompa protonica non ha mostrato alcun beneficio nella prevenzione degli eventi del tratto gastrointestinale superiore (ad es. endpoint composito di sanguinamento del tratto gastrointestinale superiore, ulcerazione del tratto gastrointestinale superiore, o ostruzione o perforazione del tratto gastrointestinale superiore); il tasso di incidenza degli eventi a carico del tratto gastrointestinale superiore era di 0,39/100 anni paziente nel gruppo pantoprazolo 40 mg una volta al giorno e di 0,44/100 anni paziente nel gruppo placebo una volta al giorno.
Tabella 7: Risultati di efficacia dello studio di fase III COMPASS
| Popolazione in studio | Pazienti con CAD/PAD a) | ||||||
| Dose di trattamento | Rivaroxaban 2,5 mg bid in combinazione con ASA 100 mg od N=9152 | ASA 100 mg od N=9126 | |||||
| Pazienti con eventi | KM % | Pazienti con eventi | KM % | HR (IC 95%) | p-value b) | ||
| Ictus, IM o morte CV | 379 (4,1%) | 5,20% | 496 (5,4%) | 7,17% | 0,76 (0,66;0,86) | p = 0,00004* | |
| 83 (0,9%) | 1,17% | 142 (1,6%) | 2,23% | 0,58 (0,44;0,76) | p = 0,00006 | |
| 178 (1,9%) | 2,46% | 205 (2,2%) | 2,94% | 0,86 (0,70;1,05) | p = 0,14458 | |
| 160 (1,7%) | 2,19% | 203 (2,2%) | 2,88% | 0,78 (0,64;0,96) | p = 0,02053 | |
| Mortalità per qualsiasi causa | 313 (3,4%) | 4,50% | 378 (4,1%) | 5,57% | 0,82 (0,71;0,96) | ||
Ischemia acuta dell'arto | 22 (0,2%) | 0,27% | 40 (0,4%) | 0,60% | 0,55 (0,32;0,92) | ||
- a) analisi della popolazione intention to treat, analisi primarie
- b) vs. ASA 100 mg; Log-Rank p-value
- * La riduzione del risultato primario di efficacia è stata statisticamente superiore.
bid: due volte al giorno; IC: intervallo di confidenza; KM %: stime di Kaplan-Meier del rischio di incidenza cumulativa calcolato a 900 giorni; CV: cardiovascolare; IM: infarto miocardico; od: una volta al giorno
Tabella 8: Risultati di sicurezza dello studio di fase III COMPASS
| Popolazione in studio | Pazienti con CAD/PAD a) | ||||||||
| Dose di trattamento | Rivaroxaban 2,5 mg bid in combinazione con ASA 100 mg od, N=9152 n (rischio cum. %) | ASA 100 mg od N=9126 n (rischio cum. %) | Rapporto di rischio (IC 95%) p-value b) | ||||||
| Sanguinamenti maggiori secondo i | 288 (3,9%) | 170 (2,5%) | 1,70 (1,40;2,05) | ||||||
| criteri ISTH modificati | p < 0,00001 | ||||||||
| 15 (0,2%) | 10 (0,2%) | 1,49 (0,67;3,33) p = 0,32164 | ||||||
| 63 (0,9%) | 49 (0,7%) | 1,28 (0,88;1,86) | ||||||
| organi critici (non fatale) | p = 0,19679 | ||||||||
| 10 (0,1%) | 8 (0,1%) | 1,24 (0,49;3,14) | ||||||
| che richiede un nuovo | |||||||||
| intervento (non fatale, non in | p = 0,65119 | ||||||||
| organi critici) | |||
| 208 (2,9%) | 109 (1,6%) | 1,91 (1,51;2,41) p < 0,00001 |
| 172 (2,3%) | 90 (1,3%) | 1,91 (1,48;2,46) |
| giorno successivo | p < 0,00001 | ||
| 36 (0,5%) | 21 (0,3%) | 1,70 (0,99;2,92) |
| giorno successivo | p = 0,04983 | ||
| Sanguinamento gastrointestinale | 140 (2,0%) | 65 (1,1%) | 2,15 (1,60;2,89) |
| maggiore | p < 0,00001 | ||
| Sanguinamento intracranico maggiore | 28 (0,4%) | 24 (0,3%) | 1,16 (0,67;2,00) p = 0,59858 |
- a) analisi della popolazione intention to treat, analisi primarie.
- b) vs. ASA 100 mg; Log-Rank p-value
bid: due volte al giorno; IC: intervallo di confidenza; rischio cum: rischio di incidenza cumulativa (stime di Kaplan-Meier) a 30 mesi; ISTH: International Society on Thrombosis and Haemostasis; od: una volta al giorno
Figura 2: Tempo alla prima comparsa di un esito di efficacia primario (ictus, infarto miocardico, morte cardiovascolare) in COMPASS
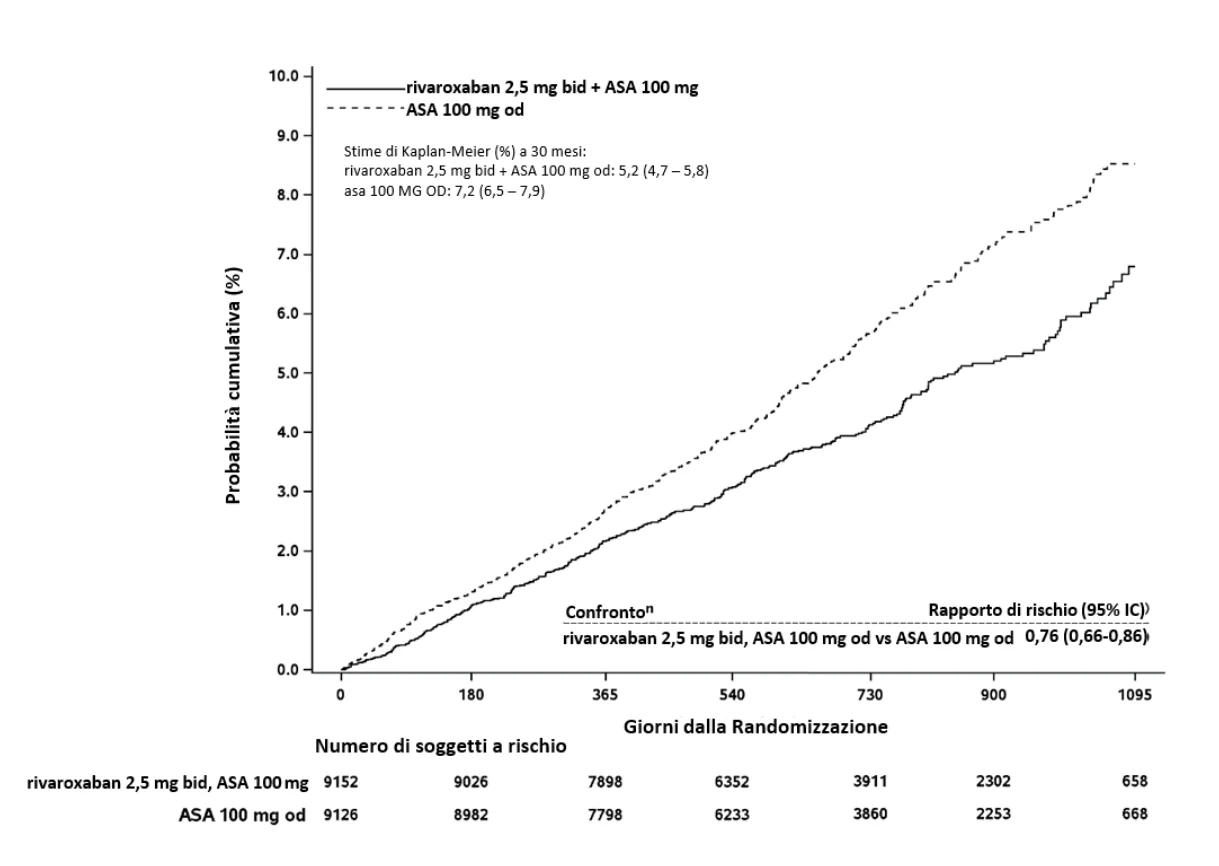
bid: due volte al giorno; od: una volta al giorno; IC: intervallo di confidenza
Pazienti recentemente sottoposti a procedura di rivascolarizzazione dell’arto inferiore per PAD sintomatica Nello studio VOYAGER PAD, uno studio pivotal di fase III in doppio cieco, 6.564 pazienti recentemente sottoposti con successo a procedura di rivascolarizzazione dell’arto inferiore (chirurgica o endovascolare, incluse procedure ibride) per PAD sintomatica sono stati assegnati casualmente, in rapporto 1:1, ad uno di due gruppi di trattamento antitrombotico: rivaroxaban 2,5 mg due volte al giorno in associazione con ASA 100 mg una volta al giorno, oppure ASA 100 mg una volta al giorno. Ai pazienti era consentito ricevere in aggiunta una dose standard di clopidogrel una volta al giorno per un massimo di 6 mesi. L’obiettivo dello studio era di dimostrare l’efficacia e la sicurezza di rivaroxaban più ASA nella prevenzione di infarto miocardico, ictus ischemico, morte CV, ischemia acuta dell’arto o amputazione maggiore a eziologia vascolare in pazienti recentemente sottoposti con successo a procedura di rivascolarizzazione dell’arto inferiore per PAD sintomatica. Sono stati inclusi pazienti di età ≥50 anni con PAD aterosclerotica sintomatica dell’arto inferiore da moderata a grave documentata sia clinicamente (ossia da limitazioni funzionali), sia anatomicamente (ossia da evidenza di imaging di PAD localizzata distalmente rispetto all’arteria iliaca esterna), sia emodinamicamente (indice pressorio caviglia-braccio [ankle-brachial-index, ABI] ≤0,80 o indice pressorio alluce-braccio [toe-brachial-index, TBI] ≤0,60 per i pazienti senza storia pregressa di rivascolarizzazione dell’arto oppure ABI ≤0,85 o TBI ≤0,65 per i pazienti con storia pregressa di rivascolarizzazione dell’arto). Sono stati esclusi i pazienti con necessità di doppia terapia antipiastrinica di durata >6 mesi o di qualsiasi altra terapia antipiastrinica diversa da ASA e clopidogrel o di terapia anticoagulante orale, nonché i pazienti con storia di emorragia intracranica, ictus o TIA, e quelli con eGFR <15 mL/min.
La durata media del follow-up è stata di 24 mesi, la sua durata massima 4,1 anni. I pazienti arruolati avevano mediamente 67 anni e il 17% della popolazione di pazienti era di età >75 anni. Il tempo mediano trascorso dal momento della procedura indice di rivascolarizzazione all’inizio del trattamento sperimentale è stato di
5 giorni nella popolazione totale (6 giorni dopo la rivascolarizzazione chirurgica e 4 giorni dopo la rivascolarizzazione endovascolare incluse le procedure ibride). Complessivamente il 53,0% dei pazienti ha ricevuto una terapia di background a breve termine con clopidogrel, della durata mediana di 31 giorni. In base al protocollo di studio, il trattamento sperimentale poteva essere iniziato non appena possibile, ma non oltre 10 giorni dalla riuscita procedura di rivascolarizzazione rispondente ai requisiti richiesti e non prima di aver assicurato il raggiungimento dell’emostasi.
Rivaroxaban 2,5 mg due volte al giorno in associazione con ASA 100 mg una volta al giorno è risultato superiore in termini di riduzione dell’endpoint primario composito di infarto miocardico, ictus ischemico, morte CV, ischemia acuta dell’arto e amputazione maggiore a eziologia vascolare rispetto al solo ASA (vedere Tabella 9). L’endpoint primario di sicurezza relativo agli eventi emorragici maggiori secondo i criteri TIMI è risultato aumentato nei pazienti trattati con rivaroxaban e ASA, senza aumento delle emorragie fatali o intracraniche (vedere Tabella 10).
Gli endpoint secondari di efficacia sono stati esaminati secondo un ordine gerarchico prespecificato (vedere Tabella 9).
Tabella 9: Risultati di efficacia dello studio di fase III VOYAGER PAD
| Popolazione in studio | Pazienti recentemente sottoposti a procedure di rivascolarizzazione dell’arto inferiore per PAD sintomatica a) | |||
| Posologia durante il trattamento | Rivaroxaban 2,5 mg bid in associazione con ASA 100 mg od N = 3.286 n (rischio cum. %)c) | ASA 100 mg od N = 3.278 n (rischio cum. %)c) | Rapporto di rischio (HR) (IC 95%) d) | |
| Endpoint primario di efficaciab) | 508 (15,5%) | 584 (17,8%) | 0,85 (0,76; 0,96) p = 0,0043 e)* | |
| 131 (4,0%) | 148 (4,5%) | 0,88 (0,70; 1,12) | |
| 71 (2,2%) | 82 (2,5%) | 0,87 (0,63; 1,19) | |
| 199 (6,1%) | 174 (5,3%) | 1,14 (0,93; 1,40) | |
| 155 (4,7%) | 227 (6,9%) | 0,67 (0,55; 0,82) | |
| 103 (3,1%) | 115 (3,5%) | 0,89 (0,68; 1,16) | |
| Endpoint secondario di efficacia | ||||
| Rivascolarizzazione dell’arto indice non pianificata per ischemia ricorrente dell’arto | 584 (17,8%) | 655 (20,0%) | 0,88 (0,79; 0,99) p = 0,0140 e)* | |
| Ricovero in ospedale per causa coronarica o periferica (interessante un arto inferiore) di natura trombotica | 262 (8,0%) | 356 (10,9%) | 0,72 (0,62; 0,85) p <0,0001 e)* | |
| Mortalità per qualsiasi causa | 321 (9,8%) | 297 (9,1%) | 1,08 (0,92; 1,27) | |
| Eventi di TEV | 25 (0,8%) | 41 (1,3%) | 0,61 (0,37; 1,00) | |
- a) set di analisi intention to treat, analisi primarie; attestazione ICAC
- b) composito di IM, ictus ischemico, morte CV (morte CV e morte per causa sconosciuta), ALI e amputazione maggiore a eziologia vascolare
- c) viene considerato solo il primo verificarsi dell’evento dell’endpoint in analisi nell’ambito dei dati relativi ad un soggetto
- d) il rapporto di rischio (HR) (IC 95%) è basato sul modello dei rischi proporzionali di Cox stratificato in base al tipo di procedura e all’uso di clopidogrel in associazione con il trattamento come unica covariata.
- e) Il valore della p ad una coda è basato sul log-rank test stratificato in base al tipo di procedura e all’uso di clopidogrel con il trattamento come fattore.
- f) L’ischemia acuta dell’arto è definita come significativo e improvviso peggioramento della perfusione dell’arto, con un nuovo deficit del polso o necessità di intervento terapeutico (vale a dire trombolisi o vascolarizzazione urgente) e con conseguente ricovero in ospedale.
* La riduzione dell’endpoint di efficacia è stata statisticamente superiore.
ALI: acute limb ischemia, ischemia acuta dell’arto; bid: due volte al giorno; od: una volta al giorno; IC: intervallo di confidenza; IM: infarto miocardico; CV: cardiovascolare; ICAC: Independent Clinical Adjudication Committee, commissione indipendente di attestazione clinica
Tabella 10: Risultati di sicurezza dello studio di fase III VOYAGER PAD
| Popolazione in studio | Pazienti recentemente sottoposti a procedure di rivascolarizzazione dell’arto inferiore per PAD sintomatica a) | |||
| Posologia durante il trattamento | Rivaroxaban 2,5 mg bid in associazione con ASA 100 mg od N = 3.256 n (rischio cum. %)b) | ASA 100 mg od N = 3.248 n (rischio cum. %)b) | Rapporto di rischio (HR) (IC 95%) c) valore p d) | |
| Emorragia maggiore secondo i criteri TIMI (correlata a CABG / non- CABG) | 62 (1,9%) | 44 (1,4%) | 1,43 (0,97; 2,10) p = 0,0695 | |
| 6 (0,2%) | 6 (0,2%) | 1,02 (0,33; 3,15) | |
| 13 (0,4%) | 17 (0,5%) | 0,78 (0,38; 1,61) | |
≥5 g/dL / Hct ≥15% | 46 (1,4%) | 24 (0,7%) | 1,94 (1,18; 3,17) | |
| Emorragia maggiore secondo i criteri ISTH | 140 (4,3%) | 100 (3,1%) | 1,42 (1,10; 1,84) p = 0,0068 | |
| 6 (0,2%) | 8 (0,2%) | 0,76 (0,26; 2,19) | |
| 29 (0,9%) | 26 (0,8%) | 1,14 (0,67; 1,93) | |
| Emorragia non maggiore ma clinicamente rilevante secondo i criteri ISTH | 246 (7,6%) | 139 (4,3%) | 1,81 (1,47; 2,23) | |
- a) Set di analisi di sicurezza (tutti i soggetti randomizzati con almeno una dose del farmaco sperimentale), ICAC: Independent Clinical Adjudication Committee, commissione indipendente di attestazione clinica
- b) n = numero di soggetti con eventi, N = numero di soggetti a rischio, % = 100 * n/N, n/100 anni paziente = rapporto tra numero di soggetti con eventi incidenti / tempo cumulativo a rischio
- c) Il rapporto di rischio (HR) (IC 95%) è basato sul modello dei rischi proporzionali di Cox stratificato in base al tipo di procedura e all’uso di clopidogrel in associazione con il trattamento come unica covariata
- d) Il valore p a due code è basato sul test dei ranghi logaritmici stratificato in base al tipo di procedura e all’uso di clopidogrel con il trattamento come fattore.
Scompenso cardiaco e CAD
Lo studio COMMANDER HF ha coinvolto 5022 pazienti con scompenso cardiaco e coronaropatia (coronary artery disease, CAD) significativa, a seguito di ospedalizzazione per insufficienza cardiaca scompensata (Heart Failure, HF); tali pazienti sono stati randomizzati a uno dei due gruppi in trattamento: rivaroxaban 2,5 mg due volte al giorno (N=2507) o corrispondente placebo (N=2515), rispettivamente. La durata mediana complessiva del trattamento in studio è stata di 504 giorni. I pazienti dovevano presentare HF sintomatica per almeno 3 mesi e frazione di eiezione del ventricolo sinistro (Left Ventricular Ejection Fraction, LVEF) ≤40% entro un anno dal reclutamento. Al basale, la frazione di eiezione mediana era del 34% (IQR: 28%-38%) e il 53% dei soggetti presentava una classe NYHA III o IV.
L’analisi primaria dell’efficacia (composito di mortalità per qualsiasi causa, IM, o ictus) non ha mostrato alcuna differenza, statisticamente significativa, tra il gruppo rivaroxaban 2,5 mg due volte al giorno e il gruppo placebo con HR=0,94 (IC 95% 0,84 - 1,05), p=0,270. Relativamente all’incidenza di mortalità per tutte le cause non vi è stata alcuna differenza tra rivaroxaban e placebo nel numero di eventi (tasso di eventi per 100 pazienti-anni; 11,41 vs 11,63, HR: 0,98%; IC 95% 0,87 - 1,10; p=0,743). Il tasso di eventi per IM per 100 pazienti-anni (rivaroxaban vs placebo) è stato 2,08 vs 2,52 (HR 0,83; IC 95% 0,63 - 1,08; p=0,165) e per l’ictus il tasso degli eventi per 100 pazienti-anni è stato di 1,08 vs 1,62 (HR: 0,66; IC 95% 0,47 - 0,95; p=0,023). Il risultato principale in termini di sicurezza (composito di sanguinamento fatale o di sanguinamento in un’area critica con un potenziale di invalidità permanente), si è verificato in 18 (0,7%) pazienti del gruppo trattato con rivaroxaban 2,5 mg due volte al giorno e in 23 (0,9%) pazienti del gruppo placebo, rispettivamente (HR=0,80; IC 95% 0,43 - 1,49; p=0,484). Si è verificato un aumento, statisticamente significativo, di sanguinamenti maggiori secondo i criteri ISTH nel gruppo rivaroxaban rispetto al placebo (tasso dell’evento per 100 pazienti-anni: 2,04 vs 1,21, HR 1,68; IC 95% 1,18 - 2,39; p=0,003).
Nei pazienti con scompenso cardiaco lieve e moderato, gli effetti del trattamento nel sottogruppo dello studio COMPASS erano simili a quelli dello studio sull’intera popolazione (vedere paragrafo CAD/PAD).
Pazienti con sindrome antifosfolipidica triplo-positivi ad alto rischio
In uno studio multicentrico randomizzato e in aperto, promosso da uno sperimentatore, con aggiudicazione in cieco degli endpoint, rivaroxaban è stato confrontato con warfarin in pazienti con storia pregressa di trombosi, ai quali era stata diagnosticata sindrome antifosfolipidica e ad alto rischio di eventi tromboembolici (positività a tutti e tre i test degli anticorpi antifosfolipidi: anticoagulante lupico, anticorpi anticardiolipina e anticorpi anti-beta 2-glicoproteina I). Lo studio è stato interrotto prematuramente, dopo l’arruolamento di 120 pazienti, a causa di un eccesso di eventi tromboembolici tra i pazienti in trattamento con rivaroxaban. La durata media di follow-up è stata di 569 giorni. 59 pazienti sono stati randomizzati a rivaroxaban 20 mg (15 mg per i pazienti con clearance della creatinina (CrCl) <50 ml/min) e 61 pazienti a warfarin (INR 2.0-3.0). Eventi tromboembolici si sono verificati nel 12 % dei pazienti randomizzati a rivaroxaban (4 ictus ischemici e 3 infarti miocardici). Nessun evento è stato riportato nei pazienti randomizzati a warfarin. Sanguinamenti maggiori si sono verificati in 4 pazienti (7%) del gruppo rivaroxaban e in 2 pazienti (3%) del gruppo warfarin.
Popolazione pediatrica
. L’Agenzia Europea per i Medicinali ha previsto l’esonero dall’obbligo di presentare i risultati degli studi con il medicinale di riferimento contenente rivaroxaban in tutti i sottogruppi della popolazione pediatrica nella prevenzione di eventi tromboembolici (vedere paragrafo 4.2 per le informazioni sull’uso pediatrico).
5.2 Proprietà farmacocinetiche
Assorbimento
Rivaroxaban è assorbito rapidamente e le concentrazioni massime (Cmax) si riscontrano 2 - 4 ore dopo l’assunzione della compressa.
L’assorbimento orale di rivaroxaban è pressoché completo e la biodisponibilità orale per la compressa da 2,5 mg e 10 mg è elevata (80 - 100%), indipendentemente dal digiuno o dall’assunzione di cibo.
L’assunzione con il cibo non influisce sulla AUC o sulla Cmax di rivaroxaban alla dose di 2,5 mg e 10 mg. Le compresse di rivaroxaban da 2,5 mg e 10 mg possono essere assunte con o senza cibo.
La farmacocinetica di rivaroxaban è grosso modo lineare fino a circa 15 mg una volta al giorno. A dosi più elevate, l’assorbimento è limitato dalla dissoluzione, con riduzione della biodisponibilità e del tasso di assorbimento all’aumentare della dose. Questo aspetto è più marcato in condizioni di digiuno che dopo i pasti. La variabilità della farmacocinetica di rivaroxaban è moderata, con una variabilità inter-individuale (CV %) compresa tra il 30 % e il 40 %.
L’assorbimento di rivaroxaban dipende dalla sede di rilascio nel tratto gastrointestinale. È stata segnalata una riduzione del 29% e 56% di AUC e Cmax rispetto alla compressa quando rivaroxaban granulato viene rilasciato nell’intestino tenue prossimale. L’esposizione si riduce ulteriormente quando rivaroxaban viene rilasciato nell’intestino tenue distale o nel colon ascendente. Pertanto, la somministrazione di rivaroxaban distalmente allo stomaco deve essere evitata, perché in tal caso l’assorbimento di rivaroxaban e quindi l’esposizione possono essere ridotti.
La biodisponibilità (AUC e Cmax) è stata paragonabile per 20 mg di rivaroxaban somministrato per via orale come compressa frantumata mescolata con purea di mele o risospesa in acqua e somministrata tramite sonda gastrica seguita da un pasto liquido, in confronto alla compressa intera. In considerazione del profilo farmacocinetico di rivaroxaban, prevedibile e proporzionale alla dose, i risultati di biodisponibilità ottenuti in questo studio sono verosimilmente applicabili anche a dosi minori di rivaroxaban.
Distribuzione
Nell’uomo, il legame con le proteine plasmatiche è elevato e raggiunge circa il 92 % -95 %. La componente principale del legame è l’albumina sierica. Il volume di distribuzione è moderato, con un Vss di circa 50 litri.
Biotrasformazione ed eliminazione
Approssimativamente i 2/3 della dose somministrata di rivaroxaban subiscono una degradazione metabolica, con una metà poi eliminata per via renale e l’altra metà per via fecale. Il rimanente 1/3 della dose somministrata viene escreto direttamente per via renale, come principio attivo immodificato nelle urine, principalmente per secrezione renale attiva.
Rivaroxaban viene metabolizzato tramite il CYP3A4, il CYP2J2 e con meccanismi indipendenti dal CYP. La degradazione ossidativa del gruppo morfolinone e l’idrolisi dei legami ammidici sono i siti principali di biotrasformazione. In base agli studi in vitro, rivaroxaban è un substrato delle proteine di trasporto P-gp (glicoproteina-P) e Bcrp (breast cancer resistance protein).
Rivaroxaban immodificato è il composto principale presente nel plasma umano, nel quale non si rilevano metaboliti maggiori o attivi circolanti. Con una clearance sistemica di circa 10 l/h, rivaroxaban può essere definito una sostanza a bassa clearance. Dopo somministrazione endovenosa di una dose di 1 mg, l’emivita di eliminazione è di circa 4,5 ore. Dopo somministrazione orale, l’eliminazione viene limitata dal tasso di assorbimento. L’eliminazione di rivaroxaban dal plasma avviene con un’emivita terminale di 5 - 9 ore nei soggetti giovani e di 11 - 13 ore negli anziani.
Popolazioni speciali
Sesso
Non sono state riscontrate differenze clinicamente significative nella farmacocinetica e nella farmacodinamica tra i pazienti di sesso maschile e femminile.
Popolazione anziana
Nei pazienti anziani sono state osservate concentrazioni plasmatiche maggiori che nei pazienti giovani, con valori di AUC medi di circa 1,5 volte superiori, soprattutto dovuti alla (apparente) ridotta clearance renale e totale. Non è necessario alcun aggiustamento della dose.
Categorie di peso
I valori estremi di peso corporeo (< 50 kg o > 120 kg) hanno avuto solo un’influenza ridotta sulle concentrazioni plasmatiche di rivaroxaban (meno del 25 %). Non è necessario alcun aggiustamento della dose.
Differenze interetniche
Non sono state osservate differenze interetniche clinicamente rilevanti fra pazienti caucasici, afroamericani, ispanici, giapponesi o cinesi riguardo alla farmacocinetica e alla farmacodinamica di rivaroxaban.
Compromissione epatica
Nei pazienti cirrotici con compromissione epatica lieve (classificati come Child Pugh A) sono state osservate solo lievi variazioni della farmacocinetica di rivaroxaban (aumento medio di 1,2 volte dell’AUC di rivaroxaban), pressoché paragonabili a quelle del gruppo sano di controllo. Nei pazienti cirrotici con compromissione epatica moderata (classificati come Child Pugh B), l’AUC media di rivaroxaban è risultata significativamente aumentata di 2,3 volte rispetto ai volontari sani. L’AUC del farmaco non legato è risultata aumentata di 2,6 volte. Questi pazienti presentavano anche ridotta eliminazione renale di rivaroxaban, similmente ai pazienti con compromissione renale moderata. Non sono disponibili dati relativi ai pazienti con compromissione epatica grave.
L’inibizione dell’attività del fattore Xa è risultata aumentata di 2,6 volte nei pazienti con compromissione epatica moderata rispetto ai volontari sani; similmente, il prolungamento del PT è risultato aumentato di 2,1 volte. I pazienti con compromissione epatica moderata erano più sensibili a rivaroxaban, con conseguente aumento dell’inclinazione della retta di correlazione PK/PD tra concentrazione e PT.
Rivaroxaban è controindicato nei pazienti con malattie epatiche associate a coagulopatia e rischio di sanguinamento clinicamente rilevante, compresi i pazienti cirrotici con Child Pugh B e C (vedere paragrafo 4.3).
Compromissione renale
È stato riscontrato un aumento dell’esposizione a rivaroxaban correlato alla riduzione della funzionalità renale, sulla base della determinazione della clearance della creatinina. Nei soggetti con compromissione renale lieve (clearance della creatinina 50 - 80 ml/min), moderata (clearance della creatinina 30 - 49 ml/min) e grave (clearance della creatinina 15 - 29 ml/min), le concentrazioni plasmatiche di rivaroxaban (AUC) sono risultate aumentate, rispettivamente, di 1,4, 1,5 e 1,6 volte. Gli aumenti corrispondenti degli effetti farmacodinamici erano più pronunciati. Nei soggetti con compromissione renale lieve, moderata e grave, l’inibizione globale dell’attività del fattore Xa è risultata aumentata, rispettivamente, di 1,5, 1,9 e 2,0 volte in confronto ai volontari sani; similmente, il prolungamento del PT è risultato aumentato, rispettivamente, di 1,3, 2,2 e 2,4 volte.
Non sono disponibili dati in pazienti con clearance della creatinina < 15 ml/min.
A causa dell'elevato legame con le proteine plasmatiche, non si prevede che rivaroxaban sia dializzabile. L'uso in pazienti con clearance della creatinina < 15 ml/min non è raccomandato. Rivaroxaban deve essere usato con cautela nei pazienti con clearance della creatinina compresa tra 15 e 29 ml/min (vedere paragrafo 4.4).
Dati farmacocinetici nei pazienti
Nei pazienti che ricevono rivaroxaban 2,5 mg due volte al giorno per la prevenzione degli eventi aterotrombotici in pazienti con SCA, la media geometrica della concentrazione (intervallo di previsione 90 %) dopo 2 - 4 ore e circa 12 ore dopo l’assunzione (che approssimativamente rappresentano la concentrazione massima e minima nell’intervallo di assunzione) era rispettivamente di 47 (13 - 123) e 9,2 (4,4 - 18) mcg/l.
Rapporto farmacocinetica/farmacodinamica
Il rapporto farmacocinetica/farmacodinamica (FC/FD) tra la concentrazione plasmatica di rivaroxaban e diversi endpoint FD (inibizione del fattore Xa, PT, aPTT, HepTest) è stato valutato dopo somministrazione di un ampio range di dosi (5 - 30 mg due volte al giorno). Il rapporto fra la concentrazione di rivaroxaban e l’attività del fattore Xa è stato descritto al meglio tramite un modello Emax. Per il PT, il modello di regressione lineare generalmente descrive meglio i dati. A seconda dei differenti reagenti PT usati, la pendenza differiva considerevolmente. Quando è stato usato Neoplastin per il PT, il PT basale era di circa 13 s e la pendenza di circa 3-4 s/(100 mcg/l). I risultati delle analisi di FC/FD in fase II e III sono comparabili con i dati ottenuti nei soggetti sani.
Popolazione pediatrica
La sicurezza e l’efficacia nei bambini e negli adolescenti fino ai 18 anni non sono state verificate nelle indicazioni SCA e CAD/PAD.
5.3 Dati preclinici di sicurezza
I dati non-clinici non rivelano rischi particolari per l’uomo sulla base degli studi convenzionali di sicurezza farmacologica, tossicità a dosi singole, fototossicità, genotossicità, potenziale cancerogeno e tossicità giovanile.
Gli effetti osservati negli studi di tossicità a dosi ripetute erano prevalentemente dovuti all’eccessiva attività farmacodinamica di rivaroxaban. Nel ratto, sono stati osservati livelli plasmatici aumentati di
IgG e IgA a livelli di esposizione clinicamente rilevanti.
Nel ratto non sono stati osservati effetti sulla fertilità maschile o femminile. Gli studi su animali hanno mostrato una tossicità riproduttiva correlata al meccanismo d’azione farmacologica di rivaroxaban (ad es. complicanze emorragiche). A concentrazioni plasmatiche clinicamente rilevanti, sono state osservate tossicità embrio-fetale (perdita post-impianto, ossificazione ritardata/progredita, macchie epatiche multiple chiare), aumentata incidenza di malformazioni comuni e alterazioni placentari. Nello studio pre- e post-natale nel ratto, è stata osservata una riduzione della vitalità della prole a dosi tossiche per la madre.
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Nucleo della compressa
Mannitolo
Cellulosa microcristallina
Macrogol
Polossamero
Sodio laurilsolfato
Sodio croscarmelloso
Silice colloidale anidra
Sodio stearil fumarato
Pellicola di rivestimento
Ipromellosa
Macrogol
Titanio diossido (E171)
Ossido di ferro giallo (E172)
6.2 Incompatibilità
Non pertinente.
6.3 Periodo di validità
5 anni
6.4 Precauzioni particolari per la conservazione
Questo medicinale non richiede alcuna condizione particolare di conservazione.
6.5 Natura e contenuto del contenitore
Blister (foglio di formatura trasparente in PVC/PVDC/PVC //foglio in Al): 100 compresse rivestite con film, in una scatola.
Blister divisibile per dose unitaria (foglio di formatura trasparente in PVC/PVDC/PVC //foglio in Al): 100 x 1 compresse rivestite con film, in una scatola.
Blister (foglio di formatura trasparente in PVC/PVDC/PVC //foglio in Al), confezione calendario: 28 e 56 compresse rivestite con film, in una scatola.
La scheda di allerta per il paziente è inclusa in ogni confezione del medicinale.
È possibile che non tutte le confezioni siano commercializzate.
6.6 Precauzioni particolari per lo smaltimento e la manipolazione
Nessuna istruzione particolare per lo smaltimento.
Frantumazione delle compresse
Le compresse di rivaroxaban possono essere frantumate e sospese in 50 mL d’acqua e somministrate attraverso una sonda nasogastrica o gastrica dopo averne confermato il posizionamento nello stomaco. In seguito, la sonda deve essere risciacquata con acqua. Poiché l’assorbimento di rivaroxaban dipende dal sito di rilascio del principio attivo, la somministrazione distale di rivaroxaban dallo stomaco deve essere evitata, altrimenti potrebbe derivarne una riduzione dell’assorbimento e, quindi, una riduzione dell’esposizione al principio attivo dopo la somministrazione delle compresse da 2,5 mg.
7. TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
HCS BV, H. Kennisstraat 53, B 2650 Edegem, Belgio
8. NUMERO(I) DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
AIC n. 048788018 - "2,5 mg Compresse Rivestite Con Film" 28 Compresse In Blister Pvc/Pvdc/Pvc-Al Confezione Calendario
AIC n. 048788020 - "2,5 mg Compresse Rivestite Con Film" 56 Compresse In Blister Pvc/Pvdc/Pvc-Al Confezione Calendario
AIC n. 048788032 - "2,5 mg Compresse Rivestite Con Film" 100 Compresse In Blister Pvc/Pvdc/Pvc-Al
AIC n. 048788044 - "2,5 mg Compresse Rivestite Con Film" 100x1 Compresse In Blister Divisibile Per Dose Unitaria Pvc/Pvdc/Pvc-Al
9. DATA DELLA PRIMA AUTORIZZAZIONE/ RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione:18/05/2021
Data del rinnovo più recente: 25/09/2024
10. DATA DI REVISIONE DEL TESTO
DENOMINAZIONE DEL MEDICINALE
Rivaroxaban HCS 15 mg compresse rivestite con film
- 2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Ogni compressa rivestita con film contiene 15 mg di rivaroxaban.
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
- 3. FORMA FARMACEUTICA
Compressa rivestita con film (compressa)
Compresse rivestite con film da arancione rossastro ad arancio marrone, rotonde, leggermente biconvesse, incise con il segno 15 su un lato della compressa.
Dimensioni: diametro circa 6,5 mm.
- 4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
Adulti
Prevenzione dell’ictus e dell’embolia sistemica nei pazienti adulti affetti da fibrillazione atriale non valvolare con uno o più fattori di rischio, come insufficienza cardiaca congestizia, ipertensione, età ≥ 75 anni, diabete mellito, pregresso ictus o attacco ischemico transitorio.
Trattamento della trombosi venosa profonda (TVP) e dell’embolia polmonare (EP) e prevenzione delle recidive di TVP ed EP nell’adulto. (Vedere paragrafo 4.4 per pazienti EP emodinamicamente instabili).
Popolazione pediatrica
Trattamento del tromboembolismo venoso (TEV) e prevenzione delle recidive di TEV nei bambini e negli adolescenti di età inferiore a 18 anni e peso compreso tra 30 kg e 50 kg dopo almeno 5 giorni di trattamento anticoagulante parenterale iniziale.
4.2 Posologia e modo di somministrazione
Posologia
Prevenzione dell’ictus e dell’embolia sistemica negli adulti
La dose raccomandata è 20 mg una volta al giorno e corrisponde alla dose massima raccomandata.
La terapia con Rivaroxaban HCS deve essere proseguita a lungo termine, a condizione che il beneficio legato alla prevenzione dell’ictus e dell’embolia sistemica superi il rischio di sanguinamento (vedere paragrafo 4.4).
In caso di dimenticanza di una dose, il paziente deve assumere Rivaroxaban HCS immediatamente e proseguire il giorno successivo con l'assunzione monogiornaliera raccomandata. Non deve essere assunta una dose doppia in uno stesso giorno per compensare la dimenticanza della dose.
Trattamento della TVP, trattamento dell’EP e prevenzione delle recidive di TVP ed EP negli adulti
La dose raccomandata per il trattamento iniziale della TVP acuta o dell’EP è 15 mg due volte al giorno nelle prime tre settimane, seguita da una dose di 20 mg una volta al giorno per la prosecuzione del trattamento e la prevenzione delle recidive di TVP ed EP.
Una terapia di breve durata (almeno 3 mesi) deve essere presa in considerazione nei pazienti con TVP o EP provocate da fattori di rischio transitori maggiori (p.e. recente intervento chirurgico maggiore o trauma). Una terapia di durata maggiore deve essere presa in considerazione nei pazienti con TVP o EP provocata ma non correlata a fattori di rischio transitori maggiori, in caso di TVP o EP non provocata, o in caso di anamnesi di TVP o EP recidivante.
Quando è indicata una profilassi delle recidive di TVP ed EP di lunga durata (dopo il completamento di una terapia di almeno 6 mesi per TVP o EP), la dose raccomandata è di 10 mg una volta al giorno. Nei pazienti considerati ad alto rischio di TVP o EP recidivante, come quelli con comorbidità complicate o che hanno manifestato TVP o EP recidivante in corso di profilassi di lunga durata con rivaroxaban 10 mg una volta al giorno, deve essere presa in considerazione una dose di Rivaroxaban HCS di 20 mg una volta al giorno.
La durata della terapia e la selezione della dose devono essere personalizzate dopo un’attenta valutazione del beneficio del trattamento in rapporto al rischio di sanguinamento (vedere paragrafo 4.4).
| Periodo temporale | Schema posologico | Dose giornaliera totale | |
| Trattamento e prevenzione della TVP e della EP recidivante | Giorno 1-21 | 15 mg due volte al giorno | 30 mg |
| Giorno 22 e successivi | 20 mg una volta al giorno | 20 mg | |
| Prevenzione della TVP e della EP recidivante | Dopo il completamento di una terapia di almeno 6 mesi per TVP o EP | 10 mg una volta al giorno o 20 mg una volta al giorno | 10 mg o 20 mg |
In caso di dimenticanza di una dose nella fase di trattamento con 15 mg due volte al giorno (giorno 1 - 21), il paziente deve assumere Rivaroxaban HCS immediatamente, per garantire l’assunzione giornaliera di 30 mg di Rivaroxaban HCS. In questo caso possono essere assunte contemporaneamente due compresse da 15 mg. Il giorno successivo, il paziente deve proseguire con l’assunzione abituale raccomandata di 15 mg due volte al giorno.
In caso di dimenticanza di una dose nella fase di trattamento con assunzione monogiornaliera, il paziente deve assumere Rivaroxaban HCS immediatamente e proseguire il giorno successivo con l'assunzione monogiornaliera raccomandata. Non deve essere assunta una dose doppia in uno stesso giorno per compensare la dimenticanza della dose.
Trattamento del TEV e prevezione delle recidive di TEV in bambini e adolescenti
Il trattamento con Rivaroxaban HCS di bambini e adolescenti di età inferiore a 18 anni deve essere iniziato dopo almeno 5 giorni di trattamento anticoagulante parenterale iniziale (vedere paragrafo 5.1).
La dose per i bambini e gli adolescenti è calcolata in base al peso corporeo:
Peso corporeo da 30 a 50 kg:
è raccomandata una dose di 15 mg di rivaroxaban una volta al giorno. Questa è la dose massima giornaliera.
Peso corporeo pari o superiore a 50 kg:
è raccomandata una dose di 20 mg di rivaroxaban una volta al giorno. Questa è la dose massima giornaliera.
- Per i pazienti con peso corporeo inferiore a 30 kg fare riferimento al Riassunto delle Caratteristiche del Prodotto di rivaroxaban granuli per sospensione orale.
Il peso del bambino deve essere monitorato e la dose riesaminata regolarmente. Questo al fine di garantire il mantenimento di una dose terapeutica. Gli aggiustamenti della dose devono essere fatti solo in base ai cambiamenti del peso corporeo.
Il trattamento deve essere continuato per almeno 3 mesi nei bambini e negli adolescenti. Quando clinicamente necessario, il trattamento può essere esteso fino a un massimo di 12 mesi. Non ci sono dati disponibili a supporto di una riduzione della dose nei bambini dopo 6 mesi di trattamento. Il rapporto beneficio-rischio della prosecuzione della terapia dopo 3 mesi deve essere valutato su base individuale tenendo conto del rischio di recidiva di trombosi rispetto al potenziale rischio di sanguinamento.
Se si dimentica una dose, la dose dimenticata deve essere presa non appena possibile dopo essersene accorti, ma solo se nello stesso giorno.Se ciò non fosse possibile, il paziente deve saltare la dose e continuare con la successiva come prescritto. Il paziente non deve prendere due dosi per compensare la dimenticanza della dose.
Passaggio dagli antagonisti della vitamina K (AVK) a Rivaroxaban HCS
- Prevenzione dell’ictus e dell’embolia sistemica, il trattamento con AVK deve essere interrotto e la terapia con Rivaroxaban HCS deve essere iniziata quando l’International Normalised Ratio (INR) è ≤ 3,0.
Trattamento per la TVP, l’EP e per la prevenzione delle recidive negli adulti e trattamento del TEV e prevenzione delle recidive nei pazienti pediatrici:
il trattamento con AVK deve essere interrotto e la terapia con Rivaroxaban HCS iniziata quando l’INR è ≤ 2,5.
Nei pazienti che passano dagli AVK a Rivaroxaban HCS, dopo l’assunzione di Rivaroxaban HCS i valori dell’INR saranno falsamente elevati. L’INR non è indicato per misurare l’attività anticoagulante di Rivaroxaban HCS e quindi non deve essere utilizzato (vedere paragrafo 4.5).
Passaggio da Rivaroxaban HCS agli antagonisti della vitamina K (AVK)
Durante la transizione da Rivaroxaban HCS agli AVK esiste la possibilità di un effetto anticoagulante inadeguato. Ogni qualvolta si passi ad un altro anticoagulante deve essere assicurato un livello di anticoagulazione adeguato e continuo. Si noti che Rivaroxaban HCS può contribuire a innalzare l’INR.
Nei pazienti che passano da Rivaroxaban HCS agli AVK, gli AVK devono essere somministrati in associazione fino a che l’INR sia ≥ 2,0. Nei primi due giorni della fase di transizione, deve essere utilizzata la dose iniziale standard degli AVK seguita dalla dose basata sull’INR. Nella fase di trattamento concomitante con Rivaroxaban HCS e AVK, l’INR deve essere determinato non prima che siano trascorse 24 ore dalla dose precedente di Rivaroxaban HCS, ma prima della dose successiva. Dopo l’interruzione di Rivaroxaban HCS, l’INR può essere determinato in modo affidabile dopo che siano trascorse almeno 24 ore dall’ultima dose (vedere paragrafi 4.5 e 5.2).
Pazienti pediatrici:
I bambini che passano da Rivaroxaban HCS agli AVK devono continuare il trattamento con Rivaroxaban HCS per 48 ore dopo la prima dose di AVK. Dopo 2 giorni di co-somministrazione, si deve effettuare un esame dell’INR prima della successiva dose programmata di Rivaroxaban HCS. Si consiglia di continuare la co-somministrazione di Rivaroxaban HCS e AVK finché l’INR non è ≥ 2,0. Una volta che Rivaroxaban HCS è stato interrotto, l’esame dell’INR può essere effettuato in modo affidabile 24 ore dopo l’ultima dose (vedere sopra e paragrafo 4.5).
Passaggio dagli anticoagulanti parenterali a Rivaroxaban HCS
Nei pazienti adulti e pediatrici in trattamento con un anticoagulante parenterale, interrompere il trattamento con l’anticoagulante parenterale e iniziare la terapia con Rivaroxaban HCS da 0 a 2 ore prima del momento in cui sarebbe dovuta avvenire la successiva somministrazione del medicinale parenterale (ad es. eparine a basso peso molecolare) o al momento dell’interruzione di un medicinale parenterale a somministrazione continua (ad es. eparina non frazionata per via endovenosa).
Passaggio da Rivaroxaban HCS agli anticoagulanti parenterali
Interrompere Rivaroxaban HCS e somministrare la prima dose dell’anticoagulante parenterale nel momento in cui si sarebbe dovuta assumere la dose successiva di Rivaroxaban HCS.
Popolazioni speciali
Compromissione renale
Adulti:
I limitati dati clinici relativi ai pazienti con grave compromissione renale (clearance della creatinina 15 - 29 mL/min) indicano che le concentrazioni plasmatiche di rivaroxaban aumentano in misura significativa.
Pertanto Rivaroxaban HCS deve essere usato con cautela in questi pazienti. L'uso in pazienti con clearance della creatinina < 15 mL/min non è raccomandato (vedere paragrafi 4.4 e 5.2).
Nei pazienti con compromissione renale moderata (clearance della creatinina 30 - 49 mL/min) o grave (clearance della creatinina 15 - 29 mL/min) si applicano le seguenti raccomandazioni posologiche:
- Per la prevenzione dell’ictus e dell’embolia sistemica nei pazienti con fibrillazione atriale non valvolare, la dose raccomandata è 15 mg una volta al giorno (vedere paragrafo 5.2).
Per il trattamento della TVP, il trattamento dell’EP e la prevenzione delle recidive di TVP ed EP: i pazienti devono essere trattati con 15 mg due volte al giorno nelle prime 3 settimane. Successivamente, quando la dose raccomandata è 20 mg una volta al giorno, una riduzione della dose da 20 mg una volta al giorno a 15 mg una volta al giorno deve essere presa in considerazione solo se il rischio di sanguinamento valutato per il paziente è superiore al rischio di recidiva di TVP ed EP. La raccomandazione per l’uso di 15 mg è basata su modelli farmacocinetici e non è stata studiata in ambito clinico (vedere paragrafi 4.4, 5.1 e 5.2).
Quando la dose raccomandata è di 10 mg una volta al giorno, non sono necessari aggiustamenti della dose rispetto alla dose raccomandata.
Non è necessario alcun aggiustamento della dose nei pazienti con compromissione renale lieve (clearance della creatinina 50 - 80 mL/min) (vedere paragrafo 5.2).
Popolazione pediatrica:
Bambini e adolescenti con compromissione renale lieve (tasso di filtrazione glomerulare
50 - 80 mL/min/1,73 m2): non è richiesto alcun aggiustamento della dose, in base ai dati ottenuti negli adulti e ai dati limitati ottenuti nei pazienti pediatrici (vedere paragrafo 5.2).
- Bambini e adolescenti con compromissione renale moderata o grave (tasso di filtrazione glomerulare < 50 mL/min/1,73 m2): Rivaroxaban HCS non è raccomandato in quanto non ci sono dati clinici disponibili (vedere paragrafo 4.4).
Compromissione epatica
Rivaroxaban HCS è controindicato nei pazienti con patologie epatiche associate a coagulopatia e rischio di sanguinamento clinicamente significativo, compresi i pazienti cirrotici con Child Pugh B e C (vedere paragrafi 4.3 e 5.2). Non ci sono dati clinici disponibili su bambini con compromissione epatica.
Popolazione anziana
Nessun aggiustamento della dose (vedere paragrafo 5.2).
Peso corporeo
Nessun aggiustamento della dose negli adulti (vedere paragrafo 5.2).
Per i pazienti pediatrici la dose è determinata in base al peso corporeo.
Sesso
Nessun aggiustamento della dose (vedere paragrafo 5.2).
Pazienti sottoposti a cardioversione
Il trattamento con Rivaroxaban HCS può essere iniziato o continuato nei pazienti che necessitino di cardioversione.
Per la cardioversione guidata da Ecografia Trans-Esofagea (TEE) in pazienti non precedentemente trattati con anticoagulanti, il trattamento con Rivaroxaban HCS deve essere iniziato almeno 4 ore prima della cardioversione per garantire un'adeguata anticoagulazione (vedere paragrafi 5.1 e 5.2). Per tutti i pazienti, prima d’iniziare la cardioversione è necessario avere conferma che Rivaroxaban HCS sia stato assunto come prescritto. Le decisioni sull’inizio e sulla durata del trattamento devono essere prese tenendo in considerazione le raccomandazioni delle linee guida ufficiali per il trattamento anticoagulante nei pazienti sottoposti a cardioversione.
Pazienti con fibrillazione atriale non valvolare sottoposti a PCI (Intervento Coronarico Percutaneo) con posizionamento di uno stent
Nei pazienti con fibrillazione atriale non valvolare che richiedono un anticoagulante orale e vengono sottoposti a PCI (Intervento Coronarico Percutaneo) con posizionamento di uno stent, vi è un’esperienza limitata con una dose ridotta di 15 mg di rivaroxaban una volta al giorno (o 10 mg di rivaroxaban una volta al giorno per pazienti con compromissione renale moderata [clearance della creatinina 30 - 49 mL/min]) in aggiunta ad un inibitore di P2Y12 per un massimo di 12 mesi (vedere paragrafi 4.4 e 5.1).
Popolazione pediatrica
La sicurezza e l’efficacia di Rivaroxaban HCS nei bambini di età compresa tra 0 e < 18 anni non sono state stabilite nell’indicazione prevenzione dell’ictus e dell’embolia sistemica in pazienti con fibrillazione atriale non valvolare. Non ci sono dati disponibili. Pertanto, l’uso nei bambini di età inferiore a 18 anni non è raccomandato in indicazioni diverse dal trattamento del TEV e dalla prevenzione delle recidive di TEV.
Modo di somministrazione
Adulti
Rivaroxaban HCS è per uso orale.
Le compresse devono essere assunte con del cibo (vedere paragrafo 5.2).
Frantumazione delle compresse
Per i pazienti incapaci di deglutire le compresse intere, la compressa di Rivaroxaban HCS può essere frantumata e mescolata con un po’ d’acqua o purea di mele immediatamente prima dell’uso e somministrata per via orale. Dopo la somministrazione delle compresse rivestite con film frantumate da 15 mg o 20 mg di Rivaroxaban HCS, la dose deve essere seguita immediatamente dall’assunzione di cibo.
La compressa frantumata di Rivaroxaban HCS può anche essere somministrata tramite sonda gastrica, (vedere paragrafi 5.2 e 6.6).
Bambini e adolescenti di peso compreso tra 30 kg e 50 kg
Rivaroxaban HCS è per uso orale.
Al paziente deve essere consigliato di deglutire la compressa con dei liquidi. La compressa, inoltre, deve essere assunta con del cibo (vedere paragrafo 5.2). Le compresse devono essere assunte a circa 24 ore di distanza.
Nel caso in cui il paziente sputi immediatamente la dose o vomiti entro 30 minuti dall’assunzione della dose, deve essere somministrata una nuova dose. Se il paziente, però, vomita più di 30 minuti dopo la dose, questa non deve essere risomministrata e la dose successiva deve essere assunta come previsto.
La compressa non deve essere divisa nel tentativo di frazionare la dose.
Frantumazione delle compresse
Per i pazienti incapaci di deglutire le compresse intere, deve essere usato rivaroxaban granuli per sospensione orale.
Se la sospensione orale non è immediatamente disponibile, quando sono prescritte dosi di 15 mg o 20 mg di rivaroxaban, è possibile frantumare la compressa da 15 mg o da 20 mg, mescolarla con acqua o purea di mele immediatamente prima dell’uso e somministrarla per via orale.
Una volta frantumata, la compressa può essere somministrata mediante sonda nasogastrica o gastrica (vedere paragrafi 5.2 e 6.6).
4.3 Controindicazioni
Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1.
Sanguinamento clinicamente significativo in atto.
Lesioni o condizioni considerate un rischio significativo di sanguinamento maggiore. Queste possono includere ulcerazione gastrica recente o in corso, presenza di neoplasie maligne ad alto rischio di sanguinamento, recente lesione cerebrale o spinale, recente intervento chirurgico cerebrale, spinale od oftalmico, recente emorragia intracranica, varici esofagee note o sospette, malformazioni arterovenose, aneurismi vascolari o anomalie vascolari maggiori intraspinali o intracerebrali.
Trattamento concomitante con altri anticoagulanti, ad esempio eparina non frazionata, le eparine a basso peso molecolare (enoxaparina, dalteparina, ecc.), i derivati dell’eparina (fondaparinux, ecc.), gli anticoagulanti orali (warfarin, dabigatran etexilato, apixaban, ecc.), tranne in casi specifici di cambiamento di terapia anticoagulante (vedere paragrafo 4.2) o quando l'eparina non frazionata sia somministrata a dosi necessarie per mantenere un catetere centrale aperto, venoso o arterioso (vedere paragrafo 4.5).
Patologia epatica associata a coagulopatia e rischio di sanguinamento clinicamente significativo, compresi i pazienti cirrotici con Child Pugh B e C (vedere paragrafo 5.2).
Gravidanza e allattamento (vedere paragrafo 4.6).
4.4 Avvertenze speciali e precauzioni di impiego
Si raccomanda la sorveglianza secondo la prassi usuale nel paziente in terapia anticoagulante per l’intera durata del trattamento.
Rischio emorragico
Come con gli altri anticoagulanti, i pazienti che assumono Rivaroxaban HCS devono essere attentamente monitorati in relazione ai segni di sanguinamento. Si raccomanda di usarlo con cautela in condizioni di aumentato rischio di emorragia. La somministrazione di Rivaroxaban HCS dev‘essere sospesa in caso si verifichi emorragia grave (vedere paragrafo 4.9).
Negli studi clinici, sanguinamenti della mucosa (ad es. epistassi, sanguinamenti gengivali, gastrointestinali e genito-urinari, compresi sanguinamenti vaginali anomali o un aumentato sanguinamento mestruale) e anemia sono stati osservati più frequentemente durante il trattamento a lungo termine con rivaroxaban rispetto al trattamento con AVK. Pertanto, oltre ad un’adeguata sorveglianza clinica, analisi di laboratorio su emoglobina/ematocrito potrebbero essere utili per rilevare sanguinamento occulto e quantificare la rilevanza clinica del sanguinamento evidente, se ritenuto appropriato.
Diverse sottopopolazioni di pazienti, descritte di seguito in dettaglio, hanno un aumentato rischio di sanguinamento. Tali pazienti devono essere sottoposti ad attento monitoraggio per la comparsa di segni e sintomi di complicanze emorragiche e anemia dopo l’inizio del trattamento (vedere paragrafo 4.8).
Qualsiasi abbassamento inspiegabile dell'emoglobina o della pressione arteriosa deve indurre a ricercare un sito di sanguinamento.
Sebbene il trattamento con rivaroxaban non richieda il monitoraggio continuo dell’esposizione, la misurazione dei livelli di rivaroxaban con un dosaggio quantitativo calibrato anti-fattore Xa può essere utile in situazioni eccezionali, quando la conoscenza dell’esposizione a rivaroxaban può essere d’aiuto nel prendere una decisione clinica, ad esempio nei casi di sovradosaggio e di chirurgia d’emergenza (vedere paragrafi 5.1 e 5.2).
Popolazione pediatrica
Nei bambini con trombosi del seno venoso cerebrale che hanno un’infezione del SNC sono disponibili dati limitati (vedere paragrafo 5.1). Il rischio di sanguinamento deve essere valutato con attenzione prima e durante la terapia con rivaroxaban.
Compromissione renale
Nei pazienti adulti con compromissione renale grave (clearance della creatinina < 30 ml/min), i livelli plasmatici di rivaroxaban possono aumentare in misura significativa (in media 1,6 volte), e questo può condurre ad un aumento del rischio di sanguinamento. Rivaroxaban HCS deve essere usato con cautela nei pazienti con clearance della creatinina compresa fra 15 e 29 ml/min. L'uso nei pazienti con clearance della creatinina < 15 ml/min non è raccomandato (vedere paragrafi 4.2 e 5.2).
Rivaroxaban HCS dev’essere usato con cautela anche nei pazienti con compromissione renale che stanno assumendo in concomitanza altri medicinali che aumentano le concentrazioni plasmatiche di rivaroxaban (vedere paragrafo 4.5).
Rivaroxaban HCS non è raccomandato in bambini e adolescenti con compromissione renale moderata o grave (tasso di filtrazione glomerulare < 50 mL/min/1,73 m2) in quanto non ci sono dati clinici disponibili.
Interazioni con altri medicinali
L’uso di Rivaroxaban HCS non è raccomandato nei pazienti in trattamento concomitante con antimicotici azolici per via sistemica (quali ketoconazolo, itraconazolo, voriconazolo e posaconazolo) o inibitori delle proteasi del HIV (ad es. ritonavir). Questi principi attivi sono potenti inibitori del CYP3A4 e della P-gp e possono pertanto aumentare le concentrazioni plasmatiche di rivaroxaban in misura clinicamente rilevante (in media 2,6 volte e questo può condurre ad un aumento del rischio di sanguinamento .
Non ci sono dati clinici disponibili in bambini che ricevono un trattamento sistemico concomitante con potenti inibitori del CYP 3A4 e della P-gp (vedere paragrafo 4.5).
Si deve usare cautela se i pazienti sono trattati contemporaneamente con medicinali che influiscono sull’emostasi, come i medicinali anti-infiammatori non steroidei (FANS), l’acido acetilsalicilico e gli antiaggreganti piastrinici o gli inibitori selettivi della ricaptazione della serotonina (selective serotonin reuptake inhibitors, SSRI) e gli inibitori della ricaptazione della serotonina-norepinefrina (serotonin norepinephrine reuptake inhibitors, SNRI). Per i pazienti a rischio di malattia gastrointestinale ulcerativa può essere preso in considerazione un idoneo trattamento profilattico (vedere paragrafo 4.5)
Altri fattori di rischio emorragico
Come con altri antitrombotici, rivaroxaban è sconsigliato nei pazienti ad aumentato rischio di sanguinamento, quali:
- disturbi di sanguinamento congeniti o acquisiti
- ipertensione arteriosa grave non controllata
- altra malattia gastrointestinale senza ulcerazione attiva che può potenzialmente portare a complicanze emorragiche (per esempio malattia infiammatoria intestinale, esofagite, gastrite e malattia da reflusso gastroesofageo)
- retinopatia vascolare
- bronchiectasia o anamnesi di sanguinamento polmonare
Pazienti con cancro
Pazienti con malattia maligna possono essere contemporaneamente a più alto rischio di sanguinamento e trombosi. In pazienti con cancro in fase attiva, il beneficio individuale del trattamento antitrombotico deve essere valutato rispetto al rischio di sanguinamento, in relazione a sede del tumore, terapia antineoplastica e stadio della malattia. Durante la terapia con rivaroxaban, i tumori localizzati nel tratto gastrointestinale o genitourinario sono stati associati con un aumento del rischio di sanguinamento. In pazienti con neoplasie maligne, ad alto rischio di sanguinamento, l’uso di rivaroxaban è controindicato (vedere il paragrafo 4.3).
Pazienti con protesi valvolari
Rivaroxaban non deve essere usato per la tromboprofilassi in pazienti recentemente sottoposti alla sostituzione della valvola aortica transcatetere (TAVR). La sicurezza e l’efficacia di rivaroxaban non sono state studiate in pazienti con protesi valvolari cardiache; pertanto, non vi sono dati che supportino che rivaroxaban fornisca un’azione anticoagulante adeguata in questa popolazione di pazienti. Il trattamento con rivaroxaban non è raccomandato per questi pazienti.
Pazienti con sindrome antifosfolipidica
Gli anticoagulanti orali ad azione diretta (DOAC), tra cui rivaroxaban, non sono raccomandati nei pazienti con storia pregressa di trombosi ai quali è diagnosticata la sindrome antifosfolipidica. In particolare, per pazienti triplo-positivi (per anticoagulante lupico, anticorpi anticardiolipina e anticorpi anti-beta 2- glicoproteina I), il trattamento con DOAC potrebbe essere associato a una maggiore incidenza di eventi trombotici ricorrenti rispetto alla terapia con antagonisti della vitamina K.
Pazienti con fibrillazione atriale non valvolare sottoposti a PCI con posizionamento di uno stent
Sono disponibili dati clinici derivanti da uno studio interventistico con l’obiettivo primario di valutare la sicurezza in pazienti con fibrillazione atriale non valvolare sottoposti a PCI con posizionamento di uno stent. I dati di efficacia in questa popolazione sono limitati (vedere paragrafi 4.2 e 5.1). Non ci sono dati disponibili per questa tipologia di pazienti con pregresso ictus/attacco ischemico transitorio (transient ischaemic attack, TIA).
Pazienti con EP emodinamicamente instabili o pazienti che necessitano di trombolisi od embolectomia polmonare
Rivaroxaban HCS non è raccomandato come alternativa all’eparina non frazionata in pazienti con embolia polmonare che sono emodinamicamente instabili o che possono essere sottoposti a trombolisi od embolectomia polmonare, in quanto la sicurezza e l’efficacia di rivaroxaban non sono state valutate in queste condizioni cliniche.
Anestesia o puntura spinale/epidurale
In caso di anestesia neurassiale (anestesia spinale/epidurale) o puntura spinale/epidurale, i pazienti trattati con agenti antitrombotici per la prevenzione delle complicanze tromboemboliche sono esposti al rischio di ematoma epidurale o spinale, che può causare una paralisi prolungata o permanente. Il rischio di questi eventi può aumentare in caso di uso post-operatorio di cateteri epidurali a permanenza o di uso concomitante di medicinali che alterano l’emostasi. Il rischio può aumentare anche in caso di puntura epidurale o spinale traumatica o ripetuta. I pazienti devono essere controllati frequentemente per segni e sintomi di compromissione neurologica (ad es. intorpidimento o debolezza delle gambe, disfunzione intestinale o vescicale). In presenza di compromissione neurologica sono necessari una diagnosi e un trattamento immediati. Prima dell’intervento neurassiale, il medico deve valutare il rapporto tra il potenziale beneficio e il rischio presente nei pazienti in terapia anticoagulante o nei pazienti per i quali è in programma una terapia anticoagulante per la profilassi antitrombotica. Non vi è esperienza clinica riguardo l’utilizzo di rivaroxaban 15 mg in queste situazioni.
Al fine di ridurre il potenziale rischio di sanguinamento associato all’uso concomitante di rivaroxaban e anestesia neurassiale (epidurale/spinale) o puntura spinale, si prenda in considerazione il profilo farmacocinetico di rivaroxaban Il posizionamento o la rimozione di un catetere epidurale o una puntura lombare vengono eseguiti meglio quando l'effetto anticoagulante di rivaroxaban si stima sia basso. Tuttavia non è noto il tempo esatto per raggiungere, in ciascun paziente, un effetto anticoagulante sufficientemente basso e deve essere valutato rispetto all’urgenza di una procedura diagnostica.
Per la rimozione di un catetere epidurale tenuto conto delle caratteristiche PK generali deve trascorrere almeno il doppio dell’emivita, ovvero devono trascorrere almeno 18 ore nei pazienti adulti giovani e 26 ore nei pazienti anziani, dopo l'ultima somministrazione di rivaroxaban (vedere paragrafo 5.2). Dopo la rimozione del catetere, devono trascorrere almeno 6 ore prima che venga somministrata la dose successiva di rivaroxaban.
In caso di puntura traumatica, la somministrazione di rivaroxaban deve essere rimandata di 24 ore. Non ci sono dati disponibili su quando posizionare o rimuovere il catetere neurassiale in bambini che assumono rivaroxaban. In tali casi, interrompere rivaroxaban e prendere in considerazione l’uso di un anticoagulante parenterale a breve durata d’azione.
Raccomandazioni posologiche prima e dopo procedure invasive e interventi chirurgici
Qualora siano necessari una procedura invasiva o un intervento chirurgico, il trattamento con Rivaroxaban HCS 15 mg deve essere interrotto, se possibile e sulla base del giudizio clinico del medico, almeno 24 ore prima dell’intervento.
Se la procedura non può essere rimandata, l’aumentato rischio di sanguinamento deve essere valutato in rapporto all’urgenza dell’intervento.
Il trattamento con Rivaroxaban HCS deve essere ripreso al più presto dopo la procedura invasiva o l’intervento chirurgico, non appena la situazione clinica lo consenta e sia stata raggiunta un'emostasi adeguata, in base alla valutazione del medico curante (vedere paragrafo 5.2).
Popolazione anziana
L’aumento dell’età può causare un incremento del rischio emorragico (vedere paragrafo 5.2).
Reazioni dermatologiche
Durante la sorveglianza post-marketing sono state riportate gravi reazioni cutanee, inclusa la sindrome di Stevens-Johnson / necrolisi epidermica tossica e la sindrome DRESS, in associazione con l'uso di rivaroxaban (vedere paragrafo 4.8). I pazienti sembrano essere a più alto rischio di sviluppare queste reazioni nelle prime fasi del ciclo di terapia: l'insorgenza della reazione si verifica nella maggior parte dei casi entro le prime settimane di trattamento. Rivaroxaban deve essere interrotto alla prima comparsa di un'eruzione cutanea grave (ad esempio diffusa, intensa e / o con vescicole), o qualsiasi altro segno di ipersensibilità associato con lesioni della mucosa.
Informazioni sugli eccipienti
Questo medicinale contiene meno di 1 mmol (23 mg) di sodio per compressa rivestita con film, cioè essenzialmente ‘senza sodio’.
4.5 Interazioni con altri medicinali ed altre forme di interazione
L’entità delle interazioni nella popolazione pediatrica non è nota. Per la popolazione pediatrica è necessario tenere conto dei dati sulle interazioni citati sotto che sono stati ottenuti negli adulti e delle avvertenze riportate al paragrafo 4.4.
Inibitori del CYP3A4 e della P-gp
La somministrazione concomitante di rivaroxaban e ketoconazolo (400 mg una volta al giorno) o ritonavir (600 mg due volte al giorno) ha determinato un aumento di 2,6 / 2,5 volte dell’AUC media di rivaroxaban e un aumento di 1,7 / 1,6 volte della Cmax media di rivaroxaban, con aumento significativo degli effetti farmacodinamici e questo può condurre ad un aumento del rischio di sanguinamento. Pertanto, l’uso di Rivaroxaban HCS non è raccomandato nei pazienti che ricevono un trattamento concomitante sistemico con antimicotici azolici, quali ketoconazolo, itraconazolo, voriconazolo e posaconazolo, o inibitori delle proteasi del HIV. Questi principi attivi sono potenti inibitori del CYP3A4 e della P-gp (vedere paragrafo 4.4).
Si prevede che i principi attivi che inibiscono fortemente solo una delle vie di eliminazione di rivaroxaban, il CYP3A4 o la P-gp, aumentino le concentrazioni plasmatiche di rivaroxaban in misura minore. La claritromicina (500 mg due volte al giorno), ad esempio, considerata un potente inibitore del CYP3A4 e un inibitore moderato della P-gp, ha determinato un aumento di 1,5 volte dell’AUC media di rivaroxaban e un aumento di 1,4 volte della Cmax. L'interazione con la claritromicina probabilmente non è clinicamente rilevante nella maggior parte dei pazienti, ma può essere potenzialmente significativa nei pazienti ad alto rischio. (Per i pazienti con compromissione renale: vedere paragrafo 4.4).
L’eritromicina (500 mg tre volte al giorno), che inibisce moderatamente il CYP3A4 e la P-gp, ha determinato un aumento di 1,3 volte dell’AUC e della Cmax medie di rivaroxaban. L'interazione con l’eritromicina non è clinicamente rilevante nella maggior parte dei pazienti, ma può essere potenzialmente significativa nei pazienti ad alto rischio. Nei soggetti con compromissione renale lieve, l’eritromicina (500 mg tre volte al giorno) ha determinato un aumento di 1,8 volte dell’AUC media di rivaroxaban e un aumento di 1,6 volte di Cmax in confronto ai soggetti con funzionalità renale normale. Nei soggetti con compromissione renale moderata, l’eritromicina ha determinato un aumento di 2,0 volte dell’AUC media di rivaroxaban e un aumento di 1,6 volte di Cmax in confronto ai soggetti con funzionalità renale normale. L’effetto dell’eritromicina è additivo a quello della compromissione renale (vedere paragrafo 4.4).
Il fluconazolo (400 mg una volta al giorno), considerato un inibitore moderato del CYP3A4, ha determinato un aumento di 1,4 volte dell’AUC media di rivaroxaban e di 1,3 volte la Cmax media. L’interazione con il fluconazolo probabilmente non è clinicamente rilevante nella maggior parte dei pazienti, ma può essere potenzialmente significativa nei pazienti ad alto rischio. (Per i pazienti con compromissione renale: vedere paragrafo 4.4).
A causa dei limitati dati clinici disponibili con il dronedarone, la sua co-somministrazione con rivaroxaban deve essere evitata.
Anticoagulanti
Dopo somministrazione combinata di enoxaparina (40 mg dose singola) e rivaroxaban (10 mg dose singola) è stato osservato un effetto additivo sull’attività anti-fattore Xa in assenza di altri effetti sui test della coagulazione (PT, aPTT). L’enoxaparina non ha modificato la farmacocinetica di rivaroxaban.
A causa dell’aumentato rischio di sanguinamento, occorre usare cautela in caso di trattamento concomitante con qualsiasi altro anticoagulante (vedere paragrafi 4.3 e 4.4).
FANS/antiaggreganti piastrinici
Dopo somministrazione concomitante di rivaroxaban (15 mg) e 500 mg di naproxene non sono stati osservati aumenti clinicamente rilevanti del tempo di sanguinamento. Tuttavia, alcuni soggetti possono presentare una risposta farmacodinamica più pronunciata.
Non sono state osservate interazioni farmacocinetiche o farmacodinamiche clinicamente significative in caso di co-somministrazione di rivaroxaban e 500 mg di acido acetilsalicilico.
Il clopidogrel (dose di carico di 300 mg, seguita da una dose di mantenimento di 75 mg) non ha mostrato alcuna interazione farmacocinetica con rivaroxaban (15 mg), ma in una sottopopolazione di pazienti è stato osservato un aumento rilevante del tempo di sanguinamento che non era correlato all’aggregazione piastrinica, alla P-selectina o del recettore GPIIb/IIIa.
Si deve usare cautela se i pazienti sono trattati in concomitanza con FANS (compreso l’acido acetilsalicilico) e antiaggreganti piastrinici, perché questi medicinali tipicamente aumentano tipicamente il rischio di sanguinamento (vedere paragrafo 4.4).
SSRI/SNRI
Come avviene con altri anticoagulanti, esiste la possibilità che i pazienti possano presentare un maggior rischio di sanguinamenti in caso di uso concomitante con SSRI o SNRI, a causa del riportato effetto di questi farmaci sulle piastrine. Nei casi in cui siano utilizzati contemporaneamente nel corso del programma clinico di rivaroxaban, sono state osservate percentuali numericamente più elevate di sanguinamenti maggiori o non maggiori clinicamente rilevanti in tutti i gruppi di trattamento.
Warfarin
La transizione dall’antagonista della vitamina K warfarin (INR compreso tra 2,0 e 3,0) a rivaroxaban
(20 mg) o da rivaroxaban (20 mg) a warfarin (INR compreso tra 2,0 e 3,0) ha indotto un aumento del tempo di protrombina/INR (Neoplastin) più che additivo (possono essere osservati valori singoli di INR fino a 12), mentre gli effetti su aPTT, inibizione dell’attività del fattore Xa e potenziale endogeno di trombina (ETP) erano additivi.
Se si desidera verificare gli effetti farmacodinamici di rivaroxaban durante il periodo di transizione, possono essere utilizzati i test per l’attività anti-fattore Xa, PiCT e HepTest, perché non sono influenzati da warfarin. Il quarto giorno dopo l’ultima dose di warfarin, tutti i test (compresi PT, aPTT, inibizione dell’attività del fattore Xa ed ETP) rispecchiavano solo l’effetto di rivaroxaban.
Se si desidera verificare gli effetti farmacodinamici di warfarin durante il periodo di transizione, si può usare l’INR in corrispondenza della concentrazione minima (Cvalle) di rivaroxaban (24 ore dopo l’assunzione precedente di rivaroxaban) perché, in quel momento, tale test è influenzato in misura minima da rivaroxaban.
Non sono state osservate interazioni farmacocinetiche tra warfarin e rivaroxaban.
Induttori del CYP3A4
La co-somministrazione di rivaroxaban e del potente induttore del CYP3A4 rifampicina ha determinato una riduzione di circa il 50 % dell’AUC media di rivaroxaban, con parallela riduzione dei suoi effetti farmacodinamici. Anche l’uso concomitante di rivaroxaban e altri potenti induttori del CYP3A4 (ad es. fenitoina, carbamazepina, fenobarbital o Erba di S. Giovanni (Hypericum perforatum)) può ridurre le concentrazioni plasmatiche di rivaroxaban. Pertanto, la somministrazione concomitante di potenti induttori del CYP3A4 deve essere evitata, a meno che il paziente non venga controllato con attenzione in merito ai segni e sintomi di trombosi.
Altre terapie concomitanti
Non sono state osservate interazioni farmacocinetiche o farmacodinamiche clinicamente significative quando rivaroxaban è stato co-somministrato con midazolam (substrato del CYP3A4), digossina (substrato della P-gp), atorvastatina (substrato del CYP3A4 e della P-gp) od omeprazolo (inibitore della pompa protonica). Rivaroxaban non inibisce e non induce alcuna delle isoforme principali del CYP, come il CYP3A4.
Parametri di laboratorio
I parametri della coagulazione (ad es. PT, aPTT, HepTest) sono alterati come prevedibile per via del meccanismo d’azione di rivaroxaban (vedere paragrafo 5.1).
4.6 Fertilità, gravidanza e allattamento
Gravidanza
La sicurezza e l’efficacia di rivaroxaban nelle donne in gravidanza non sono state stabilite. Gli studi sugli animali hanno mostrato tossicità riproduttiva (vedere paragrafo 5.3). A causa della potenziale tossicità riproduttiva, del rischio intrinseco di sanguinamento e dell’evidenza che rivaroxaban attraversa la placenta, Rivaroxaban HCS è controindicato durante la gravidanza (vedere paragrafo 4.3).
Le donne in età fertile devono evitare di iniziare una gravidanza durante il trattamento con rivaroxaban.
Allattamento
La sicurezza e l’efficacia di rivaroxaban nelle donne che allattano con latte materno non sono state stabilite. I dati ricavati dagli animali indicano che rivaroxaban è escreto nel latte materno. Pertanto, Rivaroxaban HCS è controindicato durante l’allattamento con latte materno (vedere paragrafo 4.3). Si deve decidere se interrompere l'allattamento od interrompere/rinunciare alla terapia.
Fertilità
Non sono stati condotti studi specifici con rivaroxaban sull'uomo per determinarne gli effetti sulla fertilità. In uno studio sulla fertilità maschile e femminile condotto sui ratti non sono stati osservati effetti (vedere paragrafo 5.3).
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
Rivaroxaban altera lievemente la capacità di guidare veicoli e di usare macchinari. Sono state riportate reazioni avverse come sincope (frequenza: non comune) e capogiro (frequenza: comune) (vedere paragrafo 4.8). I pazienti che manifestano queste reazioni avverse non devono guidare veicoli e usare macchinari.
4.8 Effetti indesiderati
Sintesi del profilo di sicurezza
La sicurezza di rivaroxaban è stata determinata in tredici studi pivotal di fase III (vedere Tabella 1).
Complessivamente sono stati esposti a rivaroxaban 69.608 pazienti adulti in diciannove studi di fase III e 488 pazienti pediatrici in due studi di fase II e due studi di fase III.
Tabella 1: Numero di pazienti studiati, dose giornaliera totale e durata massima del trattamento negli studi di fase III negli adulti e nei bambini
| Indicazione | Numero di pazienti* | Dose giornaliera totale | Durata massima del trattamento |
Prevenzione del tromboembolismo venoso (TEV) nei pazienti adulti sottoposti a interventi elettivi di sostituzione dell'anca o del ginocchio | 6.097 | 10 mg | 39 giorni |
| Prevenzione del VET in pazienti allettati | 3.997 | 10 mg | 39 giorni |
| Trattamento della trombosi venosa profonda (TVP), embolia polmonare (EP) e prevenzione delle recidive | 6.790 | Giorno 1 - 21: 30 mg Giorno 22 e successivi: 20 mg Dopo almeno 6 mesi: 10 mg o 20 mg | 21 mesi |
| Trattamento della TEV e prevenzione delle recidive della TEV in neonati a termine e bambini di età inferiore a 18 anni a seguito dell’inizio di un trattamento anticoagulante standard | 329 | Dose aggiustata in base al peso corporeo per ottenere un’esposizione simile a quella osservata negli adulti trattati per la TVP con 20 mg di rivaroxaban una volta al giorno | 12 mesi |
Prevenzione dell’ictus e dell’embolia sistemica nei pazienti con fibrillazione atriale non valvolare | 7.750 | 20 mg | 41 mesi |
| Prevenzione di eventi aterotrombotici in pazienti dopo SCA | 10.225 | Rispettivamente 5 mg o 10 mg, co-somministrati con ASA o ASA più clopidogrel o ticlopidina | 31 mesi |
| Prevenzione di eventi aterotrombotici in pazienti con CAD/PAD | 18.244 | 5 mg co-somministrati con ASA o 10 mg da solo | 47 mesi |
| 3.256** | 5 mg co-somministrati con ASA | 42 mesi |
*Pazienti esposti ad almeno una dose di rivaroxaban
** Dallo studio VOYAGER PAD
Le reazioni avverse segnalate più comunemente nei pazienti trattati con rivaroxaban sono stati i sanguinamenti (Tabella 2) (vedere anche paragrafo 4.4. e “Descrizione delle reazioni avverse selezionate” più avanti). I sanguinamenti segnalati più comunemente sono stati epistassi (4,5%) ed emorragia del tratto gastrointestinale (3,8%).
Tabella 2: Percentuali degli eventi di sanguinamento* e anemia in pazienti esposti a rivaroxaban negli studi di fase III completati negli adulti e nei bambini
| Indicazione | Sanguinamenti di qualsiasi tipo | Anemia |
Prevenzione del tromboembolismo venoso (TEV) nei pazienti adulti sottoposti a interventi elettivi di sostituzione dell'anca o del ginocchio | 6,8% dei pazienti | 5,9% dei pazienti |
| Prevenzione del tromboembolismo venoso in pazienti allettati | 12,6% dei pazienti | 2,1% dei pazienti |
Trattamento della TVP, dell’EP e prevenzione delle recidive | 23% dei pazienti | 1,6% dei pazienti |
| Trattamento della TEV e prevenzione delle recidive della TEV in neonati a termine e bambini di età inferiore a 18 anni a seguito dell’inizio di un trattamento anticoagulante standard | 39,5 % dei pazienti | 4,6% dei pazienti |
| Prevenzione dell’ictus e dell’embolia sistemica nei pazienti con fibrillazione atriale non-valvolare | 28 per 100 anni paziente | 2,5 per 100 anni paziente |
Prevenzione di eventi aterotrombotici in pazienti dopo SCA | 22 per 100 anni paziente | 1,4 per 100 anni paziente |
| Prevenzione di eventi aterotrombotici in pazienti con CAD/PAD | 6,7 per 100 anni paziente | 0,15 per 100 anni paziente** |
| 8,38 per 100 anni paziente# | 0,74 per 100 anni paziente*** # |
* Vengono raccolti, segnalati e valutati tutti gli eventi di sanguinamento per tutti gli studi con rivaroxaban.
** Nello studio COMPASS, l’incidenza di anemia è bassa, poiché è stato utilizzato un approccio selettivo alla raccolta degli eventi avversi.
*** È stato utilizzato un approccio selettivo alla raccolta degli eventi avversi.
# Dallo studio VOYAGER PAD
Tabella delle reazioni avverse
La frequenza delle reazioni avverse riportate con rivaroxaban nei pazienti adulti e pediatrici sono riportate di seguito nella Tabella 3, classificate per sistemi e organi (secondo MedDRA) e per frequenza.
Le frequenze sono definite come segue:
molto comune (≥ 1/10)
comune (≥ 1/100, < 1/10)
non comune (≥ 1/1.000, < 1/100)
rara (≥ 1/10.000, < 1/1.000)
molto rara (< 1/10.000)
non nota (la frequenza non può essere definita sulla base dei dati disponibili).
Tabella 3: Tutte le reazioni avverse segnalate nei pazienti adulti degli studi clinici di fase III o durante l’uso * successivo all’immissione in commercio* e in due studi di fase II e due di fase III in pazienti pediatrici
| Comune | Non comune | Rara | Molto rara | Non nota | |
| Patologie del sistema emolinfopoietico | |||||
| Anemia (incl. i rispettivi parametri di laboratorio) | Trombocitosi (incl. aumento della conta piastrinica)A , trombocitopenia | ||||
| Disturbi del sistema immunitario | |||||
Reazione allergica, dermatite allergica, angioedema ed edema allergico | Reazioni anafilattiche incluso shock anafilattico | ||||
| Patologie del sistema nervoso | |||||
| Capogiro, cefalea | Emorragia cerebrale e intracranica, sincope | ||||
| Patologie dell’occhio | |||||
| Emorragia oculare (incl. emorragia congiuntivale) | |||||
| Patologie cardiache | |||||
| Tachicardia | |||||
| Patologie vascolari | |||||
| Ipotensione, ematoma | |||||
| Patologie respiratorie, toraciche e mediastiniche | |||||
| Epistassi, emottisi | Polmonite eosinofila | ||||
| Patologie gastrointestinali | |||||
Sanguinamento gengivale, emorragie del tratto gastrointestinale (incl. emorragia rettale), dolore gastrointestinale e addominale, dispepsia, nausea, costipazioneA, diarrea, vomitoA | Bocca secca | |||
| Patologie epatobiliari | ||||
| Aumento delle transaminasi | Compromissione epatica, aumento della bilirubina, aumento della fosfatasi alcalina A e aumento della GGTA | Ittero, aumento della bilirubina coniugata (con o senza contemporaneo aumento della ALT), colestasi, epatite (incluso danno epatocellulare) | ||
| Patologie della cute e del tessuto sottocutaneo | ||||
Prurito (incl. casi non comuni di prurito generalizzato), eruzione cutanea, ecchimosi, emorragia cutanea e sottocutanea | Orticaria | Sindrome di Stevens-Johnson/ necrolisi epidermica tossica, sindrome DRESS | ||
| Patologie del sistema muscoloscheletrico e del tessuto connettivo | ||||
| Dolore alle estremitàA | Emartrosi | Emorragia muscolare | Sindrome compartimentale secondaria all’emorragia | |
| Patologie renali e urinarie | ||||
Emorragie del tratto urogenitale (incl. ematuria e menorragiaB), compromissione renale (incl. aumento della creatininemia, aumento dell’azotemia) | Insufficienza renale/insufficienza a renale acuta secondaria a un sanguinamento in grado di causare ipoperfusione, nefropatia da anticoagulanti | |||
| Patologie generali e condizioni relative alla sede di somministrazione | ||||
FebbreA, edema periferico, riduzione delle forze e dell’energia (incl. affaticamento e astenia) | Sensazione di indisposizione (incl. malessere) | Edema localizzatoA | ||
| Esami diagnostici | ||||
| Aumento della LDHA, aumento della lipasiA, aumento dell’amilasiA | ||||
| Traumatismo, avvelenamento e complicazioni da procedura | ||||
Emorragia postprocedurale (incl. Anemia postoperatoria ed emorragia dalla ferita), contusione, secrezione dalla feritaA | Pseudoaneurisma vascolareC | |||
A: osservato nella prevenzione del TEV in pazienti adulti sottoposti ad interventi chirurgici elettivi di sostituzione dell'anca o del ginocchio
B: osservato nel trattamento di TVP ed EP e nella prevenzione delle recidive come molto comune nelle donne < 55 anni
C: osservato come non comune nella prevenzione di eventi aterotrombotici in pazienti dopo SCA (a seguito di un intervento coronarico percutaneo)
* Per la raccolta degli eventi avversi è stato utilizzato un approccio selettivo prespecificato in studi di fase III selezionati. L’incidenza delle reazioni avverse non è aumentata e non sono state riscontrate nuove reazioni avverse al farmaco in seguito all’analisi di questi studi.
Descrizione delle reazioni avverse selezionate
A causa del suo meccanismo d’azione farmacologico, l’uso di rivaroxaban può essere associato a un aumento del rischio di sanguinamenti occulti o conclamati in qualsiasi tessuto od organo, che possono indurre anemia post-emorragica. Segni, sintomi e gravità (compreso l’esito fatale) varieranno a seconda della sede e del grado o dell’entità del sanguinamento e/o dell’anemia (vedere paragrafo 4.9 “Gestione del sanguinamento”). Negli studi clinici i sanguinamenti della mucosa (ad es. epistassi, sanguinamenti gengivali, gastrointestinali e genito- urinari, compresi sanguinamenti vaginali anomali o aumentato sanguinamento mestruale) e l’anemia sono stati osservati più frequentemente durante il trattamento a lungo termine con rivaroxaban, in confronto al trattamento con AVK. Pertanto, oltre ad un’adeguata sorveglianza clinica, i test di laboratorio su emoglobina/ematocrito possono essere utili per rilevare dei sanguinamenti occulti e quantificare la rilevanza clinica dei sanguinamenti evidenti, se ritenuto appropriato. Il rischio di sanguinamento può essere aumentato in determinate categorie di pazienti, ad es. nei pazienti con grave ipertensione arteriosa non controllata e/o sottoposti a trattamenti concomitanti con effetti sull’emostasi (vedere paragrafo 4.4 “Rischio emorragico”). Il sanguinamento mestruale può essere più abbondante e/o prolungato. Le complicanze emorragiche possono manifestarsi come debolezza, pallore, capogiro, cefalea o gonfiori di origine sconosciuta, dispnea e shock di origine non nota. In alcuni casi, come conseguenza dell’anemia, sono stati osservati sintomi di ischemia cardiaca come dolore toracico o angina pectoris.
Con rivaroxaban sono riportate le complicanze note delle emorragie gravi, come la sindrome compartimentale e la compromissione renale dovuta a ipoperfusione o nefropatia da anticoagulanti. Pertanto, nella valutazione delle condizioni del paziente in terapia anticoagulante occorre considerare l’eventualità di un’emorragia.
Popolazione pediatrica
Trattamento della TEV e prevenzione delle recidive di TEV
La valutazione della sicurezza in bambini e adolescenti si basa sui dati di sicurezza ottenuti in due studi di fase II e uno di fase III in aperto, controllati con confronto attivo, in pazienti pediatrici dalla nascita a meno di 18 anni di età. I risultati relativi alla sicurezza sono stati generalmente simili con rivaroxaban e con il confronto nelle varie fasce di età pediatrica. In generale, il profilo di sicurezza nei 412 bambini e adolescenti trattati con rivaroxaban è stato simile a quello osservato nella popolazione adulta e coerente nei diversi sottogruppi di età, anche se la valutazione è limitata dal basso numero di pazienti.
Nei pazienti pediatrici, cefalea (molto comune, 16,7%), febbre (molto comune, 11,7%), epistassi (molto comune, 11,2%), vomito (molto comune, 10,7%), tachicardia (comune, 1,5%), aumento della bilirubina (comune, 1,5%) e aumento della bilirubina coniugata (non comune, 0,7%) sono stati segnalati più frequentemente che negli adulti. Coerentemente con la popolazione adulta, la menorragia è stata osservata nel 6,6% (comune) delle adolescenti dopo il menarca. La trombocitopenia, come osservata nell’esperienza post-marketing nella popolazione adulta, è stata comune (4,6%) negli studi clinici pediatrici. Le reazioni avverse al farmaco nei pazienti pediatrici sono state principalmente di gravità da lieve a moderata.
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato all’indirizzo https://www.aifa.gov.it/content/segnalazioni-reazioni-avverse.
4.9 Sovradosaggio
Negli adulti sono stati segnalati rari casi di sovradosaggio fino a 1.960 mg. In caso di sovradosaggio, il paziente deve essere osservato attentamente per complicanze emorragiche o altre reazioni avverse (vedere paragrafo “Gestione delle emorragie”). I dati disponibili nei bambini sono limitati. A causa dell’assorbimento limitato, ci si attende un effetto tetto senza ulteriori aumenti dell’esposizione plasmatica media a dosi sovraterapeutiche di 50 mg di rivaroxaban o superiori negli adulti ma non ci sono dati disponibili a dosi sovraterapeutiche nei bambini. Uno specifico agente antagonista (andexanet alfa) che contrasta l’effetto farmacodinamico di rivaroxaban è disponibile per gli adulti ma non è stato studiato nei bambini (fare riferimento al Riassunto delle Caratteristiche del Prodotto di andexanet alfa).
In caso di sovradosaggio di rivaroxaban può essere preso in considerazione l’uso di carbone vegetale attivo per ridurre l’assorbimento.
Gestione del sanguinamento
Qualora si verificasse una complicanza emorragica in un paziente trattato con rivaroxaban, la successiva somministrazione di rivaroxaban deve essere posticipata oppure il trattamento deve essere interrotto, a seconda dei casi. Rivaroxaban ha un’emivita compresa tra circa 5 e 13 ore negli adulti. L’emivita nei bambini, stimata usando approcci di modellizzazione della farmacocinetica di popolazione (popPK), è più breve (vedere paragrafo 5.2). La gestione del paziente deve essere personalizzata in base alla gravità e alla sede dell’emorragia. Secondo necessità può essere effettuato un trattamento sintomatico appropriato come la compressione meccanica (ad esempio in caso di epistassi grave), l’emostasi chirurgica con procedure di controllo del sanguinamento, il ripristino dei liquidi e il supporto emodinamico, la somministrazione di emoderivati (concentrati eritrocitari o plasma fresco congelato, a seconda dell’anemia o della coagulopatia associate) o di piastrine.
Se il sanguinamento non può essere controllato con le misure sopra descritte, si deve considerare o la somministrazione di uno specifico agente antagonista inibitore del fattore Xa (andexanet alfa), che antagonizza l’effetto farmacodinamico di rivaroxaban, oppure la somministrazione di un agente procoagulante specifico, come il concentrato di complesso protrombinico (PCC), il concentrato di complesso protrombinico attivato (APCC) o il fattore VIIa ricombinante (r-FVIIa). Tuttavia ad oggi esiste un’esperienza clinica molto limitata con l’uso di questi medicinali negli adulti e nei bambini trattati con rivaroxaban. La raccomandazione si basa anche su dati pre-clinici limitati. Deve essere presa in considerazione l’eventualità di ripetere la somministrazione di fattore VIIa ricombinante, il dosaggio sulla base al miglioramento del sanguinamento. In base alla disponibilità locale, in caso di sanguinamenti maggiori si deve consultare un esperto di problemi della coagulazione (vedere paragrafo 5.1).
Non si prevede che la protamina solfato e la vitamina K influiscano sull'attività anticoagulante di rivaroxaban. Negli adulti trattati con rivaroxaban vi è esperienza limitata con l’acido tranexamico, e non vi è alcuna esperienza con l’acido aminocaproico e l’aprotinina. Non vi è esperienza sull’uso di tali farmaci nei bambini che assumono rivaroxaban. Non esistono né un razionale scientifico di un possibile beneficio nè esperienza con l’utilizzo dell'emostatico sistemico desmopressina nei soggetti trattati con rivaroxaban. A causa dell'elevato legame con le proteine plasmatiche, non ci si attende che rivaroxaban sia dializzabile.
- 5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: Agenti antitrombotici, inibitore diretto del fattore Xa, codice ATC: B01AF01.
Meccanismo d’azione
Rivaroxaban è un inibitore diretto e altamente selettivo del fattore Xa, con biodisponibilità orale. L’inibizione del fattore Xa interrompe le vie intrinseca ed estrinseca della cascata della coagulazione e inibisce sia la formazione di trombina, sia lo sviluppo di trombi. Rivaroxaban non inibisce la trombina (fattore II attivato) e non ne è stato dimostrato alcun effetto sulle piastrine.
Effetti farmacodinamici
Nell’uomo è stata osservata un’inibizione dose-dipendente dell’attività del fattore Xa. Se per il test viene utilizzato Neoplastin, il tempo di protrombina (PT) è influenzato da rivaroxaban in misura dose-dipendente, con una stretta correlazione con le concentrazioni plasmatiche (valore r uguale a 0,98). Con altri reagenti si ottengono risultati diversi. Il PT deve essere espresso in secondi, perché l’INR è calibrato e convalidato solo per le cumarine e non può essere usato nessun altro anticoagulante.
Nei pazienti trattati con rivaroxaban per la TVP, l’EP e la prevenzione delle recidive, i percentili 5/95 per il PT (Neoplastin) 2 - 4 ore dopo l’assunzione della compressa (cioè quando l’effetto è massimo) erano compresi tra 17 e 32 s per 15 mg di rivaroxaban due volte al giorno e tra 15 e 30 s per 20 mg di rivaroxaban una volta al giorno. Quando l’effetto è minimo (8 - 16 ore dopo l’assunzione della compressa) i percentili 5/95 per 15 mg due volte al giorno erano compresi tra 14 e 24 s, mentre per 20 mg una volta al giorno (18 - 30 ore dopo l’assunzione della compressa) erano compresi tra 13 e 20 s.
Nei pazienti con fibrillazione atriale non valvolare trattati con rivaroxaban per la prevenzione dell’ictus e dell’embolia sistemica, i percentili 5/95 per il PT (Neoplastin) 1 - 4 ore dopo l’assunzione della compressa (cioè al momento dell’effetto massimo) erano compresi tra 14 e 40 s nei pazienti trattati con 20 mg una volta al giorno e tra 10 e 50 s nei pazienti con compromissione renale moderata trattati con 15 mg una volta al giorno. Quando l’effetto è minimo (16 - 36 ore dopo l’assunzione della compressa) i percentili 5/95 per 20 mg una volta al giorno erano compresi tra 12 e 26 s, e nei pazienti con compromissione renale moderata trattati con 15 mg una volta al giorno erano compresi tra 12 e 26 s.
In uno studio di farmacologia clinica sulla possibilità di antagonizzare gli effetti farmacodinamici di rivaroxaban in soggetti adulti sani (n = 22), sono stati valutati gli effetti di dosi singole (50 UI/kg) di due diversi tipi di PCC, un PCC a 3 fattori (Fattori II, IX e X) e un PCC a 4 fattori (Fattori II, VII, IX e X). Il PCC a 3 fattori ha ridotto i valori medi di PT con Neoplastin di circa 1,0 secondo entro 30 minuti, rispetto alla riduzione di circa 3,5 secondi osservata con il PCC a 4 fattori. Al contrario, il PCC a 3 fattori ha avuto un maggiore e più rapido effetto complessivo nell'antagonizzare le variazioni nella generazione di trombina endogena rispetto al PCC a 4 fattori (vedere paragrafo 4.9).
Anche il tempo di tromboplastina parziale attivata (aPTT) e l’HepTest sono prolungati in misura dose-dipendente; tuttavia, non sono consigliati per valutare gli effetti farmacodinamici di rivaroxaban. Nella pratica clinica, durante il trattamento con rivaroxaban, non è necessario monitorare i parametri della coagulazione. Comunque, qualora clinicamente indicato, i livelli plasmatici di rivaroxaban possono essere misurati mediante test anti-fattore Xa quantitativi calibrati (vedere paragrafo 5.2).
Popolazione pediatrica
Nei bambini, i valori di PT (reagente neoplastina), aPTT e anti-Xa (misurato con un test quantitativo calibrato) mostrano una stretta correlazione con le concentrazioni plasmatiche. La correlazione tra anti-Xa e concentrazioni plasmatiche è lineare con una pendenza prossima a 1. Possono essere presenti differenze individuali con valori di anti-Xa superiori o inferiori rispetto alle concentrazioni plasmatiche corrispondenti. Non è necessario un monitoraggio di routine dei parametri della coagulazione durante il trattamento clinico con rivaroxaban. Tuttavia, se clinicamente indicato, le concentrazioni di rivaroxaban possono essere misurate in mcg/L mediante test quantitativi calibrati anti-fattore Xa (vedere Tabella 13 al paragrafo 5.2 per gli intervalli osservati per le concentrazioni plasmatiche di rivaroxaban nei bambini). Quando il test dell’anti-Xa viene usato per quantificare le concentrazioni plasmatiche di rivaroxaban nei bambini deve essere considerato il limite inferiore di quantificazione. Non è stata stabilita una soglia per gli eventi di efficacia o di sicurezza.
Efficacia e sicurezza clinica
Prevenzione dell’ictus e dell’embolia sistemica nei pazienti con fibrillazione atriale non valvolare
Il programma clinico di rivaroxaban è stato sviluppato per dimostrare l’efficacia di rivaroxaban nella prevenzione dell’ictus e dell’embolia sistemica nei pazienti con fibrillazione atriale non valvolare.
Nello studio pivotal in doppio cieco ROCKET AF, 14.264 pazienti sono stati assegnati a rivaroxaban 20 mg una volta al giorno (15 mg una volta al giorno nei pazienti con clearance della creatinina di 30 - 49 ml/min) oppure a warfarin titolato a un valore target di INR di 2,5 (intervallo terapeutico compreso tra 2,0 e 3,0). Il tempo mediano di trattamento è stato di 19 mesi e la durata complessiva massima del trattamento è stata fino a 41 mesi.
Il 34,9% dei pazienti è stato trattato con acido acetilsalicilico e l’11,4% è stato trattato con antiaritmici di classe III, compreso l’amiodarone.
Rivaroxaban si è dimostrato non inferiore al warfarin per l’endpoint primario composito di ictus ed embolia sistemica non a carico del SNC. Nella popolazione “per-protocol” in trattamento l’ictus o l’embolia sistemica si sono verificate in 188 pazienti in trattamento con rivaroxaban (1,71% per anno) ed in 241 pazienti in trattamento con warfarin (2,16% per anno) (HR 0,79; IC 95%, 0,66 - 0,96; p<0,001 per non-inferiorità). Fra tutti i pazienti randomizzati analizzati secondo l’approccio “intention-to-treat” (ITT), gli eventi primari si sono verificati in 269 pazienti trattati con rivaroxaban (2,12% per anno) ed in 306 pazienti trattati con warfarin (2,42% per anno) (HR 0,88; IC 95%, 0,74 - 1,03; p<0,001 per non-inferiorità; p=0,117 per superiorità). Nella Tabella 4 sono riportati i risultati per gli endpoint secondari testati in ordine gerarchico nell’ITT.
Nei pazienti trattati con warfarin i valori di INR erano all’interno dell’intervallo terapeutico (da 2,0 a 3,0) in media per il 55% del tempo (mediana, 58%; intervallo interquartile, da 43 a 71). L’effetto di rivaroxaban non differiva in funzione del livello di TTR (Time in Target INR Range da 2,0 a 3,0) del centro nei quartili di uguali dimensioni (p=0,74 per interazione). All’interno del quartile più alto in base al centro, il rapporto di rischio (Hazard Ratio, HR) di rivaroxaban nei confronti di warfarin era 0,74 (IC 95%, da 0,49 a 1,12).
I tassi di incidenza per il principale endpoint di sicurezza (eventi di sanguinamento maggiori e non maggiori clinicamente rilevanti) erano simili nei due gruppi di trattamento (vedere Tabella 5).
Tabella 4: Risultati di efficacia dello studio di fase III ROCKET AF
| Popolazione in studio | Analisi di efficacia ITT in pazienti con fibrillazione atriale non valvolare |
| Dose di trattamento | Rivaroxaban 20 mg una volta al giorno (15 mg una volta al giorno in pazienti con compromissione renale moderata) Eventi per 100 pz/anno | Warfarin titolato per un INR target di 2,5 (intervallo terapeutico da 2,0 a 3,0) Eventi per 100 pz/anno | HR (IC 95%) p-value, test per superiorità |
| Ictus ed embolia sistemica non a carico del SNC | 269 (2,12) | 306 (2,42) | 0,88 (0,74 – 1,03) 0,117 |
| Ictus, embolia sistemica non a carico del SNC e morte vascolare | 572 (4,51) | 609 (4,81) | 0,94 (0,84 – 1,05) 0,265 |
| Ictus, embolia sistemica non a carico del SNC, morte vascolare e infarto del miocardio | 659 (5,24) | 709 (5,65) | 0,93 (0,83 – 1,03) 0,158 |
| Ictus | 253 (1,99) | 281 (2,22) | 0,90 (0,76 – 1,07) 0,221 |
| Embolia sistemica non a carico del SNC | 20 (0,16) | 27 (0,21) | 0,74 (0,42 – 1,32) 0,308 |
| Infarto del miocardio | 130 (1,02) | 142 (1,11) | 0,91 (0,72 – 1,16) 0,464 |
Tabella 5: Risultati di sicurezza dello studio di fase III ROCKET AF
| Popolazione in studio | Pazienti con fibrillazione atriale non valvolarea) | ||||||||
| Dose del trattamento | Rivaroxaban 20 mg una volta al giorno (15 mg una volta al giorno in pazienti con compromissione renale moderata) Eventi per 100 pz/anno | Warfarin titolato per un INR target di 2,5 (intervallo terapeutico da 2,0 a 3,0) Eventi per 100 pz/anno | HR (IC 95%) p-value | ||||||
| Eventi di sanguinamento maggiori e non maggiori clinicamente rilevanti | 1.475 (14,91) | 1.449 (14,52) | 1,03 (0,96 - 1,11) 0,442 | ||||||
| Eventi di sanguinamento maggiori | 395 (3,60) | 386 (3,45) | 1,04 (0,90 - 1,20) 0,576 | ||||||
| Morte per sanguinamento* | 27 (0,24) | 55 (0,48) | 0,50 (0,31 - 0,79) 0,003 | ||||||
| Sanguinamento in organo critico* | 91 (0,82) | 133 (1,18) | 0,69 (0,53 - 0,91) 0,007 |
| Emorragia intracranica* | 55 (0,49) | 84 (0,74) | 0,67 (0,47 - 0,93) 0,019 |
| Calo dell’emoglobina* | 305 (2,77) | 254 (2,26) | 1,22 (1,03 - 1,44) 0,019 |
| Trasfusione di 2 o più unità di concentrati eritrocitari o sangue intero* | 183 (1,65) | 149 (1,32) | 1,25 (1,01 - 1,55) 0,044 |
| Eventi di sanguinamento non maggiori clinicamente rilevanti | 1.185 (11,80) | 1.151 (11,37) | 1,04 (0,96 - 1,13) 0,345 |
| Mortalità per tutte le cause | 208 (1,87) | 250 (2,21) | 0,85 (0,70 - 1,02) 0,073 |
- a) Popolazione valutabile ai fini della sicurezza, in corso di trattamento
- * Nominalmente significativo
Oltre allo studio di fase III ROCKET AF, è stato condotto uno studio (XANTUS) di coorte prospettico, a singolo braccio, post-autorizzativo, non interventistico ed in aperto, con obiettivo principale la valutazione comprendente gli eventi tromboembolici e i sanguinamenti maggiori. Sono stati arruolati 6.704 pazienti con fibrillazione atriale non valvolare per la prevenzione dell’ictus e dell’embolismo sistemico non riferito al sistema nervoso centrale (SNC) nella pratica clinica. Il valore medio era 1,9 per il CHADS2 e 2,0 per l’HAS-BLED nello studio XANTUS, , mentre nello studio ROCKET AF i valori medi per CHADS2 e HAS-BLED erano rispettivamente 3,5 e 2,8. Sanguinamenti maggiori si sono verificati in 2,1 su 100 paziente/anni. Emorragia fatale è stata riportata in 0,2 su 100 paziente/anni ed emorragia intracranica in 0,4 su 100 paziente/anni. Ictus o embolismo sistemico non centrale sono stati rilevati in 0,8 su 100 paziente/anni.
Le osservazioni effettuate nella pratica clinica sono coerenti con il profilo di sicurezza definito in questa indicazione.
In uno studio post-autorizzativo, non interventistico, condotto su più di 162 000 pazienti provenienti da quattro paesi, rivaroxaban è stato prescritto per la prevenzione dell'ictus e dell'embolia sistemica in pazienti con fibrillazione atriale non valvolare. Il tasso di eventi per ictus ischemico è stato di 0,70 (IC 95% 0,44 - 1,13) per 100 pazienti/anno. Il sanguinamento con conseguente ospedalizzazione si è verificato a tassi di evento per 100 pazienti/anno di 0,43 (IC 95% 0,31 - 0,59) per il sanguinamento intracranico, di 1,04 (IC 95% 0,65 - 1,66) per quello gastrointestinale, di 0,41 (IC 95% 0,31 - 0,53) per quello urogenitale e di 0,40 (IC 95% 0,25 - 0,65) per altri sanguinamenti.
Pazienti sottoposti a cardioversione
Uno studio esplorativo prospettico, randomizzato, in aperto, multicentrico, con valutazione in cieco dell’endpoint (X-VERT) è stato condotto in 1.504 pazienti (nuovi o già in trattamento con terapia anticoagulante orale) con fibrillazione atriale non valvolare a cui è stata programmata cardioversione per confrontare rivaroxaban con AVK a dose aggiustata (randomizzazione 2:1), per la prevenzione di eventi cardiovascolari. Le strategie utilizzate sono state cardioversione guidata da TEE (1-5 giorni di pre-trattamento) o cardioversione convenzionale (almeno tre settimane di pre-trattamento). L'esito primario di efficacia (tutti i tipi di ictus, attacco ischemico transitorio, embolismo sistemico non centrale, infarto del miocardio (IM) e morte cardiovascolare) si è verificato in 5 (0,5 %) pazienti del gruppo rivaroxaban (n = 978) e in 5 (1,0 %) pazienti del gruppo AVK (n = 492; RR 0,50; IC 95 % 0,15-1,73; popolazione ITT modificata). Il risultato principale di sicurezza (sanguinamento maggiore)
si è verificato in 6 (0,6 %) e 4 (0,8 %) pazienti rispettivamente nel gruppo rivaroxaban (n = 988) e nel gruppo AVK (n = 499), (RR 0,76; IC 95% 0,21-2,67; popolazione di sicurezza). Questo studio esplorativo ha mostrato un profilo di efficacia e sicurezza comparabile tra i gruppi di trattamento con rivaroxaban e AVK nel contesto della cardioversione.
Pazienti con fibrillazione atriale non valvolare sottoposti a PCI con posizionamento di uno stent
Uno studio clinico randomizzato, in aperto, multicentrico (PIONEER AF-PCI) è stato condotto con lo scopo di confrontare la sicurezza di due regimi di trattamento con rivaroxaban ed uno con AVK in 2124 pazienti con fibrillazione atriale non valvolare che erano stati sottoposti a PCI con posizionamento di stent per malattia aterosclerotica primaria. I pazienti sono stati randomizzati in rapporto 1:1:1 per una terapia complessiva di 12 mesi. Pazienti con pregresso ictus o TIA erano esclusi.
Il Gruppo 1 ha ricevuto rivaroxaban 15 mg una volta al giorno (10 mg una volta al giorno per pazienti con clearance della creatinina 30 - 49 ml/min) più un inibitore del P2Y12. Il Gruppo 2 ha ricevuto rivaroxaban 2,5 mg due volte al giorno più DAPT (doppia terapia anti-aggregante, ad esempio clopidogrel 75 mg [o un inibitore del P2Y12 alternativo] più acido acetilsalicilico [ASA] a basso dosaggio) per 1, 6 o 12 mesi, seguiti da rivaroxaban 15 mg (o 10 mg per pazienti con clearance della creatinina 30 - 49 ml/min) una volta al giorno più ASA a basse dosi. Il Gruppo 3 ha ricevuto una dose aggiustata di AVK più DAPT per 1, 6 o 12 mesi seguiti da una dose aggiustata di AVK più ASA a basse dosi.
L’endpoint primario di sicurezza, eventi di sanguinamento clinicamente rilevanti, si è verificato rispettivamente in 109 (15,7%), 117 (16,6%) e 167 (24,0%) soggetti nei gruppi 1,2 e 3 (HR 0.59; IC 95% 0.47-0.76; p<0.001, e HR 0.63; IC 95% 0.50-0.80; p<0.001, rispettivamente).
L’endpoint secondario (composito degli eventi cardiovascolari: morte cardiovascolare, IM o ictus) si è verificato in 41 (5,9%), 36 (5,1%) e 36 (5,2%) soggetti nel gruppo 1, 2 e 3, rispettivamente. Ognuno dei regimi con rivaroxaban ha mostrato una riduzione significativa degli eventi di sanguinamento clinicamente rilevanti in confronto al regime con AVK in pazienti con fibrillazione atriale non valvolare che erano stati sottoposti a PCI con posizionamento di stent.
L’obiettivo primario dello studio PIONEER AF-PCI era quello di valutare la sicurezza. I dati di efficacia (inclusi eventi tromboembolici) in questa popolazione sono limitati.
Trattamento della TVP, dell’EP e prevenzione delle recidive di TVP ed EP
Il programma clinico di rivaroxaban è stato sviluppato per dimostrare l’efficacia di rivaroxaban nel trattamento iniziale e continuato della TVP acuta e dell’EP e nella prevenzione delle recidive.
Oltre 12.800 pazienti sono stati studiati in quattro studi clinici randomizzati controllati di fase III (Einstein DVT, Einstein PE, Einstein Extension ed Einstein Choice), ed è stata inoltre condotta una analisi aggregata predefinita degli studi Einstein DVT ed Einstein PE. La durata complessiva del trattamento combinato in tutti gli studi è stata fino a 21 mesi.
Nello studio Einstein DVT, 3.449 pazienti con TVP acuta sono stati studiati per il trattamento della TVP e la prevenzione delle recidive di TVP ed EP (i pazienti con EP sintomatica sono stati esclusi dallo studio). La durata del trattamento era di 3, 6 o 12 mesi, sulla base della valutazione clinica dello sperimentatore.
Nelle prime 3 settimane di trattamento della TVP acuta sono stati somministrati 15 mg di rivaroxaban due volte al giorno. Successivamente sono stati somministrati 20 mg di rivaroxaban una volta al giorno.
Nello studio Einstein PE sono stati studiati 4.832 pazienti con EP acuta per il trattamento dell’EP e la prevenzione delle recidive di TVP ed EP. La durata del trattamento era di 3,6 o 12 mesi, sulla base della valutazione dello sperimentatore.
Per il trattamento iniziale dell’EP acuta sono stati somministrati 15 mg di rivaroxaban due volte al giorno per tre settimane. Successivamente sono stati somministrati 20 mg di rivaroxaban una volta al giorno.
Sia nello studio Einstein DVT che nello studio Einstein PE, il regime terapeutico di confronto era costituito da enoxaparina somministrata per almeno 5 giorni in associazione con antagonisti della vitamina K fino a ottenere un PT/INR nell’intervallo terapeutico (≥ 2,0). Il trattamento proseguiva con una dose di antagonista della vitamina K titolata in modo da mantenere i valori PT/INR nell’intervallo terapeutico compreso tra 2,0 e 3,0.
Nello studio Einstein Extension, 1.197 pazienti con TVP o EP sono stati studiati per la prevenzione delle recidive di TVP ed EP. La durata del trattamento era incrementata di ulteriori 6 o 12 mesi nei pazienti che avevano completato il trattamento per il tromboembolismo venoso da 6 a 12 mesi, in base alla valutazione clinica dello sperimentatore. Rivaroxaban 20 mg una volta al giorno è stato confrontato con il placebo.
Negli studi Einstein DVT, PE ed Extension sono stati utilizzati gli stessi endpoint di efficacia primario e secondario predefiniti. L’endpoint di efficacia primario era il TEV sintomatico recidivante, definito come l’insieme di TVP recidivante ed EP fatale o non fatale. L’endpoint di efficacia secondario era definito come l’insieme di TVP recidivante, EP non fatale e mortalità per qualsiasi causa.
Nello studio Einstein Choice, 3.396 pazienti con TVP sintomatica confermata e/o EP che hanno completato 6-12 mesi di trattamento anticoagulante sono stati studiati per la prevenzione della EP fatale o della TVP o EP sintomatica recidivante non fatale. I pazienti con indicazione per la prosecuzione della terapia anticoagulante a dosi terapeutiche sono stati esclusi dallo studio. La durata massima di trattamento è stata fino a 12 mesi, a seconda della data di randomizzazione di ogni soggetto (mediana: 351 giorni). Rivaroxaban 20 mg una volta al giorno e rivaroxaban 10 mg una volta al giorno sono stati paragonati a 100 mg di acido acetilsalicilico una volta al giorno.
L’endpoint di efficacia primario era il TEV sintomatico recidivante, definito come l’insieme di TVP recidivante ed EP fatale o non fatale.
Nello studio Einstein DVT (vedere Tabella 6) è stato dimostrato che rivaroxaban non è inferiore a enoxaparina/AVK per l’endpoint di efficacia primario (p < 0,0001 (test di non inferiorità); HR: 0,680 (0,443 - 1,042), p=0,076 (test di superiorità)). Per il beneficio clinico netto prespecificato (endpoint di efficacia primario più eventi di sanguinamento maggiori) è stato osservato un HR di 0,67 ((IC 95%: 0,47 - 0,95), valore nominale di p = 0,027) a favore di rivaroxaban. I valori di INR erano all’interno dell’intervallo terapeutico mediamente nel 60,3% del tempo per una durata media di trattamento di 189 giorni, e nel 55,4%, 60,1%, e 62,8% del tempo rispettivamente nei gruppi con una durata di trattamento di 3, 6, e 12 mesi. Nel gruppo trattato con enoxaparina/AVK non c’era una chiara relazione tra il livello medio di TTR del centro (Time in Target INR Range tra 2,0 e 3,0) nei terzili di eguali dimensioni e l’incidenza della TEV recidivante (p=0,932 per interazione). All’interno del terzile più alto in base al centro, l'HR di rivaroxaban nei confronti di warfarin era 0,69 (IC 95%: 0,35 - 1,35).
I tassi di incidenza per l’endpoint di sicurezza primario (eventi di sanguinamento maggiori o non maggiori clinicamente rilevanti) e secondario (eventi di sanguinamento maggiori) erano simili nei due gruppi di trattamento.
Tabella 6: Risultati di efficacia e sicurezza dello studio di fase III Einstein DVT
| Popolazione in studio | 3.449 pazienti con trombosi venosa profonda acuta sintomatica | |||
| Dose e durata del trattamento | Rivaroxaban a) 3,6 o 12 mesi N=1.731 | Enoxaparina/AVKb) 3,6 o 12 mesi N=1.718 | ||
| TEV recidivante sintomatica* | 36 (2,1%) | 51 (3,0%) | ||
| EP recidivante sintomatica | 20 (1,2%) | 18 (1,0%) | ||
| TVP recidivante sintomatica | 14 (0,8%) | 28 (1,6%) | ||
| EP e TVP sintomatiche | 1 (0,1%) | 0 | ||
| EP fatale /morte in cui l’EP non può essere esclusa | 4 (0,2%) | 6 (0,3%) |
| Eventi di sanguinamento maggiori o non maggiori clinicamente rilevanti | 139 (8,1%) | 138 (8,1%) |
| Eventi di sanguinamento maggiori | 14 (0,8%) | 20 (1,2%) |
- a) Rivaroxaban 15 mg due volte al giorno per 3 settimane seguito da 20 mg una volta al giorno
- b) Enoxaparina per almeno 5 giorni, in concomitanza e seguita da AVK
* p < 0,0001 (non-inferiorità con un HR predefinito di 2,0); HR: 0,680 (0,443 - 1,042), p=0,076 (superiorità)
Nello studio Einstein PE (vedere Tabella 7) è stato dimostrato che rivaroxaban non è inferiore a enoxaparina/AVK per l’endpoint primario di efficacia (p=0,0026 (test per non-inferiorità); HR: 1,123 (0,749 – 1,684)). Il beneficio clinico netto predefinito (endpoint primario di efficacia più eventi di sanguinamento maggiori) è stato riportato con un HR di 0,849 ((IC 95%: 0,633 – 1,139), valore nominale di p= 0,275). I valori INR erano all’interno dell’intervallo terapeutico in media per il 63% del tempo per una durata media di trattamento di 215 giorni, e rispettivamente per il 57%, 62%, e 65% del tempo nei gruppi la cui durata di trattamento prevista era di 3, 6 e 12 mesi. Nel gruppo trattato con enoxaparina/AVK non c’era una chiara relazione tra il livello medio di TTR del centro (Time in Target INR Range tra 2,0 e 3,0) nei terzili di eguali dimensioni e l’incidenza della TEV recidivante (p=0,082 per interazione). All’interno del terzile più alto in base al centro, il HR di rivaroxaban nei confronti di warfarin era 0,642 (IC 95%, 0,277 - 1,484).
I tassi d’incidenza per l’endpoint di sicurezza primario (eventi di sanguinamento maggiori o non maggiori clinicamente rilevanti) erano leggermente più bassi nel gruppo trattato con rivaroxaban (10,3% (249/2412)) rispetto al gruppo trattato con enoxaparina/AVK (11,4% (274/2405)). L’incidenza dell’endpoint di sicurezza secondario (eventi di sanguinamento maggiori) era più basso nel gruppo trattato con rivaroxaban (1,1% (26/2412)) rispetto al gruppo trattato con enoxaparina/AVK (2,2% (52/2405)) con un HR di 0,493 (IC 95%: 0,308 - 0,789).
Tabella 7: Risultati di efficacia e sicurezza dello studio di fase III Einstein PE
| Popolazione in studio | 4.832 pazienti con EP sintomatica acuta | |||
| Dose e durata del trattamento | Rivaroxabana) 3, 6 o 12 mesi N=2.419 | Enoxaparina/AVKb) 3, 6 o 12 mesi N=2.413 | ||
| TEV recidivante sintomatica* | 50 (2,1%) | 44 (1,8%) | ||
| EP recidivante sintomatica | 23 (1,0%) | 20 (0,8%) | ||
| TVP recidivante sintomatica | 18 (0,7%) | 17 (0,7%) | ||
| EP e TVP sintomatiche | 0 | 2 (<0,1%) | ||
| EP fatale/morte in cui l’EP non può essere esclusa | 11 (0,5%) | 7 (0,3%) | ||
| Eventi di sanguinamento maggiori o non maggiori clinicamente rilevanti | 249 (10,3%) | 274 (11,4%) | ||
| Eventi di sanguinamento maggiori | 26 (1,1%) | 52 (2,2%) | ||
- a) Rivaroxaban 15 mg due volte al giorno per tre settimane seguito da 20 mg una volta al giorno
- b) Enoxaparina per almeno 5 giorni, in concomitanza e seguita da AVK
* p < 0,0026 (non-inferiorità con un HR predefinito di 2,0); HR: 1.123 (0.749 - 1.684)
È stata condotta una analisi aggregata predefinita sugli endpoint degli studi
Einstein DVT e PE (vedere Tabella 8).
Tabella 8: Risultati di efficacia e sicurezza nella analisi aggregata degli studi di fase III Einstein DVT e Einstein PE
| Popolazione in studio | 8.281 pazienti con TVP sintomatica acuta o EP | |||
| Dose e durata del trattamento | Rivaroxaban a) 3, 6 o 12 mesi N=4.150 | Enoxaparina/AVKb) 3, 6 o 12 mesi N=4.131 | ||
| TEV recidivante sintomatica* | 86 (2,1%) | 95 (2,3%) | ||
| EP recidivante sintomatica | 43 (1,0%) | 38 (0,9%) | ||
| TVP recidivante sintomatica | 32 (0,8%) | 45 (1,1%) | ||
| EP e TVP sintomatiche | 1 (<0,1%) | 2 (<0,1%) | ||
| EP fatale/ morte in cui l’EP non può essere esclusa | 15 (0,4%) | 13 (0,3%) | ||
| Eventi di sanguinamento maggiori o non maggiori clinicamente rilevanti | 388 (9,4%) | 412 (10,0%) | ||
| Eventi di sanguinamento maggiori | 40 (1,0%) | 72 (1,7%) | ||
- a) Rivaroxaban 15 mg due volte al giorno per tre settimane seguito da 20 mg una volta al giorno
- b) Enoxaparina per almeno 5 giorni, in concomitanza e seguita da AVK
* p < 0.0001 (non-inferiorità con un HR predefinito di 1,75); HR: 0,886 (0,661 - 1,186)
Il beneficio clinico netto predefinito (endpoint primario di efficacia più eventi di sanguinamento maggiori) nella analisi aggregata è stato riportato con un HR di 0,771 ((IC 95%: 0,614 – 0,967), valore nominale di p= 0,0244).
Nello studio Einstein Extension (vedere Tabella 9), rivaroxaban è risultato superiore al placebo per gli endpoint di efficacia primario e secondario. Per l’endpoint di sicurezza primario (eventi di sanguinamento maggiori) c'è stato un tasso di incidenza numericamente maggiore, ma non significativo, nei pazienti trattati con rivaroxaban 20 mg una volta al giorno in confronto al placebo. Per l’endpoint di sicurezza secondario (eventi di sanguinamento maggiori o non maggiori clinicamente rilevanti) sono stati osservati tassi più alti nei pazienti trattati con rivaroxaban 20 mg una volta al giorno in confronto al placebo.
Tabella 9: Risultati di efficacia e sicurezza dello studio di fase III Einstein Extension
| Popolazione in studio | 1.197 pazienti hanno proseguito il trattamento e la prevenzione del tromboembolismo venoso recidivante | |||
| Dose e durata del trattamento | Rivaroxabana) 6 o 12 mesi N = 602 | Placebo 6 o 12 mesi N = 594 | ||
| TEV recidivante sintomatico* | 8 (1,3%) | 42 (7,1%) | ||
| EP recidivante sintomatica | 2 (0,3%) | 13 (2,2%) | ||
| TVP recidivante sintomatica | 5 (0,8%) | 31 (5,2%) | ||
| EP fatale/morte in cui l’EP non può esclusa | 1 (0,2%) | 1 (0,2%) | ||
| Eventi di sanguinamento maggiori | 4 (0,7%) | 0 (0,0%) | ||
| Sanguinamento non maggiore ma | 32 | 7 | ||
| clinicamente rilevante | (5,4%) | (1,2%) |
- a) Rivaroxaban 20 mg una volta al giorno
* p < 0,0001 (superiorità); HR: 0,185 (0,087 - 0,393)
Nello studio Einstein Choice (vedere Tabella 10), rivaroxaban 20 mg e 10 mg sono risultati entrambi superiori a 100 mg di acido acetilsalicilico per l’endpoint primario di efficacia. L’endpoint principale di sicurezza (eventi di sanguinamento maggiori) è risultato simile nei pazienti trattati con rivaroxaban 20 mg e 10 mg una volta al giorno in confronto a 100 mg di acido acetilsalicilico.
Tabella 10: Risultati di efficacia e sicurezza dello studio di fase III Einstein Choice
| Popolazione in studio | 3.396 pazienti hanno proseguito la prevenzione del tromboembolismo venoso recidivante | ||
| Dose e durata del trattamento | Rivaroxaban 20 mg una volta al giorno N=1.107 | Rivaroxaban 10 mg una volta al giorno N=1.127 | ASA 100 mg una volta al giorno N=1.131 |
| Durata mediana del trattamento [scarto interquartile] | 349 [189-362] giorni | 353 [190-362] giorni | 350 [186-362] giorni |
| TEV recidivante sintomatico | 17 (1,5%)* | 13 (1,2%)** | 50 (4,4%) |
| EP recidivante sintomatica | 6 (0,5%) | 6 (0,5%) | 19 (1,7%) |
| TVP recidivante sintomatica | 9 (0,8%) | 8 (0,7%) | 30 (2,7%) |
| EP fatale/morte in cui l’EP non può essere esclusa | 2 (0,2%) | 0 | 2 (0,2%) |
| TEV recidivante sintomatico, IM, ictus o embolia sistemica non SNC | 19 (1,7%) | 18 (1,6%) | 56 (5,0%) |
| Eventi di sanguinamento maggiori | 6 (0,5%) | 5 (0,4%) | 3 (0,3%) |
| Sanguinamento non maggiore ma clinicamente rilevante | 30 (2,7%) | 22 (2,0%) | 20 (1,8%) |
| TEV recidivante sintomatico o sanguinamento maggiore (beneficio clinico netto) | 23 (2,1%)+ | 17 (1,5%)++ | 53 (4,7%) |
* p<0,001(superiorità) rivaroxaban 20 mg od vs ASA 100 mg od; HR=0,34 (0,20–0,59)
** p<0,001 (superiorità) rivaroxaban 10 mg od vs ASA 100 mg od; HR=0,26 (0,14–0,47)
+ Rivaroxaban 20 mg od vs. ASA 100 mg od; HR=0,44 (0,27–0,71), p=0,0009 (nominale)
++ Rivaroxaban 10 mg od vs. ASA 100 mg od; HR=0,32 (0,18–0,55), p<0,0001 (nominale)
Oltre al programma di fase III EINSTEIN, è stato condotto uno studio di coorte prospettico (XALIA), non interventistico ed in aperto, con obiettivo principale la valutazione comprendente TEV recidivante, sanguinamento maggiori e morte. Sono stati arruolati 5.142 pazienti con TVP acuta per indagare la sicurezza a lungo termine di rivaroxaban rispetto alla terapia anticoagulante “standard of care” nella pratica clinica. I tassi di sanguinamento maggiore, TVE recidivante e morte per qualsiasi causa sono stati per rivaroxaban rispettivamente pari a 0,7%, 1,4% e 0,5%. I pazienti presentavano al basale delle differenze tra cui età, presenza/assenza di cancro e compromissione renale. L’analisi statistica pre-specificata e stratificata tramite propensity-score è stata utilizzata al fine di aggiustare le differenze al basale, sebbene dei fattori confondenti possono, nonostante tutto, influenzare i risultati. I rapporti di rischio nel confronto tra rivaroxaban e la terapia standard of care corretti per sanguinamenti maggiori, TVE recidivante e mortalità per qualsiasi causa, erano rispettivamente 0,77 (IC 95% 0,40 – 1,50), 0,91 (IC 95% 0,54 – 1,54) e 0,51 (IC 95% 0,24 – 1,07).
Questi risultati nella pratica clinica sono coerenti con il profilo di sicurezza stabilito per questa indicazione.
In uno studio post-autorizzativo, non interventistico, rivaroxaban è stato prescritto per il trattamento o la prevenzione della TVP e dell'EP in più di 40 000 pazienti senza un’anamnesi di cancro, provenienti da quattro differenti paesi. I tassi di eventi per 100 pazienti-anno per eventi TEV/tromboembolici sintomatici/clinicamente evidenti che hanno portato al ricovero in ospedale variavano da 0,64 (IC 95% 0,40 - 0,97) nel Regno Unito a 2,30 (IC 95% 2,11 - 2,51) per la Germania. Il sanguinamento con conseguente ospedalizzazione si è verificato a tassi di evento per 100 pazienti/anno di 0,31 (IC 95% 0,23 - 0,42) per il sanguinamento intracranico, di 0,89 (IC 95% 0,67 - 1,17) per quello gastrointestinale, di 0,44 (IC 95% 0,26 - 0,74) per quello urogenitale e di 0,41 (IC 95% 0,31 - 0,54) per gli altri sanguinamenti.
Popolazione pediatrica
Trattamento del TEV e prevenzione delle recidive di TEV nei pazienti pediatrici
In 6 studi pediatrici multicentrici in aperto è stato studiato un totale di 727 bambini con TEV acuto confermato, 528 dei quali avevano ricevuto rivaroxaban. Un dosaggio aggiustato per il peso corporeo nei pazienti dalla nascita a un’età inferiore a 18 anni di età ha determinato un’esposizione a rivaroxaban simile a quella osservata nei pazienti adulti affetti da TVP trattati con rivaroxaban 20 mg una volta al giorno, come confermato nello studio di fase III (vedere paragrafo 5.2).
Lo studio di fase III EINSTEIN Junior è stato uno studio clinico multicentrico randomizzato, controllato con confronto attivo, in aperto, condotto su 500 pazienti pediatrici (dalla nascita a un’età < 18 anni) con TEV acuto confermato. Sono stati inclusi 276 bambini di età compresa tra 12 e < 18 anni, 101 bambini di età compresa tra 6 e < 12 anni, 69 bambini di età compresa tra 2 e < 6 anni e 54 bambini di età < 2 anni.
Il TEV indice è stato classificato come TEV associato a catetere venoso centrale (TEV-CVC; 90/335 pazienti nel gruppo rivaroxaban, 37/165 pazienti nel gruppo di confronto), trombosi del seno venoso cerebrale (cerebral vein and sinus thrombosis,CVST; 74/335 pazienti nel gruppo rivaroxaban, 43/165 pazienti nel gruppo di confronto), e tutti gli altri tipi, inclusi TVP ed EP (TEV-non-CVC; 171/335 pazienti nel gruppo rivaroxaban, 85/165 pazienti nel gruppo di confronto). La presentazione più comune della trombosi indice nei bambini di età compresa tra 12 e < 18 anni è stata il TEV-non-CVC in 211 (76,4%) casi; nei bambini di età compresa tra 6 e < 12 anni e in quelli di età compresa tra 2 e < 6 anni è stata la CVST in 48 (47,5%) e 35 (50,7%) casi rispettivamente; e nei bambini di età < 2 anni è stata il TEV-CVC in 37 (68,5%) casi. Non ci sono stati bambini di età < 6 mesi con CVST nel gruppo rivaroxaban. Nei pazienti con CVST, 22 hanno avuto un’infezione al SNC (13 pazienti nel gruppo rivaroxaban e 9 pazienti nel gruppo di confronto).
Il TEV è stato provocato da fattori di rischio persistenti, transitori o sia persistenti che transitori in 438
(87,6%) bambini.
I pazienti hanno ricevuto un trattamento iniziale con dosi terapeutiche di eparina non frazionata, eparina a basso peso molecolare o fondaparinux per almeno 5 giorni e sono stati randomizzati 2:1 a ricevere dosi aggiustate per il peso corporeo di rivaroxaban o del gruppo di confronto (eparine, AVK) per un periodo di trattamento dello studio principale di 3 mesi (1 mese per i bambini di età < 2 anni con TEV-CVC). Alla fine del periodo di trattamento dello studio principale, il test diagnostico di imaging, che era stato ottenuto al basale, è stato ripetuto, se clinicamente fattibile. Il trattamento dello studio poteva essere interrotto a questo punto o proseguito per un massimo di 12 mesi totali a discrezione dello sperimentatore (per un massimo di 3 mesi per bambini di età < 2 anni con TEV-
CVC).
L’endpoint di efficacia primario era il TEV recidivante sintomatico. L’endpoint di sicurezza primario era composto da emorragia maggiore ed emorragia non maggiore clinicamente rilevante (clinically relevant non-major bleeding, CRNMB). Tutti gli endpoint di efficacia e sicurezza sono stati valutati da un comitato indipendente in cieco per l’assegnazione del trattamento. I risultati di efficacia e sicurezza sono illustrati nelle Tabelle 11 e 12 seguenti.
Recidive di TEV si sono verificate nel gruppo rivaroxaban in 4 pazienti su 335 e nel gruppo di confronto in 5 pazienti su 165. L’evento composito di emorragia maggiore e CRNMB è stato segnalato in 10 pazienti su 329 (3%) trattati con rivaroxaban e in 3 pazienti su 162 (1,9%) trattati con il confronto. Un beneficio clinico netto (TEV recidivante sintomatico più eventi di emorragia maggiore) è stato riportato nel gruppo rivaroxaban in 4 pazienti su 335 e nel gruppo di confronto in 7 pazienti su 165. La normalizzazione del carico trombotico alla ripetizione dell’imaging si è verificata in 128 pazienti su 335 in trattamento con rivaroxaban e in 43 pazienti su 165 nel gruppo di confronto. Questi risultati sono stati generalmente simili nelle diverse fasce di età. Ci sono stati 119 (36,2%) bambini con emorragia dovuta a trattamento nel gruppo rivaroxaban e 45 (27,8%) bambini nel gruppo di confronto.
Tabella 11: Risultati relativi all’efficacia al termine del periodo di trattamento principale
| Evento | Rivaroxaban N=335* | Confronto N=165* |
|---|---|---|
| Recidiva di TEV (endpoint di efficacia primario) | 4 (1,2%, 95% CI 0,4% – 3,0%) | 5 (3,0%, 95% CI 1,2% - 6,6%) |
| Composito: TEV recidivante sintomatico + peggioramento asintomatico alla ripetizione dell’imaging | 5 | 6 |
| (1,5%, 95% CI | (3,6%, 95% CI | |
| 0,6% – 3,4%) | 1,6% – 7,6%) | |
| Composito: TEV recidivante sintomatico + peggioramento asintomatico + nessuna variazione alla ripetizione dell’imaging | 21 | 19 |
| (6,3%, 95% CI | (11,5%, 95% CI | |
| 4,0% – 9,2%) | 7,3% – 17,4%) | |
| Normalizzazione alla ripetizione dell’imaging | 128 | 43 |
| (38,2%, 95% CI | (26,1%, 95% CI | |
| 33,0% - 43,5%) | 19,8% - 33,0%) | |
| Composito: TEV recidivante sintomatico + emorragia maggiore (beneficio clinico netto) | 4 | 7 |
| (1,2%, 95% CI | (4,2%, 95% CI | |
| 0,4% - 3,0%) | 2,0% - 8,4%) | |
| Embolia polmonare fatale o non fatale | 1 | 1 |
| (0,3%, 95% CI | (0,6%, 95% CI | |
| 0,0% – 1,6%) | 0,0% – 3,1%) |
*FAS= set di analisi completo, tutti i bambini che sono stati randomizzati
Tabella 12: Risultati relativi alla sicurezza al termine del periodo di trattamento principale
| Rivaroxaban N=329* | Confronto N=162* | |
|---|---|---|
| Composito: Emorragia maggiore + CRNMB (endpoint di sicurezza primario) | 10 (3,0%, 95% CI 1,6% - 5,5%) | 3 (1,9%, 95% CI 0,5% - 5,3%) |
| Emorragia maggiore | 0 (0,0%, 95% CI 0,0% - 1,1%) | 2 (1,2%, 95% CI 0,2% - 4,3%) |
| Eventuali emorragie dovute al trattamento | 119 (36,2%) | 45 (27,8%) |
SAF= set di analisi di sicurezza, tutti i bambini che sono stati randomizzati e hanno ricevuto almeno 1 dose del medicinale dello studio.
Il profilo di efficacia e di sicurezza di rivaroxaban è stato in gran parte simile nella popolazione pediatrica affetta da TEV e nella popolazione adulta affetta da TVP/EP, tuttavia, la proporzione di soggetti con qualsiasi sanguinamento è stata più alta nella popolazione pediatrica affetta da TEV rispetto alla popolazione adulta affetta da TVP/EP.
Pazienti con sindrome antifosfolipidica triplo-positivi ad alto rischio
In uno studio multicentrico randomizzato e in aperto, promosso da uno sperimentatore, con aggiudicazione in cieco degli endpoint, rivaroxaban è stato confrontato con warfarin in pazienti con storia pregressa di trombosi, ai quali era stata diagnosticata la sindrome antifosfolipidica e ad alto rischio di eventi tromboembolici (positività a tutti e tre i test degli anticorpi antifosfolipidi: anticoagulante lupico, anticorpi anticardiolipina e anticorpi anti-beta 2-glicoproteina I). Lo studio è stato interrotto prematuramente, dopo l’arruolamento di 120 pazienti, a causa di un eccesso di eventi tromboembolici tra i pazienti in trattamento con rivaroxaban. La durata media di follow-up è stata di 569 giorni. 59 pazienti sono stati randomizzati a rivaroxaban 20 mg (15 mg per i pazienti con clearance della creatinina (CrCl) <50 ml/min) e 61 pazienti a warfarin (INR 2.0-3.0). Eventi tromboembolici si sono verificati nel 12 % dei pazienti randomizzati a rivaroxaban (4 ictus ischemici e 3 infarti miocardici). Nessun evento è stato riportato nei pazienti randomizzati a warfarin. Sanguinamenti maggiori si sono verificati in 4 pazienti (7%) del gruppo rivaroxaban e in 2 pazienti (3%) del gruppo warfarin.
Popolazione pediatrica
L’Agenzia Europea per i Medicinali ha previsto l’esonero dall’obbligo di presentare i risultati degli studi con il medicinale di riferimento contenente rivaroxaban in tutti i sottogruppi della popolazione pediatrica nella prevenzione di eventi tromboembolici (vedere paragrafo 4.2 per le informazioni sull’uso pediatrico).
5.2 Proprietà farmacocinetiche
Assorbimento
Le informazioni seguenti si basano sui dati ottenuti negli adulti.
Rivaroxaban è assorbito rapidamente e le concentrazioni massime (Cmax) si riscontrano 2 - 4 ore dopo l’assunzione della compressa.
L’assorbimento orale di rivaroxaban è pressoché completo e la biodisponibilità orale per la compressa da 2,5 mg e 10 mg è elevata (80 - 100%), indipendentemente dal digiuno o dall’assunzione di cibo.
L’assunzione con il cibo non influisce sulla AUC o sulla Cmax di rivaroxaban alla dose di 2,5 mg e 10 mg.
A causa di un grado di assorbimento ridotto, per la compressa da 20 mg è stata determinata una biodisponibilità orale del 66% in condizioni di digiuno. In caso di assunzione delle compresse di rivaroxaban da 20 mg con il cibo sono stati osservati aumenti del 39% dell’AUC media in confronto all'assunzione della compressa a digiuno, indicando assorbimento pressoché completo e una elevata biodisponibilità orale. Le compresse di rivaroxaban da 15 mg e 20 mg devono essere assunte con il cibo (vedere paragrafo 4.2).
La farmacocinetica di rivaroxaban è grosso modo lineare fino a circa 15 mg una volta al giorno in condizioni di digiuno. A stomaco pieno, per le compresse di rivaroxaban da 10 mg, 15 mg e 20 mg è stata dimostrata la dose-proporzionalità. A dosi più elevate, l’assorbimento di rivaroxaban è limitato dalla dissoluzione, con riduzione della biodisponibilità e del tasso di assorbimento all’aumentare della dose.
La variabilità della farmacocinetica di rivaroxaban è moderata, con una variabilità inter-individuale (CV %) compresa tra il 30% e il 40%.
L’assorbimento di rivaroxaban dipende dalla sede di rilascio nel tratto gastrointestinale. È stata segnalata una riduzione del 29% e 56% di AUC e Cmax rispetto alla compressa quando rivaroxaban granulato viene rilasciato nell’intestino tenue prossimale. L’esposizione si riduce ulteriormente quando rivaroxaban viene rilasciato nell’intestino tenue distale o nel colon ascendente. Pertanto, la somministrazione di rivaroxaban distalmente allo stomaco deve essere evitata, perché in tal caso l’assorbimento di rivaroxaban e quindi l’esposizione possono essere ridotti.
La biodisponibilità (AUC e Cmax) è stata paragonabile per 20 mg di rivaroxaban somministrato per via orale come compressa frantumata mescolata con purea di mele o risospesa in acqua e somministrata tramite sonda gastrica seguita da un pasto liquido, in confronto alla compressa intera. In considerazione del profilo farmacocinetico di rivaroxaban, prevedibile e proporzionale alla dose, i risultati di biodisponibilità ottenuti in questo studio sono verosimilmente applicabili anche a dosi minori di rivaroxaban.
Popolazione pediatrica
I bambini hanno ricevuto le compresse o la sospensione orale di rivaroxaban durante o poco dopo l’alimentazione o l’assunzione di cibo, con una tipica porzione di liquidi per garantire un dosaggio affidabile nei bambini. Come negli adulti, rivaroxaban è prontamente assorbito nei bambini dopo somministrazione orale delle formulazioni in compresse o granuli per sospensione orale. Non sono state osservate differenze nella velocità di assorbimento né nella sua entità tra la formulazione in compresse e quella in granuli per sospensione orale. Non sono disponibili dati PK a seguito di somministrazione endovenosa ai bambini per cui la biodisponibilità assoluta di rivaroxaban nei bambini non è nota. È stata riscontrata una riduzione della biodisponibilità relativa all’aumentare delle dosi (in mg/kg di peso corporeo), il che suggerisce limitazioni all’assorbimento per dosi più elevate, anche se assunte insieme al cibo.
Rivaroxaban 15 mg compresse deve essere assunto con l’alimentazione o con il cibo (vedere paragrafo 4.2).
Distribuzione
Negli adulti, il legame con le proteine plasmatiche è elevato e raggiunge circa il 92 %-95 %. La componente principale del legame è l’albumina sierica. Il volume di distribuzione è moderato, con un Vss di circa 50 litri.
Popolazione pediatrica
Non ci sono dati disponibili specifici per i bambini sul legame di rivaroxaban alle proteine plasmatiche. Non ci sono dati PK disponibili a seguito di somministrazione endovenosa di rivaroxaban ai bambini. Il Vss stimato attraverso la modellizzazione PK di popolazione nei bambini (intervallo di età da 0 a <18 anni) a seguito di somministrazione orale di rivaroxaban dipende dal peso corporeo e può essere descritto con una funzione allometrica, con una media di 113 L per un soggetto con peso corporeo di 82,8 kg.
Biotrasformazione ed eliminazione
Negli adulti approssimativamente i 2/3 della dose somministrata di rivaroxaban subiscono una degradazione metabolica con una metà poi eliminata per via renale e l’altra metà per via fecale. Il rimanente 1/3 della dose somministrata viene escreto direttamente per via renale, come principio attivo immodificato nelle urine, principalmente per secrezione renale attiva.
Rivaroxaban viene metabolizzato tramite il CYP3A4, il CYP2J2 e con meccanismi indipendenti dal CYP. La degradazione ossidativa del gruppo morfolinone e l’idrolisi dei legami ammidici sono i siti principali di biotrasformazione. In base agli studi in vitro, rivaroxaban è un substrato delle proteine di trasporto P-gp (glicoproteina-P) e Bcrp (breast cancer resistance protein).
Rivaroxaban immodificato è il composto principale presente nel plasma umano, nel quale non si rilevano metaboliti maggiori o attivi circolanti. Con una clearance sistemica di circa 10 l/h, rivaroxaban può essere definito una sostanza a bassa clearance. Dopo somministrazione endovenosa di una dose di 1 mg, l’emivita di eliminazione è di circa 4,5 ore. Dopo somministrazione orale, l’eliminazione viene limitata dal tasso di assorbimento. L’eliminazione di rivaroxaban dal plasma avviene con un’emivita terminale di 5 - 9 ore nei soggetti giovani e di 11 - 13 ore negli anziani.
Popolazione pediatrica
Non ci sono dati disponibili specifici per i bambini sul metabolismo. Non ci sono dati PK disponibili in seguito a somministrazione endovenosa di rivaroxaban ai bambini. La CL stimata attraverso modellizzazione PK di popolazione (intervallo di età da 0 a <18 anni) a seguito di somministrazione orale di rivaroxaban dipende dal peso corporeo e può essere descritta con una funzione allometrica, con una media di 8 L/h per un soggetto con peso corporeo di 82,8 kg. I valori della media geometrica per le emivite (t1/2) di eliminazione stimati attraverso il modello PK di popolazione diminuiscono al diminuire dell’età e sono compresi tra 4,2 h negli adolescenti e circa 3 h nei bambini di 2-12 anni, fino a 1,9 e 1,6 h nei bambini di 0,5-< 2 anni e di meno di 0,5 anni, rispettivamente.
Popolazioni speciali
Sesso
Negli adulti non sono state riscontrate differenze clinicamente significative nella farmacocinetica e nella farmacodinamica tra i pazienti di sesso maschile e femminile.
Un’analisi esplorativa non ha rilevato differenze rilevanti nell’esposizione a rivaroxaban tra bambini di sesso maschile e femminile.
Popolazione anziana
Nei pazienti anziani sono state osservate concentrazioni plasmatiche maggiori che nei pazienti giovani, con valori di AUC medi di circa 1,5 volte superiori, soprattutto dovuti alla (apparente) ridotta clearance renale e totale. Non è necessario alcun aggiustamento della dose.
Categorie di peso
Negli adulti i valori estremi di peso corporeo (< 50 kg o > 120 kg) hanno avuto solo un’influenza ridotta sulle concentrazioni plasmatiche di rivaroxaban (meno del 25 %). Non è necessario alcun aggiustamento della dose.
Nei bambini, rivaroxaban è somministrato in base al peso corporeo. Un’analisi esplorativa non ha rivelato un impatto rilevante del sottopeso o dell’obesità sull’esposizione a rìvaroxaban nei bambini.
Differenze interetniche
Negli adulti non sono state osservate differenze interetniche clinicamente rilevanti fra pazienti caucasici, afroamericani, ispanici, giapponesi o cinesi riguardo alla farmacocinetica e alla farmacodinamica di rivaroxaban.
Un’analisi esplorativa non ha rivelato differenze interetniche rilevanti nell’esposizione a rivaroxaban tra bambini giapponesi, cinesi o di paesi asiatici al di fuori di Giappone e Cina rispetto alla rispettiva popolazione pediatrica complessiva.
Compromissione epatica
Nei pazienti adulti cirrotici con compromissione epatica lieve (classificati come Child Pugh A) sono state osservate solo lievi variazioni della farmacocinetica di rivaroxaban (aumento medio di 1,2 volte dell’AUC di rivaroxaban), pressoché paragonabili a quelle del gruppo sano di controllo. Nei pazienti cirrotici con compromissione epatica moderata (classificati come Child Pugh B), l’AUC media di rivaroxaban è risultata significativamente aumentata di 2,3 volte rispetto ai volontari sani. L’AUC del farmaco non legato è risultata aumentata di 2,6 volte. Questi pazienti presentavano anche ridotta eliminazione renale di rivaroxaban, similmente ai pazienti con compromissione renale moderata. Non sono disponibili dati relativi ai pazienti con compromissione epatica grave.
L’inibizione dell’attività del fattore Xa è risultata aumentata di 2,6 volte nei pazienti con compromissione epatica moderata rispetto ai volontari sani; similmente, il prolungamento del PT è risultato aumentato di 2,1 volte. I pazienti con compromissione epatica moderata erano risultati più sensibili a rivaroxaban, con conseguente aumento dell’inclinazione della retta di correlazione PK/PD tra concentrazione e PT. Rivaroxaban è controindicato nei pazienti con malattie epatiche associate a coagulopatia e rischio di sanguinamento clinicamente rilevante, compresi i pazienti cirrotici con Child Pugh B e C (vedere paragrafo 4.3).
Non ci sono dati clinici disponibili in bambini con compromissione epatica.
Compromissione renale
Negli adulti è stato riscontrato un aumento dell’esposizione a rivaroxaban correlato alla riduzione della funzionalità renale, sulla base della determinazione della clearance della creatinina. Nei soggetti con compromissione renale lieve (clearance della creatinina 50 - 80 mL/min), moderata (clearance della creatinina 30 -49 mL/min) e grave (clearance della creatinina 15 - 29 mL/min), le concentrazioni plasmatiche di rivaroxaban (AUC) sono risultate aumentate, rispettivamente, di 1,4, 1,5 e 1,6 volte. Gli aumenti corrispondenti degli effetti farmacodinamici erano più pronunciati. Nei soggetti con compromissione renale lieve, moderata e grave, l’inibizione globale dell’attività del fattore Xa è risultata aumentata, rispettivamente, di 1,5, 1,9 e 2,0 volte in confronto ai volontari sani; similmente, il prolungamento del PT è risultato aumentato, rispettivamente, di 1,3, 2,2 e 2,4 volte. Non sono disponibili dati in pazienti con clearance della creatinina < 15 mL/min.
A causa dell'elevato legame con le proteine plasmatiche, non si prevede che rivaroxaban sia dializzabile. L'uso in pazienti con clearance della creatinina < 15 mL/min non è raccomandato. Rivaroxaban deve essere usato con cautela nei pazienti con clearance della creatinina compresa tra 15 e 29 ml/min (vedere paragrafo 4.4).
Non ci sono dati clinici disponibili in bambini di età pari o superiore a 1 anno con compromissione renale moderata o grave (tasso di filtrazione glomerulare < 50 mL/min/1,73 m2).
Dati farmacocinetici nei pazienti
Nei pazienti in trattamento con rivaroxaban per la trombosi venosa profonda acuta (TVP), che ricevono 20 mg una volta al giorno, la media geometrica della concentrazione (intervallo di previsione 90%) dopo 2 – 4 ore e circa 24 ore dopo l’assunzione (che approssimativamente rappresentano la concentrazione massima e minima nell’intervallo di assunzione) era rispettivamente di 215 (22 – 535) e 32 (6 - 239) mcg/l.
Nei pazienti pediatrici con TEV acuto che ricevono rivaroxaban aggiustato per il peso corporeo con conseguente esposizione simile a quella dei pazienti adulti affetti da TVP che ricevono una dose giornaliera di 20 mg, le concentrazioni medie geometriche (intervallo 90%) agli intervalli di tempo di campionamento che rappresentano approssimativamente le concentrazioni massime e minime durante l’intervallo di dosaggio sono riassunte nella Tabella 13.
Table 13: Statistiche riassuntive (media geometrica (intervallo 90%)) delle concentrazioni plasmatiche allo stato stazionario di rivaroxaban (mcg/L) per regime di dosaggio ed età
| Intervalli temporali | ||||||||
|---|---|---|---|---|---|---|---|---|
| o.d. | N | 12 - < 18 anni | N | 6 -< 12 anni | ||||
| 2,5-4h post | 171 | 241,5 (105-484) | 24 | 229,7 (91,5-777) | ||||
| 20-24h post | 151 | 20,6 (5,69-66,5) | 24 | 15,9 (3,42-45,5) | ||||
| b.i.d. | N | 6 -< 12 anni | N | 2 -< 6 anni | N | 0,5 -< 2 anni | ||
| 2,5-4h post | 36 | 145,4 (46,0-343) | 38 | 171,8 (70,7-438) | 2 | n.c. | ||
| 10-16h post | 33 | 26,0 (7,99-94,9) | 37 | 22,2 (0,25-127) | 3 | 10,7 (n.c.-n.c.) | ||
| t.i.d. | N | 2 -< 6 anni | N | Nascita - < 2 anni | N | 0.5 -< 2 anni | N | Nascita - < 0.5 anni |
| 0,5-3h post | 5 | 164,7 (108-283) | 25 | 111,2 (22,9-320) | 13 | 114,3 (22,9-346) | 12 | 108,0 (19,2-320) |
| 7-8h post | 5 | 33,2 (18,7-99,7) | 23 | 18,7 (10,1-36,5) | 12 | 21,4 (10,5-65,6) | 11 | 16,1 (1,03-33,6) |
o.d. = una volta al giorno, b.i.d. = due volte al giorno, t.i.d. tre volte al giorno, n.c. = non calcolato
I valori al di sotto del limite inferiore di quantificazione (LLOQ) sono stati sostituiti da 1/2 LLOQ per il calcolo statistico (LLOQ = 0,5 mcg/L).
Rapporto farmacocinetica/farmacodinamica
Il rapporto farmacocinetica/farmacodinamica (FC/FD) tra la concentrazione plasmatica di rivaroxaban e diversi endpoint FD (inibizione del fattore Xa, PT, aPTT, HepTest) è stato valutato dopo somministrazione di un ampio range di dosi (5 - 30 mg due volte al giorno). Il rapporto fra la concentrazione di rivaroxaban e l’attività del fattore Xa viene descritto al meglio tramite un modello Emax. Per il PT, il modello di regressione lineare generalmente descrive meglio i dati. A seconda dei differenti reagenti PT usati, la pendenza differiva considerevolmente. Quando è stato usato Neoplastin per il PT, il PT basale era di circa 13 s e la pendenza di circa 3-4 s/(100 mcg/l). I risultati delle analisi di FC/FD in fase II e III sono comparabili con i dati ottenuti nei soggetti sani.
Popolazione pediatrica
La sicurezza e l’efficacia nei bambini e negli adolescenti fino ai 18 anni non sono state stabilite nell’indicazione prevenzione dell’ictus e dell’embolia sistemica nei pazienti con fibrillazione atriale non valvolare.
5.3 Dati preclinici di sicurezza
I dati non-clinici non rivelano rischi particolari per l’uomo sulla base degli studi convenzionali di sicurezza farmacologica, tossicità a dosi singole, fototossicità, genotossicità, potenziale cancerogeno e tossicità giovanile.
Gli effetti osservati negli studi di tossicità a dosi ripetute erano prevalentemente dovuti all’eccessiva attività farmacodinamica di rivaroxaban. Nel ratto, sono stati osservati livelli plasmatici aumentati di IgG e IgA a livelli di esposizione clinicamente rilevanti.
Nel ratto non sono stati osservati effetti sulla fertilità maschile o femminile. Gli studi su animali hanno mostrato una tossicità riproduttiva correlata al meccanismo d’azione farmacologica di rivaroxaban (ad es. complicanze emorragiche). A concentrazioni plasmatiche clinicamente rilevanti, sono state osservate tossicità embrio-fetale (perdita post-impianto, ossificazione ritardata/progredita, macchie epatiche multiple chiare), aumentata incidenza di malformazioni comuni e alterazioni placentari. Nello studio pre- e post-natale nel ratto, è stata osservata una riduzione della vitalità della prole a dosi tossiche per la madre.
Rivaroxaban è stato testato in ratti giovani per una durata massima del trattamento di 3 mesi a partire dal giorno 4 post-natale mostrando un aumento dell’emorragia periinsulare non correlato alla dose. Non sono state osservate evidenze di tossicità specifica per gli organi bersaglio.
- 6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Nucleo della compressa
Mannitolo
Cellulosa microcristallina
Macrogol
Polossamero
Sodio laurilsolfato
Sodio croscarmelloso
Silice colloidale anidra
Sodio stearil fumarato
Pellicola di rivestimento
Ipromellosa
Macrogol
Titanio diossido (E171)
Ossido di ferro giallo (E172)
Ossido di ferro rosso (E172)
6.2 Incompatibilità
Non pertinente.
6.3 Periodo di validità
5 anni
6.4 Precauzioni particolari per la conservazione
Questo medicinale non richiede alcuna condizione particolare di conservazione.
6.5 Natura e contenuto del contenitore
Blister (foglio di formatura trasparente in PVC/PVDC/PVC //foglio in Al): 100 compresse rivestite con film, in una scatola.
Blister divisibile per dose unitaria (foglio di formatura trasparente in PVC/PVDC/PVC //foglio in Al): 100 x 1 compresse rivestite con film, in una scatola.
Blister (foglio di formatura trasparente in PVC/PVDC/PVC //foglio in Al), confezione calendario: 14, 28 e 42 compresse rivestite con film, in una scatola.
La scheda di allerta per il paziente è inclusa in ogni confezione del medicinale.
È possibile che non tutte le confezioni siano commercializzate.
6.6 Precauzioni particolari per lo smaltimento e la manipolazione
Nessuna istruzione particolare per lo smaltimento.
Frantumazione delle compresse
Le compresse di rivaroxaban possono essere frantumate e sospese in 50 mL d’acqua e somministrate attraverso una sonda nasogastrica o gastrica dopo averne confermato il posizionamento nello stomaco. In seguito, la sonda deve essere risciacquata con acqua. Poiché l’assorbimento di rivaroxaban dipende dal sito di rilascio del principio attivo, la somministrazione distale di rivaroxaban dallo stomaco deve essere evitata, altrimenti potrebbe derivarne una riduzione dell’assorbimento e, quindi, una riduzione dell’esposizione al principio attivo. Dopo la somministrazione di una compressa frantumata da 15 mg o 20 mg, la dose deve essere seguita immediatamente da nutrizione enterale.
- 7. TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
HCS BV, H. Kennisstraat 53, B 2650 Edegem, Belgio
- 8. NUMERO(I) DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
AIC n. 048788057 - "15 mg Compresse Rivestite Con Film" 14 Compresse In Blister Pvc/Pvdc/Pvc-Al Confezione Calendario
AIC n. 048788069 - "15 mg Compresse Rivestite Con Film" 28 Compresse In Blister Pvc/Pvdc/Pvc-Al Confezione Calendario
AIC n. 048788071 - "15 mg Compresse Rivestite Con Film" 42 Compresse In Blister Pvc/Pvdc/Pvc-Al Confezione Calendario
AIC n. 048788083 - "15 mg Compresse Rivestite Con Film" 100 Compresse In Blister Pvc/Pvdc/Pvc-Al
AIC n. 048788095 - "15 mg Compresse Rivestite Con Film" 100x1 Compresse In Blister Divisibile Per Dose Unitaria Pvc/Pvdc/Pvc-Al
- 9. DATA DELLA PRIMA AUTORIZZAZIONE/ RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione:18/05/2021
Data del rinnovo più recente: 25/09/2024
- 10. DATA DI REVISIONE DEL TESTO
Rivaroxaban HCS 20 mg compresse rivestite con film
1. DENOMINAZIONE DEL MEDICINALE
Rivaroxaban HCS 20 mg compresse rivestite con film
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Ogni compressa rivestita con film contiene 20 mg di rivaroxaban.
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Compressa rivestita con film (compressa)
Compresse rivestite con film da rosa a rosa scuro, rotonde, leggermente biconvesse, incise con il segno 20 su un lato della compressa.
Dimensioni: diametro circa 7 mm.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
Adulti
Prevenzione dell’ictus e dell’embolia sistemica nei pazienti adulti affetti da fibrillazione atriale non valvolare con uno o più fattori di rischio, come insufficienza cardiaca congestizia, ipertensione, età ≥ 75 anni, diabete mellito, pregresso ictus o attacco ischemico transitorio.
Trattamento della trombosi venosa profonda (TVP) e dell’embolia polmonare (EP) e prevenzione delle recidive di TVP ed EP nell’adulto. (Vedere paragrafo 4.4 per pazienti EP emodinamicamente instabili).
Popolazione pediatrica
Trattamento del tromboembolismo venoso (TEV) e prevenzione delle recidive di TEV nei bambini e negli adolescenti di età inferiore a 18 anni e peso superiore a 50 kg dopo almeno 5 giorni di trattamento anticoagulante parenterale iniziale.
4.2 Posologia e modo di somministrazione
Posologia
Prevenzione dell’ictus e dell’embolia sistemica negli adulti
La dose raccomandata è 20 mg una volta al giorno e corrisponde alla dose massima raccomandata.
La terapia con Rivaroxaban HCS deve essere proseguita a lungo termine, a condizione che il beneficio legato alla prevenzione dell’ictus e dell’embolia sistemica superi il rischio di sanguinamento (vedere paragrafo 4.4).
In caso di dimenticanza di una dose, il paziente deve assumere Rivaroxaban HCS immediatamente e proseguire il giorno successivo con l'assunzione monogiornaliera raccomandata. Non deve essere assunta una dose doppia in uno stesso giorno per compensare la dimenticanza della dose.
Trattamento della TVP, trattamento dell’EP e prevenzione delle recidive di TVP ed EP negli adulti
La dose raccomandata per il trattamento iniziale della TVP acuta o dell’EP è 15 mg due volte al giorno nelle prime tre settimane, seguita da una dose di 20 mg una volta al giorno per la prosecuzione del trattamento e la prevenzione delle recidive di TVP ed EP.
Una terapia di breve durata (almeno 3 mesi) deve essere presa in considerazione nei pazienti con TVP o EP provocate da fattori di rischio transitori maggiori (p.e. recente intervento chirurgico maggiore o trauma). Una terapia di durata maggiore deve essere presa in considerazione nei pazienti con TVP o EP provocata ma non correlata a fattori di rischio transitori maggiori, in caso di TVP o EP non provocata, o in caso di anamnesi di TVP o EP recidivante.
Quando è indicata una profilassi delle recidive di TVP ed EP di lunga durata (dopo il completamento di una terapia di almeno 6 mesi per TVP o EP), la dose raccomandata è di 10 mg una volta al giorno. Nei pazienti considerati ad alto rischio di TVP o EP recidivante, come quelli con comorbidità complicate o che hanno manifestato TVP o EP recidivante in corso di profilassi di lunga durata con rivaroxaban 10 mg una volta al giorno, deve essere presa in considerazione una dose di Rivaroxaban HCS di 20 mg una volta al giorno.
La durata della terapia e la selezione della dose devono essere personalizzate dopo un’attenta valutazione del beneficio del trattamento in rapporto al rischio di sanguinamento (vedere paragrafo 4.4).
| Periodo temporale | Schema posologico | Dose giornaliera totale | |
| Trattamento e prevenzione della TVP e della EP recidivante | Giorno 1-21 | 15 mg due volte al giorno | 30 mg |
| Giorno 22 e successivi | 20 mg una volta al giorno | 20 mg | |
| Prevenzione della TVP e della EP recidivante | Dopo il completamento di una terapia di almeno 6 mesi per TVP o EP | 10 mg una volta al giorno o 20 mg una volta al giorno | 10 mg o 20 mg |
In caso di dimenticanza di una dose nella fase di trattamento con 15 mg due volte al giorno (giorno 1 - 21), il paziente deve assumere Rivaroxaban HCS immediatamente, per garantire l’assunzione giornaliera di 30 mg di Rivaroxaban HCS. In questo caso possono essere assunte contemporaneamente due compresse da 15 mg. Il giorno successivo, il paziente deve proseguire con l’assunzione abituale raccomandata di 15 mg due volte al giorno.
In caso di dimenticanza di una dose nella fase di trattamento con assunzione monogiornaliera, il paziente deve assumere Rivaroxaban HCS immediatamente e proseguire il giorno successivo con l'assunzione monogiornaliera raccomandata. Non deve essere assunta una dose doppia in uno stesso giorno per compensare la dimenticanza della dose.
Trattamento del TEV e prevezione delle recidive di TEV in bambini e adolescenti
Il trattamento con Rivaroxaban HCS di bambini e adolescenti di età inferiore a 18 anni deve essere iniziato dopo almeno 5 giorni di trattamento anticoagulante parenterale iniziale (vedere paragrafo 5.1).
La dose per i bambini e gli adolescenti è calcolata in base al peso corporeo:
Peso corporeo pari o superiore a 50 kg:
è raccomandata una dose di 20 mg di rivaroxaban una volta al giorno. Questa è la dose massima giornaliera.
Peso corporeo da 30 a 50 kg:
è raccomandata una dose di 15 mg di rivaroxaban una volta al giorno. Questa è la dose massima giornaliera.
- Per i pazienti con peso corporeo inferiore a 30 kg fare riferimento al Riassunto delle Caratteristiche del Prodotto di rivaroxaban granuli per sospensione orale.
Il peso del bambino deve essere monitorato e la dose riesaminata regolarmente. Questo al fine di garantire il mantenimento di una dose terapeutica. Gli aggiustamenti della dose devono essere fatti solo in base ai cambiamenti del peso corporeo.
Il trattamento deve essere continuato per almeno 3 mesi nei bambini e negli adolescenti. Quando clinicamente necessario, il trattamento può essere esteso fino a un massimo di 12 mesi. Non ci sono dati disponibili a supporto di una riduzione della dose nei bambini dopo 6 mesi di trattamento. Il rapporto beneficio-rischio della prosecuzione della terapia dopo 3 mesi deve essere valutato su base individuale tenendo conto del rischio di recidiva di trombosi rispetto al potenziale rischio di sanguinamento.
Se si dimentica una dose, la dose dimenticata deve essere presa non appena possibile dopo essersene accorti, ma solo se nello stesso giorno. Se ciò non fosse possibile, il paziente deve saltare la dose e continuare con la successiva come prescritto. Il paziente non deve prendere due dosi per compensare la dimenticanza della dose.
Passaggio dagli antagonisti della vitamina K (AVK) a Rivaroxaban HCS
Prevenzione dell’ictus e dell’embolia sistemica:
il trattamento con AVK deve essere interrotto e la terapia con Rivaroxaban HCS deve essere iniziata quando l’International Normalised Ratio (INR) è ≤ 3,0.
Trattamento per la TVP, l’EP e per la prevenzione delle recidive nei pazienti adulti e trattamento di TEV e prevenzione delle recidive nei pazienti pediatrici:
il trattamento con AVK deve essere interrotto e la terapia con Rivaroxaban HCS iniziata quando l’INR è ≤ 2,5.
Nei pazienti che passano dagli AVK a Rivaroxaban HCS, dopo l’assunzione di Rivaroxaban HCS i valori dell’INR saranno falsamente elevati. L’INR non è indicato per misurare l’attività anticoagulante di Rivaroxaban HCS e quindi non deve essere utilizzato (vedere paragrafo 4.5).
Passaggio da Rivaroxaban HCS agli antagonisti della vitamina K (AVK)
Durante la transizione da Rivaroxaban HCS agli AVK esiste la possibilità di un effetto anticoagulante inadeguato. Ogni qualvolta si passi ad un altro anticoagulante deve essere assicurato un livello di anticoagulazione adeguato e continuo. Si noti che Rivaroxaban HCS può contribuire a innalzare l’INR.
Nei pazienti che passano da Rivaroxaban HCS agli AVK, gli AVK devono essere somministrati in associazione fino a che l’INR sia ≥ 2,0. Nei primi due giorni della fase di transizione, deve essere utilizzata la dose iniziale standard degli AVK seguita dalla dose basata sull’INR. Nella fase di trattamento concomitante con Rivaroxaban HCS e AVK, l’INR deve essere determinato non prima che siano trascorse 24 ore dalla dose precedente di Rivaroxaban HCS, ma prima della dose successiva. Dopo l’interruzione di Rivaroxaban HCS, l’INR può essere determinato in modo affidabile dopo che siano trascorse almeno 24 ore dall’ultima dose (vedere paragrafi 4.5 e 5.2).
Pazienti pediatrici:
I bambini che passano da Rivaroxaban HCS agli AVK devono continuare il trattamento con Rivaroxaban HCS per 48 ore dopo la prima dose di AVK. Dopo 2 giorni di co-somministrazione, si deve effettuare un esame dell’INR prima della successiva dose programmata di Rivaroxaban HCS. Si consiglia di continuare la co-somministrazione di Rivaroxaban HCS e AVK finché l’INR non è ≥ 2,0. Una volta che Rivaroxaban HCS è stato interrotto, l’esame dell’INR può essere effettuato in modo affidabile 24 ore dopo l’ultima dose (vedere sopra e paragrafo 4.5).
Passaggio dagli anticoagulanti parenterali a Rivaroxaban HCS
Nei pazienti adulti e pediatrici in trattamento con un anticoagulante parenterale, interrompere il trattamento con l’anticoagulante parenterale e iniziare la terapia con Rivaroxaban HCS da 0 a 2 ore prima del momento in cui sarebbe dovuta avvenire la successiva somministrazione del medicinale parenterale (ad es. eparine a basso peso molecolare) o al momento dell’interruzione di un medicinale parenterale a somministrazione continua (ad es. eparina non frazionata per via endovenosa).
Passaggio da Rivaroxaban HCS agli anticoagulanti parenterali
Interrompere il trattamento con Rivaroxaban HCS e somministrare la prima dose dell’anticoagulante parenterale nel momento in cui si sarebbe dovuta assumere la dose successiva di Rivaroxaban HCS.
Popolazioni particolari
Compromissione renale
Adulti:
I limitati dati clinici relativi ai pazienti con grave compromissione renale (clearance della creatinina 15 - 29 mL/min) indicano che le concentrazioni plasmatiche di rivaroxaban aumentano in misura significativa. Pertanto Rivaroxaban HCS deve essere usato con cautela in questi pazienti. L'uso in pazienti con clearance della creatinina < 15 mL/min non è raccomandato (vedere paragrafi 4.4 e 5.2).
Nei pazienti con compromissione renale moderata (clearance della creatinina 30 - 49 mL/min) o grave (clearance della creatinina 15 - 29 mL/min) si applicano le seguenti raccomandazioni posologiche:
- Per la prevenzione dell’ictus e dell’embolia sistemica nei pazienti con fibrillazione atriale non valvolare, la dose raccomandata è 15 mg una volta al giorno (vedere paragrafo 5.2).
Per il trattamento della TVP, il trattamento dell’EP e la prevenzione delle recidive di TVP ed EP: i pazienti devono essere trattati con 15 mg due volte al giorno nelle prime 3 settimane.
Successivamente, quando la dose raccomandata è 20 mg una volta al giorno, una riduzione della dose da 20 mg una volta al giorno a 15 mg una volta al giorno deve essere presa in considerazione solo se il rischio di sanguinamento valutato per il paziente è superiore al rischio di recidiva di TVP ed EP. La raccomandazione per l’uso di 15 mg è basata su modelli farmacocinetici e non è stata studiata in ambito clinico (vedere paragrafi 4.4, 5.1 e 5.2).
Quando la dose raccomandata è di 10 mg una volta al giorno, non sono necessari aggiustamenti della dose rispetto alla dose raccomandata.
Non è necessario alcun aggiustamento della dose nei pazienti con compromissione renale lieve (clearance della creatinina 50 - 80 mL/min) (vedere paragrafo 5.2).
Popolazione pediatrica
Bambini e adolescenti con compromissione renale lieve (tasso di filtrazione glomerulare
50 - 80 mL/min/1,73 m2): non è richiesto alcun aggiustamento della dose, in base ai dati ottenuti negli adulti e ai dati limitati ottenuti nei pazienti pediatrici (vedere paragrafo 5.2).
- Bambini e adolescenti con compromissione renale moderata o grave (tasso di filtrazione glomerulare < 50 mL/min/1,73 m2): Rivaroxaban HCS non è raccomandato in quanto non ci sono dati clinici disponibili (vedere paragrafo 4.4).
Compromissione epatica
Rivaroxaban HCS è controindicato nei pazienti con patologie epatiche associate a coagulopatia e rischio di sanguinamento clinicamente significativo, compresi i pazienti cirrotici con Child Pugh B e C (vedere paragrafi 4.3 e 5.2).
Non ci sono dati clinici disponibili su bambini con compromissione epatica.
Popolazione anziana
Nessun aggiustamento della dose (vedere paragrafo 5.2)
Peso corporeo
Nessun aggiustamento della dose negli adulti (vedere paragrafo 5.2)
Per i pazienti pediatrici la dose è determinata in base al peso corporeo.
Sesso
Nessun aggiustamento della dose (vedere paragrafo 5.2)
Pazienti sottoposti a cardioversione
Il trattamento con Rivaroxaban HCS può essere iniziato o continuato nei pazienti che necessitino di cardioversione.
Per la cardioversione guidata da Ecografia Trans-Esofagea (TEE) in pazienti non precedentemente trattati con anticoagulanti, il trattamento con Rivaroxaban HCS deve essere iniziato almeno 4 ore prima della cardioversione per garantire un'adeguata anticoagulazione (vedere paragrafi 5.1 e 5.2). Per tutti i pazienti, prima d’iniziare la cardioversione è necessario avere conferma che Rivaroxaban HCS sia stato assunto come prescritto. Le decisioni sull’inizio e sulla durata del trattamento devono essere prese tenendo in considerazione le raccomandazioni delle linee guida ufficiali per il trattamento anticoagulante nei pazienti sottoposti a cardioversione.
Pazienti con fibrillazione atriale non valvolare sottoposti a PCI (Intervento Coronarico Percutaneo) con posizionamento di uno stent
Nei pazienti con fibrillazione atriale non valvolare che richiedono un anticoagulante orale e vengono sottoposti a PCI (Intervento Coronarico Percutaneo) con posizionamento di uno stent, vi è un’esperienza limitata con una dose ridotta di 15 mg di rivaroxaban una volta al giorno (o 10 mg di rivaroxaban una volta al giorno per pazienti con compromissione renale moderata [clearance della creatinina 30 - 49 mL/min]) in aggiunta ad un inibitore di P2Y12 per un massimo di 12 mesi (vedere paragrafi 4.4 e 5.1).
Popolazione pediatrica
La sicurezza e l’efficacia di Rivaroxaban HCS nei bambini di età compresa tra 0 e < 18 anni non sono state stabilite nell’indicazione prevenzione dell’ictus e dell’embolia sistemica in pazienti con fibrillazione atriale non valvolare. Non ci sono dati disponibili. Pertanto, l’uso nei bambini di età inferiore a 18 anni non è raccomandato in indicazioni diverse dal trattamento del TEV e dalla prevenzione delle recidive di TEV.
Modo di somministrazione
Adulti
Rivaroxaban HCS è per uso orale.
Le compresse devono essere assunte con del cibo (vedere paragrafo 5.2).
Frantumazione delle compresse
Per i pazienti incapaci di deglutire le compresse intere, la compressa di Rivaroxaban HCS può essere frantumata e mescolata con un po’ d’acqua o purea di mele immediatamente prima dell’uso e somministrata per via orale. Dopo la somministrazione delle compresse rivestite con film frantumate da 15 mg o 20 mg di Rivaroxaban HCS, la dose deve essere seguita immediatamente dall’assunzione di cibo.
La compressa frantumata di Rivaroxaban HCS può anche essere somministrata tramite sonda gastrica, (vedere paragrafi 5.2 e 6.6).
Bambini e adolescenti di peso superiore a 50 kg
Rivaroxaban HCS è per uso orale.
Al paziente deve essere consigliato di deglutire la compressa con dei liquidi. La compressa, inoltre, deve essere assunta con del cibo (vedere paragrafo 5.2). Le compresse devono essere assunte a circa 24 ore di distanza.
Nel caso in cui il paziente sputi immediatamente la dose o vomiti entro 30 minuti dall’assunzione della dose, deve essere somministrata una nuova dose. Se il paziente, però, vomita più di 30 minuti dopo la dose, questa non deve essere risomministrata e la dose successiva deve essere assunta come previsto.
La compressa non deve essere divisa nel tentativo di frazionare la dose.
Frantumazione delle compresse
Per i pazienti incapaci di deglutire le compresse intere, deve essere usato rivaroxaban granuli per sospensione orale. Se la sospensione orale non è immediatamente disponibile, quando sono prescritte dosi di 15 mg o 20 mg di rivaroxaban, è possibile frantumare la compressa da 15 mg o da 20 mg, mescolarla con acqua o purea di mele immediatamente prima dell’uso e somministrarla per via orale.
Una volta frantumata, la compressa può essere somministrata mediante sonda nasogastrica o gastrica (vedere paragrafi 5.2 e 6.6).
4.3 Controindicazioni
Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1.
Sanguinamento clinicamente significativo in atto.
Lesioni o condizioni considerate un rischio significativo di sanguinamento maggiore. Queste possono includere ulcerazione gastrica recente o in corso, presenza di neoplasie maligne ad alto rischio di sanguinamento, recente lesione cerebrale o spinale, recente intervento chirurgico cerebrale, spinale od oftalmico, recente emorragia intracranica, varici esofagee note o sospette, malformazioni arterovenose, aneurismi vascolari o anomalie vascolari maggiori intraspinali o intracerebrali.
Trattamento concomitante con altri anticoagulanti, ad esempio eparina non frazionata, le eparine a basso peso molecolare (enoxaparina, dalteparina, ecc.), i derivati dell’eparina (fondaparinux, ecc.), gli anticoagulanti orali (warfarin, dabigatran etexilato, apixaban, ecc.), tranne in casi specifici di cambiamento di terapia anticoagulante (vedere paragrafo 4.2) o quando l' eparina frazionata sia somministrata a dosi necessarie per mantenere un catetere centrale aperto, venoso o arterioso (vedere paragrafo 4.5).
Patologia epatica associata a coagulopatia e rischio di sanguinamento clinicamente significativo, compresi i pazienti cirrotici con Child Pugh B e C (vedere paragrafo 5.2).
Gravidanza e allattamento (vedere paragrafo 4.6).
4.4 Avvertenze speciali e precauzioni di impiego
Si raccomanda la sorveglianza secondo la prassi usuale nel paziente in terapia anticoagulante per l’intera durata del trattamento.
Rischio emorragico
Come con gli altri anticoagulanti, i pazienti che assumono Rivaroxaban HCS devono essere attentamente monitorati in relazione ai segni di sanguinamento. Si raccomanda di usarlo con cautela in condizioni di aumentato rischio di emorragia. La somministrazione di Rivaroxaban HCS dev‘essere sospesa in caso si verifichi emorragia grave (vedere paragrafo 4.9).
Negli studi clinici i sanguinamenti della mucosa (ad es. epistassi, sanguinamenti gengivali, gastrointestinali e genito-urinari, compresi sanguinamenti vaginali anomali o un aumentato sanguinamento mestruale) e anemia sono stati osservati più frequentemente durante il trattamento a lungo termine con rivaroxaban rispetto al trattamento con AVK. Pertanto, oltre ad un’adeguata sorveglianza clinica, analisi di laboratorio su emoglobina/ematocrito potrebbero essere utili per rilevare sanguinamento occulto e quantificare la rilevanza clinica del sanguinamento evidente, se ritenuto appropriato.
Diverse sottopopolazioni di pazienti, descritte di seguito in dettaglio, hanno un aumentato rischio di sanguinamento. Tali pazienti devono essere sottoposti ad attento monitoraggio per la comparsa di segni e sintomi di complicanze emorragiche e anemia dopo l’inizio del trattamento (vedere paragrafo 4.8).
Qualsiasi abbassamento inspiegabile dell'emoglobina o della pressione arteriosa deve indurre a ricercare un sito di sanguinamento.
Anche se il trattamento con rivaroxaban non richiede il monitoraggio continuo dell’esposizione, la misurazione dei livelli di rivaroxaban con un dosaggio quantitativo calibrato anti-fattore Xa può essere utile in situazioni eccezionali, quando la conoscenza dell’esposizione a rivaroxaban può essere d’aiuto nel prendere una decisione clinica, come nei casi di sovradosaggio e di chirurgia d’emergenza (vedere paragrafi 5.1 e 5.2).
Popolazione pediatrica
Nei bambini con trombosi del seno venoso cerebrale che hanno un’infezione del SNC sono disponibili dati limitati (vedere paragrafo 5.1). Il rischio di sanguinamento deve essere valutato con attenzione prima e durante la terapia con rivaroxaban.
Compromissione renale
Nei pazienti adulti con compromissione renale grave (clearance della creatinina < 30 mL/min), i livelli plasmatici di rivaroxaban possono aumentare in misura significativa (in media 1,6 volte), e questo può condurre ad un aumento del rischio di sanguinamento. Rivaroxaban HCS deve essere usato con cautela nei pazienti con clearance della creatinina compresa fra 15 e 29 mL/min. L'uso nei pazienti con clearance della creatinina < 15 mL/min non è raccomandato (vedere paragrafi 4.2 e 5.2).
Rivaroxaban HCS dev’essere usato con cautela anche nei pazienti con compromissione renale che stanno assumendo in concomitanza altri medicinali che aumentano le concentrazioni plasmatiche di rivaroxaban (vedere paragrafo 4.5).
Rivaroxaban HCS non è raccomandato in bambini e adolescenti con compromissione renale moderata o grave (tasso di filtrazione glomerulare < 50 mL/min/1,73 m2) in quanto non ci sono dati clinici disponibili.
Interazioni con altri medicinali
L’uso di Rivaroxaban HCS non è raccomandato nei pazienti in trattamento concomitante con antimicotici azolici per via sistemica (quali ketoconazolo, itraconazolo, voriconazolo e posaconazolo) o inibitori delle proteasi del HIV (ad es. ritonavir). Questi principi attivi sono potenti inibitori del CYP3A4 e della P-gp e possono pertanto aumentare le concentrazioni plasmatiche di rivaroxaban in misura clinicamente rilevante (in media 2,6 volte e questo può condurre ad un aumento del rischio di sanguinamento). Non ci sono dati clinici disponibili in bambini che ricevono un trattamento sistemico concomitante con potenti inibitori del CYP 3A4 e della P-gp (vedere paragrafo 4.5).
Si deve usare cautela se i pazienti sono trattati contemporaneamente con medicinali che influiscono sull’emostasi, come i medicinali anti-infiammatori non steroidei (FANS), l’acido acetilsalicilico e gli antiaggreganti piastrinici o gli inibitori selettivi della ricaptazione della serotonina (selective serotonin reuptake inhibitors, SSRI) e gli inibitori della ricaptazione della serotonina-norepinefrina (serotonin norepinephrine reuptake inhibitors, SNRI). Per i pazienti a rischio di di malattia gastrointestinale ulcerativa può essere preso in considerazione un idoneo trattamento profilattico (vedere paragrafi 4.5 e 5.1).
Altri fattori di rischio emorragico
Come con altri antitrombotici, rivaroxaban è sconsigliato nei pazienti ad aumentato rischio di sanguinamento, quali:
- disturbi di sanguinamento congeniti o acquisiti
- ipertensione arteriosa grave non controllata
- altra malattia gastrointestinale senza ulcerazione attiva che può potenzialmente portare a complicanze emorragiche (per esempio malattia infiammatoria intestinale, esofagite, gastrite e malattia da reflusso gastroesofageo)
- retinopatia vascolare
- bronchiectasia o anamnesi di sanguinamento polmonare
Pazienti con cancro
Pazienti con malattia maligna possono essere contemporaneamente a più alto rischio di sanguinamento e trombosi. In pazienti con cancro in fase attiva, il beneficio individuale del trattamento antitrombotico deve essere valutato rispetto al rischio di sanguinamento, in relazione a sede del tumore, terapia antineoplastica e stadio della malattia. Durante la terapia con rivaroxaban, i tumori localizzati nel tratto gastrointestinale o genitourinario sono stati associati con un aumento del rischio di sanguinamento.
In pazienti con neoplasie maligne, ad alto rischio di sanguinamento, l’uso di rivaroxaban è controindicato (vedere il paragrafo 4.3).
Pazienti con protesi valvolari
Rivaroxaban non deve essere usato per la tromboprofilassi in pazienti recentemente sottoposti alla sostituzione della valvola aortica transcatetere (TAVR). La sicurezza e l’efficacia di rivaroxaban non sono state studiate in pazienti con protesi valvolari cardiache; pertanto, non vi sono dati che supportino che rivaroxaban fornisca un’azione anticoagulante adeguata in questa popolazione di pazienti. Il trattamento con rivaroxaban non è raccomandato per questi pazienti.
Pazienti con sindrome antifosfolipidica
Gli anticoagulanti orali ad azione diretta (DOAC), tra cui rivaroxaban, non sono raccomandati nei pazienti con storia pregressa di trombosi ai quali è diagnosticata la sindrome antifosfolipidica. In particolare, per pazienti triplo-positivi (per anticoagulante lupico, anticorpi anticardiolipina e anticorpi anti-beta 2- glicoproteina I), il trattamento con DOAC potrebbe essere associato a una maggiore incidenza di eventi trombotici ricorrenti rispetto alla terapia con antagonisti della vitamina K.
Pazienti con fibrillazione atriale non valvolare sottoposti a PCI con posizionamento di uno stent
Sono disponibili dati clinici derivanti da uno studio interventistico con l’obiettivo primario di valutare la sicurezza in pazienti con fibrillazione atriale non valvolare sottoposti a PCI con posizionamento di uno stent. I dati di efficacia in questa popolazione sono limitati (vedere paragrafi 4.2 e 5.1). Non ci sono dati disponibili per questa tipologia di pazienti con pregresso ictus/attacco ischemico transitorio (transient ischaemic attack, TIA).
Pazienti con EP emodinamicamente instabili o pazienti che necessitano di trombolisi od embolectomia polmonare
Rivaroxaban HCS non è raccomandato come alternativa all’eparina non frazionata in pazienti con embolia polmonare che sono emodinamicamente instabili o che possono essere sottoposti a trombolisi od embolectomia polmonare, in quanto la sicurezza e l’efficacia di rivaroxaban non sono state valutate in queste condizioni cliniche.
Anestesia o puntura spinale/epidurale
In caso di anestesia neurassiale (anestesia spinale/epidurale) o puntura spinale/epidurale, i pazienti trattati con agenti antitrombotici per la prevenzione delle complicanze tromboemboliche sono esposti al rischio di ematoma epidurale o spinale, che può causare una paralisi prolungata o permanente. Il rischio di questi eventi può aumentare in caso di uso post-operatorio di cateteri epidurali a permanenza o di uso concomitante di medicinali che alterano l’emostasi. Il rischio può aumentare anche in caso di puntura epidurale o spinale traumatica o ripetuta. I pazienti devono essere controllati frequentemente per segni e sintomi di compromissione neurologica (ad es. intorpidimento o debolezza degli delle gambe, disfunzione intestinale o vescicale). In presenza di compromissione neurologica sono necessari una diagnosi e un trattamento immediati. Prima dell’intervento neurassiale, il medico deve valutare il rapporto tra il potenziale beneficio e il rischio presente nei pazienti in terapia anticoagulante o nei pazienti per i quali è in programma una terapia anticoagulante per la profilassi antitrombotica. Non vi è esperienza clinica riguardo l’utilizzo di rivaroxaban 20 mg in queste situazioni.
Al fine di ridurre il potenziale rischio di sanguinamento associato all’uso concomitante di rivaroxaban e anestesia neurassiale (epidurale/spinale) o puntura spinale, si prenda in considerazione il profilo farmacocinetico di rivaroxaban. Il posizionamento o la rimozione di un catetere epidurale o una puntura lombare vengono eseguiti meglio quando l'effetto anticoagulante di rivaroxaban si stima basso. Tuttavia non è noto il tempo esatto per raggiungere, in ciascun paziente, un effetto anticoagulante sufficientemente basso e deve essere valutato rispetto all’urgenza di una procedura diagnostica.
Per la rimozione di un catetere epidurale tenuto conto delle caratteristiche PK generali deve trascorrere almeno il doppio dell’emivita, ovvero devono trascorrere almeno 18 ore nei pazienti giovani adulti e
26 ore nei pazienti anziani, dopo l'ultima somministrazione di rivaroxaban (vedere paragrafo 5.2). Dopo la rimozione del catetere, devono trascorrere almeno 6 ore prima che venga somministrata la dose successiva di rivaroxaban.
In caso di puntura traumatica, la somministrazione di rivaroxaban deve essere rimandata di 24 ore. Non ci sono dati disponibili su quando posizionare o rimuovere il catetere neurassiale in bambini che assumono rivaroxaban. In tali casi, interrompere rivaroxaban e prendere in considerazione l’uso di un anticoagulante parenterale a breve durata d’azione.
Raccomandazioni posologiche prima e dopo procedure invasive e interventi chirurgici
Qualora siano necessari una procedura invasiva o un intervento chirurgico, il trattamento con Rivaroxaban HCS 20 mg deve essere interrotto, se possibile e sulla base del giudizio clinico del medico, almeno 24 ore prima dell’intervento.
Se la procedura non può essere rimandata, l’aumentato rischio di sanguinamento deve essere valutato in rapporto all’urgenza dell’intervento.
Il trattamento con Rivaroxaban HCS deve essere ripreso al più presto dopo la procedura invasiva o l’intervento chirurgico, non appena la situazione clinica lo consenta e sia stata raggiunta un'emostasi adeguata, in base alla valutazione del medico curante (vedere paragrafo 5.2).
Popolazione anziana
L’aumento dell’età può causare un incremento del rischio emorragico (vedere paragrafo 5.2).
Reazioni dermatologiche
Durante la sorveglianza post-marketing sono state riportate gravi reazioni cutanee, inclusa la sindrome di Stevens-Johnson / necrolisi epidermica tossica e la sindrome DRESS, in associazione con l'uso di rivaroxaban (vedere paragrafo 4.8). I pazienti sembrano essere a più alto rischio di sviluppare queste reazioni nelle prime fasi del ciclo di terapia: l'insorgenza della reazione si verifica nella maggior parte dei casi entro le prime settimane di trattamento. Rivaroxaban deve essere interrotto alla prima comparsa di un'eruzione cutanea grave (ad esempio diffusa, intensa e/o con vescicole), o qualsiasi altro segno di ipersensibilità associato con lesioni della mucosa.
Informazioni sugli eccipienti
Questo medicinale contiene meno di 1 mmol (23 mg) di sodio per compressa rivestita con film, cioè essenzialmente ‘senza sodio’.
4.5 Interazioni con altri medicinali ed altre forme di interazione
L’entità delle interazioni nella popolazione pediatrica non è nota. Per la popolazione pediatrica è necessario tenere conto dei dati sulle interazioni citati sotto che sono stati ottenuti negli adulti e delle avvertenze riportate al paragrafo 4.4.
Inibitori del CYP3A4 e della P-gp
La somministrazione concomitante di rivaroxaban e ketoconazolo (400 mg una volta al giorno) o ritonavir (600 mg due volte al giorno) ha determinato un aumento di 2,6 / 2,5 volte dell’AUC media di rivaroxaban e un aumento di 1,7 / 1,6 volte della Cmax media di rivaroxaban, con aumento significativo degli effetti farmacodinamici e questo può condurre ad un aumento del rischio di sanguinamento. Pertanto, l’uso di Rivaroxaban HCS non è raccomandato nei pazienti che ricevono un trattamento concomitante sistemico antimicotici azolici, quali ketoconazolo, itraconazolo, voriconazolo e posaconazolo, o inibitori delle proteasi del HIV. Questi principi attivi potenti sono inibitori del CYP3A4 e della P-gp (vedere paragrafo 4.4).
Si prevede che i principi attivi che inibiscono fortemente solo una delle vie di eliminazione di rivaroxaban, il CYP3A4 o la P-gp, aumentino le concentrazioni plasmatiche di rivaroxaban in misura minore. La claritromicina (500 mg due volte al giorno), ad esempio, considerata potente un inibitore del CYP3A4 e un inibitore moderato della P-gp, ha determinato un aumento di 1,5 volte dell’AUC media di rivaroxaban e un aumento di 1,4 volte della Cmax. L'interazione con la claritromicina probabilmente non è clinicamente rilevante nella maggior parte dei pazienti, ma può essere potenzialmente significativa nei pazienti ad alto rischio. (Per i pazienti con compromissione renale: vedere paragrafo 4.4).
L’eritromicina (500 mg tre volte al giorno), che inibisce moderatamente il CYP3A4 e la P-gp, ha determinato un aumento di 1,3 volte dell’AUC e della Cmax medie di rivaroxaban. L'interazione con l’eritromicina non è clinicamente rilevante nella maggior parte dei pazienti, ma può essere potenzialmente significativa nei pazienti ad alto rischio. Nei soggetti con compromissione renale lieve, l’eritromicina (500 mg tre volte al giorno) ha determinato un aumento di 1,8 volte dell’AUC media di rivaroxaban e un aumento di 1,6 volte di Cmax in confronto ai soggetti con funzionalità renale normale. Nei soggetti con compromissione renale moderata, l’eritromicina ha determinato un aumento di 2,0 volte dell’AUC media di rivaroxaban e un aumento di 1,6 volte di Cmax in confronto ai soggetti con funzionalità renale normale. L’effetto dell’eritromicina è additivo a quello della compromissione renale (vedere paragrafo 4.4).
Il fluconazolo (400 mg una volta al giorno), considerato un inibitore moderato del CYP3A4, ha determinato un aumento di 1,4 volte dell’AUC media di rivaroxaban e di 1,3 volte la Cmax media. L’interazione con il fluconazolo probabilmente non è clinicamente rilevante nella maggior parte dei pazienti, ma può essere potenzialmente significativa nei pazienti ad alto rischio. (Per i pazienti con compromissione renale: vedere paragrafo 4.4).
A causa dei limitati dati clinici disponibili con il dronedarone, la sua co-somministrazione con rivaroxaban deve essere evitata.
Anticoagulanti
Dopo somministrazione congiunta di enoxaparina (40 mg dose singola) e rivaroxaban (10 mg dose singola) è stato osservato un effetto additivo sull’attività anti-fattore Xa in assenza di altri effetti sui test della coagulazione (PT, aPTT). L’enoxaparina non ha modificato la farmacocinetica di rivaroxaban.
A causa dell’aumentato rischio di sanguinamento, occorre usare cautela in caso di trattamento concomitante con qualsiasi altro anticoagulante (vedere paragrafo 4.3 e 4.4).
FANS/antiaggreganti piastrinici
Dopo somministrazione combinata di rivaroxaban (15 mg) e 500 mg di naproxene non sono stati osservati aumenti clinicamente rilevanti del tempo di sanguinamento. Tuttavia, alcuni soggetti possono presentare una risposta farmacodinamica più pronunciata.
Non sono state osservate interazioni farmacocinetiche o farmacodinamiche clinicamente significative in caso di co-somministrazione di rivaroxaban e 500 mg di acido acetilsalicilico.
Il clopidogrel (dose di carico di 300 mg, seguita da una dose di mantenimento di 75 mg) non ha mostrato alcuna interazione farmacocinetica con rivaroxaban (15 mg), ma in una sottopopolazione di pazienti è stato osservato un aumento rilevante del tempo sanguinamento che non era correlato all’aggregazione piastrinica, alla P-selectina o al recettore GPIIb/IIIa.
Si deve usare cautela se i pazienti sono trattati in concomitanza con FANS (compreso l’acido acetilsalicilico) e antiaggreganti piastrinici, perché questi medicinali tipicamente aumentano il rischio di sanguinamento (vedere paragrafo 4.4).
SSRI/SNRI
Come avviene con altri anticoagulanti, esiste la possibilità che i pazienti possano presentare un maggior rischio di sanguinamenti in caso di uso concomitante con SSRI o SNRI, a causa del riportato effetto di questi farmaci sulle piastrine. Nei casi in cui siano utilizzati contemporaneamente nel corso del programma clinico di rivaroxaban, sono state osservate percentuali numericamente più elevate di sanguinamenti maggiori o non maggiori clinicamente rilevanti in tutti i gruppi di trattamento.
Warfarin
La transizione dall’antagonista della vitamina K warfarin (INR compreso tra 2,0 e 3,0) a rivaroxaban
(20 mg) o da rivaroxaban (20 mg) a warfarin (INR compreso tra 2,0 e 3,0) ha indotto un aumento del tempo di protrombina/INR (Neoplastin) più che additivo (possono essere osservati valori singoli di
INR fino a 12), mentre gli effetti su aPTT, inibizione dell’attività del fattore Xa e potenziale endogeno di trombina (ETP) erano additivi.
Se si desidera verificare gli effetti farmacodinamici di rivaroxaban durante il periodo di transizione, possono essere utilizzati i test per l’attività anti-fattore Xa, PiCT e HepTest, perché non sono influenzati da warfarin. Il quarto giorno dopo l’ultima dose di warfarin, tutti i test (compresi PT, aPTT, inibizione dell’attività del fattore Xa ed ETP) rispecchiavano solo l’effetto di rivaroxaban.
Se si desidera verificare gli effetti farmacodinamici di warfarin durante il periodo di transizione, si può usare l’INR in corrispondenza della concentrazione minima (Cvalle) di rivaroxaban (24 ore dopo l’assunzione precedente di rivaroxaban) perché, in quel momento, tale test è influenzato in misura minima da rivaroxaban. Non sono state osservate interazioni farmacocinetiche tra warfarin e rivaroxaban.
Induttori del CYP3A4
La co-somministrazione di rivaroxaban e del potente induttore del CYP3A4 rifampicina ha determinato una riduzione di circa il 50 % dell’AUC media di rivaroxaban, con parallela riduzione dei suoi effetti farmacodinamici. Anche l’uso concomitante di rivaroxaban e altri potenti induttori del CYP3A4 (ad es. fenitoina, carbamazepina, fenobarbital o Erba di S. Giovanni (Hypericum perforatum)) può ridurre le concentrazioni plasmatiche di rivaroxaban. Pertanto, la somministrazione concomitante di potenti induttori del CYP3A4 deve essere evitata, a meno che il paziente non venga controllato con attenzione in merito ai segni e sintomi di trombosi.
Altre terapie concomitanti
Non sono state osservate interazioni farmacocinetiche o farmacodinamiche clinicamente significative quando rivaroxaban è stato co-somministrato con midazolam (substrato del CYP3A4), digossina (substrato della P-gp), atorvastatina (substrato del CYP3A4 e della P-gp) od omeprazolo (inibitore della pompa protonica). Rivaroxaban non inibisce e non induce alcuna delle isoforme principali del CYP, come il CYP3A4.
Parametri di laboratorio
I parametri della coagulazione (ad es. PT, aPTT, HepTest) sono alterati come prevedibile per via del meccanismo d’azione di rivaroxaban (vedere paragrafo 5.1).
4.6 Fertilità, gravidanza e allattamento
Gravidanza
La sicurezza e l’efficacia di rivaroxaban nelle donne in gravidanza non sono state stabilite. Gli studi sugli animali hanno mostrato tossicità riproduttiva (vedere paragrafo 5.3). A causa della potenziale tossicità riproduttiva, del rischio intrinseco di sanguinamento e dell’evidenza che rivaroxaban attraversa la placenta, Rivaroxaban HCS è controindicato durante la gravidanza (vedere paragrafo 4.3).
Le donne in età fertile devono evitare di iniziare una gravidanza durante il trattamento con rivaroxaban.
Allattamento
La sicurezza e l’efficacia di rivaroxaban nelle donne che allattano con latte materno non sono state stabilite. I dati ricavati dagli animali indicano che rivaroxaban è escreto nel latte materno. Pertanto, Rivaroxaban HCS è controindicato durante l’allattamento con latte materno (vedere paragrafo 4.3). Si deve decidere se interrompere l'allattamento od interrompere/rinunciare alla terapia.
Fertilità
Non sono stati condotti studi specifici con rivaroxaban sull'uomo per determinarne gli effetti sulla fertilità e. In uno studio sulla fertilità maschile e femminile condotto sui ratti non sono stati osservati effetti (vedere paragrafo 5.3).
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
Rivaroxaban altera lievemente la capacità di guidare veicoli e di usare macchinari. Sono state riportate reazioni avverse come sincope (frequenza: non comune) e capogiro (frequenza: comune) (vedere paragrafo 4.8). I pazienti che manifestano queste reazioni avverse non devono guidare veicoli e usare macchinari.
4.8 Effetti indesiderati
Sintesi del profilo di sicurezza
La sicurezza di rivaroxaban è stata determinata in tredici studi pivotal di fase III (vedere Tabella 1).
Complessivamente sono stati esposti a rivaroxaban 69.608 pazienti adulti in diciannove studi di fase III e 488 pazienti pediatrici in due studi di fase II e due studi di fase III.
Tabella 1: Numero di pazienti studiati, dose giornaliera totale e durata massima del trattamento negli studi di fase III negli adulti e nei bambini
| Indicazione | Numero di pazienti* | Dose giornaliera totale | Durata massima del trattamento |
Prevenzione del tromboembolismo venoso (TEV) nei pazienti adulti sottoposti a interventi elettivi di sostituzione dell'anca o del ginocchio | 6.097 | 10 mg | 39 giorni |
| Prevenzione del TEV in pazienti allettati | 3.997 | 10 mg | 39 giorni |
| Trattamento della trombosi venosa profonda (TVP), embolia polmonare (EP) e prevenzione delle recidive | 6.790 | Giorno 1 - 21: 30 mg Giorno 22 e successivi: 20 mg Dopo almeno 6 mesi: 10 mg o 20 mg | 21 mesi |
| Trattamento della TEV e prevenzione delle recidive della TEV in neonati a termine e bambini di età inferiore a 18 anni a seguito dell’inizio di un trattamento anticoagulante standard | 329 | Dose aggiustata in base al peso corporeo per ottenere un’esposizione simile a quella osservata negli adulti trattati per la TVP con 20 mg di rivaroxaban una volta al giorno | 12 mesi |
Prevenzione dell’ictus e dell’embolia sistemica nei pazienti con fibrillazione atriale non valvolare | 7.750 | 20 mg | 41 mesi |
| Prevenzione di eventi aterotrombotici in pazienti dopo sindrome coronarica acuta (SCA) | 10.225 | Rispettivamente 5 mg o 10 mg, co-somministrati con ASA o ASA più clopidogrel o ticlopidina | 31 mesi |
| Prevenzione di eventi aterotrombotici in pazienti con CAD/PAD | 18.244 | 5 mg co-somministrati con ad ASA o 10 mg da solo | 47 mesi |
| 3.256** | 5 mg co-somministrati con ASA | 42 mesi |
*Pazienti esposti ad almeno una dose di rivaroxaban
**Dallo sudio VOYAGER PAD
Le reazioni avverse segnalate più comunemente nei pazienti trattati con rivaroxaban sono stati i sanguinamenti (Tabella 2) (vedere anche paragrafo 4.4. e “Descrizione delle reazioni avverse selezionate” più avanti). I sanguinamenti segnalati più comunemente sono stati epistassi (4,5%) ed emorragia del tratto gastrointestinale (3,8%).
Tabella 2: Percentuali degli eventi di sanguinamento* e anemia in pazienti esposti a rivaroxaban negli studi di fase III completati nei pazienti adulti e pediatrici
| Indicazione | Sanguinamenti di qualsiasi tipo | Anemia |
Prevenzione del tromboembolismo venoso (TEV) nei pazienti adulti sottoposti a interventi elettivi di sostituzione dell'anca o del ginocchio | 6,8% dei pazienti | 5,9% dei pazienti |
| Prevenzione del tromboembolismo venoso in pazienti allettati | 12,6% dei pazienti | 2,1% dei pazienti |
Trattamento della TVP, dell’EP e prevenzione delle recidive | 23% dei pazienti | 1,6% dei pazienti |
| Trattamento della TEV e prevenzione delle recidive della TEV in neonati a termine e bambini di età inferiore a 18 anni a seguito dell’inizio di un trattamento anticoagulante standard | 39,5% dei pazienti | 4,6% dei pazienti |
| Prevenzione dell’ictus e dell’embolia sistemica nei pazienti con fibrillazione atriale non-valvolare | 28 per 100 anni paziente | 2,5 per 100 anni paziente |
Prevenzione di eventi aterotrombotici in pazienti dopo SCA | 22 per 100 anni paziente | 1,4 per 100 anni paziente |
| Prevenzione di eventi aterotrombotici in pazienti con CAD/PAD | 6,7 per 100 anni paziente | 0,15 per 100 anni paziente** |
| 8,38 per 100 anni paziente# | 0,74 per 100 anni paziente***# |
* Vengono raccolti, segnalati e valutati tutti gli eventi di sanguinamento per tutti gli studi con rivaroxaban.
** Nello studio COMPASS, l’incidenza di anemia è bassa, poiché è stato utilizzato un approccio selettivo alla raccolta degli eventi avversi.
*** È stato utilizzato un approccio selettivo alla raccolta degli eventi avversi.
# Dallo studio VOYAGER PAD
Tabella delle reazioni avverse
La frequenza delle reazioni avverse riportate con rivaroxaban in pazienti adulti e pediatrici sono riportate di seguito nella Tabella 3, classificate per sistemi e organi (secondo MedDRA) e per frequenza.
Le frequenze sono definite come segue:
molto comune (≥ 1/10)
comune (≥ 1/100, < 1/10)
non comune (≥ 1/1.000, < 1/100)
rara (≥ 1/10.000, < 1/1.000)
molto rara (< 1/10.000)
non nota (la frequenza non può essere definita sulla base dei dati disponibili).
Tabella 3: Tutte le reazioni avverse segnalate nei pazienti adulti degli studi clinici di fase III o durante l’uso successivo all’immissione in commercio* e in due studi di fase II e due di fase III in pazienti pediatrici
| Comune | Non comune | Rara | Molto rara | Non nota |
| Patologie del sistema emolinfopoietico | ||||
| Anemia (incl. i rispettivi parametri di laboratorio) | Trombocitosi (incl. aumento della conta piastrinica)A , trombocitopenia | |||
| Disturbi del sistema immunitario | ||||
Reazione allergica, dermatite allergica, angioedema ed edema allergico | Reazioni anafilattiche incluso shock anafilatti co | |||
| Patologie del sistema nervoso | ||||
| Capogiro, cefalea | Emorragia cerebrale e intracranica, sincope | |||
| Patologie dell’occhio | ||||
| Emorragia oculare (incl. emorragia congiuntivale) | ||||
| Patologie cardiache | ||||
| Tachicardia | ||||
| Patologie vascolari | ||||
| Ipotension e, ematoma | ||||
| Patologie respiratorie, toraciche e mediastiniche | ||||
| Epistassi, emottisi | Polmonite eosinofila | |||
| Patologie gastrointestinali | ||||
Sanguinamento gengivale, emorragie del tratto gastrointestinale (incl. emorragia rettale), dolore gastrointestinale e addominale, dispepsia, nausea, costipazioneA, diarrea, vomitoA | Bocca secca | |||
| Patologie epatobiliari | ||||
| Aumento delle transaminas i | Compromissio ne epatica, aumento della bilirubina, aumento della fosfatasi alcalina A e aumento della GGTA | Ittero, aumento della bilirubina coniugata (con o senza contemporan eo aumento della ALT), colestasi, epatite (incluso danno epatocellulare) | ||
| Patologie della cute e del tessuto sottocutaneo | ||||
Prurito (incl. casi non comuni di prurito generalizzato), eruzione cutanea, ecchimosi, emorragia cutanea e sottocutanea | Orticaria | Sindrome di Stevens-Johnson/ necrolisi epidermica tossica, sindrome DRESS | ||
| Patologie del sistema muscoloscheletrico e del tessuto connettivo | ||||
| Dolore alle estremità A | Emartrosi | Emorragia muscolare | Sindrome compartimentale secondaria al sanguinamento | |
| Patologie renali e urinarie | ||||
Emorragie del tratto urogenitale (incl. ematuria e menorragiaB), compromission e renale (incl. aumento della creatininemia, aumento dell’azotemi a) | Insufficienza renale/insufficien za a renale acuta secondaria a un sanguinamento in grado di causare ipoperfusione, nefropatia da anticoagulanti | |||
| Patologie generali e condizioni relative alla sede di somministrazione | ||||
FebbreA, edema periferico, riduzione delle forze e dell’energia (incl. affaticamento e astenia) | Sensazione di indisposizione (incl. malessere) | Edema localizzatoA | ||
| Esami diagnostici | ||||
| Aumento della LDHA, aumento della lipasiA, aumento | ||||
| dell’amilasiA | ||||
| Traumatismo, avvelenamento e complicazioni da procedura | ||||
Emorragia postprocedurale (incl. Anemia postoperatoria ed emorragia dalla ferita), contusione, secrezione dalla feritaA | Pseudoaneurisma vascolareC | |||
A: osservato nella prevenzione del TEV in pazienti adulti sottoposti ad interventi chirurgici elettivi di sostituzione dell'anca o del ginocchio
B: osservato nel trattamento di TVP ed EP e nella prevenzione delle recidive come molto comune nelle donne < 55 anni
C: osservato come non comune nella prevenzione di eventi aterotrombotici in pazienti dopo SCA (a seguito di un intervento coronarico percutaneo)
- * Per la raccolta degli eventi avversi è stato utilizzato un approccio selettivo prespecificato negli studi di fase III selezionati. L’incidenza delle reazioni avverse non è aumentata e non sono state riscontrate nuove reazioni avverse al farmaco in seguito all’analisi di questi studi.
Descrizione delle reazioni avverse selezionate
A causa del suo meccanismo d’azione farmacologico, l’uso di rivaroxaban può essere associato a un aumento del rischio di sanguinamento occulto e/o conclamato in qualsiasi tessuto od organo, che possono indurre anemia post-emorragica. Segni, sintomi e gravità (compreso l’esito fatale) varieranno a seconda della sede e del grado o dell’entità sanguinamento e/o dell’anemia (vedere paragrafo 4.9 “Gestione del sanguinamento”). Negli studi clinici i sanguinamenti della mucosa (ad es. epistassi, sanguinamenti gengivali, gastrointestinali e genito-urinari, compresi sanguinamenti vaginali anomali o aumentato sanguinamento mestruale) e l’anemia sono stati osservati più frequentemente durante il trattamento a lungo termine con rivaroxaban, in confronto al trattamento con AVK. Pertanto, oltre ad un’adeguata sorveglianza clinica, i test di laboratorio su emoglobina/ematocrito possono essere utili per rilevare dei sanguinamenti occulti e quantificare la rilevanza clinica dei sanguinamenti evidenti, se ritenuto appropriato. Il rischio di sanguinamento può essere aumentato in determinate categorie di pazienti, ad es. nei pazienti con grave ipertensione arteriosa non controllata e/o sottoposti a trattamenti concomitanti con effetti sull’emostasi (vedere paragrafo 4.4 “Rischio emorragico”). Il sanguinamento mestruale può essere più abbondante e/o prolungato. Le complicanze emorragiche possono manifestarsi come debolezza, pallore, capogiro, cefalea o gonfiori di origine sconosciuta, dispnea e shock di origine non nota. In alcuni casi, come conseguenza dell’anemia, sono stati osservati sintomi di ischemia cardiaca come dolore toracico o angina pectoris.
Con rivaroxaban riportate le complicanze note delle emorragie gravi, come la sindrome compartimentale e la compromissione renale dovuta a ipoperfusione o nefropatia da anticoagulanti. Pertanto, nella valutazione delle condizioni dei pazienti in terapia anticoagulante occorre considerare l’eventualità di un’emorragia.
Popolazione pediatrica
Trattamento della VTE e prevenzione delle recidive della VTE
La valutazione della sicurezza in bambini e adolescenti si basa sui dati di sicurezza ottenuti in due studi di fase II e uno di fase III in aperto, controllati con confronto attivo, in pazienti pediatrici dalla nascita a meno di 18 anni di età. I risultati relativi alla sicurezza sono stati generalmente simili con rivaroxaban e con il confronto nelle varie fasce di età pediatrica. In generale, il profilo di sicurezza nei 412 bambini e adolescenti trattati con rivaroxaban è stato simile a quello osservato nella popolazione adulta e coerente nei diversi sottogruppi di età, anche se la valutazione è limitata dal basso numero di pazienti.
Nei pazienti pediatrici cefalea (molto comune, 16,7%), febbre (molto comune, 11,7%), epistassi (molto comune, 11,2%), vomito (molto comune, 10,7%), tachicardia (comune, 1,5%), aumento della bilirubina (comune, 1,5%) e aumento della bilirubina coniugata (non comune, 0,7%) sono stati segnalati più frequentemente che negli adulti. Coerentemente con la popolazione adulta, la menorragia è stata osservata nel 6,6% (comune) delle adolescenti dopo il menarca. La trombocitopenia, come osservata nell’esperienza post-marketing nella popolazione adulta è stata comune (4,6%) negli studi clinici pediatrici. Le reazioni avverse al farmaco nei pazienti pediatrici sono state principalmente di gravità da lieve a moderata.
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato all’indirizzo https://www.aifa.gov.it/content/segnalazioni-reazioni-avverse.
4.9 Sovradosaggio
Negli adulti, sono stati segnalati rari casi di sovradosaggio fino a 1.960 mg. In caso di sovradosaggio, il paziente deve essere osservato attentamente per complicanze emorragiche o altre reazioni avverse (vedere paragrafo “Gestione delle emorragie”). I dati disponibili nei bambini sono in numero limitato. A causa dell’assorbimento limitato, ci si attende un effetto tetto senza ulteriori aumenti dell’esposizione plasmatica media a dosi sovraterapeutiche di 50 mg di rivaroxaban o superiori negli adulti ma non ci sono dati disponibili a dosi sovraterapeutiche nei bambini.
Uno specifico agente antagonista (andexanet alfa) che contrasta l’effetto farmacodinamico di rivaroxaban è disponibile per gli adulti, ma non è stato stabilito nei bambini (fare riferimento al Riassunto delle Caratteristiche del Prodotto di andexanet alfa). In caso di sovradosaggio di rivaroxaban può essere preso in considerazione l’uso di carbone vegetale attivo per ridurre l’assorbimento.
Gestione del sanguinamento
Qualora si verificasse una complicanza emorragica in un paziente trattato con rivaroxaban, la successiva somministrazione di rivaroxaban deve essere posticipata oppure il trattamento deve essere interrotto, a seconda dei casi. Rivaroxaban ha un’emivita compresa tra circa 5 e 13 ore negli adulti. L’emivita nei bambini, stimata usando approcci di modellizzazione farmacocinetica di popolazione (popPK), è più breve (vedere paragrafo 5.2). La gestione del paziente deve essere personalizzata in base alla gravità e alla sede dell’emorragia. Secondo necessità può essere effettuato un trattamento sintomatico appropriato come la compressione meccanica (ad esempio in caso di epistassi grave), l’emostasi chirurgica con procedure di controllo del sanguinamento, il ripristino dei liquidi e il supporto emodinamico, la somministrazione di emoderivati (concentrati eritrocitari o plasma fresco congelato, a seconda dell’anemia o della coagulopatia associate) o di piastrine.
Se il sanguinamento non può essere controllato con le misure sopra descritte, si deve considerare o la somministrazione di uno specifico agente antagonista inibitore del fattore Xa (andexanet alfa), che antagonizza l’effetto farmacodinamico di rivaroxaban, oppure la somministrazione di un agente procoagulante specifico, come il concentrato di complesso protrombinico (PCC), il concentrato di complesso protrombinico attivato (APCC) o il fattore VIIa ricombinante (r-FVIIa). Tuttavia ad oggi esiste un’esperienza clinica molto limitata con l’uso di questi medicinali con l’uso di questi medicinali negli adulti e nei bambini trattati con rivaroxaban. La raccomandazione si basa anche su dati pre-clinici limitati. Deve essere presa in considerazione l’eventualità di ripetere la somministrazione di fattore VIIa ricombinante, il dosaggio sulla base al miglioramento del sanguinamento. In base alla disponibilità locale, in caso di sanguinamenti maggiori si deve consultare un esperto di problemi della coagulazione (vedere paragrafo 5.1).
Non si prevede che la protamina solfato e la vitamina K influiscano sull'attività anticoagulante di rivaroxaban. Negli adulti trattati con rivaroxaban vi è esperienza limitata con l’acido tranexamico e non vi è alcuna esperienza con l’acido aminocaproico e l’aprotinina. Non vi è esperienza sull’uso di tali farmaci nei bambini che assumono rivaroxaban. Non esistono né un razionale scientifico di un possibile beneficio nè esperienza con l’utilizzo dell'emostatico sistemico desmopressina nei soggetti trattati con rivaroxaban. A causa dell'elevato legame con le proteine plasmatiche, non ci si attende che rivaroxaban sia dializzabile.
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: Agenti antitrombotici, inibitore diretto del fattore Xa, codice ATC: B01AF01.
Meccanismo d’azione
Rivaroxaban è un inibitore diretto e altamente selettivo del fattore Xa, con biodisponibilità orale. L’inibizione del fattore Xa interrompe le vie intrinseca ed estrinseca della cascata della coagulazione e inibisce sia la formazione di trombina, sia lo sviluppo di trombi. Rivaroxaban non inibisce la trombina (fattore II attivato) e non ne è stato dimostrato alcun effetto sulle piastrine.
Effetti farmacodinamici
Nell’uomo è stata osservata un’inibizione dose-dipendente dell’attività del fattore Xa. Se per il test viene utilizzato Neoplastin, il tempo di protrombina (PT) è influenzato da rivaroxaban in misura dose- dipendente, con una stretta correlazione con le concentrazioni plasmatiche (valore r uguale a 0,98). Con altri reagenti si ottengono risultati diversi. Il PT deve essere espresso in secondi, perché l’INR è calibrato e convalidato solo per le cumarine e non può essere usato per altri anticoagulanti.
Nei pazienti trattati con rivaroxaban per la TVP, l’EP e la prevenzione delle recidive, i percentili 5/95 per il PT (Neoplastin) 2 - 4 ore dopo l’assunzione della compressa (cioè quando l’effetto è massimo) erano compresi tra 17 e 32 s per 15 mg di rivaroxaban due volte al giorno e tra 15 e 30 s per 20 mg di rivaroxaban una volta al giorno. Quando l’effetto è minimo (8 - 16 ore dopo l’assunzione della compressa) i percentili 5/95 per 15 mg due volte al giorno erano compresi tra 14 e 24 s, mentre per 20 mg una volta al giorno (18 - 30 ore dopo l’assunzione della compressa) erano compresi tra 13 e 20 s.
Nei pazienti con fibrillazione atriale non valvolare trattati con rivaroxaban per la prevenzione dell’ictus e dell’embolia sistemica, i percentili 5/95 per il PT (Neoplastin) 1 - 4 ore dopo l’assunzione della compressa (cioè al momento dell’effetto massimo) erano compresi tra 14 e 40 s nei pazienti trattati con 20 mg una volta al giorno e tra 10 e 50 s nei pazienti con compromissione renale moderata trattati con 15 mg una volta al giorno. Quando l’effetto è minimo (16 - 36 ore dopo l’assunzione della compressa) i percentili 5/95 per 20 mg una volta al giorno erano compresi tra 12 e 26 s, e nei pazienti con compromissione renale moderata trattati con 15 mg una volta al giorno erano compresi tra 12 e 26 s.
In uno studio di farmacologia clinica sulla possibilità di antagonizzare gli effetti farmacodinamici di rivaroxaban in soggetti adulti sani (n = 22), sono stati valutati gli effetti di dosi singole (50 UI/kg) di due diversi tipi di PCC, un PCC a 3 fattori (Fattori II, IX e X) e un PCC a 4 fattori (Fattori II, VII, IX e X). Il PCC a 3 fattori ha ridotto i valori medi di PT con Neoplastin di circa 1,0 secondo entro 30 minuti, rispetto alla riduzione di circa 3,5 secondi osservata con il PCC a 4 fattori. Al contrario, il PCC a 3 fattori ha avuto un maggiore e più rapido effetto complessivo nell'antagonizzare le variazioni nella generazione di trombina endogena rispetto al PCC a 4 fattori (vedere paragrafo 4.9).
Anche il tempo di tromboplastina parziale attivata (aPTT) e l'HepTest sono prolungati in misura dose-dipendente; tuttavia, non sono consigliati per valutare gli effetti farmacodinamici di rivaroxaban. Nella pratica clinica, durante il trattamento con rivaroxaban, non è necessario monitorare i parametri della coagulazione durante il trattamento con rivaroxaban. Comunque, qualora clinicamente indicato, i livelli plasmatici di rivaroxaban possono essere misurati mediante test quantitativi anti-fattore Xa quantitativi calibrati (vedere paragrafo 5.2).
Popolazione pediatrica
Nei bambini, i valori di PT (reagente neoplastina), aPTT e anti-Xa (misurato con un test quantitativo calibrato) mostrano una stretta correlazione con le concentrazioni plasmatiche. La correlazione tra anti-Xa e concentrazioni plasmatiche è lineare con una pendenza prossima a 1. Possono essere presenti differenze individuali con valori di anti-Xa superiori o inferiori rispetto alle concentrazioni plasmatiche corrispondenti. Non è necessario un monitoraggio di routine dei parametri della coagulazione durante il trattamento clinico con rivaroxaban. Tuttavia, se clinicamente indicato, le concentrazioni di rivaroxaban possono essere misurate in mcg/L mediante test quantitativi calibrati anti-fattore Xa (vedere Tabella 13 al paragrafo 5.2 per gli intervalli osservati per le concentrazioni plasmatiche di rivaroxaban nei bambini). Quando il test dell’anti-Xa viene usato per quantificare le concentrazioni plasmatiche di rivaroxaban nei bambini deve essere considerato il limite inferiore di quantificazione. Non è stata stabilita una soglia per gli eventi di efficacia o di sicurezza.
Efficacia e sicurezza clinica
Prevenzione dell’ictus e dell’embolia sistemica nei pazienti con fibrillazione atriale non valvolare
Il programma clinico di rivaroxaban è stato sviluppato per dimostrare l’efficacia di rivaroxaban nella prevenzione dell’ictus e dell’embolia sistemica nei pazienti con fibrillazione atriale non valvolare.
Nello studio pivotal in doppio cieco ROCKET AF, 14.264 pazienti sono stati assegnati a rivaroxaban 20 mg una volta al giorno (15 mg una volta al giorno nei pazienti con clearance della creatinina di 30 - 49 ml/min) oppure a warfarin titolato a un valore target di INR di 2,5 (intervallo terapeutico compreso tra 2,0 e 3,0). Il tempo mediano di trattamento è stato di 19 mesi e la durata complessiva massima del trattamento è stata fino a 41 mesi.
Il 34,9% dei pazienti è stato trattato con acido acetilsalicilico e l’11,4% è stato trattato con antiaritmici di classe III, compreso l’amiodarone.
Rivaroxaban si è dimostrato non inferiore al warfarin per l’endpoint primario composito di ictus ed embolia sistemica non a carico del SNC. Nella popolazione “per-protocol” in trattamento l’ictus o l’embolia sistemica si sono verificate in 188 pazienti in trattamento con rivaroxaban (1,71% per anno) ed in 241 pazienti in trattamento con warfarin (2,16% per anno) (HR 0,79; IC 95%, 0,66 - 0,96; p<0,001 per non-inferiorità). Fra tutti i pazienti randomizzati analizzati secondo l’approccio “intention-to-treat” (ITT) gli eventi primari si sono verificati in 269 pazienti trattati con rivaroxaban (2,12% per anno) ed in 306 pazienti trattati con warfarin (2,42% per anno) (HR 0,88; IC 95%, 0,74 - 1,03; p<0,001 per non-inferiorità; p=0,117 per superiorità). Nella Tabella 4 sono riportati i risultati per gli endpoint secondari testati in ordine gerarchico nell’ITT.
Nei pazienti trattati con warfarin i valori di INR erano all’interno dell’intervallo terapeutico (da 2,0 a 3,0) in media per il 55% del tempo (mediana, 58%; intervallo interquartile, da 43 a 71). L’effetto di rivaroxaban non differiva in funzione del livello di (Time in Target INR Range da 2,0 a 3,0) del centro nei quartili di uguali dimensioni (p=0,74 per interazione). All’interno del quartile più alto in base al centro, il rapporto di rischio (Hazard Ratio, HR) di rivaroxaban nei confronti di warfarin era 0,74 (IC 95%, da 0,49 a 1,12).
I tassi di incidenza per il principale endpoint di sicurezza (eventi di sanguinamento maggiori e non maggiori clinicamente rilevanti) erano simili nei due gruppi di trattamento (vedere Tabella 5).
Tabella 4: Risultati di efficacia dello studio di fase III ROCKET AF
| Popolazione in studio | Analisi di efficacia ITT in pazienti con fibrillazione atriale non valvolare | |||||
| Dose di trattamento | Rivaroxaban 20 mg una volta al giorno (15 mg una volta al giorno in pazienti con compromissione renale moderata) Eventi per 100 pz/anno | Warfarin titolato per un INR target di 2,5 (intervallo terapeutico da 2,0 a 3,0) Eventi per 100 pz/anno | HR (IC 95%) p-value, test per superiorità | |||
| Ictus ed embolia sistemica non a carico del SNC | 269 (2,12) | 306 (2,42) | 0,88 (0,74 - 1,03) 0,117 | |||
| Ictus, embolia sistemica non a carico del SNC e morte vascolare | 572 (4,51) | 609 (4,81) | 0,94 (0,84 - 1,05) 0,265 |
Ictus, embolia sistemica non a carico del SNC, morte vascolare e infarto del miocardio | 659 (5,24) | 709 (5,65) | 0,93 (0,83 - 1,03) 0,158 |
| Ictus | 253 (1,99) | 281 (2,22) | 0,90 (0,76 - 1,07) 0,221 |
Embolia sistemica non a carico del SNC | 20 (0,16) | 27 (0,21) | 0,74 (0,42 - 1,32) 0,308 |
| Infarto del miocardio | 130 (1,02) | 142 (1,11) | 0,91 (0,72 - 1,16) 0,464 |
Tabella 5: Risultati di sicurezza dello studio di fase III ROCKET AF
| Popolazione in studio | Pazienti con fibrillazione atriale non valvolarea) | ||||
| Dose di trattamento | Rivaroxaban 20 mg una volta al giorno (15 mg una volta al giorno in pazienti con compromissione renale moderata) Eventi per 100 pz/anno | Warfarin titolato per un INR target di 2,5 (intervallo terapeutico da 2,0 a 3,0) Eventi per 100 pz/anno | HR (IC 95%) p- value | ||
| Eventi di sanguinamento maggiori e non maggiori clinicamente rilevanti | 1.475 (14,91) | 1.449 (14,52) | 1,03 (0,96 - 1,11) 0,442 | ||
Eventi di sanguinamento maggiori | 395 (3,60) | 386 (3,45) | 1,04 (0,90 - 1,20) 0,576 | ||
| Morte per sanguinamento * | 27 (0,24) | 55 (0,48) | 0,50 (0,31 - 0,79) 0,003 | ||
| Sanguinamento in organo critico* | 91 (0,82) | 133 (1,18) | 0,69 (0,53 - 0,91) 0,007 | ||
| Emorragia intracranica* | 55 (0,49) | 84 (0,74) | 0,67 (0,47 - 0,93) 0,019 | ||
| Calo dell’emoglobina* | 305 (2,77) | 254 (2,26) | 1,22 (1,03 - 1,44) 0,019 | ||
Trasfusione di 2 o più unità di concentrati eritrocitari o sangue intero* | 183 (1,65) | 149 (1,32) | 1,25 (1,01 - 1,55) 0,044 | ||
| Eventi di sanguinamento non maggiori clinicamente rilevanti | 1.185 (11,80) | 1.151 (11,37) | 1,04 (0,96 - 1,13) 0,345 | ||
| Mortalità per tutte le cause | 208 (1,87) | 250 (2,21) | 0,85 (0,70 - 1,02) 0,073 | ||
- a) Popolazione valutabile ai fini della sicurezza, in corso di trattamento
* Nominalmente significativo
Oltre allo studio di fase III ROCKET AF, è stato condotto uno studio (XANTUS) di coorte prospettico, a singolo braccio, post-autorizzativo, non interventistico ed in aperto, con obiettivo principale la valutazione comprendente gli eventi tromboembolici e i sanguinamenti maggiori. Sono stati arruolati 6.704 pazienti con fibrillazione atriale non valvolare per la prevenzione dell’ictus e dell’embolismo sistemico non riferito al sistema nervoso centrale (SNC) nella pratica clinica. Il valore medio era 1,9 per il CHADS2 e 2,0 per l’HAS-BLED nello studio XANTUS,. mentre nello studio ROCKET AF i valori medi per CHADS2 e HAS-BLED erano rispettivamente 3,5 e 2,8. Sanguinamenti maggiori si sono verificati in 2,1 su 100 paziente/anni
Emorragia fatale è stata riportata in 0,2 su 100 paziente/anni ed emorragia intracranica in 0,4 su 100 paziente/anni. Ictus o embolismo sistemico non centrale sono stati rilevati in 0,8 su 100 paziente/anni.
Le osservazioni effettuate nella pratica clinica sono coerenti con il profilo di sicurezza definito in questa indicazione.
In uno studio post-autorizzativo, non interventistico, condotto su più di 162 000 pazienti provenienti da quattro paesi, rivaroxaban è stato prescritto per la prevenzione dell'ictus e dell'embolia sistemica in pazienti con fibrillazione atriale non valvolare. Il tasso di eventi per ictus ischemico è stato di 0,70 (IC 95% 0,44 - 1,13) per 100 pazienti/anno. Il sanguinamento con conseguente ospedalizzazione si è verificato a tassi di evento per 100 pazienti/anno di 0,43 (IC 95% 0,31 - 0,59) per il sanguinamento intracranico, di 1,04 (IC 95% 0,65 - 1,66) per quello gastrointestinale, di 0,41 (IC 95% 0,31 - 0,53) per quello urogenitale e di 0,40 (IC 95% 0,25 - 0,65) per altri sanguinamenti.
Pazienti sottoposti a cardioversione
Uno studio esplorativo prospettico, randomizzato, in aperto, multicentrico, con valutazione in cieco dell’endpoint (X-VERT) è stato condotto in 1.504 pazienti (nuovi o già in trattamento con terapia anticoagulante orale) con fibrillazione atriale non valvolare a cui è stata programmata cardioversione. per confrontare rivaroxaban con AVK a dose aggiustata (randomizzazione 2:1), per la prevenzione di eventi cardiovascolari. Le strategie utilizzate sono state cardioversione guidata da TEE (1-5 giorni di pre-trattamento) o cardioversione convenzionale (almeno tre settimane di pre-trattamento). L'esito primario di efficacia (tutti i tipi di ictus, attacco ischemico transitorio, embolismo sistemico non centrale, infarto del miocardio (IM) e morte cardiovascolare) si è verificato in 5 (0,5 %) pazienti del gruppo rivaroxaban (n = 978) e in 5 (1,0 %) pazienti del gruppo AVK (n = 492; RR 0,50; 95 % CI 0,15-1,73; popolazione ITT modificata). Il risultato principale di sicurezza (sanguinamento maggiore) si è verificato in 6 (0,6 %) e 4 (0,8 %) pazienti rispettivamente nel gruppo rivaroxaban (n = 988) e nel gruppo AVK (n = 499), (RR 0,76; 95 % CI 0,21-2,67; popolazione di sicurezza). Questo studio esplorativo ha mostrato un profilo di efficacia e sicurezza comparabile tra i gruppi di trattamento con rivaroxaban e AVK nel contesto della cardioversione.
Pazienti con fibrillazione atriale non valvolare sottoposti a PCI con posizionamento di uno stent
Uno studio clinico randomizzato, in aperto, multicentrico (PIONEER AF-PCI) è stato condotto con lo scopo di confrontare la sicurezza di due regimi di trattamento con rivaroxaban ed uno con AVK in 2124 pazienti con fibrillazione atriale non valvolare che erano stati sottoposti a PCI con posizionamento di stent per malattia aterosclerotica primaria. I pazienti sono stati randomizzati in rapporto 1:1:1 per una terapia complessiva di 12 mesi. Pazienti con pregresso ictus/TIA erano esclusi.
Il Gruppo 1 ha ricevuto rivaroxaban 15 mg una volta al giorno (10 mg una volta al giorno per pazienti con clearance della creatinina 30 - 49 ml/min) più un inibitore del P2Y12. Il Gruppo 2 ha ricevuto rivaroxaban 2,5 mg due volte al giorno più DAPT (doppia terapia anti-aggregante, ad esempio clopidogrel 75 mg [o un inibitore del P2Y12 alternativo] più acido acetilsalicilico [ASA] a basso dosaggio) per 1, 6 o 12 mesi, seguiti da rivaroxaban 15 mg (o 10 mg per pazienti con clearance della creatinina 30 - 49 ml/min) una volta al giorno più ASA a basse dosi. Il Gruppo 3 ha ricevuto una dose aggiustata di AVK più DAPT per 1, 6 o 12 mesi seguiti da una dose aggiustata di AVK più ASA a basse dosi.
L’endpoint primario di sicurezza, eventi di sanguinamento clinicamente rilevanti, si è verificato rispettivamente in 109 (15,7%), 117 (16,6%) e 167 (24,0%) soggetti nei gruppi 1,2 e 3 (HR 0.59; IC 95% 0.47-0.76; p<0.001, e HR 0.63; IC 95% 0.50-0.80; p<0.001, rispettivamente).
L’endpoint secondario (composito degli eventi cardiovascolari: morte cardiovascolare, IM o ictus) si è verificato in 41 (5,9%) 36 (5,1%) e 36 (5,2%) soggetti nel gruppo 1, 2 e 3, rispettivamente. Ognuno dei regimi con rivaroxaban ha mostrato una riduzione significativa degli eventi di sanguinamento clinicamente rilevanti in confronto al regime con AVK in pazienti con fibrillazione atriale non valvolare che erano stati sottoposti a PCI con posizionamento di stent.
L’obiettivo primario dello studio PIONEER AF-PCI era quello di valutare la sicurezza. I dati di efficacia (inclusi eventi tromboembolici) in questa popolazione sono limitati.
Trattamento della TVP, dell’EP e prevenzione delle recidive di TVP ed EP
Il programma clinico di rivaroxaban è stato sviluppato per dimostrare l’efficacia di rivaroxaban nel trattamento iniziale e continuato della TVP acuta e dell’EP e nella prevenzione delle recidive.
Oltre 12.800 pazienti sono stati studiati in quattro studi clinici randomizzati controllati di fase III (Einstein DVT, Einstein PE, Einstein Extension ed Einstein Choice), ed è stata inoltre condotta una analisi aggregata predefinita degli studi Einstein DVT ed Einstein PE. La durata complessiva del trattamento combinato in tutti gli studi è stata fino a 21 mesi.
Nello studio Einstein DVT, 3.449 pazienti con TVP acuta sono stati studiati per il trattamento della TVP e la prevenzione delle recidive di TVP ed EP (i pazienti con EP sintomatica sono stati esclusi dallo studio). La durata del trattamento era di 3, 6 o 12 mesi, sulla base della valutazione clinica dello sperimentatore.
Nelle prime 3 settimane di trattamento della TVP acuta sono stati somministrati 15 mg di rivaroxaban due volte al giorno. Successivamente sono stati somministrati 20 mg di rivaroxaban una volta al giorno.
Nello studio Einstein PE sono stati studiati 4.832 pazienti con EP acuta per il trattamento dell’EP e la prevenzione delle recidive di TVP ed EP. La durata del trattamento era di 3,6 o 12 mesi, sulla base della valutazione dello sperimentatore.
Per il trattamento iniziale dell’EP acuta sono stati somministrati 15 mg di rivaroxaban due volte al giorno per tre settimane. Successivamente sono stati somministrati 20 mg di rivaroxaban una volta al giorno.
Sia nello studio Einstein DVT che nello studio Einstein PE il regime terapeutico di confronto era costituito da enoxaparina somministrata per almeno 5 giorni in associazione con antagonisti della vitamina K fino a ottenere un PT/INR nell’intervallo terapeutico (≥ 2,0). Il trattamento proseguiva con una dose di antagonista della vitamina K titolata in modo da mantenere i valori PT/INR nell’intervallo terapeutico compreso tra 2,0 e 3,0.
Nello studio Einstein Extension, 1.197 pazienti con TVP o EP sono stati studiati per la prevenzione delle recidive di TVP ed EP. La durata del trattamento era incrementata di ulteriori 6 o 12 mesi nei pazienti che avevano completato il trattamento per il tromboembolismo venoso da 6 a 12 mesi, in base alla valutazione clinica dello sperimentatore. Rivaroxaban 20 mg una volta al giorno è stato confrontato con il placebo.
Negli studi Einstein DVT, PE ed Extension sono stati utilizzati gli stessi endpoint di efficacia primario e secondario predefiniti. L’endpoint di efficacia primario era il TEV sintomatico recidivante, definito come l’insieme di TVP recidivante ed EP fatale o non fatale. L’endpoint di efficacia secondario era definito come l’insieme di TVP recidivante, EP non fatale e mortalità per qualsiasi causa.
Nello studio Einstein Choice, 3.396 pazienti con TVP sintomatica confermata e/o EP che hanno completato 6-12 mesi di trattamento anticoagulante sono stati studiati per la prevenzione della EP fatale o della TVP o EP sintomatica recidivante non fatale. I pazienti con indicazione per la prosecuzione della terapia anticoagulante a dosi terapeutiche sono stati esclusi dallo studio. La durata massima di trattamento è stata fino a 12 mesi, a seconda della data di randomizzazione di ogni soggetto (mediana: 351 giorni). Rivaroxaban 20 mg una volta al giorno e rivaroxaban 10 mg una volta al giorno sono stati paragonati a 100 mg di acido acetilsalicilico una volta al giorno.
L’endpoint di efficacia primario era il TEV sintomatico recidivante, definito come l’insieme di TVP recidivante ed EP fatale o non fatale.
Nello studio Einstein DVT (vedere Tabella 6) è stato dimostrato che rivaroxaban non è inferiore a enoxaparina/AVK per l’endpoint di efficacia primario (p < 0,0001 (test di non inferiorità); HR: 0,680
(0,443 - 1,042), p = 0,076 (test di superiorità)). Per il beneficio clinico netto prespecificato (endpoint di efficacia primario più eventi di sanguinamento maggiori) è stato osservato un HR di 0,67 ((IC 95%: 0,47 - 0,95), valore nominale di p = 0,027) a favore di rivaroxaban. I valori di INR erano all’interno dell’intervallo terapeutico mediamente nel 60,3% del tempo per una durata media di trattamento di 189 giorni, e nel 55,4%, 60,1%, e 62,8% del tempo rispettivamente nei gruppi con una durata di trattamento di 3, 6, e 12 mesi. Nel gruppo trattato con enoxaparina/AVK non c’era una chiara relazione tra il livello medio di TTR del centro (Time in Target INR Range tra 2,0 e 3,0) nei terzili di eguali dimensioni e l’incidenza della TEV recidivante (p=0,932 per interazione). All’interno del terzile più alto in base al centro, il HR di rivaroxaban nei confronti di warfarin era 0,69 (IC 95%: 0,35 - 1,35).
I tassi di incidenza per l’endpoint di sicurezza primario (eventi di sanguinamento maggiori o non maggiori clinicamente rilevanti) e di sanguinamento (eventi emorragici maggiori) erano simili nei due gruppi di trattamento.
Tabella 6: Risultati di efficacia e sicurezza dello studio di fase III Einstein DVT
| Popolazione in studio | 3.449 pazienti con trombosi venosa profonda acuta sintomatica | ||
| Dose e durata del trattamento | Rivaroxaban a) 3,6 o 12 mesi N=1.731 | Enoxaparina/AVKb) 3,6 o 12 mesi N=1.718 | |
| TEV recidivante sintomatica* | 36 (2,1%) | 51 (3,0%) | |
| EP recidivante sintomatica | 20 (1,2%) | 18 (1,0%) | |
| TVP recidivante sintomatica | 14 (0,8%) | 28 (1,6%) | |
| EP e TVP sintomatiche | 1 (0,1%) | 0 | |
| EP fatale /morte in cui l’EP non può essere esclusa | 4 (0,2%) | 6 (0,3%) | |
| Eventi di sanguinamento maggiori o non maggiori clinicamente rilevanti | 139 (8,1%) | 138 (8,1%) | |
| Eventi di sanguinamento maggiori | 14 (0,8%) | 20 (1,2%) | |
- a) Rivaroxaban 15 mg due volte al giorno per 3 settimane seguito da 20 mg una volta al giorno
- b) Enoxaparina per almeno 5 giorni, in concomitanza e seguita da AVK
* p < 0,0001 (non-inferiorità con un HR predefinito di 2,0); HR: 0,680 (0,443 - 1,042), p=0,076 (superiorità)
Nello studio Einstein PE (vedere Tabella 7) è stato dimostrato che rivaroxaban non è inferiore a enoxaparina/AVK per l’endpoint primario di efficacia (p=0,0026 (test per non-inferiorità); HR: 1,123 (0,749 – 1,684)). Il beneficio clinico netto predefinito (endpoint primario di efficacia più eventi di sanguinamento maggiori) è stato riportato con un HR di 0,849 ((IC 95%: 0,633 – 1,139), valore nominale di p= 0,275). I valori INR erano all’interno dell’intervallo terapeutico in media per il 63% del tempo per una durata media di trattamento di 215 giorni, e rispettivamente per il 57%, 62%, e 65% del tempo nei gruppi la cui durata di trattamento prevista era di 3, 6 e 12 mesi. Nel gruppo trattato con enoxaparina/AVK non c’era una chiara relazione tra il livello medio di TTR del centro (Time in Target INR Range tra 2,0 e 3,0) nei terzili di eguali dimensioni e l’incidenza della TEV recidivante (p=0,082 per interazione). All’interno del terzile più alto in base al centro, il HR di rivaroxaban nei confronti di warfarin era 0,642 (IC 95%, 0,277 - 1,484).
I tassi d’incidenza per l’endpoint di sicurezza primario (eventi di sanguinamento maggiori o non maggiori clinicamente rilevanti) erano leggermente più bassi nel gruppo trattato con rivaroxaban (10,3% (249/2412)) rispetto al gruppo trattato con enoxaparina/AVK (11,4% (274/2405)). L’incidenza dell’endpoint di sicurezza secondario (eventi emorragici maggiori) era più basso nel gruppo trattato con rivaroxaban (1,1% (26/2412)) rispetto al gruppo trattato con enoxaparina/AVK (2,2% (52/2405)) con un HR di 0,493 (IC 95%: 0,308 - 0,789).
Tabella 7: Risultati di efficacia e sicurezza dello studio di fase III Einstein PE
| Popolazione in studio | 4.832 pazienti con EP sintomatica acuta | ||
| Dose e durata del trattamento | Rivaroxabana) 3, 6 o 12 mesi N=2.419 | Enoxaparina/AVKb) 3, 6 o 12 mesi N=2.413 | |
| TEV recidivante sintomatica* | 50 (2,1%) | 44 (1,8%) | |
| EP recidivante sintomatica | 23 (1,0%) | 20 (0,8%) | |
| TVP recidivante sintomatica | 18 (0,7%) | 17 (0,7%) | |
| EP e TVP sintomatiche | 0 | 2 (<0,1%) | |
| EP fatale/morte in cui l’EP non può essere esclusa | 11 (0,5%) | 7 (0,3%) | |
| Eventi di sanguinamento maggiori o non maggiori clinicamente rilevanti | 249 (10,3%) | 274 (11,4%) | |
| Eventi di sanguinamento maggiori | 26 (1,1%) | 52 (2,2%) | |
- a) Rivaroxaban 15 mg due volte al giorno per tre settimane seguito da 20 mg una volta al giorno
- b) Enoxaparina per almeno 5 giorni, in concomitanza e seguita da AVK
* p < 0,0026 (non-inferiorità con un HR predefinito di 2,0); HR: 1.123 (0.749 - 1.684)
È stata condotta una analisi aggregata predefinita sugli endpoint degli studi Einstein DVT e PE (vedere Tabella 8).
Tabella 8: Risultati di efficacia e sicurezza nella pooled analysis degli studi di fase III Einstein DVT e Einstein PE
| Popolazione in studio | 8.281 pazienti con TVP sintomatica acuta o EP | ||
| Dose e durata del trattamento | Rivaroxaban a) 3, 6 o 12 mesi N=4.150 | Enoxaparina/AVKb) 3, 6 o 12 mesi N=4.131 | |
| TEV recidivante sintomatica* | 86 (2,1%) | 95 (2,3%) | |
| EP recidivante sintomatica | 43 (1,0%) | 38 (0,9%) | |
| TVP recidivante sintomatica | 32 (0,8%) | 45 (1,1%) | |
| EP e TVP sintomatiche | 1 (<0,1%) | 2 (<0,1%) | |
| EP fatale/ morte in cui l’EP non può essere esclusa | 15 (0,4%) | 13 (0,3%) | |
| Eventi di sanguinamento maggiori o non maggiori clinicamente rilevanti | 388 (9,4%) | 412 (10,0%) | |
| Eventi di sanguinamento maggiori | 40 (1,0%) | 72 (1,7%) | |
- a) Rivaroxaban 15 mg due volte al giorno per tre settimane seguito da 20 mg una volta al giorno
- b) Enoxaparina per almeno 5 giorni, in concomitanza e seguita da AVK
* p < 0.0001 (non-inferiorità con un HR predefinito di 1,75); HR: 0,886 (0,661 - 1,186)
Il beneficio clinico netto predefinito (endpoint primario di efficacia più eventi di sanguinamento maggiori) nella analisi aggregata è stato riportato con un HR di 0,771 ((IC 95%: 0,614 – 0,967), valore nominale di p= 0,0244).
Nello studio Einstein Extension (vedere Tabella 9), rivaroxaban è risultato superiore al placebo per gli endpoint di efficacia primario e secondario. Per l’endpoint di sicurezza primario (eventi di sanguinamento maggiori) c'è stato un tasso di incidenza numericamente maggiore, ma non significativa, nei pazienti trattati con rivaroxaban 20 mg una volta al giorno in confronto al placebo. Per l’endpoint di sicurezza secondario (eventi di sanguinamento maggiori o non maggiori clinicamente rilevanti) sono stati osservati tassi più alti nei pazienti trattati con rivaroxaban 20 mg una volta al giorno in confronto al placebo.
Tabella 9: Risultati di efficacia e sicurezza dello studio di fase III Einstein Extension
| Popolazione in studio | 1.197 pazienti hanno proseguito il trattamento e la prevenzione del tromboembolismo venoso recidivante | ||
| Dose e durata del trattamento | Rivaroxabana) 6 o 12 mesi N = 602 | Placebo 6 o 12 mesi N = 594 | |
| TEV recidivante sintomatico* | 8 (1,3%) | 42 (7,1%) | |
| EP recidivante sintomatica | 2 (0,3%) | 13 (2,2%) | |
| TVP recidivante sintomatica | 5 (0,8%) | 31 (5,2%) | |
| EP fatale/morte in cui l’EP non può esclusa | 1 (0,2%) | 1 (0,2%) | |
| Eventi di sanguinamento maggiori | 4 (0,7%) | 0 (0,0%) | |
| Sanguinamento non maggiore clinicamente rilevante | 32 (5,4%) | 7 (1,2%) | |
- a) Rivaroxaban 20 mg una volta al giorno
* p < 0,0001 (superiorità); HR: 0,185 (0,087 - 0,393)
Nello studio Einstein Choice (vedere Tabella 10), rivaroxaban 20 mg e 10 mg sono risultati entrambi superiori a 100 mg di acido acetilsalicilico per l’endpoint primario di efficacia. L’endpoint principale di sicurezza (eventi di sanguinamento maggiori) è risultato simile nei pazienti trattati con rivaroxaban 20 mg e 10 mg una volta al giorno in confronto a 100 mg di acido acetilsalicilico.
Tabella 10: Risultati di efficacia e sicurezza dello studio di fase III Einstein Choice
| Popolazione in studio | 3.396 pazienti hanno proseguito la prevenzione del tromboembolismo venoso recidivante | |||
| Dose del trattamento | Rivaroxaban 20 mg una volta al giorno N=1.107 | Rivaroxaban 10 mg una volta al giorno N=1.127 | ASA 100 mg una volta al giorno N=1.131 | |
| Durata mediana del trattamento [scarto interquartile] | 349 [189-362] giorni | 353 [190-362] giorni | 350 [186-362] giorni | |
| TEV recidivante sintomatico | 17 (1,5%)* | 13 (1,2%)** | 50 (4,4%) | |
| EP recidivante sintomatica | 6 (0,5%) | 6 (0,5%) | 19 (1,7%) | |
| TVP recidivante sintomatica | 9 (0,8%) | 8 (0,7%) | 30 (2,7%) | |
| EP fatale/morte in cui l’EP non può essere esclusa | 2 (0,2%) | 0 | 2 (0,2%) | |
TEV recidivante sintomatico, IM, ictus o embolia sistemica non SNC | 19 (1,7%) | 18 (1,6%) | 56 (5,0%) |
| Eventi di sanguinamento maggiori | 6 (0,5%) | 5 (0,4%) | 3 (0,3%) |
| Sanguinamento non maggiore clinicamente rilevante | 30 (2,7%) | 22 (2,0%) | 20 (1,8%) |
TEV recidivante sintomatico o sanguinamento maggiore (beneficio clinico netto) | 23 (2,1%)+ | 17 (1,5%)++ | 53 (4,7%) |
* p<0,001(superiorità) rivaroxaban 20 mg od vs ASA 100 mg od; HR=0,34 (0,20–0,59)
** p<0,001 (superiorità) rivaroxaban 10 mg od vs ASA 100 mg od; HR=0,26 (0,14–0,47)
+ Rivaroxaban 20 mg od vs. ASA 100 mg od; HR=0,44 (0,27–0,71), p=0,0009 (nominale)
++ Rivaroxaban 10 mg od vs. ASA 100 mg od; HR=0,32 (0,18–0,55), p<0,0001 (nominale)
Oltre al programma di fase III EINSTEIN, è stato condotto uno studio di coorte prospettico (XALIA), non interventistico ed in aperto, con obiettivo principale la valutazione comprendente TEV recidivante, sanguinamento maggiore e morte. Sono stati arruolati 5.142 pazienti con TVP acuta per indagare la sicurezza a lungo termine di rivaroxaban rispetto alla terapia anticoagulante “standard of care” nella pratica clinica. I tassi di sanguinamento maggiore, TVE recidivante e morte per qualsiasi causa sono stati per rivaroxaban rispettivamente pari a 0,7%, 1,4% e 0,5%. I pazienti presentavano al basale delle differenze tra cui l’età, la presenza/assenza di cancro e la compromissione della funzionalità renale. L’analisi statistica pre-specificata e stratificata tramite propensity-score è stata utilizzata al fine di aggiustare le differenze al basale, sebbene dei fattori confondenti possono, nonostante tutto, influenzare i risultati. I rapporti di rischio nel confronto tra rivaroxaban e la terapia standard of care corretti per sanguinamenti maggiori, TVE recidivante e mortalità per qualsiasi causa, erano rispettivamente 0,77 (IC 95% 0,40 – 1,50), 0,91 (IC 95% 0,54 – 1,54) e 0,51 (IC 95% 0,24 – 1,07).
Questi risultati nella pratica clinica sono coerenti con il profilo di sicurezza TVE stabilito per questa indicazione.
In uno studio post-autorizzativo, non interventistico, rivaroxaban è stato prescritto per il trattamento o la prevenzione della TVP e dell'EP in più di 40 000 pazienti senza un’anamnesi di cancro, provenienti da quattro differenti paesi. I tassi di eventi per 100 pazienti-anno per eventi TEV/tromboembolici sintomatici/clinicamente evidenti che hanno portato al ricovero in ospedale variavano da 0,64 (IC 95% 0,40 - 0,97) nel Regno Unito a 2,30 (IC 95% 2,11 - 2,51) per la Germania. Il sanguinamento con conseguente ospedalizzazione si è verificato a tassi di evento per 100 pazienti/anno di 0,31 (IC 95% 0,23 - 0,42) per il sanguinamento intracranico, di 0,89 (IC 95% 0,67 - 1,17) per quello gastrointestinale, di 0,44 (IC 95% 0,26 - 0,74) per quello urogenitale e di 0,41 (IC 95% 0,31 - 0,54) per gli altri sanguinamenti.
Popolazione pediatrica
Trattamento del TEV e prevenzione delle recidive di TEV nei pazienti pediatrici
In 6 studi pediatrici multicentrici in aperto è stato studiato un totale di 727 bambini con TEV acuto confermato, 528 dei quali avevano ricevuto rivaroxaban. Un dosaggio aggiustato per il peso corporeo nei pazienti dalla nascita a un’età inferiore a 18 anni di età ha determinato un’esposizione a rivaroxaban simile a quella osservata nei pazienti adulti affetti da TVP trattati con rivaroxaban 20 mg una volta al giorno, come confermato nello studio di fase III (vedere paragrafo 5.2).
Lo studio di fase III EINSTEIN Junior è stato uno studio clinico multicentrico randomizzato, controllato con confronto attivo, in aperto, condotto su 500 pazienti pediatrici (dalla nascita a un’età < 18 anni) con TEV acuto confermato. Sono stati inclusi 276 bambini di età compresa tra 12 e < 18 anni, 101 bambini di età compresa tra 6 e < 12 anni, 69 bambini di età compresa tra 2 e < 6 anni e 54 bambini di età < 2 anni.
Il TEV indice è stato classificato come TEV associato a catetere venoso centrale (TEV-CVC; 90/335 pazienti nel gruppo rivaroxaban, 37/165 pazienti nel gruppo di confronto), trombosi del seno venoso cerebrale (cerebral vein and sinus thrombosis,CVST; 74/335 pazienti nel gruppo rivaroxaban, 43/165 pazienti nel gruppo di confronto), e tutti gli altri tipi, inclusi TVP ed EP (TEV-non-CVC; 171/335 pazienti nel gruppo rivaroxaban, 85/165 pazienti nel gruppo di confronto). La presentazione più comune della trombosi indice nei bambini di età compresa tra 12 e < 18 anni è stata il TEV-non-CVC in 211 (76,4%) casi; nei bambini di età compresa tra 6 e < 12 anni e in quelli di età compresa tra 2 e < 6 anni è stata la CVST in 48 (47,5%) e 35 (50,7%) casi rispettivamente; e nei bambini di età < 2 anni è stata il TEV-CVC in 37 (68,5%) casi. Non ci sono stati bambini di età < 6 mesi con CVST nel gruppo rivaroxaban. Nei pazienti con CVST, 22 hanno avuto un’infezione al SNC (13 pazienti nel gruppo rivaroxaban e 9 pazienti nel gruppo di confronto).
Il TEV è stato provocato da fattori di rischio persistenti, transitori o sia persistenti che transitori in 438
(87,6%) bambini.
I pazienti hanno ricevuto un trattamento iniziale con dosi terapeutiche di eparina non frazionata, eparina a basso peso molecolare o fondaparinux per almeno 5 giorni e sono stati randomizzati 2:1 a ricevere dosi aggiustate per il peso corporeo di rivaroxaban o del gruppo di confronto (eparine, AVK) per un periodo di trattamento dello studio principale di 3 mesi (1 mese per i bambini di età < 2 anni con TEV-CVC). Alla fine del periodo di trattamento dello studio principale, il test diagnostico di imaging, che era stato ottenuto al basale, è stato ripetuto, se clinicamente fattibile. Il trattamento dello studio poteva essere interrotto a questo punto o proseguito per un massimo di 12 mesi totali a discrezione dello sperimentatore (per un massimo di 3 mesi per bambini di età < 2 anni con TEV-CVC).
L’endpoint di efficacia primario era il TEV recidivante sintomatico. L’endpoint di sicurezza primario era composto da emorragia maggiore ed emorragia non maggiore clinicamente rilevante (clinically relevant non-major bleeding, CRNMB). Tutti gli endpoint di efficacia e sicurezza sono stati valutati da un comitato indipendente in cieco per l’assegnazione del trattamento. I risultati di efficacia e sicurezza sono illustrati nelle Tabelle 11 e 12 seguenti.
Recidive di TEV si sono verificate nel gruppo rivaroxaban in 4 pazienti su 335 e nel gruppo di confronto in 5 pazienti su 165. L’evento composito di emorragia maggiore e CRNMB è stato segnalato in 10 pazienti su 329 (3%) trattati con rivaroxaban e in 3 pazienti su 162 (1,9%) trattati con il confronto. Un beneficio clinico netto (TEV recidivante sintomatico più eventi di emorragia maggiore) è stato riportato nel gruppo rivaroxaban in 4 pazienti su 335 e nel gruppo di confronto in 7 pazienti su 165. La normalizzazione del carico trombotico alla ripetizione dell’imaging si è verificata in 128 pazienti su 335 in trattamento con rivaroxaban e in 43 pazienti su 165 nel gruppo di confronto. Questi risultati sono stati generalmente simili nelle diverse fasce di età. Ci sono stati 119 (36,2%) bambini con emorragia dovuta a trattamento nel gruppo rivaroxaban e 45 (27,8%) bambini nel gruppo di confronto.
Tabella 11: Risultati relativi all’efficacia al termine del periodo di trattamento principale
| Evento | Rivaroxaban N=335* | Confronto N=165* |
|---|---|---|
| Recidiva di TEV (endpoint di efficacia primario) | 4 (1,2%, 95% CI 0,4% – 3,0%) | 5 (3,0%, 95% CI 1,2% - 6,6%) |
| Composito: TEV recidivante sintomatico + peggioramento asintomatico alla ripetizione dell’imaging | 5 | 6 |
| (1,5%, 95% CI | (3,6%, 95% CI | |
| 0,6% – 3,4%) | 1,6% – 7,6%) | |
| Composito: TEV recidivante sintomatico + peggioramento asintomatico + nessuna variazione alla ripetizione dell’imaging | 21 | 19 |
| (6,3%, 95% CI | (11,5%, 95% CI | |
| 4,0% – 9,2%) | 7,3% – 17,4%) |
| Normalizzazione alla ripetizione dell’imaging | 128 | 43 |
|---|---|---|
| (38,2%, 95% CI | (26,1%, 95% CI | |
| 33,0% - 43,5%) | 19,8% - 33,0%) | |
| Composito: TEV recidivante sintomatico + emorragia maggiore (beneficio clinico netto) | 4 | 7 |
| (1,2%, 95% CI | (4,2%, 95% CI | |
| 0,4% - 3,0%) | 2,0% - 8,4%) | |
| Embolia polmonare fatale o non fatale | 1 | 1 |
| (0,3%, 95% CI | (0,6%, 95% CI | |
| 0,0% – 1,6%) | 0,0% – 3,1%) |
*FAS= set di analisi completo, tutti i bambini che sono stati randomizzati
Tabella 12: Risultati relativi alla sicurezza al termine del periodo di trattamento principale
| Rivaroxaban N=329* | Confronto N=162* | |
|---|---|---|
| Composito: Emorragia maggiore + CRNMB (endpoint di sicurezza primario) | 10 (3,0%, 95% CI 1,6% - 5,5%) | 3 (1,9%, 95% CI 0,5% - 5,3%) |
| Emorragia maggiore | 0 (0,0%, 95% CI 0,0% - 1,1%) | 2 (1,2%, 95% CI 0,2% - 4,3%) |
| Eventuali emorragie dovute al trattamento | 119 (36,2%) | 45 (27,8%) |
SAF= set di analisi di sicurezza, tutti i bambini che sono stati randomizzati e hanno ricevuto almeno 1 dose del medicinale dello studio.
Il profilo di efficacia e di sicurezza di rivaroxaban è stato in gran parte simile nella popolazione pediatrica affetta da TEV e nella popolazione adulta affetta da TVP/EP, tuttavia, la proporzione di soggetti con qualsiasi sanguinamento è stata più alta nella popolazione pediatrica affetta da TEV rispetto alla popolazione adulta affetta da TVP/EP.
Pazienti con sindrome antifosfolipidica triplo-positivi ad alto rischio
In uno studio multicentrico randomizzato e in aperto, promosso da uno sperimentatore, con aggiudicazione in cieco degli endpoint, rivaroxaban è stato confrontato con warfarin in pazienti con storia pregressa di trombosi, ai quali era stata diagnosticata la sindrome antifosfolipidica e ad alto rischio di eventi tromboembolici (positività a tutti e tre i test degli anticorpi antifosfolipidi: anticoagulante lupico, anticorpi anticardiolipina e anticorpi anti-beta 2-glicoproteina I). Lo studio è stato interrotto prematuramente, dopo l’arruolamento di 120 pazienti, a causa di un eccesso di eventi tromboembolici tra i pazienti in trattamento con rivaroxaban. La durata media di follow-up è stata di 569 giorni. 59 pazienti sono stati randomizzati a rivaroxaban 20 mg (15 mg per i pazienti con clearance della creatinina (CrCl) <50 ml/min) e 61 pazienti a warfarin (INR 2.0-3.0). Eventi tromboembolici si sono verificati nel 12 % dei pazienti randomizzati a rivaroxaban (4 ictus ischemici e 3 infarti miocardici). Nessun evento è stato riportato nei pazienti randomizzati a warfarin. Sanguinamenti maggiori si sono verificati in 4 pazienti (7%) del gruppo rivaroxaban e in 2 pazienti (3%) del gruppo warfarin.
Popolazione pediatrica
L’Agenzia Europea per i Medicinali ha previsto l’esonero dall’obbligo di presentare i risultati degli studi con il medicinale di riferimento contenente rivaroxaban in tutti i sottogruppi della popolazione pediatrica nella prevenzione di eventi tromboembolici (vedere paragrafo 4.2 per le informazioni sull’uso pediatrico).
5.2 Proprietà farmacocinetiche
Assorbimento
Le informazioni seguenti si basano sui dati ottenuti negli adulti.
Rivaroxaban è assorbito rapidamente e le concentrazioni massime (Cmax) si riscontrano 2 - 4 ore dopo l’assunzione della compressa.
L’assorbimento orale di rivaroxaban è pressoché completo e la biodisponibilità orale per la compressa da 2,5 mg e 10 mg è elevata (80 - 100%), indipendentemente dal digiuno o dall’assunzione di cibo.
L’assunzione con il cibo non influisce sulla AUC o sulla Cmax di rivaroxaban alla dose di 2,5 mg e 10 mg.
A causa di un grado di assorbimento ridotto, per la compressa da 20 mg è stata determinata una biodisponibilità orale del 66% in condizioni di digiuno. In caso di assunzione delle compresse di rivaroxaban da 20 mg con il cibo sono stati osservati aumenti del 39% dell’AUC media in confronto all'assunzione della compressa a digiuno, indicando un assorbimento pressoché completo e una elevata biodisponibilità orale. Le compresse di rivaroxaban da 15 mg e 20 mg devono essere assunte con il cibo (vedere paragrafo 4.2).
La farmacocinetica di rivaroxaban è grosso modo lineare fino a circa 15 mg una volta al giorno in condizioni di digiuno. A stomaco pieno, per le compresse di rivaroxaban da 10 mg, 15 mg e 20 mg è stata dimostrata la dose-proporzionalità. A dosi più elevate, l’assorbimento di rivaroxaban è limitato dalla dissoluzione, con riduzione della biodisponibilità e del tasso di assorbimento all’aumentare della dose.
La variabilità della farmacocinetica di rivaroxaban è moderata, con una variabilità inter-individuale (CV %) compresa tra il 30% e il 40%.
L’assorbimento di rivaroxaban dipende dalla sede di rilascio nel tratto gastrointestinale. È stata segnalata una riduzione del 29% e 56% di AUC e Cmax rispetto alla compressa quando rivaroxaban granulato viene rilasciato nell’intestino tenue prossimale. L’esposizione si riduce ulteriormente quando rivaroxaban viene rilasciato nell’intestino tenue distale o nel colon ascendente. Pertanto, la somministrazione di rivaroxaban distalmente allo stomaco deve essere evitata, perché in tal caso l’assorbimento di rivaroxaban e quindi l’esposizione possono essere ridotti.
La biodisponibilità (AUC e Cmax) è stata paragonabile per 20 mg di rivaroxaban somministrato per via orale come compressa frantumata mescolata con purea di mele o risospesa in acqua e somministrata tramite sonda gastrica seguita da un pasto liquido, in confronto alla compressa intera. In considerazione del profilo farmacocinetico di rivaroxaban, prevedibile e proporzionale alla dose, i risultati di biodisponibilità ottenuti in questo studio sono verosimilmente applicabili anche a dosi minori di rivaroxaban.
Popolazione pediatrica
I bambini hanno ricevuto le compresse o la sospensione orale di rivaroxaban durante o poco dopo l’alimentazione o l’assunzione di cibo, con una tipica porzione di liquidi per garantire un dosaggio affidabile nei bambini. Come negli adulti, rivaroxaban è prontamente assorbito nei bambini dopo somministrazione orale delle formulazioni in compresse o granuli per sospensione orale. Non sono state osservate differenze nella velocità di assorbimento né nella sua entità tra la formulazione in compresse e quella in granuli per sospensione orale. Non sono disponibili dati PK a seguito di somministrazione endovenosa ai bambini per cui la biodisponibilità assoluta di rivaroxaban nei bambini non è nota. È stata riscontrata una riduzione della biodisponibilità relativa all’aumentare delle dosi (in mg/kg di peso corporeo), il che suggerisce limitazioni all’assorbimento per dosi più elevate, anche se assunte insieme al cibo.
Rivaroxaban 20 mg compresse deve essere assunto con l’alimentazione o con il cibo (vedere paragrafo 4.2).
Distribuzione
Negli adulti, il legame con le proteine plasmatiche è elevato e raggiunge circa il 92 %-95 %. La componente principale del legame è l’albumina sierica. Il volume di distribuzione è moderato, con un Vss di circa 50 litri.
Popolazione pediatrica
Non ci sono dati disponibili specifici per i bambini sul legame di rivaroxaban alle proteine plasmatiche. Non ci sono dati PK disponibili a seguito di somministrazione endovenosa di rivaroxaban ai bambini. Il Vss stimato attraverso la modellizzazione PK di popolazione nei bambini (intervallo di età da 0 a <18 anni) a seguito di somministrazione orale di rivaroxaban dipende dal peso corporeo e può essere descritto con una funzione allometrica, con una media di 113 L per un soggetto con peso corporeo di 82,8 kg.
Biotrasformazione ed eliminazione
Negli adulti, approssimativamente i 2/3 della dose somministrata di rivaroxaban subiscono una degradazione metabolica con una metà poi eliminata per via renale e l’altra metà per via fecale. Il rimanente 1/3 della dose somministrata viene escreto direttamente per via renale, come principio attivo immodificato nelle urine, principalmente per secrezione renale attiva.
Rivaroxaban viene metabolizzato tramite il CYP3A4, il CYP2J2 e con meccanismi indipendenti dal CYP. La degradazione ossidativa del gruppo morfolinone e l’idrolisi dei legami ammidici sono i siti principali di biotrasformazione. In base agli studi in vitro, rivaroxaban è un substrato delle proteine di trasporto P-gp (glicoproteina-P) e Bcrp (breast cancer resistance protein).
Rivaroxaban immodificato è il composto principale presente nel plasma umano, nel quale non si rilevano metaboliti maggiori o attivi circolanti. Con una clearance sistemica di circa 10 l/h, rivaroxaban può essere definito una sostanza a bassa clearance. Dopo somministrazione endovenosa di una dose di 1 mg, l’emivita di eliminazione è di circa 4,5 ore. Dopo somministrazione orale, l’eliminazione viene limitata dal tasso di assorbimento. L’eliminazione di rivaroxaban dal plasma avviene con un’emivita terminale di 5 - 9 ore nei soggetti giovani e di 11 - 13 ore negli anziani.
Popolazione pediatrica
Non ci sono dati disponibili specifici per i bambini sul metabolismo. Non ci sono dati PK disponibili in seguito a somministrazione endovenosa di rivaroxaban ai bambini. La CL stimata attraverso il modello PK di popolazione (intervallo di età da 0 a <18 anni) a seguito di somministrazione orale di rivaroxaban dipende dal peso corporeo e può essere descritta con una funzione allometrica, con una media di 8 L/h per un soggetto con peso corporeo di 82,8 kg. I valori della media geometrica per le emivite (t1/2) di eliminazione stimati attraverso il modello PK di popolazione diminuiscono al diminuire dell’età e sono compresi tra 4,2 h negli adolescenti e circa 3 h nei bambini di 2-12 anni, fino a 1,9 e 1,6 h nei bambini di 0,5-< 2 anni e di meno di 0,5 anni, rispettivamente.
Popolazioni speciali
Sesso
Negli adulti, non sono state riscontrate differenze clinicamente significative nella farmacocinetica e nella farmacodinamica tra i pazienti di sesso maschile e femminile. Un’analisi esplorativa non ha rilevato differenze rilevanti nell’esposizione a rivaroxaban tra bambini di sesso maschile e femminile.
Popolazione anziana
Nei pazienti anziani sono state osservate concentrazioni plasmatiche maggiori che nei pazienti giovani, con valori di AUC medi di circa 1,5 volte superiori, soprattutto dovuti alla (apparente) ridotta clearance renale e totale. Non è necessario alcun aggiustamento della dose.
Categorie di peso
Negli adulti, i valori estremi di peso corporeo (< 50 kg o > 120 kg) hanno avuto solo un’influenza ridotta sulle concentrazioni plasmatiche di rivaroxaban (meno del 25 %). Non è necessario alcun aggiustamento della dose.
Nei bambini, rivaroxaban è somministrato in base al peso corporeo. Un’analisi esplorativa non ha rivelato un impatto rilevante del sottopeso o dell’obesità sull’esposizione a rivaroxaban nei bambini.
Differenze interetniche
Negli adulti, non sono state osservate differenze interetniche clinicamente rilevanti fra pazienti caucasici, afroamericani, ispanici, giapponesi o cinesi riguardo alla farmacocinetica e alla farmacodinamica di rivaroxaban.
Un’analisi esplorativa non ha rivelato differenze interetniche rilevanti nell’esposizione a rivaroxaban tra bambini giapponesi, cinesi o di paesi asiatici al di fuori di Giappone e Cina rispetto alla rispettiva popolazione pediatrica complessiva.
Compromissione epatica
Nei pazienti cirrotici adulti con compromissione epatica lieve (classificati come Child Pugh A) sono state osservate solo lievi variazioni della farmacocinetica di rivaroxaban (aumento medio di 1,2 volte dell’AUC di rivaroxaban), pressoché paragonabili a quelle del gruppo sano di controllo. Nei pazienti cirrotici con compromissione epatica moderata (classificati come Child Pugh B), l’AUC media di rivaroxaban è risultata significativamente aumentata di 2,3 volte rispetto ai volontari sani. L’AUC del farmaco non legato è risultata aumentata di 2,6 volte. Questi pazienti presentavano anche ridotta eliminazione renale di rivaroxaban, similmente ai pazienti con compromissione renale moderata. Non sono disponibili dati relativi ai pazienti con compromissione epatica grave.
L’inibizione dell’attività del fattore Xa è risultata aumentata di 2,6 volte nei pazienti con compromissione epatica moderata rispetto ai volontari sani; similmente, prolungamento del PT è risultato aumentato di 2,1 volte. I pazienti con compromissione epatica moderata erano risultati più sensibili a rivaroxaban, con conseguente aumento dell’inclinazione della retta di correlazione PK/PD tra concentrazione e PT. Rivaroxaban è controindicato nei pazienti con malattie epatiche associate a coagulopatia e rischio di sanguinamento clinicamente rilevante, compresi i pazienti cirrotici con Child Pugh B e C (vedere paragrafo 4.3). Non ci sono dati clinici disponibili in bambini con compromissione epatica.
Compromissione renale
Negli adulti, è stato riscontrato un aumento dell’esposizione a rivaroxaban correlato alla riduzione della funzionalità renale, sulla base della determinazione della clearance della creatinina. Nei soggetti con compromissione renale lieve (clearance della creatinina 50 - 80 ml/min), moderata (clearance della creatinina 30 - 49 ml/min) e grave (clearance della creatinina 15 - 29 ml/min), le concentrazioni plasmatiche di rivaroxaban (AUC) sono risultate aumentate, rispettivamente, di 1,4, 1,5 e 1,6 volte. Gli aumenti corrispondenti degli effetti farmacodinamici erano più pronunciati. Nei soggetti con compromissione renale lieve, moderata e grave, l’inibizione globale dell’attività del fattore Xa è risultata aumentata, rispettivamente, di 1,5, 1,9 e 2,0 volte in confronto ai volontari sani; similmente, il prolungamento del PT è risultato aumentato, rispettivamente, di 1,3, 2,2 e 2,4 volte. Non sono disponibili dati in pazienti con clearance della creatinina < 15 ml/min.
A causa dell'elevato legame con le proteine plasmatiche, non si prevede che rivaroxaban sia dializzabile. L'uso in pazienti con clearance della creatinina < 15 ml/min non è raccomandato. Rivaroxaban deve essere usato con cautela nei pazienti con clearance della creatinina compresa tra 15 e 29 ml/min (vedere paragrafo 4.4). Non ci sono dati clinici disponibili in bambini di età pari o superiore a 1 anno con compromissione renale moderata o grave (tasso di filtrazione glomerulare < 50 mL/min/1,73 m2).
Dati farmacocinetici nei pazienti
Nei pazienti in trattamento con rivaroxaban per la trombosi venosa profonda acuta (TVP), che ricevono 20 mg una volta al giorno, la media geometrica della concentrazione (intervallo di previsione 90%) dopo 2 – 4 ore e circa 24 ore dopo l’assunzione (che approssimativamente rappresentano la concentrazione massima e minima nell’intervallo di assunzione) era rispettivamente di 215 (22 – 535) e 32 (6 - 239) mcg/L.
Nei pazienti pediatrici con TEV acuto che ricevono rivaroxaban aggiustato per il peso corporeo con conseguente esposizione simile a quella dei pazienti adulti affetti da TVP che ricevono una dose giornaliera di 20 mg, le concentrazioni medie geometriche (intervallo 90%) agli intervalli di tempo di campionamento che rappresentano approssimativamente le concentrazioni massime e minime durante l’intervallo di dosaggio sono riassunte nella Tabella 13.
Table 13: Statistiche riassuntive (media geometrica (intervallo 90%)) delle concentrazioni plasmatiche allo stato stazionario di rivaroxaban (mcg/L) per regime di dosaggio ed età
| Intervalli temporali | ||||||||
|---|---|---|---|---|---|---|---|---|
| o.d. | N | 12 - < 18 anni | N | 6 -< 12 anni | ||||
| 2,5-4h post | 171 | 241,5 (105-484) | 24 | 229,7 (91,5-777) |
| 20-24h post | 151 | 20,6 (5,69-66,5) | 24 | 15,9 (3,42-45,5) | ||||
|---|---|---|---|---|---|---|---|---|
| b.i.d. | N | 6 -< 12 anni | N | 2 -< 6 anni | N | 0,5 -< 2 anni | ||
| 2,5-4h post | 36 | 145,4 (46,0-343) | 38 | 171,8 (70,7-438) | 2 | n.c. | ||
| 10-16h post | 33 | 26,0 (7,99-94,9) | 37 | 22,2 (0,25-127) | 3 | 10,7 (n.c.-n.c.) | ||
| t.i.d. | N | 2 -< 6 anni | N | Nascita - < 2 anni | N | 0.5 -< 2 anni | N | Nascita - < 0.5 anni |
| 0,5-3h post | 5 | 164,7 (108-283) | 25 | 111,2 (22,9-320) | 13 | 114,3 (22,9-346) | 12 | 108,0 (19,2-320) |
| 7-8h post | 5 | 33,2 (18,7-99,7) | 23 | 18,7 (10,1-36,5) | 12 | 21,4 (10,5-65,6) | 11 | 16,1 (1,03-33,6) |
o.d. = una volta al giorno, b.i.d. = due volte al giorno, t.i.d. tre volte al giorno, n.c. = non calcolato
I valori al di sotto del limite inferiore di quantificazione (LLOQ) sono stati sostituiti da 1/2 LLOQ per il calcolo statistico (LLOQ = 0,5 mcg/L).
Rapporto farmacocinetica/farmacodinamica
Il rapporto farmacocinetica/farmacodinamica (FC/FD) tra la concentrazione plasmatica di rivaroxaban e diversi endpoint FD (inibizione del fattore Xa, PT, aPTT, HepTest) è stato valutato dopo somministrazione di un ampio range di dosi (5 - 30 mg due volte al giorno). Il rapporto fra la concentrazione di rivaroxaban e l’attività del fattore Xa viene descritto al meglio tramite un modello Emax. Per il PT, il modello di regressione lineare generalmente descrive meglio i dati. A seconda dei differenti reagenti PT usati, la pendenza differiva considerevolmente. Quando è stato usato Neoplastin per il PT, il PT basale era di circa 13 s e la pendenza di circa 3-4 s/(100 mcg/l). I risultati delle analisi di FC/FD in fase II e III sono comparabili con i dati ottenuti nei soggetti sani.
Popolazione pediatrica
La sicurezza e l’efficacia nei bambini e negli adolescenti fino ai 18 anni non sono state
stabilite nell’indicazione prevenzione dell’ictus e dell’embolia sistemica nei pazienti con fibrillazione atriale non valvolare.
5.3 Dati preclinici di sicurezza
I dati non-clinici non rivelano rischi particolari per l’uomo sulla base degli studi convenzionali di sicurezza farmacologica, tossicità a dosi singole, fototossicità, genotossicità, potenziale cancerogeno e tossicità giovanile.
Gli effetti osservati negli studi di tossicità a dosi ripetute erano prevalentemente dovuti all’eccessiva attività farmacodinamica di rivaroxaban. Nel ratto, sono stati osservati livelli plasmatici aumentati di IgG e IgA a livelli di esposizione clinicamente rilevanti.
Nel ratto non sono stati osservati effetti sulla fertilità maschile o femminile. Gli studi su animali hanno mostrato una tossicità riproduttiva correlata al meccanismo d’azione farmacologica di rivaroxaban (ad es. complicanze emorragiche). A concentrazioni plasmatiche clinicamente rilevanti, sono state osservate tossicità embrio-fetale (perdita post-impianto, ossificazione ritardata/progredita, macchie epatiche multiple chiare), aumentata incidenza di malformazioni comuni e alterazioni placentari. Nello studio pre- e
post-natale nel ratto, è stata osservata una riduzione della vitalità della prole a dosi tossiche per la madre.
Rivaroxaban è stato testato in ratti giovani per una durata massima del trattamento di 3 mesi a partire dal giorno 4 post-natale mostrando un incremento non dose correlato nell’emorragia periinsulare. Non sono state osservate evidenze di tossicità specifica per gli organi bersaglio.
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Nucleo della compressa
Mannitolo
Cellulosa microcristallina
Macrogol
Polossamero
Sodio laurilsolfato
Sodio croscarmelloso
Silice colloidale anidra
Sodio stearil fumarato
Pellicola di rivestimento
Ipromellosa
Macrogol
Titanio diossido (E171)
Ossido di ferro rosso (E172)
6.2 Incompatibilità
Non pertinente.
6.3 Periodo di validità
5 anni
6.4 Precauzioni particolari per la conservazione
Questo medicinale non richiede alcuna condizione particolare di conservazione.
6.5 Natura e contenuto del contenitore
Blister (foglio di formatura trasparente in PVC/PVDC/PVC //foglio in Al): 100 compresse rivestite con film, in una scatola.
Blister divisibile per dose unitaria (foglio di formatura trasparente in PVC/PVDC/PVC //foglio in Al): 100 x 1 compresse rivestite con film, in una scatola.
Blister (foglio di formatura trasparente in PVC/PVDC/PVC //foglio in Al), confezione calendario: 14 e 28 compresse rivestite con film, in una scatola.
La scheda di allerta per il paziente è inclusa in ogni confezione del medicinale.
È possibile che non tutte le confezioni siano commercializzate.
6.6 Precauzioni particolari per lo smaltimento e la manipolazione
Nessuna istruzione particolare per lo smaltimento.
Frantumazione delle compresse
Le compresse di rivaroxaban possono essere frantumate e sospese in 50 mL d’acqua e somministrate attraverso una sonda nasogastrica o gastrica dopo averne confermato il posizionamento nello stomaco. In seguito, la sonda deve essere risciacquata con acqua. Poiché l’assorbimento di rivaroxaban dipende dal sito di rilascio del principio attivo, la somministrazione distale di rivaroxaban dallo stomaco deve essere evitata, altrimenti potrebbe derivarne una riduzione dell’assorbimento e, quindi, una riduzione dell’esposizione al principio attivo. Dopo la somministrazione di una compressa frantumata da 15 mg o 20 mg, la dose deve essere seguita immediatamente da nutrizione enterale.
7. TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
HCS BV, H. Kennisstraat 53, B 2650 Edegem, Belgio
8. NUMERO(I) DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
AIC n. 048788107 - "20 mg Compresse Rivestite Con Film" 100x1 Compresse In Blister Divisibile Per Dose Unitaria Pvc/Pvdc/Pvc-Al
AIC n. 048788119 - "20 mg Compresse Rivestite Con Film" 14 Compresse In Blister Pvc/Pvdc/Pvc-Al Confezione Calendario
AIC n. 048788121 - "20 mg Compresse Rivestite Con Film" 28 Compresse In Blister Pvc/Pvdc/Pvc-Al Confezione Calendario
AIC n. 048788133 - "20 mg Compresse Rivestite Con Film" 100 Compresse In Blister Pvc/Pvdc/Pvc-Al
9. DATA DELLA PRIMA AUTORIZZAZIONE / RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione:18/05/2021
Data del rinnovo più recente: 25/09/2024