


Riassunto delle caratteristiche del prodotto - POMALIDOMIDE KRKA
1. DENOMINAZIONE DEL MEDICINALE
Pomalidomide Krka 1 mg capsule rigide
Pomalidomide Krka 2 mg capsule rigide
Pomalidomide Krka 3 mg capsule rigide
Pomalidomide Krka 4 mg capsule rigide
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Pomalidomide Krka 1 mg capsule rigide
Ogni capsula rigida contiene 1 mg di pomalidomide.
Eccipiente con effetti noti:
Ogni capsula rigida contiene 90,98 mg di isomaltitolo.
Pomalidomide Krka 2 mg capsule rigide
Ogni capsula rigida contiene 2 mg di pomalidomide.
Eccipiente con effetti noti:
Ogni capsula rigida contiene 89,98 mg di isomaltitolo.
Pomalidomide Krka 3 mg capsule rigide
Ogni capsula rigida contiene 3 mg di pomalidomide.
Eccipiente con effetti noti:
Ogni capsula rigida contiene 88,98 mg di isomaltitolo.
Pomalidomide Krka 4 mg capsule rigide
Ogni capsula rigida contiene 4 mg di pomalidomide.
Eccipiente con effetti noti:
Ogni capsula rigida contiene 87,98 mg di isomaltitolo.
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Capsula rigida (capsula)
Pomalidomide Krka 1 mg capsule rigide
Capsule rigide di gelatina, misura 2. Lunghezza della capsula: 17,3±0.5 mm. Corpo della capsula da giallo chiaro a giallo brunastro con marchio nero 1. La testa della capsula è blu. Il contenuto della capsula è una polvere da giallo chiaro a giallo.
Pomalidomide Krka 2 mg capsule rigide
Capsule rigide di gelatina, misura 2. Lunghezza della capsula: 17,3±0.5 mm. Il corpo della capsula è da arancione ad arancione brunastro con marchio bianco 2. La testa della capsula è blu. Il contenuto della capsula è una polvere da giallo chiaro a giallo.
Pomalidomide Krka 3 mg capsule rigide
Capsule rigide di gelatina, misura 2. Lunghezza della capsula: 17,3±0.5 mm. Il corpo della capsula è verde bluastro con marchio bianco 3. La testa della capsula è blu. Il contenuto della capsula è una polvere da giallo chiaro a giallo.
Pomalidomide Krka 4 mg capsule rigide
Capsule rigide di gelatina, misura 2. Lunghezza della capsula: 17,3±0.5 mm. Il corpo della capsula è azzurro con marchio bianco 4. La testa della capsula è blu. Il contenuto della capsula è una polvere da giallo chiaro a giallo.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
Pomalidomide Krka, in associazione con bortezomib e desametasone, è indicato nel trattamento di pazienti adulti con mieloma multiplo sottoposti ad almeno una precedente terapia comprendente lenalidomide.
Pomalidomide Krka, in associazione con desametasone, è indicato nel trattamento di pazienti adulti con mieloma multiplo recidivato e refrattario, sottoposti ad almeno due precedenti terapie, comprendenti sia lenalidomide che bortezomib, e con dimostrata progressione della malattia durante l’ultima terapia.
4.2 Posologia e modo di somministrazione
La terapia deve essere iniziata e monitorata sotto la supervisione di medici esperti nel trattamento del mieloma multiplo.
Il dosaggio può essere proseguito o modificato in base ai risultati clinici e di laboratorio (vedere paragrafo 4.4).
Posologia
Pomalidomide in associazione con bortezomib e desametasone
La dose iniziale raccomandata di pomalidomide è di 4 mg assunta per via orale una volta al giorno nei giorni da 1 a 14 di cicli ripetuti di 21 giorni.
Pomalidomide è somministrata in associazione con bortezomib e desametasone, come indicato nella Tabella 1.
La dose iniziale raccomandata di bortezomib è di 1,3 mg/m2 per via endovenosa o sottocutanea una volta al giorno nei giorni indicati nella Tabella 1. La dose raccomandata di desametasone è di 20 mg assunta per via orale una volta al giorno nei giorni indicati nella Tabella 1.
Il trattamento con pomalidomide in associazione con bortezomib e desametasone deve essere somministrato fino al verificarsi della progressione della malattia o di tossicità inaccettabile.
Tabella 1. Schema posologico raccomandato per pomalidomide in associazione con bortezomib e desametasone
Ciclo 1-8
| Giorno (del ciclo di 21 giorni) | |||||||||||||||||||||
| 1 | 2 | 3 | 4 | 5 | 6 | 7 | 8 | 9 | 10 | 11 | 12 | 13 | 14 | 15 | 16 | 17 | 18 | 19 | 20 | 21 | |
| Pomalidomide (4 mg) | • | • | • | • | • | • | • | • | • | • | • | • | • | • | |||||||
| Bortezomib (1.3 mg/m2) | • | • | • | • | |||||||||||||||||
| Dexamethasone (20 mg)* | • | • | • | • | • | • | • | • |
Dal ciclo 9 in poi
| Giorno (del ciclo di 21 giorni) | |||||||||||||||||||||
| 1 | 2 | 3 | 4 | 5 | 6 | 7 | 8 | 9 | 1 | 0 11 | 12 | 13 | 14 | 15 | 16 | 17 | 18 | 19 | 20 | 21 | |
| Pomalidomide (4 mg) | • | • | • | • | • | • | • | • | • | • | • | • | • | • | |||||||
| Bortezomib (1.3 mg/m2) | • | • | |||||||||||||||||||
| Dexamethasone (20 mg)* | • | • | • | • | |||||||||||||||||
* Per pazienti > 75 anni di età, vedere Popolazioni speciali.
Modifica della dose o sospensione del trattamento con pomalidomide
Per iniziare un nuovo ciclo di pomalidomide, la conta dei neutrofili deve essere ≥ 1 x 10⁹/L e la conta piastrinica deve essere ≥ 50 x 109/L.
Le istruzioni riguardanti la sospensione o la riduzione della dose di pomalidomide correlate a reazioni avverse sono riportate nella Tabella 2 e i livelli di dose sono definiti nella Tabella 3:
Tabella 2. Istruzioni per la modifica della dose di pomalidomide∞
| Tossicità | Modifica della dose |
Neutropenia* ANC** < 0,5 x 10⁹/L o neutropenia febbrile (febbre ≥ 38,5°C e ANC < 1 x 10⁹/L). | Interrompere il trattamento con pomalidomide per il resto del ciclo. Controllare i valori del CBC*** settimanalmente. |
| ANC ritorna a ≥ 1 x 10⁹/L | Riprendere il trattamento con pomalidomide a un livello di dose inferiore rispetto alla dose precedente. |
| Per ogni diminuzione successiva < 0,5 x 10⁹/L | Interrompere il trattamento con pomalidomide. |
| ANC ritorna a ≥ 1 x 10⁹/L | Riprendere il trattamento con pomalidomide a un livello di dose inferiore rispetto alla dose precedente. |
Trombocitopenia Conta piastrinica < 25 x 109/L | Interrompere il trattamento con pomalidomide per il resto del ciclo. Controllare i valori del CBC*** settimanalmente. |
| Conta piastrinica ritorna a ≥ 50 x 109/L | Riprendere il trattamento con pomalidomide a un livello di dose inferiore rispetto alla dose precedente. |
| Per ogni diminuzione successiva < 25 x 109/L | Interrompere il trattamento con pomalidomide. |
| Conta piastrinica ritorna a ≥ 50 x 109/L | Riprendere il trattamento con pomalidomide a un livello di dose inferiore rispetto alla dose precedente. |
Eruzione cutanea Eruzione cutanea = Grado 2-3 | Considerare l’interruzione della dose o la sospensione del trattamento con pomalidomide. |
| Eruzione cutanea = Grado 4 o eruzione vescicolare (comprendente angioedema, reazione anafilattica, eruzione esfoliativa o bollosa o in caso di sospetta sindrome di Stevens-Johnson (SSJ), necrolisi epidermica tossica (NET) o reazione da farmaci con eosinofilia e sintomi sistemici (DRESS)) | Interrompere definitivamente il trattamento (vedere paragrafo 4.4) |
Altro Altri eventi avversi di grado ≥ 3 correlati a pomalidomide. | Interrompere il trattamento con pomalidomide per il resto del ciclo. Al ciclo successivo, riprendere il trattamento a un livello di dose inferiore rispetto alla dose precedente (l’evento avverso deve essere risolto o avere raggiunto un grado ≤ 2 prima di riprendere la somministrazione). |
∞ Le istruzioni per la modifica della dose contenute in questa tabella sono valide per pomalidomide in associazione con bortezomib e desametasone e per pomalidomide in associazione con desametasone. *In caso di neutropenia, il medico deve valutare la possibilità di utilizzare fattori di crescita. ** ANC (Absolute Neutrophil Counts) - Conta assoluta dei neutrofili.
***CBC (complete blood count) – Quadro emocromocitometrico completo.
Tabella 3. Riduzione della dose di pomalidomide∞
| Livello di dose | Dose di pomalidomide orale |
| Dose iniziale | 4 mg |
| Livello di dose 1 | 3 mg |
| Livello di dose 2 | 2 mg |
| Livello di dose 3 | 1 mg |
∞La riduzione della dose indicata in questa tabella è valida per pomalidomide in associazione con bortezomib e desametasone e per pomalidomide in associazione con desametasone.
Se si verificano reazioni avverse dopo la riduzione della dose a 1 mg, il trattamento deve essere interrotto.
Potenti inibitori del CYP1A2
In caso di co-somministrazione di pomalidomide con potenti inibitori del CYP1A2 (ad es. ciprofloxacina, enoxacina e fluvoxamina), la dose di pomalidomide deve essere ridotta del 50% (vedere paragrafi 4.5 e 5.2).
Modifica della dose o sospensione del trattamento con bortezomib
Per istruzioni riguardanti la sospensione o riduzione della dose di bortezomib correlata a reazioni avverse, i medici devono consultare il Riassunto delle Caratteristiche del Prodotto (RCP) di bortezomib.
Modifica della dose o sospensione del trattamento con desametasone
Le istruzioni riguardanti la sospensione o riduzione della dose di desametasone a basso dosaggio correlata a reazioni avverse sono riportate nelle Tabelle 4 e 5. Tuttavia, le decisioni in merito all’interruzione della dose o alla ripresa del trattamento sono a discrezione del medico, secondo il Riassunto delle Caratteristiche del Prodotto (RCP).
Tabella 4. Istruzioni per la modifica della dose di desametasone
Tossicità Modifica della dose
| Dispepsia di grado = 1-2 | Mantenere la dose e trattare con antagonisti dell’istamina (H2) o equivalenti. Ridurre la dose di un livello se i sintomi persistono. |
| Dispepsia di grado ≥ 3 | Interrompere la somministrazione fino a quando i sintomi non sono sotto controllo. Aggiungere un H2-antagonista o equivalente e riprendere il trattamento a un livello di dose inferiore rispetto alla dose precedente. |
| Edema di grado ≥ 3 | Utilizzare diuretici al bisogno e ridurre la dose di un livello. |
| Confusione o alterazione dell’umore di grado ≥ 2 | Interrompere la somministrazione fino alla risoluzione dei sintomi. Riprendere il trattamento a un livello di dose inferiore rispetto alla dose precedente. |
| Debolezza muscolare di grado ≥ 2 | Interrompere la somministrazione fino alla riduzione della debolezza muscolare a grado ≤ 1. Riprendere il trattamento a un livello di dose inferiore rispetto alla dose precedente. |
| Iperglicemia di grado ≥ 3 | Ridurre la dose di un livello. Trattare con insulina o agenti ipoglicemizzanti orali quando necessario. |
| Pancreatite acuta | Interrompere il trattamento con desametasone. |
| Altre reazioni avverse di grado ≥ 3 correlate al desametasone | Interrompere la somministrazione di desametasone fino alla riduzione della reazione avversa a grado ≥ 2. Riprendere il trattamento a un livello di dose inferiore rispetto alla dose precedente. |
Se il recupero dagli eventi di tossicità si prolunga oltre 14 giorni, la dose di desametasone sarà ripresa a un livello di dose inferiore rispetto a quella precedente.
Tabella 5. Riduzione della dose di desametasone
| Livello di dose | ≤ 75 anni di età Dose (Ciclo 1-8: Giorni 1, 2, 4, 5, 8, 9, 11, 12 di un ciclo di 21 giorni Ciclo ≥ 9: Giorni 1, 2, 8, 9 di un ciclo di 21 giorni) | > 75 anni di età Dose (Ciclo 1-8: Giorni 1, 2, 4, 5, 8, 9, 11, 12 di un ciclo di 21 giorni Ciclo ≥ 9: Giorni 1, 2, 8, 9 di un ciclo di 21 giorni) |
| Dose iniziale | 20 mg | 10 mg |
| Livello di dose -1 | 12 mg | 6 mg |
| Livello di dose -2 | 8 mg | 4 mg |
Desametasone deve essere interrotto se il paziente non è in grado di tollerare 8 mg, se ha ≤ 75 anni di età, o 4 mg, se ha > 75 anni di età.
In caso di interruzione definitiva di un componente del regime di trattamento, la continuazione del trattamento con gli altri medicinali è a discrezione del medico.
Pomalidomide in associazione con desametasone
La dose iniziale raccomandata di pomalidomide è di 4 mg assunta per via orale una volta al giorno nei giorni da 1 a 21 di ogni ciclo di 28 giorni.
La dose raccomandata di desametasone è di 40 mg assunta per via orale una volta al giorno nei giorni 1, 8, 15 e 22 di ogni ciclo di 28 giorni.
Il trattamento con pomalidomide in associazione con desametasone deve essere somministrato fino al verificarsi della progressione della malattia o di tossicità inaccettabile.
Modifica della dose o sospensione del trattamento con pomalidomide
Le istruzioni riguardanti la sospensione o la riduzione della dose di pomalidomide correlate a reazioni avverse sono riportate nelle Tabelle 2 e 3.
Modifica della dose o sospensione del trattamento con desametasone
Le istruzioni riguardanti la modifica della dose di desametasone correlata a reazioni avverse sono riportate nella Tabella 4. Le istruzioni riguardanti la riduzione della dose di desametasone correlata a reazioni avverse sono riportate nella Tabella 6. Tuttavia, le decisioni in merito all’interruzione della dose o alla ripresa del trattamento sono a discrezione del medico secondo il Riassunto delle Caratteristiche del Prodotto (RCP) aggiornato.
Tabella 6. Riduzione della dose di desametasone
| Livello di dose | ≤ 75 anni di età Giorni 1, 8, 15 e 22 di ogni ciclo di 28 giorni | > 75 anni di età Giorni 1, 8, 15 e 22 di ogni ciclo di 28 giorni |
| Dose iniziale | 40 mg | 20 mg |
| Livello di dose -1 | 20 mg | 12 mg |
| Livello di dose -2 | 10 mg | 8 mg |
Desametasone deve essere interrotto se il paziente non è in grado di tollerare 10 mg, se ha ≤ 75 anni di età, o 8 mg, se ha > 75 anni di età.
Popolazioni speciali
Pazienti anziani
Non è necessario alcun aggiustamento della dose per pomalidomide.
Pomalidomide in associazione con bortezomib e desametasone
Per i pazienti di età > 75 anni, la dose iniziale di desametasone è:
- Per i Cicli da 1 a 8: 10 mg una volta al giorno nei giorni 1, 2, 4, 5, 8, 9, 11 e 12 di ogni ciclo di 21 giorni
- Per i Cicli da 9 in poi: 10 mg una volta al giorno nei giorni 1, 2, 8 e 9 di ogni ciclo di 21 giorni.
Pomalidomide in associazione con desametasone
Per i pazienti di età > 75 anni, la dose iniziale di desametasone è:
20 mg una volta al giorno nei giorni 1, 8, 15 e 22 di ogni ciclo di 28 giorni.
Insufficienza epatica
I pazienti con bilirubina sierica totale > 1,5 volte l’ULN (limite superiore della norma) sono stati esclusi dagli studi clinici. L’insufficienza epatica ha un effetto modesto sulla farmacocinetica di pomalidomide (vedere paragrafo 5.2). Non è necessario alcun aggiustamento della dose iniziale di pomalidomide per i pazienti con insufficienza epatica definita in base ai criteri di Child-Pugh. Tuttavia, i pazienti con insufficienza epatica devono essere attentamente monitorati per rilevare la comparsa di reazioni avverse e si deve procedere ad una riduzione della dose o all’interruzione di pomalidomide, se necessario.
Insufficienza renale
Non è necessario alcun aggiustamento della dose di pomalidomide per i pazienti con insufficienza renale. Nei giorni in cui è prevista emodialisi, i pazienti devono assumere la dose di pomalidomide dopo aver terminato l’emodialisi.
Popolazione pediatrica
Non esiste alcuna indicazione per un uso specifico di pomalidomide nei pazienti pediatrici di età compresa tra 0 e 17 anni per l’indicazione del mieloma multiplo.
Oltre che per le indicazioni autorizzate, pomalidomide è stata studiata nei pazienti pediatrici di età compresa tra 4 e 18 anni affetti da tumori cerebrali ricorrenti o progressivi; tuttavia, i risultati degli studi non hanno consentito di concludere che i benefici di tale uso superino i rischi. I dati attualmente disponibili sono descritti nei paragrafi 4.8, 5.1 e 5.2.
Modo di somministrazione
Uso orale.
Pomalidomide Krka capsule rigide deve essere assunto per via orale ogni giorno alla stessa ora. Le capsule non devono essere aperte, spezzate o masticate (vedere paragrafo 6.6). Le capsule devono essere deglutite intere, preferibilmente con acqua, con o senza assunzione di cibo. Se il paziente dimentica di assumere una dose di pomalidomide un giorno, deve assumere la dose normale prescritta come previsto il giorno seguente. I pazienti non devono aggiustare la dose per compensare una dose dimenticata nei giorni precedenti.
Non spingere le capsule di pomalidomide attraverso la pellicola nel blister poiché ciò potrebbe causare danni alla capsula. Prelevare la capsula dalla confezione rimuovendo la pellicola da un alveolo separato del blister.
4.3 Controindicazioni
- Gravidanza
- Donne potenzialmente fertili, a meno che non siano rispettate tutte le condizioni del programma di prevenzione della gravidanza (vedere paragrafi 4.4 e 4.6).
Pazienti di sesso maschile non in grado di seguire o attenersi a misure contraccettive efficaci
(vedere paragrafo 4.4).
Ipersensibilità al(ai) principio(i) attivo(i) o ad uno qualsiasi degli eccipienti elencati al paragrafo
6.1
4.4 Avvertenze speciali e precauzioni d’impiego
Teratogenicità
Pomalidomide non deve essere assunta durante la gravidanza poiché è atteso un effetto teratogeno. Pomalidomide è strutturalmente correlata alla talidomide, un noto teratogeno nell’uomo che causa gravi difetti congeniti potenzialmente letali. Pomalidomide si è dimostrata teratogena sia nei ratti che nei conigli quando è stata somministrata durante il periodo dell’organogenesi principale (vedere paragrafo 5.3).
Le condizioni del Programma di Prevenzione della Gravidanza devono essere soddisfatte per tutte le pazienti, a meno che non vi siano prove certe che la paziente non è in grado di concepire.
Criteri per stabilire che una donna non sia potenzialmente fertile
Una paziente di sesso femminile o la partner di un paziente di sesso maschile è considerata non in grado di concepire se rispetta almeno uno dei seguenti criteri:
- Età ≥ 50 anni e amenorrea naturale per ≥ 1 anno (l’amenorrea conseguente a una terapia antitumorale o durante l’allattamento non esclude la potenziale fertilità)
- Insufficienza ovarica precoce confermata da un ginecologo
- Pregressa salpingo-ovariectomia bilaterale o isterectomia
- Genotipo XY, sindrome di Turner, agenesia uterina.
Orientamento
Pomalidomide è controindicata per le donne potenzialmente fertili a meno che non siano soddisfatte tutte le seguenti condizioni:
- La paziente è consapevole che un rischio teratogeno per il feto è atteso
- La paziente è consapevole della necessità di adottare metodi contraccettivi efficaci, senza interruzione, almeno 4 settimane prima di iniziare il trattamento, per l’intera durata del trattamento e fino ad almeno 4 settimane dopo la fine del trattamento
- Anche in presenza di amenorrea, una paziente potenzialmente fertile deve seguire tutte le raccomandazioni per una contraccezione efficace
- La paziente deve essere in grado di attenersi a misure contraccettive efficaci
- La paziente è informata e consapevole delle conseguenze potenziali di una gravidanza e della necessità di rivolgersi immediatamente al medico se esista il rischio di una gravidanza
- La paziente è consapevole della necessità di iniziare il trattamento non appena le venga dispensata pomalidomide, a seguito di un test di gravidanza negativo
- La paziente è consapevole della necessità e accetta di sottoporsi a test di gravidanza almeno ogni 4 settimane, ad eccezione dei casi di confermata sterilizzazione tramite legatura delle tube
- La paziente dichiara di essere consapevole dei rischi e delle precauzioni necessarie associate all’uso di pomalidomide
In caso di donne potenzialmente fertili, il medico deve assicurarsi che:
- La paziente soddisfi i requisiti del Programma di Prevenzione della Gravidanza, compresa la conferma che la paziente abbia un adeguato livello di comprensione
- La paziente abbia accettato le condizioni menzionate in precedenza.
Per quanto riguarda i pazienti di sesso maschile che assumono pomalidomide, studi farmacocinetici hanno dimostrato che pomalidomide è presente nel liquido seminale umano durante il trattamento. Per precauzione e prendendo in considerazione le popolazioni speciali di pazienti con un tempo di eliminazione potenzialmente prolungato come ad esempio i pazienti con alterazione della funzionalità epatica, tutti i pazienti di sesso maschile che assumono pomalidomide devono soddisfare le seguenti condizioni:
- Il paziente è consapevole del rischio teratogeno atteso in caso di attività sessuale con una donna in stato di gravidanza o potenzialmente fertile.
- Il paziente è consapevole della necessità di utilizzare profilattici in caso di attività sessuale con una donna in stato di gravidanza o potenzialmente fertile che non adotta misure contraccettive efficaci, durante la durata del trattamento, durante la sospensione della dose e per 7 giorni dopo la sospensione della dose e/o l’interruzione del trattamento. Ciò comprende i pazienti di sesso maschile vasectomizzati che devono utilizzare profilattici in caso di attività sessuale con una donna in stato di gravidanza o potenzialmente fertile, in quanto il liquido seminale potrebbe contenere pomalidomide anche in assenza di spermatozoi.
- Il paziente è consapevole della necessità di informare immediatamente il medico curante e che è raccomandato di indirizzare la partner presso un medico specialista o esperto in teratologia per valutazione e consulenza, nel caso in cui la partner inizia una gravidanza mentre il paziente sta assumendo pomalidomide o 7 giorni dopo aver interrotto il trattamento con pomalidomide.
Contraccezione
Le donne potenzialmente fertili devono utilizzare almeno un metodo contraccettivo efficace per almeno 4 settimane prima della terapia, durante la terapia e fino ad almeno 4 settimane dopo la terapia con pomalidomide, ed anche in caso di interruzione della dose, a meno che la paziente non si impegni a osservare un’astinenza assoluta e continua, confermata mese per mese. Nel caso non sia stata già iniziata una terapia anticoncezionale efficace, la paziente deve essere indirizzata a un medico specialista, al fine di instaurare un metodo contraccettivo efficace.
Di seguito, esempi di metodi contraccettivi considerati adeguati:
- Impianto
- Sistema intrauterino a rilascio di levonorgestrel
- Medrossiprogesterone acetato depot
- Sterilizzazione tubarica
- Rapporto sessuale solo con partner di sesso maschile vasectomizzato; la vasectomia deve essere confermata da due analisi negative del liquido seminale
- Pillole a base di solo progestinico per inibire l’ovulazione (ad es. desogestrel)
A causa dell’aumentato rischio di tromboembolia venosa in pazienti con mieloma multiplo che assumono pomalidomide e desametasone, è sconsigliato l’uso di contraccettivi orali di tipo combinato (vedere anche paragrafo 4.5). Se la paziente sta attualmente assumendo un contraccettivo orale di tipo combinato, deve sostituire il metodo anticoncezionale con uno di quelli sopra indicati. Il rischio di tromboembolia venosa permane per 4-6 settimane dopo la sospensione del contraccettivo orale di tipo combinato. L’efficacia di steroidi contraccettivi può ridursi durante il trattamento concomitante con desametasone (vedere paragrafo 4.5).
Gli impianti e i sistemi intrauterini a rilascio di levonorgestrel sono associati ad un aumentato rischio di infezione al momento dell’inserimento, nonché a sanguinamento vaginale irregolare. Deve essere considerata la possibilità di una profilassi a base di antibiotici, in particolare nelle pazienti affette da neutropenia.
L’inserimento di dispositivi intrauterini a rilascio di rame è sconsigliato a causa del potenziale rischio di infezione al momento dell’inserimento e a causa della perdita di sangue mestruale, che può avere effetti negativi sulle pazienti affette da neutropenia severa o trombocitopenia severa.
Test di gravidanza
In accordo con la pratica locale, in pazienti potenzialmente fertili, devono essere eseguiti, sotto controllo medico, test di gravidanza, con una sensibilità minima di 25 mUI/mL, secondo le modalità descritte di seguito. Questo obbligo è valido anche per pazienti potenzialmente fertili che praticano astinenza assoluta e continua. Idealmente, il test di gravidanza, la prescrizione e la dispensazione del medicinale devono avvenire nello stesso giorno. Pomalidomide deve essere dispensata alle pazienti potenzialmente fertili entro 7 giorni dalla data di prescrizione.
Prima di iniziare il trattamento
Stabilito che la paziente abbia adottato un metodo contraccettivo efficace per almeno 4 settimane, deve essere eseguito un test di gravidanza sotto controllo medico durante il consulto in cui viene prescritta pomalidomide, oppure nei 3 giorni precedenti la visita dal medico. Il test deve garantire che la paziente non sia in stato di gravidanza prima di iniziare il trattamento con pomalidomide.
Follow-up e termine del trattamento
Un test di gravidanza sotto controllo medico deve essere ripetuto almeno ogni 4 settimane, comprese almeno 4 settimane successive alla fine del trattamento, ad eccezione dei casi di confermata sterilizzazione tramite legatura delle tube. Questi test di gravidanza devono essere eseguiti lo stesso giorno della prescrizione medica oppure nei 3 giorni precedenti la visita del medico.
Ulteriori precauzioni di impiego
I pazienti devono essere istruiti a non dare mai questo medicinale ad altre persone e a restituire al farmacista le capsule non utilizzate alla fine del trattamento.
I pazienti non devono donare sangue, liquido seminale o spermatozoi durante il trattamento con pomalidomide (anche durante l’interruzione della dose) e per almeno 7 giorni dopo l’interruzione del trattamento.
Gli operatori sanitari e coloro che prestano assistenza al paziente devono indossare guanti monouso quando manipolano il blister o la capsula. Le donne in gravidanza accertata o sospetta non devono manipolare il blister o la capsula (vedere paragrafo 6.6).
Materiale educazionale, limitazioni di prescrizione e dispensazione
Per aiutare i pazienti ad evitare l’esposizione del feto a pomalidomide, il titolare dell’Autorizzazione all’Immissione in Commercio fornirà materiale educazionale agli operatori sanitari, per rafforzare le avvertenze sull’attesa teratogenicità di pomalidomide, per offrire consigli sulla contraccezione prima che venga iniziato il trattamento e per dare indicazioni sulla necessità di eseguire il test di gravidanza. Il prescrittore deve informare il paziente in merito al rischio teratogeno atteso e alle rigorose misure di prevenzione della gravidanza, come specificato nel Programma di Prevenzione della Gravidanza, e fornire ai pazienti un apposito opuscolo educazionale, scheda paziente e/o strumento equivalente, come concordato con ciascuna Autorità Nazionale Competente. In collaborazione con ciascuna Autorità Nazionale Competente, è stato implementato un programma di accesso controllato che include l’impiego di una scheda paziente e/o strumento equivalente, per i controlli della prescrizione e/o della dispensazione e la raccolta di informazioni relative alle indicazioni, in modo da controllare l’utilizzo off-label del medicinale all’interno del territorio nazionale. Idealmente, il test di gravidanza, il rilascio della prescrizione e la dispensazione del medicinale dovrebbero avvenire nello stesso giorno. La dispensazione di Pomalidomide alle donne potenzialmente fertili deve avvenire entro 7 giorni dalla data di prescrizione e successivamente al risultato negativo di un test di gravidanza effettuato sotto la supervisione del medico. Per le donne potenzialmente fertili la prescrizione può essere per una durata massima di trattamento di 4 settimane secondo i regimi posologici per le indicazioni approvate (vedere paragrafo 4.2), per tutti gli altri pazienti la durata massima della prescrizione è di 12 settimane.
Eventi ematologici
La neutropenia è stata la reazione avversa ematologica di grado 3 o 4 più frequentemente segnalata nei pazienti con mieloma multiplo recidivato/refrattario, seguita da anemia e trombocitopenia. I pazienti devono essere controllati per rilevare la comparsa di reazioni avverse di natura ematologica, in particolare neutropenia. I pazienti devono essere avvertiti di riferire immediatamente la comparsa di episodi febbrili. I medici devono tenere sotto osservazione i pazienti per rilevare segni di sanguinamento, tra cui epistassi, soprattutto in caso di uso concomitante di medicinali noti per aumentare il rischio di sanguinamento (vedere paragrafo 4.8). Il quadro emocromocitometrico deve essere monitorato al basale, settimanalmente per le prime 8 settimane e, successivamente, una volta al mese. Può essere necessaria una modifica della dose (vedere paragrafo 4.2). I pazienti potrebbero necessitare di una terapia di supporto con emoderivati e/o fattori di crescita.
Eventi tromboembolici
I pazienti trattati con pomalidomide in combinazione con bortezomib e desametasone oppure in associazione con desametasone hanno sviluppato eventi tromboembolici venosi (principalmente trombosi venosa profonda ed embolia polmonare) e trombotici arteriosi (infarto del miocardio ed evento cerebrovascolare) (vedere paragrafo 4.8). I pazienti con fattori di rischio noti per tromboembolia, compresa una precedente trombosi, devono essere monitorati attentamente. Si deve intervenire per tentare di minimizzare tutti i fattori di rischio modificabili (ad es. fumo, ipertensione e iperlipidemia). I pazienti e i medici devono essere consapevoli della necessità di prestare attenzione ai segni e ai sintomi di tromboembolia. I pazienti devono rivolgersi al medico nel caso di comparsa di sintomi quali respiro corto, dolore al torace, gonfiore agli arti inferiori o superiori. Si raccomanda una terapia anticoagulante, (ad es. acido acetilsalicilico, warfarin, eparina o clopidogrel) (salvo controindicazioni), soprattutto nei pazienti con ulteriori fattori di rischio trombotico. La decisione di adottare misure profilattiche deve essere presa dopo un’attenta valutazione dei fattori di rischio relativi ad ogni singolo paziente. Negli studi clinici, i pazienti sono stati sottoposti a terapia profilattica con acido acetilsalicilico o a terapia antitrombotica alternativa. L’uso di agenti eritropoietici comporta un rischio di eventi trombotici, incluso tromboembolia. Pertanto, gli agenti eritropoietici, così come altri agenti che possono aumentare il rischio di eventi tromboembolici, devono essere utilizzati con cautela.
Disturbi della tiroide
Sono stati osservati casi di ipotiroidismo. Prima di iniziare il trattamento, si raccomanda un controllo ottimale delle comorbidità che influenzano la funzionalità tiroidea. Si raccomanda di monitorare la funzionalità tiroidea al basale e durante il trattamento.
Neuropatia periferica
I pazienti con neuropatia periferica in corso di grado 2 sono stati esclusi dagli studi clinici con pomalidomide. Occorre usare adeguata cautela nel considerare il trattamento di tali pazienti con pomalidomide.
Disfunzione cardiaca significativa
I pazienti con disfunzione cardiaca significativa (insufficienza cardiaca congestizia [Classe III o IV della NY Heart Association], infarto del miocardio nei 12 mesi precedenti l'inizio dello studio, angina pectoris instabile o non efficacemente controllata) sono stati esclusi dagli studi clinici con pomalidomide. Sono stati segnalati eventi cardiaci, inclusi insufficienza cardiaca congestizia, edema polmonare e fibrillazione atriale (vedere paragrafo 4.8), soprattutto in pazienti con cardiopatia preesistente o fattori di rischio cardiaco. Occorre usare adeguata cautela nel considerare il trattamento di tali pazienti con pomalidomide incluso il monitoraggio periodico per rilevare eventuali segni o sintomi di eventi cardiaci.
Sindrome da lisi tumorale
I pazienti a maggior rischio di sindrome da lisi tumorale sono quelli con massa tumorale elevata prima del trattamento. Si raccomanda di monitorare attentamente tali pazienti e di adottare le precauzioni appropriate.
Secondi tumori primari
Sono stati osservati secondi tumori primari, quali neoplasie cutanee diverse dal melanoma, in pazienti trattati con pomalidomide (vedere paragrafo 4.8). I medici devono valutare attentamente i pazienti prima e durante il trattamento, utilizzando lo screening oncologico standard, e istituire il trattamento secondo le indicazioni.
Reazioni allergiche e reazioni cutanee severe
Sono stati riportati casi di angioedema, reazione anafilattica e reazioni dermatologiche severe, incluse SSJ, NET e DRESS, associate all’uso di pomalidomide (vedere paragrafo 4.8). Il medico prescrittore deve avvertire i pazienti relativamente ai segni e sintomi di queste reazioni e raccomandare ai pazienti di rivolgersi immediatamente al medico qualora sviluppassero tali sintomi. Pomalidomide deve essere interrotto in caso di rash esfoliativo o bolloso o se si sospetta la SSJ, la NET o la DRESS, e non deve essere ripreso dopo la sospensione avvenuta a causa di queste reazioni. I pazienti che hanno avuto precedenti reazioni allergiche gravi associate a talidomide o a lenalidomide sono stati esclusi dagli studi clinici. Tali pazienti potrebbero avere un rischio più elevato di reazioni di ipersensibilità e non devono essere trattati con pomalidomide. Deve essere considerata la sospensione o l’interruzione di pomalidomide in caso rash cutaneo di grado 2 o 3. Il trattamento con pomalidomide deve essere interrotto definitivamente in caso di angioedema e reazione anafilattica.
Capogiri e confusione
Sono stati osservati capogiri e stato confusionale con pomalidomide. I pazienti devono evitare situazioni in cui capogiri o confusione possono rappresentare un problema e non devono assumere altri medicinali che possano causare capogiri o confusione senza prima informare il medico.
Malattia polmonare interstiziale (Interstitial Lung Disease, ILD)
ILD ed eventi correlati, includendo casi di polmonite, sono stati osservati con pomalidomide. Deve essere eseguita un’attenta valutazione dei pazienti con insorgenza acuta o improvviso peggioramento di sintomi polmonari preesistenti, al fine di escludere l’ILD. Pomalidomide deve essere interrotta nella fase di valutazione di questi sintomi e, in caso di conferma di ILD, deve essere istituito un trattamento appropriato. Il trattamento con pomalidomide deve essere ripreso solo dopo un’attenta valutazione dei benefici e dei rischi.
Patologie epatiche
Nei pazienti trattati con pomalidomide sono stati osservati livelli marcatamente elevati di alanina aminotransferasi e bilirubina (vedere paragrafo 4.8). Vi sono stati inoltre casi di epatite che hanno comportato l’interruzione di pomalidomide. Si raccomanda un monitoraggio regolare della funzionalità epatica per i primi 6 mesi di trattamento con pomalidomide e successivamente in base alle indicazioni cliniche.
Infezioni
Nei pazienti trattati con pomalidomide in associazione a desametasone, con pregressa infezione da virus dell'epatite B (HBV), è stata segnalata raramente la riattivazione dell’epatite B. Alcuni di questi casi sono progrediti in insufficienza epatica acuta, che ha comportato l’interruzione del trattamento con pomalidomide. Lo stato virale dell’epatite B deve essere stabilito prima di iniziare il trattamento con pomalidomide. Per i pazienti che risultano positivi al test per l’infezione da HBV, si raccomanda di consultare un medico esperto nel trattamento dell’epatite B. Si deve usare cautela quando pomalidomide in associazione a desametasone viene utilizzata in pazienti con pregressa infezione da HBV, inclusi i pazienti che sono anti-HBc positivi ma HBsAg negativi. Questi pazienti devono essere attentamente monitorati per rilevare segni e sintomi di infezione da HBV attiva durante la terapia.
Leucoencefalopatia multifocale progressiva (PML)
Sono stati segnalati casi di leucoencefalopatia multifocale progressiva, compresi casi fatali, con l’uso di pomalidomide. La PML è stata segnalata da diversi mesi a diversi anni dopo l’inizio del trattamento con pomalidomide. Generalmente sono stati segnalati casi in pazienti con assunzione concomitante di desametasone o trattamento precedente con altra chemioterapia immunosoppressiva. I medici devono monitorare i pazienti a intervalli regolari e considerare la PML nella diagnosi differenziale in pazienti che presentano sintomi neurologici, segni o sintomi cognitivi o comportamentali nuovi o in peggioramento. Occorre inoltre consigliare ai pazienti di informare il loro partner o coloro che li assistono circa il trattamento a cui sono sottoposti, poiché questi potrebbero notare dei sintomi di cui il paziente non è a conoscenza.
La valutazione per la PML deve basarsi su esame neurologico, risonanza magnetica per immagini del cervello e analisi del liquido cerebrospinale per il DNA del virus JC (JCV) mediante reazione a catena della polimerasi (PCR) o biopsia cerebrale con test del JCV. Una PCR negativa per il JCV non esclude la PML. Possono essere giustificati ulteriori controlli e valutazioni se non è possibile stabilire una diagnosi alternativa.
In caso di sospetta PML, le ulteriori somministrazioni devono essere sospese fino a quando la diagnosi di PML sia stata esclusa. In caso di conferma di PML, la somministrazione di pomalidomide deve essere definitivamente interrotta.
Eccipienti con effetti noti
Contenuto di sodio
Pomalidomide Krka contiene meno di 1 mmol di sodio (23 mg) per capsula, cioè essenzialmente ‘senza sodio’.
Isomaltitolo
Pomalidomide Krka contiene isomaltitolo. I pazienti affetti da rari problemi ereditari di intolleranza al fruttosio, non devono assumere questo medicinale.
4.5 Interazioni con altri medicinali ed altre forme d’interazione
Effetto di pomalidomide su altri medicinali
Non si prevede che pomalidomide causi interazioni farmacocinetiche di rilievo clinico, dovute a inibizione o induzione degli isoenzimi del P450 o a inibizione dei trasportatori, in caso di somministrazione concomitante con substrati di tali enzimi o trasportatori. Il potenziale di tali interazioni, incluso il potenziale impatto di pomalidomide sulla farmacocinetica dei contraccettivi orali combinati, non è stato valutato dal punto di vista clinico (vedere paragrafo 4.4 Teratogenicità).
Effetto di altri medicinali su pomalidomide
Pomalidomide è metabolizzata in parte dal CYP1A2 e dal CYP3A4/5. È inoltre un substrato per la glicoproteina-P. La somministrazione concomitante di pomalidomide e ketoconazolo, un forte inibitore del CYP3A4/5 e della P-gp, o carbamazepina, un forte induttore del CYP3A4/5, non ha avuto un effetto clinicamente rilevante sull’esposizione a pomalidomide. La somministrazione concomitante di fluvoxamina, un forte inibitore del CYP1A2, e pomalidomide in presenza di ketoconazolo ha aumentato l’esposizione media a pomalidomide del 107%, con un intervallo di confidenza al 90% [da 91% a 124%], rispetto a pomalidomide più ketoconazolo. In un secondo studio per valutare l’effetto sul metabolismo di un inibitore della CYP1A2 da solo, la co-somministrazione di fluvoxamina da sola con pomalidomide ha aumentato l’esposizione media a pomalidomide del 125%, con un intervallo di confidenza al 90% [da 98% a 157%], rispetto a pomalidomide da sola. In caso di somministrazione concomitante di pomalidomide con forti inibitori del CYP1A2 (ad es. ciprofloxacina, enoxacina e fluvoxamina), ridurre la dose di pomalidomide del 50%.
Desametasone
La somministrazione concomitante di dosi ripetute fino a 4 mg di pomalidomide con 20-40 mg di desametasone (un debole-moderato induttore di diversi enzimi del CYP, incluso CYP3A) a pazienti con mieloma multiplo non ha avuto alcun effetto sulla farmacocinetica di pomalidomide, rispetto alla somministrazione di pomalidomide da sola.
L’effetto del desametasone su warfarin non è noto. Si consiglia un attento monitoraggio della concentrazione di warfarin durante il trattamento.
4.6 Fertilità, gravidanza e allattamento
Donne potenzialmente fertili / Contraccezione negli uomini e nelle donne
Le donne potenzialmente fertili devono adottare un metodo contraccettivo efficace. In caso di gravidanza durante il trattamento con pomalidomide, la terapia deve essere sospesa e la paziente deve recarsi da un medico specialista con esperienza in teratologia che possa valutare la situazione ed esprimere un parere. In caso di gravidanza della partner di un paziente di sesso maschile che assume pomalidomide la partner deve essere informata di recarsi da un medico specialista o con esperienza in teratologia che possa valutare la situazione ed esprimere un parere. Pomalidomide è presente nel liquido seminale. Per precauzione, tutti i pazienti di sesso maschile che assumono pomalidomide devono utilizzare profilattici per l’intera durata del trattamento, durante la sospensione della dose e per 7 giorni dopo l’interruzione della terapia, qualora la propria partner sia in stato di gravidanza o potenzialmente fertile e non utilizzi alcun metodo anticoncezionale (vedere paragrafi 4.3 e 4.4).
Gravidanza
È atteso un effetto teratogeno di pomalidomide nell’uomo. Pomalidomide è controindicata durante la gravidanza e nelle donne potenzialmente fertili a meno che non siano soddisfatte tutte le condizioni per la prevenzione della gravidanza (vedere paragrafi 4.3 e 4.4).
Allattamento
Non è noto se pomalidomide sia secreta nel latte materno umano. Pomalidomide è stata rilevata nel latte di ratto dopo somministrazione alla madre. Dato il potenziale di pomalidomide di causare reazioni avverse nei bambini allattati con latte materno, si deve decidere se sospendere l’allattamento con latte materno o l’assunzione del medicinale, tenendo conto del beneficio dell’allattamento con latte materno per il bambino e del beneficio della terapia per la donna.
Fertilità
È stato riscontrato che pomalidomide ha un impatto negativo sulla fertilità ed è teratogena negli animali. Pomalidomide ha attraversato la placenta ed è stata rilevata nel sangue fetale, dopo somministrazione a femmine di coniglio gravide (vedere paragrafo 5.3).
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
Pomalidomide altera lievemente o moderatamente la capacità di guidare veicoli e di usare macchinari. Sono stati riportati stanchezza, riduzione del livello di coscienza, confusione e capogiri durante il trattamento con pomalidomide. Se si manifestano tali effetti, i pazienti devono essere avvisati di non guidare veicoli se durante il trattamento con pomalidomide.
4.8 Effetti indesiderati
Riassunto del profilo di sicurezza
Pomalidomide in associazione con bortezomib e desametasone
Le patologie del sistema emolinfopoietico più comunemente segnalate sono state neutropenia (54,0%), trombocitopenia (39,9%) e anemia (32,0%). Altre reazioni avverse segnalate con maggiore frequenza comprendevano neuropatia sensitiva periferica (48,2%), stanchezza (38,8%), diarrea (38,1%), stipsi (38,1%) ed edema periferico (36,3%). Le reazioni avverse di grado 3 o 4 più comunemente segnalate sono state le patologie del sistema emolinfopoietico, incluse neutropenia (47,1%), trombocitopenia (28,1%) e anemia (15,1%). La reazione avversa grave più comunemente segnalata è stata polmonite (12,2%). Altre reazioni avverse gravi osservate comprendevano piressia (4,3%), infezione delle vie respiratorie inferiori (3,6%), influenza (3,6%), embolia polmonare (3,2%), fibrillazione atriale (3,2%) e danno renale acuto (2,9%).
Pomalidomide in associazione con desametasone
Le reazioni avverse più comunemente segnalate negli studi clinici sono state le patologie del sistema emolinfopoietico, incluse anemia (45,7%), neutropenia (45,3%) e trombocitopenia (27%); tra le patologie generali e condizioni relative alla sede di somministrazione: stanchezza (28,3%), piressia (21%) ed edema periferico (13%); e tra le infezioni ed infestazioni: polmonite (10,7%). Sono state osservate reazioni avverse di neuropatia periferica nel 12,3% dei pazienti e sono stati riportati eventi trombotici o embolici venosi (VTE) nel 3,3% dei pazienti. Le reazioni avverse di grado 3 o 4 più comunemente segnalate riguardavano patologie del sistema emolinfopoietico e includevano neutropenia (41,7%), anemia (27%) e trombocitopenia (20,7%); infezioni ed infestazioni: polmonite (9%); patologie generali e condizioni relative alla sede di somministrazione: stanchezza (4,7%), piressia (3%) ed edema periferico (1,3%). La reazione avversa grave più comunemente segnalata è stata la polmonite (9,3%). Altre reazioni avverse gravi osservate comprendevano neutropenia febbrile (4,0%), neutropenia (2,0%), trombocitopenia (1,7%) e reazioni avverse di VTE (1,7%).
Le reazioni avverse tendevano a comparire con maggiore frequenza entro i primi 2 cicli di trattamento con pomalidomide.
Elenco delle reazioni avverse
Le reazioni avverse osservate in pazienti trattati con pomalidomide in associazione con bortezomib e desametasone, pomalidomide in associazione con desametasone e dalla vigilanza post-marketing sono elencate nella Tabella 7 in base alla classificazione per sistemi e organi e per frequenza per tutte le reazioni avverse e per le reazioni avverse di grado 3 o 4.
In conformità alla guida attuale, le frequenze sono definite come segue: molto comune (≥ 1/10), comune (≥ 1/100, < 1/10), non comune (≥ 1/1 000, < 1/100) e non nota (la frequenza non può essere definita).
Tabella 7. Reazioni avverse (ADR) segnalate negli studi clinici e nel contesto post-marketing
| Associazione di trattamento | Pomalidomide/ bortezomib/desametasone | Pomalidomide/ desametasone | ||
| Classificazione per sistemi e organi/Termine preferito | Tutte le ADR | ADR di grado 3-4 | Tutte le ADR | ADR di grado 3-4 |
| Infezioni ed infestazioni | ||||
| Polmonite | Molto comune | Molto comune | - | - |
| Polmonite (infezioni batteriche, virali e micotiche, | - | - | Molto comune | Comune |
| incluse infezioni opportunistiche) | ||||
| Bronchite | Molto comune | Comune | Comune | Non comune |
| Infezione delle vie respiratorie superiori | Molto comune | Comune | Comune | Comune |
| Infezione virale delle vie respiratorie superiori | Molto comune | - | - | - |
| Sepsi | Comune | Comune | - | - |
| Shock settico | Comune | Comune | - | - |
| Sepsi neutropenica | - | - | Comune | Comune |
| Colite da Clostridium difficile | Comune | Comune | - | - |
| Broncopolmonite | - | - | Comune | Comune |
| Infezione delle vie respiratorie | Comune | Comune | Comune | Comune |
| Infezione delle vie respiratorie inferiori | Comune | Comune | - | - |
| Infezione polmonare | Comune | Non comune | - | - |
| Influenza | Molto comune | Comune | - | - |
| Bronchiolite | Comune | Comune | - | - |
| Infezione delle vie urinarie | Molto comune | Comune | - | - |
| Nasofaringite | - | - | Comune | - |
| Herpes zoster | - | - | Comune | Non comune |
| Riattivazione dell’epatite B | - | - | Non nota* | Non nota* |
| Tumori benigni, maligni e non specificati (incl cisti e polipi) | ||||
| Carcinoma basocellulare | Comune | Non comune | - | - |
| Carcinoma cutaneo basocellulare | - | - | Non comune | Non comune |
| Carcinoma cutaneo squamocellulare | - | - | Non comune | Non comune |
| Patologie del sistema emolinfopoietico | ||||
| Neutropenia | Molto comune | Molto comune | Molto comune | Molto comune |
| Trombocitopenia | Molto comune | Molto comune | Molto comune | Molto comune |
| Leucopenia | Molto comune | Comune | Molto comune | Comune |
| Anemia | Molto comune | Molto comune | Molto comune | Molto comune |
| Neutropenia febbrile | Comune | Comune | Comune | Comune |
| Linfopenia | Comune | Comune | - | - |
| Pancitopenia | - | - | Comune* | Comune* |
| Disturbi del sistema immunitario | ||||
| Angioedema | - | - | Comune* | Non comune* |
| Orticaria | - | - | Comune* | Non comune* |
| Reazione anafilattica | Non nota* | Non nota* | - | - |
| Rigetto di trapianto di organo solido | Non nota* | - | - | - |
| Patologie endocrine | ||||
| Ipotiroidismo | Non comune* | - | - | - |
| Disturbi del metabolismo e della nutrizione | ||||
| Ipokaliemia | Molto comune | Comune | - | - |
| Iperglicemia | Molto comune | Comune | - | - |
| Ipomagnesiemia | Comune | Comune | - | - |
| Ipocalcemia | Comune | Comune | - | - |
| Ipofosfatemia | Comune | Comune | - | - |
| Iperkaliemia | Comune | Comune | Comune | Comune |
| Ipercalcemia | Comune | Comune | - | - |
| Iponatriemia | - | - | Comune | Comune |
| Appetito ridotto | - | - | Molto comune | Non comune |
| Iperuricemia | - | - | Comune* | Comune* |
| Sindrome da lisi tumorale | - | - | Non comune* | Non comune* |
| Disturbi psichiatrici | ||||
| Insonnia | Molto comune | Comune | - | - |
| Depressione | Comune | Comune | - | - |
| Stato confusionale | - | - | Comune | Comune |
| Patologie del sistema nervoso | ||||
| Neuropatia sensitiva periferica | Molto comune | Comune | Comune | Non comune |
| Capogiro | Molto comune | Non comune | Comune | Non comune |
| Tremore | Molto comune | Non comune | Comune | Non comune |
| Sincope | Comune | Comune | - | - |
| Neuropatia sensitivo-motoria periferica | Comune | Comune | - | - |
| Parestesia | Comune | - | - | - |
| Disgeusia | Comune | - | - | - |
| Riduzione del livello di coscienza | - | - | Comune | Comune |
| Emorragia intracranica | - | - | Comune* | Non comune* |
| Evento cerebrovascolare | - | - | Non comune* | Non comune* |
| Patologie dell’occhio | ||||
| Cataratta | Comune | Comune | - | - |
| Patologie dell’orecchio e del labirinto | ||||
| Vertigine | - | - | Comune | Comune |
| Patologie cardiache | ||||
| Fibrillazione atriale | Molto comune | Comune | Comune* | Comune* |
| Insufficienza cardiaca | - | - | Comune* | Comune* |
| Infarto del miocardio | - | - | Comune* | Non comune* |
| Patologie vascolari | ||||
| Trombosi venosa profonda | Comune | Non comune | Comune | Non comune |
| Ipotensione | Comune | Comune | - | - |
| Ipertensione | Comune | Comune | - | - |
| Patologie respiratorie, toraciche e mediastiniche | ||||
| Dispnea | Molto comune | Comune | Molto comune | Comune | |||
| Tosse | Molto comune | - | Molto comune | Non comune | |||
| Embolia polmonare | Comune | Comune | Comune | Non comune | |||
| Epistassi | - | - | Comune* | Non comune* | |||
| Malattia polmonare interstiziale | - | - | Comune* | Non comune* | |||
| Patologie gastrointestinali | |||||||
| Diarrea | Molto comune | Comune | Molto comune | Comune | |||
| Vomito | Molto comune | Comune | Comune | Comune | |||
| Nausea | Molto comune | Non comune | Molto comune | Non comune | |||
| Costipazione | Molto comune | Comune | Molto comune | Comune | |||
| Dolore addominale | Molto comune | Comune | - | - | |||
| Dolore addominale superiore | Comune | Non comune | - | - | |||
| Stomatite | Comune | Non comune | - | - | |||
| Bocca secca | Comune | - | - | - | |||
| Distensione addominale | Comune | Non comune | - | - | |||
| Emorragia gastrointestinale | - | - | Comune | Non comune | |||
| Patologie epatobiliari | |||||||
| Iperbilirubinemia | - | - | Non comune | Non comune | |||
| Epatite | - | - | Non comune* | - | |||
| Patologie della cute e del tessuto sottocutaneo | |||||||
| Eruzione cutanea | Molto comune | Comune | Comune | Comune | |||
| Prurito | - | - | Comune | - | |||
| Reazione da farmaci con eosinofilia e sintomi sistemici | - | - | Non nota* | Non nota* | |||
| Necrolisi epidermica tossica | - | - | Non nota* | Non nota* | |||
| Sindrome di Stevens-Johnson | - | - | Non nota* | Non nota* | |||
| Patologie del sistema muscoloscheletrico e del tessuto connettivo | |||||||
| Debolezza muscolare | Molto comune | Comune | - | - | |||
| Dolore dorsale | Molto comune | Comune | - | - | |||
| Dolore osseo | Comune | Non comune | Molto comune | Comune | |||
| Spasmi muscolari | Molto comune | - | Molto comune | Non comune | |||
| Patologie renali e urinarie | |||||||
| Danno renale acuto | Comune | Comune | - | - | |||
| Danno renale cronico | Comune | Comune | - | - | |||
| Ritenzione urinaria | Comune | Comune | Comune | Non comune | |||
| Insufficienza renale | - | - | Comune | Comune |
| Patologie dell’apparato riproduttivo e della mammella | ||||
| Dolore pelvico | Comune | Comune | ||
| Patologie generali e condizioni relative alla sede di somministrazione | ||||
| Stanchezza | Molto comune | Comune | Molto comune | Comune |
| Piressia | Molto comune | Comune | Molto comune | Comune |
| Edema periferico | Molto comune | Comune | Molto comune | Comune |
| Dolore toracico non cardiaco | Comune | Comune | - | - |
| Edema | Comune | Comune | - | - |
| Esami diagnostici | ||||
| Alanina aminotransferasi aumentata | Comune | Comune | Comune | Comune |
| Peso diminuito | Comune | Comune | - | - |
| Conta dei neutrofili diminuita | - | - | Comune | Comune |
| Conta leucocitaria diminuita | - | - | Comune | Comune |
| Conta delle piastrine diminuita | - | - | Comune | Comune |
| Acido urico ematico aumentato | - | - | Comune* | Non comune* |
| Traumatismi, intossicazioni e complicazioni da procedura | ||||
| Caduta | Comune | Comune | - | - |
* Segnalato durante l’uso post-marketing.
Descrizione di reazioni avverse selezionate
Le frequenze riportate in questo paragrafo derivano dagli studi clinici in pazienti sottoposti a trattamento con pomalidomide in associazione con bortezomib e desametasone (Pom+Btz+Dex) o con desametasone (Pom+Dex).
Teratogenicità
Pomalidomide è strutturalmente correlata a talidomide, un principio attivo con noto effetto teratogeno nell’uomo, che causa gravi difetti congeniti potenzialmente letali. Pomalidomide si è dimostrata teratogena sia nei ratti che nei conigli quando è stata somministrata durante il periodo dell’organogenesi principale (vedere paragrafi 4.6 e 5.3). In caso di assunzione durante la gravidanza, nella specie umana è atteso un effetto teratogeno di pomalidomide (vedere paragrafo 4.4).
Neutropenia e trombocitopenia
Si è verificata neutropenia in una percentuale fino al 54,0% dei pazienti (Pom+Btz+Dex) (47,1% (Pom+Btz+Dex) di grado 3 o 4). La neutropenia ha comportato l’interruzione del trattamento con pomalidomide nello 0,7% dei pazienti ed è risultata grave non di frequente.
È stata riportata neutropenia febbrile (NF) nel 3,2% dei pazienti (Pom+Btz+Dex) e nel 6,7% dei pazienti (Pom+Dex) ed è stata osservata come grave nell’1,8% dei pazienti (Pom+Btz+Dex) e nel 4,0% dei pazienti (Pom+Dex) (vedere paragrafi 4.2 e 4.4).
Si è verificata trombocitopenia nel 39,9% dei pazienti (Pom+Btz+Dex) e nel 27,0% dei pazienti (Pom+Dex). La trombocitopenia è stata di grado 3 o 4 nel 28,1% dei pazienti (Pom+Btz+Dex) e nel 20,7% dei pazienti (Pom+Dex), ha comportato l’interruzione di pomalidomide nello 0,7% dei pazienti (Pom+Btz+Dex) e nello 0,7% dei pazienti (Pom+Dex) ed è stata grave nello 0,7% dei pazienti (Pom+Btz+Dex) e nell’1,7% dei pazienti (Pom+Dex) (vedere paragrafi 4.2 e 4.4).
Neutropenia e trombocitopenia tendevano a comparire con maggiore frequenza entro i primi 2 cicli di trattamento con pomalidomide in associazione con bortezomib e desametasone oppure con desametasone.
Infezione
La tossicità di natura non ematologica più comune è stata l’infezione.
Si è verificata infezione nell’83,1% dei pazienti (Pom+Btz+Dex) e nel 55,0% dei pazienti (Pom+Dex) (34,9% (Pom+Btz+Dex) e 24,0% (Pom+Dex) di grado 3 o 4). L’infezione delle vie respiratorie superiori e la polmonite sono state le infezioni comparse con maggiore frequenza. Infezioni fatali (grado 5) si sono verificate nel 4,0% dei pazienti (Pom+Btz+Dex) e nel 2,7% dei pazienti (Pom+Dex). Le infezioni hanno comportato la sospensione di pomalidomide nel 3,6% dei pazienti (Pom+Btz+Dex) e nel 2,0% dei pazienti (Pom+Dex).
Eventi tromboembolici
La profilassi con acido acetilsalicilico (e altri anticoagulanti in pazienti ad alto rischio) era obbligatoria per tutti i pazienti negli studi clinici. È raccomandata la terapia anticoagulante (salvo controindicazioni) (vedere paragrafo 4.4).
Si sono verificati eventi tromboembolici venosi (VTE) nel 12,2% dei pazienti (Pom+Btz+Dex) e nel 3,3% dei pazienti (Pom+Dex) (5,8% (Pom+Btz+Dex) e 1,3% (Pom+Dex) di grado 3 o 4). VTE è stata segnalata come grave nel 4,7% dei pazienti (Pom+Btz+Dex) e nell’1,7% dei pazienti (Pom+Dex), non sono state segnalate reazioni fatali e la VTE è stata associata a interruzione di pomalidomide in una percentuale fino al 2,2% dei pazienti (Pom+Btz+Dex).
Neuropatia periferica - Pomalidomide in associazione con bortezomib e desametasone I pazienti con neuropatia periferica attiva di grado ≥ 2 accompagnata da dolore nei 14 giorni precedenti la randomizzazione sono stati esclusi dagli studi clinici. Si è verificata neuropatia periferica nel 55,4% dei pazienti (10,8% di grado 3, 0,7% di grado 4). I tassi aggiustati per l’esposizione sono risultati paragonabili fra i bracci di trattamento. Circa il 30% dei pazienti che hanno manifestato neuropatia periferica aveva un’anamnesi positiva per neuropatia al basale. La neuropatia periferica ha comportato l’interruzione di bortezomib in circa il 14,4% dei pazienti, di pomalidomide nell’1,8% e di desametasone nell’1,8% dei pazienti nel braccio Pom+Btz+Dex e nell’8,9% dei pazienti nel braccio Btz+Dex.
Neuropatia periferica - Pomalidomide in associazione con desametasone
I pazienti con neuropatia periferica attiva di grado ≥ 2 sono stati esclusi dagli studi clinici. Neuropatia periferica si è verificata nel 12,3% dei pazienti (1,0% di grado 3 o 4). Nessuna reazione di neuropatia periferica è stata segnalata come grave e la neuropatia periferica ha comportato l’interruzione della dose nello 0,3% dei pazienti (vedere paragrafo 4.4).
Emorragia
Alterazioni emorragiche sono state osservate con pomalidomide in particolare nei pazienti con fattori di rischio, quali assunzione di medicinali concomitanti che aumentano la predisposizione al sanguinamento. Gli eventi emorragici sono stati epistassi, emorragia intracranica ed emorragia gastrointestinale.
Reazioni allergiche e gravi reazioni cutanee
Sono stati riportati casi di angioedema, reazione anafilattica e reazioni cutanee gravi, incluse SSJ, NET e DRESS, con l’uso di pomalidomide. I pazienti con un’anamnesi precedente di rash in forma grave associata a lenalidomide o a talidomide non devono ricevere pomalidomide (vedere paragrafo 4.4).
Popolazione pediatrica
Le reazioni avverse segnalate nei pazienti pediatrici (di età compresa tra 4 e 18 anni) affetti da tumori cerebrali ricorrenti o progressivi sono risultate rezza di pomalidomide noto nei pazienti adulti (vedere paragrafo 5.1).
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato nell’allegato V.
4.9 Sovradosaggio
Sono state studiate dosi di pomalidomide fino a 50 mg, come dose singola in volontari sani, senza segnalare reazioni avverse gravi correlate a sovradosaggio. Sono state studiate dosi fino a 10 mg una volta al giorno come dosi ripetute in pazienti con mieloma multiplo, senza segnalare reazioni avverse gravi correlate a sovradosaggio. La tossicità dose-limitante è stata la mielosoppressione. In studi, è stato trovato che pomalidomide viene eliminata mediante emodialisi.
In caso di sovradosaggio, è consigliata una terapia di supporto.
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: immunosoppressori, altri immunosoppressori, codice ATC: L04AX06
Meccanismo d’azione
Pomalidomide esplica un’attività tumoricida anti-mieloma diretta, attività immunomodulatorie e inibisce il supporto delle cellule stromali per la crescita delle cellule tumorali del mieloma multiplo. Nello specifico, pomalidomide inibisce la proliferazione e induce l’apoptosi delle cellule tumorali ematopoietiche. Inoltre, pomalidomide inibisce la proliferazione delle linee cellulari del mieloma multiplo resistenti a lenalidomide e innesca una sinergia con il desametasone, sia nelle linee cellulari sensibili a lenalidomide che in quelle resistenti a lenalidomide, per indurre l’apoptosi delle cellule tumorali. Pomalidomide potenzia l’immunità cellulo-mediata da linfociti T e cellule natural killer (NK) e inibisce la produzione di citochine proinfiammatorie (ad es. TNF-α e IL-6) da parte dei monociti. Pomalidomide inibisce inoltre l’angiogenesi bloccando la migrazione e l’adesione delle cellule endoteliali.
Pomalidomide si lega direttamente alla proteina cereblon (CRBN), che fa parte di un complesso E3 ligasi comprendente la proteina DDB1 (Deoxyribonucleic acid Damage-Binding Protein 1), cullina 4 (CUL4) e regolatore della cullina (Roc1), ed è in grado di inibire l'auto-ubiquitinazione della CRBN all'interno del complesso. Le ubiquitina E3 ligasi sono responsabili della poli-ubiquitinazione di svariate proteine substrato e possono in parte spiegare gli effetti cellulari pleiotropici osservati nel trattamento con pomalidomide.
In presenza di pomalidomide in vitro, le proteine substrato Aiolos e Ikaros sono oggetto di ubiquitinazione e successiva degradazione, con conseguenti effetti citotossici e immunomodulatori diretti. In vivo, la terapia con pomalidomide ha prodotto una riduzione dei livelli di Ikaros nei pazienti affetti da mieloma multiplo refrattario a lenalidomide.
Efficacia e sicurezza clinica
Pomalidomide in associazione con bortezomib e desametasone
L’efficacia e la sicurezza di pomalidomide in associazione con bortezomib e desametasone a basso dosaggio (Pom + Btz + LD-Dex) sono state confrontate con bortezomib e desametasone a basso dosaggio (Btz + LD-Dex) in uno studio di fase III multicentrico, randomizzato, in aperto (CC-4047- MM-007), in pazienti adulti affetti da mieloma multiplo sottoposti ad almeno un precedente regime di trattamento comprendente lenalidomide e che hanno dimostrato una progressione della malattia durante o dopo l’ultima terapia. Nello studio sono stati arruolati in totale 559 pazienti: 281 nel braccio Pom + Btz + LD-Dex e 278 nel braccio Btz + LD-Dex. Il 54% dei pazienti era di sesso maschile, con un’età mediana della popolazione complessiva di 68 anni (min., max: 27, 89 anni). Circa il 70% dei pazienti era refrattario a lenalidomide (71,2% nel braccio Pom + Btz +LD-Dex, 68,7% nel braccio Btz + LD-Dex). Circa il 40% dei pazienti era alla prima recidiva e circa il 73% dei pazienti aveva ricevuto bortezomib come trattamento precedente.
Ai pazienti del braccio Pom + Btz + LD-Dex sono stati somministrati 4 mg di pomalidomide per via orale nei giorni da 1 a 14 di ogni ciclo di 21 giorni. Bortezomib (1,3 mg/m2/dose) è stato somministrato ai pazienti in entrambi i bracci dello studio i Giorni 1, 4, 8 e 11 di un ciclo di 21 giorni, per i Cicli da 1 a 8; e i Giorni 1 e 8 di un ciclo di 21 giorni per i Cicli da 9 in poi. Desametasone a basso dosaggio (20 mg/die [≤ 75 anni di età] o 10 mg/die [> 75 anni di età]) è stato somministrato ai pazienti in entrambi i bracci dello studio i Giorni 1, 2, 4, 5, 8, 9, 11 e 12 di un ciclo di 21 giorni, per i Cicli da 1 a 8; e i Giorni 1, 2, 8 e 9 di ciascun ciclo successivo di 21 giorni per i Cicli da 9 in poi. Le dosi sono state ridotte e il trattamento è stato temporaneamente sospeso o interrotto, come necessario per gestire la tossicità (vedere paragrafo 4.2).
L’endpoint primario di efficacia era la sopravvivenza libera da progressione (Progression Free Survival, PFS), valutata da un comitato di valutazione della risposta indipendente (Independent Response Adjudication Committee, IRAC) secondo i criteri del gruppo internazionale di lavoro sul mieloma (International Myeloma Working Group, IMWG) utilizzando la popolazione intention-to- treat (ITT). Dopo un follow-up mediano di 15,9 mesi, il tempo mediano di PFS è stato di 11,20 mesi (CI al 95%: 9,66; 13,73) nel braccio Pom + Btz + LD-Dex. Nel braccio Btz + LD-Dex, il tempo mediano di PFS è stato di 7,1 mesi (CI al 95%: 5,88; 8,48).
Il riassunto dei dati di efficacia globali è presentato nella Tabella 8, utilizzando la data limite di raccolta dei dati del 26 ottobre 2017. La curva di Kaplan-Meier di PFS per la popolazione ITT è riportata nella Figura 1.
Tabella 8. Riassunto dei dati di efficacia globali
Pom+Btz+LD-Dex (N = 281) | Btz+LD-Dex (N = 278) | ||
| PFS (mesi) | |||
| Tempo mediano a (CI al 95%) b | 11,20 (9,66; 13,73) | 7,10 (5,88; 8,48) | |
| HR c (CI al 95%), valore p d | 0,61 (0,49; 0,77), < 0,0001 | ||
| ORR, n (%) | 82,2% | 50,0% | |
| sCR | 9 (3,2) | 2 (0,7) | |
| CR | 35 (12,5) | 9 (3,2) | |
| VGPR | 104 (37,0) | 40 (14,4) | |
| PR | 83 (29,5) | 88 (31,7) | |
| OR (CI al 95% e, valore p f | 5,02 (3,35; 7,52), < 0,001 | ||
| DoR (mesi) | |||
| Tempo mediano a (CI al 95%) b | 13,7 (10,94; 18,10) | 10,94 (8,11; 14,78) | |
| HRc (CI al 95%) b | 0,76 (0,56; 1,02) | ||
Btz = bortezomib; CI = intervallo di confidenza; CR = risposta completa; DoR = durata della risposta; HR = hazard ratio; LD-Dex = desametasone a basso dosaggio; OR = odds ratio; ORR = tasso di risposta globale; PFS = sopravvivenza libera da progressione; POM = pomalidomide; PR = risposta parziale; sCR = risposta completa stringente: VGPR = ottima risposta parziale.
a La mediana si basa sulla stima di Kaplan-Meier.
b CI al 95% riguardo alla mediana.
c Basato sul modello dei rischi proporzionali di Cox.
d Il valore p si basa su un log rank test non stratificato.
e L’odds ratio si riferisce a Pom + Btz + LD-Dex:Btz + LD-Dex.
f Il valore p si basa su un test CMH, stratificato per età (<= 75 vs > 75), numero di reg s > 1) e beta 2- microglobulina allo screening (< 3,5 mg/l vs ≥ 3,5 mg/L, ≤ 5,5 mg/L vs > 5,5 mg/L).
La durata mediana del trattamento è stata di 8,8 mesi (12 cicli di trattamento) nel braccio Pom + Btz + LD-Dex e di 4,9 mesi (7 cicli di trattamento) nel braccio Btz + LD-Dex.
Il vantaggio in termini di PFS è stato più marcato nei pazienti sottoposti a una sola linea di terapia precedente. Nei pazienti sottoposti a 1 linea di terapia anti-mieloma precedente, il tempo di PFS mediano è stato di 20,73 mesi (CI al 95%: 15,11; 27,99) nel braccio Pom + Btz + LD-Dex e di 11,63 mesi (CI al 95%: 7,52; 15,74) nel braccio Btz + LD-Dex. Una riduzione del rischio del 46% è stata osservata nel trattamento con Pom + Btz + LD-Dex (HR = 0,54, CI al 95%: 0,36; 0,82).
Figura 1. Sopravvivenza libera da progressione basata sulla valutazione della risposta dell’IRAC mediante i criteri IMWG (log-rank test stratificato) (popolazione ITT)
Secondo l’analisi finale per la sopravvivenza globale (OS), usando una data limite al 13 maggio 2022 (periodo di follow-up mediano di 64,5 mesi) il tempo di OS mediano dalle stime di Kaplan-Meier era di 35,6 mesi nel braccio Pom+Btz+LD-Dex e 31,6 mesi nel braccio Btz+LD-Dex; HR = 0,94, CI 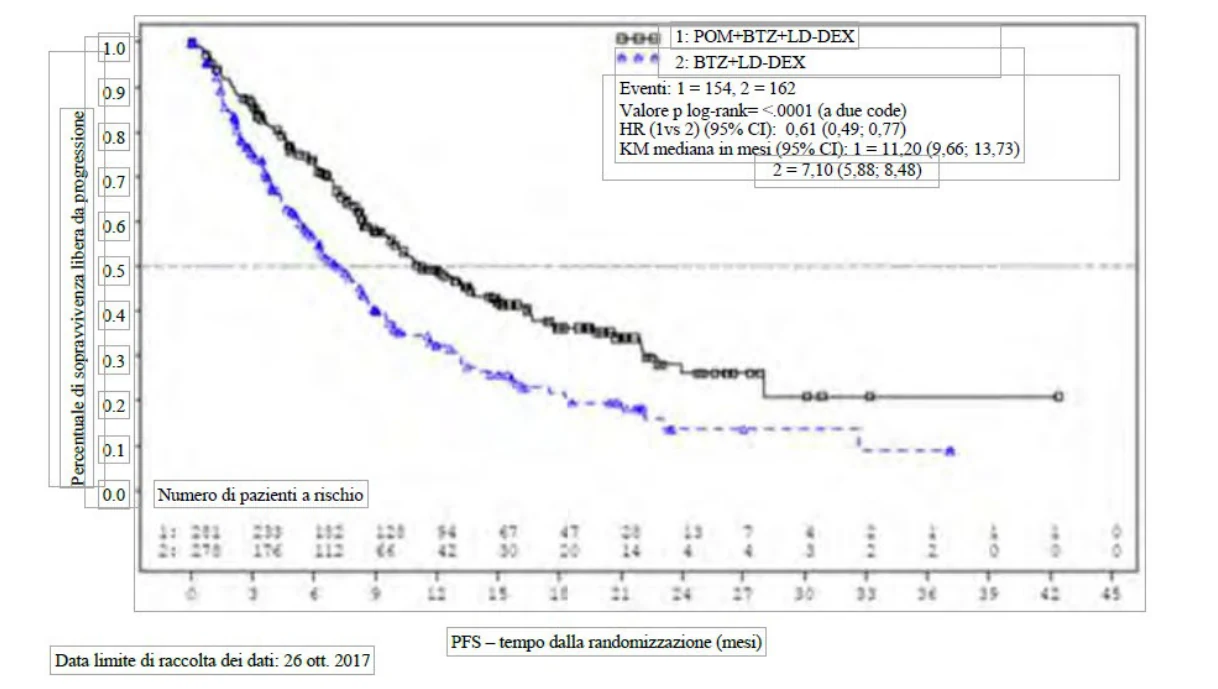 al 95%: -0,77; 1,15, con un tasso di eventi globali del 70,0%. L’analisi della OS non è stata aggiustata per tenere conto delle terapie successive ricevute.
Pomalidomide in associazione con desametasone
L’efficacia e la sicurezza di pomalidomide in combinazione con desametasone sono state valutate in uno studio di fase III multicentrico, randomizzato, in aperto (CC-4047-MM-003), nel quale una terapia con pomalidomide più desametasone a basso dosaggio (Pom +LD-Dex) è stata confrontata con desametasone ad alto dosaggio in monoterapia (HD-Dex) in pazienti adulti affetti da mieloma multiplo recidivato e refrattario, sottoposti ad almeno due precedenti regimi di trattamento, comprendenti sia lenalidomide che bortezomib, e con dimostrata progressione della malattia durante l’ultima terapia.
Nello studio sono stati arruolati in totale 455 pazienti: 302 nel braccio Pom +LD-Dex e 153 nel braccio HD-Dex. La maggior parte dei pazienti era di sesso maschile (59%) e di etnia bianca (79%); l’età mediana della popolazione complessiva era 64 anni (min., max: 35, 87 anni).
Ai pazienti del braccio Pom +LD-Dex sono stati somministrati 4 mg di pomalidomide per via orale nei giorni da 1 a 21 di ogni ciclo di 28 giorni. LD-Dex (40 mg) è stato somministrato una volta al giorno, nei giorni 1, 8, 15 e 22 di un ciclo di 28 giorni. Per il braccio HD Dex, desametasone (40 mg) è stato somministrato una volta al giorno, nei giorni da 1 a 4, da 9 a 12 e da 17 a 20 di un ciclo di 28 giorni. I pazienti di età > 75 anni hanno iniziato il trattamento con 20 mg di desametasone. Il trattamento è continuato fino alla comparsa di progressione della malattia nei pazienti.
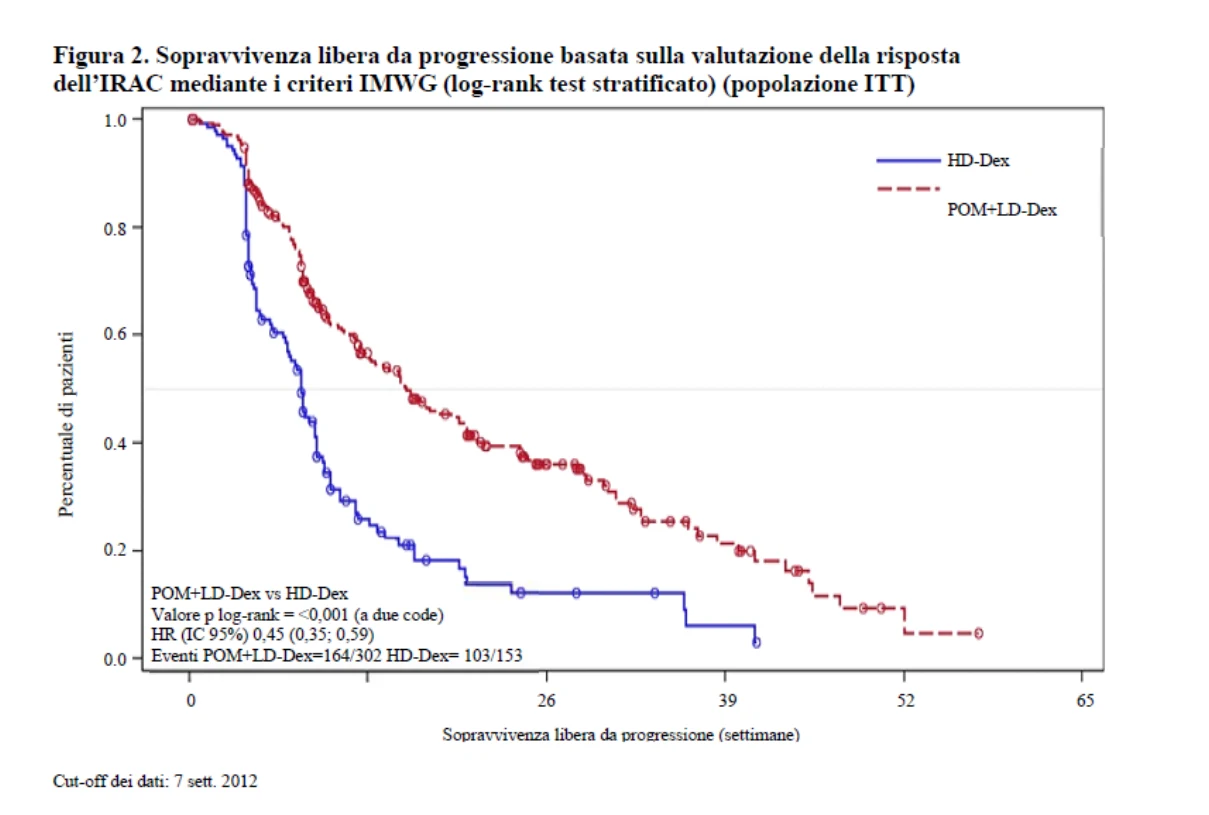
L’endpoint primario di efficacia era la sopravvivenza libera da progressione, secondo i criteri del gruppo internazionale di lavoro sul mieloma (International Myeloma Working Group, IMWG). Per la popolazione intention-to-treat (ITT), il tempo mediano di PFS, valutato da un Independent Review Adjudication Committee (IRAC) sulla base dei criteri IMWG, è stato di 15,7 settimane (CI al 95%: 13,0; 20,1) nel braccio Pom + LD-Dex; il tasso di PFS a 26 settimane stimato è stato del 35,99 ±3,46%). Nel braccio HD-Dex, il tempo mediano di PFS è stato di 8,0 95%: 7,0; 9,0); il tasso di PFS a 26 settimane stimato è stato del 12,15% (± 3,63%).
La PFS è stata valutata in diversi importanti sottogruppi: sesso, etnia, stato di validità ECOG, fattori di stratificazione (età, popolazione di malattia, terapie anti-mieloma precedenti [2, >2]), parametri selezionati di significatività prognostica (livello di beta 2-microglobulina al basale, livelli di albumina al basale, insufficienza renale al basale e rischio citogenetico) ed esposizione e refrattarietà a terapie anti-mieloma precedenti. Indipendentemente dal sottogruppo valutato, la PFS è risultata in genere coerente con quella osservata nella popolazione ITT per entrambi i gruppi di trattamento.
I risultati di PFS sono riassunti nella Tabella 9 per la popolazione ITT. La curva di Kaplan-Meier di PFS per la popolazione ITT è riportata nella Figura 2.
Tabella 9. Tempo di sopravvivenza libera da progressione valutato dall’IRAC sulla base dei criteri IMWG (log-rank test stratificato) (popolazione ITT)
POM+LD Dex (N=302) | HD Dex (N=153) | |
| Sopravvivenza libera da progressione (PFS), n | 302 (100,0) | 153 (100,0) |
| Troncati (censored), n (%) | 138 (45,7) | 50 (32,7) |
| Progressione/Decesso, n (%) | 164 (54,3) | 103 (67,3) |
| Tempo di sopravvivenza libera da progressione (settimane) | ||
| Medianaa | 15,7 | 8,0 |
| CI a due code al 95%b | [13,0; 20,1] | [7,0; 9,0] |
| Hazard Ratio (Pom+LD-Dex:HD-Dex) CI a due code al 95%c | 0,45 [0,35; 0,59] | |
| Valore p a due code derivato da log-rank testd | <0,001 |
Nota: CI = Intervallo di confidenza; IRAC = Independent Review Adjudication Committee; NS = Non stimabile. a La mediana si basa sulla stima di Kaplan-Meier. b Intervallo di confidenza al 95% riguardo al tempo mediano di sopravvivenza libera da progressione. c Basato sul modello dei rischi proporzionali di Cox con confronto delle funzioni di rischio associate ai gruppi di trattamento, stratificato per età (≤75 vs. >75), popolazione di malattia (refrattaria sia a lenalidomide che a bortezomib vs. non refrattaria a nessuna delle sostanze attive), numero di terapie anti-mieloma precedenti (=2 vs. >2). d Il valore p si basa su un log rank test stratificato con gli stessi fattori di stratificazione del modello di Cox sopra citato. Data limite di raccolta dei dati: 7 sett. 2012 | |
La sopravvivenza globale (Overall Survival, OS) era l’endpoint chiave secondario dello studio. In totale, 226 (74,8%) dei pazienti del braccio Pom + LD-Dex e 95 (62,1%) dei pazienti del braccio HD-Dex erano in vita alla data limite di raccolta dei dati (7 sett. 2012). Il tempo mediano di OS basato sulla stima di Kaplan-Meier non è stato raggiunto per il braccio Pom + LD-Dex, ma è previsto in almeno 48 settimane, che corrisponde al il limite inferiore del CI al 95%. Il tempo mediano di OS per il braccio HD-Dex è stato di 34 settimane (CI al 95%: 23,4; 39,9). Il tasso libero da eventi a un anno è stato del 52,6% (± 5,72%) per il braccio Pom + LD-Dex e del 28,4% (± 7,51%) per il braccio HD-Dex. La differenza nella OS tra i due bracci di trattamento è stata statisticamente significativa (p <0,001).
I risultati di OS sono riassunti nella Tabella 10 per la popolazione ITT. La curva di Kaplan-Meier di OS per la popolazione ITT è riportata nella Figura 3.
Sulla base dei risultati dei due endpoint di PFS e OS, il Comitato di monitoraggio dei dati costituito per questo studio ha raccomandato il completamento dello studio e il passaggio dei pazienti del braccio HD-Dex al braccio Pom +LD -Dex.
Tabella 10. Sopravvivenza globale: popolazione ITT
| Dati statistici | POM+LD-Dex (N=302) | HD-Dex (N=153) | |
| N | 302 (100,0) | 153 (100,0) |
| Troncati (censored) | n (%) | 226 (74,8) | 95 (62,1) |
| Deceduti | n (%) | 76 (25,2) | 58 (37,9) |
| Tempo di sopravvivenza (settimane) | Medianaa | NS | 34,0 |
| CI a due code al 95%b | [48,1; NS] | [23,4; 39,9] | |
| Hazard Ratio (Pom+LD-Dex:HD-Dex) [CI a due code al 95%c] | 0,53 [0,37; 0,74] | ||
| Valore p a due code derivato da log-rank testd | <0,001 | ||
Nota: CI = Intervallo di confidenza; NS = Non stimabile.
a La mediana si basa sulla stima di Kaplan-Meier.
b Intervallo di confidenza al 95% riguardo al tempo mediano di sopravvivenza globale.
c Basato sul modello dei rischi proporzionali di Cox con confronto delle funzioni di rischio associate ai gruppi di trattamento. d Il valore p si basa su un log rank test non stratificato.
Data limite di raccolta dei dati : 7 sett. 2012
Figura 3. Curva di Kaplan-Meier di sopravvivenza globale (popolazione ITT)
Popolazione pediatrica
In uno studio di fase 1 a braccio singolo, in aperto, con incremento della dose, la dose massima tollerata (MTD) e/o la dose raccomandata per la fase 2 (RP2D) di pomalidomide nei pazienti pediatrici è stata stabilita essere pari a 2,6 mg/m2/die somministrata per via orale dal Giorno 1 al Giorno 21 di un ciclo ripetuto di 28 giorni.
L’efficacia non è stata dimostrata in uno studio multicentrico di fase 2, in aperto, a gruppi paralleli condotto su 52 pazienti pediatrici trattati con pomalidomide, di età compresa tra 4 e 18 anni affetti da glioma ad alto grado, medulloblastoma, ependimoma o glioma diffuso intrinseco del ponte (DIPG), ricorrenti o progressivi, con localizzazione primaria nel sistema nervoso centrale (SNC). Nello studio di fase 2, due pazienti nel gruppo glioma ad alto grado (N=19) hanno ottenuto la risposta come definita dal protocollo; uno di questi pazienti ha ottenuto una risposta parziale (PR) e l’altro paziente ha raggiunto una malattia stabile (SD) a lungo termine, risultando in un tasso di risposta oggettiva (OR) e di SD a lungo termine pari al 10,5% (CI al 95%: 1,3; 33,1). Un paziente del gruppo ependimoma (N=9) ha registrato una SD a lungo termine risultando in un tasso di OR e SD a lungo termine pari all’11,1% (CI al 95%: 0,3; 48,2). In nessuno dei pazienti valutabili sia nel gruppo glioma diffuso intrinseco del ponte (DIPG) (N=9) che nel gruppo medulloblastoma (N=9) è stata osservata una OR o SD a lungo termine confermata. Nessuno dei 4 gruppi paralleli valutati in questo studio di fase 2 ha soddisfatto l’endpoint primario del tasso di risposta oggettiva o di malattia stabile a lungo termine. 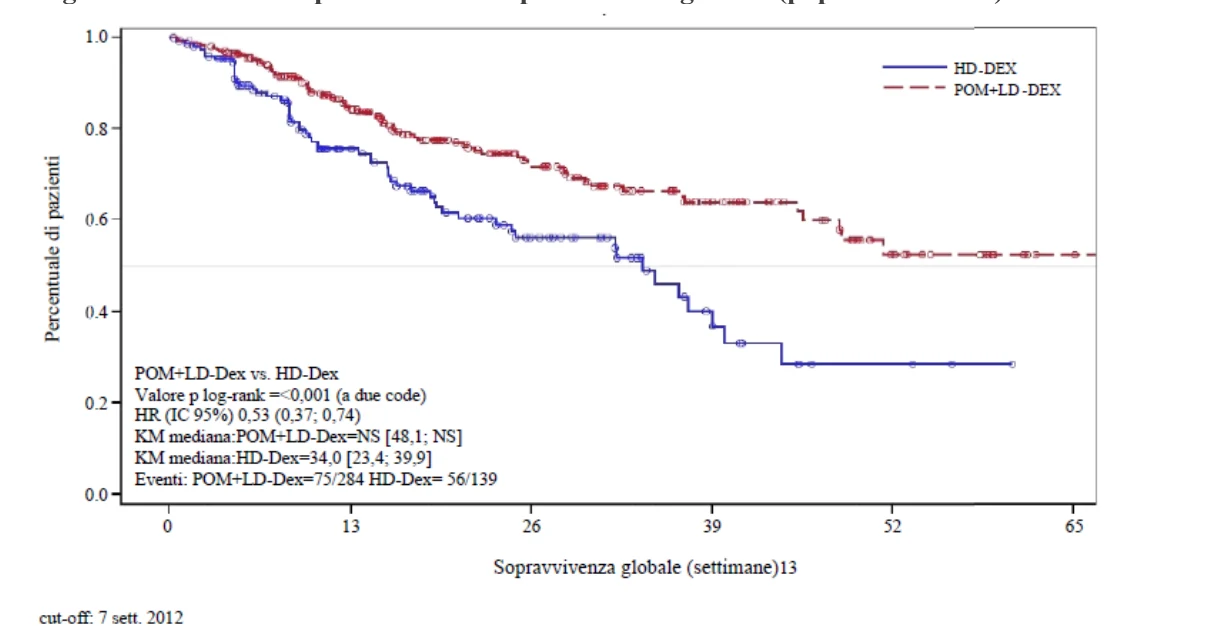
Il profilo di sicurezza globale di pomalidomide nei pazienti pediatrici è risultato coerente con il profilo di sicurezza noto negli adulti. I parametri farmacocinetici (PK) sono stati valutati in un’analisi PK integrata degli studi di fase 1 e fase 2 e sono risultati senza differenze significative rispetto a quanto osservato nei pazienti adulti (vedere paragrafo 5.2).
5.2 Proprietà farmacocinetiche
Assorbimento
Pomalidomide viene assorbita con una concentrazione plasmatica massima (Cmax) raggiunta in 2-3 ore ed è assorbita per almeno il 73% dopo la somministrazione di una dose orale singola. L’esposizione sistemica (AUC) di pomalidomide aumenta in modo approssimativamente lineare e proporzionale alla dose. Dopo dosi ripetute pomalidomide ha un tasso di accumulo del 27-31% sull’AUC.
La co-somministrazione di un pasto ipercalorico e ad alto contenuto di grassi rallenta la velocità di assorbimento, con conseguente diminuzione della Cmax plasmatica media di circa il 27%, ma ha un effetto minimo sull’entità complessiva dell’assorbimento, con una diminuzione dell’8% dell’AUC media. Pertanto, pomalidomide può essere somministrata senza considerare l’assunzione di cibo.
Distribuzione
Pomalidomide ha un volume di distribuzione apparente (Vd/F) medio compreso tra 62 e 138 l allo steady state. Pomalidomide si distribuisce nel liquido seminale dei soggetti sani a una concentrazione di circa il 67% del livello plasmatico a 4 ore dalla somministrazione (circa Tmax), dopo 4 giorni di somministrazione di 2 mg una volta al giorno. In vitro il legame degli enantiomeri di pomalidomide alle proteine nel plasma umano varia dal 12% al 44% e non è dipendente dalla concentrazione.
Biotrasformazione
Pomalidomide è il principale componente in circolo (circa il 70% della radioattività plasmatica) in vivo nei soggetti sani trattati con una dose orale singola di [14C]-pomalidomide (2 mg). Non erano presenti metaboliti a >10% rispetto alla radioattività del composto progenitore o totale nel plasma.
Le principali vie metaboliche della radioattività escreta sono idrossilazione con conseguente glucuronidazione o idrolisi. In vitro, CYP1A2 e CYP3A4 sono stati identificati come i principali enzimi coinvolti nell’idrossilazione di pomalidomide mediata dal CYP, con ulteriori contributi di minore entità del CYP2C19 e CYP2D6. Pomalidomide è inoltre un substrato della glicoproteina-P in vitro. La somministrazione concomitante di pomalidomide e ketoconazolo, un forte inibitore del CYP3A4/5 e della P-gp, o carbamazepina, un forte induttore del CYP3A4/5, non ha avuto un effetto clinicamente rilevante sull’esposizione a pomalidomide. La somministrazione concomitante di fluvoxamina, un forte inibitore del CYP1A2, e pomalidomide in presenza di ketoconazolo ha aumentato l’esposizione media a pomalidomide del 107%, con un intervallo di confidenza al 90% [da 91% a 124%], rispetto a pomalidomide più ketoconazolo. In un secondo studio per valutare l’effetto sul metabolismo di un inibitore della CYP1A2 da solo, la co-somministrazione di fluvoxamina da sola con pomalidomide ha aumentato l’esposizione media a pomalidomide del 125%, con un intervallo di confidenza al 90% [da 98% a 157%], rispetto a pomalidomide da sola. In caso di somministrazione concomitante di pomalidomide con inibitori forti del CYP1A2 (ad es. ciprofloxacina, enoxacina e fluvoxamina), ridurre la dose di pomalidomide del 50%. La somministrazione di pomalidomide nei fumatori, considerata la capacità del fumo del tabacco di indurre l’isoforma CYP1A2, non ha avuto effetti clinici di rilievo sull’esposizione a pomalidomide, rispetto all’esposizione a pomalidomide osservata nei non fumatori.
Sulla base dei dati in vitro, pomalidomide non risulta un inibitore o induttore degli isoenzimi del citocromo P -450 e non inibisce nessun trasportatore di farmaci studiati. Non si prevedono interazioni di rilievo clinico in caso di somministrazione concomitante di pomalidomide con substrati di queste vie.
Eliminazione
Pomalidomide viene eliminata con un’emivita plasmatica mediana di circa 9,5 ore nei soggetti sani e di circa 7,5 ore nei pazienti con mieloma multiplo. Pomalidomide ha una clearance corporea totale (CL/F) media di circa 7-10 l/h.
Dopo una singola somministrazione orale di [14C] pomalidomide (2 mg) a soggetti sani, circa il 73% e il 15% della dose radioattiva sono stati eliminati rispettivamente nelle urine e nelle feci, con circa il 2% e l’8% del radiocarbonio somministrato eliminati come pomalidomide nelle urine e nelle feci.
Pomalidomide viene ampiamente metabolizzata prima dell’escrezione e i metaboliti risultanti vengono eliminati principalmente nelle urine. I 3 metaboliti predominanti nelle urine (formati per idrolisi o idrossilazione con successiva glucuronidazione) rappresentano rispettivamente circa il 23%, il 17% e il 12% della dose nelle urine.
I metaboliti dipendenti dal CYP costituiscono circa il 43% della radioattività totale escreta, mentre i metaboliti idrolitici non dipendenti dal CYP rappresentano il 25%, e l’escrezione di pomalidomide immodificata ha costituito il 10% (2% nelle urine e 8% nelle feci).
Farmacocinetica di popolazione (PK)
Sulla base dell’analisi di farmacocinetica di popolazione con l’uso di un modello bicompartimentale, i soggetti sani e i pazienti con MM presentavano una clearance apparente (CL/F) e un volume apparente di distribuzione centrale (V2/F) paragonabili. Nei tessuti periferici, pomalidomide è stata captata preferibilmente dai tumori con clearance di distribuzione apparente periferica (Q/F) e volume apparente di distribuzione periferico (V3/F) pari rispettivamente a 3,7 volte e 8 volte quelli dei soggetti sani.
Popolazione pediatrica
In seguito alla somministrazione di una dose singola per via orale di pomalidomide in bambini e giovani adulti affetti da tumore cerebrale primario ricorrente o progressivo, il Tmax mediano è risultato pari a 2-4 ore post-dose e corrispondeva a valori di media geometrica della Cmax (CV%) pari a 74,8 (59,4%), 79,2 (51,7%) e 104 (18,3%) ng/mL rispettivamente a livelli di dose di 1,9, 2,6 e 3,4 mg/m2. L’AUC0-24 e l’AUC0-inf hanno seguito tendenze simili, con un’esposizione totale compresa nell’intervallo di circa 700-800 h·ng/mL alle 2 dosi più basse, e circa 1200 h·ng/mL alla dose più alta. Le stime dell’emivita erano approssimativamente comprese nel range tra 5 e 7 ore. Non ci sono state chiare tendenze attribuibili alla stratificazione per età e uso di steroidi alla MTD. Nel complesso i dati suggeriscono che l’AUC aumentava in modo pressoché proporzionale all’aumento della dose di pomalidomide, mentre l’aumento della Cmax è risultato generalmente meno che proporzionale.
La farmacocinetica di pomalidomide in seguito alla somministrazione per via orale di livelli di dose compresi fra 1,9 mg/m2/die e 3,4 mg/m2/die è stata stabilita in 70 pazienti di età compresa tra 4 e 20 anni mediante un’analisi integrata di uno studio di fase 1 e fase 2 su tumori cerebrali pediatrici ricorrenti o progressivi. I profili concentrazione-tempo di pomalidomide sono stati descritti in maniera adeguata mediante un modello PK a un comparto con assorbimento ed eliminazione di prim’ordine. Pomalidomide ha evidenziato una PK lineare e invariabile rispetto al tempo con moderata variabilità. I valori tipici di CL/F, Vc/F, Ka e tempo di latenza di pomalidomide sono stati rispettivamente 3,94 L/h, 43,0 L, 1,45 h-1 e 0,454 h. L’emivita di eliminazione finale di pomalidomide è risultata di 7,33 ore. Fatta eccezione per l’area di superficie corporea (BSA), nessuna delle covariate testate, compresi età e sesso, ha influito sulla PK di pomalidomide. Sebbene la BSA sia stata identificata come una covariata statisticamente significativa del CL/F e Vc/F di pomalidomide, il suo impatto sui parametri di esposizione non è stato ritenuto clinicamente rilevante.
In generale, non sussistono differenze significative della PK di pomalidomide fra bambini e pazienti adulti.
Pazienti anziani
Sulla base delle analisi di farmacocinetica di popolazione condotte in soggetti sani e in pazienti con mieloma multiplo, non è stata osservata un’influenza significativa dell’età (19-83 anni) sulla clearance orale di pomalidomide. Negli studi clinici, non è stato necessario un aggiustamento della dose nei pazienti anziani (> 65 anni) esposti a pomalidomide (vedere paragrafo 4.2).
Insufficienza renale
Le analisi di farmacocinetica di popolazione hanno mostrato che i parametri farmacocinetici di pomalidomide non sono stati influenzati in misura apprezzabile nei pazienti con insufficienza renale (definita in base alla clearance della creatinina o al tasso presunto di filtrazione glomerulare [eGFR]), rispetto ai pazienti con funzionalità renale nella norma (CrCl ≥ 60 ml/minuto). L’esposizione a pomalidomide in termini di AUC media normalizzata è stata del 98,2%, con un intervallo di confidenza del 90% [da 77,4% a 120,6%] nei pazienti con moderata insufficienza renale (eGFR da ≥ 30 a
≤ 45 ml/minuto/1,73 m2), rispetto ai pazienti con funzionalità renale nella norma. L’esposizione a pomalidomide in termini di AUC media normalizzata è stata del 100,2%, con un intervallo di confidenza del 90% [da 79,7% a 127,0%] nei pazienti con grave insufficienza renale che non richiedevano dialisi (CrCl < 30 o eGFR < 30 ml/minuto/1,73 m2), rispetto ai pazienti con funzionalità renale nella norma. L’esposizione a pomalidomide in termini diAUC media normalizzata è aumentata del 35,8%, con un intervallo di confidenza del 90% [da 7,5% a 70,0%] nei pazienti con grave insufficienza renale che richiedevano dialisi (CrCl
< 30 ml/minuto che necessita dialisi), rispetto ai pazienti con funzionalità renale nella norma. I cambiamenti medi dell’esposizione a pomalidomide in ciascuno di questi gruppi con insufficienza renale non sono di entità tale da richiedere un aggiustamento della dose.
Insufficienza epatica
I parametri farmacocinetici sono risultati moderatamente alterati nei pazienti con insufficienza epatica (definita in base ai criteri di Child-Pugh), rispetto ai soggetti sani. L’esposizione media a pomalidomide è aumentata del 51%, con un intervallo di confidenza del 90% [da 9% a 110%] nei pazienti con insufficienza epatica lieve, rispetto ai soggetti sani. L’esposizione media a pomalidomide è aumentata del 58%, con un intervallo di confidenza del 90% [da 13% a 119%] nei pazienti con insufficienza epatica moderata, rispetto ai soggetti sani. L’esposizione media a pomalidomide è aumentata del 72%, con un intervallo di confidenza del 90% [da 24% a 138%] nei pazienti con insufficienza epatica grave, rispetto ai soggetti sani. Gli aumenti medi dell’esposizione a pomalidomide in ciascuno di questi gruppi con insufficienza epatica non sono di entità tale da richiedere un aggiustamento dello schema posologico o della dose (vedere paragrafo 4.2).
5.3 Dati preclinici di sicurezza
Studi di tossicità a dosi ripetute
Nei ratti, la somministrazione cronica di pomalidomide a dosi di 50, 250 e 1 000 mg/kg/die per 6 mesi è stata ben tollerata. Non sono stati osservati effetti avversi a una dose fino a 1000 mg/kg/die (175 volte il rapporto di esposizione rispetto alla dose clinica di 4 mg).
Nelle scimmie, pomalidomide è stata valutata in studi con somministrazione ripetuta della durata fino a 9 mesi. In questi studi, le scimmie hanno manifestato una maggiore sensibilità agli effetti di pomalidomide rispetto ai ratti. Le tossicità principali osservate nelle scimmie erano associate al sistema ematopoietico/ linforeticolare. Nello studio di 9 mesi condotto nelle scimmie con dosi di 0,05, 0,1 e 1 mg/kg/die, morbilità ed eutanasia precoce di 6 animali sono state osservate alla dose di 1 mg/kg/die e sono state attribuite agli effetti immunosoppressivi (infezioni da stafilococco, riduzione dei linfociti del sangue periferico, infiammazione cronica dell’intestino crasso, deplezione linfoide istologica e ipocellularità del midollo osseo), ad esposizioni elevate a pomalidomide (15 volte il rapporto di esposizione rispetto alla dose clinica di 4 mg). Questi effetti immunosoppressivi hanno comportato l'eutanasia precoce di 4 scimmie, a causa delle scarse condizioni di salute (feci acquose, inappetenza, ridotto apporto di cibo e calo ponderale); la valutazione istopatologica di questi animali ha evidenziato un'infiammazione cronica dell’intestino crasso e atrofia dei villi dell’intestino tenue.
L’infezione da stafilococco è stata osservata in 4 scimmie: 3 di questi animali hanno risposto al trattamento con antibiotici e 1 è deceduto senza trattamento. Inoltre, esiti compatibili con leucemia mieloide acuta hanno portato all’eutanasia di 1 scimmia; le osservazioni cliniche e la patologia clinica e/o le alterazioni del midollo osseo rilevate in questo animale erano coerenti con immunosoppressione. Alla dose di 1 mg/kg/die sono stati inoltre osservati proliferazione minima o lieve dei dotti biliari, con associati aumenti dell’ALP e della GGT. La valutazione degli animali post-recupero ha indicato che tutti gli effetti correlati al trattamento erano reversibili dopo 8 settimane dalla cessazione della somministrazione, eccetto per la proliferazione dei dotti biliari intraepatici, osservata in 1 animale del gruppo 1 mg/kg/die. Il dosaggio senza effetto avverso osservabile (No Observed Adverse Effect Level) (NOAE di esposizione rispetto alla dose clinica di 4 mg).
Genotossicità/cancerogenicità
Pomalidomide non è risultata mutagena nei saggi di mutazione in batteri e mammiferi e non ha indotto
aberrazioni cromosomiche nei linfociti del sangue periferico umano, né formazione di micronuclei negli eritrociti policromatici nel midollo osseo di ratti trattati con dosi fino a 2 000 mg/kg/die. Non sono stati condotti studi di cancerogenicità.
Fertilità e primo sviluppo embrionale
In uno studio sulla fertilità e sul primo sviluppo embrionale nei ratti, pomalidomide è stata somministrata a maschi e femmine a dosi di 25, 250 e 1 000 mg/kg/die. L’esame dell’utero al 13° giorno di gestazione ha evidenziato una riduzione del numero medio di embrioni vitali e un aumento della perdita post-impianto a tutti i livelli di dose. Pertanto, il NOAEL per questi effetti osservati è stato <25 mg/kg/die (l’AUC24h era 39 960 ng•h/ml (nanogrammo•ora/millilitri) alla dose più bassa testata, e il rapporto di esposizione era pari a 99 volte la dose clinica di 4 mg). Quando i maschi trattati in questo studio si sono accoppiati con femmine non trattate, tutti i parametri uterini erano paragonabili ai controlli. Sulla base di questi risultati, gli effetti osservati sono stati attribuiti al trattamento delle femmine.
Sviluppo embrio-fetale
Pomalidomide si è rivelata teratogena sia nei ratti che nei conigli, quando è stata somministrata durante il periodo dell’organogenesi principale. Nello studio di tossicità dello sviluppo embriofetale nel ratto, sono stati osservati, a tutti i livelli di dose (25, 250 e 1 000 mg/kg/die), malformazioni per assenza della vescica urinaria, assenza della tiroide e fusione ed errato allineamento degli elementi vertebrali lombari e toracici (arco centrale e/o neurale).
In questo studio non è stata osservata tossicità materna. Pertanto, il NOAEL materno era pari a 1 000 mg/kg/die e il NOAEL per la tossicità dello sviluppo era pari a < 25 mg/kg/die (AUC24h era pari a 34 340 ng•h/ml il 17° giorno di gestazione a questa dose minima testata, e il rapporto di esposizione era pari a 85 volte la dose clinica di 4 mg). Nel coniglio, pomalidomide a dosi comprese tra 10 e 250 mg/kg ha prodotto malformazioni dello sviluppo embrio-fetale. Un aumento delle anomalie cardiache è stato osservato a tutte le dosi, con aumenti significativi a 250 mg/kg/die. A 100 e 250 mg/kg/die vi sono stati leggeri aumenti della perdita post-impianto e leggere riduzioni del peso corporeo fetale. A 250 mg/kg/die, le malformazioni fetali hanno riguardato anomalie degli arti ( anteriori e/o posteriori flessi e/o ruotati, dita non fissate o assenti) e malformazioni scheletriche associate (mancata ossificazione del metacarpo, disallineamento di falange e metacarpo, dita assenti, mancata ossificazione della falange e tibia breve non ossificata o ricurva); moderata dilatazione del ventricolo laterale nel cervello; posizionamento anomalo dell’arteria succlavia destra; lobo intermedio assente nei polmoni; rene abbassato; alterata morfologia del fegato; incompleta o mancata ossificazione della pelvi; aumento della media di coste toraciche soprannumerarie e riduzione della media di tarsali ossificati. Leggera riduzione dell’aumento ponderale materno, significativa riduzione dei trigliceridi e significativa riduzione del peso assoluto e relativo della milza sono state osservate a 100 e 250 mg/kg/die. Il NOAEL materno era pari a 10 mg/kg/die e il NOAEL dello sviluppo era <10 mg/kg/die (l’AUC24h era pari a 418 ng•h/ml il 19° giorno di gestazione a questa dose minima testata, simile a quella ottenuta dalla dose clinica di 4°mg).
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Contenuto della capsula
Isomaltitolo
Crospovidone (tipo A)
Idrossipropilcellulosa a basso grado di sostituzione
Sodio stearil fumarato
Involucro della capsula:
Pomalidomide Krka 1 mg capsule rigide:
Gelatina
Titanio diossido (E171)
Ossido di ferro giallo (E172)
Indigo carmine (E132)
Inchiostro di stampa:
Gommalacca
Ossido di ferro nero (E172)
Potassio idrossido
Pomalidomide Krka 2 mg capsule rigide:
Gelatina
Titanio diossido (E171)
Ossido di ferro giallo (E172)
Ossido di ferro rosso (E172)
Indigo carmine (E132)
Inchiostro di stampa:
Gommalacca
Titanio diossido (E171)
Potassio idrossido
Pomalidomide Krka 3 mg capsule rigide:
Gelatina
Titanio diossido (E171)
Ossido di ferro giallo (E172)
Indigo carmine (E132)
Inchiostro di stampa:
Gommalacca
Titanio diossido (E171)
Potassio idrossido
Pomalidomide Krka 4 mg capsule rigide:
Gelatina
Titanio diossido (E171)
Indigo carmine (E132)
Inchiostro di stampa:
Gommalacca
Titanio diossido (E171)
Potassio idrossido
6.2 Incompatibilità
Non pertinente.
6.3 Periodo di validità
2 anni
6.4 Precauzioni particolari per la conservazione
Questo medicinale non richiede alcuna temperatura particolare di conservazione. Conservare nella confezione originale per proteggere il medicinale dall'umidità.
6.5 Natura e contenuto del contenitore
Blister con pellicola da sollevare, divisibili per dose unitaria, a prova di bambino (OPA/Al/PVC//PET/Al), confezione calendarizzata: 14 x 1 o 21 x 1 capsula rigida, in una scatola.
È possibile che non tutte le confezioni siano commercializzate.
6.6 Precauzioni particolari per lo smaltimento e la manipolazione
Le capsule non devono essere aperte o frantumate. Se la polvere di pomalidomide viene a contatto con la cute, la cute deve essere lavata immediatamente e accuratamente con acqua e sapone. Se pomalidomide viene a contatto con le mucose, sciacquare accuratamente con acqua.
Gli operatori sanitari e coloro che prestano assistenza al paziente devono indossare guanti monouso quando manipolano il blister o la capsula. I guanti devono essere poi rimossi con cautela per evitare l’esposizione della pelle, collocati in una busta in polietilene sigillabile e smaltiti in conformità alle normative locali. Lavare poi accuratamente le mani con acqua e sapone. Le donne in gravidanza accertata o sospetta non devono manipolare il blister o la capsula (vedere paragrafo 4.4).
Il medicinale non utilizzato e i rifiuti derivati da tale medicinale devono essere smaltiti in conformità alla normativa locale. Il medicinale inutilizzato deve essere restituito al farmacista al termine del trattamento.
7. TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
KRKA, d.d., Novo mesto, Šmarješka cesta 6, 8501 Novo mesto, Slovenia
8. NUMERO(I) DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
Pomalidomide Krka 1 mg capsule rigide
14 x 1 capsula rigida: EU/1/24/1832/001
21 x 1 capsula rigida: EU/1/24/1832/002
Pomalidomide Krka 2 mg capsule rigide
14 x 1 capsula rigida: EU/1/24/1832/003 21 x 1 capsula rigida: EU/1/24/1832/004
Pomalidomide Krka 3 mg capsule rigide 14 x 1 capsula rigida: EU/1/24/1832/005 21 x 1 capsula rigida: EU/1/24/1832/006
Pomalidomide Krka 4 mg capsule rigide 14 x 1 capsula rigida: EU/1/24/1832/007 21 x 1 capsula rigida: EU/1/24/1832/008
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione: {GG mese AAAA}
10. DATA DI REVISIONE DEL TESTO
Informazioni più dettagliate su questo medicinale sono disponibili sul sito web dell’Agenzia europea per i medicinali, https://www.ema.europa.eu.
ALLEGATO II
A. PRODUTTORE(I) RESPONSABILE(I) DEL RILASCIO DEI LOTTI
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E UTILIZZO
C. ALTRE CONDIZIONI E REQUISITI DELL’AUTORIZZAZIONE
ALL’IMMISSIONE IN COMMERCIO
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA L’USO
SICURO ED EFFICACE DEL MEDICINALE
A. PRODUTTORE(I) RESPONSABILE(I) DEL RILASCIO DEI LOTTI
Nome e indirizzo del(dei) produttore(i) responsabile(i) del rilascio dei lotti
KRKA – FARMA d.o.o.,
V. Holjevca 20/E,
10450 Jastrebarsko,
Croazia
| TAD Pharma GmbH, | |||
| Heinz-Lohmann-Straße 5, | |||
| 27472 Cuxhaven, | |||
| Germania | |||
Il foglio illustrativo del medicinale deve riportare il nome e l’indirizzo del produttore responsabile del rilascio dei lotti in questione.
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E UTILIZZO
Medicinale soggetto a prescrizione medica limitativa (vedere allegato I: riassunto delle caratteristiche del prodotto, paragrafo 4.2).
C. ALTRE CONDIZIONI E REQUISITI DELL’AUTORIZZAZIONE ALL’IMMISSIONE
IN COMMERCIO
- Rapporti periodici di aggiornamento sulla sicurezza (PSUR)
I requisiti per la presentazione degli PSUR per questo medicinale sono definiti nell’elenco delle date di riferimento per l’Unione europea (elenco EURD) di cui all’articolo 107 quater, paragrafo 7, della direttiva 2001/83/CE e successive modifiche, pubblicato sul sito web dell'Agenzia europea per i medicinali.
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA L’USO SICURO ED
EFFICACE DEL MEDICINALE
- Piano di gestione del rischio (RMP)
Il titolare dell’autorizzazione all’immissione in commercio deve effettuare le attività e le azioni di farmacovigilanza richieste e dettagliate nel RMP approvato e presentato nel modulo 1.8.2 dell’autorizzazione all’immissione in commercio e in ogni successivo aggiornamento approvato del RMP.
Il RMP aggiornato deve essere presentato:
- su richiesta dell’Agenzia europea per i medicinali;
- ogni volta che il sistema di gestione del rischio è modificato, in particolare a seguito del ricevimento di nuove informazioni che possono portare a un cambiamento significativo del profilo beneficio/rischio o a seguito del raggiungimento di un importante obiettivo (di farmacovigilanza o di minimizzazione del rischio).
- Misure aggiuntive di minimizzazione del rischio
Il titolare dell’Autorizzazione all’Immissione in Commercio dovrà concordare con le Autorità Nazionali Competenti i dettagli di un programma di accesso controllato e deve attuare tale programma a livello nazionale in modo da assicurare che:
Prima della prescrizione (ove appropriato e in accordo con l’Autorità Nazionale
Competente), tutti gli operatori sanitari che intendono prescrivere (e dispensare) Pomalidomide Krka abbiano ricevuto il Materiale educazionale per l’operatore sanitario, contenente:
- Opuscolo educazionale per l’operatore sanitario
- Opuscoli educazionali per i pazienti
- Schede paziente
- Moduli di sensibilizzazione sul rischio
Informazioni su dove reperire il Riassunto delle Caratteristiche del Prodotto
(RCP) più recente
- Il titolare dell’Autorizzazione all’Immissione in Commercio dovrà implementare un Programma di Prevenzione della Gravidanza (PPG) in ciascuno Stato Membro. I dettagli sul PPG devono essere concordati con le Autorità Nazionali Competenti in ciascuno Stato Membro e messi in atto prima del lancio del medicinale.
Il titolare dell’Autorizzazione all’Immissione in Commercio deve concordare con l’Autorità
Nazionale Competente in ciascuno Stato Membro i contenuti del Materiale educazionale per l’operatore sanitario prima del lancio del medicinale; deve inoltre assicurarsi che il materiale contenga gli elementi chiave descritti di seguito.
- Il titolare dell’Autorizzazione all’Immissione in Commercio deve trovare un accordo sull’implementazione del programma di accesso controllato in ciascuno Stato Membro.
Elementi chiave che devono essere inclusi
Materiale educazionale per l’operatore sanitario
Il materiale educazionale per l’operatore sanitario dovrà contenere i seguenti elementi:
Opuscolo Educazionale per l’operatore sanitario
- Breve descrizione di pomalidomide
Durata massima del trattamento prescritto
- 4 settimane per le donne potenzialmente fertili
- 12 settimane per gli uomini e per le donne non potenzialmente fertili
La necessità di evitare l’esposizione del feto per via della teratogenicità di
pomalidomide negli animali e dell’atteso effetto teratogeno di pomalidomide nella specie umana
- Linee guida sulla manipolazione del blister o della capsula di Pomalidomide Krka per gli operatori sanitari e per coloro che prestano assistenza al paziente
Obblighi degli operatori sanitari che intendono prescrivere o dispensare Pomalidomide Krka
- Necessità di fornire informazioni esaurienti e orientamento (counselling) ai pazienti
- Certezza che i pazienti siano in grado di adempiere ai requisiti per un uso sicuro di Pomalidomide Krka
- Necessità di fornire ai pazienti opuscoli educazionali adeguati, schede paziente e/o strumenti equivalenti
Avvisi di sicurezza importanti per tutti i pazienti
- Descrizione e gestione della trombocitopenia, ivi incluse le incidenze che risultano dagli studi clinici
- Descrizione e gestione dell’insufficienza cardiaca
Procedure locali, specifiche per nazione per la prescrizione e
dispensazione di pomalidomide
- Le eventuali capsule inutilizzate devono essere restituite al farmacista alla fine del trattamento
- Il paziente non deve donare sangue durante il trattamento (anche durante l’interruzione della dose) e per almeno 7 giorni dopo l’interruzione di Pomalidomide Krka
Descrizione del PPG e divisione dei pazienti in categorie in base al sesso e alla
condizione di potenziale fertilità
- Algoritmo per l’implementazione del PPG
- Definizione di donne potenzialmente fertili e iniziative da intraprendere da parte del medico prescrittore in caso di dubbio
Avvisi di sicurezza per donne potenzialmente fertili
- Necessità di evitare l’esposizione del feto
- Descrizione del PPG
- Necessità di contraccezione efficace (anche in caso di amenorrea) e definizione di contraccezione efficace
Necessità, nel caso in cui ci fosse bisogno di modificare o interrompere il metodo contraccettivo, di informare:
- il medico che prescrive il contraccettivo dell’assunzione di pomalidomide
- il medico che prescrive pomalidomide dell’interruzione o modifica del metodo contraccettivo
Regime dei test di gravidanza
- Consigli sui test appropriati
- Prima di iniziare il trattamento
- Durante il trattamento, in base al metodo di contraccezione adottato
- Al termine del trattamento
Necessità di interrompere il trattamento con Pomalidomide Krka
immediatamente in caso di sospetta gravidanza
- Necessità di informare immediatamente il medico responsabile del trattamento in caso di sospetta gravidanza
Avvisi di sicurezza per pazienti di sesso maschile
- Necessità di evitare l’esposizione del feto
Necessità di usare profilattici se la partner sessuale è in stato di gravidanza o è una donna potenzialmente fertile che non usa contraccettivi efficaci (anche nel caso in cui l’uomo abbia effettuato un intervento di vasectomia)
- Durante il trattamento con Pomalidomide Krka
- Per almeno 7 giorni dopo l’ultima dose
- Il paziente non deve donare liquido seminale o spermatozoi durante il trattamento (anche durante l’interruzione della dose) e per almeno 7 giorni dopo l’interruzione del trattamento con Pomalidomide Krka
- Il paziente deve informare immediatamente il medico responsabile del trattamento nel caso in cui la propria partner inizi una gravidanza mentre il paziente è in terapia con Pomalidomide Krka o poco dopo l’interruzione della terapia
Obblighi in caso di gravidanza
Istruzioni di interrompere il trattamento con Pomalidomide Krka
immediatamente in caso di sospetta gravidanza nelle pazienti di sesso femminile
- Necessità per la paziente di rivolgersi ad un medico con specializzazione o con esperienza nel campo della teratologia per valutazione e consiglio
- Informazioni sui contatti locali per la segnalazione immediata di ogni sospetta gravidanza
- Modulo per la segnalazione di una gravidanza
- Informazioni sui contatti locali per la segnalazione delle reazioni avverse
Opuscoli educazionali per i pazienti
Gli opuscoli educazionali per i pazienti devono essere di 3 tipi:
- Opuscolo per le pazienti di sesso femminile potenzialmente fertili, e il loro partner
- Opuscolo per le pazienti di sesso femminile potenzialmente non fertili
- Opuscolo per i pazienti di sesso maschile
Tutti gli opuscoli educazionali per i pazienti devono contenere i seguenti avvertimenti:
- Pomalidomide è teratogena negli animali ed è atteso che lo sia nella specie umana
- Pomalidomide può causare trombocitopenia, da cui la necessità di sottoporsi regolarmente ad esami del sangue
- Descrizione della scheda paziente e della sua necessità
- Linee guida sulla manipolazione di Pomalidomide Krka per i pazienti, per coloro che prestano assistenza al paziente e per i familiari
- Disposizioni nazionali o altre disposizioni specifiche applicabili per la prescrizione e la dispensazione di Pomalidomide Krka
- Il paziente non deve dare mai Pomalidomide Krka ad altre persone
- Il paziente non deve donare il sangue durante il trattamento (anche durante l’interruzione della dose) e per almeno 7 giorni dopo l’interruzione del trattamento con Pomalidomide Krka
- Il paziente deve riferire al medico qualunque evento avverso
- Le eventuali capsule inutilizzate devono essere restituite al farmacista alla fine del trattamento.
Negli opuscoli appropriati devono essere fornite anche le seguenti informazioni:
Opuscolo per le pazienti di sesso femminile potenzialmente fertili
- Necessità di evitare l’esposizione del feto
- Descrizione del PPG
- Necessità di contraccezione efficace e definizione di contraccezione efficace
Necessità, nel caso in cui ci fosse bisogno di modificare o interrompere l’uso del contraccettivo, di informare:
- il medico che prescrive il contraccettivo dell’assunzione di pomalidomide
- il medico che prescrive pomalidomide dell’interruzione o variazione del metodo contraccettivo
Il regime dei test di gravidanza
- Prima di iniziare il trattamento
- Durante il trattamento (anche durante l’interruzione della dose), almeno ogni 4 settimane, ad eccezione dei casi di confermata sterilizzazione tramite legatura delle tube
- Al termine del trattamento
- Necessità di interrompere il trattamento con Pomalidomide Krka immediatamente in caso di sospetta gravidanza
- Necessità di contattare immediatamente il medico in caso di sospetta gravidanza
Opuscolo per i pazienti di sesso maschile
- Necessità di evitare l’esposizione del feto
Necessità di usare profilattici se la partner sessuale è in stato di gravidanza o è una donna potenzialmente fertile e non usa contraccettivi efficaci (anche nel caso in cui l’uomo abbia effettuato un intervento di vasectomia)
- Durante il trattamento con Pomalidomide Krka (anche durante l’interruzione della dose)
- Per almeno 7 giorni dopo l’ultima dose
- Il paziente deve informare immediatamente il medico responsabile del trattamento se la partner inizi una gravidanza
- Il paziente non deve donare liquido seminale o spermatozoi durante il trattamento (anche durante l’interruzione della dose) e per almeno 7 giorni dopo l’interruzione del trattamento con Pomalidomide Krka
Scheda paziente o strumento equivalente
La scheda paziente dovrà contenere i seguenti elementi:
- Verifica che siano state condotte adeguate sedute di orientamento (counselling)
- Documentazione della condizione di potenziale fertilità
- Lista di controllo (o similare) sulla quale il medico conferma che il paziente sta assumendo un contraccettivo efficace (se è una donna potenzialmente fertile)
- Data ed esito dei test di gravidanza
Moduli di sensibilizzazione sul rischio
Esistono 3 tipi di moduli di sensibilizzazione sul rischio:
- Donne potenzialmente fertili
- Donne non potenzialmente fertili
- Pazienti di sesso maschile.
Tutti i moduli di sensibilizzazione sul rischio devono includere i seguenti elementi:
- avvertenze sulla teratogenicità
- consulenza adeguata ai pazienti prima dell’inizio del trattamento
- dichiarazione di presa conoscenza del paziente relativamente al rischio di pomalidomide e alle misure previste dal PPG
- data del consulto
- dati del paziente, firma e data
- nome del prescrittore, firma e data
- scopo di questo documento, come dichiarato nel PPG: "Lo scopo del modulo di sensibilizzazione del rischio è di proteggere i pazienti e ogni eventuale feto assicurando che i pazienti siano ben informati e comprendano il rischio di teratogenicità e le altre reazioni avverse associate all'uso di pomalidomide. Non è un contratto e non solleva alcuno dalle proprie responsabilità in relazione all’uso sicuro del medicinale e alla prevenzione dell'esposizione fetale."
Inoltre, i moduli di sensibilizzazione sul rischio per le donne potenzialmente fertili devono includere:
conferma che il medico abbia discusso quanto segue:
- della necessità di evitare l’esposizione del feto
- che in caso di gravidanza o pianificazione di una gravidanza la paziente non deve assumere pomalidomide
- che lei comprenda la necessità di evitare l’uso di pomalidomide durante la gravidanza e di adottare ininterrottamente metodi contraccettivi efficaci almeno 4 settimane prima di iniziare il trattamento, per l’intera durata del trattamento e per almeno 4 settimane dopo la fine del trattamento
della necessità, nel caso in cui ci fosse bisogno di modificare o interrompere l’uso del contraccettivo, di informare:
il medico che prescrive il contraccettivo dell’assunzione di
Pomalidomide Krka
il medico che prescrive Pomalidomide Krka dell’interruzione
o variazione del metodo contraccettivo
- della necessità di eseguire test di gravidanza prima del trattamento, almeno ogni 4 settimane durante il trattamento e dopo il trattamento
- della necessità di interrompere immediatamente Pomalidomide Krka in caso di sospetta gravidanza
- della necessità di contattare immediatamente il medico in caso di sospetta gravidanza
- che la paziente non deve condividere il medicinale con altre persone
che la paziente non deve donare sangue durante il trattamento (anche
durante l’interruzione della dose) e per almeno 7 giorni dopo l’interruzione di Pomalidomide Krka
- che la paziente deve restituire al farmacista le capsule inutilizzate alla fine del trattamento.
Inoltre, i moduli di sensibilizzazione sul rischio per donne non potenzialmente fertili devono includere:
conferma che il medico abbia discusso quanto segue:
- che la paziente non deve condividere il medicinale con altre persone
che la paziente non deve donare sangue durante il trattamento (anche
durante l’interruzione della dose) e per almeno 7 giorni dopo l’interruzione di Pomalidomide Krka
- che la paziente deve restituire al farmacista le capsule inutilizzate alla fine del trattamento.
Inoltre, i moduli di sensibilizzazione sul rischio per i pazienti di sesso maschile devono includere:
conferma che il medico abbia discusso quanto segue:
- della necessità di evitare l’esposizione del feto
che pomalidomide viene rilevata nel liquido seminale ed è pertanto necessario usare il profilattico se la partner sessuale è in gravidanza o è una donna potenzialmente fertile che non adotta un metodo contraccettivo efficace (anche nel caso in cui l’uomo abbia effettuato un intervento di vasectomia)
- della necessità di informare immediatamente il medico responsabile del trattamento e di usare sempre un profilattico se la partner inizia una gravidanza
- che il paziente non deve condividere il medicinale con altre persone
di non donare sangue o liquido seminale durante il trattamento (anche
durante l’interruzione della dose) e per almeno 7 giorni dopo l’interruzione di Pomalidomide Krka
- che il paziente deve restituire al farmacista le capsule inutilizzate alla fine del trattamento