


Riassunto delle caratteristiche del prodotto - NIMOTOP, compressa rivestita
NIMOTOP 10 mg/50 mL soluzione per infusione
1. DENOMINAZIONE DEL MEDICINALE
NIMOTOP 10 mg/50 mL soluzione per infusione
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Ogni flacone da 50 mL di soluzione per infusione contiene 10 mg di nimodipina.
Eccipienti con effetti noti: etanolo 96% e sodio.
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Soluzione per infusione.
Soluzione limpida
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
Profilassi e trattamento dei deficit neurologici ischemici conseguenti a vasospasmo cerebrale indotto da emorragia subaracnoidea di origine aneurismatica.
4.2 Posologia e modo di somministrazione
Posologia
Salvo diversa prescrizione medica, si consigliano i seguenti dosaggi.
- Infusione endovenosa continua -
Iniziare il trattamento, per la durata di 2 ore, con dosaggi non superiori a 1 mg/ora (= 5 mL di Nimotop soluzione per infusione, pari a circa 15 µg/kg/ora).
Se l'infusione è ben tollerata e, soprattutto, se non subentra un considerevole calo pressorio, il dosaggio va aumentato, dopo la seconda ora, con velocità di infusione da mantenersi entro i 2 mg/ora (= 10 mL di Nimotop soluzione per infusione, pari a circa 30 µg/kg/ ora).
Nei pazienti con peso corporeo molto inferiore a 70 kg e/o pressione arteriosa labile, si consiglia di iniziare il trattamento mediante un dosaggio di 0,5 mg (= 2,5 mL di Nimotop soluzione per infusione per ora).
In caso di comparsa di reazioni avverse, la posologia dovrebbe essere, se necessario, ridotta o il trattamento interrotto.
In presenza di gravi disturbi della funzione renale ed epatica, e particolarmente nei pazienti con cirrosi, vi può essere un'elevata biodisponibilità del composto con conseguente potenziamento degli effetti farmacodinamici desiderati e indesiderati, come ad esempio una riduzione della pressione arteriosa. In questi casi, la posologia deve essere ridotta, se necessario, sulla base dei valori di pressione arteriosa; se necessario, si dovrebbe interrompere il trattamento.
Durante il trattamento è necessario un monitoraggio emodinamico.
- Instillazione intracisternale -
Nel corso di intervento chirurgico può essere instillata in sede intracisternale una soluzione diluita di Nimotop soluzione per infusione (1 mL di Nimotop soluzione per infusione e 19 mL di soluzione di Ringer) mantenuta a temperatura corporea e preparata immediatamente prima dell'uso.
Questa soluzione diluita di Nimotop soluzione per infusione deve essere usata immediatamente dopo la sua preparazione.
Durata del trattamento
Nell'impiego profilattico, il trattamento per via endovenosa deve essere iniziato non più tardi di 4 giorni dopo l'evento emorragico e va protratto per il periodo in cui il paziente è esposto al maggior rischio di sviluppare vasospasmo, cioè fino al 10°-14° giorno successivo all'emorragia subaracnoidea.
Se il paziente viene sottoposto ad intervento per la chiusura chirurgica della fonte di emorragia in corso di trattamento profilattico o terapeutico con Nimotop soluzione per infusione, è opportuno proseguire la somministrazione endovenosa del preparato almeno nei primi 5 giorni successivi all'operazione.
Terminato il trattamento parenterale, si raccomanda di proseguire la somministrazione di nimodipina per via orale e per circa 7 giorni (60 mg - 2 compresse da 30 mg - 6 volte al giorno, ad intervalli di 4 ore).
Nell'impiego terapeutico, in presenza di disturbi neurologici ischemici già instaurati e determinati dal vasospasmo secondario ad emorragia subaracnoidea, il trattamento deve essere iniziato il più presto possibile e proseguito per un minimo di 5 giorni ed un massimo di 14 giorni.
Successivamente, si raccomanda di proseguire la somministrazione di nimodipina per via orale e per circa 7 giorni, alla dose di 60 mg (2 compresse da 30 mg) 6 volte al giorno, ad intervalli di 4 ore.
Se il paziente viene sottoposto ad intervento per la chiusura chirurgica della fonte di emorragia in corso di trattamento profilattico o terapeutico con Nimotop soluzione per infusione, è opportuno proseguire la somministrazione endovenosa del preparato almeno nei primi 5 giorni successivi all'operazione.
Popolazione pediatrica
La sicurezza e l’efficacia di Nimotop in pazienti di età inferiore ai 18 anni non è stata stabilita.
Modo di somministrazione
Nimotop soluzione per infusione endovenosa continua va somministrata lentamente attraverso un catetere centrale, mediante una pompa per infusione e tramite valvola di regolazione a tre vie, insieme a soluzione di glucosio 5%, cloruro di sodio allo 0,9%, soluzione di Ringer lattato, soluzione di Ringer lattato con magnesio, destrano 40 oppure HAES (soluzione al 6% di amido poli-ossi-2-idrossietilico) in proporzione di circa 1:4 (Nimotop soluzione per infusione: co-infusione). Anche mannitolo, albumina umana o sangue intero sono adatti per la co-infusione.
Si raccomanda di proseguire l'infusione anche in corso di anestesia e durante intervento chirurgico e l'angiografia.
Poiché il principio attivo di Nimotop soluzione per infusione viene assorbito dal cloruro di polivinile (PVC), vanno impiegati soltanto tubi deflussori di polietilene (PE).
Nimotop soluzione per infusione non deve essere mescolata con altri farmaci o aggiunta nel contenitore della soluzione di co-infusione.
La valvola di regolazione a tre vie dev’essere usata per connettere il tubo in polietilene di Nimotop soluzione per infusione con il tubo di co-infusione ed il catetere centrale.
4.3 Controindicazioni
Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1.
4.4 Avvertenze speciali e precauzioni di impiego
Sensibilità alla luce della nimodipina: vedere paragrafo 6.2.
Anche se non vi sono evidenze che il trattamento con Nimotop soluzione per infusione sia associato ad un aumento della pressione endocranica, si raccomanda un attento controllo nei casi di deficit neurologici ischemici correlati a vasospasmo cerebrale indotti da emorragia subaracnoidea (aSAH) od in condizioni caratterizzate da un aumento del contenuto di acqua nel tessuto cerebrale (edema cerebrale generalizzato).
Nimotop soluzione per infusione deve essere usato con cautela in pazienti ipotesi (pressione arteriosa sistolica inferiore a 100 mmHg).
Nei pazienti con angina instabile o nelle prime 4 settimane dopo un infarto acuto del miocardio il medico deve valutare il rischio potenziale (ridotta perfusione coronarica ed ischemia del miocardio) in relazione al beneficio atteso (miglioramento della perfusione cerebrale).
Il trattamento concomitante con farmaci potenzialmente nefrotossici (es. aminoglucosidi, cefalosporine, furosemide) può causare un deterioramento della funzionalità renale.
Ciò può verificarsi anche in pazienti con ridotta funzionalità renale.
In questi casi si raccomanda di sorvegliare attentamente la funzionalità renale.
In caso di peggioramento, va considerata l'eventualità di sospendere il trattamento (vedere paragrafo 4.5).
La presenza di gravi disturbi della funzione epatica, e particolarmente la cirrosi, può rendere i pazienti in generale più sensibili rispetto agli effetti farmacodinamici del composto, come ad esempio una riduzione della pressione arteriosa. In questi casi, la posologia deve essere ridotta, se necessario, sulla base dei valori di pressione arteriosa (vedere paragrafo 4.2).
Nimotop soluzione per infusione contiene sodio
Questo medicinale contiene 23 mg di sodio per flacone da 50 ml, equivalente a 1,15% dell'assunzione massima giornaliera raccomandata dall'OMS che corrisponde a 2 g di sodio per un adulto.
Nimotop soluzione per infusione contiene etanolo
Una dose di 10 ml di questo medicinale somministrato per ora a un adulto di 70 kg comporterebbe un'esposizione a 28 mg/kg/ora di etanolo che può causare un aumento della concentrazione di alcol nel sangue (BAC) di circa 4 mg / 100 ml. Per confronto, per un adulto che beve un bicchiere di vino o 500 ml di birra, il BAC è probabile che sia di circa 50 mg / 100 ml.
La co-somministrazione con medicinali contenenti per es. glicole propilenico o etanolo possono portare all'accumulo di etanolo e indurre effetti avversi, in particolare nei bambini piccoli con attività metabolica bassa o immatura.
Poiché questo medicinale viene somministrato lentamente tramite infusione continua, gli effetti dell'alcol possono essere ridotti.
4.5 Interazioni con altri medicinali ed altre forme di interazione
Attenzione: la nimodipina viene metabolizzata attraverso il sistema del citocromo P450 3A4, localizzato sia a livello della mucosa intestinale che del fegato. I farmaci sia inibitori (ad es. antibiotici macrolidi, gli inibitori della proteasi anti-HIV, gli antimicotici azolici e nefazodone) che induttori di questo sistema enzimatico possono modificare l’effetto di primo passaggio (dopo somministrazione orale) o la clearance della nimodipina.
Effetto di altri farmaci sulla nimodipina
Fluoxetina
La contemporanea somministrazione di nimodipina con l’antidepressivo fluoxetina allo stato stazionario ha condotto ad un aumento del 50% circa dei livelli plasmatici di nimodipina. La concentrazione della fluoxetina è diminuita in modo marcato, mentre la concentrazione del suo metabolita attivo, norfluoxetina, non è stata influenzata.
Nortriptilina
L’assunzione contemporanea di nimodipina e nortriptilina allo stato stazionario ha condotto ad un modesto decremento nella concentrazione della nimodipina senza influenzare i livelli plasmatici della nortriptilina.
Il trattamento concomitante con cimetidina o acido valproico può condurre ad un aumento della concentrazione plasmatica di nimodipina.
Effetto della nimodipina su altri farmaci
Farmaci antiipertensivi
Nimodipina può aumentare l’effetto ipotensivo di alcuni farmaci somministrati contemporaneamente, come:
- Diuretici,
- Beta-bloccanti,
- ACE Inibitori,
- A1-antagonisti,
- Altri calcio-antagonisti,
- α-bloccanti,
- inibitori PDE5,
- α-metil-dopa.
Tuttavia, se l'associazione è ritenuta indispensabile, il paziente deve essere sottoposto ad accurata sorveglianza.
La somministrazione concomitante di beta-bloccanti per via endovenosa può inoltre causare un'intensificazione reciproca dell'effetto inotropo negativo ed eventualmente un'insufficienza cardiaca.
Il trattamento concomitante con farmaci potenzialmente nefrotossici (es. aminoglucosidi, cefalosporine, furosemide) può causare un deterioramento della funzionalità renale.
Ciò può verificarsi anche in pazienti con funzionalità renale già compromessa.
In questi casi si raccomanda di sorvegliare attentamente la funzionalità renale.
In caso di peggioramento, va considerata l'eventualità di sospendere il trattamento (vedere paragrafo 4.4).
Zidovudina
In uno studio sulle scimmie, la somministrazione endovenosa contemporanea del farmaco anti-HIV zidovudina e nimodipina in bolo ha dimostrato un aumento significativo della AUC della zidovudina, mentre il suo volume di distribuzione e la clearance sono risultate significativamente ridotte.
Altre forme di interazione
Dato il contenuto alcolico di Nimotop soluzione per infusione (23,7 vol.-% di alcol), devono essere tenute in considerazione le interazioni con farmaci incompatibili con l'alcol (vedere paragrafo 4.4).
Casi in cui non si è evidenziata un’interazione
Aloperidolo
La contemporanea somministrazione di nimodipina allo stato stazionario in pazienti in trattamento individuale a lungo termine con aloperidolo non ha messo in evidenza nessuna potenziale reciproca interazione.
La somministrazione concomitante di nimodipina orale e diazepam, digossina, glibenclamide, indometacina, ranitidina e warfarina non ha evidenziato alcuna potenziale interazione reciproca.
4.6 Fertilità, gravidanza e allattamento
Gravidanza
Non ci sono studi controllati adeguati sulle donne in gravidanza.
Qualora si ritenga necessario somministrare Nimotop soluzione per infusione in gravidanza, occorre considerare attentamente i benefici attesi ed i rischi potenziali in rapporto alla gravità del quadro clinico.
Allattamento
È stato evidenziato che la nimodipina ed i suoi metaboliti sono escreti nel latte materno in una concentrazione dello stesso ordine di grandezza di quella presente nel plasma materno. Si consiglia alle madri di non allattare durante l’assunzione del medicinale.
Fertilità
In singoli casi di fertilizzazione in-vitro, i calcio-antagonisti sono stati associati con cambiamenti biochimici reversibili nella testa degli spermatozoi, con possibile conseguente compromissione della funzionalità spermatica. La rilevanza di questo risultato non è nota nel trattamento a breve termine.
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
In linea di principio la capacità di guidare veicoli o di impiego di macchinari può essere compromessa in relazione della possibile comparsa di capogiri.
Questa influenza è di scarsa importanza nel caso di somministrazione di nimodipina soluzione per infusione.
4.8 Effetti indesiderati
Nella Tabella 1 sono riportate le reazioni avverse da farmaco segnalate con nimodipina negli studi clinici con nimodipina sull’indicazione “Prevenzione e terapia di deficit neurologici ischemici correlati a vasospasmo cerebrale indotti da emorragia subaracnoidea”, ordinate in base alle categorie di frequenza secondo CIOMS III ”, negli studi controllati verso placebo 703 pazienti sono stati trattati con nimodipina e 692 con placebo, negli studi non controllati 2.496 pazienti sono stati trattati con nimodipina. Status 31 agosto 2005).
All’interno di ciascuna classe di frequenza gli effetti indesiderati sono riportati in ordine decrescente di gravità.
Le frequenze sono così definite:
molto comune (≥ 1/10),
comune (≥ 1/1.00, < 1/10),
non comune (≥ 1/1.000, < 1/100),
raro (≥ 1/10.000, < 1/1,000),
molto raro (< 1/10.000),
non nota (la frequenza non può essere definita sulla base dei dati disponibili)
Tabella 1: reazioni avverse al farmaco
| Classificazione per sistemi e organi (MedDRA) | Non comune | Raro | Non nota |
| Patologie del sistema emolinfopoietico | Trombocitopenia | ||
| Disturbi del sistema immunitario | Reazione allergica Eruzione cutanea | ||
| Patologie del sistema nervoso | Cefalea | ||
| Patologie cardiache | Tachicardia | Bradicardia | |
| Patologie vascolari | Ipotensione Vasodilatazione | ||
| Patologie gastrointestinali | Nausea | Ileo | |
| Patologie sistemiche e condizioni relative alla sede di somministrazione | Reazioni nella sede di iniezione e di infusione (Trombo-)flebite nella sede di infusione | ||
| Patologie epatobiliari | Aumento transitorio degli enzimi epatici | ||
| Patologie respiratorie, toraciche e mediastiniche | Ipossia |
Altri: vertigini, aumento dell’azotemia e/o della creatininemia, extrasistoli, sudorazioni, dolori addominali, dolori in sede toracica.
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione all’indirizzo https://www.aifa.gov.it/content/segnalazioni-reazioni-avverse.
4.9 Sovradosaggio
Sintomi da intossicazione
Sintomi di sovradosaggio acuto che devono essere considerati sono: marcata ipotensione, tachicardia o bradicardia; disturbi gastrointestinali e nausea.
Trattamento dell’intossicazione
In caso di sovradosaggio acuto, si deve sospendere immediatamente la somministrazione di nimodipina. Le misure di emergenza devono essere dirette ad eliminare i sintomi. Se la sostanza è stata assunta oralmente, quale misura di emergenza può essere considerata la lavanda gastrica con aggiunta di carbone attivo.
In caso di ipotensione grave possono essere somministrate dopamina o noradrenalina per via endovenosa.
Dal momento che non è noto alcun antidoto specifico, il trattamento degli eventi avversi deve essere diretto ad eliminare i sintomi principali.
5. PROPRIETA’ FARMACOLOGICHE
Categoria farmacoterapeutica: calcio antagonisti selettivi con prevalente effetto vascolare, derivati diidropiridinici.
Codice ATC: C08CA06
5.1 Proprietà farmacodinamiche
La nimodipina è un calcio antagonista appartenente alla classe delle 1,4 diidropiridine, che differisce dagli altri calcio antagonisti per la sua spiccata selettività di azione a livello del distretto cerebrale. Le sue proprietà terapeutiche sono legate alla capacità di inibire la contrazione della cellula muscolare liscia indotta dai calcio-ioni.
Con l'impiego di nimodipina possono essere prevenute o risolte le vasocostrizioni indotte in vitro tramite differenti sostanze vasoattive (quali serotonina, prostaglandine, istamina) e le vasocostrizioni causate dal sangue o dai suoi prodotti di degradazione. Nimodipina esercita inoltre effetti neuro- e psicofarmacologici.
Ricerche condotte in pazienti affetti da disturbi cerebrovascolari acuti, hanno permesso di evidenziare che la nimodipina dilata i vasi cerebrali ed incrementa il flusso ematico cerebrale, il quale risulta di norma più consistentemente incrementato nei distretti cerebrali lesi ed ipoperfusi, che non nelle aree sane.
Il miglioramento è significativo solo nei pazienti con vasospasmo cerebrale da emorragia subaracnoidea.
Con l'impiego di nimodipina si ottiene una significativa riduzione dei deficit neurologici ischemici e della mortalità a seguito di vasospasmo da emorragia subaracnoidea di origine aneurismatica.
La nimodipina, grazie alla citata affinità elettiva per le arterie cerebrali, aumenta il flusso ematico cerebrale senza modificare significativamente la pressione arteriosa sistemica, la frequenza cardiaca e la circolazione periferica.
Concentrazioni di nimodipina sino a 12,5 ng/mL sono state rilevate nel fluido cerebrospinale di pazienti trattati per emorragia subaracnoidea.
5.2 Proprietà farmacocinetiche
Assorbimento
La nimodipina, somministrata per os è praticamente completamente assorbita.
La sostanza attiva immodificata ed i suoi metaboliti legati al fenomeno di “primo passaggio” sono rilevabili nel plasma già 10-15 minuti dopo l’ingestione della compressa.
In seguito a somministrazione orale di dosi multiple (3 x 30 mg/die), vengono raggiunti in soggetti anziani picchi di concentrazione plasmatica (Cmax) di 7,3-43,2 ng/mL dopo 0,6-1,6 h (tmax).
Dosi singole di 30 mg e 60 mg in soggetti giovani danno rispettivamente una concentrazione plasmatica media di 16 ± 8 ng/mL e 31 ± 12 ng/mL.
La concentrazione plasmatica e l’area sotto la curva aumentano in misura proporzionale alla dose, sino alla più alta dose testata (90 mg).
Usando un’infusione continua di 0,03 mg/kg/h, si raggiungono concentrazioni plasmatiche medie allo stato stazionario di 17,6 - 26,6 ng/mL. Dopo iniezione in bolo le concentrazioni plasmatiche di nimodipina scendono in maniera bifasica con emivita di 5 - 10 minuti e circa 60 minuti. Il volume di distribuzione (Vss, modello a due compartimenti) calcolato per la somministrazione e.v. è di 0,9 - 1,6 l/kg di peso corporeo. La clearance totale è di 0,6 - 1,9 l/h/kg.
Legame alle proteine e distribuzione
La nimodipina si lega alle proteine plasmatiche al 97-99%.
In esperimenti su animali la [14C] nimodipina ha oltrepassato la barriera placentare. È probabile che la stessa cosa avvenga nell’uomo, anche se mancano evidenze sperimentali. Nel latte dei ratti la nimodipina e/o i suoi metaboliti sono stati riscontrati a concentrazioni molto più alte di quelle del plasma materno. Nel latte umano le concentrazioni di farmaco immodificato sono risultate dello stesso ordine di grandezza di quelle presenti nel corrispondente plasma materno.
Dopo somministrazione orale ed e.v. le concentrazioni di nimodipina nel liquor cerebro-spinale sono circa lo 0,5% di quelle misurate nel plasma.
Questa quota corrisponde grosso modo alla concentrazione di nimodipina libera nel plasma.
Metabolismo, eliminazione ed escrezione
Nimodipina è metabolizzata attraverso il sistema del citocroma P450 3A4, principalmente mediante la deidrogenazione dell’anello diidropiridinico e la deesterificazione ossidativa. Importanti tappe metaboliche successive sono l’idrossilazione dei gruppi 2 e 6 etilici e la glucuronidazione.
I tre principali metaboliti plasmatici mostrano un’attività residua scarsa o nulla.
Non si conoscono effetti d’induzione o inibizione degli enzimi epatici. Nell’uomo i metaboliti sono escreti circa al 50% per via renale ed il 30% per quella biliare.
Le cinetiche di eliminazione sono lineari. L’emivita della nimodipina è compresa fra 1,1 e 1,7 h. L’emivita terminale di 5-10 h non è rilevante ai fini della determinazione dell’intervallo fra le dosi.
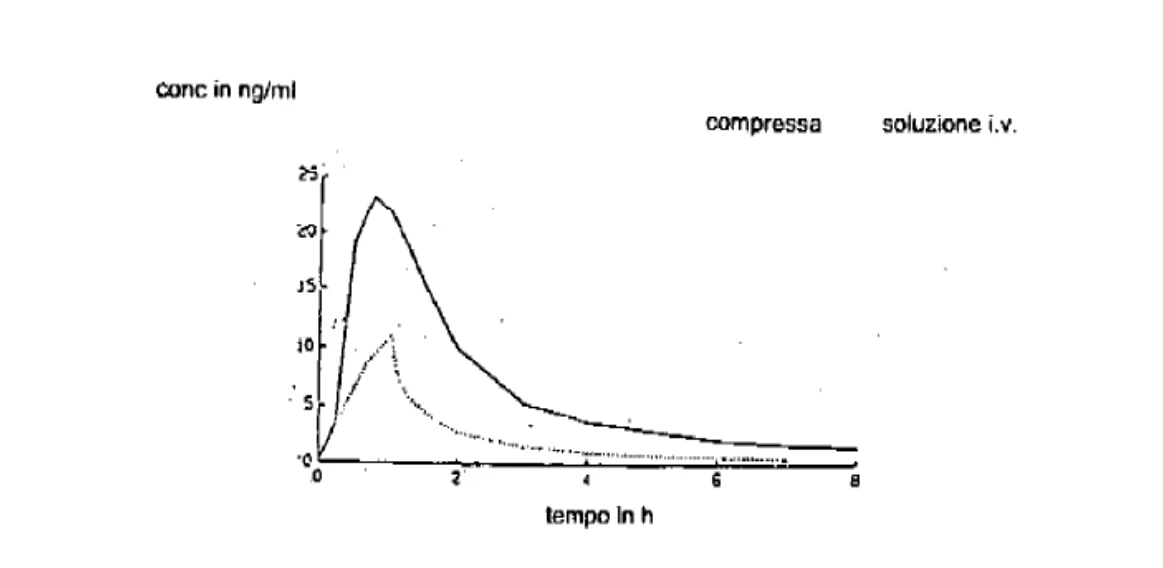
Curve della concentrazione plasmatica media dopo somministrazione di 30 mg di nimodipina in compresse, e infusione e.v. di 0,015 mg/kg per 1 h (n=24 volontari).
Biodisponibilità
A causa del cospicuo effetto di “primo passaggio” (circa 85-95%), la biodisponibilità assoluta è del 5-15%.
5.3 Dati preclinici di sicurezza
Dati preclinici basati su studi convenzionali a dosi singole e ripetute non rivelano rischi particolari per gli esseri umani in riferimento a tossicità, genotossicità, carcinogenesi e fertilità sia maschile che femminile. In ratti in gravidanza, dosi uguali o maggiori di 30 mg/kg/die inibivano la crescita fetale causando una diminuzione del peso del feto. Una dose di 100 mg/kg/die risultava letale per il feto. Non si è avuta evidenza di teratogenicità. In conigli non si sono osservate embriotossicità e teratogenicità fino ad una dose di 10 mg/kg/die. In uno studio peri-postnatale nei ratti, sono stati osservati a dosi uguali o maggiori di 10 mg/kg/die mortalità e ritardo nello sviluppo fisico. Questi risultati non sono stati confermati dagli studi successivi.
Tabella 2: Tossicità acuta
| Specie animale | sesso | Via di somministrazione | DL50 (mg/kg) | Intervallo di confidenza per p ≤ 0,05 |
| topo | M | per os | 3562 | (2746-4417) |
| topo | M | e.v. | 33 | (28-38) |
| ratto | M | Per os | 6599 | (5118-10003) |
| ratto | M | e.v. | 16 | (14-18) |
| coniglio | F | Per os | Approx.5000 | |
| coniglio | F | e.v. | Approx.2,5 | |
| cane | M - F | Per os | tra 1000 e 2000 | |
| cane | M - F | e.v. | Approx 4,5 |
La differenza tra i valori delle DL50 dopo somministrazione orale e intravenosa, indica che dopo la somministrazione orale di alte dosi, sotto forma di sospensione, l’assorbimento del principio attivo è incompleto o ritardato. Dopo somministrazione orale sintomi di avvelenamento sono stati osservati solo nei topi e nei ratti. Questi sintomi comprendono una lieve cianosi, una motilità gravemente compromessa ed una respirazione affannosa.
Dopo somministrazione endovenosa questi segni d’avvelenamento e convulsioni tonico-cloniche sono stati osservati in tutte le specie studiate.
Studi di tollerabilità sub-acuta di 3-4 settimane dopo somministrazione endovenosa
A gruppi di ratti Wistar, composti da 10 maschi e 10 femmine, è stata somministrata per tre settimane nimodipina a dosaggi di 0,06, 0,2 e 0,6 mg/kg. La sostanza veniva emulsionata in una soluzione di Cremophor al 10% ed iniettata nella vena caudale. Tutti gli animali sono sopravvissuti al periodo di trattamento senza sintomi clinici. I tests ematologici e l’analisi delle urine non hanno indicato alcun effetto tossico, sino alla dose di 0,6 mg/kg. All’autopsia, i reni dei ratti maschi erano significativamente più pesanti. Comunque, ad un’indagine istopatologica né i reni né altri organi hanno mostrato reperti patologici.
Anche la tollerabilità locale nel sito di iniezione è risultata buona.
Ignorando le differenze tra i sessi, si può concludere che in ogni caso dosi sino a 0,2 mg/kg, somministrate per via endovenosa una volta al dì per 3 settimane, sono state tollerate senza effetti tossici.
Uno studio di tossicità a 4 settimane nel cane ha indagato la tollerabilità sistemica e locale della somministrazione endovenosa.
Il principio attivo è stato somministrato a dosi di 0,02, 0,06 e 0,2 mg/kg in una miscela di etanolo e polietilenglicole 400.
L’esame clinico, i test di laboratorio, l’esame macroscopico ed istopatologico non hanno rilevato alcun danno causato dalla sostanza.
In un altro studio sono stati somministrati per via endovenosa 150 μg/kg/h di nimodipina, per 8 h al giorno per 7 volte alla settimana per 4 settimane, a 2 cani beagles maschi e 2 femmine. La sostanza era dissolta nella stessa miscela ed in bypass con una soluzione di Ringer; a 4 animali di controllo veniva somministrata solo una corrispondente quantità della miscela di solvente. Nimodipina è stata tollerata e non sono comparsi sintomi clinici.
In un secondo studio nel cane, la somministrazione di una dose di 1,2 mg/kg/die per infusione endovenosa per 8 h al dì (1,5 mL/kg/h) per 4 settimane ha causato una caduta della pressione ematica ed un aumento della frequenza cardiaca, un’ora dopo l’infusione.
I tests ematologici e biochimici e l’analisi delle urine non hanno rilevato alterazioni causate dalla sostanza in esame, e nemmeno l’esame macroscopico ed istopatologico.
Studi di tollerabilità sub-cronica
Nei cani, una somministrazione orale di 10 mg/kg causava una diminuzione del peso corporeo, oltre ad una diminuzione dell’ematocrito, dell’emoglobina e degli eritrociti. Si notava inoltre un aumento della frequenza cardiaca ed un’influenza della sostanza sulla pressione del sangue.
Studi di tollerabilità cronica
Dei ratti sono stati trattati per due anni con dosi giornaliere fino a circa 90 mg/kg/die di nimodipina, mescolata al cibo. Dosi fino a 15 mg/kg/die sono state tollerate, sia dai maschi che dalle femmine, senza alcun danno visibile. Non sono stati evidenziati effetti oncogeni della sostanza. Le stesse dosi di nimodipina sono state date a topi, mescolate al cibo, per 21 mesi. Anche in questo studio non si è evidenziata alcuna attività carcinogenetica.
In uno studio di 1 anno su cani è stata indagata la tollerabilità sistemica di dosi di nimodipina sino a 6,25 mg/kg/die. Dosi fino a 2,5 mg/kg sono risultate innocue, mentre 6,25 mg/kg hanno causato modificazioni elettrocardiografiche dovute a disturbi del flusso ematico miocardico. Comunque, a questo dosaggio non si sono riscontrate alterazioni istopatologiche a livello cardiaco.
Studi di tossicologia della riproduzione
Studi di fertilità nei ratti
Dosaggi fino a 30 mg/kg/die non hanno modificato la fertilità nei ratti maschi, femmine e nelle successive generazioni.
Studi di embriotossicità
La somministrazione di 10 mg/kg/die a ratte gravide durante l’embriogenesi non ha dimostrato effetti dannosi. Dosi di 30 mg/kg/die e più hanno inibito la crescita, causando una riduzione del peso fetale, ed a 100 mg/kg/die è aumentato il numero degli embrioni morti in utero. Non sono stati osservati effetti teratogeni.
Effetti teratogeni o altri effetti embriotossici non sono stati rilevati nemmeno in studi condotti sui conigli a dosi sino a 10 mg/kg/die per os.
Sviluppo perinatale e post-natale nei ratti
Sono stati effettuati studi con dosaggi fino a 30 mg/kg/die. In uno di questi, con dosi di 10 mg/kg/die ed oltre, si è osservato un aumento della mortalità peri-e post-natale, ed un ritardo nello sviluppo fisico. Queste osservazioni non hanno trovato conferma negli studi successivi.
Studi specifici di tollerabilità
Cancerogenesi
Uno studio, nel quale ratti hanno assunto nel cibo fino a 1800 ppm (circa 90 mg/kg/die) di nimodipina per due anni, non ha evidenziato un potenziale oncogeno.
Alle stesse conclusioni è giunto uno studio a lungo termine sui topi, che hanno assunto 500 mg/kg/die di nimodipina per os per 21 mesi.
Mutagenesi
Nimodipina è stata sottoposta a diversi test di mutagenesi.
I tests di induzione di mutazioni geniche e cromosomiali non hanno mostrato alcuna evidenza rilevante di effetti mutagenici.
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
etanolo 96%
macrogol 400
sodio citrato biidrato
acido citrico anidro
acqua per preparazioni iniettabili
6.2 Incompatibilità
Poichè la nimodipina viene assorbita dal cloruro di polivinile (PVC), devono essere usati solo deflussori in polietilene (PE).
La nimodipina è leggermente sensibile alla luce; bisogna evitare che durante l’uso sia esposta alla luce solare diretta.
Se ciò è inevitabile, bisogna usare siringhe e deflussori di colore nero, marrone, rosso o giallo, o ripararli con protezioni opache.
Con luce diurna diffusa o artificiale, non è necessario prendere particolari misure sino a 10 ore.
6.3 Periodo di validità
4 anni
Il periodo di validità dopo prima apertura del flacone è 48 ore.
6.4. Precauzioni particolari per la conservazione
Proteggere dalla luce solare diretta.
6.5 Natura e contenuto del contenitore
Astuccio contenente un flacone da 50 ml di vetro bruno di tipo II F.U. con tappo in gomma clorobutilica laminato con fluoropolimero e ghiera di alluminio e un tubo deflussore in polietilene.
6.6 Precauzioni particolari per lo smaltimento e la manipolazione
I medicinali per uso parenterale devono essere ispezionati visivamente prima della somministrazione per escludere la presenza di particelle e/o alterazioni del colore.
L’eventuale soluzione non utilizzata deve essere eliminata.
Per penetrare correttamente il tappo del flacone si raccomanda di utilizzare degli aghi sottili per iniezione. NON utilizzare aghi per infusione poiché, avendo diametro maggiore, possono rompere o frantumare il tappo, ed il tappo può essere spinto all’interno del flacone.
Il medicinale non utilizzato e i rifiuti derivati da tale medicinale devono essere smaltiti in conformità alla normativa locale vigente.
7 TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
Laboratoire X.O
170, Bureaux de la Colline
92213 Saint-Cloud Cedex, Francia
8. NUMERO(I) DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
AIC 026403079
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione: 27/01/1991
Data del rinnovo più recente: 06/2010
10 DATA DI REVISIONE DEL TESTO
Ottobre 2025
NIMOTOP 30 mg compresse rivestiteNIMOTOP 30 mg/0,75 mL gocce orali, soluzione
1. DENOMINAZIONE DEL MEDICINALE
NIMOTOP 30 mg compresse rivestite
NIMOTOP 30 mg/0,75 mL gocce orali, soluzione
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
NIMOTOP 30 mg compresse rivestite
Ogni compressa rivestita contiene:
principio attivo: nimodipina 30 mg
NIMOTOP 30 mg/0,75 mL gocce orali, soluzione
0,75 mL di soluzione contengono:
principio attivo: nimodipina 30 mg
Eccipienti con effetti noti: etanolo 96% e olio di ricino poliossidrilato idrogenato.
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Compressa rivestita
Gocce orali, soluzione
4. INFORMAZIONI CLINICHE
4.1. Indicazioni terapeutiche
Prevenzione e terapia di deficit neurologici ischemici correlati a vasospasmo cerebrale.
4.2. Posologia e modo di somministrazione
Posologia
Nella profilassi e nel trattamento dei deficit neurologici ischemici conseguenti a vasospasmo cerebrale indotto da emorragia subaracnoidea, terminata la terapia parenterale, si raccomanda di proseguire la somministrazione di nimodipina per via orale per circa 7 giorni (60 mg - 2 compresse da 30 mg o 1,5 ml di soluzione, corrispondenti a 2 contagocce riempiti fino alla tacca - 6 volte al giorno, ad intervalli di 4 ore).
Nei pazienti che sviluppano reazioni avverse, la dose dovrebbe essere ridotta secondo le necessità o dovrebbe essere sospeso il trattamento.
In caso di somministrazione concomitante con inibitori o induttori del sistema CYP 3A4, può rendersi necessaria una modulazione del dosaggio (vedere paragrafo 4.5).
Popolazione pediatrica
La sicurezza e l’efficacia di Nimotop in pazienti di età inferiore ai 18 anni non è stata stabilita.
Pazienti con funzionalità epatica compromessa
Una funzionalità epatica gravemente compromessa e particolarmente la cirrosi epatica, può causare un aumento della biodisponibilità della nimodipina, dovuto ad una diminuzione dell’effetto di primo passaggio e della clearance metabolica. Gli effetti farmacologici e gli effetti indesiderati, come l’abbassamento della pressione arteriosa, possono essere più pronunciati in questi pazienti.
In questi casi la dose deve essere ridotta o, se necessario, bisogna considerare la sospensione del trattamento.
Modo di somministrazione
Nimotop va assunto lontano dai pasti, le compresse con un po' di liquido, le gocce diluite in poca acqua.
Non assumere con succo di pompelmo (vedere paragrafo 4.5).
Non immergere il contagocce nell’acqua e non sciacquarlo. Dopo aver messo le gocce nell’acqua riporre il contagocce nel flacone.
L’intervallo tra le singole somministrazioni non dovrebbe essere inferiore alle 4 ore.
4.3. Controindicazioni
Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1.
L’uso della nimodipina in concomitanza con rifampicina è controindicato, in quanto l’assunzione contemporanea di rifampicina può ridurre significativamente l’efficacia della nimodipina (vedere paragrafo 4.5).
La terapia concomitante con nimodipina per via orale e farmaci antiepilettici, quali fenobarbital, fenitoina o carbamazepina, è controindicata, in quanto l’assunzione contemporanea di tali farmaci può ridurre significativamente l’efficacia della nimodipina (vedere paragrafo 4.5).
Gravidanza e allattamento.
4.4. Avvertenze speciali e precauzioni di impiego
Nei pazienti con insufficienza renale grave (filtrazione glomerulare ≤ 20 ml/min), che necessitano di un trattamento con Nimotop, si raccomanda un attento monitoraggio.
Una funzionalità epatica gravemente compromessa e particolarmente la cirrosi epatica, può causare un aumento della biodisponibilità della nimodipina, dovuto ad una diminuzione dell’effetto di primo passaggio e della clearance metabolica. Gli effetti farmacologici e gli effetti indesiderati, come l’abbassamento della pressione arteriosa, possono essere più pronunciati in questi pazienti (vedere par.4.2).
Anche se non vi sono evidenze che il trattamento con Nimotop sia associato ad un aumento della pressione endocranica, si raccomanda un attento controllo in questi casi od in condizioni caratterizzate da un aumento del contenuto di acqua nel tessuto cerebrale (edema cerebrale generalizzato).
Nimotop deve essere utilizzato con cautela anche nei pazienti ipotesi (pressione arteriosa sistolica < 100 mmHg).
Nei pazienti con angina instabile o nelle prime 4 settimane dopo un infarto acuto del miocardio il medico deve valutare il rischio potenziale (ridotta perfusione coronarica ed ischemia del miocardio) in relazione al beneficio atteso (miglioramento della perfusione cerebrale).
La nimodipina viene metabolizzata attraverso il sistema del citocromo P450 3A4. I farmaci che sono noti inibitori o induttori di questo sistema enzimatico possono quindi modificare l’effetto di primo passaggio o la clearance della nimodipina (vedere paragrafo 4.2 e 4.5).
Farmaci che notoriamente inibiscono il sistema del citocromo P450 3A4, e che quindi possono causare un aumento della concentrazione plasmatica di nimodipina, sono, per esempio:
- antibiotici macrolidi (es. eritromicina)
- inibitori delle proteasi anti-HIV (es. ritonavir)
- antimicotici azolici (es. ketoconazolo)
- gli antidepressivi nefazodone e fluoxetina
- quinupristin/dalfopristin
- cimetidina
- acido valproico.
In caso di somministrazione concomitante di questi farmaci, la pressione arteriosa deve essere monitorata e, se necessario, deve essere presa in considerazione una riduzione del dosaggio di nimodipina.
NIMOTOP gocce orali, soluzione contiene etanolo (alcol)
Questo medicinale contiene 720,9 mg di alcol (etanolo) in ogni dose, che è equivalente a 480,6 mg/ml (48,06 vol%). La quantità in ogni dose (1,5 ml) di questo medicinale è equivalente a meno di 10 ml di birra o 6 ml di vino.
La piccola quantità di alcol in questo medicinale non produrrà effetti rilevanti.
NIMOTOP gocce orali, soluzione contiene olio di ricino poliossidrilato idrogenato
Può causare disturbi gastrici e diarrea.
4.5. Interazioni con altri medicinali e altre forme di interazione
Effetti di altri farmaci sulla nimodipina
La nimodipina viene metabolizzata attraverso il sistema del citocromo P450 3A4, localizzato sia a livello della mucosa intestinale sia del fegato. I farmaci che sono noti inibitori o induttori di questo sistema enzimatico possono quindi modificare l’effetto di primo passaggio o la clearance della nimodipina (vedere paragrafo 4.2“Pazienti con funzionalità epatica compromessa”).
L’entità e la durata di questa interazione devono essere prese in considerazione quando la nimodipina è somministrata contemporaneamente ai seguenti farmaci:
Rifampicina
Esperienze con altri calcio-antagonisti lasciano ritenere che la rifampicina acceleri il metabolismo della nimodipina attraverso un processo di induzione enzimatica. Perciò l’efficacia della nimodipina potrebbe essere significativamente ridotta se somministrata con rifampicina.
L’uso della nimodipina con la rifampicina è quindi controindicato (vedere paragrafo 4.3).
Farmaci antiepilettici induttori del sistema del citocromo P450 3A4, come il fenobarbital, la fenitoina o la carbamazepina.
Una precedente terapia cronica con i farmaci antiepilettici fenobarbital, fenitoina o carbamazepina riduce in maniera marcata la biodisponibilità della nimodipina somministrata per via orale. Pertanto, la terapia concomitante con questi farmaci e la nimodipina per via orale è controindicata (vedere paragrafo 4.3).
Inibitori del sistema del citocromo P450 3A4
In caso di somministrazione concomitante con i seguenti inibitori del sistema del citocromo P450 3A4, la pressione arteriosa deve essere monitorata e, se necessario, deve essere presa in considerazione una riduzione del dosaggio di nimodipina (vedere paragrafo 4.2).
Antibiotici macrolidi (ad es. eritromicina)
Non sono stati condotti studi di interazione fra antiobiotici macrolidi e nimodipina. Alcuni antibiotici macrolidi sono noti inibitori del sistema del citocromo P450 3A4 e l’eventualità di un’interazione a questo livello non può essere esclusa. Perciò gli antibiotici macrolidi non devono essere usati in associazione con nimodipina (vedere paragrafo 4.4).
L’azitromicina, anche se strutturalmente correlata alla classe degli antibiotici macrolidi, non è un inibitore del sistema del citocromo CYP 3A4.
Inibitori delle proteasi anti-HIV (ad es. ritonavir, indinavir, nelfinavir o saquinavir)
Non sono stati condotti veri e propri studi per investigare la potenziale interazione tra nimodipina e inibitori delle proteasi anti-HIV. E’ stato segnalato che alcuni farmaci di questa classe sono potenti inibitori del sistema del citocromo P450 3A4. Per questo motivo, la possibilità di un aumento marcato e clinicamente rilevante della concentrazione plasmatica di nimodipina, in caso di sua somministrazione in concomitanza con uno di questi farmaci, non può essere esclusa (vedere paragrafo 4.4).
Antimicotici azolici (ad es. ketoconazolo)
Non sono stati condotti veri e propri studi per investigare la potenziale interazione tra nimodipina e ketoconazolo. E’ noto che gli antimicotici azolici inibiscono il sistema del citocromo P450 3A4, e varie interazioni sono state segnalate per altri calcio-antagonisti diidropiridinici. Quindi, nel caso siano somministrati assieme a nimodipina orale, non si può escludere un sostanziale aumento della biodisponibilità sistemica della nimodipina, dovuto ad una diminuzione del metabolismo di primo passaggio (vedere paragrafo 4.4).
Nefazodone
Non sono stati condotti veri e propri studi per investigare la potenziale interazione tra nimodipina e nefazodone. Questo farmaco antidepressivo è notoriamente un potente inibitore del sistema del citocromo P450 3A4. Quindi, nel caso in cui il nefazodone sia somministrato assieme a nimodipina, non si può escludere un sostanziale aumento della concentrazione plasmatica di nimodipina (vedere paragrafo 4.4).
Fluoxetina
La contemporanea somministrazione di nimodipina con l’antidepressivo fluoxetina allo stato stazionario ha condotto ad un aumento di circa il 50% dei livelli plasmatici di nimodipina. La concentrazione della fluoxetina è diminuita in modo marcato, mentre la concentrazione del suo metabolita attivo norfluoxetina non è stata influenzata (vedere paragrafo 4.4).
Quinupristin/dalfopristin
Sulla base di esperienze con il calcio-antagonista nifedipina, la somministrazione concomitante di nimodipina e quinupristin/dalfopristin può portare ad un aumento della concentrazione plasmatica di nimodipina (vedere paragrafo 4.4).
Cimetidina
La somministrazione contemporanea di nimodipina e cimetidina (un antagonistaH2) può portare ad un aumento della concentrazione plasmatica di nimodipina (vedere paragrafo 4.4).
Acido valproico
La somministrazione contemporanea di nimodipina e acido valproico (un anticonvulsivo) può portare ad un aumento della concentrazione plasmatica di nimodipina (vedere paragrafo 4.4).
Ulteriori interazioni
Nortriptilina
L’assunzione contemporanea di nimodipina e nortriptilina allo stato stazionario ha condotto ad un modesto decremento nella concentrazione della nimodipina senza influenzare i livelli plasmatici della nortriptilina.
Effetti della nimodipina su altri farmaci
Farmaci antipertensivi
La nimodipina può aumentare l’effetto ipotensivo di farmaci anti-ipertensivi somministrati contemporaneamente, come, per esempio:
- diuretici
- β-bloccanti
- ACE-inibitori
- A1 antagonisti
- altri calcio-antagonisti
- α-bloccanti
- inibitori della PDE5
- α-metildopa
Nel caso un’associazione di questo tipo sia inevitabile, è necessario un monitoraggio del paziente particolarmente attento.
Zidovudina
In uno studio nella scimmia la simultanea somministrazione endovenosa del farmaco anti-HIV zidovudina e di nimodipina in bolo ha indotto un incremento significativo della AUC della zidovudina, con una significativa riduzione del suo volume di distribuzione e della sua clearance.
Interazioni con gli alimenti
Succo di pompelmo
Il succo di pompelmo inibisce il sistema del citocromo P450 3A4.
L’assunzione contemporanea di succo di pompelmo e di calcio-antagonisti diiprodipiridinici aumenta la concentrazione plasmatica e la durata d’azione di quest’ultima, a causa di una diminuzione del suo metabolismo di primo passaggio o della sua clearance. Come conseguenza di ciò, l’effetto antipertensivo della nimodipina può risultare aumentato. Questo fenomeno può durare per almeno 4 giorni dopo l’ultima ingestione di succo di pompelmo. L’ingestione di pompelmo o succo di pompelmo deve quindi essere evitata durante il trattamento con nimodipina (vedere paragrafo 4.2)
Casi in cui non si è evidenziata un’interazione
Aloperidolo
La contemporanea somministrazione di nimodipina allo stato stazionario a pazienti in trattamento a lungo termine con aloperidolo non ha messo in evidenza nessuna potenziale reciproca interazione.
La contemporanea somministrazione di nimodipina per via orale e di diazepam, digossina, glibenclamide, indometacina, ranitidina e warfarin non ha messo in evidenza nessuna potenziale reciproca interazione.
4.6. Fertilità, gravidanza e allattamento
Gravidanza
Non ci sono studi controllati adeguati sulle donne in gravidanza.
Qualora si ritenga necessario somministrare Nimotop in gravidanza, occorre considerare attentamente i benefici attesi ed i rischi potenziali in rapporto alla gravità del quadro clinico.
Allattamento
E’ stato evidenziato che la nimodipina ed i suoi metaboliti sono escreti nel latte materno in una concentrazione dello stesso ordine di grandezza di quella presente nel plasma materno. Si consiglia alle madri di non allattare durante l’assunzione del medicinale.
Fertilità
In singoli casi di fertilizzazione in-vitro, i calcio-antagonisti sono stati associati con cambiamenti biochimici reversibili nella testa degli spermatozoi, con possibile conseguente compromissione della funzionalità spermatica. La rilevanza di questo risultato non è nota nel trattamento a breve termine.
4.7. Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
In linea di principio la capacità di guidare veicoli e di impiego di macchinari può essere compromessa in relazione alla possibile comparsa di capogiri.
Inoltre per Nimotop gocce orali, soluzione:
La quantità di alcol presente in questo medicinale può alterare la capacità di guidare veicoli e di usare macchinari (vedere paragrafo 4.4).
4.8. Effetti indesiderati
Nella Tabella 1 sono riportate le reazioni avverse da farmaco segnalate con nimodipina negli studi clinici con nimodipina sull’indicazione “Prevenzione e terapia di deficit neurologici ischemici correlati a vasospasmo cerebrale indotti da emorragia subaracnoidea”, ordinate in base alle categorie di frequenza secondo CIOMS III (negli studi controllati verso placebo 703 pazienti sono stati trattati con nimodipina e 692 con placebo; negli studi non controllati 2.496 pazienti sono stati trattati con nimodipina; status 31 agosto 2005).
All’interno di ciascuna classe di frequenza gli effetti indesiderati sono riportati in ordine decrescente di gravità.
Le frequenze sono così definite:
molto comune (≥ 1/10),
comune (≥ 1/100, < 1/10),
non comune (≥ 1/1.000, < 1/100),
raro (≥ 1/10.000, < 1/1,000),
molto raro (< 1/10.000),
non nota (la frequenza non può essere definita sulla base dei dati disponibili)
Tabella 1: reazioni avverse al farmaco segnalate nei pazienti negli studi clinici sull’indicazione “Prevenzione e trattamento di deficit neurologici ischemici correlati a vasospasmo cerebrale”.
| Classificazione per sistemi e organi (secondo MedDRA) | Non comune | Raro | Non nota |
| Patologie del sistema emolinfopoietico | Trombocitopenia | ||
| Disturbi del sistema immunitario | Reazione allergica Eruzione cutanea |
| Classificazione per sistemi e organi (secondo MedDRA) | Non comune | Raro | Non nota |
| Patologie del sistema nervoso | Cefalea | ||
| Patologie cardiache | Tachicardia | Bradicardia | |
| Patologie vascolari | Ipotensione Vasodilatazione | ||
| Patologie gastrointestinali | Nausea | Ileo | |
| Patologie epatobiliari | Aumento transitorio degli enzimi epatici | ||
| Patologie respiratorie, toraciche e mediastiniche | Ipossia |
Altri eventi riportati con frequenza non nota includono le vertigini.
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione all’indirizzo https://www.aifa.gov.it/content/segnalazioni-reazioni-avverse.
4.9 Sovradosaggio
Sintomi di intossicazione:
Sintomi di sovradosaggio acuto che devono essere considerati sono: marcata ipotensione, tachicardia o bradicardia; disturbi gastrointestinali e nausea.
Trattamento dell’intossicazione
In caso di sovradosaggio acuto, si deve sospendere immediatamente la somministrazione di nimodipina. Le misure di emergenza devono essere dirette ad eliminare i sintomi.
Quale misura di emergenza può essere considerata la lavanda gastrica con aggiunta di carbone attivo. In caso di ipotensione grave possono essere somministrate dopamina o noradrenalina per via endovenosa. Dal momento che non è noto alcun antidoto specifico, il trattamento degli eventi avversi deve essere diretto ad eliminare i sintomi principali.
5. PROPRIETÀ FARMACOLOGICHE
5.1. Proprietà farmacodinamiche
Categoria farmacoterapeutica: Calcio-antagonista selettivo, derivato diidropiridinico.
Codice ATC: C08CA06
La nimodipina è un calcio antagonista appartenente alla classe delle 1,4 diidropiridine, che differisce dagli altri calcio antagonisti per la sua spiccata selettività di azione a livello del distretto cerebrale.
Grazie alla sua elevata lipofilia la nimodipina supera facilmente la barriera ematoencefalica. Negli studi nell’animale la nimodipina ha mostrato di legarsi con elevata affinità e selettività ai canali del
Ca++ di tipo L bloccando, in questo modo, l’afflusso intracellulare del calcio attraverso la membrana.
La nimodipina protegge i neuroni e stabilizza la loro funzionalità, promuove il flusso ematico cerebrale ed aumenta la resistenza all’ischemia attraverso un’azione sui recettori neuronali e cerebrovascolari collegati ai canali del calcio.
Negli stati patologici associati ad un aumento dell’afflusso intracitoplasmatico di calcio nelle cellule nervose, ad esempio in corso di ischemia cerebrale, si ritiene che la nimodipina migliori la stabilità e la capacità funzionale di questi elementi cellulari.
Il blocco selettivo dei canali del calcio in alcune aree encefaliche, come l’ippocampo e la corteccia, può forse spiegare l’effetto positivo della nimodipina sull’apprendimento e sui deficit mnemonici osservati in diversi modelli animali.
Lo stesso meccanismo molecolare è probabilmente alla base dell’effetto vasodilatatorio a livello cerebrale e di promozione del flusso ematico della nimodipina osservato negli animali e nell’uomo.
Le sue proprietà terapeutiche sono legate alla capacità di inibire la contrazione della cellula muscolare liscia indotta dagli ioni calcio.
Con l'impiego della nimodipina possono essere prevenute o risolte le vasocostrizioni indotte in vitro tramite differenti sostanze vasoattive (quali serotonina, prostaglandine, istamina) e le vasocostrizioni causate dal sangue o dai suoi prodotti di degradazione. La nimodipina esercita inoltre effetti neuro- e psicofarmacologici. Ricerche condotte in pazienti affetti da disturbi cerebrovascolari acuti, hanno permesso di evidenziare che la nimodipina dilata i vasi cerebrali ed incrementa il flusso ematico cerebrale, il quale risulta di norma più consistentemente incrementato nei distretti cerebrali lesi ed ipoperfusi, che non nelle aree sane. Altri studi hanno dimostrato che ciò non conduce a fenomeni di furto. Con l'impiego di nimodipina si ottiene una significativa riduzione dei deficit neurologici ischemici e della mortalità a seguito di vasospasmo da emorragia subaracnoidea di origine aneurismatica.
Il miglioramento è significativo solo nei pazienti con vasospasmo cerebrale da emorragia subaracnoidea. Concentrazioni di nimodipina sino a 12,5 ng/mL sono state rilevate nel fluido cerebrospinale di pazienti trattati per emorragia subaracnoidea.
E’ stato dimostrato clinicamente che la nimodipina migliora i disturbi della memoria e della concentrazione nei pazienti con funzione cerebrale compromessa.
Vengono favorevolmente influenzati anche altri tipici sintomi, come è stato dimostrato mediante la valutazione dell’impressione clinica globale, la valutazione dei singoli disturbi, l’osservazione del comportamento e le prove psicometriche.
5.2. Proprietà farmacocinetiche
Assorbimento
Il principio attivo nimodipina, somministrato per via orale, è assorbito praticamente in modo completo.
La sostanza attiva immodificata ed i suoi primi metaboliti di primo passaggio si rilevano nel plasma già 10-15 minuti dopo l’assunzione della compressa.
A seguito di somministrazione di dosi orali multiple (3 x 30 mg/die), le concentrazioni plasmatiche di picco (Cmax) risultano nell’anziano pari a 7,3-43,2 ng/mL e vengono raggiunte dopo 0,6-1,6 h (tmax).
Dosi singole di 30 mg e 60 mg in soggetti giovani raggiungono rispettivamente concentrazioni plasmatiche di picco medie pari a 16 ± 8 ng/mL e 31 ± 12 ng/mL.
La concentrazione plasmatica di picco e l’area sotto la curva concentrazione/tempo aumentano proporzionalmente alla dose fino alla massima dose studiata (90 mg).
Concentrazioni plasmatiche medie allo stato stazionario di 17,6 - 26,6 ng/mL, si raggiungono dopo infusione e.v. continua di 0,03 ng/kg/h. Dopo bolo e.v. le concentrazioni plasmatiche di nimodipina declinano in maniera bifasica, con emivite di 5 - 10 minuti e circa 60 minuti. Il volume di distribuzione calcolato (Vss nel modello a due compartimenti) per la somministrazione e.v. risulta di 0,9 - 1,6 l/kg di peso corporeo. La clearance sistemica totale è di 0,6 - 1,9 l/h/kg.
Legame proteico e distribuzione
La nimodipina si lega alle proteine plasmatiche per il 97-99%.
Nell’animale da esperimento trattato con nimodipina marcata 14C, la radioattività supera la barriera placentare.
E’ verosimile una distribuzione analoga anche nella donna, per quanto manchino evidenze sperimentali in questo senso.
Nel ratto, la nimodipina e/o i suoi metaboliti compaiono nel latte ad una concentrazione molto più alta che nel plasma materno. Nella donna, il farmaco immodificato compare nel latte a concentrazioni dello stesso ordine di grandezza che nel plasma materno.
Dopo somministrazione orale ed endovenosa la nimodipina può essere dosata nel liquido cerebrospinale a concentrazioni pari a circa lo 0,5% di quelle rilevate nel plasma.
Queste corrispondono circa alle concentrazioni di principio attivo libero nel plasma.
Metabolismo, eliminazione ed escrezione
Il metabolismo della nimodipina avviene attraverso il sistema del citocromo P450 3A4, principalmente mediante deidrogenazione dell’anello diidropiridinico e deesterificazione ossidativa dell’estere, la quale rappresenta, con l’idrossilazione dei gruppi etilici 2 e 6 e la glucuronidazione, una delle ulteriori importanti tappe metaboliche.
I tre metaboliti primari che compaiono nel plasma possiedono un’attività residua terapeuticamente non significativa o nulla.
Sono sconosciuti gli effetti di induzione ed inibizione sugli enzimi epatici. Nell’uomo, i metaboliti vengono escreti per circa il 50% attraverso l’emuntorio renale, e per il 30% con la bile.
La cinetica di eliminazione è lineare. L’emivita della nimodipina è compresa tra 1,1 e 1,7 ore. L’emivita terminale di 5-10 ore non è rilevante al fine di stabilire l’intervallo tra le somministrazioni.
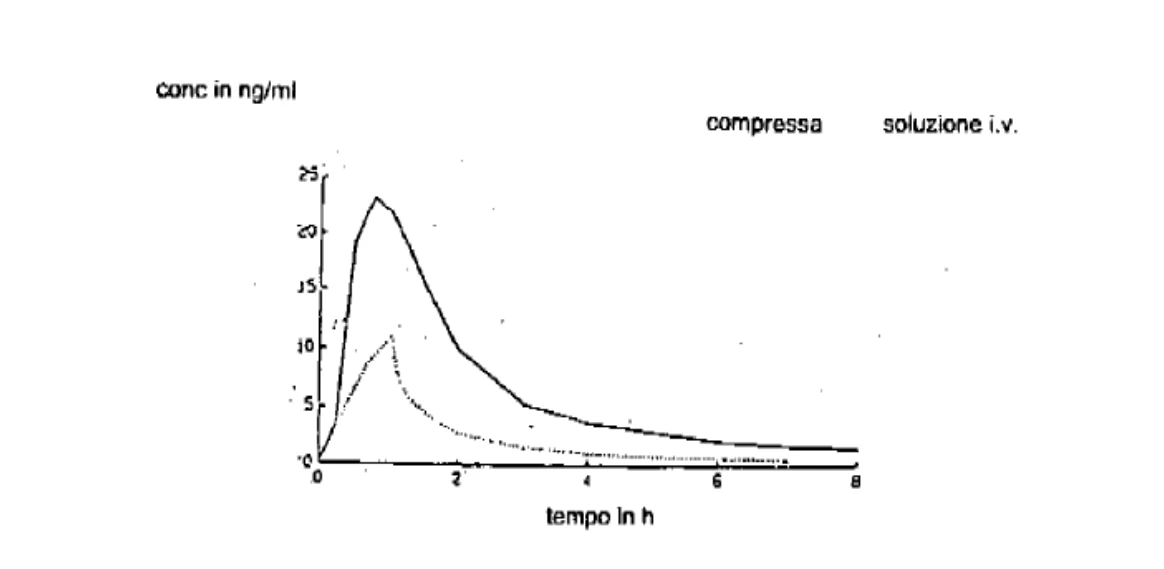
Curve della concentrazione plasmatica media di nimodipina dopo somministrazione orale di 30 mg nella formulazione compresse, e dopo infusione e.v. di 0,015 mg/kg per 1 h (n=24 volontari anziani).
Biodisponibilità
A seguito del rilevante metabolismo di primo passaggio (circa 85-95%), la biodisponibilità assoluta risulta del 5-15%.
5.3. Dati preclinici di sicurezza
I dati non-clinici non rivelano rischi particolari per l’uomo sulla base di studi convenzionali di safety pharmacology, tossicità a dosi ripetute, genotossicità, potenziale cancerogeno, tossicità riproduttiva. Nel ratto, dosi di 30 mg/kg/die o superiori, somministrate durante la gravidanza, hanno inibito la crescita fetale, causando una diminuzione del peso del feto. Una dose di 100 mg/kg/die è risultata letale per il feto. Non si è avuta evidenza di teratogenicità. Nel coniglio, non si sono osservate embriotossicità e teratogenicità fino ad una dose di 10 mg/kg/die. In uno studio peri-postnatale nel ratto, sono stati osservati, a dosi uguali o maggiori di 10 mg/kg/die, mortalità e ritardo nello sviluppo fisico. Questi risultati non sono stati confermati dagli studi successivi.
Tossicità acuta
Tabella 3
| Specie animale | sesso | Via di somministrazione | DL50 (mg/kg) | Intervallo di confidenza per p ≤ 0,05 |
| Topo | M | per os | 3562 | (2746-4417) |
| Topo | M | e.v. | 33 | (28-38) |
| Ratto | M | per os | 6599 | (5118-10003) |
| Ratto | M | e.v. | 16 | (14-18) |
| Coniglio | F | per os | circa 5000 | |
| Coniglio | F | e.v. | circa 2,5 | |
| Cane | M - F | per os | fra 1000 e 2000 | |
| Cane | M - F | e.v. | circa 4,5 |
La differenza tra i valori di DL50 dopo somministrazione orale ed endovenosa indica come, dopo la somministrazione di dosaggi elevati di una formulazione in sospensione orale, l’assorbimento del principio attivo risulti incompleto o ritardato.
I sintomi di avvelenamento dopo somministrazione orale sono stati osservati soltanto nel topo e nel ratto e sono rappresentati da lieve cianosi, grave riduzione della motilità e dispnea.
Dopo somministrazione e.v., questi segni di avvelenamento associati a convulsioni tonico-cloniche, sono stati osservati in tutte le specie studiate.
Studi di Tollerabilità subcronica
Gli studi condotti nel cane alla dose orale di 10 mg/kg hanno indotto calo del peso corporeo, diminuzione di ematocrito, emoglobina ed eritrociti; incremento della frequenza cardiaca ed alterazioni della pressione arteriosa.
Studi di Tollerabilità cronica
Dosaggi orali fino a circa 90 mg/kg/die per due anni sono stati ben tollerati dal topo.
In uno studio di 1 anno nel cane è stata indagata la tollerabilità sistemica di dosi di nimodipina sino a 6,25 mg/kg/die.
Dosi fino a 2,5 mg/kg sono risultate innocue, mentre 6,25 mg/kg hanno causato modificazioni elettrocardiografiche dovute a disturbi del flusso ematico miocardico. Comunque, a questo dosaggio non si sono riscontrate alterazioni istopatologiche a livello cardiaco.
Studi di Tossicità riproduttiva
Studi di fertilità nel ratto
Dosaggi fino a 30 mg/kg/die non hanno modificato la fertilità del ratto maschio e femmina né quella delle generazioni successive.
Studi di embriotossicità
La somministrazione di 10 mg/kg/die al ratto femmina durante l’embriogenesi non ha messo in evidenza effetti dannosi mentre dosaggi di 30 mg/kg/die e più hanno inibito la crescita inducendo un ridotto peso fetale e, a 100 mg/kg/die, hanno indotto un incremento delle morti embrionali intrauterine.
Gli studi di embriotossicità condotti nel coniglio con dosaggi orali fino a 10 mg/kg/die non hanno messo in evidenza alcun effetto teratogeno od embriotossico.
Sviluppo perinatale e post-natale nei ratti
Al fine di valutare lo sviluppo perinatale e post-natale sono stati condotti degli studi nel ratto con dosi fino a 30 mg/kg/die.
In uno studio con 10 mg/kg/die e più si è osservato un incremento della mortalità sia perinatale sia post-natale ed un ritardato sviluppo fisico. Tali risultati non sono stati confermati dagli studi successivi.
Studi specifici di tollerabilità
Cancerogenesi
In uno studio a vita nel ratto, trattato per 2 anni con dosaggi fino 1800 parti per milione (circa 90 mg/kg/die) nel mangime, non si è evidenziato alcun potenziale oncogenico.
Analoghi risultati sono stati ottenuti nel topo trattato per 21 mesi in uno studio a lungo termine con 500 mg/kg/die per os.
Mutagenesi
La nimodipina è stata validata in numerosi studi di mutagenesi che non hanno messo in evidenza effetti mutageni di rilievo, di induzione genica e di mutazioni cromosomiche.
6. INFORMAZIONI FARMACEUTICHE
6.1. Elenco degli eccipienti
Compresse rivestite
Cellulosa microgranulare, povidone, crospovidone, magnesio stearato, amido di mais, ipromellosa, macrogol 4000, titanio diossido (E171), ferro ossido giallo (E172)
Gocce orali, soluzione
Olio di ricino poliossidrilato idrogenato, etanolo 96%.
6.2. Incompatibilità
Nessuna nota.
6.3. Periodo di validità
Compresse rivestite: 5 anni
Gocce orali, soluzione: 5 anni
Il periodo di validità dopo prima apertura del flacone di gocce orali, soluzione è 12 settimane.
6.4. Precauzioni particolari per la conservazione
Compresse rivestite
Questo medicinale non richiede alcuna condizione particolare di conservazione.
Gocce orali, soluzione
Conservare nella confezione originale per proteggere il medicinale dalla luce.
Non refrigerare.
6.5. Natura e contenuto del contenitore
Compresse rivestite
Astuccio da 36 compresse in blister di PVC/alluminio o PVC-PVDC/alluminio o PP.
Gocce orali, soluzione
Flacone da 25 mL in vetro bruno con tappo a vite e contagocce in vetro.
6.6 Precauzioni particolari per lo smaltimento
Nessuna istruzione particolare.
7. TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
Laboratoire X.O
170, Bureaux de la Colline
92213 Saint-Cloud Cedex, Francia
8. NUMERO(I) DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
NIMOTOP 30 mg compresse rivestite AIC 026403016
NIMOTOP 30 mg/ 0,75 mL gocce orali, soluzione AIC 026403055
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione: 27/07/87
Data del rinnovo più recente: giugno 2010
10. DATA DI REVISIONE DEL TESTO
Ottobre 2025