


Riassunto delle caratteristiche del prodotto - Lytenava
1. DENOMINAZIONE DEL MEDICINALE
Lytenava 25 mg/mL soluzione iniettabile
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Ogni mL di soluzione contiene 25 mg di bevacizumab gamma*.
Ogni flaconcino contiene 7,5 mg di bevacizumab gamma in 0,3 mL di soluzione. In questo modo si ottiene una quantità utile per somministrare una dose singola di 0,05 mL contenente 1,25 mg di bevacizumab gamma.
*Bevacizumab gamma è un anticorpo monoclonale umanizzato prodotto in cellule ovariche di criceto cinese mediante la tecnica del DNA ricombinante.
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Soluzione iniettabile (preparazione iniettabile)
Soluzione da incolore a leggermente marrone con un pH pari a 6,1 e un’osmolalità pari a 235-315 mOsm/kg.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
Lytenava è indicato per il trattamento di adulti con degenerazione maculare neovascolare (umida) correlata all’età (nAMD).
4.2 Posologia e modo di somministrazione
Questo medicinale deve essere somministrato da un operatore sanitario qualificato, esperto in iniezioni intravitreali.
Posologia
La dose raccomandata è di 1,25 mg, somministrati mediante iniezione intravitreale ogni 4 settimane (mensilmente), che corrispondono a un volume di iniezione pari a 0,05 mL.
Si inizia il trattamento con un’iniezione al mese fino al raggiungimento della massima acuità visiva e/o fino all’assenza di segni di attività della malattia, cioè nessuna alterazione dell’acuità visiva o di altri segni e sintomi della malattia durante il trattamento continuato. La cinetica dell’efficacia di bevacizumab gamma (vedere paragrafo 5.1) indica che inizialmente potrebbero essere necessarie tre o più iniezioni mensili consecutive. Successivamente, l’operatore sanitario può personalizzare gli intervalli di trattamento in base all’attività della malattia come valutata dall’acuità visiva e/o da parametri anatomici.
Gli intervalli di monitoraggio e trattamento devono quindi essere determinati dall’operatore sanitario e devono basarsi sull’attività della malattia, compresi gli esami clinici, i test funzionali o le tecniche di diagnostica per immagini (ad esempio, tomografia a coerenza ottica o angiografia con fluoresceina).
Se gli esiti visivi e anatomici indicano che il paziente non trae beneficio da un trattamento continuato, il medicinale deve essere sospeso. Il trattamento deve essere sospeso anche se clinicamente indicato (vedere paragrafo 4.4).
Popolazioni speciali
Anziani
Non è necessario alcun aggiustamento della dose in pazienti di età pari o superiore ai 65 anni.
Compromissione renale
Bevacizumab gamma non è stato studiato in pazienti con compromissione renale. I dati disponibili non suggeriscono la necessità di un aggiustamento della dose nei pazienti con insufficienza renale.
Compromissione epatica
Bevacizumab gamma non è stato studiato in pazienti con compromissione epatica. I dati disponibili non suggeriscono la necessità di un aggiustamento della dose nei pazienti con compromissione epatica.
Popolazione pediatrica
Non esiste alcuna indicazione per un uso specifico di Lytenava nella popolazione pediatrica per il trattamento della nAMD.
Modo di somministrazione
Il medicinale è destinato esclusivamente all’uso intravitreo. Ogni flaconcino deve essere utilizzato esclusivamente per il trattamento di un solo occhio.
Poiché il volume contenuto nel flaconcino (0,3 mL) è superiore alla dose raccomandata (0,05 mL), una parte del volume contenuto nel flaconcino deve essere gettata via prima della somministrazione.
Assicurarsi che l’iniezione sia somministrata immediatamente dopo la preparazione della dose.
La procedura di iniezione intravitreale deve essere effettuata in condizioni asettiche, che prevedono l’uso di prodotti per la disinfezione chirurgica delle mani, di guanti sterili, di un panno sterile e di uno speculum palpebrale sterile (o strumento equivalente). A scopo precauzionale, devono essere disponibili attrezzature sterili per paracentesi. È necessario valutare accuratamente l’anamnesi del paziente prima di eseguire la procedura intravitreale per eventuali reazioni di ipersensibilità (vedere paragrafo 4.4). Prima di effettuare l’iniezione, devono essere somministrati un’anestesia adeguata e un microbicida topico ad ampio spettro per disinfettare la pelle perioculare, la palpebra e la superficie oculare.
L’ago deve essere inserito 3,5-4,0 mm posteriormente al limbo nella cavità vitrea, evitando il meridiano orizzontale e indirizzandolo verso il centro del bulbo oculare. Si rilascia quindi lentamente il volume di iniezione di 0,05 mL; per le iniezioni successive deve essere utilizzato un punto della sclera diverso.
Per le istruzioni sulla preparazione del medicinale prima della somministrazione, vedere paragrafo 6.6.
4.3 Controindicazioni
Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1.
Pazienti con infezioni oculari o perioculari in corso o sospette.
Infiammazione intraoculare attiva.
4.4 Avvertenze speciali e precauzioni d’impiego
Tracciabilità
Al fine di migliorare la tracciabilità dei medicinali biologici, il nome e il numero di lotto del medicinale somministrato devono essere chiaramente registrati.
Reazioni correlate all’iniezione intravitreale
Le iniezioni intravitreali sono state associate a endoftalmite, infiammazione intraoculare, distacco retinico e rotture retiniche (vedere paragrafo 4.8). Quando si somministra il medicinale si deve sempre impiegare un’adeguata tecnica di iniezione asettica.
Immediatamente dopo l’iniezione intravitreale, i pazienti devono essere monitorati per un eventuale aumento della pressione intraoculare. Un monitoraggio adeguato può consistere in un controllo della perfusione della testa del nervo ottico o una tonometria. Se necessario, devono essere disponibili attrezzature sterili per paracentesi.
Inoltre, i pazienti devono essere monitorati dopo l’iniezione per consentire un trattamento precoce in caso di infezione.
I pazienti devono essere istruiti della necessità di riferire immediatamente eventuali sintomi, quali dolore oculare, perdita della vista, fotofobia, visione annebbiata, mosche volanti o arrossamento, che suggeriscano un’endoftalmite o uno degli eventi summenzionati, in modo da consentire una gestione tempestiva e adeguata.
Aumenti della pressione intraoculare
Sono stati osservati aumenti della pressione intraoculare a seguito dell’iniezione (fino a 60 minuti dopo) durante il trattamento con inibitori del fattore di crescita dell’endotelio vascolare (VEGF), incluso bevacizumab gamma (vedere paragrafo 4.8). È pertanto necessario monitorare e trattare in modo adeguato sia la pressione intraoculare sia la perfusione della testa del nervo ottico prima e dopo l’iniezione intravitreale con Lytenava.
È necessario prendere precauzioni particolari nei pazienti con glaucoma scarsamente controllato (non iniettare il medicinale se la pressione intraoculare è ≥ 30 mmHg).
Trattamento bilaterale
Non sono state studiate la sicurezza e l’efficacia di bevacizumab gamma somministrato contemporaneamente in entrambi gli occhi. Se si esegue il trattamento bilaterale nello stesso momento, ciò potrebbe comportare un potenziale aumento di eventi avversi, oculari e sistemici, a causa di una maggiore esposizione.
Immunogenicità
Trattandosi di una proteina usata a scopo terapeutico, è possibile che con bevacizumab gamma si verifichi immunogenicità. I pazienti devono essere istruiti della necessità di informare il proprio medico nel caso in cui manifestino sintomi quali dolore oculare o aumento del fastidio, peggioramento dell’arrossamento oculare, annebbiamento o diminuzione della vista, maggiore quantità di particelle di piccole dimensioni nel campo visivo o maggiore sensibilità alla luce.
Uso concomitante di altri medicinali anti-VEGF (fattore di crescita dell’endotelio vascolare)
Non esistono dati disponibili sull’uso concomitante di bevacizumab gamma con altri medicinali anti-VEGF nello stesso occhio. Bevacizumab gamma non deve essere somministrato in concomitanza con altri medicinali anti-VEGF (sistemici o oculari).
Sospensione del trattamento
La dose non deve essere somministrata e il trattamento non deve essere ripreso prima della successiva iniezione programmata in caso di:
- una diminuzione della miglior acuità visiva corretta (BCVA, best-corrected visual acuity) ≥ 30 lettere rispetto all’ultima valutazione dell’acuità visiva;
- una lacerazione della retina;
un’emorragia subretinica che coinvolga il centro della fovea o, se l’estensione dell’emorragia è
≥ 50 % di tutta l’area della lesione;
- una pressione intraoculare ≥ 30 mmHg;
- una tromboembolia, compresi infarto miocardico (IM), sindrome coronarica acuta (SCA), ictus, trombosi venosa profonda (TVP) ed embolia polmonare (EP);
- un intervento chirurgico intraoculare eseguito o previsto nei 28 giorni precedenti o successivi.
Lacerazione epiteliale del pigmento retinico
I fattori di rischio associati allo sviluppo di una lacerazione epiteliale del pigmento retinico in seguito a una terapia anti-VEGF per nAMD includono un distacco ampio e/o elevato dell’epitelio pigmentato retinico. Quando si avvia una terapia con bevacizumab gamma, si deve prestare cautela nei pazienti che presentano tali fattori di rischio per la lacerazione epiteliale del pigmento retinico.
Distacco retinico regmatogeno o fori maculari
Il trattamento deve essere interrotto nei soggetti con distacco retinico regmatogeno o fori maculari di stadio 3 o 4.
Effetti sistemici a seguito dell’uso intravitreo
A seguito di iniezione intravitreale di inibitori del VEGF sono stati segnalati emorragie non oculari ed eventi tromboembolici arteriosi (vedere paragrafo 4.8). I dati sulla sicurezza del trattamento sono limitati in pazienti affetti da nAMD con anamnesi di ictus, attacchi ischemici transitori o infarto del miocardio negli ultimi 3 mesi. Quando si trattano questi pazienti si deve usare cautela.
Eccipienti con effetti noti
Questo medicinale contiene meno di 1 mmol di sodio (23 mg) per dose, cioè è essenzialmente “senza sodio”.
4.5 Interazioni con altri medicinali ed altre forme d’interazione
Non sono stati effettuati studi d’interazione. Sulla base dell’eliminazione di bevacizumab, non sono previste interazioni. Tuttavia, bevacizumab gamma non deve essere somministrato in concomitanza con altri medicinali anti-VEGF sistemici o oculari (vedere paragrafo 4.4).
4.6 Fertilità, gravidanza e allattamento
Donne in età fertile
Le donne in età fertile devono usare misure contraccettive efficaci durante il trattamento con bevacizumab gamma e per almeno tre mesi dopo l’ultima dose in caso di interruzione del trattamento con bevacizumab gamma.
Gravidanza
I dati relativi all’uso di bevacizumab gamma nelle donne in gravidanza non esistono. Sulla base di studi condotti su animali con altri anti-VEGF, il trattamento con bevacizumab gamma può rappresentare un rischio per lo sviluppo embrio-fetale umano. Pertanto, bevacizumab gamma non deve essere usato durante la gravidanza, a meno che il potenziale beneficio non superi il potenziale rischio per il feto.
Allattamento
Non vi sono dati disponibili sulla presenza di bevacizumab gamma nel latte materno, sugli effetti di bevacizumab gamma sul lattante o sugli effetti di bevacizumab gamma sulla produzione/escrezione di latte. Il rischio per i neonati/lattanti non può essere escluso. Deve essere presa la decisione se interrompere l’allattamento o astenersi dalla terapia con Lytenava tenendo in considerazione il beneficio dell’allattamento per il bambino e il beneficio della terapia per la donna.
Fertilità
Non sono stati condotti studi sulla riproduzione o sulla fertilità con bevacizumab gamma. È stato dimostrato che l’inibizione del VEGF influisce sullo sviluppo follicolare, sulla funzione del corpo luteo e sulla fertilità (vedere paragrafo 5.3). Gli effetti sulle ovaie possono essere attribuiti a un risultato diretto dell’inibizione locale del VEGF sull’angiogenesi in corso, che è evidente nelle ovaie.
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
Lytenava altera lievemente la capacità di guidare veicoli e di usare macchinari a causa dei possibili disturbi visivi temporanei a seguito dell’iniezione intravitreale e del relativo esame oculare. I pazienti non devono guidare veicoli né usare macchinari fino a quando questi temporanei disturbi visivi non regrediscono.
4.8 Effetti indesiderati
Sintesi del profilo di sicurezza
La maggior parte delle reazioni avverse segnalate in seguito alla somministrazione di bevacizumab gamma è correlata alla procedura di iniezione intravitreale. Le reazioni avverse segnalate più frequentemente sono state emorragia della congiuntiva (5,0 %), mosche volanti nel vitreo (1,5 %), dolore oculare (1,2 %) e pressione intraoculare aumentata (1,2 %). Le reazioni avverse segnalate meno frequentemente, ma più gravi, sono state aumenti della pressione intraoculare (0,6 %), cecità transitoria (0,3 %), endoftalmite (0,3 %), infiammazione intraoculare (0,3 %).
Tabella delle reazioni avverse
In totale sono stati trattati con la dose raccomandata di 1,25 mg 341 pazienti di due studi clinici randomizzati e di uno studio in aperto. Le reazioni avverse segnalate negli studi clinici su bevacizumab gamma sono elencate nella tabella 1 riportata di seguito.
Le reazioni avverse sono elencate in base alla classificazione per sistemi e organi secondo il Medical Dictionary for Regulatory Activities (MedDRA). All’interno di ciascuna classificazione per sistemi e organi, le reazioni avverse sono classificate in base alla frequenza, con le reazioni più frequenti al primo posto. Le categorie di frequenza per ciascuna reazione avversa si basano sulla seguente convenzione: molto comune (≥1/10), comune (≥1/100, <1/10), non comune (≥1/1 000, <1/100), raro (≥1/10 000, <1/1 000), molto raro (<1/10 000), non nota (la frequenza non può essere definita sulla base dei dati disponibili). All’interno di ciascuna classe di frequenza, le reazioni avverse sono riportate in ordine decrescente di gravità.
Tabella 1 Frequenza delle reazioni avverse
| Classificazione per sistemi e organi | Comune | Non comune |
| Infezioni ed infestazioni | Endoftalmite | |
| Disturbi del sistema immunitario | Allergia allo iodio | |
| Patologie dell’occhio | Mosche volanti nel vitreo Dolore oculare Emorragia della congiuntiva | Lacerazione epiteliale del pigmento retinico, Emorragia vitreale, Infiammazione intraoculare, Cicatrice corneale, Cheratopatia, Cheratite puntata, Cecità transitoria, Distacco vitreale, Fotopsia, Fastidio oculare, Abrasione corneale, Irritazione oculare, Prurito oculare, Secchezza oculare, Iperemia oculare |
| Esami diagnostici | Pressione intraoculare aumentata |
Descrizione di reazioni avverse selezionate
Reazioni avverse correlate alla classe del prodotto
In seguito all’uso intravitreo degli inibitori del VEGF vi è un rischio teorico di eventi tromboembolici arteriosi, tra cui ictus e infarto miocardico. Negli studi clinici condotti con bevacizumab gamma in pazienti con nAMD è stata osservata una bassa incidenza di eventi tromboembolici arteriosi (vedere paragrafo 4.4).
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato nell’allegato V.
4.9 Sovradosaggio
Un sovradosaggio con un volume di iniezione superiore a quello raccomandato può causare un aumento della pressione intraoculare. In caso di sovradosaggio, quindi, si deve monitorare la pressione intraoculare e avviare un trattamento adeguato, se ritenuto necessario dall’operatore sanitario curante.
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: oftalmologici, agenti antineovascolarizzazione, codice ATC: S01LA08
Meccanismo d’azione
Bevacizumab gamma è un anticorpo monoclonale (mAb) IgG1 umanizzato ricombinante per il fattore di crescita dell’endotelio vascolare (VEGF) umano.
Bevacizumab gamma si lega al VEGF e ne impedisce l’interazione con i suoi recettori (Flt-1 e KDR) sulla superficie delle cellule endoteliali. Bevacizumab gamma è un inibitore del VEGF umano che si lega a tutte le isoforme di VEGF-A, impedendo in tal modo l’interazione con i recettori VEGFR-1 e VEGFR-2. Inibendo il VEGF-A, bevacizumab gamma sopprime la proliferazione, la neovascolarizzazione e la permeabilità vascolare delle cellule endoteliali. L’inibizione dell’angiogenesi blocca la crescita di vasi sanguigni anomali nella parte posteriore dell’occhio.
Effetti farmacodinamici
AMD neovascolare
Nello studio NORSE TWO, i parametri anatomici relativi alle fuoriuscite di sangue e liquidi che caratterizzano la neovascolarizzazione coroideale (CNV) rientravano tra le valutazioni dell’attività della malattia. Nei pazienti cui è stata somministrata una dose mensile di 1,25 mg di bevacizumab gamma per iniezione intravitreale è stata osservata una riduzione media dello spessore retinico centrale (CRT) di 119,7 micron al mese 11 rispetto al basale.
Immunogenicità
Non è stata osservata alcuna evidenza dell’impatto degli anticorpi anti-farmaco (ADA) sulla farmacocinetica, sull’efficacia o sulla sicurezza; tuttavia, i dati sono ancora limitati.
Efficacia e sicurezza clinica
L’efficacia e la sicurezza di bevacizumab gamma sono state valutate in due studi di fase III randomizzati, multicentrici, in doppio cieco e controllati verso trattamento attivo (NORSE ONE e NORSE TWO) in pazienti affetti da nAMD. In NORSE ONE, sono stati arruolati sia pazienti sottoposti precedentemente a trattamento oculare sia pazienti mai trattati e sono stati randomizzati 1:1 in totale 61 pazienti (31 soggetti nel gruppo trattato con bevacizumab e 30 soggetti nel gruppo trattato con ranibizumab). L’età dei pazienti era compresa tra 61 e 97 anni, con un’età media di 79 anni; il 97 % dei pazienti aveva più di 65 anni. In NORSE TWO sono stati arruolati pazienti mai sottoposti al trattamento oculare e sono stati randomizzati 1:1 in totale 228 pazienti (113 soggetti nel gruppo trattato con gamma bevacizumab e 115 soggetti nel gruppo trattato con ranibizumab). L’età dei pazienti era compresa tra 54 e 98 anni, con un’età media di 79 anni; il 95 % dei pazienti aveva più di 65 anni.
In entrambi gli studi, ai pazienti randomizzati al gruppo di trattamento con bevacizumab gamma è stata somministrata ogni mese per 12 mesi una dose di 1,25 mg mediante iniezione intravitreale nell’occhio in studio. Ai pazienti randomizzati al controllo con ranibizumab è stata somministrata una dose di 0,5 mg mediante iniezione intravitreale nell’occhio in studio ogni mese per 3 mesi (vale a dire nei giorni 0, 30 e 60) e successivamente ogni 90 giorni (nei giorni 150 e 240), con un regime di dosaggio controllato. In totale, ai fini della valutazione dell’endpoint primario sono state messe a confronto 5 iniezioni nel braccio con ranibizumab con 11 iniezioni nel braccio con bevacizumab gamma. L’endpoint primario è stato valutato alla visita del mese 11, cioè circa 30 giorni dopo l’ultima dose di bevacizumab gamma e 90 giorni dopo l’ultima dose di ranibizumab.
L’endpoint primario in entrambi gli studi era la percentuale di soggetti che avevano guadagnato al mese 11 ≥ 15 lettere nella miglior acuità visiva corretta (BCVA) rispetto al basale, misurata con il punteggio ETDRS (Early Treatment Diabetic Retinopathy Study) in lettere, con l’obiettivo primario di dimostrare l’efficacia di bevacizumab gamma in una popolazione con nAMD. Gli endpoint secondari hanno valutato la variazione al mese 11 rispetto al basale della BCVA media e la percentuale di soggetti che hanno perso meno di 15 lettere nella BCVA.
Risultati
La percentuale di soggetti nello studio NORSE ONE che ha conseguito un miglioramento di ≥ 15 lettere nella BCVA a 11 mesi rispetto al basale è stata del 7,7 % contro il 20,8 %, rispettivamente, nei gruppi con bevacizumab gamma e con ranibizumab (differenza di rischio del 13,14 % [IC al 95 % = -35,50 %, 7,65 %]). Sulla base dell’endpoint primario, lo studio NORSE ONE non è riuscito a dimostrare la superiorità di bevacizumab gamma rispetto a ranibizumab.
Lo studio NORSE TWO ha soddisfatto il suo endpoint primario di efficacia e bevacizumab gamma si è dimostrato efficace. La percentuale di soggetti che ha conseguito un miglioramento di ≥15 lettere nella BCVA a 11 mesi rispetto al basale è stata rispettivamente del 41,7 % e del 23,1 % nei gruppi con bevacizumab gamma e con ranibizumab (differenza di rischio del 18,59 % [IC al 95 % = 4,42%, 30,86 %]). L’analisi di efficacia primaria è risultata statisticamente significativa, a favore di bevacizumab gamma.
L’efficacia di bevacizumab gamma è stata ulteriormente corroborata nella valutazione della variazione della BCVA media a 11 mesi rispetto al basale. La differenza tra i trattamenti e il corrispondente IC al 95 % era di 3,805 (-0,016, 7,626) lettere nella BCVA.
Tabella 2 Endpoint di efficacia primari e secondari di NORSE TWO — analisi dei responder
| Ranibizumab | Bevacizumab gamma | |||||||
| (N = 115) | (N = 113) | |||||||
| Endpoint primario | ||||||||
| Soggetti che hanno acquisito ≥ 15 | 24/104 (23,1) | 45/108 (41,7) | ||||||
| lettere a 11 mesi rispetto al basale, | ||||||||
| n/N (%) | ||||||||
| Differenza di rischio | 18,59 % | |||||||
| IC al 95 % | 4,42 %; 30,86 % | |||||||
| Endpoint secondari | ||||||||
| Variazione media della BCVA a | 5,8 (14,80) | 11,2 (12,19) | ||||||
| 11 mesi rispetto al basale, media | ||||||||
| (DS) | ||||||||
| Differenza media LS nella | 3,805 | |||||||
| variazione | ||||||||
| IC al 95 % | -0,016, 7,626 | |||||||
| Soggetti che hanno acquisito | 36/104 (34,6) | 61/108 (56,5) | ||||||
| ≥ 10 lettere a 11 mesi rispetto al | ||||||||
| basale, n/N (%) | ||||||||
| Differenza di rischio | 21,87 % | |||||||
| IC al 95 % | 7,26 %, 34,87 % | |||||||
| Soggetti che hanno acquisito | 53/104 (51,0) | 74/108 (68,5) | ||||||
| ≥ 5 lettere a 11 mesi rispetto al | ||||||||
| basale, n/N (%) | ||||||||
| Differenza di rischio | 17,56 % | |||||||
| IC al 95 % | 3,15 %, 30,52 % | |||||||
| Ranibizumab | Bevacizumab gamma | |||||||
| (N = 115) | (N = 113) | |||||||
| Soggetti che hanno perso | 86/104 (82,7) | 101/108 (93,5) | ||||||
| < 15 lettere a 11 mesi rispetto al | ||||||||
| basale, n/N (%) | ||||||||
| Differenza di rischio | 10,83 % | |||||||
| IC al 95 % | 1,68 %, 20,44 % | |||||||
Figura 1 NORSE TWO - Variazione della miglior acuità visiva corretta nel tempo rispetto al basale*
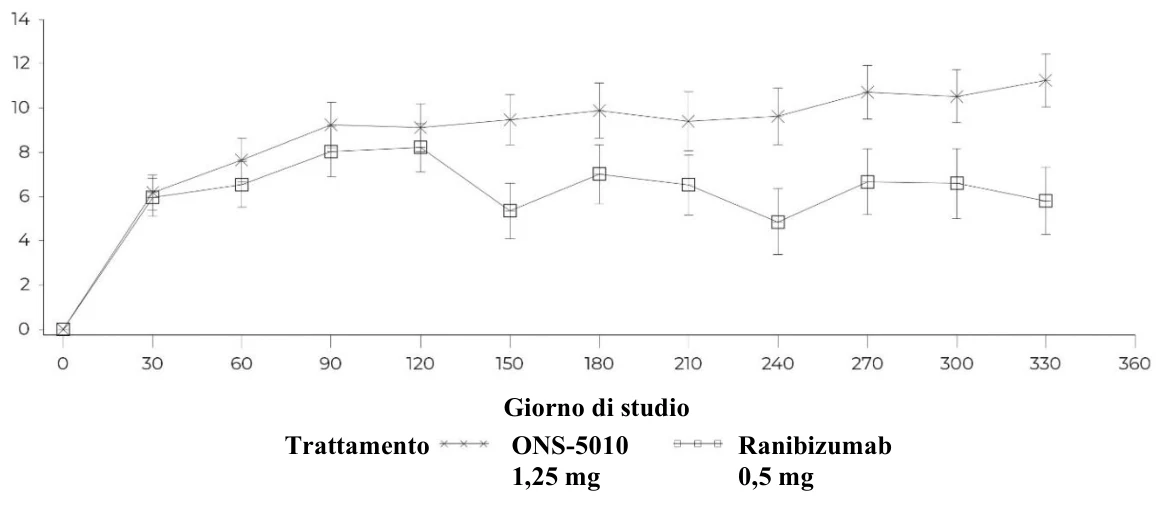
*ONS-5010 (bevacizumab gamma) è stato somministrato una volta al mese per 12 mesi; ranibizumab è stato somministrato ogni mese per 3 mesi (ossia nei giorni 0, 30 e 60) e successivamente ogni 90 giorni (ossia nei giorni 150 e 240). In totale, ai fini della valutazione degli endpoint di efficacia sono state messe a confronto 5 iniezioni nel braccio con ranibizumab con 11 iniezioni nel braccio con ONS-5010.
Popolazione pediatrica
L’Agenzia europea per i medicinali ha previsto l’esonero dall’obbligo di presentare i risultati degli studi con bevacizumab gamma in tutti i sottogruppi della popolazione pediatrica per l’AMD neovascolare (vedere paragrafo 4.2 per informazioni sull’uso pediatrico).
5.2 Proprietà farmacocinetiche
Bevacizumab gamma viene somministrato per via intravitreale per esercitare effetti locali sull’occhio.
In seguito a una dose singola pari a 2 mg/kg di infusione endovenosa di bevacizumab gamma in 45 volontari maschi sani, il picco di concentrazione è stato raggiunto dopo 2 ore. I valori della media geometrica della Cmax e dell’esposizione totale (AUC0-t) erano rispettivamente di 40 µg/mL e 12 148 h•µg/mL.
In generale, la farmacocinetica sierica a seguito della somministrazione intravitreale di bevacizumab gamma è stata significativamente inferiore a quella osservata a seguito della somministrazione endovenosa. Non è stato possibile caratterizzare alcun parametro farmacocinetico dai dati clinici generati.
1,25 mg 0,5 mg  Va
ria
zio
ne
media
(
+/
-
SE)
d
ella
BCVA
ri
spet
t
o
a
l ba
sa
le
nel t
empo
5.3 Dati preclinici di sicurezza
In un riesame della valutazione preclinica della sicurezza di bevacizumab, le scimmie cynomolgus femmine cui è stato somministrato bevacizumab per via endovenosa due volte alla settimana per 13 settimane hanno presentato una diminuzione del peso ovarico e una correlazione microscopica di assenza di corpi lutei a ≥ 10 mg/kg, reversibile dopo un periodo di recupero di 4 settimane. Gli effetti sulle ovaie possono essere attribuiti a un risultato diretto dell’inibizione locale del VEGF sull’angiogenesi in corso, che è evidente nelle ovaie.
Non sono disponibili dati relativi a cancerogenicità o mutagenicità.
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Diidrogenofosfato di sodio monoidrato
Idrogenofosfato di disodio
α,α-trealosio diidrato
Polisorbato 20 (E432)
Acqua per preparazioni iniettabili
6.2 Incompatibilità
In assenza di studi di compatibilità, questo medicinale non deve essere miscelato con altri medicinali.
6.3 Periodo di validità
3 anni
6.4 Precauzioni particolari per la conservazione
Conservare in frigorifero (2 °C - 8 °C).
Non congelare.
Tenere il flaconcino nell’imballaggio esterno per proteggere il medicinale dalla luce. Il flaconcino chiuso può essere conservato fuori dal frigorifero a una temperatura inferiore a 25 ºC per un massimo di 12 ore.
6.5 Natura e contenuto del contenitore
Lytenava 25 mg/mL soluzione iniettabile contiene 0,3 mL di soluzione in un flaconcino da 2 mL (vetro di tipo 1) dotato di tappo (gomma butilica) contenente 7,5 mg di bevacizumab gamma.
Confezione da 1 flaconcino.
6.6 Precauzioni particolari per lo smaltimento e la manipolazione
La soluzione deve essere ispezionata visivamente una volta tolta dal frigorifero e prima della somministrazione. Se sono visibili particelle in sospensione o torbidità, il flaconcino non deve essere utilizzato e devono essere seguite adeguate procedure di sostituzione.
Il contenuto del flaconcino è sterile ed esclusivamente monouso. Non utilizzare se la confezione o il flaconcino sono danneggiati o scaduti.
Il flaconcino contiene una dose superiore a quella raccomandata di 1,25 mg. La somministrazione dell’intero volume del flaconcino potrebbe comportare un sovradosaggio. Il medicinale in eccesso e le eventuali bolle d’aria devono essere accuratamente espulsi dalla siringa prima dell’iniezione. La dose da iniettare deve essere regolata sul valore di 0,05 mL (1,25 mg di bevacizumab gamma). Assicurarsi che l’iniezione sia somministrata immediatamente dopo la preparazione della dose.
Utilizzare una tecnica asettica per eseguire le seguenti fasi di preparazione:
- 1.
Preparare l’iniezione intravitreale con i seguenti dispositivi medici monouso raccomandati e disponibili in commercio (non forniti):
- ago sterile da 18 gauge × 1½ pollice, con filtro da 5 micron (micro filtro in copolimero acrilico; ago in policarbonato/acciaio inossidabile 304 o equivalente)
siringa sterile priva di silicone da 1 mL con tacche per misurare 0,05 mL
(polipropilene/polietilene o equivalente)
- ago sterile per iniezione da 30 gauge × ½ pollice (polipropilene/acciaio inossidabile o equivalente)
- tampone imbevuto di alcol
- 2. Prima del prelievo, disinfettare la parte esterna del tappo in gomma del flaconcino.
- 3. Posizionare l’ago con filtro da 5 micron sulla siringa da 1 mL utilizzando una tecnica asettica.
- 4. Spingere l’ago con filtro al centro del tappo del flaconcino e assicurarsi che l’estremità dell’ago rimanga all’interno della soluzione di Lytenava per ridurre al minimo il rischio di formazione di bolle d’aria.
- 5. Aspirare il contenuto di Lytenava in modo da garantire la preparazione nella siringa di un’intera dose, mantenendo il flaconcino in posizione verticale, leggermente inclinato per facilitare un prelievo sufficiente.
- 6.
Assicurarsi che l’asta dello stantuffo sia abbastanza arretrata al momento del prelievo di
Lytenava per ottenere un volume sufficiente alla preparazione di un’iniezione da 0,05 mL.
- 7. L’ago con filtro deve essere eliminato dopo aver prelevato il contenuto del flaconcino e non deve essere utilizzato per l’iniezione intravitreale.
- 8. Fissare sulla siringa un ago sterile per iniezione da 30 gauge × ½ pollice avvitandolo saldamente sul raccordo della siringa. Togliere con cautela il cappuccio dell’ago, tirando in linea retta. Non strofinare mai l’ago.
- 9. Tenere la siringa con l’ago rivolto verso l’alto. In presenza di bolle d’aria, picchiettare delicatamente la siringa con il dito fino a quando le bolle salgono verso l’alto.
- 10. Tenere la siringa all’altezza degli occhi e spingere con attenzione lo stantuffo fino a quando la sua estremità non è allineata con la tacca che segna 0,05 mL sulla siringa.
Il medicinale non utilizzato e i rifiuti derivati da tale medicinale devono essere smaltiti in conformità alla normativa locale vigente.
7. TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
Outlook Therapeutics NL B.V.
Strawinskylaan 569
1077XX Amsterdam
Paesi Bassi
8. NUMERO DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
EU/1/24/1798/001
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione: 27 maggio 2024
10. DATA DI REVISIONE DEL TESTO
Informazioni più dettagliate su questo medicinale sono disponibili sul sito web dell’Agenzia europea per i medicinali, https://www.ema.europa.eu.