


Riassunto delle caratteristiche del prodotto - LIRAGLUTIDE MEDICAL VALLEY
1. DENOMINAZIONE DEL MEDICINALE
Liraglutide Medical Valley 6 mg/mL soluzione iniettabile in penna preriempita
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
1 mL di soluzione contiene 6 mg di liraglutide. Una penna preriempita contiene 18 mg di liraglutide in 3 mL.
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Soluzione iniettabile in penna preriempita (iniettabile).
Soluzione limpida, incolore, priva di particelle visibili; pH della soluzione 7,9-8,4.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
Liraglutide Medical Valley è indicato per il trattamento di adulti, adolescenti e bambini di età pari o superiore a 10 anni affetti da diabete mellito tipo 2 non adeguatamente controllato in aggiunta alla dieta e all’esercizio fisico
- come monoterapia quando l’uso di metformina è considerato inappropriato a causa di intolleranza o controindicazioni
- in aggiunta ad altri medicinali per il trattamento del diabete.
Per i risultati degli studi clinici rispetto alle combinazioni, agli effetti sul controllo glicemico, agli eventi cardiovascolari e alle popolazioni studiate, vedere i paragrafi 4.4, 4.5 e 5.1.
4.2 Posologia e modo di somministrazione
Posologia
Per migliorare la tollerabilità gastrointestinale, la dose iniziale è di 0,6 mg di liraglutide al giorno.
Dopo almeno una settimana, la dose deve essere aumentata a 1,2 mg. Ci si attende che alcuni pazienti traggano beneficio aumentando la dose da 1,2 mg a 1,8 mg e, in base alla risposta clinica, dopo almeno una settimana, la dose può essere aumentata a 1,8 mg per migliorare ulteriormente il controllo della glicemia. Non sono raccomandate dosi giornaliere superiori a 1,8 mg.
Quando liraglutide viene aggiunto ad una sulfanilurea o all’insulina, è necessario considerare una riduzione della dose di sulfanilurea o di insulina per ridurre il rischio di ipoglicemia (vedere paragrafo 4.4). La combinazione terapeutica con sulfanilurea è valida solo per pazienti adulti.
Non è necessario automonitorare la glicemia per aggiustare la dose di liraglutide. L’automonitoraggio della glicemia è necessario per aggiustare la dose di sulfanilurea e di insulina, in particolare quando si inizia il trattamento con liraglutide e l’insulina viene ridotta. Si raccomanda un approccio graduale per la riduzione della dose di insulina.
Popolazioni speciali
Pazienti anziani (>65 anni)
Non è richiesto un aggiustamento della dose in base all’età (vedere paragrafo 5.2).
Compromissione renale
Non è richiesto un aggiustamento della dose per i pazienti con lieve, moderata o severa compromissione renale. Non vi è nessuna esperienza terapeutica in pazienti con uno stadio finale della patologia renale, e liraglutide perciò non è raccomandata per l’uso in questi pazienti (vedere paragrafi 5.1 e 5.2).
Compromissione epatica
Non è raccomandato alcun aggiustamento della dose nei pazienti con lieve o moderata compromissione epatica. Liraglutide non è raccomandata per l’uso in pazienti con severa compromissione epatica (vedere paragrafo 5.2).
Popolazione pediatrica
Non è richiesto un aggiustamento della dose per adolescenti e bambini di età pari o superiore a 10 anni. Non sono disponibili dati nei bambini di età inferiore a 10 anni (vedere paragrafi 5.1 e 5.2).
Modo di somministrazione
Liraglutide Medical Valley non deve essere somministrato per via endovenosa o intramuscolare.
Liraglutide Medical Valley si somministra una volta al giorno in qualsiasi momento, indipendentemente dai pasti, e può essere iniettato per via sottocutanea nell’addome, nella coscia o nella parte superiore del braccio. Gli orari e il sito dell’iniezione possono essere variati senza necessità di correzione della dose. Tuttavia, una volta scelto l’orario del giorno più conveniente, è preferibile iniettare liraglutide all’incirca alla stessa ora. I siti di iniezione devono essere sempre ruotati per ridurre il rischio di depositi amiloidi nel sito di iniezione (vedere paragrafo 4.8). Per ulteriori istruzioni sulla somministrazione, vedere paragrafo 6.6.
4.3 Controindicazioni
Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1.
4.4 Avvertenze speciali e precauzioni di impiego
Liraglutide non deve essere usato nei pazienti affetti da diabete mellito tipo 1 o per il trattamento della chetoacidosi diabetica.
Liraglutide non è un sostituto dell’insulina. È stata segnalata l’insorgenza di chetoacidosi diabetica in pazienti insulino-dipendenti a seguito di rapida interruzione o di riduzione della dose di insulina (vedere paragrafo 4.2).
Non vi è nessuna esperienza terapeutica nei pazienti affetti da insufficienza cardiaca congestizia di classe IV secondo la NYHA (New York Heart Association) e, pertanto, liraglutide non è raccomandato per l’uso in questi pazienti.
L’esperienza clinica nei pazienti affetti da malattia infiammatoria intestinale e gastroparesi diabetica è limitata. L’uso di liraglutide non è raccomandato in questi pazienti poiché è associato a reazioni avverse gastrointestinali transitorie, tra cui nausea, vomito e diarrea.
Aspirazione in associazione ad anestesia generale o sedazione profonda
Sono stati segnalati casi di aspirazione polmonare in pazienti trattati con agonisti del recettore GLP-1 sottoposti ad anestesia generale o sedazione profonda. Pertanto, prima di eseguire procedure in anestesia generale o sedazione profonda, è necessario considerare l'aumentato rischio di contenuto gastrico residuo dovuto al ritardato svuotamento gastrico (vedere paragrafo 4.8).
Pancreatite acuta
Pancreatite acuta è stata osservata durante l’uso di agonisti del recettore GLP-1. I pazienti devono essere informati dei sintomi caratteristici della pancreatite acuta. In caso di sospetto di pancreatite, liraglutide deve essere interrotto; se la pancreatite acuta è confermata, liraglutide non deve essere ripreso (vedere paragrafi 4.8 e 5.1).
Patologia tiroidea
Negli studi clinici sono stati riportati eventi avversi tiroidei, come il gozzo, in particolare nei pazienti con patologie tiroidee preesistenti. Liraglutide pertanto deve essere usata con attenzione in questi pazienti.
Ipoglicemia
I pazienti trattati con liraglutide in combinazione con una sulfanilurea o con insulina potrebbero essere soggetti a un rischio maggiore di ipoglicemia (vedere paragrafo 4.8). Il rischio di ipoglicemia può essere ridotto diminuendo la dose di sulfanilurea o di insulina.
Disidratazione
Segni e sintomi di disidratazione, compresi compromissione renale e insufficienza renale acuta, sono stati riportati nei pazienti trattati con liraglutide. I pazienti trattati con liraglutide devono essere informati del potenziale rischio di disidratazione in caso di effetti indesiderati gastrointestinali e prendere precauzioni per evitare deplezione dei fluidi.
Eccipienti
Liraglutide Medical Valley contiene meno di 1 mmol (23 mg) di sodio per dose, cioè essenzialmente ‘senza sodio’.
4.5 Interazioni con altri medicinali ed altre forme di interazione
In vitro, liraglutide ha mostrato un potenziale molto basso di coinvolgimento in interazioni farmacocinetiche con altre sostanze attive correlate al citocromo P450 e al legame delle proteine plasmatiche.
Il lieve ritardo dello svuotamento gastrico con liraglutide può influire sull’assorbimento di medicinali orali assunti in concomitanza. Gli studi di interazione non hanno mostrato alcun ritardo clinicamente rilevante nell’assorbimento e quindi nessun aggiustamento della dose è richiesto. Pochi pazienti trattati con liraglutide hanno riferito almeno un episodio di diarrea severa. La diarrea può influire sull’assorbimento di medicinali orali assunti in concomitanza.
Warfarin e altri derivati cumarinici
Non sono stati effettuati studi di interazione. Non è possibile escludere un’interazione clinicamente rilevante con sostanze attive a bassa solubilità o limitato indice terapeutico, quali il warfarin. All’inizio della terapia con liraglutide in pazienti trattati con warfarin o altri derivati cumarinici si raccomanda un monitoraggio più frequente dell’INR (Rapporto Internazionale Normalizzato).
Paracetamolo
Liraglutide non ha modificato l’esposizione totale di paracetamolo dopo una dose singola di 1 000 mg. La Cmax del paracetamolo è diminuita del 31% e il tmax mediano è stato ritardato fino a 15 min. Non è richiesto un aggiustamento della dose per l’uso concomitante di paracetamolo.
Atorvastatina
Liraglutide non ha modificato l’esposizione totale di atorvastatina in maniera clinicamente rilevante dopo la somministrazione di una dose singola di atorvastatina da 40 mg. Pertanto, non è richiesto un aggiustamento della dose di atorvastatina quando somministrata con liraglutide. La Cmax dell’atorvastatina è diminuita del 38 % e il tmax mediano è stato ritardato da 1 ora a 3 ore con liraglutide.
Griseofulvina
Liraglutide non ha modificato l’esposizione totale di griseofulvina dopo la somministrazione di una dose singola di griseofulvina da 500 mg. La Cmax della griseofulvina è aumentata del 37 %, mentre il tmax mediano non è cambiato. Non è richiesto un aggiustamento della dose di griseofulvina e di altri composti con bassa solubilità ed elevata permeabilità.
Digossina
La somministrazione di una dose singola di digossina da 1 mg con liraglutide ha portato ad una riduzione dell’AUC della digossina del 16 %; la Cmax è diminuita del 31 %. Il tmax mediano della digossina è stato ritardato da 1 ora a 1,5 ore. Sulla base di questi risultati, non è richiesto un aggiustamento della dose della digossina.
Lisinopril
La somministrazione di una dose singola di lisinopril da 20 mg con liraglutide ha portato a una riduzione dell’AUC di lisinopril del 15 %; la Cmax è diminuita del 27 %. Il tmax mediano di lisinopril è stato ritardato da 6 a 8 ore con liraglutide. Sulla base di questi risultati, non è richiesto un aggiustamento della dose di lisinopril.
Contraccettivi orali
Liraglutide ha ridotto la Cmax di etinilestradiolo e levonorgestrel rispettivamente del 12 % e del 13 %, in seguito alla somministrazione di una dose singola di un contraccettivo orale. Il Tmax è stato ritardato di 1,5 ore con liraglutide per entrambi i composti. Non si sono osservati effetti clinicamente rilevanti sull’esposizione generale di etinilestradiolo o levonorgestrel. Si prevede pertanto che l’effetto contraccettivo non venga alterato in caso di somministrazione concomitante con liraglutide.
Insulina
Nessuna interazione farmacocinetica o farmacodinamica è stata osservata tra liraglutide e insulina detemir quando è stata somministrata una singola dose da 0,5 U/kg di insulina detemir e 1,8 mg di liraglutide allo stato stazionario in pazienti con diabete tipo 2.
Popolazione pediatrica
Sono stati effettuati studi d’interazione solo negli adulti.
4.6 Fertilità, gravidanza e allattamento
Gravidanza
Non vi sono dati adeguati riguardanti l’uso di liraglutide in donne in gravidanza. Gli studi su animali hanno evidenziato una tossicità riproduttiva (vedere paragrafo 5.3). Il rischio potenziale per gli esseri umani non è noto.
Liraglutide non deve essere usato durante la gravidanza, e si raccomanda invece l’uso di insulina. Se una paziente desidera iniziare una gravidanza, o se si verifica una gravidanza, il trattamento con liraglutide deve essere interrotto.
Allattamento
Non è noto se liraglutide venga escreto nel latte materno. Gli studi condotti su animali hanno mostrato che il trasferimento nel latte di liraglutide e dei metaboliti con relazione strutturale simile è basso. Gli studi non-clinici hanno mostrato una riduzione della crescita neonatale correlata al trattamento in ratti lattanti (vedere paragrafo 5.3). Poiché non vi è esperienza, liraglutide non deve essere usata durante l’allattamento al seno.
Fertilità
Ad eccezione di una leggera diminuzione del numero di impianti viventi, gli studi su animali non hanno indicato effetti negativi diretti sulla fertilità.
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
Liraglutide non altera o altera in modo trascurabile la capacità di guidare veicoli e di usare macchinari.
Ai pazienti occorre raccomandare di adottare le necessarie precauzioni per evitare la comparsa di ipoglicemia durante la guida o l’uso di macchinari, in particolare quando liraglutide viene usata in combinazione con una sulfanilurea o con insulina.
4.8 Effetti indesiderati
Riassunto del profilo di sicurezza
In cinque studi clinici di fase 3a condotti su larga scala e a lungo termine, oltre 2 500 pazienti adulti sono stati trattati con liraglutide in monoterapia o in associazione a metformina, a una sulfanilurea (con o senza metformina) o a metformina più rosiglitazone.
Le reazioni avverse segnalate con maggiore frequenza durante gli studi clinici riguardavano patologie gastrointestinali: nausea e diarrea sono state molto comuni, mentre vomito, stipsi, dolore addominale e dispepsia sono stati comuni. All’inizio della terapia, queste reazioni avverse gastrointestinali possono manifestarsi con maggiore frequenza. In genere queste reazioni si attenuano nell’arco di pochi giorni o settimane di trattamento continuato. Anche mal di testa e rinofaringite sono stati comuni. Inoltre, l’ipoglicemia è stata comune, e molto comune quando liraglutide veniva usata in associazione con una sulfanilurea. L’ipoglicemia severa è stata osservata principalmente in associazione a una sulfanilurea.
Tabella delle reazioni avverse
Nella tabella 1 sono elencate le reazioni avverse segnalate in studi controllati di fase 3a a lungo termine, studio LEADER (studio clinico a lungo termine con esito cardiovascolare) e a seguito di segnalazioni spontanee (post-marketing). Le frequenze di tutti gli eventi sono state calcolate sulla base della loro incidenza in studi clinici di fase 3a.
Le frequenze sono definite come: molto comune (≥1/10); comune (≥1/100, <1/10); non comune (≥1/1 000, <1/100); rara (≥1/10 000, <1/1 000); molto rara (<1/10 000); non nota (la frequenza non può essere definita sulla base dei dati disponibili). All’interno di ciascuna classe di frequenza, le reazioni avverse sono riportate in ordine decrescente di gravità.
Tabella 1 Reazioni avverse da studi controllati di fase 3a, studio clinico a lungo termine su esiti cardiovascolari (LEADER) e segnalazioni spontanee (post-marketing)
| Classificazione per sistemi e organi secondo MedDRA | Molto comune | Comune | Non comune | Raro | Molto raro | Non nota |
|---|---|---|---|---|---|---|
| Infezioni ed infestazioni | Nasofaringite Bronchite | |||||
| Disturbi del sistema immunitario | Reazioni anafilattiche | |||||
| Disturbi del metabolismo e della nutrizione | Ipoglicemia Anoressia Appetito ridotto | Disidratazione | ||||
| Patologie del sistema nervoso | Cefalea Capogiro | Disgeusia |
| Patologie cardiache | Frequenza cardiaca aumentata | |||||
|---|---|---|---|---|---|---|
| Patologie gastrointestin ali | Nausea Diarrea | Vomito Dispepsia Dolore addominale superiore Stipsi Gastrite Flatulenza Distensione dell’addome Malattia da reflusso gastroesofageo Fastidio addominale Mal di denti | Ritardato svuotamento gastrico | Ostruzione intestinale | Pancreatite (incluso pancreatite necrotizzant e) | |
Patologie epatobiliari | Colelitiasi Colecistite | |||||
Patologie della cute e del tessuto sottocutaneo | Eruzione cutanea | Orticaria Prurito | Amiloi dosi cutane a | |||
| Patologie renali e urinarie | Compromissio ne renale Insufficienza renale acuta | |||||
| Patologie generali e condizioni relative alla sede di somministrazi one | Stanchezza Reazioni in sede di iniezione | Malessere | ||||
| Esami diagnostici | Lipasi aumentata* Amilasi aumentata* |
* Solo da studi clinici controllati di fase 3b e 4 dove sono state misurate.
Descrizione di reazioni avverse selezionate
In uno studio clinico con liraglutide in monoterapia, i tassi di ipoglicemia segnalati con liraglutide erano inferiori a quelli segnalati per i pazienti trattati con il principio attivo di confronto (glimepiride).
Le reazioni avverse riportate con maggiore frequenza erano le patologie gastrointestinali, le infezioni e le infestazioni.
Ipoglicemia
La maggior parte degli episodi di ipoglicemia confermati negli studi clinici è stata di lieve entità. Non è stato osservato nessun episodio di ipoglicemia severa nello studio con liraglutide in monoterapia. L’ipoglicemia severa può verificarsi con frequenza non comune ed è stata principalmente osservata con liraglutide in associazione a sulfanilurea (0,02 eventi/paziente/anno). Con la somministrazione di liraglutide in associazione ad antidiabetici orali diversi dalle sulfaniluree si sono osservati pochissimi episodi (0,001 eventi/paziente/anno). Il rischio di ipoglicemia è basso con l’uso combinato di insulina basale e liraglutide (1,0 eventi per paziente anno, vedere paragrafo 5.1). Nello studio clinico LEADER, episodi di ipoglicemia severa sono stati riportati ad un tasso più basso con liraglutide rispetto al placebo (1,0 eventi contro 1,5 eventi per 100 pazienti/anno; tasso di incidenza stimato 0,69 [0,51 a 0,93]) (vedere paragrafo 5.1). Per i pazienti trattati con insulina premiscelata al basale e almeno per le successive 26 settimane, il tasso di ipoglicemia severa sia per liraglutide sia per il placebo è stato di 2,2 eventi ogni 100 pazienti/anno.
Reazioni avverse gastrointestinali
Con liraglutide in associazione a metformina, il 20,7 % dei pazienti ha segnalato almeno un episodio di nausea e il 12,6 % dei pazienti ha segnalato almeno un episodio di diarrea. Con liraglutide in associazione a una sulfanilurea, il 9,1 % dei pazienti ha segnalato almeno un episodio di nausea e il 7,9 % ha segnalato almeno un episodio di diarrea. La maggior parte degli episodi sono stati di entità da lieve a moderata e si sono manifestati in modo dose-dipendente. Con la continuazione della terapia, la frequenza e la gravità sono diminuite nella maggior parte dei pazienti che avevano inizialmente manifestato nausea.
I pazienti di età >70 anni possono manifestare più effetti gastrointestinali quando vengono trattati con liraglutide. I pazienti con lieve o moderata compromissione renale (clearance della creatinina 60–90 mL/min e 30–59 mL/min, rispettivamente) possono andare incontro ad un aumento degli effetti gastrointestinali durante il trattamento con liraglutide.
Colelitiasi e colecistiti
Pochi casi di colelitiasi (0,4 %) e colecistite (0,1 %) sono stati segnalati durante gli studi clinici controllati a lungo termine di fase 3a condotti con liraglutide. Nello studio LEADER, la frequenza di colelitiasi e di colecistiti è stata rispettivamente dell’1,5 % e dell’1,1 % per il trattamento con liraglutide e dell’1,1 % e dello 0,7 % per il trattamento con il placebo (vedere paragrafo 5.1).
Amiloidosi cutanea
L'amiloidosi cutanea può verificarsi nel sito di iniezione (vedere paragrafo 4.2)
Ritiro dallo studio
Negli studi controllati a lungo termine (26 settimane o più), l’incidenza di ritiri dallo studio dovuti a reazioni avverse è stata del 7,8 % per i pazienti trattati con liraglutide e del 3,4 % per i pazienti trattati con il prodotto di confronto. Le reazioni avverse più frequenti che hanno indotto al ritiro dallo studio per i pazienti trattati con liraglutide sono state nausea (2,8 % dei pazienti) e vomito (1,5 %).
Reazioni in sede di iniezione
Negli studi controllati a lungo termine (26 settimane o più), sono state segnalate reazioni a livello del sito di iniezione in circa il 2 % dei pazienti trattati con liraglutide. Queste reazioni sono state in genere di lieve entità.
Pancreatite
Durante gli studi clinici controllati a lungo termine di fase 3 condotti con liraglutide sono stati segnalati pochi casi (<0,2 %) di pancreatite acuta. Sono state segnalate pancreatiti anche successivamente alla commercializzazione. Nello studio LEADER, la frequenza di pancreatite acuta confermata da un comitato di valutazione è stata dello 0,4 % per liraglutide e dello 0,5 % per placebo, rispettivamente (vedere paragrafi 4.4 e 5.1).
Reazioni allergiche
Successivamente alla commercializzazione di liraglutide sono state riportate reazioni allergiche incluse orticaria, eruzione cutanea e prurito.
Pochi casi di reazioni anafilattiche con sintomi addizionali come ipotensione, palpitazioni, dispnea ed edema sono state riportate successivamente alla commercializzazione di liraglutide. Durante tutti gli studi clinici a lungo termine condotti con liraglutide sono stati segnalati pochi casi (0,05 %) di angioedema.
Popolazione pediatrica
Complessivamente, negli adolescenti e nei bambini di età pari o superiore a 10 anni, la frequenza, il tipo e la gravità delle reazioni avverse sono state comparabili con quelle osservate nella popolazione adulta. Il tasso di episodi ipoglicemici confermati è stato più alto con liraglutide (0,58 eventi/paziente-anno), quando comparato con il placebo (0,29 eventi/paziente-anno). Nei pazienti trattati con insulina prima di un episodio ipoglicemico confermato il tasso è stato più alto con liraglutide (1,82 eventi/paziente-anno) quando comparato con il placebo (0,91 eventi/paziente-anno). Non si sono verificati episodi ipoglicemici severi nel gruppo di trattamento con liraglutide.
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione all’indirizzo https://www.aifa.gov.it/content/segnalazioni-reazioni-avverse.
4.9 Sovradosaggio
Sovradosaggi fino a 40 volte le dosi di mantenimento raccomandate (72 mg), sono stati riportati in studi clinici e successivamente alla commercializzazione. Gli eventi segnalati hanno incluso nausea severa, vomito, diarrea ed ipoglicemia severa.
In caso di sovradosaggio, deve essere iniziato un appropriato trattamento di supporto a seconda dei sintomi e dei segni clinici manifestati dal paziente. Il paziente deve essere osservato per i segni clinici di disidratazione e la glicemia deve essere monitorata.
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: farmaci usati nel diabete, analoghi del peptide-1 simil-glucagone (GLP-1). Codice ATC: A10BJ02
Meccanismo di azione
Liraglutide è un analogo del GLP-1, con un’omologia di sequenza del 97 % rispetto al GLP-1 umano, che si lega al recettore del GLP-1 attivandolo. Il recettore del GLP-1 è il bersaglio del GLP-1 nativo, un ormone endogeno incretinico che potenzia la secrezione di insulina glucosio-dipendente dalle cellule beta del pancreas. A differenza del GLP-1 nativo, liraglutide ha nell’uomo un profilo farmacocinetico e farmacodinamico adatto alla monosomministrazione giornaliera. A seguito di somministrazione per via sottocutanea, il profilo d’azione prolungato si basa su tre meccanismi: l’auto-associazione, che si traduce in un assorbimento lento; il legame con l’albumina; e la maggiore stabilità enzimatica verso gli enzimi dipeptidil-peptidasi-4 (DPP-4) ed endopeptidasi neutra (NEP), che ha come conseguenza una lunga emivita plasmatica.
L’azione di liraglutide è mediata da un’interazione specifica con i recettori del GLP-1, che porta a un aumento dell’adenosina monofosfato ciclico (cAMP). Liraglutide stimola la secrezione di insulina in modo glucosio-dipendente. Contemporaneamente, liraglutide riduce la secrezione inappropriatamente elevata di glucagone, anche in questo caso in modo glucosio-dipendente. Quindi, quando la glicemia è elevata, la secrezione di insulina viene stimolata mentre viene inibita quella di glucagone. Per contro, durante l’ipoglicemia, liraglutide riduce la secrezione di insulina e non ostacola quella di glucagone. Il meccanismo di riduzione di glucosio nel sangue comporta anche un lieve ritardo nello svuotamento gastrico. Liraglutide riduce il peso corporeo e la massa grassa mediante meccanismi che comportano la diminuzione dell’appetito e il ridotto introito calorico, il GLP-1 è un regolatore fisiologico dell’appetito e dell’assunzione di cibo, ma l’esatto meccanismo d’azione non è completamente chiaro.
Negli studi su animali, la somministrazione periferica di liraglutide ne ha permesso l’assorbimento in specifiche regioni cerebrali deputate alla regolazione dell’appetito, dove liraglutide, attraverso un’attivazione specifica del recettore GLP-1(GLP-1R), ha aumentato i principali segnali chiave della sazietà e diminuito quelli della fame, portando, quindi, a una riduzione del peso corporeo.
I recettori GLP-1 sono anche espressi in sedi specifiche del cuore, del sistema vascolare, del sistema immunitario e dei reni. Nei modelli aterosclerotici di topo, liraglutide ha prevenuto la progressione della placca aortica e ridotto l’infiammazione nella placca. Inoltre, liraglutide, ha effetti benefici sui lipidi plasmatici.
Liraglutide non ha ridotto le dimensioni di placche già formate.
Effetti farmacodinamici
Liraglutide ha una durata d’azione di 24 ore e migliora il controllo glicemico riducendo la glicemia a digiuno e postprandiale nei pazienti affetti da diabete mellito tipo 2.
Efficacia clinica e sicurezza
Sia il miglioramento del controllo glicemico, sia la riduzione della morbidità e della mortalità cardiovascolare sono parte integrante del trattamento del diabete di tipo 2.
Sono stati condotti cinque studi clinici controllati di fase 3a, randomizzati, in pazienti adulti, in doppio cieco per valutare gli effetti di liraglutide sul controllo glicemico (Tabella 2). Il trattamento con liraglutide ha prodotto miglioramenti clinicamente e statisticamente significativi dell’emoglobina glicosilata A1c (HbA1c), della glicemia plasmatica a digiuno e della glicemia postprandiale rispetto al placebo.
Questi studi hanno incluso 3 978 pazienti esposti affetti da diabete mellito di tipo 2 (2 501 pazienti trattati con liraglutide), per il 53,7 % uomini e per il 46,3 % donne, 797 pazienti (508 trattati con liraglutide) erano di età ≥65 anni e 113 pazienti (66 trattati con liraglutide) erano di età ≥75 anni.
Sono stati condotti studi clinici addizionali con liraglutide che hanno incluso 1 901 pazienti in quattro studi in aperto, randomizzati e controllati (464, 658, 323 e 117 pazienti inclusi per studio clinico) e uno studio clinico in doppio-cieco, randomizzato e controllato in pazienti con diabete mellito di tipo 2 e moderata compromissione renale (279 pazienti).
Un ampio studio sugli esiti cardiovascolari (lo studio LEADER) è stato condotto con liraglutide in 9 340 pazienti con diabete mellito di tipo 2 ad elevato rischio cardiovascolare.
- Controllo glicemico
Monoterapia
Liraglutide somministrato per 52 settimane in monoterapia ha portato a riduzioni statisticamente significative e prolungate del valore di HbA1c rispetto ai pazienti precedentemente trattati con glimepiride 8 mg (-0,84 % per 1,2 mg, -1,14 % per 1,8 mg vs -0,51 % per i farmaci di confronto) con dieta ed esercizio fisico o AOD in monoterapia con non più di metà del dosaggio massimo (Tabella 2).
Associazione con ipoglicemizzanti orali
Liraglutide somministrato per 26 settimane in associazione a metformina, a glimepiride o a metformina e rosiglitazone o SGLT2i ± metformina ha portato a riduzioni statisticamente significative e prolungate del valore di HbA1c rispetto ai pazienti trattati con placebo (Tabella 2).
Tabella 2 Studi clinici di fase 3 con liraglutide in monoterapia (52 settimane) e in associazione con antidiabetici orali (26 settimane)
| N | Valore medio di HbA1c al basale (%) | Variazione media di HbA1c dal basale (%) | Pazienti (%) che hanno raggiunto HbA1c<7 % | Peso corporeo medio al basale (kg) | Variazione media del peso corporeo dal basale (kg) | |
|---|---|---|---|---|---|---|
| Monoterapia | ||||||
| Liraglutide 1,2 mg | 251 | 8,18 | -0,84* | 42,81, 58,33 | 92,1 | -2,05** |
| Liraglutide 1,8 mg | 246 | 8,19 | -1,14** | 50,91, 62,03 | 92,6 | -2,45** |
| Glimepiride 8 mg/giorno | 248 | 8,23 | -0,51 | 27,81, 30,83 | 93,3 | 1,12 |
| Terapia in aggiunta a metformina (2 000 mg/giorno) | ||||||
| Liraglutide 1,2 mg | 240 | 8,3 | -0,97† | 35,31, 52,82 | 88,5 | -2,58** |
| Liraglutide 1,8 mg | 242 | 8,4 | -1,00† | 42,41, 66,32 | 88,0 | -2,79** |
| Placebo | 121 | 8,4 | 0,09 | 10,81, 22,52 | 91,0 | -1,51 |
| Glimepiride 4 mg/giorno | 242 | 8,4 | -0,98 | 36,31, 56,02 | 89,0 | 0,95 |
| Terapia in aggiunta a glimepiride (4 mg/giorno) | ||||||
| Liraglutide 1,2 mg | 228 | 8,5 | -1,08** | 34,51, 57,42 | 80,0 | 0,32** |
|---|---|---|---|---|---|---|
| Liraglutide 1,8 mg | 234 | 8,5 | -1,13** | 41,61, 55,92 | 83,0 | -0,23** |
| Placebo | 114 | 8,4 | 0,23 | 7,51, 11,82 | 81,9 | -0,10 |
| Rosiglitazone 4 | 231 | 8,4 | -0,44 | 21,91, 36,12 | 80,6 | 2,11 |
| mg/giorno | ||||||
| Terapia in aggiunta a metformina (2 000 mg/giorno) + rosiglitazone (4 mg due volte al giorno) | ||||||
| Liraglutide 1,2 mg | 177 | 8,48 | -1,48 | 57,51 | 95,3 | -1,02 |
| Liraglutide 1,8 mg | 178 | 8,56 | -1,48 | 53,71 | 94,9 | -2,02 |
| Placebo | 175 | 8,42 | -0,54 | 28,11 | 98,5 | 0,60 |
| Terapia in aggiunta a metformina (2 000 mg/giorno) + glimepiride (4 mg/giorno) | ||||||
| Liraglutide 1,8 mg | 230 | 8,3 | -1,33* | 53,11 | 85,8 | -1,81** |
| Placebo | 114 | 8,3 | -0,24 | 15,31 | 85,4 | -0,42 |
| Insulina glargine4 | 232 | 8,1 | -1,09 | 45,81 | 85,2 | 1,62 |
| Terapia aggiuntiva a SGLT2i5 ± metformina (≥1 500 mg/giorno) | ||||||
| Liraglutide 1,8 mg | 203 | 8,00 | -1,02*** | 54,8*** | 91,0 | -2,92 |
| Placebo | 100 | 7,96 | -0,28 | 13,9 | 91,4 | -2,06 |
* Superiorità (p<0,01) vs principio attivo di confronto; ** Superiorità (p<0,0001) vs principio attivo di confronto; *** Superiorità (p<0,001) vs principio attivo di confronto, †Non-inferiorità (p<0,0001) vs principio attivo di confronto
1tutti i pazienti; 2precedenti AOD in monoterapia; 3precedenti pazienti trattati con dieta
5 Liraglutide in terapia aggiunta a SGLT2i è stato studiato con tutti i dosaggi approvati di SGLT2i
4il dosaggio di insulina glargine era in aperto ed è stato applicato secondo la linea guida per la titolazione di insulina glargine. La titolazione della dose di insulina glargine è stata gestita dal paziente dopo le istruzioni dello sperimentatore:
Linea guida per la titolazione dell’insulina glargine
| Auto-controllo della glicemia a digiuno (FPG) | Aumento della dose di insulina glargine (UI) |
|---|---|
| ≤5,5 mmol/L (≤100 mg/dL) Target | Nessun aggiustamento |
| >5,5 e <6,7 mmol/L (>100 e <120 mg/dL) | 0–2 UIa |
| ≥6,7 mmol/L (≥120 mg/dL) | 2 UI |
a In base a quanto raccomandato a livello individuale dallo sperimentatore nella visita precedente, ad esempio considerando se il paziente ha avuto episodi di ipoglicemia.
Associazione con insulina
In uno studio clinico di 104 settimane, il 57 % dei pazienti con diabete di tipo 2 trattati con insulina degludec in combinazione con metformina ha raggiunto un target di HbA1c <7 %, mentre la parte restante dei pazienti, che ha continuato in uno studio clinico aperto di 26 settimane, è stata randomizzata con l’aggiunta di liraglutide o di una singola dose di insulina aspart (al pasto principale). Nel braccio con insulina degludec + liraglutide, la dose di insulina è stata ridotta del 20 % in modo da minimizzare il rischio di ipoglicemia. L’aggiunta di liraglutide ha portato ad una maggiore e significativa riduzione statistica di HbA1c (-0,73 % per liraglutide contro -0,40 % per il farmaco di confronto) e del peso corporeo (-3,03 contro 0,72 kg). Il tasso di episodi ipoglicemici (per pazienti-anno di esposizione) è stato statisticamente e significativamente più basso con l’aggiunta di liraglutide, rispetto all’aggiunta di una singola dose di insulina aspart (1,0 contro 8,15; rapporto: 0,13; 95 % IC: 0,08 - 0,21).
In uno studio clinico di 52 settimane, l’aggiunta di insulina detemir a liraglutide 1,8 mg e metformina in pazienti che non hanno raggiunto i target glicemici con solo liraglutide e metformina, ha comportato una diminuzione di HbA1c dal valore basale di 0,54 % confrontato con 0,20 % del gruppo di controllo con liraglutide 1,8 mg e metformina. La perdita di peso è stata confermata. È stato osservato un lieve aumento del tasso di episodi ipoglicemici minori (0,23 contro 0,03 eventi per paziente-anno).
Nello studio LEADER, (vedere la sottosezione di valutazione cardiovascolare), 873 pazienti sono stati trattati con insulina premiscelata (con o senza antidiabetici orali) al basale e almeno per le successive 26 settimane. Il valore medio di HbA1c al basale è stato di 8,7 % per liraglutide e per il placebo. Alla settimana 26, la variazione media di HbA1c è stata rispettivamente di -1,4 % per liraglutide e di -0,5 % per il placebo, con una differenza stimata di trattamento di -0,9 [-1,00; -0,70]95% IC. Il profilo di sicurezza di liraglutide in associazione con l’insulina premiscelata è stato complessivamente comparabile a quello osservato per il placebo in associazione con l’insulina premiscelata (vedere paragrafo 4.8).
Uso nei pazienti con compromissione renale
In uno studio clinico in doppio-cieco per confrontare efficacia e sicurezza di liraglutide 1,8 mg verso placebo in aggiunta all’insulina e/o ad antidiabetici orali in pazienti con diabete di tipo 2 e moderata compromissione renale, liraglutide è risultata superiore rispetto al trattamento con il placebo nella riduzione di HbA1c dopo 26 settimane (-1,05 % vs -0,38 %). In modo significativo più pazienti hanno raggiunto valori di HbA1c inferiori al 7 % con liraglutide rispetto al placebo (52,8 % contro 19,5 %). In entrambi i gruppi è stata osservata una riduzione del peso corporeo: -2,4 kg con liraglutide verso -1,09 kg con il placebo.
Vi è stato un equivalente rischio di sviluppo di episodi ipoglicemici nei due gruppi trattati. Il profilo di sicurezza di liraglutide è stato generalmente simile a quello osservato negli altri studi con liraglutide.
- Percentuale di pazienti che hanno ottenuto riduzioni del valore di HbA1c
Con liraglutide in monoterapia si sono raggiunti, a 52 settimane, valori di HbA1c ≤6,5 % in una percentuale di pazienti maggiore e statisticamente significativa rispetto ai pazienti trattati con glimepiride (37,6 % per 11,8 mg e 28,0 % per 1,2 mg vs 16,2 % per il farmaco di confronto).
Con liraglutide in associazione con metformina, glimepiride, metformina e rosiglitazone o SGLT2i ± metformina, dopo 26 settimane, si sono raggiunti valori di HbA1c ≤6,5 % in una maggiore percentuale di pazienti, statisticamente significativa, rispetto ai pazienti trattati con gli stessi farmaci da soli.
- Glicemia plasmatica a digiuno
Il trattamento con liraglutide da solo e in combinazione con uno o due antidiabetici orali ha portato a una riduzione della glicemia plasmatica a digiuno di 13-43,5 mg/dL (0,72–2,42 mmol/L). Questa riduzione si è osservata entro le prime due settimane di trattamento.
- Glicemia postprandiale
Liraglutide ha ridotto la glicemia postprandiale di 31-49 mg/dL (1,68–2,71 mmol/L) dopo tutti e tre i pasti giornalieri.
- Funzionalità delle cellule beta
Studi clinici condotti con liraglutide mostrano un miglioramento della funzionalità delle cellule beta misurata mediante il modello di valutazione dell’omeostasi per la funzionalità delle cellule beta (HOMA-B) e mediante il rapporto tra proinsulina e insulina. In un sottogruppo di pazienti con diabete tipo 2 (n=29) è stato dimostrato un miglioramento della prima e della seconda fase di secrezione insulinica dopo 52 settimane di trattamento con liraglutide.
- Peso corporeo
Il trattamento con liraglutide in combinazione con metformina, metformina e glimepiride, metformina e rosiglitazone o SGLT2i con o senza metformina è stato associato a un calo ponderale prolungato compreso nell’intervallo tra 0,86 kg e 2,62 kg quando confrontato con il placebo.
Si sono osservati cali ponderali maggiori in pazienti che alla valutazione basale presentavano un indice di massa corporea (Body Mass Index, BMI) maggiore.
- Valutazione cardiovascolare
Successive analisi degli eventi avversi cardiovascolari maggiori gravi (morte cardiovascolare, infarto miocardico, ictus) provenienti da tutti gli studi clinici di fase 2 e 3 a medio e lungo termine (da 26 a 100 settimane di durata) che hanno coinvolto 5 607 pazienti (3 651 esposti a liraglutide), non hanno mostrato nessun incremento nel rischio cardiovascolare (tasso di incidenza dello 0,75 (95 % IC 0,35; 1,63) per liraglutide verso tutti i farmaci di confronto.
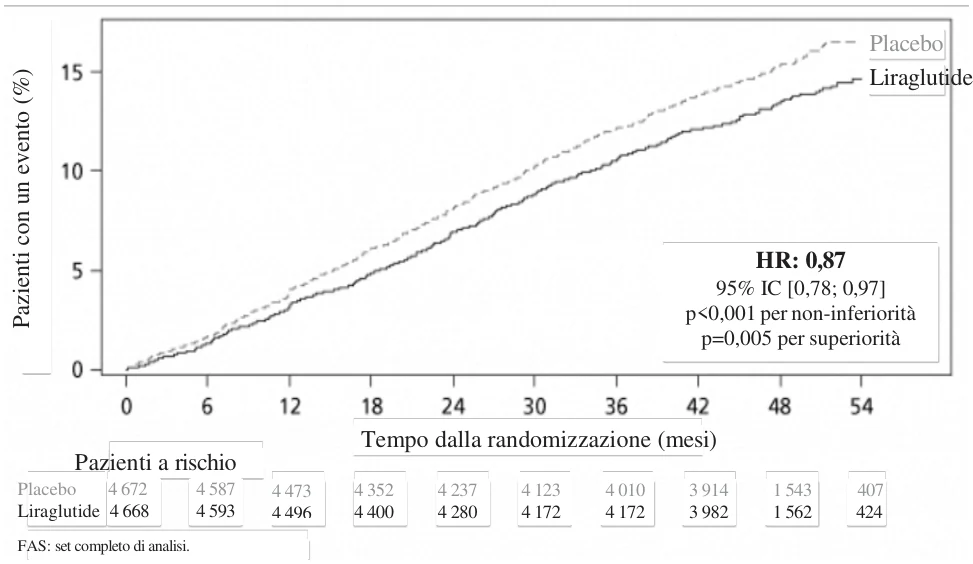
Lo studio LEADER (Liraglutide Effect and Action in Diabetes Evaluation of Cardiovascular Outcomes Results) è uno studio clinico multicentrico, placebo-controllato, in doppio cieco. Ha coinvolto 9 340 pazienti che sono stati randomizzati al trattamento con liraglutide (4 688) o placebo (4 672), entrambi in aggiunta agli standard di cura per HbA1c e per i fattori di rischio cardiovascolari (CV). L’obiettivo primario o lo stato di salute al termine dello studio clinico è stato disponibile per il 99,7 % e per il 99,6 % dei partecipanti randomizzati rispettivamente a liraglutide e placebo. La durata dell’osservazione era compresa fra un minimo di 3,5 anni fino ad un massimo di 5 anni. La popolazione dello studio comprendeva pazienti con età ≥ 65 anni (n=4 329) e ≥ 75 anni (n=836) e pazienti con compromissione renale lieve (n=3 907), moderata (n=1 934) o severa (n=224). L’età media era di 64 anni e l’IMC medio di 32,5 kg/m². La durata media del diabete era 12,8 anni.
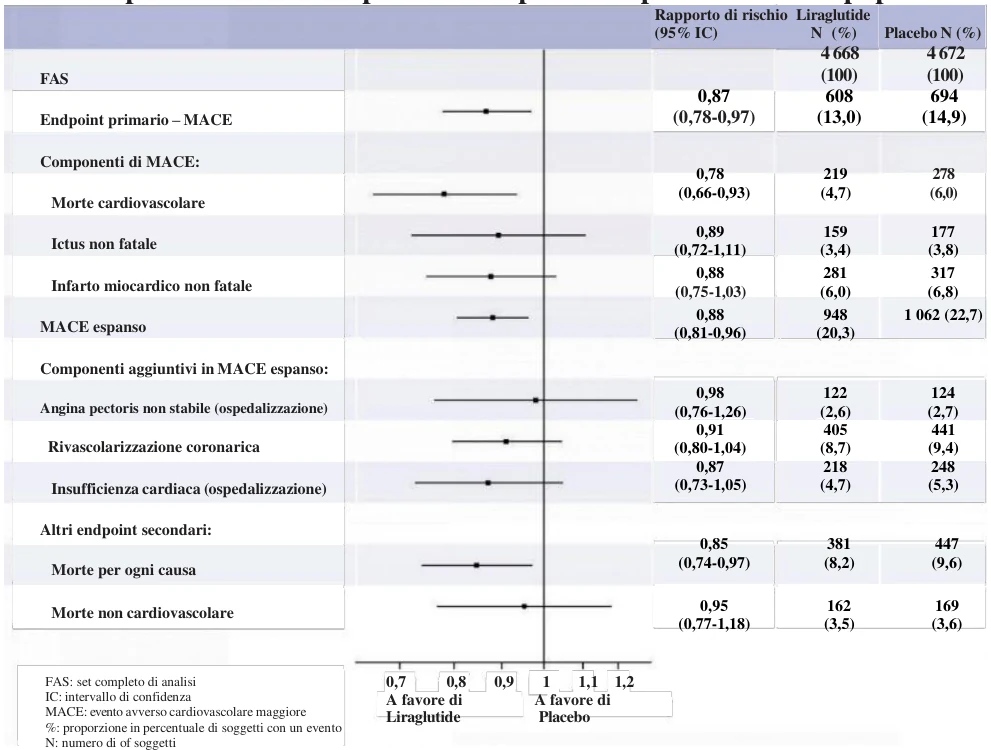
L’endpoint primario è stato il tempo intercorso tra la randomizzazione fino alla comparsa del primo degli eventi avversi cardiovascolari maggiori (MACE): morte cardiovascolare, infarto miocardico non fatale o ictus non fatale. Liraglutide è stata superiore nella prevenzione dei MACE rispetto al placebo (Figura 1). Il tasso di rischio stimato è stato consistentemente inferiore a 1 in tutti e 3 i componenti MACE.
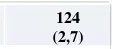
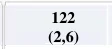
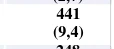
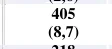
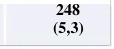
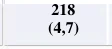
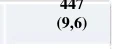
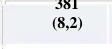
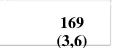
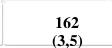
Liraglutide ha anche ridotto significativamente il rischio di MACE estesi (MACE primari, angina pectoris instabile tale da determinare ospedalizzazione, rivascolarizzazione coronarica o ospedalizzazione dovuta a scompenso cardiaco) e altri endpoints secondari (Figura 2).
0,7 0,8 0,9 1 1,1 1,2
A favore di A favore di
Liraglutide Placebo
Figura 1: Grafico Kaplan Meier del tempo sulla comparsa del primo MACE – popolazione FAS
Rapporto di rischio Liraglutide
(95% IC) N (%) Placebo N (%)
4 668 4 672
(100) (100)
0,87 (0,78-0,97) | 608 (13,0) | 694 (14,9) | |
|---|---|---|---|
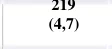
0,78 (0,66-0,93) | 219 (4,7) | 278 (6,0) | |
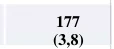
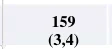
0,89 (0,72-1,11) | 159 (3,4) | 177 (3,8) | |
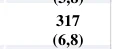
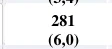
0,88 (0,75-1,03) | 281 (6,0) | 317 (6,8) | |
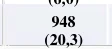
0,88 (0,81-0,96) | 948 (20,3) | 1 062 (22,7) | |
0,98 (0,76-1,26) | 122 (2,6) | 124 (2,7) | |
0,91 (0,80-1,04) | 405 (8,7) | 441 (9,4) | |
0,87 (0,73-1,05) | 218 (4,7) | 248 (5,3) | |
0,85 (0,74-0,97) | 381 (8,2) | 447 (9,6) | |
0,95 (0,77-1,18) | 162 (3,5) | 169 (3,6) |
Figura 2: Rappresentazione grafica (forest plot) delle analisi dei singoli tipi di eventi cardiovascolari - popolazione FAS
È stata osservata una riduzione significativa e prolungata di HbA1c dal basale fino a 36 mesi con liraglutide rispetto al placebo, in aggiunta agli standard di cura (-1,16 % vs -0,77 %; differenza stimata trattamento [ETD] -0,40 % [-0,45; -0,34]). Il bisogno di intensificare il trattamento con insulina è stato ridotto del 48 % con liraglutide rispetto al placebo nei pazienti insulina naïve al basale (HR 0,52 [0,48; 0,57]).
- Pressione sanguigna e frequenza cardiaca
Nel corso di studi clinici di fase 3a, liraglutide ha ridotto la pressione sistolica in media da 2,3 a 6,7 mmHg dal basale e da 1,9 a 4,5 mmHg confrontata con i comparatori attivi. Un incremento medio del battito cardiaco dal basale da 2 a 3 battiti al minuto è stato osservato con liraglutide negli studi clinici a lungo
Placebo
Liraglutide
HR: 0,87
95% IC [0,78; 0,97]
p<0,001 per non-inferiorità p=0,005 per superiorità
Tempo dalla randomizzazione (mesi)
Pazienti a rischio
Placebo 4 672 4 587
Liraglutide 4 668 4 593
FAS: set completo di analisi.
4 473
4 496
4 352 4 237 4 123 4 010 3 914 1 543 407
4 400 4 280 4 172 4 172 3 982 1 562 424
Pazienti con un evento (%)
FAS
Endpoint primario – MACE Componenti di MACE:
Morte cardiovascolare
Ictus non fatale
Infarto miocardico non fatale MACE espanso
Componenti aggiuntivi in MACE espanso: Angina pectoris non stabile (ospedalizzazione)
Rivascolarizzazione coronarica
Insufficienza cardiaca (ospedalizzazione)
Altri endpoint secondari:
Morte per ogni causa
Morte non cardiovascolare
FAS: set completo di analisi
IC: intervallo di confidenza
MACE: evento avverso cardiovascolare maggiore
%: proporzione in percentuale di soggetti con un evento N: numero di of soggetti
termine incluso il LEADER. Nello studio LEADER, non è stato osservato nessun impatto clinico a lungo termine dell’aumento del battito cardiaco sul rischio di eventi cardiovascolari.
- Valutazione microvascolare
Nello studio LEADER, gli eventi microvascolari comprendevano esiti di nefropatia e retinopatia. L’analisi del tempo fino alla comparsa del primo evento microvascolare con liraglutide rispetto al placebo ha mostrato un HR di 0,84 [0,73, 0,97]. L’HR per liraglutide rispetto al placebo è stata di 0,78 [0,67, 0,92] per la comparsa del primo evento di una nefropatia e 1,15 [0,87, 1,52] per la comparsa del primo evento di retinopatia.
- Immunogenicità
In linea con le potenziali proprietà immunogene dei medicinali contenenti proteine o peptidi, i pazienti possono sviluppare anticorpi anti-liraglutide a seguito del trattamento con liraglutide. In media, l’8,6 % dei pazienti ha sviluppato anticorpi. La formazione di anticorpi non è stata associata ad una riduzione dell’efficacia di liraglutide.
Popolazione pediatrica
In uno studio condotto in doppio cieco in adolescenti e bambini di età pari o superiore a 10 anni con diabete di tipo 2, si è confrontata l'efficacia e la sicurezza di liraglutide 1,8 mg rispetto al placebo in aggiunta a metformina ± insulina, dopo 26 settimane, liraglutide si è dimostrata superiore al trattamento con placebo nel ridurre HbA1c (-1,06, [-1,65, 0,46]). La differenza di trattamento in HbA1c era dell’1,3 % dopo ulteriori 26 settimane di estensione dello studio in aperto, confermando il prolungato controllo glicemico con liraglutide.
L'efficacia e il profilo di sicurezza di liraglutide sono risultati paragonabili a quelli osservati nella popolazione adulta trattata con liraglutide. Sulla base di un adeguato controllo glicemico o di tollerabilità, il 30 % dei soggetti dello studio è rimasto con la dose di 0,6 mg, il 17 % ha aumentato ad una dose di 1,2 mg e il 53 % ha aumentato ad una dose di 1,8 mg.
Altri dati clinici
In uno studio in aperto di confronto su efficacia e sicurezza di liraglutide (1,2 mg e 1,8 mg) e sitagliptin (un inibitore del DPP-4, 100 mg) in pazienti inadeguatamente controllati con terapia con metformina (HbA1c media 8,5 %), liraglutide ad entrambe le dosi è stata statisticamente superiore al trattamento con sitagliptin nella riduzione di HbA1c dopo 26 settimane (-1,24 %, -1,50 % vs -0,90 %, p<0,0001). I pazienti trattati con liraglutide hanno avuto una significativa perdita del peso corporeo in confronto con i pazienti trattati con sitagliptin (-2,9 kg e -3,4 kg vs -1,0 kg, p<0,0001). Una maggiore percentuale di pazienti trattati con liraglutide ha avvertito nausea transitoria rispetto ai pazienti trattati con sitagliptin (20,8 % e 27,1 % per liraglutide vs 4,6 % per sitagliptin). La riduzione di HbA1c e la superiorità rispetto a sitagliptin osservate dopo 26 settimane di trattamento con liraglutide (1,2 mg e 1,8 mg) sono rimaste costanti dopo 52 settimane di trattamento (-1,29 % e -1,51 % vs -0,88 %, p<0,0001). Il trasferimento dei pazienti da sitagliptin a liraglutide dopo 52 settimane di trattamento ha mostrato un’ulteriore e statisticamente significativa riduzione di HbA1c (-0,24 % e -0,45 %, IC 95 %: da -0,41 a -0,07 e da -0,67 a -0,23) alla settimana 78, ma non era disponibile un formale gruppo di controllo.
In uno studio in aperto di confronto su efficacia e sicurezza di liraglutide 1,8 mg somministrato una volta al giorno ed exenatide 10 mcg somministrato due volte al giorno in pazienti inadeguatamente controllati con terapia con metformina e/o sulfanilurea (HbA1c media 8,3 %), liraglutide è stato statisticamente superiore al trattamento con exenatide nella riduzione di HbA1c dopo 26 settimane (-1,12 % vs -0,79 %; differenza stimata di trattamento: -0,33; IC 95 % -0,47 – -0,18).
In modo significativo più pazienti hanno raggiunto HbA1c sotto il 7 % con liraglutide rispetto a exenatide (54,2 % vs 43,4 %, p=0,0015). Entrambi i trattamenti hanno portato ad una perdita media di peso di circa 3 kg. Il passaggio dei pazienti da exenatide a liraglutide dopo 26 settimane di trattamento ha portato ad un’ulteriore e statisticamente significativa riduzione di HbA1c (-0,32 %, IC 95 %: da -0.41 a -0,24) alla settimana 40, ma non era disponibile un formale gruppo di controllo. Durante le 26 settimane si sono verificati 12 eventi avversi gravi in 235 pazienti (5,1 %) trattati con liraglutide, mentre si sono verificati 6 eventi avversi gravi in 232 pazienti (2,6 %) trattati con exenatide. Non è stato riscontrato alcun campione consistente per quanto riguarda la classe di sistemi e organi degli eventi.
In uno studio in aperto di confronto su efficacia e sicurezza di liraglutide 1,8 mg con lixisenatide 20 mcg in 404 pazienti inadeguatamente controllati con la terapia con metformina (HbA1c media 8,4 %), liraglutide è stata superiore al trattamento con lixisenatide nella riduzione di HbA1c dopo 26 settimane di trattamento (-1,83 % vs -1,21 %, p<0,0001).
In modo significativo più pazienti hanno raggiunto HbA1c sotto 7 % con liraglutide rispetto a lixisenatide (74,2 % vs 45,5 %, p=0,0015), oltre a HbA1c inferiore o uguale a 6,5 % (54,6 % vs 26,2 %, p<0,0001). In entrambi i bracci di trattamento è stata osservata una perdita di peso (-4,3 kg con liraglutide e -3,7 kg con lixisenatide). Reazioni avverse gastrointestinali sono state riportate con frequenza maggiore nel trattamento con liraglutide (43,6 % vs. 37,1 %).
5.2 Proprietà farmacocinetiche
Assorbimento
L’assorbimento di liraglutide dopo iniezione sottocutanea è lento, la concentrazione massima si raggiunge 8–12 ore dopo la somministrazione. La concentrazione massima stimata di liraglutide era di 9,4 nmol/L (peso corporeo medio circa 73 kg) per una dose singola per via sottocutanea di liraglutide da 0,6 mg. Con la dose da 1,8 mg, la concentrazione media allo stato stazionario di liraglutide (AUCt24) era approssimativamente di 34 nmol/L (peso corporeo medio circa 76 kg). L'esposizione a liraglutide diminuisce con l'aumentare del peso corporeo. L’esposizione a liraglutide aumentava in proporzione alla dose. Il coefficiente di variazione intra-soggetti per l’AUC di liraglutide era dell’11 % dopo la somministrazione di una singola dose.
La biodisponibilità assoluta di liraglutide dopo la somministrazione per via sottocutanea è di circa il 55 %.
Distribuzione
Il volume apparente di distribuzione dopo la somministrazione per via sottocutanea è di 11–17 L. Il volume di distribuzione medio dopo la somministrazione per via endovenosa di liraglutide è di 0,07 L/kg. Liraglutide si lega ampiamente alle proteine plasmatiche (>98 %).
Biotrasformazione
Durante le 24 ore successive alla somministrazione a soggetti sani di una singola dose di liraglutide radiomarcata [3H] il componente principale nel plasma era costituito da liraglutide intatta. Sono stati individuati due metaboliti plasmatici minori (≤9 % e ≤ 5% dell’esposizione a radioattività plasmatica totale). Liraglutide viene metabolizzata in modo simile alle proteine di grandi dimensioni senza che sia stato individuato un organo specifico come principale via di eliminazione.
Eliminazione
Dopo una dose di liraglutide [3H] non è stato rilevato liraglutide intatto nelle urine o nelle feci. Solo una parte minore della radioattività somministrata è stata escreta sotto forma di metaboliti correlati a liraglutide nelle urine o nelle feci (rispettivamente 6 % e 5 %). La radioattività è stata escreta nelle urine e nelle feci principalmente nei primi 6–8 giorni e corrispondeva rispettivamente a tre metaboliti minori.
La clearance media successiva alla somministrazione per via sottocutanea di una singola dose di liraglutide è approssimativamente di 1,2 L/ora con un’emivita di eliminazione di circa 13 ore.
Popolazioni speciali
Pazienti anziani
L’età non ha mostrato di avere effetti clinicamente rilevanti sulla farmacocinetica di liraglutide sulla base dei risultati di uno studio di farmacocinetica condotto su soggetti sani e dell’analisi dei dati di farmacocinetica di popolazione in pazienti (età compresa tra 18 e 80 anni).
Genere
Il genere non ha mostrato di avere effetti clinicamente significativi sulla farmacocinetica di liraglutide sulla base dei risultati dell’analisi dei dati di farmacocinetica di popolazione in pazienti di genere maschile e femminile e di uno studio di farmacocinetica condotto su soggetti sani.
Origine etnica
L’origine etnica non ha mostrato di avere effetti clinicamente rilevanti sulla farmacocinetica di liraglutide sulla base dei risultati dell’analisi dei dati di farmacocinetica di popolazione in pazienti che includevano pazienti caucasici, neri, asiatici e ispanici.
Obesità
L’analisi di farmacocinetica di popolazione suggerisce che l’indice di massa corporea (IMC) non ha effetto significativo sulla farmacocinetica di liraglutide.
Compromissione epatica
La farmacocinetica di liraglutide è stata valutata in pazienti con diversi gradi di compromissione epatica in uno studio condotto con una dose singola. L’esposizione a liraglutide era ridotta del 13–23 % nei pazienti con compromissione epatica da lieve a moderata rispetto ai soggetti sani.
L’esposizione era significativamente inferiore (44%) nei pazienti con compromissione epatica severa (punteggio di Child Pugh >9).
Compromissione renale
L’esposizione a liraglutide era ridotta nei pazienti con compromissione renale rispetto a quelli con funzionalità renale normale. L’esposizione di liraglutide era ridotta rispettivamente del 33 %, 14 %, 27 % e 26% nei pazienti con compromissione renale lieve (clearance della creatinina, CrCl 50–80 mL/min), moderata (CrCl 30–50 mL/min) e severa (CrCl <30 mL/min) e nei pazienti con malattia renale all’ultimo stadio con esigenza di dialisi.
Analogamente, in uno studio clinico della durata di 26 settimane, condotto su pazienti con diabete di tipo 2 e moderata insufficienza renale (CrCl 30–59 mL/min, vedere paragrafo 5.1), l’esposizione a liraglutide è stata del 26% più bassa quando confrontata con un diverso studio clinico condotto su pazienti con diabete di tipo 2 con normali funzioni renali o lieve compromissione renale.
Popolazione pediatrica
Le proprietà farmacocinetiche sono state studiate in studi clinici nella popolazione pediatrica con diabete di tipo 2, di età pari o superiore a 10 anni. Negli adolescenti e nei bambini, l'esposizione a liraglutide è stata comparabile con quella osservata nella popolazione adulta.
5.3 Dati preclinici di sicurezza
I dati preclinici non rivelano rischi particolari per l’uomo sulla base di studi convenzionali di farmacologia di sicurezza, tossicità a dosi ripetute e genotossicità.
Negli studi di carcinogenicità a 2 anni condotti su ratti e topi sono stati osservati tumori non letali delle cellule C tiroidee. Nei ratti, non è stata rilevata una dose senza evento avverso osservabile (NOAEL). Questi tumori non sono stati osservati nelle scimmie trattate per 20 mesi. Questi risultati nei roditori sono causati da un meccanismo non genotossico, mediato dal recettore specifico del GLP-1, a cui i roditori sono particolarmente sensibili. La rilevanza per gli esseri umani è verosimilmente bassa ma non può essere completamente esclusa. Non sono stati osservati altri tumori correlati al trattamento.
Gli studi condotti su animali non hanno indicato effetti dannosi diretti relativamente alla fertilità, ma si è osservato un lieve aumento dei decessi precoci degli embrioni alle dosi più elevate. La somministrazione di liraglutide durante il periodo centrale della gravidanza ha causato una riduzione del peso della madre e della crescita del feto con effetti equivoci sulle coste nei ratti e variazioni scheletriche nei conigli. Nei ratti esposti alla liraglutide, la crescita neonatale è risultata ridotta e persisteva nel periodo post-svezzamento nel gruppo trattato con la dose elevata. Non è noto se la riduzione della crescita neonatale sia causata dalla riduzione del consumo di latte dovuta a un effetto diretto del GLP-1 o dalla riduzione della produzione di latte materno dovuta alla diminuzione dell’apporto calorico.
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Disodio fosfato diidrato
Glicole propilenico (E-1520)
Fenolo
Acido cloridrico (per la regolazione del pH)
Sodio idrossido (per la regolazione del pH)
Acqua per preparazioni iniettabili
6.2 Incompatibilità
Le sostanze aggiunte a Liraglutide Medical Valley possono causare una degradazione di liraglutide. In assenza di studi di compatibilità, questo medicinale non deve essere miscelato con altri medicinali.
6.3 Periodo di validità
18 mesi.
Dopo il primo utilizzo: 1 mese.
6.4 Precauzioni particolari per la conservazione
Conservare in frigorifero (2 °C – 8 °C).
Non congelare.
Dopo il primo utilizzo: conservare a temperatura inferiore a 30 °C o conservare in frigorifero (2 °C – 8 °C). Non congelare.
Tenere la penna ben chiusa per proteggere il medicinale dalla luce.
6.5 Natura e contenuto del contenitore
Cartuccia trasparente (vetro) con stantuffo (bromobutile) e un foglio di gomma laminata contenuto in una penna multidose preriempita monouso realizzata in acrilonitrile butadiene stirene e policicloesilene dimetilene tereftalato.
Ogni penna contiene 3 mL di soluzione, che eroga 30 dosi da 0,6 mg, 15 dosi da 1,2 mg o 10 dosi da 1,8 mg.
Confezioni da 1, 2, 3, 5 o 10 penne preriempite.
È possibile che non tutte le confezioni siano commercializzate.
6.6 Precauzioni particolari per lo smaltimento e la manipolazione
Liraglutide non deve essere usata se non appare limpida, incolore e priva di particelle visibili.
Liraglutide non deve essere usata se è stata congelata.
Liraglutide può essere somministrata con aghi lunghi fino a 8 mm e sottili fino a 32G. La penna è progettata per essere utilizzata con aghi monouso.
Gli aghi non sono inclusi.
Il paziente deve essere informato di eliminare l’ago per iniezione dopo ogni iniezione secondo le normative locali e di conservare la penna senza l’ago per iniezione inserito. Questo evita contaminazioni, infezioni e perdite. Il rispetto di tali istruzioni assicura inoltre l’accuratezza della dose.
7. TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
Medical Valley Invest AB Brädgårdsvägen 28
236 32 Höllviken
Svezia
8. NUMERO(I) DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
AIC 051863013 “6 MG/ML SOLUZIONE INIETTABILE IN PENNA PRERIEMPITA” 1 PENNA PRERIEMPITA IN VETRO
AIC 051863025 “6 MG/ML SOLUZIONE INIETTABILE IN PENNA PRERIEMPITA” 2 PENNE PRERIEMPITE IN VETRO
AIC 051863037 “6 MG/ML SOLUZIONE INIETTABILE IN PENNA PRERIEMPITA” 3 PENNE PRERIEMPITE IN VETRO
AIC 051863049 “6 MG/ML SOLUZIONE INIETTABILE IN PENNA PRERIEMPITA” 5 PENNE PRERIEMPITE IN VETRO
AIC 051863052 “6 MG/ML SOLUZIONE INIETTABILE IN PENNA PRERIEMPITA” 10 PENNE PRERIEMPITE IN VETRO
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione: