


Riassunto delle caratteristiche del prodotto - WEGOVY
Wegovy 0,25 mg soluzione iniettabile in penna preriempitaWegovy 0,5 mg soluzione iniettabile in penna preriempitaWegovy 1 mg soluzione iniettabile in penna preriempita
1. DENOMINAZIONE DEL MEDICINALE
Wegovy 0,25 mg soluzione iniettabile in penna preriempita
Wegovy 0,5 mg soluzione iniettabile in penna preriempita
Wegovy 1 mg soluzione iniettabile in penna preriempita
Wegovy 1,7 mg soluzione iniettabile in penna preriempita
Wegovy 2,4 mg soluzione iniettabile in penna preriempita
Wegovy 7,2 mg soluzione iniettabile in penna preriempita
Wegovy 0,25 mg FlexTouch soluzione iniettabile in penna preriempita
Wegovy 0,5 mg FlexTouch soluzione iniettabile in penna preriempita
Wegovy 1 mg FlexTouch soluzione iniettabile in penna preriempita
Wegovy 1,7 mg FlexTouch soluzione iniettabile in penna preriempita
Wegovy 2,4 mg FlexTouch soluzione iniettabile in penna preriempita
Wegovy 0,25 mg soluzione iniettabile in siringa preriempita
Wegovy 0,5 mg soluzione iniettabile in siringa preriempita
Wegovy 1 mg soluzione iniettabile in siringa preriempita
Wegovy 1,7 mg soluzione iniettabile in siringa preriempita
Wegovy 2,4 mg soluzione iniettabile in siringa preriempita
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Penna preriempita monodose
Wegovy 0,25 mg soluzione iniettabile in penna preriempita
Ogni penna preriempita monodose contiene 0,25 mg di semaglutide* in 0,5 mL di soluzione. Un mL di soluzione contiene 0,5 mg di semaglutide*.
Wegovy 0,5 mg soluzione iniettabile in penna preriempita
Ogni penna preriempita monodose contiene 0,5 mg di semaglutide* in 0,5 mL di soluzione. Un mL di soluzione contiene 1 mg di semaglutide*.
Wegovy 1 mg soluzione iniettabile in penna preriempita
Ogni penna preriempita monodose contiene 1 mg di semaglutide* in 0,5 mL di soluzione. Un mL di soluzione contiene 2 mg di semaglutide*.
Wegovy 1,7 mg soluzione iniettabile in penna preriempita
Ogni penna preriempita monodose contiene 1,7 mg di semaglutide* in 0,75 mL di soluzione. Un mL di soluzione contiene 2,27 mg di semaglutide*.
Wegovy 2,4 mg soluzione iniettabile in penna preriempita
Ogni penna preriempita monodose contiene 2,4 mg di semaglutide* in 0,75 mL di soluzione. Un mL di soluzione contiene 3,2 mg di semaglutide*.
Wegovy 7,2 mg soluzione iniettabile in penna preriempita
Ogni penna preriempita monodose contiene 7,2 mg di semaglutide* in 0,75 mL di soluzione. Un mL di soluzione contiene 9,6 mg di semaglutide*.
Penna preriempita, FlexTouch
Wegovy 0,25 mg FlexTouch soluzione iniettabile in penna preriempita
Ogni penna preriempita contiene 1,0 mg di semaglutide* in 1,5 mL di soluzione. Un mL di soluzione contiene 0,68 mg di semaglutide*. Una penna preriempita contiene 4 dosi da 0,25 mg.
Wegovy 0,5 mg FlexTouch soluzione iniettabile in penna preriempita
1,5 mL: Ogni penna preriempita contiene 2 mg di semaglutide* in 1,5 mL di soluzione. Un mL di soluzione contiene 1,34 mg di semaglutide*. Una penna preriempita contiene 4 dosi da 0,5 mg.
3 mL: Ogni penna preriempita contiene 2 mg di semaglutide* in 3 mL di soluzione. Un mL di soluzione contiene 0,68 mg di semaglutide*. Una penna preriempita contiene 4 dosi da 0,5 mg.
Wegovy 1 mg FlexTouch soluzione iniettabile in penna preriempita
Ogni penna preriempita contiene 4 mg di semaglutide* in 3 mL di soluzione. Un mL di soluzione contiene 1,34 mg di semaglutide*. Una penna preriempita contiene 4 dosi da 1 mg.
Wegovy 1,7 mg FlexTouch soluzione iniettabile in penna preriempita
Ogni penna preriempita contiene 6,8 mg di semaglutide* in 3 mL di soluzione. Un mL di soluzione contiene 2,27 mg di semaglutide*. Una penna preriempita contiene 4 dosi da 1,7 mg.
Wegovy 2,4 mg FlexTouch soluzione iniettabile in penna preriempita
Ogni penna preriempita contiene 9,6 mg di semaglutide* in 3 mL di soluzione. Un mL di soluzione contiene 3,2 mg di semaglutide*. Una penna preriempita contiene 4 dosi da 2,4 mg.
Siringa preriempita
Wegovy 0,25 mg soluzione iniettabile in siringa preriempita
Ogni siringa preriempita contiene 0,25 mg di semaglutide* in 0,5 mL di soluzione. Un mL di soluzione contiene 0,5 mg di semaglutide*.
Wegovy 0,5 mg soluzione iniettabile in siringa preriempita
Ogni siringa preriempita contiene 0,5 mg di semaglutide* in 0,5 mL di soluzione. Un mL di soluzione contiene 1 mg di semaglutide*.
Wegovy 1 mg soluzione iniettabile in siringa preriempita
Ogni siringa preriempita contiene 1 mg di semaglutide* in 0,5 mL di soluzione. Un mL di soluzione contiene 2 mg di semaglutide*.
Wegovy 1,7 mg soluzione iniettabile in siringa preriempita
Ogni siringa preriempita contiene 1,7 mg di semaglutide* in 0,75 mL di soluzione. Un mL di soluzione contiene 2,27 mg di semaglutide*.
Wegovy 2,4 mg soluzione iniettabile in siringa preriempita
Ogni siringa preriempita contiene 2,4 mg di semaglutide* in 0,75 mL di soluzione. Un mL di soluzione contiene 3,2 mg di semaglutide*.
*analogo del peptide-1 simil-glucagone (GLP-1) umano prodotto mediante tecnologia del DNA ricombinante da cellule di Saccharomyces cerevisiae.
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Soluzione iniettabile (iniezione)
Soluzione isotonica, limpida e incolore o quasi incolore; pH =7,4.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
Adulti
Wegovy è indicato in aggiunta a una dieta ipocalorica e a un aumento dell’attività fisica per la gestione del peso, compresi la perdita di peso e il mantenimento del peso, in adulti con un indice di massa corporea (IMC) iniziale pari a
- ≥ 30 kg/m2 (obesità), o
- da ≥ 27 kg/m2 a < 30 kg/m2 (sovrappeso) in presenza di almeno una comorbilità correlata al peso, ad es. disglicemia (pre-diabete o diabete mellito di tipo 2), ipertensione, dislipidemia, apnea ostruttiva del sonno o malattia cardiovascolare.
Per i risultati degli studi clinici relativamente alla riduzione del rischio cardiovascolare, all'insufficienza cardiaca correlata all'obesità e alle popolazioni studiate, vedere paragrafo 5.1.
Adolescenti (≥12 anni di età)
Wegovy è indicato in aggiunta a una dieta ipocalorica e a un aumento dell’attività fisica per la gestione del peso, in adolescenti dai 12 anni in poi con:
- obesità* e
- peso corporeo superiore a 60 kg.
Il trattamento con Wegovy deve essere interrotto e rivalutato se i pazienti adolescenti non hanno perso almeno il 5% del loro IMC dopo 12 settimane alla dose di 2,4 mg o alla dose massima tollerata.
* Obesità (IMC ≥95° percentile) come definita dalla tabella di crescita in base al genere e all’età (CDC.gov) (vedere Tabella 1).
Tabella 1 Valori soglia di IMC (≥ 95° percentile) in base al genere e all’età in pazienti pediatrici dall’età di 12 anni in poi (criteri CDC)
| Età (anni) | IMC (kg/m2) al 95° percentile | |
| Maschi | Femmine | |
| 12 | 24,2 | 25,2 |
| 12,5 | 24,7 | 25,7 |
| 13 | 25,1 | 26,3 |
| 13,5 | 25,6 | 26,8 |
| 14 | 26,0 | 27,2 |
| 14,5 | 26,4 | 27,7 |
| 15 | 26,8 | 28,1 |
| 15,5 | 27,2 | 28,5 |
| 16 | 27,5 | 28,9 |
| 16,5 | 27,9 | 29,3 |
| 17 | 28,2 | 29,6 |
| 17,5 | 28,6 | 30,0 |
4.2 Posologia e modo di somministrazione
Posologia
Adulti
La dose di mantenimento di semaglutide 2,4 mg una volta alla settimana è raggiunta iniziando con una dose di 0,25 mg. Per ridurre la probabilità di insorgenza di sintomi gastrointestinali, è necessario aumentare la dose nell’arco di un periodo di 16 settimane fino a una dose di mantenimento di 2,4 mg una volta alla settimana (vedere Tabella 2).
Se necessario, la dose può essere aumentata a 7,2 mg una volta alla settimana dopo un minimo di 4 settimane con la dose da 2,4 mg negli adulti con IMC ≥ 30 kg/m² all'inizio del trattamento. Se non si osserva un ulteriore miglioramento clinico del peso corporeo con la dose da 7,2 mg, la dose deve essere ridotta a 2,4 mg una volta alla settimana.
Qualora dovessero manifestarsi sintomi gastrointestinali significativi, occorre considerare di ritardare l’aumento della dose o di ritornare alla dose precedente fino al miglioramento dei sintomi.
Tabella 2 Schema di aumento della dose
| Aumento della dose | Dose settimanale |
| Settimane 1-4 | 0,25 mg |
| Settimane 5-8 | 0,5 mg |
| Settimane 9-12 | 1 mg |
| Settimane 13-16 | 1,7 mg |
| Dose di mantenimento | 2,4 mg 7,2 mg |
| Dose di mantenimento |
Passaggio da semaglutide orale a semaglutide sottocutaneo
L’effetto del passaggio da semaglutide orale a semaglutide sottocutaneo non può essere facilmente previsto, poiché semaglutide orale mostra una maggiore variabilità farmacocinetica nell’assorbimento rispetto a semaglutide sottocutanea.
I pazienti trattati con semaglutide orale 25 mg una volta al giorno possono passare a semaglutide sottocutanea 2,4 mg una volta a settimana. I pazienti possono iniziare semaglutide sottocutanea il giorno dopo l’ultima dose di semaglutide orale (Wegovy compresse).
Adolescenti
Per gli adolescenti dai 12 anni in poi deve essere applicato lo stesso programma di aumento della dose simile a quello degli adulti (vedere Tabella 2). La dose deve essere aumentata fino al raggiungimento di 2,4 mg (dose di mantenimento) o della dose massima tollerata. Non sono raccomandate dosi settimanali superiori a 2,4 mg.
Pazienti con diabete di tipo 2
Il rischio di ipoglicemia può essere ridotto abbassando la dose di sulfonilurea o di insulina quando si inizia il trattamento con semaglutide (vedere paragrafi 4.4 e 4.8).
Dose dimenticata
Se viene dimenticata una dose, bisogna somministrarla non appena possibile ed entro 5 giorni dalla dose dimenticata. Se sono trascorsi più di 5 giorni, la dose dimenticata deve essere ignorata e la dose successiva deve essere somministrata nel giorno regolarmente pianificato. In ogni caso, successivamente i pazienti possono riprendere lo schema di somministrazione abituale una volta alla settimana. Se vengono dimenticate più dosi, occorre considerare di ritornare alla dose iniziale per la ripresa della terapia.
Popolazioni speciali
Anziani (≥65 anni di età)
Non è necessario alcun aggiustamento della dose in base all’età. L’esperienza terapeutica in pazienti di età ≥ 85 anni è limitata.
Compromissione renale
Non è richiesta la correzione della dose per i pazienti con compromissione renale lieve o moderata. L’esperienza con l’uso di semaglutide in pazienti con compromissione renale severa è limitata. Semaglutide non è raccomandato per l’uso in pazienti con compromissione renale severa (eGFR < 30 mL/min/1,73 m2) inclusi i pazienti con nefropatia allo stadio terminale (vedere paragrafi 4.4, 4.8 e 5.2).
Compromissione epatica
Non è richiesta la correzione della dose per i pazienti con compromissione epatica lieve o moderata. L’esperienza con l’uso di semaglutide in pazienti con compromissione epatica severa è limitata. Semaglutide non è raccomandato per l’uso in pazienti con compromissione epatica severa e deve essere usato con cautela in pazienti con compromissione epatica lieve o moderata (vedere paragrafi 4.4 e 5.2).
Popolazione pediatrica
Non è richiesta la correzione della dose per adolescenti dall’età di 12 anni in poi. Non sono raccomandate dosi superiori a 2,4 mg
La sicurezza e l’efficacia di semaglutide nei bambini di età inferiore ai 12 anni non sono state ancora stabilite.
Modo di somministrazione
Per uso sottocutaneo.
Wegovy soluzione iniettabile si somministra una volta alla settimana a qualsiasi ora del giorno, indipendentemente dai pasti.
Deve essere iniettato per via sottocutanea nell’addome, nella coscia o nella parte superiore del braccio. Il sito di iniezione può essere variato. Non deve essere somministrato per via endovenosa o intramuscolare.
La dose da 7,2 mg, può essere somministrata come singola iniezione da 7,2 mg oppure come tre somministrazioni da 2,4 mg, a seconda del dispositivo. Le tre iniezioni da 2,4 mg possono essere somministrate nella stessa area del corpo, ma devono essere distanti almeno 5 cm l'una dall'altra.
Se necessario, il giorno della somministrazione settimanale può essere modificato purché l’intervallo di tempo trascorso tra le dosi sia almeno di 3 giorni (> 72 ore). Una volta scelto un nuovo giorno per la somministrazione, si deve continuare la somministrazione una volta alla settimana.
Quando si somministra Wegovy penna preriempita monouso, la penna deve essere premuta saldamente contro la cute fino a quando la barra gialla smette di spostarsi. L’iniezione dura circa 5-10 secondi.
Ai pazienti deve essere consigliato di leggere attentamente le istruzioni per l’uso incluse nel foglio illustrativo prima della somministrazione del medicinale.
Per ulteriori informazioni prima della somministrazione, vedere paragrafo 6.6.
4.3 Controindicazioni
Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1.
4.4 Avvertenze speciali e precauzioni d’impiego
Tracciabilità
Al fine di migliorare la tracciabilità dei medicinali biologici, il nome e il numero di lotto del medicinale somministrato devono essere chiaramente registrati.
Aspirazione in associazione con anestesia generale o sedazione profonda
Sono stati segnalati casi di aspirazione polmonare in pazienti trattati con agonisti del recettore GLP-1 sottoposti ad anestesia generale o sedazione profonda. Pertanto, prima di eseguire procedure con anestesia generale o sedazione profonda, deve essere considerato il rischio aumentato di contenuto gastrico residuo dovuto a svuotamento gastrico ritardato (vedere paragrafo 4.8).
Effetti gastrointestinali e disidratazione
L’uso di agonisti del recettore del GLP-1 può essere associato a reazioni avverse gastrointestinali. Ciò deve essere preso in considerazione quando si trattano pazienti con funzionalità renale compromessa, poiché nausea, vomito e diarrea possono causare disidratazione, la quale in casi rari può portare a un deterioramento della funzionalità renale (vedere paragrafo 4.8). I pazienti trattati con semaglutide devono essere informati del potenziale rischio di disidratazione in caso di effetti indesiderati gastrointestinali e adottare precauzioni per evitare la deplezione dei fluidi.
Pancreatite acuta
Sono stati osservati casi di pancreatite acuta durante l’uso di agonisti del recettore del GLP-1 (vedere paragrafo 4.8). I pazienti devono essere informati dei sintomi caratteristici della pancreatite acuta. In caso di sospetta pancreatite, semaglutide deve essere interrotto; se la pancreatite acuta è confermata, semaglutide non deve essere ripreso. Occorre prestare attenzione nei pazienti con una storia clinica di pancreatite.
In assenza di altri segni e sintomi di pancreatite acuta, il solo innalzamento dei livelli degli enzimi pancreatici non è predittivo di pancreatite acuta.
Neuropatia ottica ischemica anteriore non arteritica (NAION)
I dati degli studi epidemiologici indicano un aumento del rischio di neuropatia ottica ischemica anteriore non arteritica (NAION) durante il trattamento con semaglutide. Non è stato identificato un intervallo di tempo per lo sviluppo della NAION dopo l'inizio del trattamento. Una perdita improvvisa della vista deve portare a un esame oftalmologico e il trattamento con semaglutide deve essere interrotto se si conferma la NAION (vedere paragrafo 4.8).
Pazienti con diabete di tipo 2
Semaglutide non deve essere usato come un sostituto dell’insulina nei pazienti con diabete di tipo 2.
Semaglutide non deve essere usato in associazione con un altro agonista del recettore del GLP-1, in quanto non è stato valutato ed è considerato probabile un aumento del rischio di reazioni avverse correlate al sovradosaggio.
Ipoglicemia nei pazienti con diabete di tipo 2
È noto che l’insulina e la sulfonilurea causano ipoglicemia. I pazienti trattati con semaglutide in associazione con una sulfonilurea o con insulina possono essere soggetti a un rischio maggiore di ipoglicemia. Il rischio di ipoglicemia può essere ridotto diminuendo la dose di sulfonilurea o insulina quando si inizia il trattamento con un agonista del recettore del GLP-1.
Retinopatia diabetica in pazienti con diabete di tipo 2
Nei pazienti con retinopatia diabetica trattati con semaglutide, è stato osservato un aumento del rischio di sviluppo di complicazioni della retinopatia diabetica (vedere paragrafo 4.8). Il miglioramento rapido del controllo glicemico è stato associato a un temporaneo peggioramento della retinopatia diabetica, ma non possono essere esclusi altri meccanismi. I pazienti con retinopatia diabetica che assumono semaglutide devono essere monitorati attentamente e trattati secondo le linee guida cliniche. Non vi è alcuna esperienza con Wegovy in pazienti con diabete di tipo 2 che presentano retinopatia diabetica non controllata o potenzialmente instabile. In questi pazienti, il trattamento con Wegovy non è raccomandato.
Pazienti con gastroparesi
I pazienti trattati con semaglutide affetti da gastroparesi possono manifestare reazioni avverse gastrointestinali più gravi o severE. Semaglutide deve essere usato con cautela in questi pazienti e non è raccomandato in caso di gastroparesi severa (vedere paragrafo 4.8).
Popolazioni non studiate
La sicurezza e l’efficacia di Wegovy non sono state studiate nei pazienti:
- trattati con altri prodotti per la gestione del peso,
- con diabete tipo 1,
- con compromissione renale severa (vedere paragrafo 4.2),
- con compromissione epatica severa (vedere paragrafo 4.2),
- con insufficienza cardiaca congestizia di classe IV secondo la New York Heart Association (NYHA). L’uso in questi pazienti non è raccomandato.
Vi è esperienza limitata con Wegovy nei pazienti:
- di età pari o superiore a 85 anni (vedere paragrafo 4.2),
- con compromissione epatica lieve o moderata (vedere paragrafo 4.2),
- con malattia infiammatoria intestinale.
Usare con cautela in questi pazienti.
Eccipienti con effetti noti
Sodio
Questo medicinale contiene meno di 1 mmol (23 mg) di sodio per dose, cioè è essenzialmente “senza sodio”.
4.5 Interazioni con altri medicinali ed altre forme d’interazione
Semaglutide ritarda lo svuotamento gastrico e potrebbe potenzialmente influire sull’assorbimento di medicinali orali somministrati in concomitanza. Non è stato osservato alcun effetto clinicamente rilevante sulla velocità di svuotamento gastrico con semaglutide 2,4 mg, probabilmente a causa di un effetto di tolleranza. L'effetto di semaglutide 7,2 mg sulla velocità di svuotamento gastrico non è stato studiato. Semaglutide deve essere usato con cautela nei pazienti trattati con medicinali orali che necessitano di un assorbimento gastrointestinale rapido.
Paracetamolo
Semaglutide ritarda la velocità di svuotamento gastrico, come valutato con la farmacocinetica del paracetamolo durante un test con pasto standard. L’AUC0-60min e la Cmax del paracetamolo sono diminuite rispettivamente del 27% e del 23% dopo l’uso concomitante di semaglutide 1 mg. L’esposizione totale di paracetamolo (AUC0-5h) non è stata alterata. Non è stato osservato nessun effetto clinicamente rilevante sul paracetamolo con semaglutide. Non è necessario un aggiustamento della dose di paracetamolo quando somministrato con semaglutide.
Contraccettivi orali
Non si prevede che semaglutide riduca l’effetto dei contraccettivi orali perché non ha cambiato l’esposizione totale di etinilestradiolo e levonorgestrel in maniera clinicamente rilevante quando un contraccettivo orale combinato (0,03 mg di etinilestradiolo/0,15 mg di levonorgestrel) è stato somministrato in concomitanza con semaglutide. L’esposizione di etinilestradiolo non è stata alterata; si è osservato un aumento del 20% dell’esposizione di levonorgestrel allo steady state. La Cmax non è stata alterata per nessuno dei composti.
Atorvastatina
Semaglutide non ha modificato l’esposizione totale di atorvastatina dopo la somministrazione di una dose singola di atorvastatina (40 mg). La Cmax di atorvastatina è diminuita del 38%. Questa riduzione non è stata considerata clinicamente rilevante.
Digossina
Semaglutide non ha modificato l’esposizione totale o la Cmax di digossina dopo la somministrazione di una dose singola di digossina (0,5 mg).
Metformina
Semaglutide non ha modificato l’esposizione totale o la Cmax della metformina dopo la somministrazione di 500 mg due volte al giorno nell’arco di 3,5 giorni.
Warfarin e altri derivati coumarinici
Semaglutide non ha modificato l’esposizione totale o la Cmax di R-warfarin e S-warfarin dopo una dose singola di warfarin (25 mg) e gli effetti farmacodinamici di warfarin, misurati con il Rapporto Internazionale Normalizzato (International Normalised Ratio - INR) non sono stati alterati in maniera clinicamente rilevante. Tuttavia, sono stati segnalati casi di riduzione dell’INR durante l'uso concomitante di acenocumarolo e semaglutide. All’inizio del trattamento con semaglutide in pazienti in cura con warfarin o altri derivati cumarinici, si raccomanda un monitoraggio frequente dell’INR.
Popolazione pediatrica
Studi di interazione sono stati effettuati solo negli adulti.
4.6 Fertilità, gravidanza e allattamento
Donne in età fertile
Le donne in età fertile devono usare misure contraccettive efficaci quando sono trattate con semaglutide (vedere paragrafo 4.5).
Gravidanza
Gli studi sugli animali hanno mostrato una tossicità riproduttiva (vedere paragrafo 5.3). I dati relativi all’uso di semaglutide in donne in gravidanza sono in numero limitato. Pertanto, semaglutide non deve essere usato durante la gravidanza. Se una paziente desidera iniziare una gravidanza o se si verifica una gravidanza, l’assunzione di semaglutide deve essere interrotta. In considerazione della sua lunga emivita, semaglutide deve essere interrotto almeno 2 mesi prima di pianificare una gravidanza (vedere paragrafo 5.2).
Allattamento
In femmine di ratto che allattavano, semaglutide è stato escreto nel latte materno. Poiché non è possibile escludere il rischio per i neonati/bambini allattati al seno, Wegovy non deve essere utilizzato durante l’allattamento.
Fertilità
L’effetto di semaglutide sulla fertilità umana è sconosciuto. Semaglutide non ha alterato la fertilità maschile nei ratti. Nelle femmine di ratto, si sono osservati un aumento della durata dell’estro e una lieve riduzione del numero di ovulazioni a dosi associate a un calo ponderale della madre.
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
Semaglutide non altera o altera in modo trascurabile la capacità di guidare veicoli e di usare macchinari. Tuttavia, è possibile sperimentare capogiri soprattutto durante il periodo di aumento della dose. In caso di capogiri, occorre prestare attenzione durante la guida di veicoli o l’uso di macchinari.
Pazienti con diabete di tipo 2
Se semaglutide viene usato in associazione con una sulfonilurea o con insulina, occorre raccomandare ai pazienti di adottare le necessarie precauzioni per evitare la comparsa di ipoglicemia durante la guida di veicoli e l’uso di macchinari (vedere paragrafo 4.4).
4.8 Effetti indesiderati
Riassunto del profilo di sicurezza
Le reazioni avverse segnalate con maggiore frequenza riguardavano patologie gastrointestinali, tra cui nausea, diarrea, stipsi, dolore addominale e vomito. Queste reazioni si sono manifestate principalmente nella fase di aumento della dose (vedere Descrizione delle reazioni avverse selezionate).
Tabella delle reazioni avverse
Nella Tabella 3 sono elencate le reazioni avverse individuate negli studi clinici negli adulti e nelle segnalazioni post-marketing. Le frequenze sono basate sui dati raggruppati di quattro studi di fase 3a (STEP 1-4), se non diversamente specificato, nei quali 2 650 pazienti adulti sono stati esposti a Wegovy. La durata degli studi clinici è stata di 68 settimane.
Le reazioni avverse sono elencate in base alla classificazione per sistemi e organi secondo MedDRA e alla frequenza. Le categorie di frequenza sono definite come: molto comune (≥ 1/10); comune (≥ 1/100, < 1/10); non comune (≥ 1/1 000, < 1/100); raro (≥ 1/10 000, < 1/1 000); molto raro (< 1/10 000) e non nota (non può essere stimata sulla base dei dati disponibili). All’interno di ogni categoria di frequenza, le reazioni avverse sono presentate in ordine di gravità decrescente.
Tabella 3 Reazioni avverse
Classificazio ne per sistemi e organi secondo MedDRA | Molto comune | Comune | Non comune | Raro | Molto raro | Non nota |
Disturbi del sistema immunitario | Reazion e anafilatt ica | |||||
Disturbi del metabolismo e della nutrizione | Ipoglicemia nei pazienti con diabete di tipo 2a | |||||
Patologie del sistema nervoso | Cefaleab | Capogirob Disgeusiab,c Disestesiaa, ,c,f,g | ||||
| Patologie dell’occhio | Retinopatia diabetica in pazienti con diabete di tipo 2a | Neuropati a ottica ischemica anteriore non arteritica (NAION) | ||||
| Patologie cardiache | Aumento della frequenza cardiacaa,c | |||||
| Patologie vascolari | Ipotensione Ipotensione ortostatica | |||||
Patologie gastrointestin ali | Vomitoa,b Diarreaa,b Stipsia,b Nauseaa,b Dolore addomina leb,c | Gastriteb,c Malattia da reflusso gastroesofageob Dispepsiab Eruttazioneb Flatulenzab Distensione addominaleb | Pancreatite acutaa Svuotamento gastrico ritardato | Ostruzione intestinale c,d,e | ||
| Patologie epatobiliari | Colelitiasia | |||||
| Patologie della cute e del tessuto sottocutaneo | Perdita di capellia | Angioed ema | ||||
Patologie generali e condizioni relative alla sede di somministraz ione | Stanchezz ab,c | Reazioni in sede di iniezionec |
Classificazio ne per sistemi e organi secondo MedDRA | Molto comune | Comune | Non comune | Raro | Molto raro | Non nota |
Esami diagnostici | Amilasi aumentatac Lipasi aumentatac |
- a) Vedere di seguito “Descrizione delle reazioni avverse selezionate”
- b) Osservate principalmente nel periodo di aumento della dose
- c) Termini preferiti raggruppati
- d) Da segnalazioni post-marketing
- e) Termine raggruppato che comprende i PTs Ostruzione intestinale, Ostruzione dell’ileo e dell’intestino tenue
- f) La frequenza si basa su studi 3a. È stato osservato un aumento della frequenza con la dose da 7,2 mg. Per ulteriori informazioni, fare riferimento al sottotitolo "Disestesia" riportato di seguito.
- g) Termine raggruppato che comprende i PTs Disestesia, Iperestesia, Parestesia, Sensazione di bruciore cutaneo, Sensazione di bruciore, Dolore cutaneo, Pelle sensibile, Fastidio cutaneo, Sensibilizzazione cutanea, Allodinia e Iperpatia.
Descrizione delle reazioni avverse selezionate
Reazioni avverse gastrointestinali
Durante il periodo di sperimentazione di 68 settimane si sono verificati: nausea nel 43,9% dei pazienti se trattati con semaglutide (16,1% per il placebo), diarrea nel 29,7% (15,9% per il placebo), vomito nel 24,5% (6,3% per il placebo) e dolore addominale nel 19,7% (10% per il placebo). La maggior parte degli eventi è stata di severità da lieve a moderata e di breve durata. Si è verificata stipsi nel 24,2% dei pazienti trattati con semaglutide (11,1% per il placebo) ed è stata di entità da lieve a moderata e di durata maggiore. Nei pazienti trattati con semaglutide, la durata mediana della nausea è stata di 8 giorni, del vomito 2 giorni, della diarrea 3 giorni e della stipsi 47 giorni.
I pazienti con compromissione renale moderata (eGFR da ≥30 a < 60 mL/min/1,73 m2) possono manifestare più effetti gastrointestinali se trattati con semaglutide.
Gli eventi gastrointestinali hanno portato all’interruzione permanente del trattamento nel 4,3% dei pazienti.
I pazienti affetti da gastroparesi possono manifestare effetti gastrointestinali più gravi o severi quando trattati con semaglutide.
Pancreatite acuta
La frequenza di eventi di pancreatite acuta confermata segnalata negli studi clinici di fase 3a è stata rispettivamente dello 0,2% per semaglutide e < 0,1% per il placebo. Nel SELECT, lo studio clinico sugli esiti cardiovascolari, la frequenza di pancreatite acuta confermata è stata dello 0,2% per semaglutide e dello 0,3% per il placebo.
Calcolosi biliare acuta/Colelitiasi
La colelitiasi è stata segnalata nell’1,6% e ha portato a colecistite nello 0,6% dei pazienti trattati con semaglutide negli studi clinici di fase 3a. La colelitiasi e la colecistite sono state segnalate, rispettivamente, nell’1,1% e nello 0,3% dei pazienti trattati con placebo.
Perdita di capelli
Negli studi clinici di fase 3a, la perdita di capelli è stata segnalata nel 2,5% dei pazienti trattati con semaglutide e nell’1,0% dei pazienti trattati con placebo. Negli studi STEP UP, la caduta dei capelli è stata segnalata nel 5,3% dei pazienti trattati con semaglutide 7,2 mg e nell'1,0% dei pazienti trattati con placebo.
Gli eventi sono stati prevalentemente di severità lieve e la maggior parte dei pazienti ha recuperato durante il trattamento continuato. La perdita di capelli è stata riportata più frequentemente nei pazienti con una maggiore perdita di peso (≥ 20%).
Aumento della frequenza cardiaca
Negli studi di fase 3a, è stato osservato un aumento medio di 3 battiti al minuto (bpm) da una media basale di 72 bpm nei pazienti trattati con semaglutide. Le percentuali di soggetti con un aumento delle pulsazioni dal basale di ≥ 10 bpm in qualsiasi momento durante il periodo di trattamento attivo sono state del 67,0% nel gruppo semaglutide rispetto al 50,1% nel gruppo placebo.
Immunogenicità
In linea con le potenziali proprietà immunogene dei medicinali contenenti proteine o peptidi, i pazienti possono sviluppare anticorpi a seguito del trattamento con semaglutide. La percentuale di pazienti risultati positivi agli anticorpi anti-semaglutide in qualsiasi momento dopo il basale è stata del 2,9 -10,9% per semaglutide 2,4 mg e del 15,3 % per semaglutide 7,2 mg. Nessun paziente presentava anticorpi neutralizzanti anti-semaglutide o anticorpi anti-semaglutide con effetto neutralizzante del GLP-1 endogeno. Durante il trattamento, alte concentrazioni di semaglutide potrebbero aver diminuito la sensibilità dei saggi, pertanto non si può escludere il rischio di falsi negativi. Tuttavia, nei soggetti risultati positivi agli anticorpi durante e dopo il trattamento, la presenza di anticorpi è stata transitoria e senza un apparente impatto sull’efficacia e la sicurezza.
Ipoglicemia nei pazienti con diabete di tipo 2
Nello studio STEP 2, è stata osservata ipoglicemia clinicamente significativa nel 6,2% (0,1 eventi/anno paziente) dei soggetti trattati con semaglutide rispetto al 2,5% (0,03 eventi/paziente anno) dei soggetti trattati con placebo. L’ipoglicemia è stata osservata sia con, sia senza, l’uso concomitante di sulfonilurea. Un episodio (0,2% dei soggetti, 0,002 eventi/paziente anno) è stato segnalato come severo in un soggetto non trattato contemporaneamente con una sulfonilurea. Il rischio di ipoglicemia è risultato aumentato quando semaglutide è stato utilizzato con una sulfonilurea.
Nello studio STEP-HFpEF-DM, è stata osservata ipoglicemia clinicamente significativa nel 4,2% dei soggetti in entrambi i gruppi semaglutide e placebo quando utilizzato in associazione con sulfonilurea e/o insulina (0,065 eventi/paziente anno con semaglutide e 0,098 eventi/paziente anno con placebo).
Retinopatia diabetica in pazienti con diabete di tipo 2
Uno studio clinico della durata di 2 anni ha valutato il trattamento con semaglutide 0,5 mg e 1 mg rispetto al placebo in 3 297 pazienti con diabete di tipo 2, ad alto rischio cardiovascolare, con diabete di lunga durata e glicemia scarsamente controllata. In questo studio, gli eventi convalidati come complicazioni della retinopatia diabetica si sono verificati in un numero maggiore di pazienti trattati con semaglutide (3,0%) rispetto al placebo (1,8%). Questo è stato osservato nei pazienti trattati con insulina, affetti da retinopatia diabetica accertata. La differenza nel trattamento compariva prima del previsto e persisteva durante tutto lo studio. Nello studio STEP 2, i disturbi alla retina sono stati riportati dal 6,9% dei pazienti trattati con semaglutide, dal 6,2% dei pazienti trattati con semaglutide 1 mg e dal 4,2% dei pazienti trattati con placebo. La maggior parte degli eventi sono stati riportati come retinopatia diabetica (rispettivamente nel 4.0%, 2,7% e 2,7%) e retinopatia non proliferativa (rispettivamente nel 0,7%, 0% e 0%)
Disestesia
Negli studi clinici di fase 3a, eventi correlati a un quadro clinico di alterata sensibilità cutanea come parestesia, dolore cutaneo, pelle sensibile, disestesia e sensazione di bruciore cutaneo sono stati segnalati nel 2,1% dei pazienti trattati con semaglutide 2,4 mg e nell'1,2% dei pazienti trattati con placebo. Gli eventi sono stati di severità da lieve a moderata e la maggior parte dei pazienti si è ripresa durante il trattamento continuato.
Nello studio STEP UP, eventi correlati alla disestesia sono stati segnalati dal 21,6% dei pazienti trattati con semaglutide 7,2 mg e dallo 0,3% dei pazienti trattati con placebo. La maggior parte degli eventi nel gruppo da 7,2 mg è stata di grado lieve o moderato e l'85% (368 su 434 eventi) si è risolto durante il trattamento. Il 28% (123 su tutti i 434 eventi) nel gruppo semaglutide 7,2 mg sottocutaneo si è risolto dopo modifiche alla dose del farmaco in studio.
Neuropatia ottica ischemica anteriore non arteritica (NAION)
I risultati di diversi grandi studi epidemiologici suggeriscono che l'esposizione a semaglutide in adulti con diabete di tipo 2 è associata a un aumento di circa due volte del rischio relativo di sviluppare NAION, corrispondente a circa un caso aggiuntivo ogni 10 000 pazienti per anno di trattamento
Popolazione pediatrica
In uno studio clinico condotto in adolescenti di età compresa tra 12 e meno di 18 anni con obesità o sovrappeso con almeno una comorbilità correlata al peso, 133 pazienti sono stati esposti a semaglutide. La durata dello studio clinico è stata di 68 settimane.
Nel complesso, la frequenza, il tipo e la severità delle reazioni avverse negli adolescenti sono state paragonabili a quelle osservate nella popolazione adulta. La colelitiasi si è verificata nel 3,8% dei pazienti trattati con semaglutide e nello 0% dei pazienti trattati con placebo.
Non sono stati riscontrati effetti sulla crescita o sullo sviluppo puberale dopo 68 settimane di trattamento.
Altre popolazioni speciali
Negli studi SELECT e SUSTAIN 6, condotti su adulti con patologia cardiovascolare accertata, il profilo delle reazioni avverse è stato simile a quello osservato negli studi di fase 3a sulla gestione del peso.
Negli studi HFpEF, condotti su adulti con insufficienza cardiaca correlata all'obesità con frazione di eiezione preservata (HFpEF), il profilo delle reazioni avverse è stato simile a quello osservato negli studi di fase 3a sulla gestione del peso.
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato nell’Allegato V.
4.9 Sovradosaggio
Il sovradosaggio con semaglutide può essere associato a disturbi gastrointestinali che potrebbero portare alla disidratazione. In caso di sovradosaggio i parametri clinici del paziente devono essere monitorati e deve essere iniziato un adeguato trattamento di supporto.
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: farmaci usati per il diabete, analoghi del peptide-1 simil-glucagone (GLP-1), codice ATC: A10BJ06
Meccanismo d’azione
Semaglutide è un analogo del GLP-1, con un’omologia di sequenza del 94% rispetto al GLP-1 umano. Semaglutide agisce da agonista del recettore del GLP-1 e si lega selettivamente al recettore del GLP-1, il bersaglio del GLP-1 nativo, attivandolo.
Il GLP-1 è un regolatore fisiologico dell’appetito e dell’assunzione di calorie, e il recettore del GLP-1 è presente in diverse aree del cervello coinvolte nella regolazione dell’appetito.
Gli studi condotti sugli animali dimostrano che semaglutide agisce nel cervello attraverso il recettore del GLP-1. Semaglutide ha effetti diretti sulle aree cerebrali coinvolte nella regolazione omeostatica dell’assunzione di cibo nell’ipotalamo e nel tronco encefalico. Semaglutide può influire sul sistema di ricompensa edonica attraverso effetti diretti e indiretti in aree cerebrali tra cui il setto, il talamo e l’amigdala.
Gli studi clinici dimostrano che semaglutide riduce l’introito calorico, aumenta la sensazione di sazietà, pienezza e controllo dell’assunzione di cibo, riduce la sensazione di fame, la frequenza e l’intensità dell’appetito. Inoltre, semaglutide riduce la preferenza per gli alimenti ad alto contenuto di grassi.
Semaglutide coordina i contributi omeostatici ed edonici con la funzione esecutiva per regolare l’assunzione di calorie, l’appetito, la ricompensa e la scelta degli alimenti.
Inoltre, negli studi clinici si è dimostrato che semaglutide riduce la glicemia in modo glucosio-dipendente, stimolando la secrezione di insulina e riducendo la secrezione di glucagone quando la glicemia è elevata. Il meccanismo ipoglicemizzante è dovuto anche a un lieve ritardo nello svuotamento gastrico nella prima fase postprandiale. Durante l’ipoglicemia, semaglutide riduce la secrezione di insulina e non ostacola quella di glucagone.
I recettori del GLP-1 sono espressi anche nel cuore, nel sistema vascolare, nel sistema immunitario e nei reni. Come mostrato negli studi clinici semaglutide ha un effetto benefico sui lipidi plasmatici, diminuisce la pressione arteriosa sistolica e riduce l’infiammazione. Inoltre, gli studi condotti sugli animali hanno dimostrato che semaglutide ha attenuato lo sviluppo di aterosclerosi e ha esercitato un’azione antinfiammatoria sul sistema cardiovascolare.
Il meccanismo d'azione di semaglutide per la riduzione del rischio cardiovascolare è verosimilmente multifattoriale, in parte mediato dagli effetti della perdita di peso e dagli effetti sui fattori di rischio cardiovascolare noti (riduzione della pressione arteriosa, miglioramento del profilo lipidico e del metabolismo del glucosio ed effetti antinfiammatori, come dimostrato dalla riduzione della proteina C-reattiva ad alta sensibilità (hsCRP)). Il meccanismo esatto della riduzione del rischio cardiovascolare non è stato stabilito.
Effetti farmacodinamici
Appetito, introito calorico e scelta degli alimenti
Semaglutide riduce l’appetito aumentando la sensazione di pienezza e sazietà, diminuendo al contempo il senso di fame e il consumo potenziale di cibo. In uno studio di fase 1 dopo 20 settimane di somministrazione, l’introito calorico durante un pasto ad libitum era inferiore del 35% con semaglutide rispetto al placebo. Tale risultato è stato supportato da un migliore controllo dell’alimentazione, meno appetito e una preferenza relativamente ridotta per i cibi ad alto contenuto di grassi. L’appetito è stato ulteriormente valutato nello STEP 5 da un questionario sul controllo dell'alimentazione (Control of Eating Questionnaire - CoEQ). Alla settimana 104, la differenza di trattamento stimata sia per il controllo dell’appetito che per il desiderio di cibo salato ha favorito significativamente la semaglutide, mentre non è stato osservato alcun effetto chiaro per il desiderio di cibo dolce.
Lipidi a digiuno e postprandiali
Rispetto al placebo, semaglutide 1 mg ha ridotto le concentrazioni a digiuno di trigliceridi e lipoproteine a densità molto bassa (Very Low Density Lipoproteins - VLDL) rispettivamente del 12% e del 21%. La risposta postprandiale dei trigliceridi e delle VLDL a un pasto ad alto contenuto di grassi si è ridotta del > 40%.
Efficacia e sicurezza clinica
L’efficacia e la sicurezza di semaglutide per la gestione del peso in associazione a un ridotto apporto calorico e a un aumento dell’attività fisica sono state valutate in quattro studi di fase 3a in doppio cieco di 68 settimane, randomizzati, controllati con placebo (STEP 1-4). Un totale di 4 684 pazienti adulti (2 652 randomizzati al trattamento con semaglutide) è stato arruolato in questi studi. Inoltre, l'efficacia e la sicurezza a due anni di semaglutide rispetto al placebo sono state valutate in uno studio di fase 3b randomizzato in doppio cieco controllato con placebo (STEP 5) che includeva 304 pazienti (152 in trattamento con semaglutide).
L'efficacia e la sicurezza di semaglutide 7,2 mg sono state valutate in due studi di fase 3b a 3 bracci, randomizzati, in doppio cieco e controllati con placebo, della durata di 72 settimane (STEP UP e STEP UP T2D) che hanno coinvolto 1 919 pazienti (1 312 randomizzati al trattamento con semaglutide 7,2 mg).
Il trattamento con semaglutide ha dimostrato una perdita di peso superiore, clinicamente significativa e sostenuta rispetto al placebo nei pazienti con obesità (IMC ≥30 kg/m2) o sovrappeso (IMC da ≥ 27 kg/m2 a < 30 kg/m2) e almeno una comorbilità correlata al peso. Inoltre, in tutti gli studi, una percentuale maggiore di pazienti ha raggiunto una perdita di peso ≥ 5%, ≥ 10%, ≥ 15% e ≥ 20% con semaglutide rispetto al placebo. La riduzione del peso corporeo si è verificata indipendentemente dalla presenza di sintomi gastrointestinali come nausea, vomito o diarrea.
Il trattamento con semaglutide ha inoltre dimostrato miglioramenti statisticamente significativi nella circonferenza vita, nella pressione sanguigna sistolica e nella funzionalità fisica rispetto al placebo.
L’efficacia è stata dimostrata indipendentemente da età, genere, popolazione, etnia, peso corporeo basale, IMC, presenza di diabete di tipo 2 e livello di funzionalità renale. Ci sono state variazioni dell’efficacia in tutti i sottogruppi. Una perdita di peso relativamente maggiore è stata osservata in donne e pazienti non affetti da diabete di tipo 2 nonché in pazienti con un peso corporeo basale inferiore rispetto a un peso corporeo basale maggiore.
STEP 1: Gestione del peso corporeo
In uno studio in doppio cieco di 68 settimane, 1 961 pazienti con obesità (IMC ≥30 kg/m2) o con sovrappeso (IMC da ≥ 27 kg/m2 a < 30 kg/m2) e almeno una comorbilità correlata al peso sono stati randomizzati a semaglutide o placebo. Tutti i pazienti hanno seguito una dieta ipocalorica e praticato una maggiore attività fisica per tutta la durata dello studio.
La perdita di peso si è verificata precocemente ed è proseguita per tutta la durata dello studio. Alla fine del trattamento (settimana 68), la perdita di peso era superiore e clinicamente significativa rispetto al placebo (vedere Tabella 4 e Figura 1). Inoltre, una percentuale maggiore di pazienti ha raggiunto una perdita di peso ≥ 5%, ≥ 10%, ≥ 15% e ≥ 20% con semaglutide rispetto al placebo (vedere Tabella 4). Tra i pazienti con pre-diabete al basale, una percentuale maggiore presentava uno stato normo-glicemico alla fine del trattamento con semaglutide rispetto al placebo (84,1% rispetto a 47,8%).
Tabella 4 STEP 1: risultati alla settimana 68
| Semaglutide 2,4 mg | Placebo | |
| Serie di analisi completa (N) | 1 306 | 655 |
| Peso corporeo | ||
| Basale (kg) | 105,4 | 105,2 |
| Variazione (%) rispetto al basale1,2 | -14,9 | -2,4 |
| Differenza (%) rispetto al placebo1 [IC al 95%] | -12,4 [-13,4; -11,5]* | - |
| Variazione (kg) rispetto al basale | -15,3 | -2,6 |
| Differenza (kg) rispetto al placebo1 [IC al 95%] | -12,7 [-13,7; -11,7] | - |
| Pazienti (%) che hanno raggiunto una perdita di peso ≥ 5%3 | 83,5* | 31,1 |
| Pazienti (%) che hanno raggiunto una perdita di peso ≥ 10%3 | 66,1* | 12,0 |
| Pazienti (%) che hanno raggiunto una perdita di peso ≥ 15%3 | 47,9* | 4,8 |
| Circonferenza vita (cm) | ||
| Basale | 114,6 | 114,8 |
| Variazione rispetto al basale1 | -13,5 | -4,1 |
| Differenza rispetto al placebo1 [IC al 95%] | -9,4 [-10,3; -8,5]* | - |
| Pressione arteriosa sistolica (mmHg) | ||
| Basale | 126 | 127 |
| Variazione rispetto al basale1 | -6,2 | -1,1 |
| Differenza rispetto al placebo1 [IC al 95%] | -5,1 [-6,3; -3,9]* | - |
* p < 0,0001 (bilaterale, non corretto) per la superiorità.
1 Stima effettuata utilizzando un modello ANCOVA con imputazione multipla basata su tutti i dati, indipendentemente dall’interruzione del trattamento randomizzato o dall’inizio di altri farmaci anti-obesità o della chirurgia bariatrica.
2 Durante lo studio, il trattamento randomizzato è stato totalmente interrotto dal 17,1% dei pazienti randomizzati a semaglutide 2,4 mg e dal 22,4 % dei pazienti randomizzati a placebo. Supponendo che tutti i pazienti randomizzati siano rimasti in trattamento e non abbiano ricevuto ulteriori terapie anti-obesità, le variazioni stimate dalla randomizzazione alla settimana 68 per il peso corporeo sulla base di un modello misto per misure ripetute, incluse tutte le osservazioni fino alla prima interruzione, erano -16,9% per semaglutide 2,4 mg e -2,4% per placebo.
3 Stima effettuata utilizzando il modello di regressione binaria basato sulla stessa procedura di imputazione dell’analisi primaria.
Settimane
Placebo Semaglutide 2,4 mg sottocutaneo Imputazione multipla (IM)
(IM) (IM) 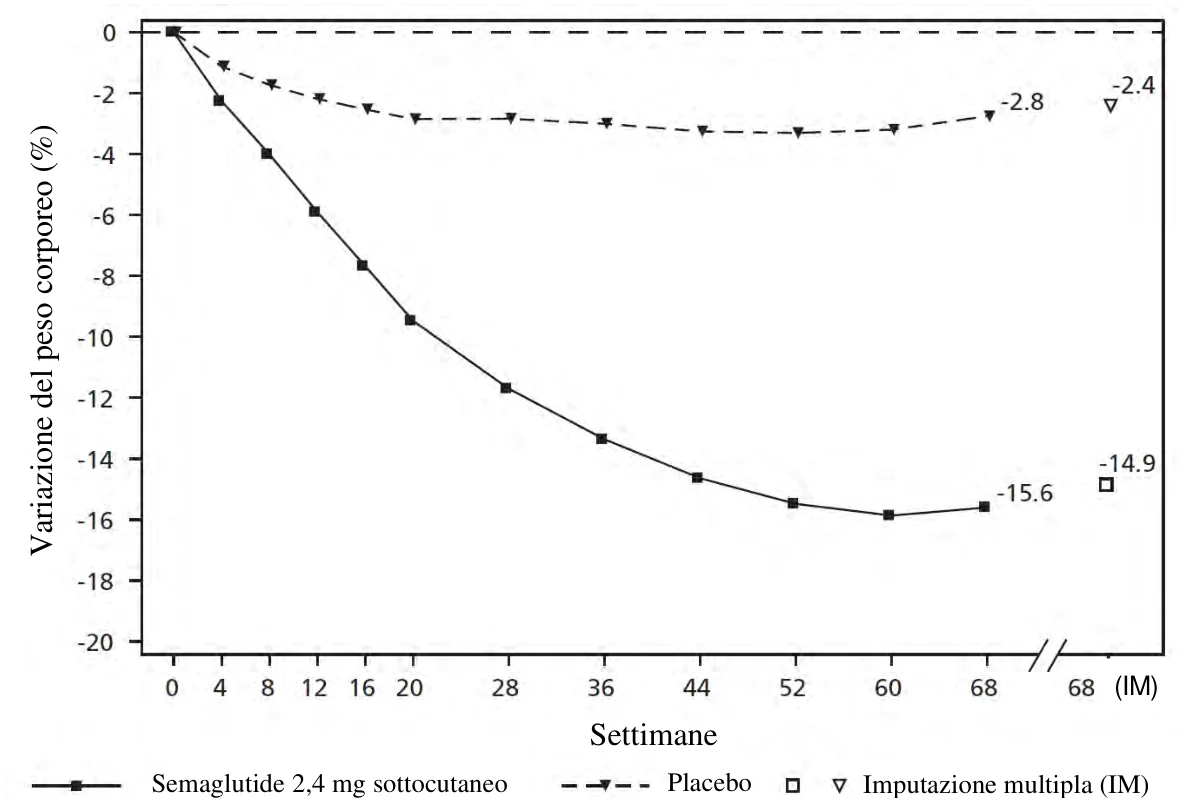
Valori osservati per i pazienti che hanno completato ogni visita programmata e stime con imputazioni multiple (IM) dai ritiri recuperati
Figura 1 STEP 1: variazione media del peso corporeo (%) dal basale alla settimana 68
Dopo lo studio di 68 settimane, è stata condotta un'estensione di 52 settimane di sospensione del trattamento includendo 327 pazienti che avevano completato il periodo di studio principale con la dose di mantenimento di semaglutide o placebo. Nel periodo di sospensione del trattamento dalla settimana 68 alla settimana 120, il peso corporeo medio è aumentato in entrambi i gruppi di trattamento. Tuttavia, per i pazienti che erano stati trattati con semaglutide nel periodo di studio principale, il peso è rimasto del 5,6% al di sotto del valore basale rispetto allo 0,1% del gruppo placebo.
STEP 2: Gestione del peso corporeo in pazienti con diabete di tipo 2
In uno studio in doppio cieco di 68 settimane, 1 210 pazienti con sovrappeso o obesità (IMC ≥ 27 kg/m2) e diabete di tipo 2 sono stati randomizzati a semaglutide 2,4 mg, semaglutide 1 mg una volta alla settimana o placebo. I pazienti arruolati nello studio presentavano un diabete insufficientemente controllato (HbA1c 7-10%) e sono stati trattati con dieta ed esercizio fisico da soli o 1-3 farmaci antidiabetici orali. Tutti i pazienti hanno seguito una dieta ipocalorica e praticato una maggiore attività fisica per tutta la durata dello studio.
Il trattamento con semaglutide per 68 settimane ha portato a una riduzione superiore e clinicamente significativa del peso corporeo e dell’HbA1c rispetto al placebo (vedere Tabella 5 e Figura 2).
Tabella 5 STEP 2: risultati alla settimana 68
| Semaglutide 2,4 mg | Placebo | |
| Serie di analisi completa (N) | 404 | 403 |
| Peso corporeo | ||
| Basale (kg) | 99,9 | 100,5 |
| Variazione (%) rispetto al basale1,2 | -9,6 | -3,4 |
| Semaglutide 2,4 mg | Placebo | |
| Differenza (%) rispetto al placebo1 [IC al 95%] | -6,2 [-7,3; -5,2]* | - |
| Variazione (kg) rispetto al basale | -9,7 | -3,5 |
| Differenza (kg) rispetto al placebo1 [IC al 95%] | -6,1 [-7,2; -5,0] | - |
| Pazienti (%) che hanno raggiunto una perdita di peso ≥ 5%3 | 67,4* | 30,2 |
| Pazienti (%) che hanno raggiunto una perdita di peso ≥ 10%3 | 44,5* | 10,2 |
| Pazienti (%) che hanno raggiunto una perdita di peso ≥ 15%3 | 25,0* | 4,3 |
| Circonferenza vita (cm) | ||
| Basale | 114,5 | 115,5 |
| Variazione rispetto al basale1 | -9,4 | -4,5 |
| Differenza rispetto al placebo1 [IC al 95%] | -4,9 [-6,0; -3,8]* | - |
| Pressione arteriosa sistolica (mmHg) | ||
| Basale | 130 | 130 |
| Variazione rispetto al basale1 | -3,9 | -0,5 |
| Differenza rispetto al placebo1 [IC al 95%] | -3,4 [-5,6; -1,3]** | - |
| HbA1c (mmol/mol [%]) | ||
| Basale | 65,3 (8,1) | 65,3 (8,1) |
| Variazione rispetto al basale1 | -17,5 (-1,6) | -4,1 (-0,4) |
| Differenza rispetto al placebo1 [IC al 95%] | -13,5 [-15,5; -11,4] (-1,2 [-1,4; -1,1])* | - - |
* p < 0,0001 (bilaterale, non corretto) per la superiorità; ** p < 0,05 (bilaterale, non corretto) per la superiorità.
1 Stima effettuata utilizzando un modello ANCOVA con imputazione multipla basata su tutti i dati, indipendentemente dall’interruzione del trattamento randomizzato o dall’inizio di altri farmaci anti-obesità o della chirurgia bariatrica.
2 Durante lo studio, il trattamento randomizzato è stato totalmente interrotto dall’11,6% dei pazienti randomizzati a semaglutide 2,4 mg e dal 13,9% dei pazienti randomizzati a placebo. Supponendo che tutti i pazienti randomizzati siano rimasti in trattamento e non abbiano ricevuto ulteriori terapie anti-obesità, le variazioni stimate dalla randomizzazione alla settimana 68 per il peso corporeo sulla base di un modello misto per misure ripetute, incluse tutte le osservazioni fino alla prima interruzione, erano -10,6% per semaglutide 2,4 mg e -3,1% per placebo.
3 Stima effettuata utilizzando il modello di regressione binaria basato sulla stessa procedura di imputazione dell’analisi primaria.
Settimane
Placebo Semaglutide 2,4 mg sottocutaneo Imputazione multipla (IM) 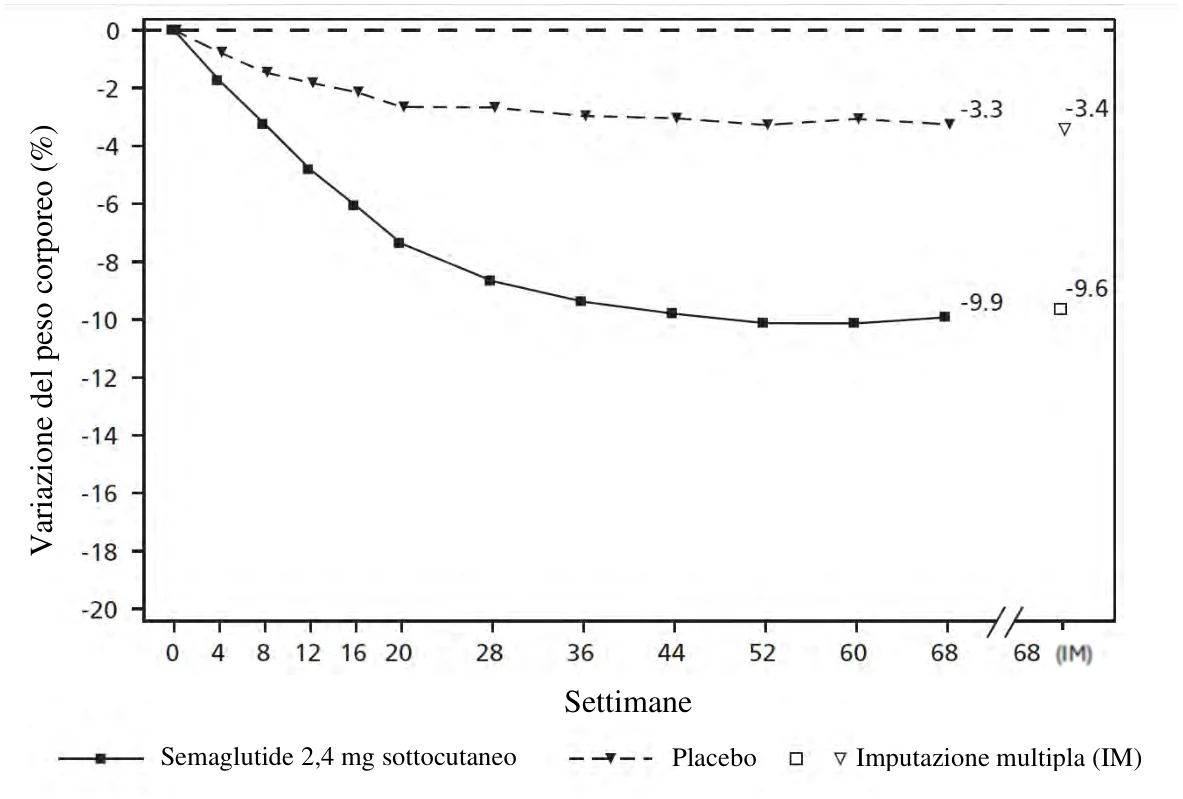

Valori osservati per i pazienti che hanno completato ogni visita programmata e stime con imputazioni multiple (IM) dai ritiri recuperati
Figura 2 STEP 2: variazione media del peso corporeo (%) dal basale alla settimana 68
STEP 3: Gestione del peso con la terapia comportamentale intensiva
In uno studio in doppio cieco di 68 settimane, 611 pazienti con obesità (IMC ≥ 30 kg/m2) o con sovrappeso (IMC da ≥27 kg/m2 a < 30 kg/m2) e almeno una comorbilità correlata al peso sono stati randomizzati a semaglutide o placebo. Durante lo studio, tutti i pazienti hanno seguito una terapia comportamentale intensiva (Intensive behavioural theraphy) basata su una dieta molto restrittiva, una maggiore attività fisica e una consulenza comportamentale.
Il trattamento con semaglutide e IBT per 68 settimane ha portato a una riduzione superiore e clinicamente significativa del peso corporeo rispetto al placebo (vedere Tabella 6).
Tabella 6 STEP 3: risultati alla settimana 68
| Semaglutide 2,4 mg | Placebo | |
| Serie di analisi completa (N) | 407 | 204 |
| Peso corporeo | ||
| Basale (kg) | 106,9 | 103,7 |
| Variazione (%) rispetto al basale1,2 | -16,0 | -5,7 |
| Differenza (%) rispetto al placebo1 [IC al 95%] | -10,3 [-12,0; -8,6]* | - |
| Variazione (kg) rispetto al basale | -16.8 | -6,2 |
| Differenza (kg) rispetto al placebo1 [IC al 95%] | -10,6 [-12,5; -8,8] | - |
| Pazienti (%) che hanno raggiunto una perdita di peso ≥ 5%3 | 84,8* | 47,8 |
| Pazienti (%) che hanno raggiunto una perdita di peso ≥ 10%3 | 73,0* | 27,1 |
| Pazienti (%) che hanno raggiunto una perdita di peso ≥ 15%3 | 53,5* | 13,2 |
| Semaglutide 2,4 mg | Placebo | |
| Circonferenza vita (cm) | ||
| Basale | 113,6 | 111,8 |
| Variazione rispetto al basale1 | -14,6 | -6,3 |
| Differenza rispetto al placebo1 [IC al 95%] | -8,3 [-10,1; -6,6]* | - |
| Pressione arteriosa sistolica (mmHg) | ||
| Basale | 124 | 124 |
| Variazione rispetto al basale1 | -5,6 | -1,6 |
| Differenza rispetto al placebo1 [IC al 95%] | -3,9 [-6,4; -1,5]* | - |
* p < 0,005 (bilaterale, non corretto) per la superiorità.
1 Stima effettuata utilizzando un modello ANCOVA con imputazione multipla basata su tutti i dati, indipendentemente dall’interruzione del trattamento randomizzato o dall’inizio di altri farmaci anti-obesità o della chirurgia bariatrica.
2 Durante lo studio, il trattamento randomizzato è stato totalmente interrotto dal 16,7% dei pazienti randomizzati a semaglutide 2,4 mg e dal 18,6% dei pazienti randomizzati a placebo. Supponendo che tutti i pazienti randomizzati siano rimasti in trattamento e non abbiano ricevuto ulteriori terapie anti-obesità, le variazioni stimate dalla randomizzazione alla settimana 68 per il peso corporeo sulla base di un modello misto per misure ripetute, incluse tutte le osservazioni fino alla prima interruzione, erano -17,6% per semaglutide 2,4 mg e -5,0 % per placebo.
3 Stima effettuata utilizzando il modello di regressione binaria basato sulla stessa procedura di imputazione dell’analisi primaria.
STEP 4: Gestione sostenuta del peso
In uno studio in doppio cieco di 68 settimane, 902 pazienti con obesità (IMC ≥ 30 kg/m2) o con sovrappeso (IMC da ≥27 kg/m2 a < 30 kg/m2) e almeno una comorbilità correlata al peso sono stati arruolati nello studio. Tutti i pazienti hanno seguito una dieta ipocalorica e praticato una maggiore attività fisica per tutta la durata dello studio. Dalla settimana 0 alla settimana 20 (run-in), tutti i pazienti hanno ricevuto semaglutide. Alla settimana 20 (basale), i pazienti che avevano raggiunto la dose di mantenimento di 2,4 mg sono stati randomizzati alla prosecuzione del trattamento o al passaggio al placebo. Alla settimana 0 (inizio del periodo di run-in) i pazienti avevano un peso corporeo medio di 107,2 kg e un IMC medio di 38,4 kg/m2.
I pazienti che avevano raggiunto la dose di mantenimento di 2,4 mg alla settimana 20 (basale) e hanno continuato il trattamento con semaglutide per 48 settimane (settimana 20-68), hanno continuato a perdere peso e hanno avuto una riduzione superiore e clinicamente significativa del peso corporeo rispetto a quelli passati al placebo (vedere Tabella 7 e Figura 3). Il peso corporeo è aumentato costantemente dalla settimana 20 alla settimana 68 nei pazienti passati al placebo alla settimana 20 (basale). Tuttavia, il peso corporeo medio osservato era inferiore alla settimana 68 rispetto all’inizio del periodo di run-in (settimana 0) (vedere Figura 3). I pazienti trattati con semaglutide dalla settimana 0 (run-in) alla settimana 68 (fine del trattamento) hanno raggiunto una variazione media del peso corporeo del -17,4%, con una perdita di peso ≥ 5% raggiunta dall’87,8%, ≥ 10% raggiunta dal 78,0%, ≥ 15% raggiunta dal 62,2% e ≥ 20% raggiunta dal 38,6% di questi pazienti.
Tabella 7 STEP 4: risultati dalla settimana 20 alla settimana 68
| Semaglutide 2,4 mg | Placebo | |
| Serie di analisi completa (N) | 535 | 268 |
| Peso corporeo | ||
| Basale1 (kg) | 96,5 | 95,4 |
| Variazione (%) rispetto al basale1,2,3 | -7,9 | 6,9 |
| Differenza (%) rispetto al placebo2 [IC al 95%] | -14,8 [-16,0; -13,5]* | - |
| Variazione (kg) rispetto al basale | -7,1 | 6,1 |
| Differenza (kg) rispetto al placebo2 [IC al 95%] | -13,2 [-14,3; -12,0] | - |
| Circonferenza vita (cm) |
| Semaglutide 2,4 mg | Placebo | |
| Basale | 105,5 | 104,7 |
| Variazione rispetto al basale1 | -6,4 | 3,3 |
| Differenza rispetto al placebo2 [IC al 95%] | -9,7 [-10,9; -8,5]* | - |
| Pressione arteriosa sistolica (mmHg) | ||
| Basale1 | 121 | 121 |
| Variazione rispetto al basale1,2 | 0,5 | 4,4 |
| Differenza rispetto al placebo2 [IC al 95%] | -3,9 [-5,8; -2,0]* | - |
* p < 0,0001 (bilaterale, non corretto) per la superiorità.
1 Basale = settimana 20
2 Stima effettuata utilizzando un modello ANCOVA con imputazione multipla basata su tutti i dati, indipendentemente dall’interruzione del trattamento randomizzato o dall’inizio di altri farmaci anti-obesità o della chirurgia bariatrica.
3 Durante lo studio, il trattamento randomizzato è stato permanentemente interrotto dal 5,8% dei pazienti randomizzati a semaglutide 2,4 mg e 11,6% dei pazienti randomizzati a placebo. Supponendo che tutti i pazienti randomizzati siano rimasti in trattamento e non abbiano ricevuto ulteriori terapie anti-obesità, le variazioni stimate dalla randomizzazione alla settimana 68 per il peso corporeo sulla base di un modello misto per misure ripetute, incluse tutte le osservazioni fino alla prima interruzione, erano -8,8% per semaglutide 2,4 mg e 6,5% per placebo.
Settimane
Placebo Semaglutide 2,4 mg sottocutaneo Imputazione multipla (IM) 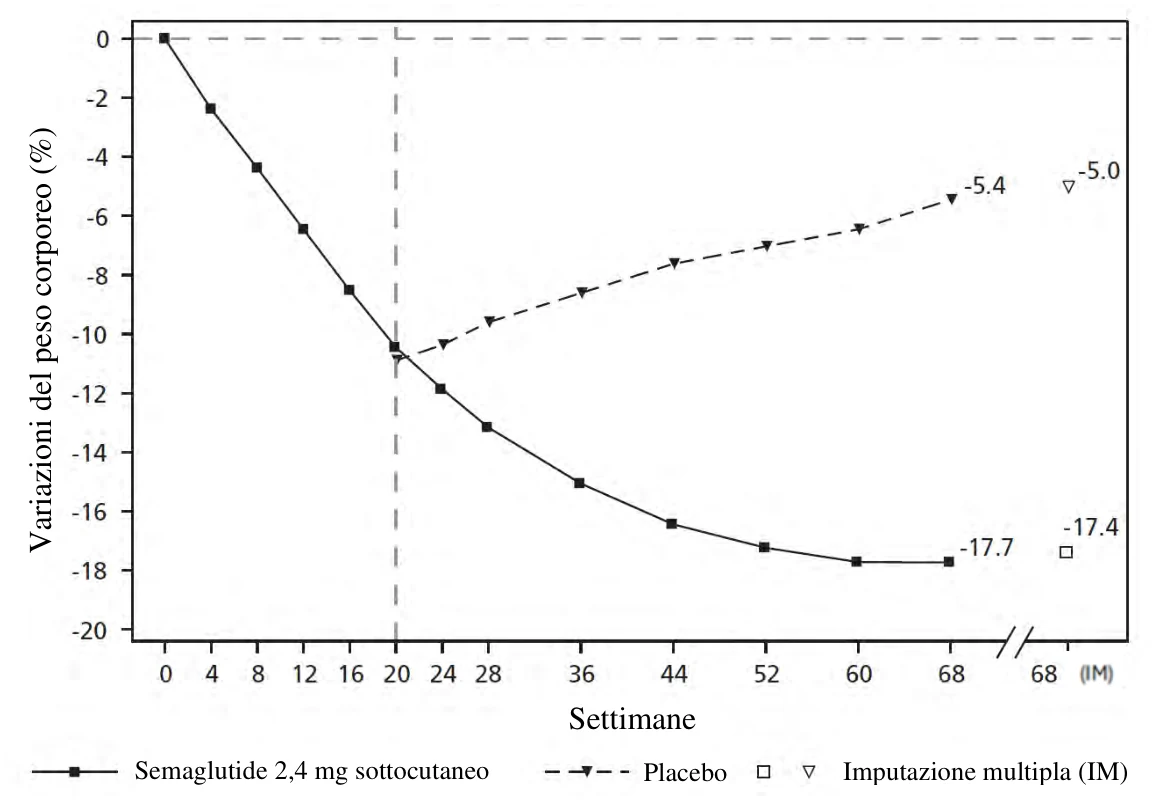


Valori osservati per i pazienti che hanno completato ogni visita programmata e stime con imputazioni multiple (IM) dai ritiri recuperati
Figura 3 STEP 4: variazione media del peso corporeo (%) dalla settimana 0 alla settimana 68
STEP 5: dati a 2 anni
In uno studio in doppio cieco di 104 settimane, 304 pazienti con obesità (IMC ≥30 kg/m2) o con sovrappeso (IMC da ≥27 a < 30 kg/m2) e almeno una comorbilità correlata al peso, sono stati randomizzati a semaglutide o placebo. Tutti i pazienti hanno seguito una dieta ipocalorica e una maggiore attività fisica per tutta la durata dello studio. Al basale, i pazienti avevano un IMC medio di 38,5 kg/m2, un peso corporeo medio di 106,0 kg.
Il trattamento con semaglutide per 104 settimane ha comportato una riduzione del peso corporeo superiore e clinicamente significativa rispetto al placebo. Il peso corporeo medio è diminuito dal basale fino alla settimana 68 con semaglutide dopo di che è stato raggiunto un plateau. Con il placebo, il peso corporeo medio è diminuito meno ed è stato raggiunto un plateau dopo circa 20 settimane di trattamento (vedere Tabella 8 e Figura 4). I pazienti trattati con semaglutide hanno raggiunto una variazione media del peso corporeo di -15,2%, con una perdita di peso ≥ 5% raggiunta dal 74,7%, ≥ 10% raggiunta dal 59,2% e ≥ 15% raggiunta dal 49,7% di questi pazienti. Tra i pazienti con prediabete al basale, l’80% e il 37% hanno raggiunto uno stato normoglicemico rispettivamente alla fine del trattamento con semaglutide e placebo.
Tabella 8 STEP 5: Risultati alla settimana 104
| Semaglutide 2,4 mg | Placebo | |
| Serie di analisi completa (N) | 152 | 152 |
| Peso corporeo | ||
| Basale (kg) | 105,6 | 106,5 |
| Variazione (%) rispetto al basale1, 2 | -15,2 | -2,6 |
| Differenza (%) rispetto al placebo1 [IC al 95%] | -12,6 [-15,3; -9,8]* | - |
| Variazione (kg) rispetto al basale | -16,1 | -3,2 |
| Differenza (kg) rispetto al placebo1 [IC al 95%] | -12,9 [-16,1; -9,8] | - |
| Pazienti (%) che hanno raggiunto una perdita di peso ≥ 5%3 | 74,7* | 37,3 |
| Pazienti (%) che hanno raggiunto una perdita di peso ≥ 10%3 | 59,2* | 16,8 |
| Pazienti (%) che hanno raggiunto una perdita di peso ≥ 15%3 | 49,7* | 9,2 |
| Circonferenza vita (cm) | ||
| Basale | 115,8 | 115,7 |
| Variazione rispetto al basale1 | -14,4 | 5,2 |
| Differenza rispetto al placebo1 [95% CI] | -9,2 [-12,2; -6,2]* | - |
| Pressione arteriosa sistolica (mmHg) | ||
| Basale | 126 | 125 |
| Variazione rispetto al basale1 | -5,7 | -1,6 |
| Differenza rispetto al placebo1 [95% CI] | -4,2 [-7,3; -1,0]* | - |
* p< 0,0001(bilaterale, non corretto) per la superiorità.
1 Stima effettuata utilizzando un modello ANCOVA con imputazione multipla basata su tutti i dati, indipendentemente dall’interruzione del trattamento randomizzato o dall’inizio di altri farmaci anti-obesità o della chirurgia bariatrica.
2 Durante lo studio, il trattamento randomizzato è stato permanentemente interrotto dal 13,2% dei pazienti randomizzati a semaglutide 2,4 mg e 27,0% dei pazienti randomizzati a placebo. Supponendo che tutti i pazienti randomizzati siano rimasti in trattamento e non abbiano ricevuto ulteriori terapie anti-obesità, le variazioni stimate dalla randomizzazione alla settimana 104 per il peso corporeo sulla base di un modello misto per misure ripetute, incluse tutte le osservazioni fino alla prima interruzione, erano -16,7% per semaglutide e 0,6% per placebo.
3Stima effettuata utilizzando il modello di regressione binaria basato sulla stessa procedura di imputazione dell’analisi primaria.
Settimane
Placebo Semaglutide 2,4 mg sottocutano Imputazione multipla (IM) 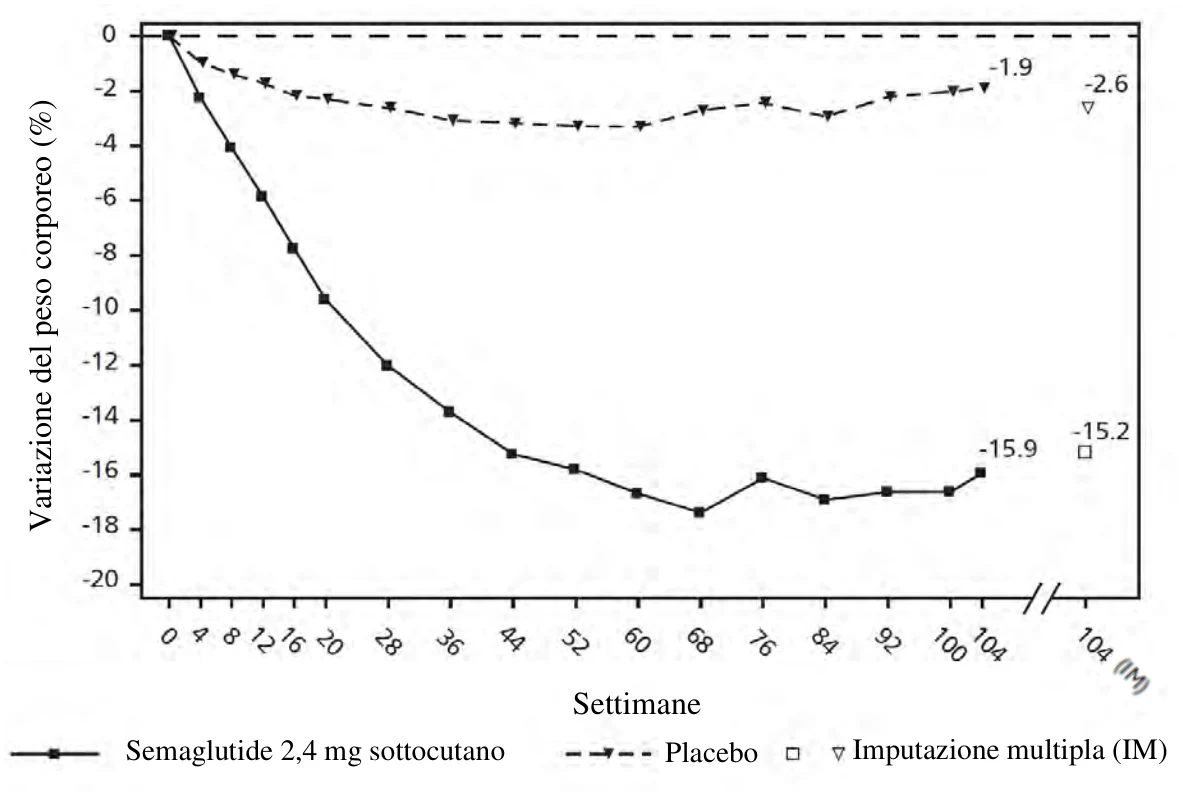

Valori osservati per i pazienti che hanno completato ogni visita programmata e stime con imputazioni multiple (IM) dai ritiri recuperati
Figura 4 STEP 5: variazione media del peso corporeo (%) dalla settimana 0 alla settimana 104
STEP 8: Semaglutide vs liraglutide
In uno studio randomizzato, in aperto, a coppie, controllato con placebo della durata di 68 settimane, 338 pazienti con obesità (IMC ≥30 kg/m2) o con sovrappeso (IMC ≥27 a < 30 kg/m2) e almeno una comorbilità correlata al peso, sono stati randomizzati a semaglutide una volta alla settimana, liraglutide 3 mg una volta al giorno o placebo. Semaglutide una volta alla settimana e liraglutide 3 mg erano in aperto, ma ogni gruppo di trattamento attivo è stato in doppio cieco rispetto al placebo somministrato con la stessa frequenza di dosaggio. Tutti i pazienti hanno seguito una dieta ipocalorica e una maggiore attività fisica per tutta la durata dello studio. Al basale, i pazienti avevano un IMC medio di 37,5 kg/m2, un peso corporeo medio di 104, 5 kg.
Il trattamento con semaglutide una volta alla settimana per 68 settimane ha comportato una riduzione del peso corporeo superiore e clinicamente significativa rispetto a liraglutide. Il peso corporeo medio è diminuito dal basale fino alla settimana 68 con semaglutide. Con liraglutide il peso corporeo medio è diminuito meno (vedere Tabella 9). Il 37,4% dei pazienti trattati con semaglutide ha perso ≥20%, rispetto al 7,0% dei pazienti trattati con liraglutide. La tabella 9 mostra i risultati degli endpoint di conferma di perdita di peso ≥10%, ≥15% e ≥20%.
Tabella 9 STEP 8: Risultati dello studio di 68 settimane che ha confrontato semaglutide con liraglutide
| Semaglutide 2,4 mg | Liraglutide 3 mg | |
| Serie di analisi completa (N) | 126 | 127 |
| Peso corporeo | ||
| Basale (kg) | 102,5 | 103,7 |
| Variazione (%) dal basale1, 2 | -15,8 | -6,4 |
| Differenza (%) rispetto a liraglutide1 | -9,4 [-12,0;-6,8]* | - |
| Semaglutide 2,4 mg | Liraglutide 3 mg | |
| [IC al 95%] | ||
| Variazione (kg) dal basale | -15,3 | -6,8 |
| Differenza (kg) rispetto a liraglutide1 [IC al 95%] | -8,5 [-11,2;-5,7] | - |
| Pazienti (%) che hanno raggiunto una perdita di peso ≥ 10%3 | 69,4* | 27,2 |
| Pazienti (%) che hanno raggiunto una perdita di peso ≥ 15%3 | 54,0* | 13,4 |
| Pazienti (%) che hanno raggiunto una perdita di peso ≥ 20%3 | 37,4* | 7,0 |
* p< 0,005 (bilaterale, non corretto) per la superiorità.
1 Stima effettuata utilizzando un modello ANCOVA con imputazione multipla basata su tutti i dati, indipendentemente dall’interruzione del trattamento randomizzato o dall’inizio di altri farmaci anti-obesità o della chirurgia bariatrica.
2 Durante lo studio, il trattamento randomizzato è stato permanentemente interrotto dal 13,5% dei pazienti randomizzati a semaglutide 2,4 mg e 27,6% dei pazienti randomizzati a liraglutide 3 mg rispettivamente. Supponendo che tutti i pazienti randomizzati siano rimasti in trattamento e non abbiano ricevuto ulteriori terapie anti-obesità, le variazioni stimate dalla randomizzazione alla settimana 68 per il peso corporeo sulla base di un modello misto per misure ripetute, incluse tutte le osservazioni fino alla prima interruzione, erano -17,1% per semaglutide 2,4 mg e -6,9% per liraglutide 3mg.
3 Stima effettuata utilizzando il modello di regressione binaria basato sulla stessa procedura di imputazione dell’analisi primaria.
STEP 9: Gestione del peso nei pazienti con osteoartrite del ginocchio
In uno studio in doppio cieco di 68 settimane, 407 pazienti con obesità e osteoartrite (OA) del ginocchio (OA) moderata di una o entrambe le ginocchia sono stati randomizzati a semaglutide o placebo, come aggiunta alla consulenza su una dieta ipocalorica e una maggiore attività fisica. L'effetto del trattamento sul dolore correlato all'OA del ginocchio è stato valutato dal Western Ontario and McMaster Universities Osteoarthritis 3.1 Index (WOMAC). Questo indice è progettato per valutare i cambiamenti nei sintomi e nella funzionalità degli arti inferiori associati al trattamento nei pazienti affetti da OA dell'anca e/o del ginocchio. Al basale, i pazienti avevano un IMC medio di 40,3 kg/m2 e un peso corporeo medio di 108,6 kg. Tutti i pazienti avevano una diagnosi clinica di OA del ginocchio con un punteggio medio del dolore WOMAC basale di 70,9 (su una scala da 0 a 100).
Il trattamento con semaglutide per 68 settimane ha determinato una riduzione superiore e clinicamente significativa del peso corporeo rispetto al placebo (vedere Tabella 10). Il trattamento con semaglutide ha dimostrato un miglioramento clinicamente significativo del dolore correlato all'OA del ginocchio rispetto al placebo (vedere Tabella 10). I miglioramenti del dolore correlato all'OA del ginocchio con semaglutide sono stati ottenuti senza un aumento dell'uso di farmaci antidolorifici.
Tabella 10 STEP 9: Risultati alla settimana 68
| Semaglutide 2,4 mg | Placebo | |
| Serie di analisi completa (N) | 271 | 136 |
| Peso corporeo | ||
| Basale (kg) | 108,7 | 108,5 |
| Variazione (%) dal basale1,2 | -13,7 | -3,2 |
| Differenza (%) rispetto al placebo1 [IC al 95%] | -10,5 [-12,3; -8,6]* | - |
| Pazienti (%) che hanno raggiunto una perdita di peso ≥ 5%3 | 85,2* | 33,6 |
| Punteggio del dolore WOMAC4 | ||
| Basale | 72,8 | 67,2 |
| Variazione (%) dal basale1,2 | -41,7 | -27,5 |
| Semaglutide 2,4 mg | Placebo | |
| Differenza (%) rispetto al placebo1 [IC al 95%] | -14,1 [-20,0, -8,3]* | - |
| Pazienti (%) che hanno ottenuto un miglioramento clinicamente significativo 3, 5 | 59,0 | 35,0 |
* p< 0,0001 (bilaterale non corretto) per la superiorità.
1 Stima effettuata utilizzando un modello ANCOVA con imputazione multipla basata su tutti i dati indipendentemente dall'interruzione del trattamento randomizzato o dall'inizio di altri farmaci anti-obesità o altri interventi per l'OA del ginocchio e indipendentemente dalla conformità al periodo di wash-out per i farmaci antidolorifici (quest'ultimo rilevante solo per l'endpoint correlato a WOMAC). Durante la sperimentazione, il trattamento randomizzato è stato interrotto definitivamente dal 12,5% e dal 21,3% dei pazienti randomizzati a semaglutide 2,4 mg e placebo, rispettivamente. 2 Sulla base di un modello misto per misure ripetute, ipotizzando che tutti i pazienti randomizzati abbiano continuato il trattamento e non abbiano ricevuto ulteriori terapie anti-obesità o ulteriori interventi per l'OA del ginocchio e abbiano rispettato il periodo di washout per i farmaci antidolorifici (quest'ultimo rilevante solo per il dolore correlato all'OA del ginocchio), incluse tutte le osservazioni fino alla prima interruzione, le variazioni stimate dal basale alla settimana 68 per il peso corporeo sono state -14,5% e -2,3% (rispettivamente semaglutide 2,4 mg e placebo) e per il punteggio del dolore WOMAC: -43,0 e -28,3 (rispettivamente semaglutide 2,4 mg e placebo).
3 Stima effettuata utilizzando il modello di regressione logistica basato sulla stessa procedura di imputazione dell'analisi primaria.
4 I punteggi WOMAC sono presentati su una scala da 0 a 100, con punteggi più bassi che rappresentano una minore disabilità.
5 La variazione del punteggio del dolore WOMAC di ≤ -37,3 è stata utilizzata come soglia per un miglioramento significativo. La soglia è stata ricavata dai dati degli studi clinici utilizzando metodi basati su ancoraggi.
Effetti sulla composizione corporea
In un sotto-studio di STEP 1 (N = 140), la composizione corporea è stata misurata utilizzando l’assorbimetria a raggi X a doppia energia (Dual enrgy X-ray absoptiometry, DEXA). I risultati della valutazione DEXA hanno mostrato che il trattamento con semaglutide è stato accompagnato da una maggiore riduzione della massa grassa rispetto alla massa magra, portando a un miglioramento della composizione corporea rispetto al placebo dopo 68 settimane. Inoltre, questa riduzione della massa grassa totale è stata accompagnata da una riduzione del grasso viscerale. Tali risultati suggeriscono che la maggior parte della perdita di peso totale era attribuibile a una riduzione del tessuto grasso, compreso il grasso viscerale.
In un sottostudio dello studio STEP UP (N=55), la composizione corporea è stata misurata mediante risonanza magnetica (RM). I risultati della valutazione mediante RM hanno mostrato che il trattamento con iniezione di semaglutide a dosi di 2,4 mg e 7,2 mg è stato accompagnato da una maggiore riduzione del volume/massa grassa rispetto al volume/massa magra, portando a un miglioramento della composizione corporea rispetto al placebo dopo 72 settimane.
Miglioramento della funzionalità fisica
Semaglutide ha dimostrato piccoli miglioramenti nei punteggi della funzionalità fisica. La funzionalità fisica è stata valutata attraverso il questionario generico sulla qualità della vita correlata alla salute Short Form-36v2 Health Survey, Acute Version (SF-36) e il questionario specifico per l’obesità Impact of Weight on Quality of Life Lite Clinical Trials Version (IWQOL-Lite-CT).
STEP UP e STEP UP T2D: Gestione del peso con una dose più elevata di semaglutide
In due studi clinici in doppio cieco della durata di 72 settimane, 1 407 pazienti con obesità (STEP UP) e 512 pazienti con obesità e diabete di tipo 2 (STEP UP T2D) sono stati randomizzati con un rapporto 5:1:1 (STEP UP) o 3:1:1 (STEP UP T2D) a semaglutide 7,2 mg, semaglutide 2,4 mg o placebo una volta alla settimana. Tutti i pazienti durante gli studi seguivano una dieta ipocalorica e aumentavano l'attività fisica.
Al basale nello studio STEP UP, i pazienti avevano un'età media di 47 anni, un IMC medio di 39,9 kg/m² e un peso corporeo medio di 113 kg. Il 26,3% era di sesso maschile, il 73,7% di sesso femminile, l'85,5% caucasico/bianco, l'8,6% nero/afroamericano, il 4,5% asiatico e l'1,2% di altra etnia. Il 4,5% dei pazienti era di etnia ispanica o latina.
Al basale, nello studio STEP UP T2D, i pazienti avevano un'età media di 56 anni, un IMC medio di 38,6 kg/m² e un peso corporeo medio di 110,1 kg. Erano per il 48,2% di sesso maschile, per il 51,8% di sesso femminile, per l'83,6% caucasici/bianchi, per l'8,6% neri/afroamericani, per il 6,3% asiatici e per l'1,6% di altra etnia. Il 5,7% dei pazienti era di etnia ispanica o latina.
Nei due studi STEP UP e STEP UP T2D, alla fine del trattamento (settimana 72), la perdita di peso con l'iniezione di semaglutide 7,2 mg è stata superiore e clinicamente significativa rispetto al placebo (vedere Tabella 11 e Figure 5 e 6). Inoltre, una percentuale maggiore ha ottenuto una perdita di peso ≥5%, ≥10%, ≥15% e ≥20% con semaglutide 7,2 mg rispetto al placebo.
Nello studio STEP UP, la perdita di peso con l'iniezione di semaglutide da 7,2 mg è stata superiore rispetto all'iniezione di semaglutide da 2,4 mg e una percentuale maggiore ha raggiunto una perdita di peso ≥20% e ≥25% rispetto all'iniezione di semaglutide da 2,4 mg (vedere Tabella 11). Tabella 11 STEP UP e STEP UP T2D: Risultati alla settimana 72
| STEP UP | STEP UP T2D | ||||||
Semaglutide iniezione da 7,2 mg | Semaglutide iniezione da 2,4 mg | Placebo | Semaglutide iniezione da 7,2 mg | Placebo | |||
Serie di analisi completa (N) | 1005 | 201 | 201 | 307 | 102 | ||
| Peso corporeo / composizione | |||||||
| Basale (kg) | 112,4 | 116,5 | 112,4 | 110,5 | 112,1 | ||
Variazione (%) rispetto al basale1 | -18,7 | -15,6 | -3,9 | -13,2 | -3,9 | ||
Variazione (%) rispetto al basale Stima del prodotto in studio2 | -20.7 | -17.5 | -2.4 | -14.1 | -3.6 | ||
| Differenza | -14,8 [-16,2; -13,4]* | - | - | -9,3 [-11,0; -7,7]* | - | ||
| (%) | |||||||
| rispetto al | |||||||
| placebo1 | |||||||
| [IC al | |||||||
| 95%] | |||||||
Differenza (%) rispetto al 2,4 mg [IC al 95%]1 | -3,1 [-4,7; -1,6]* | - | - | - | - | ||
| Variazione (kg) | -20,9 | -17,3 | -4,6 | -14,5 | -4,3 | ||
| STEP UP | STEP UP T2D | ||||
Semaglutide iniezione da 7,2 mg | Semaglutide iniezione da 2,4 mg | Placebo | Semaglutide iniezione da 7,2 mg | Placebo | |
| rispetto al basale | |||||
Differenza (kg) rispetto al placebo [95% IC]1 | -16,3 [-17,9; -14,8] | - | - | -10,2 [-12,1; -8,4] | - |
Pazienti (%) che hanno raggiunto una perdita di peso ≥5%3 | 90,7 | 89,9 | 36,8 | 86,3 | 34,7 |
Pazienti (%) che hanno raggiunto una perdita di peso ≥10%3 | 82,4 | 75,1 | 20,5 | 62,9 | 11,6 |
Pazienti (%) che hanno raggiunto una perdita di peso ≥15%3 | 66,5 | 54,5 | 7,6 | 41,2 | 7,4 |
Pazienti (%) che hanno raggiunto una perdita di peso ≥20%3,4 | 47,7 | 33,3 | 2,9 | 21,3 | 2,1 |
Pazienti (%) che anno raggiunto una perdita di peso ≥25%3,5 | 31,2 | 15,3 | 0 | - | - |
| Circonferenza vita (cm) | |||||
| Basale | 118,4 | 120,3 | 118,6 | 121,8 | 123,9 |
| Variazione rispetto al basale1 | -17,5 | -14,6 | -5,9 | -12,3 | -5,8 |
| STEP UP | STEP UP T2D | ||||
Semaglutide iniezione da 7,2 mg | Semaglutide iniezione da 2,4 mg | Placebo | Semaglutide iniezione da 7,2 mg | Placebo | |
Differenza rispetto al placebo1 [IC al 95%] | -11,7 [-13,0; -10,4]* | - | - | -6,5 [-9,0; -4,1]* | - |
| HbA1c (%) | |||||
| Basale | 5,7 | 5,6 | 5,7 | 8,0 | 8,2 |
| Variazione rispetto al basale1 | -0,3 | -0,3 | -0,02 | -1,7 | -0,2 |
Differenza rispetto al placebo1 [IC al 95%] | -0,3 [-0,4; -0,2] | - | - | -1,5 [-1,8; -1,2]* | - |
* p< 0,0001 (bilaterale non corretto) per la superiorità.
1 Stima effettuata utilizzando un modello ANCOVA con imputazione multipla basata su tutti i dati indipendentemente dall'interruzione del trattamento o dall'inizio di altri farmaci antiobesità o chirurgia bariatrica.
2 Le variazioni stimate sono dalla randomizzazione alla settimana 72 utilizzando un modello misto per misure ripetute che include tutte le osservazioni fino alla prima interruzione del trattamento, supponendo che tutti i pazienti randomizzati abbiano continuato il trattamento e non abbiano iniziato altri farmaci antiobesità o chirurgia bariatrica.
3 Proporzioni osservate basate sul periodo in studio (periodo ininterrotto dalla randomizzazione all'ultima visita di studio), indipendentemente dall'interruzione, dalla riduzione della dose o dall'inizio di altri farmaci antiobesità o chirurgia bariatrica.
4 Le percentuali osservate durante il trattamento (esclusi i dati fuori trattamento innescati da almeno due dosi consecutive saltate) hanno raggiunto una riduzione del peso corporeo ≥20% nel 50,9%, 35,1% e 2,9% dei pazienti randomizzati rispettivamente a semaglutide 7,2 mg, 2,4 mg e placebo nello studio STEP UP.
5 Le percentuali osservate durante il trattamento hanno raggiunto una riduzione del peso corporeo ≥25% nel 33,2%, 16,7% e 0% dei pazienti randomizzati rispettivamente a semaglutide 7,2 mg, 2,4 mg e placebo nello studio STEP UP.
Settimane
Semaglutide 2,4 mg sottocutaneo Semaglutide 7,2 mg sottocutaneo
Imputazione multipla (IM) Placebo 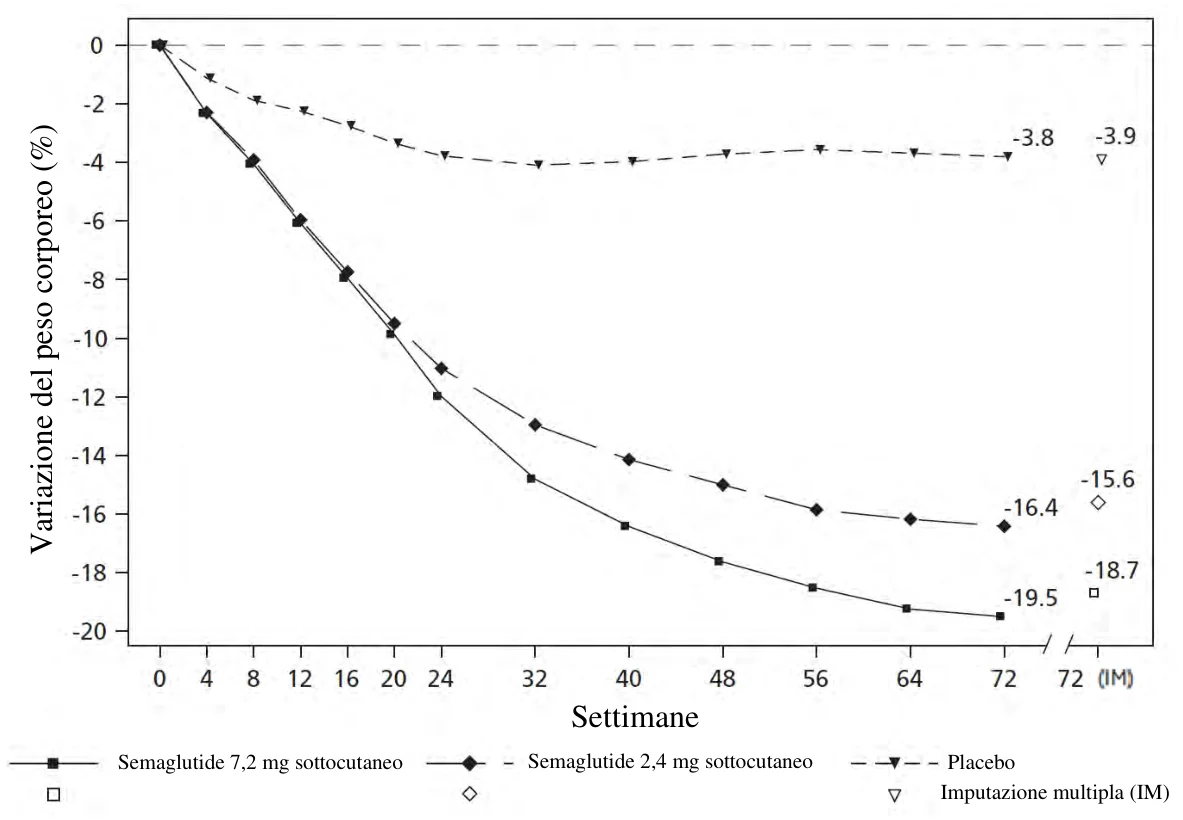
Valori osservati per i pazienti che completano ogni visita programmata e stime con imputazioni multiple (IM) dai pazienti che hanno abbandonato il trattamento
Figura 5 STEP UP: Variazione media del peso corporeo (%) dalla settimana 0 alla settimana 72
Settimane
Semaglutide 2,4 mg sottocutaneo Semaglutide 7,2 mg sottocutaneo
Imputazione multipla (IM) Placebo 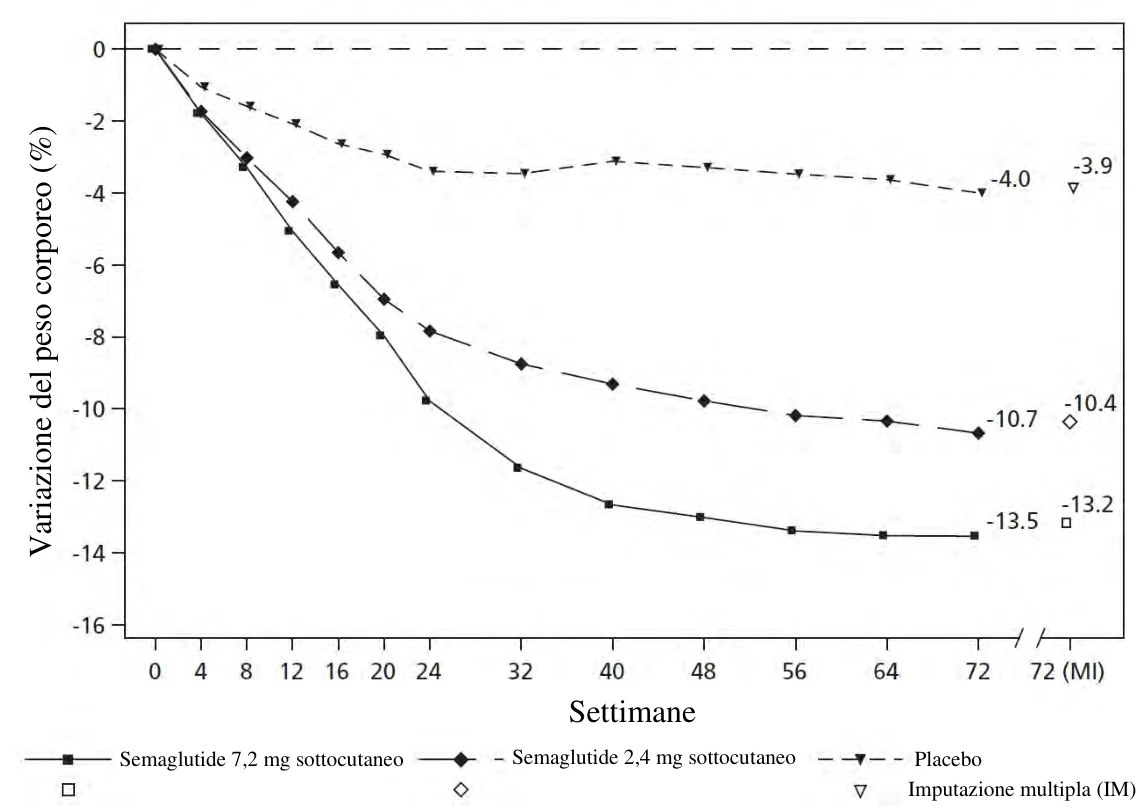
Valori osservati per i pazienti che completano ogni visita programmata e stime con imputazioni multiple (IM) dai pazienti che hanno abbandonato il trattamento
Figura 6 STEP UP T2D: Variazione media del peso corporeo (%) dalla settimana 0 alla settimana 72
Valutazione cardiovascolare
SELECT: Studio sugli esiti cardiovascolari nei pazienti con sovrappeso o obesità
SELECT è uno studio randomizzato, in doppio cieco, controllato con placebo e guidato da eventi, che ha incluso 17 604 pazienti con malattia cardiovascolare accertata e IMC≥27 kg/m2. I pazienti sono stati randomizzati a semaglutide 2,4 mg (n=8 803) o placebo (n=8 801) in aggiunta allo standard di cura. La durata mediana dello studio è stata di 41,8 mesi. Lo stato vitale era disponibile per il 99,4% dei soggetti nello studio.
La popolazione dello studio era composta dal 27,7% di pazienti di sesso femminile e dal 72,3% di sesso maschile, con un'età media di 61,6 anni, di cui il 38,2% di pazienti ≥ 65 anni (n = 6 728) e il 7,8% di pazienti ≥ 75 anni (n = 1 366). L'IMC medio era di 33,3 kg/m2 e il peso corporeo medio era di 96,7 kg. Sono stati esclusi i pazienti con anamnesi di diabete di tipo 1 e di tipo 2.
L'endpoint primario era il tempo trascorso dalla randomizzazione alla prima comparsa di eventi avversi cardiovascolari maggiori (MACE), definiti come un endpoint composito costituito da morte cardiovascolare (inclusa la causa di morte non determinata), infarto miocardico non fatale o ictus non fatale. L'endpoint primario, il tempo al primo MACE, si è verificato in 1 270 dei 17 604 pazienti inclusi nello studio SELECT. In particolare, sono stati registrati 569 primi MACE (6,5%) tra gli 8 803 pazienti trattati con semaglutide, rispetto ai 701 primi MACE (8,0%) tra gli 8 801 pazienti trattati con placebo. In totale, 63 (11,1%) dei primi MACE con semaglutide e 80 (11,4%) con placebo sono stati causa di morte non determinata.
La superiorità di semaglutide 2,4 mg rispetto al placebo per quanto riguarda i MACE è stata confermata con un hazard ratio di 0,80 [0,72; 0,90] [IC al 95%], corrispondente a una riduzione del rischio relativo di MACE del 20 % (vedere Figura 7). L'effetto di ogni componente sulla riduzione del MACE è mostrato nella Figura 8. La riduzione del MACE con semaglutide 2,4 mg non è stata influenzata da età, genere, etnia, IMC al basale o livello di compromissione della funzione renale.
L'analisi della morte cardiovascolare (il primo endpoint secondario di conferma) ha determinato un hazard ratio di 0,85 [0,71; 1,01][IC al 95%].
Sema 2,4 mg
Placebo
Tempo dalla randomizzazione (mesi)
Placebo
Sema 2,4 mg
HR: 0,80
IC al 95%[0,72 - 0,90]
Pazienti a rischio
8 801 8 652 8 487 8 326 8 164 7 101 5 660 4 015 1 672 0
2
4
6
8
10
0 6 12 18 24 30 36 42 48
8 803 8 695 8 561 8 427 8 254 7 229 5 777 4 126 1 734 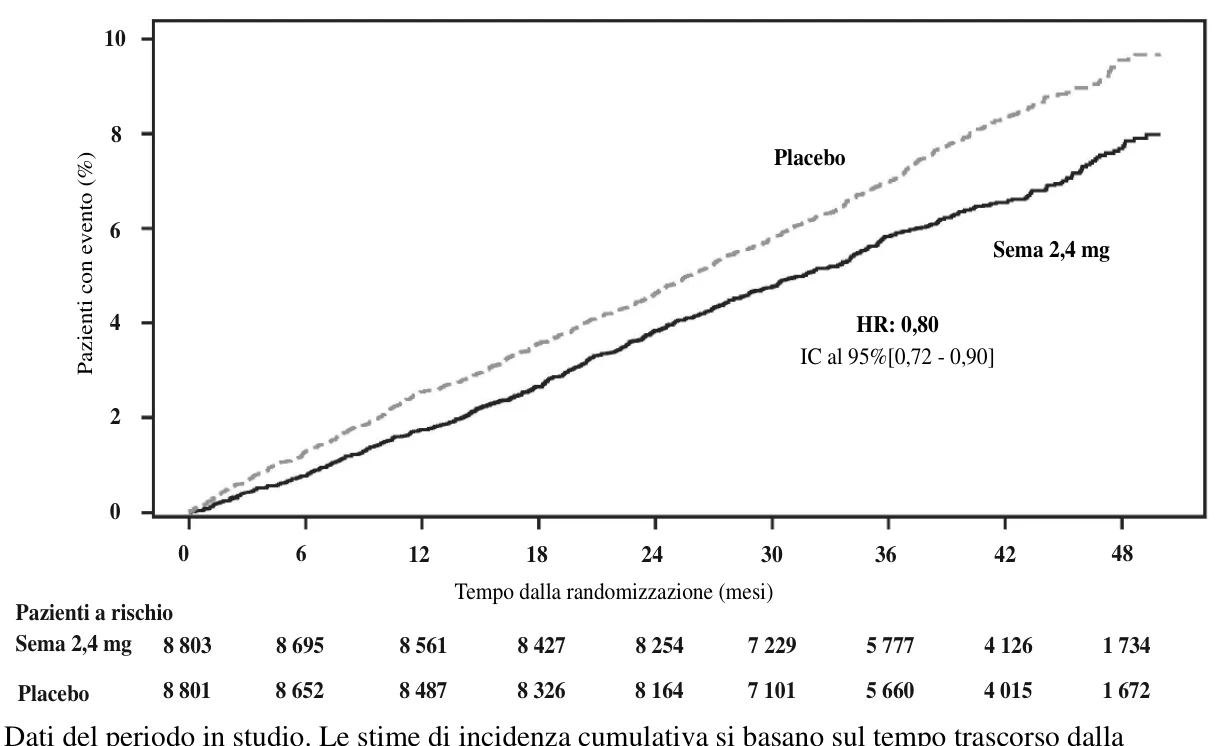
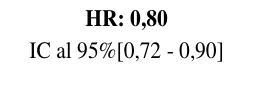
Dati del periodo in studio. Le stime di incidenza cumulativa si basano sul tempo trascorso dalla randomizzazione al primo MACE confermato dall'EAC, con morte non CV modellata come rischio concorrente utilizzando lo stimatore di Aalen-Johansen. I soggetti senza eventi di interesse sono stati censiti alla fine del periodo di osservazione in studio. Il tempo trascorso dalla randomizzazione al primo MACE è stato analizzato utilizzando un modello di rischi proporzionali di Cox con il trattamento come fattore categorico fisso. L'hazard ratio e l'intervallo di confidenza sono aggiustati per il disegno sequenziale del gruppo utilizzando l'ordinamento del rapporto di verosimiglianza. L'asse delle ascisse è troncato a 50 mesi, quando circa il 10% della popolazione era ancora nello studio. HR: hazard ratio CI: intervallo di confidenza, Sema 2,4 mg: semaglutide 2,4 mg. CV: cardiovascolare, EAC: event adjudication committee, MACE: evento avverso cardiovascolare maggiore.
Figura 7: Tempo trascorso dalla randomizzazione al primo MACE - Grafico in funzione dell’incidenza cumulativa
In favore di
Placebo
0,4
In favore di
Sema 2.4 mg
0,85 [0,71; 1,01]
0,81 [0,71; 0,93] HR [IC al 95%]
0,80 [0,72; 0,90]
Numero di eventi/soggetti analizzati
(Sema 2.4 mg; Placebo)
0,6 1 1,4 Endpoint primario
Endpoint primari e componenti
0,93 [0,74; 1,15]
0,82 [0,71; 0,96] Morte CV
0,72 [0,61; 0,85]
2
Infarto miocardico non fatale
Ictus non fatale
Endpoint secondari confirmatori
Insufficienza cardiaca composito
Morte per tutte le cause
223/8 803; 262/8 801
375/8 803; 458/8 801 569/8 803; 701/8 801
154/8 803; 165/8 801
300/8 803; 361/8 801 234/8 803; 322/8 801 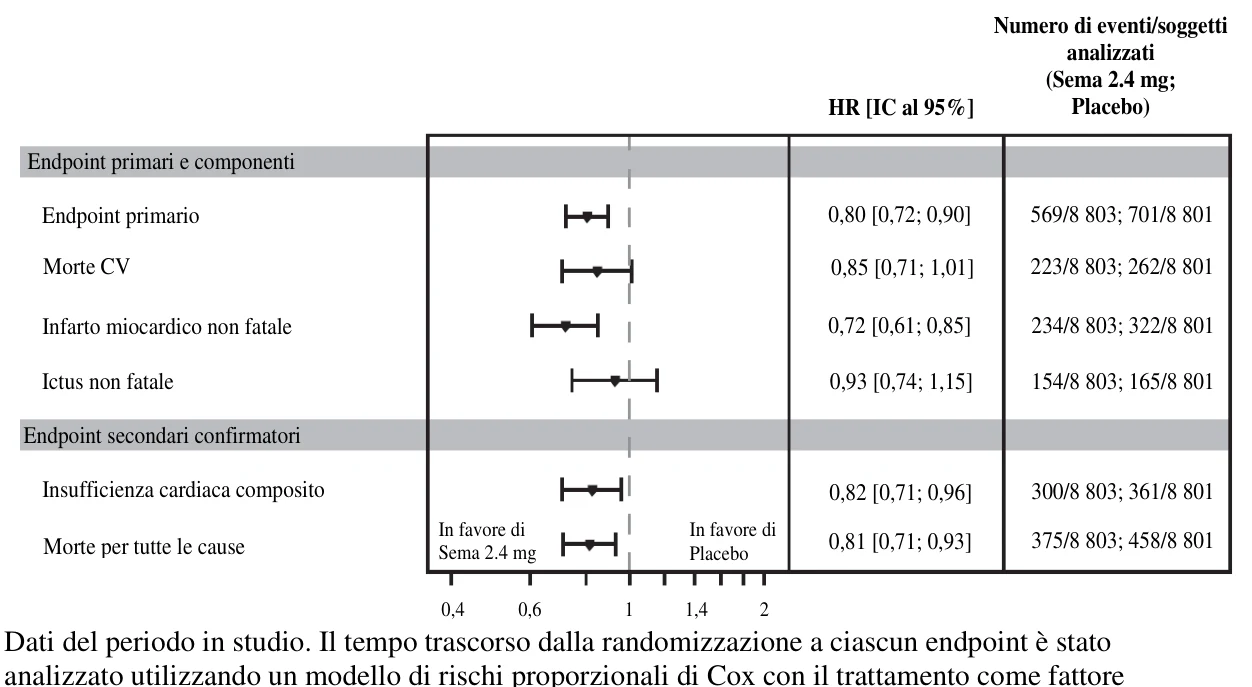
Dati del periodo in studio. Il tempo trascorso dalla randomizzazione a ciascun endpoint è stato analizzato utilizzando un modello di rischi proporzionali di Cox con il trattamento come fattore categorico fisso. I soggetti senza eventi di interesse sono stati censiti alla fine del periodo in studio. Per l'endpoint primario, l'HR e l'IC sono stati aggiustati per il disegno sequenziale del gruppo utilizzando l'ordinamento del rapporto di verosimiglianza. Gli endpoint secondari non sono stati sottoposti a controllo di molteplicità. La morte per cause cardiovascolari comprende sia la morte per cause cardiovascolari sia la morte per cause non determinate.
HR: hazard ratio IC: intervallo di confidenza, Sema 2,4 mg: semaglutide 2,4 mg. CV: cardiovascolare, MI: infarto miocardico, Insufficienza cardiaca composita costituita da ricovero ospedaliero per insufficienza cardiaca, visita medica urgente per insufficienza cardiaca o morte per cause cardiovascolari.
Figura 8: Forest plot del tempo trascorso dalla randomizzazione al primo MACE, alle componenti del MACE e agli endpoint secondari di conferma.
SUSTAIN 6: Studio sugli esiti cardiovascolari nei pazienti con diabete di tipo 2
Nello studio SUSTAIN 6, 3 297 pazienti con diabete di tipo 2 insufficientemente controllato e ad alto rischio di eventi cardiovascolari sono stati randomizzati a semaglutide sottocutanea 0,5 mg o 1 mg una volta alla settimana o a placebo in aggiunta alla terapia standard. Il trattamento ha avuto una durata di 104 settimane. L’età media era di 65 anni e l’IMC medio era di 33 kg/m2.
L’endpoint primario era il tempo intercorso dalla randomizzazione fino alla comparsa del primo degli eventi avversi cardiovascolari maggiori (Major adverse cardiovascular event, MACE): morte cardiovascolare, infarto miocardico non fatale o ictus non fatale. Il numero totale dei MACE è stato 254, di cui 108 (6,6%) con semaglutide e 146 (8,9%) con il placebo.
La sicurezza cardiovascolare del trattamento con semaglutide 0,5 o 1 mg è stata confermata in quanto il rapporto di rischio (Hazard ratio, HR) per semaglutide rispetto al placebo era 0,74 [0,58, 0,95] [IC al 95%], determinato da una diminuzione del tasso di ictus non fatale e infarto miocardico non fatale, senza alcuna differenza nella morte cardiovascolare (vedere Figura 9).
Tempo dalla randomizzazione (settimana)
Semaglutide
Placebo
Semaglutide
Placebo
HR: 0,74 IC al 95% 0,58: 0,95
Numero di soggetti a rischio 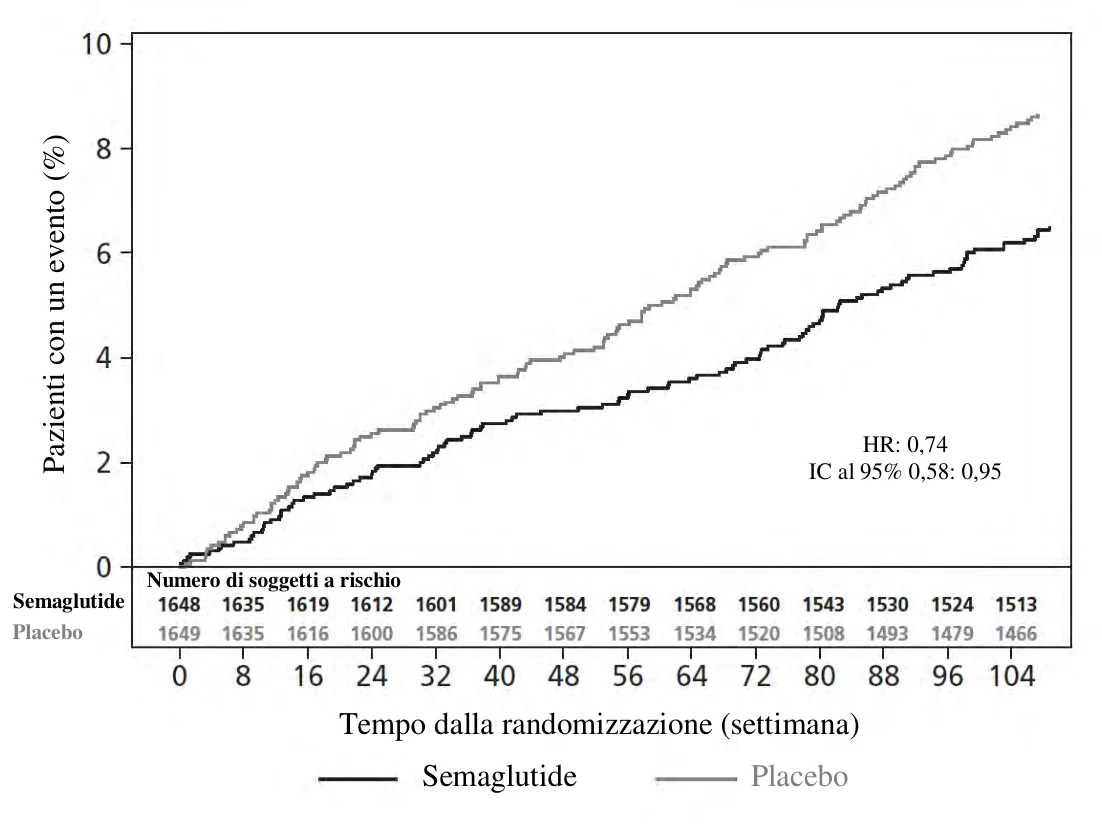
Figura 9: grafico di Kaplan-Meier del tempo intercorso fino alla prima comparsa dell’esito composito: morte cardiovascolare, infarto miocardico non fatale o ictus non fatale (SUSTAIN 6)
STEP-HFpEF e STEP-HFpEF-DM: studi di esito funzionale in pazienti con insufficienza cardiaca con frazione di eiezione preservata senza e con diabete di tipo 2
In due studi clinici in doppio cieco della durata di 52 settimane, 529 pazienti con insufficienza cardiaca correlata all'obesità con frazione di eiezione preservata (STEP-HFpEF) e 616 pazienti con HFpEF correlata all'obesità e diabete di tipo 2 (STEP-HFpEF-DM) sono stati randomizzati per essere trattati con semaglutide 2,4 mg o placebo una volta alla settimana in aggiunta al trattamento standard.
Al basale, il 66,2% e il 70,6% dei pazienti erano classificati come classe II della New York Heart Association (NYHA), il 33,6% e il 29,2% erano di classe III della NYHA e lo 0,2% e lo 0,2% erano di classe IV della NYHA, rispettivamente in STEP-HFpEF e STEP HFpEF-DM. L'età media era di 68 anni in entrambi gli studi, la frazione di eiezione ventricolare sinistra (LVEF) mediana era del 57,0% e del 56,0% e l'IMC medio era di 38,5 kg/m2 e 37,9 kg/m2. Lo studio STEP-HFpEF includeva il 56,1% di donne, mentre in STEP-HFpEF-DM il 44,3% erano donne. Un'alta percentuale di pazienti assumeva farmaci cardiovascolari, tra cui ~ l'81% diuretici, ~ l'81% betabloccanti, ~ il 34% inibitori dell'enzima di conversione dell'angiotensina (ACE) e ~ il 45% bloccanti del recettore dell'angiotensina (ARB). Nello studio STEP-HFpEF-DM i pazienti ricevevano anche farmaci ipoglicemizzanti standard, di cui il 32,8% erano trattati con inibitore del cotrasportatore sodio/glucosio di tipo 2 (SGLT-2i) e il 20,8% erano trattati con insulina. L'effetto del trattamento con semaglutide 2,4 mg sui sintomi dell'insufficienza cardiaca è stato valutato utilizzando il Clinical Summary Score del Kansas City Cardiomyopathy Questionnaire (KCCQ-CSS), che include i domini dei sintomi (frequenza e carico) e delle limitazioni fisiche. Il punteggio varia da 0 a 100, con punteggi più alti che rappresentano uno stato di salute migliore. L'effetto del trattamento con semaglutide 2,4 mg sulla distanza percorsa in 6 minuti (6MWD) è stato valutato tramite il 6-Minute Walk Test (6MWT). I valori basali di KCCQ-CSS e 6MWD riflettono una popolazione altamente sintomatica.
In entrambi gli studi il trattamento con semaglutide 2,4 mg ha prodotto un effetto superiore sia su KCCQ-CSS che su 6MWD (Tabella 12). Sono stati osservati benefici sia nei sintomi dell'insufficienza cardiaca che nella funzionalità fisica.
Tabella 12 Risultati di 6MWD, KCCQ-CSS e peso corporeo dai due studi randomizzati di 52 settimane (STEP-HFpEF e STEP-HFpEF-DM)
| STEP-HFpEF | STEP-HFpEF-DM | |||
| Semaglutide 2,4 mg | Placebo | Semaglutide 2,4 mg | Placebo | |
| Serie di analisi complete (N) | 263 | 266 | 310 | 306 |
| KCCQ-CSS (punteggio) | ||||
| Basale (media)1 | 57.9 | 55,5 | 58,8 | 56,4 |
| Variazione rispetto al basale2 | 16,6 | 8,7 | 13,7 | 6,4 |
Differenza rispetto al placebo2 [IC al 95%] | 7,8 [4,8; 10,9] | 7,3 [4,1; 10,4] | ||
| Pazienti (%) che sperimentano un cambiamento significativo3 | 43,2 | 32,5 | 42,7 | 30,5 |
| 6MWD (metri) | ||||
| Basale (media)1 | 319,6 | 314,6 | 279,7 | 276,7 |
| Variazione rispetto al basale2 | 21,5 | 1,2 | 12,7 | -1,6 |
Differenza rispetto al placebo2 [IC al 95%] | 20,3 [8,6; 32,1] | 14,3 [3,7; 24,9] | ||
| Pazienti (%) che sperimentano un cambiamento significativo4 | 47,9 | 34,7 | 43,8 | 30,6 |
| Peso corporeo | ||||
| Basale (kg)1 | 108,3 | 108,4 | 106,4 | 105,2 |
| Variazione (%) rispetto al basale2 | -13,3 | -2,6 | -9,8 | -3,4 |
Differenza rispetto al placebo2 [IC al 95%] | -10,7 [-11,9; -9,4] | -6,4 [-7,6; -5,2] | ||
1 Media osservata.
2 Stima effettuata utilizzando un modello ANCOVA con imputazione multipla e per KCCQ e 6MWD, anche un'imputazione composita basata su tutti i dati indipendentemente dall'interruzione del trattamento randomizzato o dall'inizio di altri farmaci anti-obesità o chirurgia bariatrica. 3 .Significativo entro la soglia di cambiamento del paziente di 17,2 punti per lo studio STEP-HFpEF e 16,3 punti per lo studio STEP-HFpEF-DM (derivato utilizzando un metodo basato su ancoraggi basato su un miglioramento di 1 categoria nel Patient Global Impression of Status (PGI-S)). Le percentuali si basano su soggetti con un'osservazione alla visita.
4 Significativo entro la soglia di cambiamento del paziente di 22,1 metri per lo studio STEP-HFpEF e 25,6 metri per lo studio STEP-HFpEF-DM (derivato utilizzando un metodo basato su ancoraggi utilizzando "moderatamente migliore" nel Patient Global Impression of Change (PGI-C)). Le percentuali si basano sui soggetti con un'osservazione durante la visita.
Il beneficio del trattamento con semaglutide rispetto al placebo è stato coerente in tutte le sottopopolazioni definite in base ad età, genere, IMC, popolazione, etnia, regione, pressione sistolica (SBP), LVEF e terapia concomitante per l'insufficienza cardiaca.
Popolazione pediatrica
L’Agenzia europea per i medicinali ha rinviato l’obbligo di presentare i risultati degli studi con Wegovy in uno o più sottogruppi della popolazione pediatrica per il trattamento della gestione del peso (vedere paragrafo 4.2 per informazioni sull’uso pediatrico).
STEP TEENS: Gestione del peso nei pazienti adolescenti
In uno studio in doppio cieco della durata di 68 settimane, 201 adolescenti in età puberale, di età compresa tra 12 e < 18 anni, con obesità o sovrappeso e almeno una comorbilità correlata al peso sono stati randomizzati 2:1 a semaglutide o placebo. Tutti i pazienti seguivano una dieta ipocalorica e aumentavano l'attività fisica durante lo studio.
Alla fine del trattamento (settimana 68), il miglioramento del IMC con semaglutide è stato superiore e clinicamente significativo rispetto al placebo (vedere Tabella 13 e Figura 10). Inoltre, una percentuale maggiore di pazienti ha raggiunto una perdita di peso ≥ 5%, 10% e ≥ 15% con semaglutide rispetto al placebo (vedere Tabella 13).
Tabella 13 STEP TEENS: Risultati alla settimana 68
| Semaglutide 2,4 mg | Placebo | |
| Serie di analisi completa (N) | 134 | 67 |
| IMC | ||
| Basale (kg) | 37,7 | 35,7 |
| Variazione (%) dal basale1, 2 | -16,1 | 0,6 |
| Differenza (%) dal placebo1 [IC al 95%] | -16,7 [-20,3; -13,2]* | - |
| Basale (IMC SDS) | 3,4 | 3,1 |
| Variazione dal basale in IMC SDS1 | -1,1 | -0,1 |
| Differenza dal placebo1 [95% IC] | -1,0 [-1,3; -0,8] | - |
| Peso corporeo | ||
| Basale (kg) | 109,9 | 102,6 |
| Variazione (%) dal basale1 | -14,7 | 2,8 |
| Differenza (%) dal placebo1 [IC al 95%] | -17,4 [-21,1; -13,8] | - |
| Variazione (kg) dal basale1 | -15,3 | 2,4 |
| Differenza (kg) dal placebo1 [IC al 95%] | -17,7 [-21,8; -13,7] | - |
| Pazienti (%) che hanno raggiunto una perdita di peso ≥ 5%3 | 72,5* | 17,7 |
| Pazienti (%) che hanno raggiunto una perdita di peso ≥ 10%3 | 61,8 | 8,1 |
| Pazienti (%) che hanno raggiunto una perdita di peso ≥ 15%3 | 53,4 | 4,8 |
| Circonferenza vita (cm) | ||
| Basale | 111,9 | 107,3 |
| Variazione rispetto al basale1 | -12,7 | -0,6 |
| Differenza rispetto al placebo1[IC al 95%] | -12,1 [-15,6; -8,7] | - |
| Pressione arteriosa sistolica (mmHg) | ||
| Basale1 | 120 | 120 |
| Variazione rispetto al basale1 | -2,7 | -0,8 |
| Differenza rispetto al placebo1 [IC al 95%] | -1,9 [-5,0; 1,1] | - |
* p< 0,0001(bilaterale, non corretto) per la superiorità.
1 Stima effettuata utilizzando un modello ANCOVA con imputazione multipla basata su tutti i dati, indipendentemente dall’interruzione del trattamento randomizzato o dall’inizio di altri farmaci anti-obesità o della chirurgia bariatrica.
2 Durante lo studio, il trattamento randomizzato è stato permanentemente interrotto dal 10,4% dei pazienti randomizzati a semaglutide 2,4 mg e 10,4% dei pazienti randomizzati al placebo. Supponendo che tutti i pazienti randomizzati siano rimasti in trattamento e non abbiano ricevuto ulteriori terapie anti-obesità le variazioni stimate dalla randomizzazione alla settimana 68 per il peso corporeo sulla base di un modello misto per misure ripetute incluse tutte le osservazioni fino alla prima interruzione, erano -17,9% per semaglutide 2,4 mg e 0,6% per il placebo.
3 Stima effettuata utilizzando il modello di regressione binaria basato sulla stessa procedura di imputazione dell’analisi primaria.
Settimane
Placebo Semaglutide 2,4 mg sottocutaneo Imputazione multipla (IM) 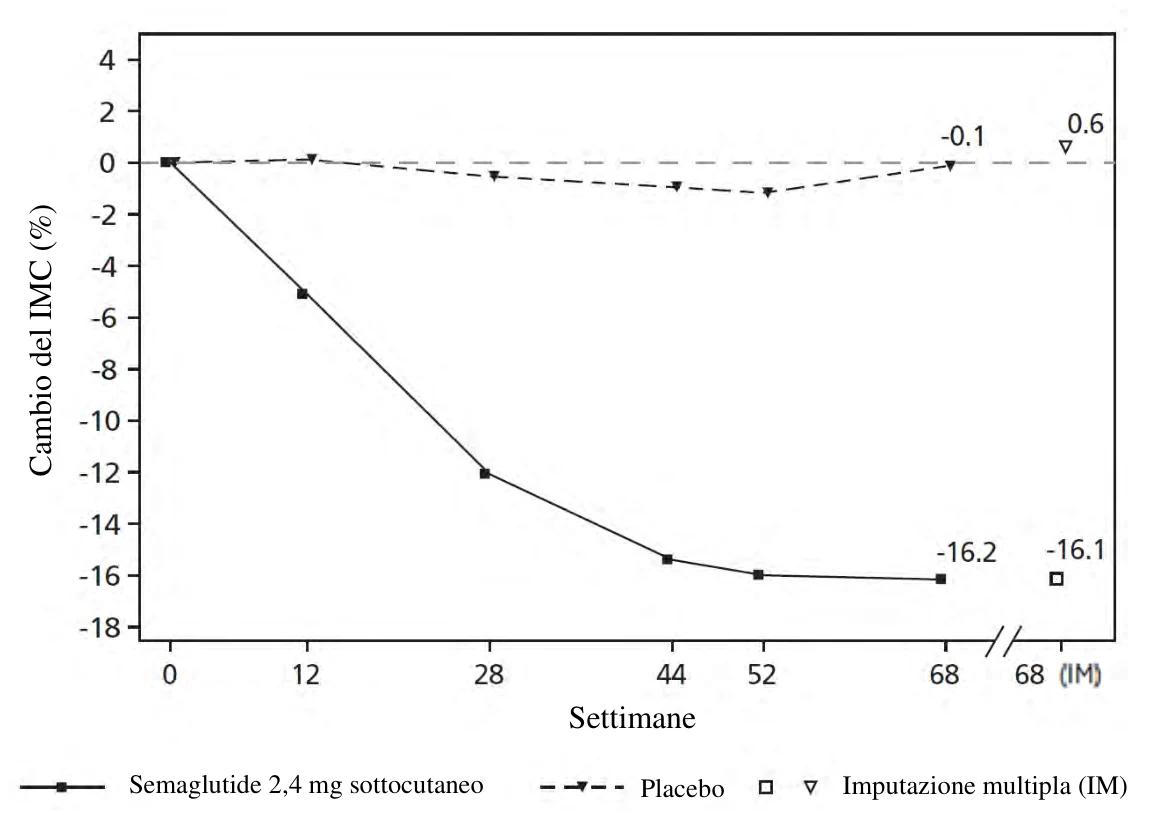

Valori osservati per i pazienti che hanno completato ogni visita programmata e stime con imputazioni multiple (IM) dai ritiri recuperati
Figura 10 STEP TEENS: variazione media dell’IMC (%) dal basale alla settimana 68
5.2 Proprietà farmacocinetiche
Rispetto al GLP-1 nativo, semaglutide ha un’emivita prolungata di circa 1 settimana, il che lo rende idoneo alla somministrazione per via sottocutanea una volta alla settimana. Il meccanismo principale di protrazione è il legame all’albumina, che determina una riduzione della clearance renale e la protezione dalla degradazione metabolica. Inoltre, semaglutide è stabilizzato contro la degradazione dovuta all’enzima DPP-4.
Assorbimento
La concentrazione media di semaglutide allo steady state dopo la somministrazione sottocutanea delle dosi di mantenimento da 2,4 mg e 7,2 mg di semaglutide era rispettivamente di circa 75 nmol/L e 236 nmol/L nei pazienti sovrappeso (IMC da ≥27 kg/m2 a < 30 kg/m2) o con obesità (IMC ≥ 30 kg/m2) sulla base dei dati degli studi di fase 3a, dove il 90% dei pazienti presentava concentrazioni medie comprese rispettivamente tra 51 nmol/L e 110 nmol/L e tra 164 nmol/L e 332 nmol/L. L’esposizione allo steady state di semaglutide è aumentata proporzionalmente con dosi da 0,25 mg fino a 7,2 mg una volta alla settimana. L’esposizione allo steady state è risultata stabile nel tempo, come valutato fino alla settimana 72. Un’esposizione simile è stata ottenuta con la somministrazione sottocutanea di semaglutide nell’addome, nella coscia o nella parte superiore del braccio. La biodisponibilità assoluta di semaglutide è stata dell’89%.
Distribuzione
Il volume di distribuzione medio di semaglutide dopo la somministrazione sottocutanea in pazienti con sovrappeso o obesità è stato di circa 12,4 L. Semaglutide si è legato ampiamente all’albumina plasmatica (> 99%).
Metabolismo/biotrasformazione
Prima dell’escrezione, semaglutide viene ampiamente metabolizzato mediante la scissione proteolitica della base peptidica e la successiva beta-ossidazione della catena laterale degli acidi grassi. L’enzima endopeptidasi neutra (NEP) è stato identificato come uno degli enzimi metabolici attivi.
Eliminazione
Le principali vie di escrezione del materiale correlato a semaglutide sono le urine e le feci. Circa il 3% della dose assorbita è stato escreto nelle urine come semaglutide intatto.
La clearance di semaglutide in pazienti con sovrappeso (IMC da ≥27 kg/m2 a < 30 kg/m2) o obesità (IMC ≥30 kg/m2) è stata di circa 0,05 L/h. Con un’emivita di eliminazione di circa 1 settimana, semaglutide sarà presente nella circolazione per circa 7 settimane dopo l’ultima dose di 2,4 mg.
Popolazioni speciali
Anziani
L’età non ha mostrato di avere effetti sulla farmacocinetica di semaglutide sulla base dei dati degli studi di fase 3 condotti su pazienti di 18-86 anni di età.
Sesso, popolazione e origine etnica
Il sesso, la popolazione (bianco, nero o afroamericano, asiatico) e l’origine etnica (ispanico o latino, non ispanico o non latino) non hanno mostrato di avere effetti sulla farmacocinetica di semaglutide sulla base dei dati degli studi di fase 3a.
Peso corporeo
Il peso corporeo ha influito sull’esposizione di semaglutide. Un peso corporeo maggiore è stato associato a un’esposizione minore; una differenza del 20% nel peso corporeo tra gli individui determinerà una differenza del 18% circa nell’esposizione. La dose settimanale da 2,4 mg e 7,2 mg di semaglutide ha fornito un’adeguata esposizione sistemica nella fascia di peso corporeo di 54,4-251,2 kg valutata per la risposta all’esposizione negli studi clinici.
Compromissione renale
La compromissione renale non ha influito sulla farmacocinetica di semaglutide in modo clinicamente rilevante. Questo è stato mostrato con una dose singola di 0,5 mg di semaglutide per pazienti con gradi diversi di compromissione renale (lieve, moderata, severa o pazienti dializzati) rispetto a soggetti con una funzionalità renale normale. Questo è stato dimostrato anche per i pazienti con sovrappeso (IMC da ≥27 kg/m2 a < 30 kg/m2) o obesità (IMC ≥30 kg/m2) e compromissione renale da lieve a moderata in base ai dati degli studi di fase 3a.
Compromissione epatica
La compromissione epatica non ha influito sull’esposizione di semaglutide. La farmacocinetica di semaglutide è stata valutata in pazienti con gradi diversi di compromissione epatica (lieve, moderata, severa) e confrontata con pazienti con funzionalità epatica normale in uno studio con una dose singola di 0,5 mg di semaglutide.
Pre-diabete e diabete
Il pre-diabete e il diabete non hanno influito in modo clinicamente rilevante sull’esposizione di semaglutide in base ai dati degli studi di fase 3.
Immunogenicità
Lo sviluppo di anticorpi anti-semaglutide durante il trattamento con semaglutide si è verificato raramente (vedere paragrafo 4.8) e la risposta non sembrava influenzare la farmacocinetica di semaglutide.
Popolazione pediatrica
Le proprietà farmacocinetiche per semaglutide sono state valutate in uno studio clinico per pazienti adolescenti con obesità o sovrappeso con almeno una comorbilità correlata al peso di età compresa tra 12 e < 18 anni (124 pazienti, peso corporeo 61,6-211,9 kg). L'esposizione a semaglutide negli adolescenti era simile a quella negli adulti con obesità o sovrappeso.
La sicurezza e l’efficacia di semaglutide nei bambini e negli adolescenti di età inferiore ai 12 anni non sono state studiate.
5.3 Dati preclinici di sicurezza
I dati preclinici non rivelano rischi particolari per l’uomo sulla base di studi convenzionali di sicurezza farmacologica, tossicità a dosi ripetute o genotossicità.
I tumori benigni delle cellule C tiroidee osservati nei roditori sono un effetto di classe degli agonisti del recettore del GLP-1. Negli studi di carcinogenicità a 2 anni condotti su ratti e topi, semaglutide ha causato tumori benigni delle cellule C tiroidee a esposizioni clinicamente rilevanti. Non sono stati osservati altri tumori correlati al trattamento. I tumori delle cellule C dei roditori sono causati da un meccanismo non genotossico, mediato dal recettore specifico del GLP-1, a cui i roditori sono particolarmente sensibili. La rilevanza per gli esseri umani è considerata bassa, ma non può essere completamente esclusa.
Negli studi di fertilità condotti sui ratti, semaglutide non ha alterato le prestazioni di accoppiamento o la fertilità maschile. Nelle femmine di ratto, sono stati osservati un aumento della durata dell’estro e una lieve riduzione dei corpi lutei (ovulazioni) a dosi associate a un calo ponderale della madre.
Negli studi di sviluppo embrio-fetale condotti sui ratti, semaglutide ha causato embriotossicità al di sotto di esposizioni clinicamente rilevanti. Semaglutide ha causato riduzioni marcate del peso corporeo della madre e riduzioni della sopravvivenza e della crescita embrionali. Nei feti sono state osservate importanti malformazioni scheletriche e viscerali, compresi effetti sulle ossa lunghe, le coste, le vertebre, la coda, i vasi sanguigni e i ventricoli cerebrali. Le valutazioni meccanicistiche hanno indicato che l’embriotossicità comportava una compromissione, mediata dal recettore del GLP-1, dell’apporto di nutrienti all’embrione attraverso il sacco vitellino dei ratti. In considerazione delle differenze di specie nell’anatomia e nella funzione del sacco vitellino e in considerazione della mancanza di espressione del recettore del GLP-1 nel sacco vitellino di primati non umani, questo meccanismo è considerato di rilevanza improbabile per gli esseri umani. Tuttavia, un effetto diretto di semaglutide sul feto non può essere escluso.
Negli studi di tossicità dello sviluppo condotti in conigli e scimmie cynomolgus, sono state osservate una maggiore perdita di gravidanza e un’incidenza lievemente aumentata di anomalie fetali a esposizioni clinicamente rilevanti. I risultati sono compatibili con il calo ponderale marcato della madre, fino al 16%. Non è noto se questi effetti siano correlati a un minore consumo di cibo della madre come conseguenza diretta del GLP-1.
La crescita e lo sviluppo postnatali sono stati valutati in scimmie cynomolgus. I neonati erano lievemente più piccoli al momento del parto ma si sono ripresi durante il periodo di allattamento.
Nei ratti giovani, semaglutide ha causato un ritardo della maturazione sessuale sia nei maschi sia nelle femmine. Questi ritardi non hanno alterato la fertilità o la capacità riproduttiva dei due sessi o la capacità delle femmine di mantenere la gravidanza.
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Siringa preriempita e Penna preriempita, monodose
Fosfato disodico diidrato
Cloruro di sodio
Acido cloridrico (per l’aggiustamento del pH)
Idrossido di sodio (per l’aggiustamento del pH)
Acqua per preparazioni iniettabili
Penna preriempita, FlexTouch
Fosfato disodico diidrato
Glicole propilenico
Fenolo
Acido cloridrico (per l’aggiustamento del pH)
Idrossido di sodio (per l’aggiustamento del pH)
Acqua per preparazioni iniettabili
6.2 Incompatibilità
In assenza di studi di compatibilità, questo medicinale non deve essere miscelato con altri medicinali.
6.3 Periodo di validità
Penna preriempita, monodose
2 anni
Wegovy può essere conservato non refrigerato fino a 28 giorni a una temperatura non superiore a 30°C. Gettare via la penna se è stata fuori dal frigorifero per più di 28 giorni.
Penna preriempita, FlexTouch
Wegovy può essere distribuito al paziente a una temperatura inferiore a 30 °C per un massimo di 48 ore.
Prima dell’utilizzo: 3 anni.
Dopo il primo utilizzo: 6 settimane. Conservare a temperatura inferiore a 30°C o in frigorifero (da 2°C a 8°C).
Siringa preriempita
2 anni.
Wegovy può essere conservato fuori dal frigorifero fino a 28 giorni a una temperatura non superiore a 30°C. Gettare via la siringa se è stata fuori dal frigorifero per più di 28 giorni.
6.4 Precauzioni particolari per la conservazione
Conservare in frigorifero (da 2°C a 8°C). Conservare lontano dagli elementi refrigeranti. Non congelare.
Penna preriempita, monodose
Conservare la penna nella confezione originale per proteggere il medicinale dalla luce.
Penna preriempita, FlexTouch
Lasciare il cappuccio della penna inserito quando non è in uso per proteggerla dalla luce.
Siringa preriempita
Conservare la siringa nella confezione originale per proteggere il medicinale dalla luce.
6.5 Natura e contenuto del contenitore
Penna preriempita monodose
Siringa di vetro (vetro di tipo I) da 1 mL con ago attaccato in acciaio inossidabile, protezione rigida dell’ago (tipo II/polisoprene) e stantuffo di gomma (tipo I/clorobutile).
Penna preriempita, FlexTouch (0,25 mg, 0,5 mg) penna preriempita da 1,5 mL
Cartuccia di vetro (vetro di tipo I) da 1,5 mL chiusa a un’estremità con uno stantuffo di gomma (clorobutile) e all’altra estremità con un cappuccio di alluminio con inserito uno strato di gomma laminata (bromobutile/polisoprene). La cartuccia è assemblata in una penna preriempita monouso in polipropilene, poliossimetilene, policarbonato e acrilonitrile butadiene stirene.
Penna preriempita, FlexTouch (0,5 mg, 1 mg, 1,7 mg e 2,4 mg) penna preriempita da 3 mL
Cartuccia di vetro (vetro di tipo I) da 3 mL chiusa a un’estremità con uno stantuffo di gomma (clorobutile) e all’altra estremità con un cappuccio di alluminio con inserito uno strato di gomma laminata (bromobutile/polisoprene). La cartuccia è assemblata in una penna preriempita monouso in polipropilene, poliossimetilene, policarbonato e acrilonitrile butadiene stirene.
Siringa preriempita
Siringa in vetro da 1 mL (vetro di tipo I) con ago in acciaio inossidabile integrato, protezione rigida dell'ago (tipo II/poliisoprene) e stantuffo in gomma (tipo I/clorobutile). La siringa preriempita è assemblata con un'asta dello stantuffo in polipropilene e un'impugnatura in polipropilene.
Contenuto della confezione
Penna preriempita monodose (0,25 mg, 0,5 mg, 1 mg, 1,7 mg, 2,4 mg e 7,2 mg)
Confezione da 4 penne preriempite.
Penna preriempita FlexTouch (0,25 mg, 0,5 mg, 1 mg e 1,7 mg)
Confezione da 1 penna preriempita e 4 aghi monouso NovoFine Plus.
Penna preriempita FlexTouch (2,4 mg)
Confezioni:
1 penna preriempita e 4 aghi monouso NovoFine Plus.
3 penne preriempite e 12 aghi monouso NovoFine Plus.
Siringa preriempita (0,25 mg, 0,5 mg, 1 mg, 1,7 mg e 2,4 mg)
Confezione da 4 siringhe preriempite.
È possibile che non tutte le confezioni siano commercializzate.
6.6 Precauzioni particolari per lo smaltimento e la manipolazione
Wegovy soluzione iniettabile non deve essere utilizzato se la soluzione non appare limpida e incolore
o quasi incolore.
Wegovy non deve essere usato se è stato congelato.
Il medicinale non utilizzato e i rifiuti derivati da tale medicinale devono essere smaltiti in conformità alla normativa locale vigente.
Penna preriempita monodose
La penna è per una dose singola.
Penna preriempita, FlexTouch
Questa penna è multiuso. Contiene 4 dosi. Dopo aver iniettato le 4 dosi, potrebbe ancora essere presente della soluzione nella penna, nonostante la somministrazione sia stata eseguita correttamente. La soluzione rimanente non è sufficiente per una dose e la penna deve essere smaltita.
I pazienti devono essere avvertiti di smaltire l’ago per iniezione dopo ogni iniezione in conformità con i requisiti locali e di conservare la penna Wegovy senza un ago di iniezione inserito. Questo può prevenire l’ostruzione degli aghi, la contaminazione, l’infezione, la perdita di soluzione e un dosaggio errato.
La penna deve essere usata da una sola persona.
Wegovy può essere somministrato con aghi monouso 30 G, 31 G e 32 G, di lunghezza fino a 8 mm.
Siringa preriempita
La siringa è per una dose singola.
7. TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
Novo Nordisk A/S
Novo Allé
DK-2880 Bagsværd
Danimarca
8. NUMERI DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
EU/1/21/1608/001
EU/1/21/1608/002
EU/1/21/1608/003
EU/1/21/1608/004
EU/1/21/1608/005
EU/1/21/1608/006
EU/1/21/1608/007
EU/1/21/1608/008
EU/1/21/1608/009
EU/1/21/1608/010
EU/1/21/1608/011
EU/1/21/1608/012
EU/1/21/1608/025
EU/1/21/1608/026
EU/1/21/1608/027
EU/1/21/1608/028
EU/1/21/1608/029
EU/1/21/1608/030
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione: 6 gennaio 2022 Data dell’ultimo rinnovo:
10. DATA DI REVISIONE DEL TESTO
Informazioni più dettagliate su questo medicinale sono disponibili sul sito web dell’Agenzia europea per i medicinali http://www.ema.europa.eu.
Wegovy 1,5 mg compresseWegovy 4 mg compresseWegovy 9 mg compresse
1. DENOMINAZIONE DEL MEDICINALE
Wegovy 1,5 mg compresse
Wegovy 4 mg compresse
Wegovy 9 mg compresse
Wegovy 25 mg compresse
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Wegovy 1,5 mg compresse
Ogni compressa contiene 1,5 mg di semaglutide*.
Wegovy 4 mg compresse
Ogni compressa contiene 4 mg di semaglutide*.
Wegovy 9 mg compresse
Ogni compressa contiene 9 mg di semaglutide*.
Wegovy 25 mg compresse
Ogni compressa contiene 25 mg di semaglutide*.
*analogo del peptide-1-simil glucagone (glucagon-like pepetide-1, GLP-1) umano prodotto con tecnologia del DNA ricombinante da cellule di Saccharomyces cerevisiae.
Eccipienti con effetti noti
Wegovy 25 mg compresse
Ogni compressa contiene 23 mg di sodio.
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Compressa
Wegovy 1,5 mg compresse
Compressa da bianca a giallo chiaro, di forma rotonda (6,5 mm di diametro) con inciso “1,5” su un lato e “novo” sull’altro.
Wegovy 4 mg compresse
Compressa da bianca a giallo chiaro, di forma rotonda (6,5 mm di diametro) con inciso “4” su un lato e “novo” sull’altro.
Wegovy 9 mg compresse
Compressa da bianca a giallo chiaro, di forma rotonda (6,5 mm di diametro) con inciso “9” su un lato e “novo” sull’altro.
Wegovy 25 mg compresse
Compressa da bianca a giallo chiaro, di forma ovale (6,8 mm x 12 mm), con inciso “25” su un lato e “novo” sull’altro.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
Wegovy è indicato in aggiunta a una dieta ipocalorica e a un aumento dell’attività fisica per la gestione del peso, compresi la perdita di peso e il mantenimento del peso, in adulti con un indice di massa corporea (IMC) iniziale pari a
- ≥ 30 kg/m2 (obesità), o
- da ≥ 27 kg/m2 a < 30 kg/m2 (sovrappeso) in presenza di almeno una comorbilità correlata al peso, ad es. disglicemia (pre-diabete o diabete mellito di tipo 2), ipertensione, dislipidemia, apnea ostruttiva del sonno o malattia cardiovascolare.
Per i risultati degli studi clinici relativamente alle popolazioni studiate, vedere paragrafo 5.1.
4.2 Posologia e modo di somministrazione
Posologia
La dose iniziale di semaglutide somministrata per via orale è di 1,5 mg una volta al giorno. Dopo quattro settimane a questo dosaggio, gli incrementi di dosaggio per semaglutide somministrata per via orale una volta al giorno sono di 4 mg, 9 mg e 25 mg, con una durata minima di quattro settimane per ciascun livello di dose. La dose deve essere progressivamente aumentata fino a raggiungere i 25 mg (dose di mantenimento). Se necessario, la dose può essere mantenuta al livello di dose precedente.
La dose massima quotidiana raccomandata di semaglutide è di 25 mg. Semaglutide orale deve essere sempre utilizzato come una compressa al giorno. Non assumere più di una compressa al giorno per ottenere l'effetto di una dose più elevata.
Passaggio da semaglutide sottocutaneo a semaglutide orale
L'effetto del passaggio da semaglutide sottocutaneo a semaglutide orale non può essere facilmente previsto, perché semaglutide orale mostra una maggiore variabilità farmacocinetica nell'assorbimento rispetto a semaglutide sottocutanea.
I pazienti trattati con semaglutide sottocutaneo 2,4 mg una volta alla settimana possono passare a semaglutide orale 25 mg una volta al giorno.
I pazienti possono iniziare la terapia con semaglutide orale (Wegovy compresse) una settimana dopo l'ultima dose di semaglutide sottocutaneo.
Pazienti con diabete di tipo 2
Il rischio di ipoglicemia può essere ridotto diminuendo la dose di sulfanilurea o di insulina quando si inizia un trattamento con semaglutide (vedere paragrafi 4.4 e 4.8).
Dose dimenticata
Se una dose viene dimenticata, questa deve essere saltata e la dose successiva deve essere assunta il giorno successivo.
Popolazioni speciali
Anziani (≥65 anni di età)
Non è necessario alcun aggiustamento della dose in base all’età. L’esperienza terapeutica in pazienti di età ≥ 85 anni è limitata.
Compromissione renale
Non è richiesta la correzione della dose per i pazienti con compromissione renale lieve o moderata. L’esperienza con l’uso di semaglutide in pazienti con compromissione renale severa è limitata. Semaglutide non è raccomandato per l’uso in pazienti con compromissione renale severa (eGFR < 30mL/min/1,7m2) incluso i pazienti con nefropatia allo stadio terminale (vedere paragrafi 4.4, 4.8 e 5.2).
Compromissione epatica
Non è richiesta la correzione della dose per i pazienti con compromissione epatica lieve o moderata. L’esperienza con l’uso di semaglutide in pazienti con compromissione epatica severa è limitata. Semaglutide non è raccomandato per l’uso in pazienti con compromissione epatica severa e deve essere usato con cautela nei pazienti con incluso i pazienti con compromissione epatica lieve o moderata (vedere paragrafi 4.4, 4.8 e 5.2)
Popolazione pediatrica
La sicurezza e l’efficacia di semaglutide somministrata oralmente nei bambini e negli adolescenti di età inferiore a 18 anni non sono state ancora stabilite. Non ci sono dati disponibili.
Modo di somministrazione
Wegovy è una compressa per uso orale.
- Questo medicinale deve essere assunto a stomaco vuoto dopo un periodo di digiuno raccomandato di almeno 8 ore (vedere paragrafo 5.2).
Deve essere deglutito intero con un sorso d’acqua (fino a mezzo bicchiere d’acqua equivalente a
120 mL). Le compresse non devono essere suddivise, frantumate o masticate, perché non è noto se questo influisca sull’assorbimento di semaglutide.
- I pazienti devono attendere almeno 30 minuti prima di mangiare, bere o assumere altri medicinali orali. Un’attesa inferiore a 30 minuti riduce l’assorbimento di semaglutide (vedere paragrafi 4.5 e 5.2).
4.3 Controindicazioni
Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1.
4.4 Avvertenze speciali e precauzioni d’impiego
Tracciabilità
Al fine di migliorare la tracciabilità dei medicinali biologici, il nome e il numero di lotto del medicinale somministrato devono essere chiaramente registrati.
Aspirazione in associazione con anestesia generale o sedazione profonda
Sono stati segnalati casi di aspirazione polmonare in pazienti trattati con agonisti del recettore GLP-1 sottoposti ad anestesia generale o sedazione profonda. Pertanto, prima di eseguire procedure con anestesia generale o sedazione profonda, deve essere considerato il rischio aumentato di contenuto gastrico residuo dovuto a svuotamento gastrico ritardato (vedere paragrafo 4.8).
Effetti gastrointestinali e disidratazione
L’uso di agonisti del recettore GLP-1 può essere associato a reazioni avverse gastrointestinali. Ciò deve essere preso in considerazione quando si trattano pazienti con funzionalità renale compromessa, poiché nausea, vomito e diarrea possono causare disidratazione, la quale, in rari casi, può provocare a sua volta un deterioramento della funzionalità renale (vedere paragrafo 4.8). I pazienti trattati con semaglutide devono essere informati del potenziale rischio di disidratazione in caso di effetti indesiderati gastrointestinali e adottare precauzioni per evitare la deplezione dei fluidi.
Pancreatite acuta
Sono stati osservati casi di pancreatite acuta durante l’uso di agonisti del recettore del GLP-1 (vedere paragrafo 4.8). I pazienti devono essere informati dei sintomi caratteristici della pancreatite acuta. In caso di sospetta pancreatite, semaglutide deve essere interrotto; se la pancreatite è confermata, semaglutide non deve essere ripreso. Occorre prestare attenzione nei pazienti con una storia clinica di pancreatite.
In assenza di altri segni e sintomi della pancreatite acuta, il solo innalzamento dei livelli degli enzimi pancreatici non sono predittivi di pancreatite acuta.
Neuropatia ottica ischemica anteriore non arteritica (NAION)
I dati degli studi epidemiologici indicano un aumento del rischio di neuropatia ottica ischemica anteriore non arteritica (NAION) durante il trattamento con semaglutide. Non è stato identificato un intervallo di tempo per lo sviluppo della NAION dopo l'inizio del trattamento. Una perdita improvvisa della vista deve portare a un esame oftalmologico e il trattamento con semaglutide deve essere interrotto se si conferma la NAION (vedere paragrafo 4.8).
Pazienti con diabete di tipo 2
Semaglutide non deve essere utilizzato come sostituto dell’insulina in pazienti con diabete di tipo 2.
Semaglutide non deve essere usato in associazione con altri agonisti del recettore del GLP-1, in quanto non è stato valutato ed è considerato probabile un aumento del rischio di reazioni avverse correlate al sovraddosaggio.
Si raccomanda l’aderenza con la posologia della dose per un effetto ottimale di semaglutide. Se la risposta al trattamento con semaglutide è inferiore rispetto a quella attesa, il medico curante deve essere messo al corrente che l’assorbimento di semaglutide è altamente variabile e che la biodisponibilità assoluta di semaglutide è bassa.
In aggiunta, è previsto che i pazienti con diabete abbiano una minore esposizione al medicinale e una minore riduzione del peso corporeo rispetto ai pazienti senza diabete.
In pazienti con diabete di tipo 2 con una risposta inadeguata a semaglutide orale, si consideri il passaggio a semaglutide sottocutanea.
Ipoglicemia in pazienti con diabete di tipo 2
È noto che insulina e sulfonilurea causano ipoglicemia. I pazienti trattati con semaglutide in associazione con una sulfanilurea o con insulina possono essere soggetti a un rischio maggiore di ipoglicemia (vedere paragrafo 4.8). Il rischio di ipoglicemia può essere ridotto diminuendo la dose di sulfoanilurea o di insulina quando si inizia il trattamento con un agonista del recettore GLP-1.
Retinopatia diabetica in pazienti con diabete di tipo 2
Nei pazienti con retinopatia diabetica trattati con semaglutide, è stato osservato un aumento del rischio di sviluppare complicazioni della retinopatia diabetica (vedere paragrafo 4.8). Il miglioramento rapido del controllo glicemico è stato associato a un temporaneo peggioramento della retinopatia diabetica, ma non possono essere esclusi altri meccanismi. I pazienti con retinopatia diabetica che assumono semaglutide devono essere monitorati attentamente e trattati secondo le linee guida cliniche. Non vi è alcuna esperienza con Wegovy in pazienti con diabete di tipo 2 che presentano retinopatia diabetica non controllata o potenzialmente instabile. In questi pazienti, il trattamento con Wegovy non è raccomandato.
Pazienti con gastroparesi
I pazienti trattati con semaglutide affetti da gastroparesi possono manifestare eventi avversi gastrointestinali più gravi o severi. Semaglutide deve essere usato con cautela in questi pazienti e non è raccomandato in caso di gastroparesi severa (vedere paragrafo 4.8).
Popolazioni non studiate
La sicurezza e l’efficacia di Wegovy non sono state studiate nei pazienti:
- trattati con altri prodotti per la gestione del peso,
- con diabete tipo 1,
- con compromissione renale severa (vedere paragrafo 4.2),
- con compromissione epatica severa (vedere paragrafo 4.2),
- con insufficienza cardiaca congestizia di classe IV secondo la New York Heart Association (NYHA). L’uso in questi pazienti non è raccomandato.
Vi è esperienza limitata con Wegovy nei pazienti:
- di età pari o superiore a 85 anni (vedere paragrafo 4.2),
- con compromissione epatica lieve o moderata (vedere paragrafo 4.2),
- con malattia infiammatoria intestinale.
- con diabete di tipo 2 con HbA1c < 8% per semaglutide orale 25 mg,
- con diabete di tipo 2 in trattamento con insulina per semaglutide orale 25 mg. Usare con cautela in questi pazienti.
Eccipienti con effetti noti
Sodio
Wegovy compresse da 1,5 mg, 4 mg e 9 mg contengono meno di 1 mmol di sodio (23 mg) per compressa, cioè essenzialmente “ senza sodio”.
Wegovy compresse da 25 mg contengono 23 mg di sodio per compressa, equivalenti all'1% dell'assunzione massima giornaliera raccomandata dall'OMS di 2 g di sodio per un adulto.
4.5 Interazioni con altri medicinali ed altre forme d’interazione
Semaglutide ritarda lo svuotamento gastrico, che può influire sull’assorbimento di altri medicinali orali.
Effetti di semaglutide su altri medicinali
Tiroxina
L’esposizione totale (Area Sotto la Curva (AUC)) di tiroxina (corretta per i livelli endogeni) è risultata aumentata del 33% dopo la somministrazione di una dose singola di levotiroxina. L’esposizione massima (Cmax) è rimasta immutata. È necessario prendere in considerazione il monitoraggio dei parametri tiroidei quando si trattano i pazienti con semaglutide in concomitanza con levotiroxina.
Warfarin e altri derivati coumarinici
Semaglutide non ha modificato l’AUC o la Cmax di R-warfarin e S-warfarin dopo una dose singola di warfarin e gli effetti farmacodinamici di warfarin, misurati con il rapporto internazionale normalizzato (international normalized ratio INR), non sono stati alterati in maniera clinicamente rilevante. Tuttavia, sono stati segnalati casi di riduzione dell’INR durante l’uso concomitante di acenocumarolo e semaglutide. All’inizio della terapia con semaglutide in pazienti trattati con warfarin o altri derivati cumarinici si raccomanda un monitoraggio frequente dell’INR.
Rosuvastatina
L’AUC di rosuvastatina è risultata aumentata del 41% [90% IC: 24; 60] durante la somministrazione concomitante di semaglutide. Sulla base dell’ampio indice terapeutico di rosuvastatina, l’entità delle variazioni dell’esposizione non è considerata clinicamente rilevante.
Digossina, contraccettivi orali, metformina, furosemide
Non è stata osservata una variazione clinicamente rilevante dell’AUC o della Cmax di digossina, contraccettivi orali (contenenti etinilestradiolo e levonorgestrel), metformina o furosemide durante la somministrazione concomitante di semaglutide.
Non sono state valutate le interazioni con medicinali con biodisponibilità molto bassa (1%).
Effetti di altri medicinali su semaglutide
Omeprazolo
Non è stata osservata nessuna variazione clinicamente rilevante dell’AUC o della Cmax di semaglutide durante l’assunzione concomitante di omeprazolo.
In uno studio che ha valutato la farmacocinetica di semaglutide somministrato in concomitanza con altre cinque compresse, l’AUC di semaglutide è risultata diminuita del 34% e la Cmax del 32%. Questo suggerisce che la presenza di più compresse nello stomaco influisce sull’assorbimento di semaglutide in caso di somministrazione concomitante. Dopo la somministrazione di semaglutide, i pazienti devono attendere 30 minuti prima di assumere altri medicinali orali (vedere paragrafo 4.2).
Popolazione pediatrica
Gli studi di interazione sono stati condotti solo negli adulti.
4.6 Fertilità, gravidanza e allattamento
Donne in età fertile
Le donne in età fertile devono usare misure contraccettive efficaci durante il trattamento con semaglutide (vedere paragrafo 4.5).
Gravidanza
Gli studi sugli animali hanno mostrato una tossicità riproduttiva (vedere paragrafo 5.3). I dati relativi all’uso di semaglutide in donne in gravidanza sono in numero limitato. Pertanto, semaglutide non deve essere usato durante la gravidanza. Se una paziente desidera iniziare una gravidanza o se si verifica una gravidanza, l’assunzione di semaglutide deve essere interrotta. In considerazione della sua lunga emivita, semaglutide deve essere interrotto almeno 2 mesi prima di una gravidanza pianificata (vedere paragrafo 5.2).
Allattamento
Non sono state trovate concentrazioni misurabili di semaglutide nel latte materno di donne in allattamento.
Il salcaprozato di sodio e alcuni dei suoi metaboliti sono stati escreti nel latte materno in basse concentrazioni. Poiché non è possibile escludere il rischio per i neonati/bambini allattati al seno, Wegovy non deve essere utilizzato durante l’allattamento.
Fertilità
L’effetto di semaglutide sulla fertilità umana non è noto. Semaglutide non ha alterato la fertilità maschile nei ratti. Nelle femmine di ratto sono stati osservati un aumento della durata dell’estro e una lieve riduzione del numero di ovulazioni a dosi associate a un calo ponderale della madre.
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
Semaglutide non altera o altera in modo trascurabile la capacità di guidare veicoli e di usare macchinari. Tuttavia, si possono verificare capogiri soprattutto durante l’aumento della dose. La guida di veicoli o l’uso di macchinari deve essere effettuato con cautela in caso di capogiri.
Pazienti con diabete di tipo 2
Quando semaglutide è usato in associazione a una sulfanilurea o a insulina, ai pazienti deve essere raccomandato di adottare le necessarie precauzioni per evitare la comparsa di ipoglicemia durante la guida e l’uso di macchinari (vedere paragrafo 4.4).
4.8 Effetti indesiderati
Riassunto del profilo di sicurezza
Le reazioni avverse segnalate con maggiore frequenza riguardavano patologie gastrointestinali, compresi nausea, diarrea, stipsi, dolore addominale, dispepsia e vomito. Queste reazioni si sono manifestate pricipalmente nella fase di aumento della dose (vedere la Descrizione delle reazioni avverse selezionate).
Il profilo di sicurezza di semglutide orale era coerente con il profilo di sicurezza di semaglutide sottocutanea.
Tabella delle reazioni avverse
Nella tabella 1 sono elencate le reazioni avverse individuate negli studi clinici e nelle segnalazioni post-marketing. La frequenza delle reazioni avverse si basa sui dati raggruppati degli studi clinici di fase 3a (STEP 1-4), dove 2 650 adulti sono stati esposti a Wegovy, se non altrimenti specificato. La durata degli studi clinici è stata di 68 settimane. Le reazioni avverse in OASIS 4 (204 adulti con obesità o sovrappeso con almeno una comorbidità correlata al peso, sono stati esposti a semaglutide orale per 64 settimane) hanno frequenze simili agli stidi clinici di fase 3a per il sottocutaneo, eccetto per la dispepsia che ha mostrato una frequenza maggiore. Gli eventi non rilevanti per la somministrazione orale sono omessi nella seguente panoramica.
Le reazioni sono elencate in base alla classificazione per sistemi e organi secondo MedDRA e alla frequenza. La frequenza è definita come: molto comune (≥ 1/10); comune (≥ 1/100, < 1/10); non comune (≥ 1/1 000, < 1/100); raro (≥ 1/10 000, < 1/1 000); molto raro (< 1/10 000) e non nota (non può essere definita sulla base dei dati disponibili). All’interno di ciascuna classe di frequenza, le reazioni avverse sono riportate in ordine decrescente di gravità.
Tabella 1 Rreazioni avverse
| Classificazione per sistemi e organi secondo MedDRA | Molto comune | Comune | Non comune | Raro | Molto raro | Non nota |
Disturbi del sistema immunitario | Reazione anafilattica | |||||
| Disturbi del metabolismo e della nutrizione | Ipoglicemia in pazienti con |
| Classificazione per sistemi e organi secondo MedDRA | Molto comune | Comune | Non comune | Raro | Molto raro | Non nota |
| diabete di tipo 2a | ||||||
| Patologie del sistema nervoso | Cefalea | Capogirob Disgeusiab,c Disestesiaa,c,g | ||||
| Patologie dell’occhio | Complicazioni della retinopatia diabetica in pazienti di tipo 2b | Neuropati a ottica ischemica anteriore non arteritica (NAION) | ||||
| Patologie cardiache | Frequenza cardiaca aumentata a,c | |||||
| Patologie vascolari | Ipotensione ortostatica Ipotensione | |||||
Patologie gastrointestinali | Vomito a,b Diarrea a,b Costipazion e a,b Dispepsia b,d Nausea a,b Dolore addominale b,c | Gastriteb,c Malattia da reflusso gastroesofage o b Eruttazione b Flatulenza b Distensione addominale b | Pancreatite acutaa Svuotament o gastrico ritardato | Ostruzione intestinalee, f | ||
| Patologie epatobiliari | Colelitiasi a | |||||
Patologie della pelle e del tessuto sottocutaneo | Perdita di capelli a | Angioedem a | ||||
Patologie generali e condizioni relative alla sede di somministrazion e | Stanchezzab, c | |||||
Esami diagnostici | Amilasi aumentatac Lipasi aumentatac |
- a) vedere di seguito la descrizione delle reazioni avverse selezionate
- b) Visto principalmente nel periodo di aumento della dose
- c) Termini preferiti raggruppati
- d) La frequenza si basa sullo studio OASIS 4 in fase 3 con semaglutide orale
- e) Da segnalazioni post-marketing
- f) Termine raggruppato che comprende i PT "ostruzione intestinale", "ileo", "ostruzione dell'intestino tenue".
- g) Termine raggruppato che comprende i PT “Disestesia”, “iperestesia”, “Parestesia”, “Sensazione di bruciore della pelle”, “sensazione di bruciore”, “Dolore della pelle”, “Cute sensibile”, “Fastidio cutaneo”, “Sensibilizzazione cutanea”, “Allodinia” e “Iperpatia”.
Descrizione delle reazioni avverse selezionate
Le reazioni avverse elencate di seguito si riferiscono alla somministrazione orale di semaglutide. Le frequenze delle specifiche reazioni avverse, salvo diversa indicazione, fanno riferimento allo studio di fase 3 OASIS 4.
Reazioni avverse gastrointestinali
Gli eventi sono stati segnalati più frequentemente durante la fase di incremento della dose. Nel periodo di studio di 64 settimane, la nausea si è verificata nel 46,6% dei pazienti trattati con semaglutide orale (18,6% con placebo), il vomito nel 30,9% (5,9% con placebo), la dispepsia nel 18,1% (8,8% con placebo), la diarrea nel 17,6% (8,8% con placebo) e il dolore addominale nel 16,7% (7,8% con placebo). La maggior parte degli eventi è stata di severità lieve o moderata e di breve durata. La stitichezza si è verificata nel 20,1% dei pazienti trattati con semaglutide (9,8% con placebo) ed è stata di severità lieve o moderata e di durata maggiore.
I pazienti affetti da gastroparesi possono manifestare effetti gastrointestinali più gravi o severi quando trattati con semaglutide.
Pazienti affetti da compromissione renale moderata (eGFR ≥ 30 a < 60 mL/min/1.73 m2) possono manifestare più effetti gastrointestinali quando trattati con semaglutide.
Gli eventi gastrointestinali hanno portato ad una interruzione permanente nel 3,4% dei pazienti trattati con semaglutide orale.
Pancreatite acuta
La pancreatite acuta è stata riportata nello 0% dei pazienti trattati con semaglutide orale e nell’1,0% dei pazienti trattati con placebo. La frequenza di eventi di pancreatite acuta confermata segnalata negli studi clinici STEP di fase 3a è stata dello 0,2% per semaglutide e < 0,1% per il placebo, rispettivamente. Nel SELECT, lo studio clinico sugli esiti cardiovascolari, la frequenza di pancreatite acuta confermata è stata dello 0,2% per semaglutide e dello 0,3% per il placebo.
Calcolosi biliare acuta/colelitiasi
La colelitiasi è stata riportata nel 2,5% dei pazienti trattati con semaglutide orale e ha portato a colecistite nello 0% dei casi. Nei pazienti trattati con placebo, colelitiasi e colecistite sono state segnalate nell'1% e nello 0% dei casi rispettivamente.
Perdita di capelli
La perdita di capelli è stata segnalata nel 6,4% dei pazienti trattati con semaglutide orale e nel 2,0% dei pazienti trattati con placebo. Gli eventi sono stati di severità lieve o moderata e la metà dei pazienti ha recuperato durante il trattamento continuato. La perdita di capelli è stata riportata più frequentemente nei pazienti con una maggiore perdita di peso (≥ 20%).
Aumento della frequenza cardiaca
È stato osservato un aumento medio di 2 battiti al minuto (bpm) da una media basale di 72 bpm nei pazienti trattati con semaglutide orale. Le percentuali di soggetti con un aumento delle pulsazioni dal basale di ≥ 20 bpm in qualsiasi momento durante il periodo di trattamento attivo sono state del 26,5% nel gruppo semaglutide rispetto al 20,8% nel gruppo placebo.
Immunogenicità
In linea con le potenziali proprietà immunogene dei medicinali contenenti proteine o peptidi, i pazienti possono sviluppare anticorpi a seguito del trattamento con semaglutide. La percentuale di pazienti risultati positivi agli anticorpi anti-semaglutide in qualsiasi momento dopo il basale è stata bassa (0,5% e 0,3% per Rybelsus e Wegovy compresse, rispettivamente) per semaglutide 14 mg e 50 mg e nessun paziente presentava anticorpi neutralizzanti anti-semaglutide o anticorpi anti-semaglutide con effetto neutralizzante del GLP-1 endogeno. Durante il trattamento, alte concentrazioni di semaglutide potrebbero aver diminuito la sensibilità dei saggi, pertanto non si può escludere il rischio di falsi negativi. Tuttavia, nei soggetti risultati positivi agli anticorpi durante e dopo il trattamento, la presenza di anticorpi è stata transitoria e senza un apparente impatto sull’efficacia e la sicurezza.
Ipoglicemia nei pazienti con diabete di tipo 2
Nello studio STEP 2, è stata osservata ipoglicemia clinicamente significativa nel 6,2% (0,1 eventi/anno paziente) dei soggetti trattati con semaglutide rispetto al 2,5% (0,03 eventi/paziente anno) dei soggetti trattati con placebo. L’ipoglicemia è stata osservata sia con, sia senza, l’uso concomitante di sulfonilurea. Un episodio (0,2% dei soggetti, 0,002 eventi/paziente anno) è stato segnalato come severo in un soggetto non trattato contemporaneamente con una sulfonilurea. Il rischio di ipoglicemia è risultato aumentato quando semaglutide è stato utilizzato con una sulfonilurea.
Retinopatia diabetica in pazienti con diabete di tipo 2
Uno studio clinico della durata di 2 anni ha valutato il trattamento con semaglutide sottocutanea 0,5 mg e 1 mg rispetto al placebo in 3 297 pazienti con diabete di tipo 2, ad alto rischio cardiovascolare, con diabete di lunga durata e glicemia scarsamente controllata. In questo studio, gli eventi convalidati come complicazioni della retinopatia diabetica si sono verificati in un numero maggiore di pazienti trattati con semaglutide (3,0%) rispetto al placebo (1,8%). Questo è stato osservato nei pazienti trattati con insulina, affetti da retinopatia diabetica accertata. La differenza nel trattamento compariva prima del previsto e persisteva durante tutto lo studio. Nello studio STEP 2, i disturbi alla retina sono stati riportati dal 6,9% dei pazienti trattati con semaglutide, dal 6,2% dei pazienti trattati con semaglutide 1 mg e dal 4,2% dei pazienti trattati con placebo. La maggior parte degli eventi sono stati riportati come retinopatia diabetica (rispettivamente nel 4.0%, 2,7% e 2,7%) e retinopatia non proliferativa (rispettivamente nel 0,7%, 0% e 0%)
Disestesia
Eventi correlati a un quadro clinico di alterata sensibilità cutanea come pelle sensibile, iperestesia, parestesia, sensazione di bruciore cutaneo e allodinia sono stati segnalati nel 4,9% dei pazienti trattati con semaglutide orale. Nessun evento è stato segnalato nei pazienti trattati con placebo. Gli eventi sono stati di severità da lieve a moderata e la maggior parte dei pazienti si è ripresa durante il trattamento continuato.
Neuropatia ottica ischemica anteriore non arteritica (NAION)
I risultati di diversi grandi studi epidemiologici suggeriscono che l'esposizione a semaglutide in adulti con diabete di tipo 2 è associata a un aumento di circa due volte del rischio relativo di sviluppare NAION, corrispondente a circa un caso aggiuntivo ogni 10 000 pazienti per anno di trattamento
Altre popolazioni speciali
Nello studio clinico SELECT, condotto su adulti con malattia cardiovascolare conclamata, il profilo delle reazioni avverse è risultato simile a quello osservato negli studi di fase 3a sulla gestione del peso con semaglutide somministrato per via sottocutanea.
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato nell’Allegato V.
4.9 Sovradosaggio
Il sovradosaggio con semaglutide può essere associato a disturbi gastrointestinali che potrebbero portare alla disidratazione. In caso di sovradosaggio i parametri clinici del paziente devono essere monitorati e deve essere iniziato un adeguato trattamento di supporto.
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: farmaci usati nel diabete, analoghi del peptide-1 simil-glucagone (GLP-1), codice ATC: A10BJ06
Meccanismo d’azione
Semaglutide è un analogo del GLP-1, con un’omologia di sequenza del 94% rispetto al GLP-1 umano. Semaglutide agisce da agonista del recettore del GLP-1 che si lega selettivamente al recettore del GLP-1, il bersaglio del GLP-1 nativo, attivandolo.
Il GLP-1 è un regolatore fisiologico dell’appetito e dell’assunzione di calorie e il recettore del GLP-1 è presente in diverse aree del cervello coinvolte nella regolazione dell’appetito.
Gli studi condotti sugli animali dimostrano che semaglutide agisce nel cervello attraverso il recettore del GLP-1. Semaglutide ha effetti diretti sulle aree cerebrali coinvolte nella regolazione omeostatica dell’assunzione di cibo nell’ipotalamo e nel tronco encefalico. Semaglutide può influire sul sistema di ricompensa edonica attraverso effetti diretti e indiretti in aree cerebrali tra cui il setto, il talamo e l’amigdala.
Gli studi clinici dimostrano che semaglutide riduce l’introito calorico, aumenta la sensazione di sazietà, pienezza e controllo dell’assunzione di cibo, riduce la sensazione di fame, la frequenza e l’intensità dell’appetito. Inoltre, semaglutide riduce la preferenza per gli alimenti ad alto contenuto di grassi.
Semaglutide coordina i contributi omeostatici ed edonici con la funzione esecutiva per regolare l’assunzione di calorie, l’appetito, la ricompensa e la scelta degli alimenti.
Inoltre, negli studi clinici si è dimostrato che semaglutide riduce la glicemia in modo glucosio-dipendente, stimolando la secrezione di insulina e riducendo la secrezione di glucagone quando la glicemia è elevata. Il meccanismo ipoglicemizzante è dovuto anche a un lieve ritardo nello svuotamento gastrico nella prima fase postprandiale. Durante l’ipoglicemia, semaglutide riduce la secrezione di insulina e non ostacola quella di glucagone.
I recettori del GLP-1 sono espressi anche nel cuore, nel sistema vascolare, nel sistema immunitario e nei reni. Come mostrato negli studi clinici semaglutide ha un effetto benefico sui lipidi plasmatici, diminuisce la pressione arteriosa sistolica e riduce l’infiammazione. Inoltre, gli studi condotti sugli animali hanno dimostrato che semaglutide ha attenuato lo sviluppo di aterosclerosi e ha esercitato un’azione antinfiammatoria sul sistema cardiovascolare.
Il meccanismo d'azione di semaglutide per la riduzione del rischio cardiovascolare è verosimilmente multifattoriale, in parte mediato dagli effetti della perdita di peso e dagli effetti sui fattori di rischio cardiovascolare noti (riduzione della pressione arteriosa, miglioramento del profilo lipidico e del metabolismo del glucosio ed effetti antinfiammatori, come dimostrato dalla riduzione della proteina C-reattiva ad alta sensibilità (hsCRP)). Il meccanismo esatto della riduzione del rischio cardiovascolare non è stato stabilito.
Effetti farmacodinamici
Appetito, introito calorico e scelta degli alimenti
Semaglutide riduce l’appetito aumentando la sensazione di pienezza e sazietà, diminuendo al contempo il senso di fame e il consumo potenziale di cibo.
Lipidi a digiuno e postprandiali
In pazienti affetti da diabete di tipo 2, una dose di semaglutide orale equivalente a 9 mg rispetto al placebo ha ridotto le concentrazioni a digiuno di trigliceridi e lipoproteine a densità molto bassa (Very Low Density Lipoproteins - VLDL) del 19% [8; 28] e del 20% [5; 33] rispettivamente. La risposta postprandiale dei trigliceridi e delle VLDL a un pasto ad alto contenuto di grassi si è ridotta del 24% [9; 36] e del 21% [7; 32], rispettivamente. L’ApoB48 era diminuita sia in condizioni di digiuno che postprandiali del 25% [2; 42] e del 30% [15; 43] rispettivamente.
Efficacia e sicurezza clinica
L’efficacia e la sicurezza di semaglutide 25 mg somministrato oralmente (compresse) una volta al giorno per la gestione del peso in associazione a un ridotto apporto calorico e a un aumento dell’attività fisica sono state valutate in uno studio clinico di fase 3b (OASIS 4)in doppio cieco di 64 settimane, randomizzato, controllato con placebo, che ha incluso 307 pazienti (205 randomizzati al trattamento con semaglutide somministrato oralmente).
Il trattamento con semaglutide orale ha dimostrato una perdita di peso superiore, clinicamente significativa e sostenuta rispetto al placebo nei pazienti con obesità (IMC ≥ 30 kg/m2) o sovrappeso (IMC da ≥ 27 kg/m2 a < 30 kg/m2) e almeno una comorbilità correlata al peso. Inoltre, in tutti gli studi, una percentuale maggiore di pazienti ha raggiunto una perdita di peso ≥ 5%, ≥ 10%, ≥ 15% e ≥ 20% con semaglutide rispetto al placebo. La riduzione del peso corporeo si è verificata indipendentemente dalla presenza di sintomi gastrointestinali come nausea, vomito o diarrea.
Il trattamento con semaglutide ha inoltre dimostrato miglioramenti statisticamente significativi nella circonferenza vita, nella pressione sanguigna sistolica e nella funzionalità fisica rispetto al placebo.
L’efficacia è stata dimostrata indipendentemente da età, genere, popolazione, etnia, peso corporeo basale, IMC, presenza di diabete di tipo 2 e livello di funzionalità renale. Ci sono state variazioni dell’efficacia in tutti i sottogruppi. Una perdita di peso relativamente maggiore è stata osservata in donne e pazienti non affetti da diabete di tipo 2 nonché in pazienti con un peso corporeo basale inferiore rispetto a un peso corporeo basale maggiore.
Inoltre, l’efficacia e la sicurezza di semaglutide per la gestione del peso in associazione a un ridotto apporto calorico e a un aumento dell’attività fisica sono state valutate in quattro studi di fase 3a in doppio cieco di 68 settimane, randomizzati, controllati con placebo (STEP 1-4). Un totale di 4 684 pazienti adulti (2 652 randomizzati al trattamento con semaglutide somministrato per via sottocutanea) è stato arruolato in questi studi. L'efficacia e la sicurezza sono risultate simili tra OASIS 4 e STEP 1 a prescindere dalla via di somministrazione.
OASIS 4 – gestione del peso corporeo – Wegovy 25 mg compresse (semaglutide 25 mg) una volta al giorno
In uno studio di fase 3b della durata di 64 settimane, 307 pazienti adulti con obesità (IMC ≥ 30 kg/m2)
o con sovrappeso (IMC da ≥ 27 kg/m2 a < 30 kg/m2) e almeno una comorbilità correlata al peso sono stati randomizzati a semaglutide orale somministrata una volta al giorno o placebo. Tutti i pazienti hanno seguito una dieta ipocalorica e praticato una maggiore attività fisica per tutta la durata dello studio.
La perdita di peso si è verificata precocemente ed è proseguita per tutta la durata dello studio. Alla fine del trattamento (settimana 64), la perdita di peso era superiore e clinicamente significativa rispetto al placebo (vedere Tabella 2 e Figura 1).
Inoltre, una percentuale maggiore di pazienti ha raggiunto una perdita di peso ≥ 5%, ≥ 10%, ≥ 15% e ≥ 20% con semaglutide somministrata oralmente rispetto al placebo (vedere Tabella 2). Tra i pazienti con pre-diabete al basale, una percentuale maggiore presentava uno stato normo-glicemico alla fine del trattamento con semaglutide rispetto al placebo (71,1% rispetto a 33,3%).
Tabella 2 OASIS 4 Risultati alla settimana 64
Semaglutide 25 mg compresse | Placebo | |
| Serie completa di analisi (Full Analysis Set, FAS) (N) | 205 | 102 |
| Peso corporeo (kg) | ||
| Basale | 106,4 | 104,8 |
| Variazione rispetto al basale1,2 | -13,6 | -2,2 |
| Differenza rispetto al placebo1 [IC 95%] | -11,4 [-13,9; -9]* | |
| Variazione (kg) rispetto al basale,1 | -14,2 | -2,2 |
| Differenza (kg) rispetto al placebo,1 [IC al 95%] | -12,0 [-14,6; -9,5]* | |
| Pazienti (%) che hanno raggiunto una perdita di peso ≥ 5%3 | 76,3* | 30,5 |
| Pazienti (%) che hanno raggiunto una perdita di peso ≥ 10%3 | 59,8* | 14,1 |
| Pazienti (%) che hanno raggiunto una perdita di peso ≥ 15%3 | 47,0* | 5,4 |
| Pazienti (%) che hanno raggiunto una perdita di peso ≥ 20%3 | 27,5* | 3 |
| Circonferenza vita (cm) | ||
| Basale | 114 | 113,6 |
| Variazione rispetto al basale1 | -12,2 | -2,8 |
| Differenza rispetto al placebo1 [IC al 95%] | -9,5 [-12,4; -6,6]* | |
| Pressione arteriosa sistolica (mmHg) | ||
| Basale | 131 | 131 |
| Variazione rispetto al basale1 | -6,8 | -5,4 |
| Differenza rispetto al placebo1 [IC al 95%] | -1,4 [-4,6; 1,8] |
p < 0,0001 (bilaterale, non corretto) per la superiorità.
1 Stima effettuata utilizzando un modello ANCOVA con imputazione multipla basata su tutti i dati, indipendentemente dall’interruzione del trattamento randomizzato o dall’inizio di altri farmaci anti-obesità o della chirurgia bariatrica.
2 Durante lo studio, il trattamento randomizzato è stato totalmente interrotto dal 18% dei pazienti randomizzati a semaglutide orale 25 mg e dal 25,5 % dei pazienti randomizzati a placebo. Supponendo che tutti i pazienti randomizzati siano rimasti in trattamento e non abbiano ricevuto ulteriori terapie anti-obesità, le variazioni stimate dalla randomizzazione alla settimana 64 per il peso corporeo sulla base di un modello misto per misure ripetute, incluse tutte le osservazioni fino alla prima interruzione, erano -16,6% per semaglutide orale 25 mg e -2,8% per il placebo.
3 Stima effettuata utilizzando il modello di regressione binaria basato sulla stessa procedura di imputazione dell’analisi primaria.
Settimane
Placebo Semaglutide 25 mg
orale
Imputazione multipla (IM) 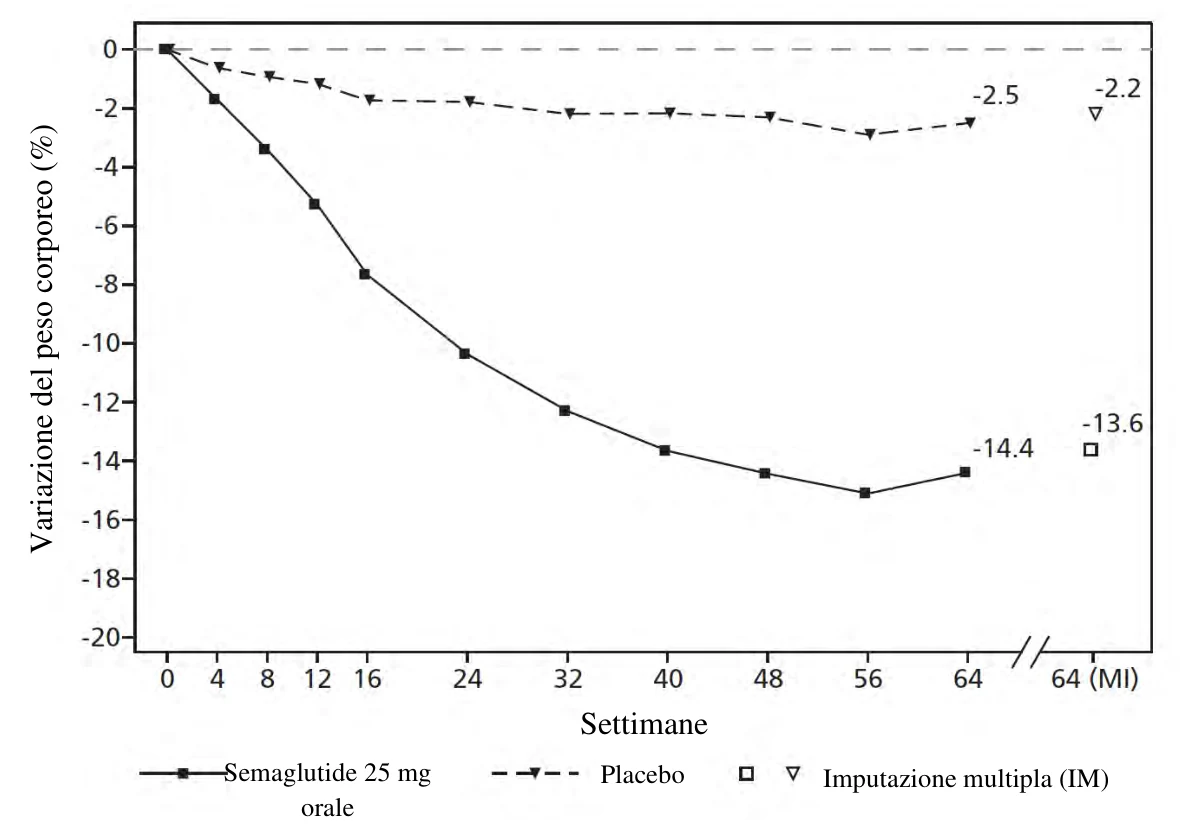
Valori osservati per i pazienti che hanno completato ogni visita programmata e stime con imputazioni multiple (IM) dai ritiri recuperati
Figura 1 OASIS 4: variazione media del peso corporeo (%) dal basale alla settimana 64
Anche se alcuni pazienti non hanno raggiunto lo stesso livello di esposizione con semaglutide orale da 25 mg e con semaglutide sottocutaneo da 2,4 mg, i dati provenienti dai seguenti studi condotti con la formulazione sottocutanea sono considerati indicativi anche per la formulazione orale.
STEP 1: Gestione del peso corporeo
In uno studio in doppio cieco di 68 settimane, 1 961 pazienti con obesità (IMC ≥ 30 kg/ m2) o con sovrappeso (IMC da ≥ 27 kg/m2 a < 30 kg/m2) e almeno una comorbilità correlata al peso sono stati randomizzati a semaglutide o placebo. Tutti i pazienti hanno seguito una dieta ipocalorica e praticato una maggiore attività fisica per tutta la durata dello studio.
La perdita di peso si è verificata precocemente ed è proseguita per tutta la durata dello studio. Alla fine del trattamento (settimana 68), la perdita di peso era superiore e clinicamente significativa rispetto al placebo. Inoltre, una percentuale maggiore di pazienti ha raggiunto una perdita di peso ≥ 5%, ≥ 10%, ≥ 15% e ≥ 20% con semaglutide rispetto al placebo.
STEP 2: Gestione del peso corporeo in pazienti con diabete di tipo 2
In uno studio in doppio cieco di 68 settimane, 1 210 pazienti con sovrappeso o obesità (IMC ≥ 27 kg/m2) e diabete di tipo 2 sono stati randomizzati a semaglutide 2,4 mg, semaglutide 1 mg una volta alla settimana o placebo. I pazienti arruolati nello studio presentavano un diabete insufficientemente controllato (HbA1c 7-10%) e sono stati trattati con dieta ed esercizio fisico da soli o 1-3 farmaci antidiabetici orali. Tutti i pazienti hanno seguito una dieta ipocalorica e praticato una maggiore attività fisica per tutta la durata dello studio.
Il trattamento con semaglutide per 68 settimane ha portato a una riduzione superiore e clinicamente significativa del peso corporeo e dell’HbA1c rispetto al placebo.
STEP 3: Gestione del peso con la terapia comportamentale intensiva
In uno studio in doppio cieco di 68 settimane, 611 pazienti con obesità (IMC ≥ 30 kg/m2) o con sovrappeso (IMC da ≥ 27 kg/m2 a < 30 kg/m2) e almeno una comorbilità correlata al peso sono stati randomizzati a semaglutide o placebo. Durante lo studio, tutti i pazienti hanno seguito una terapia comportamentale intensiva (Intensive behavioural theraphy) basata su una dieta molto restrittiva, una maggiore attività fisica e una consulenza comportamentale.
Il trattamento con semaglutide e IBT per 68 settimane ha portato a una riduzione superiore e clinicamente significativa del peso corporeo rispetto al placebo.
STEP 4: Gestione sostenuta del peso
In uno studio in doppio cieco di 68 settimane, 902 pazienti con obesità (IMC ≥ 30 kg/m2) o con sovrappeso (IMC da ≥ 27 kg/m2 a < 30 kg/m2) e almeno una comorbilità correlata al peso sono stati arruolati nello studio. Tutti i pazienti hanno seguito una dieta ipocalorica e praticato una maggiore attività fisica per tutta la durata dello studio. Dalla settimana 0 alla settimana 20 (run-in), tutti i pazienti hanno ricevuto semaglutide. Alla settimana 20 (basale), i pazienti che avevano raggiunto la dose di mantenimento di 2,4 mg sono stati randomizzati alla prosecuzione del trattamento o al passaggio al placebo.
I pazienti che avevano raggiunto la dose di mantenimento di 2,4 mg alla settimana 20 (basale) e che hanno continuato il trattamento con semaglutide per 48 settimane (settimana 20-68), hanno continuato a perdere peso e hanno avuto una riduzione superiore e clinicamente significativa del peso corporeo rispetto a quelli passati al placebo.
Miglioramento della funzionalità fisica
Semaglutide orale ha dimostrato miglioramenti statisticamente significativi nei punteggi della funzionalità fisica e un numero maggiore di pazienti trattati con semaglutide orale ha raggiunto un miglioramento clinicamente rilevante rispetto al placebo. La funzionalità fisica è stata valutata attraverso il questionario specifico per l’obesità Impact of Weight on Quality of Life Lite Clinical Trials Version (IWQOL-Lite-CT).
Valutazione cardiovascolare
SELECT: Studio sugli esiti cardiovascolari nei pazienti con sovrappeso o obesità
Nessun esito cardiovascolare è stato studiato con gli studi clinici con semaglutide orale 25 mg in pazienti con malattia cardiovascolare accertata e IMC≥27 kg/m2
SELECT è uno studio randomizzato, in doppio cieco, controllato con placebo e guidato da eventi, che ha incluso 17 604 pazienti con malattia cardiovascolare accertata e IMC≥27 kg/m2. I pazienti sono stati randomizzati a semaglutide 2,4 mg (n=8 803) o placebo (n=8 801) in aggiunta allo standard di cura. La durata mediana dello studio è stata di 41,8 mesi.
La popolazione dello studio era composta da pazienti di sesso femminile e di sesso maschile, con un'età media di 61,6 anni. L'IMC medio era di 33,3 kg/m2 e il peso corporeo medio era di 96,7 kg. Sono stati esclusi i pazienti con anamnesi di diabete di tipo 1 e di tipo 2.
L'endpoint primario era il tempo trascorso dalla randomizzazione alla prima comparsa di eventi avversi cardiovascolari maggiori (MACE), definiti come un endpoint composito costituito da morte cardiovascolare (inclusa la causa di morte non determinata), infarto miocardico non fatale o ictus non fatale.
La superiorità di semaglutide 2,4 mg rispetto al placebo per quanto riguarda i MACE è stata confermata con un hazard ratio di 0,80 [0,72; 0,90][IC al 95%], corrispondente a una riduzione del rischio relativo di MACE del 20%. La riduzione del MACE con semaglutide 2,4 mg non è stata influenzata da età, genere, popolazione, etnia, IMC al basale o livello di compromissione della funzione renale.
5.2 Proprietà farmacocinetiche
Assorbimento
Semaglutide somministrato oralmente presenta una bassa biodisponibilità assoluta e un assorbimento variabile. La somministrazione quotidiana secondo la posologia raccomandata in associazione con una lunga emivita riduce la fluttuazione giornaliera dell’esposizione.
La farmacocinetica di semaglutide è stata ampiamente caratterizzata in soggetti sani e pazienti con sovrappeso o obesità utilizzando un modello farmacocinetico di popolazione. Dopo la somministrazione orale, la concentrazione plasmatica massima di semaglutide è stata raggiunta circa 1 ora dopo la dose. L’emivita di semaglutide è di circa di una settimana, indicando che lo stato stazionario è raggiunto dopo 4-5 settimane di somministrazione una volta al giorno. La concentrazione media prevista era di circa 77 nmol/L, con il 90% dei soggetti trattati con semaglutide 25 mg che presentava una concentrazione media compresa tra 27 e 186 nmol/L.
Le concentrazioni allo stato stazionario aumentano in modo proporzionale con dosi fino a 25 mg una volta al giorno. La variabilità totale intra e inter soggetto nell’AUC dopo la somministrazione orale di semaglutide è stata stimata al 166% dopo una singola dose. In condizioni di stato stazionario, la variabilità dell’AUC si riduce grazie alla somministrazione giornaliera e alla lunga emivita di semaglutide, portando a una variabilità totale del 68% (33% variabilità intra soggetto).
Sulla base dei dati in vitro, salcaprozato sodico facilita l’assorbimento di semaglutide. L’assorbimento di semaglutide avviene principalmente nello stomaco.
La biodisponibilità assoluta stimata di semaglutide è di circa 1-2% dopo somministrazione orale.
L’assorbimento di semaglutide somministrata per via orale si riduce se assunta con alimenti o con grandi quantità d’acqua. Sono stati studiati diversi schemi di dosaggio di semaglutide. Gli studi dimostrano che un periodo di digiuno più lungo prima e dopo la dose determina un assorbimento maggiore.
Distribuzione
Il volume di distribuzione assoluto stimato di semaglutide è di circa 8,9 L nei soggetti con sovrappeso
o obesità. Semaglutide si lega ampiamente alle proteine plasmatiche (> 99%).
Metabolismo/biotrasformazione
Prima dell’escrezione, semaglutide viene ampiamente metabolizzato mediante la scissione proteolitica della base peptidica e la successiva beta-ossidazione della catena laterale degli acidi grassi. L’enzima endopeptidasi neutra (natural endopeptidase NEP) è stato identificato come uno degli enzimi metabolici attivi.
Eliminazione
Le vie di escrezione primarie del materiale correlato a semaglutide sono le urine e le feci. Circa il 3% della dose assorbita viene escreto come semaglutide intatto nelle urine. La clearance assoluta di semaglutide in pazienti con sovrappeso (IMC da ≥ 27 kg/m2 a < 30 kg/m2) o obesità (IMC ≥ 30 kg/m2) è stata di circa 0,04 L/h. Con un’emivita di eliminazione di circa 1 settimana, semaglutide sarà presente nella circolazione per circa 7 settimane dopo l’ultima dose di semaglutide orale (compresse).
Popolazioni speciali
Anziani
L’età non ha mostrato di avere effetti sulla farmacocinetica di semaglutide sulla base dei dati degli studi di fase 3 condotti su pazienti di 18-92 anni di età.
Genere, popolazione e origine etnica
Il genere, la popolazione (bianco, nero o afroamericano, asiatico) e l’origine etnica (ispanico o latino, non ispanico o non latino) non hanno avuto effetti sulla farmacocinetica di semaglutide sulla base dei dati degli studi di fase 3a.
Peso corporeo
Il peso corporeo ha influito sull’esposizione di semaglutide. Un peso corporeo maggiore è stato associato a un’esposizione minore; una differenza del 20% nel peso corporeo tra gli individui determinerà una differenza del 18% circa nell’esposizione. La somministrazione sottocutanea e orale di semaglutide ha fornito un’adeguata esposizione sistemica nella fascia di peso corporeo di 54,4-245,6 kg negli studi clinici.
Compromissione renale
La compromissione renale non ha influito sulla farmacocinetica di semaglutide in modo clinicamente rilevante.
Questo è stato mostrato dopo 10 giorni consecutivi con una somministrazione orale una volta al giorno di semaglutide in pazienti con gradi diversi di compromissione renale (lieve, moderata, severa o pazienti dializzati) rispetto a soggetti con una funzionalità renale normale. Questo è stato dimostrato anche per i pazienti con sovrappeso (IMC da ≥ 27 kg/m2 a < 30 kg/m2) o con obesità (IMC ≥ 30 kg/m2) e compromissione renale da lieve a moderata in base ai dati degli studi di fase 3a.
Compromissione epatica
La compromissione epatica non ha influito sull'esposizione al semaglutide. La farmacocinetica di semaglutide è stata valutata in pazienti con diversi gradi di compromissione epatica (lieve, moderata, severa) rispetto a soggetti con funzionalità epatica normale in studi con semaglutide orale somministrato una volta al giorno per 10 giorni consecutivi.
Malattia del tratto gastrointestinale superiore
La malattia del tratto gastrointestinale superiore (gastrite cronica e/o malattia da reflusso gastroesofageo) non ha influito sulla farmacocinetica di semaglutide in modo clinicamente rilevante. La farmacocinetica è stata valutata in pazienti con diabete di tipo 2 con o senza malattia del tratto gastrointestinale superiore, trattati con semaglutide una volta al giorno per 10 giorni consecutivi. Sono stati riscontrati gli stessi risultati nei soggetti con diabete di tipo 2 e nei soggetti con malattia del tratto gastrointestinale superiore in base ai dati di studi di fase 3a.
Immunogenicità
Lo sviluppo di anticorpi anti-semaglutide durante il trattamento con semaglutide si è verificato raramente (vedere paragrafo 4.8) e la risposta non sembrava influenzare la farmacocinetica di semaglutide.
Popolazione pediatrica
La sicurezza e l'efficacia di semaglutide somministrata per via orale nei bambini e negli adolescenti di età inferiore ai 18 anni non sono state studiate.
5.3 Dati preclinici di sicurezza
I dati preclinici non rivelano rischi particolari per l’uomo sulla base di studi convenzionali di sicurezza farmacologica, tossicità a dosi ripetute o genotossicità.
I tumori benigni delle cellule C tiroidee osservati nei roditori sono un effetto di classe degli agonisti del recettore del GLP-1. Negli studi di carcinogenicità a 2 anni condotti su ratti e topi, semaglutide ha causato tumori benigni delle cellule C tiroidee a esposizioni clinicamente rilevanti. Non sono stati osservati altri tumori correlati al trattamento. I tumori delle cellule C dei roditori sono causati da un meccanismo non genotossico, mediato dal recettore specifico del GLP-1, a cui i roditori sono particolarmente sensibili. La rilevanza per gli esseri umani è considerata bassa, ma non può essere completamente esclusa.
Negli studi di fertilità condotti sui ratti, semaglutide non ha alterato le prestazioni di accoppiamento o la fertilità maschile. Nelle femmine di ratto sono stati osservati un aumento della durata dell’estro e una lieve riduzione dei corpi lutei (ovulazioni) a dosi associate a un calo ponderale della madre.
Negli studi di sviluppo embrio-fetale condotti sui ratti, semaglutide ha causato embriotossicità al di sotto di esposizioni clinicamente rilevanti. Semaglutide ha causato riduzioni marcate del peso corporeo della madre e riduzioni della sopravvivenza e della crescita embrionali. Nei feti sono state osservate importanti malformazioni scheletriche e viscerali, compresi effetti sulle ossa lunghe, le coste, le vertebre, la coda, i vasi sanguigni e i ventricoli cerebrali. Le valutazioni meccanicistiche hanno indicato che l’embriotossicità comportava una compromissione, mediata dal recettore del GLP-1, dell’apporto di nutrienti all’embrione attraverso il sacco vitellino dei ratti. In considerazione delle differenze di specie nell’anatomia e nella funzione del sacco vitellino e in considerazione della mancanza di espressione del recettore del GLP-1 nel sacco vitellino di primati non umani, è improbabile che questo meccanismo sia rilevante per gli esseri umani. Tuttavia, un effetto diretto di semaglutide sul feto non può essere escluso.
Negli studi di tossicità dello sviluppo condotti su conigli e scimmie cynomolgus, sono state osservate una maggiore perdita di gravidanza e un’incidenza lievemente aumentata di anomalie fetali a esposizioni clinicamente rilevanti. I risultati sono compatibili con un calo ponderale marcato della madre fino al 16%. Non è noto se questi effetti siano correlati a un minore consumo di cibo della madre come conseguenza diretta del GLP-1.
La crescita e lo sviluppo postnatali sono stati valutati in scimmie cynomolgus. I neonati erano lievemente più piccoli al momento del parto, ma si sono ripresi durante il periodo di allattamento.
Nei ratti giovani semaglutide ha causato un ritardo nella maturazione sessuale sia nei maschi che nelle femmine. Questi ritardi non hanno alterato la fertilità o la capacità riproduttiva dei due sessi o la capacità delle femmine di mantenere la gravidanza.
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Salcaprozato di sodio
Magnesio stearato
6.2 Incompatibilità
Non pertinente.
6.3 Periodo di validità
3 anni
6.4 Precauzioni particolari per la conservazione
Conservare nel blister originale per proteggere il medicinale dalla luce e dall’umidità. Questo medicinale non richiede alcuna temperatura particolare di conservazione.
6.5 Natura e contenuto del contenitore
Blister in alluminio/alluminio da 10 compresse.
Confezioni da: 10, 30 e 90 compresse.
È possibile che non tutte le confezioni siano commercializzate.
6.6 Precauzioni particolari per lo smaltimento
Il medicinale non utilizzato e i rifiuti derivati da tale medicinale devono essere smaltiti in conformità alla normativa locale vigente.
7. TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
Novo Nordisk A/S
Novo Allé
DK-2880 Bagsværd
Danimarca
8. NUMERI DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
EU/1/21/1608/013
EU/1/21/1608/014
EU/1/21/1608/015
EU/1/21/1608/016
EU/1/21/1608/017
EU/1/21/1608/018
EU/1/21/1608/019
EU/1/21/1608/020
EU/1/21/1608/021
EU/1/21/1608/022
EU/1/21/1608/023
EU/1/21/1608/024
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione: 6 gennaio 2022
Data dell’ultimo rinnovo:
10. DATA DI REVISIONE DEL TESTO
Informazioni più dettagliate su questo medicinale sono disponibili sul sito web dell’Agenzia europea per i medicinali, https://www.ema.europa.eu.
ALLEGATO II
A. PRODUTTORI DEL PRINCIPIO ATTIVO BIOLOGICO E
PRODUTTORI RESPONSABILI DEL RILASCIO DEI LOTTI
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E UTILIZZO
C. ALTRE CONDIZIONI E REQUISITI DELL’AUTORIZZAZIONE
ALL’IMMISSIONE IN COMMERCIO
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA
L’USO SICURO ED EFFICACE DEL MEDICINALE
A. PRODUTTORI DEL PRINCIPIO ATTIVO BIOLOGICO E RESPONSABILI DEL
RILASCIO DEI LOTTI
Nome e indirizzo del produttore del principio attivo biologico
Soluzione iniettabile in penna preriempita e siringa preriempita
Novo Nordisk A/S
Hallas Allé
DK-4400 Kalundborg
Danimarca
Compresse
Novo Nordisk A/S
Hallas Allé
DK-4400 Kalundborg
Danimarca
Hovione FarmaCiencia S.A.
Quinta são Pedro, Sete Casas
PT-2674-506 Loures
Portogallo
Novo Nordisk Pharmaceutical Industries Inc. 3612 Powhatan Road
Clayton
North Carolina 27527-9217
Stati Uniti
Nome e indirizzo del produttore responsabile del rilascio dei lotti
Soluzione iniettabile in penna preriempita Novo Nordisk A/S
Novo Allé
DK-2880 Bagsværd
Danimarca
Novo Nordisk Production SAS
45, Avenue d’Orléans
28000 Chartres
Francia
Soluzione iniettabile in siringa preriempita e compresse
Novo Nordisk A/S
Novo Allé
DK-2880 Bagsværd
Danimarca
Il foglio illustrativo stampato del medicinale deve riportare il nome e l'indirizzo del produttore responsabile del rilascio del medicinale
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E UTILIZZO
Medicinale soggetto a prescrizione medica.
C. ALTRE CONDIZIONI E REQUISITI DELL’AUTORIZZAZIONE ALL’IMMISSIONE
IN COMMERCIO
- Rapporti periodici di aggiornamento sulla sicurezza (PSUR)
I requisiti per la presentazione degli PSUR per questo medicinale sono definiti nell’elenco delle date di riferimento per l’Unione europea (elenco EURD) di cui all’articolo 107 quater, paragrafo 7, della Direttiva 2001/83/CE e successive modifiche, pubblicato sul sito web dell’Agenzia europea per i medicinali.
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA L’USO SICURO ED
EFFICACE DEL MEDICINALE
- Piano di gestione del rischio (RMP)
Il titolare dell’autorizzazione all’immissione in commercio deve effettuare le attività e le azioni di farmacovigilanza richieste e dettagliate nel RMP approvato e presentato nel modulo 1.8.2 dell’autorizzazione all’immissione in commercio e in ogni successivo aggiornamento approvato del RMP.
Il RMP aggiornato deve essere presentato:
- su richiesta dell’Agenzia europea per i medicinali;
- ogni volta che il sistema di gestione del rischio è modificato, in particolare a seguito del ricevimento di nuove informazioni che possono portare a un cambiamento significativo del profilo beneficio/rischio o a seguito del raggiungimento di un importante obiettivo (di farmacovigilanza o di minimizzazione del rischio).