


Riassunto delle caratteristiche del prodotto - ASPAVELI
1. DENOMINAZIONE DEL MEDICINALE
ASPAVELI 1 080 mg soluzione per infusione
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Ogni flaconcino da 20 mL contiene 1 080 mg di pegcetacoplan.
Ogni mL contiene 54 mg di pegcetacoplan.
Eccipienti con effetti noti
Ogni mL contiene 41 mg di sorbitolo.
Ogni flaconcino contiene 820 mg di sorbitolo.
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Soluzione per infusione
Soluzione acquosa chiara, da incolore a leggermente giallastra con pH 5,0.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
ASPAVELI è indicato in monoterapia nel trattamento di pazienti adulti con emoglobinuria parossistica notturna (EPN) che presentano anemia emolitica.
ASPAVELI è indicato per il trattamento di pazienti adulti e adolescenti di età compresa tra 12 e 17 anni con glomerulopatia da C3 (C3G, C3 glomerulopathy) o glomerulonefrite membranoproliferativa primaria da immunocomplessi (IC‑MPGN primaria, immune‑complex membranoproliferative glomerulonephritis) in associazione a un inibitore del sistema renina‑angiotensina (RAS), a meno che il trattamento con inibitori di RAS sia non tollerato o controindicato.
4.2 Posologia e modo di somministrazione
La terapia deve essere iniziata sotto la supervisione di un operatore sanitario esperto nella gestione dei pazienti con disturbi ematologici o renali.
Posologia
EPN
Pazienti adulti con EPN
Pegcetacoplan è somministrato due volte alla settimana mediante infusione sottocutanea di 1 080 mg utilizzando una pompa per infusione a siringa o un sistema di somministrazione indossabile disponibili in commercio, in grado di dispensare dosi fino a 20 mL. La dose deve essere somministrata due volte alla settimana nei Giorni 1 e 4 di ogni settimana di trattamento.
Si raccomanda di continuare il trattamento con pegcetacoplan per tutta la vita del paziente, a meno che l’interruzione di questo medicinale non sia clinicamente indicata (vedere paragrafo 4.4).
Pazienti con EPN che passano da un inibitore di C5 a pegcetacoplan
Per le prime 4 settimane, pegcetacoplan viene somministrato due volte alla settimana per via sottocutanea con una dose di 1 080 mg in aggiunta all’attuale dose di inibitore di C5 ricevuta dal paziente, in modo da ridurre al minimo il rischio di emolisi associato alla brusca interruzione del trattamento. Dopo 4 settimane, il paziente deve interrompere il trattamento con l’inibitore di C5 prima di continuare in monoterapia con questo medicinale.
Il passaggio da inibitori del complemento diversi da eculizumab non è stato studiato. L’interruzione di altri inibitori del complemento prima del raggiungimento dello stato stazionario di pegcetacoplan deve essere effettuata con cautela (vedere paragrafo 5.2).
Aggiustamento della dose nell’EPN
Il regime posologico può essere modificato a 1 080 mg ogni tre giorni (es., Giorno 1, Giorno 4, Giorno 7, Giorno 10, Giorno 13, e così via) nei pazienti con livelli di lattato deidrogenasi (LDH) maggiori di 2 volte il limite superiore della norma (ULN, upper limit of normal). In caso di aumento della dose, i livelli di LDH devono essere monitorati due volte alla settimana per almeno 4 settimane (vedere paragrafo 4.4).
C3G e IC‑MPGN primaria
Pegcetacoplan è somministrato due volte alla settimana mediante infusione sottocutanea utilizzando una pompa per infusione a siringa o un sistema di somministrazione indossabile disponibili in commercio, in grado di dispensare dosi fino a 20 mL. La dose deve essere somministrata due volte alla settimana nei Giorni 1 e 4 di ogni settimana di trattamento.
La C3G e l’IC‑MPGN primaria sono malattie croniche. L’interruzione di questo medicinale non è raccomandata a meno che non sia clinicamente indicata.
Pazienti adulti con C3G o IC‑MPGN primaria
Pegcetacoplan è somministrato due volte alla settimana mediante infusione sottocutanea di 1 080 mg.
Pazienti adolescenti con C3G o IC‑MPGN primaria
Per i pazienti adolescenti, il regime posologico si basa sul peso corporeo del paziente e prevede quanto segue:
| Peso corporeo | Prima dose (volume dell’infusione) | Seconda dose (volume dell’infusione) | Dose di mantenimento (volume dell’infusione) |
| ≥ 50 kg | 1 080 mg due volte alla settimana (20 mL) | ||
| Da 35 a < 50 kg | 648 mg (12 mL) | 810 mg (15 mL) | 810 mg due volte alla settimana (15 mL) |
| Da 30 a < 35 kg | 540 mg (10 mL) | 540 mg (10 mL) | 648 mg due volte alla settimana (12 mL) |
Dose dimenticata
Qualora venga dimenticata una dose di pegcetacoplan per il trattamento dell’EPN, della C3G o dell’IC‑MPGN primaria, l’infusione deve essere eseguita non appena la dimenticanza viene notata per poi riprendere il normale regime di somministrazione, anche se ciò comporta che l’intervallo tra la dose sostitutiva e la dose successiva sia inferiore a 3 giorni.
Pazienti con recidiva di C3G o IC‑MPGN primaria dopo trapianto
La diagnosi di recidiva di C3G o IC‑MPGN primaria dopo trapianto deve essere posta in seguito a biopsia del rene allotrapiantato. La recidiva di C3G o IC‑MPGN primaria può essere rilevata tramite biopsia post‑trapianto di routine; in alternativa, deve essere eseguita una biopsia in presenza di segni clinici indicativi di malattia ricorrente. Come avvenuto nello studio APL2‑C3G‑204 (vedere paragrafo 5.1), il trattamento con pegcetacoplan può essere avviato prima dell’insorgenza dei segni clinici, quali la diminuzione della velocità di filtrazione glomerulare stimata (eGFR, estimated glomerular filtration rate) o l’aumento del rapporto proteine‑creatinina urinaria (uPCR, urine protein‑to‑creatine ratio). L’esperienza d’uso di pegcetacoplan in pazienti con recidiva di C3G o IC‑MPGN primaria dopo trapianto negli studi clinici è limitata (vedere paragrafo 5.1).
Popolazioni speciali
Anziani
Sebbene negli studi clinici condotti non siano state osservate differenze evidenti legate all’età, il numero di pazienti di età pari o superiore a 65 anni non è sufficiente per stabilire se essi rispondono in modo diverso al trattamento rispetto ai pazienti più giovani. Non esistono prove che indichino la necessità di prendere precauzioni particolari durante il trattamento della popolazione anziana.
Compromissione renale
Non è necessario un aggiustamento della dose nei pazienti con compromissione renale severa (clearance della creatinina <30 mL/min). Non sono disponibili dati sull’uso di pegcetacoplan in pazienti con nefropatia allo stadio terminale (ESRD, end stage renal disease) che necessitano di dialisi (vedere paragrafo 5.2).
Compromissione epatica
La sicurezza e l’efficacia di pegcetacoplan non sono state studiate in pazienti con compromissione epatica; tuttavia, non si raccomanda un aggiustamento della dose, poiché non si prevede che la compromissione epatica influisca sulla clearance di pegcetacoplan.
Popolazione pediatrica
La sicurezza e l’efficacia di ASPAVELI nei bambini affetti da EPN di età compresa tra 0 e <18 anni non sono state ancora stabilite. Non ci sono dati disponibili.
La sicurezza e l’efficacia di ASPAVELI nei bambini affetti da C3G o IC‑MPGN primaria di età inferiore a 12 anni non sono state ancora stabilite. Non ci sono dati disponibili.
Modo di somministrazione
Pegcetacoplan deve essere somministrato unicamente per via sottocutanea utilizzando una pompa per infusione a siringa o un sistema di somministrazione indossabile disponibili in commercio.
Pegcetacoplan può essere somministrato da un operatore sanitario, o dal paziente o da chi lo assiste seguendo le istruzioni adeguate.
Per i pazienti che hanno ben tollerato l’infusione in centri di trattamento specializzati devono essere prese in considerazione l’auto-somministrazione e l’infusione domiciliare. La decisione in merito alla possibilità di auto-somministrazione e di infusione domiciliare deve essere adottata previa valutazione e raccomandazione del medico curante.
Prima di iniziare l’auto-somministrazione, il paziente dovrà essere istruito da un operatore sanitario qualificato in merito alle tecniche di infusione, all’uso di una pompa per infusione a siringa o di un sistema di somministrazione indossabile, alla compilazione di un diario di trattamento, al riconoscimento di possibili reazioni avverse e alle misure da adottare qualora queste ultime si manifestino.
Quando si utilizza una pompa per infusione a siringa, deve essere infuso nell’addome, nelle cosce, nei fianchi o nelle braccia. Le sedi di infusione devono essere almeno a 7,5 cm di distanza l’una dall’altra. Alternare le sedi di infusione tra una somministrazione e l’altra. La durata dell’infusione è di circa 30 minuti (se si utilizzano due sedi) o di circa 60 minuti (se si utilizza una sola sede).
Quando si utilizza un sistema di somministrazione indossabile, questo medicinale deve essere infuso in un punto dell’addome. Alternare la sede di infusione tra una somministrazione e l’altra, secondo le istruzioni del produttore del dispositivo. La durata dell’infusione varia da paziente a paziente ed è generalmente compresa tra 30 e 60 minuti.
Evitare l’infusione nei punti in cui la pelle è sensibile, presenta lividi, appare arrossata o risulta indurita. Evitare l’infusione nelle aree cutanee con tatuaggi, cicatrici o smagliature. L’infusione deve essere iniziata subito dopo aver aspirato il medicinale nella siringa. La somministrazione deve essere completata entro 2 ore dopo la preparazione della siringa. Per le istruzioni sulla preparazione e l’infusione del medicinale, vedere paragrafo 6.6.
4.3 Controindicazioni
Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1.
La terapia con pegcetacoplan non deve essere iniziata in pazienti
- con un’infezione non risolta da batteri capsulati tra cui Neisseria meningitidis, Streptococcus pneumoniae e Haemophilus influenzae (vedere paragrafo 4.4)
che non siano attualmente vaccinati contro Neisseria meningitidis, Streptococcus pneumoniae e
Haemophilus influenzae, a meno che non ricevano un trattamento profilattico con antibiotici appropriati fino a 2 settimane dopo la vaccinazione (vedere paragrafo 4.4).
4.4 Avvertenze speciali e precauzioni d’impiego
Infezioni gravi causate da batteri capsulati
L’uso di pegcetacoplan può predisporre le persone allo sviluppo di infezioni gravi da batteri capsulati tra cui Neisseria meningitidis, Streptococcus pneumoniae e Haemophilus influenzae. Per ridurre il rischio di infezione, tutti i pazienti devono essere vaccinati contro tali batteri secondo le linee guida applicabili a livello locale almeno 2 settimane prima di ricevere pegcetacoplan, a meno che il rischio di ritardare la terapia non sia maggiore del rischio di sviluppare un’infezione.
Pazienti con una storia vaccinale documentata
Prima di sottoporli a trattamento con pegcetacoplan, ci si deve assicurare che i pazienti con una storia vaccinale documentata siano stati vaccinati contro i batteri capsulati, tra cui Streptococcus pneumoniae, Neisseria meningitidis di tipo A, C, W, Y e B e Haemophilus influenzae di tipo B nei 2 anni precedenti l’inizio della terapia con pegcetacoplan.
Pazienti senza una storia vaccinale documentata
Per i pazienti che non hanno una storia vaccinale documentata, i vaccini richiesti devono essere somministrati almeno 2 settimane prima di infondere la prima dose di pegcetacoplan. Se è indicata una terapia immediata, i vaccini richiesti devono essere somministrati il prima possibile e il paziente deve essere sottoposto a trattamento con antibiotici appropriati fino a 2 settimane dopo la vaccinazione.
Monitoraggio dei pazienti per le infezioni gravi
La vaccinazione può non essere sufficiente a prevenire un’infezione grave. Si devono tenere in considerazione le indicazioni ufficiali sull’uso appropriato di agenti antibatterici. Tutti i pazienti devono essere monitorati per i segni precoci di infezioni da batteri capsulati tra cui Neisseria meningitidis, Streptococcus pneumoniae e Haemophilus influenzae, valutati immediatamente se si sospetta un’infezione e trattati con antibiotici appropriati, se necessario. I pazienti vanno informati dei relativi segni e sintomi nonché delle misure da intraprendere per richiedere immediatamente assistenza medica. I medici devono discutere con i pazienti dei benefici e dei rischi della terapia con pegcetacoplan.
Ipersensibilità
Sono state riportate reazioni di ipersensibilità (vedere paragrafo 4.8). Se si verifica una reazione severa di ipersensibilità (inclusa anafilassi), l’infusione con pegcetacoplan deve essere interrotta immediatamente e deve essere istituito un trattamento appropriato.
Reazioni in sede di iniezione
Reazioni in sede di iniezione sono state riferite con l’uso di pegcetacoplan per via sottocutanea (vedere paragrafo 4.8). I pazienti devono essere istruiti adeguatamente sulla corretta tecnica di iniezione.
Monitoraggio dei test di laboratorio per l’EPN
I pazienti affetti da EPN in trattamento con pegcetacoplan devono essere monitorati regolarmente per segni e sintomi di emolisi, inclusa la misurazione dei livelli di LDH, e possono richiedere un aggiustamento della dose entro la posologia raccomandata (vedere paragrafo 4.2).
Effetti sui test di laboratorio
Vi possono essere interferenze tra i reagenti a base di silice utilizzati negli esami della coagulazione e pegcetacoplan con conseguente tempo di tromboplastina parziale attivata (aPTT) artificiosamente prolungato; di conseguenza, deve essere evitato l’utilizzo di reagenti a base di silice negli esami della coagulazione.
Interruzione del trattamento per l’EPN
Se i pazienti con EPN interrompono il trattamento con pegcetacoplan, devono essere attentamente monitorati per rilevare eventuali segni e sintomi di emolisi intravascolare grave, identificata da livelli di LDH elevati accompagnati da un’improvvisa riduzione delle dimensioni del clone EPN o dell’emoglobina (Hb), oppure dalla ricomparsa di sintomi quali stanchezza, emoglobinuria, dolore addominale, dispnea, eventi avversi vascolari maggiori (inclusa trombosi), disfagia o disfunzione erettile. Se è necessario interrompere il trattamento con questo medicinale, deve essere considerata una terapia alternativa. Se si dovesse riscontrare grave emolisi dopo l’interruzione della terapia, prendere in considerazione l’adozione delle seguenti procedure o l’avvio dei seguenti trattamenti: trasfusione di sangue (concentrati eritrocitari), exsanguinotrasfusione, anticoagulazione e corticosteroidi. I pazienti devono essere attentamente monitorati per almeno 8 settimane dopo l’assunzione dell’ultima dose, un periodo corrispondente a oltre 5 emivite del medicinale, onde consentirne la completa eliminazione (vedere paragrafo 5.2) al fine di scongiurare emolisi grave e altre reazioni. Deve essere altresì presa in considerazione la sospensione lenta.
Contraccezione nelle donne potenzialmente fertili
Si raccomanda alle donne potenzialmente fertili di utilizzare metodi contraccettivi efficaci per evitare una gravidanza durante il trattamento con pegcetacoplan e per almeno 8 settimane dopo l’ultima dose di pegcetacoplan (vedere paragrafo 4.6).
Accumulo di polietilenglicole (PEG)
ASPAVELI è un medicinale PEGilato. I potenziali effetti a lungo termine dell’accumulo di PEG a livello del rene, del plesso corioideo del cervello e di altri organi non sono noti (vedere paragrafo 5.3). Si raccomanda di eseguire regolarmente test di laboratorio per la valutazione della funzionalità renale.
Materiale formativo
Tutti i medici che intendono prescrivere pegcetacoplan devono assicurarsi di aver ricevuto il materiale informativo destinato ai medici e di aver acquisito familiarità con lo stesso. I medici devono illustrare ai pazienti, e discuterne con loro, i benefici e i rischi della terapia con pegcetacoplan e fornire loro il pacchetto informativo destinato ai pazienti e la scheda per il paziente. I pazienti devono essere istruiti a richiedere prontamente assistenza medica se durante la terapia con pegcetacoplan dovessero sviluppare qualsiasi segno o sintomo di infezione grave o ipersensibilità, in particolar modo se indicativi di infezione da batteri capsulati.
Eccipienti con effetti noti
Sorbitolo
Questo medicinale contiene 820 mg di sorbitolo per ogni flaconcino. Questo medicinale non deve essere somministrato ai/non deve essere assunto dai pazienti con intolleranza ereditaria al fruttosio.
Sodio
Questo medicinale contiene meno di 1 mmol (23 mg) di sodio per dose, cioè essenzialmente “senza sodio”.
4.5 Interazioni con altri medicinali ed altre forme d’interazione
Non sono stati effettuati studi d’interazione. Sulla base dei dati in vitro, pegcetacoplan presenta un basso potenziale di interazioni farmacologiche.
4.6 Fertilità, gravidanza e allattamento
Donne potenzialmente fertili
Si raccomanda alle donne potenzialmente fertili di utilizzare metodi contraccettivi efficaci per evitare una gravidanza durante il trattamento con pegcetacoplan e per almeno 8 settimane dopo l’ultima dose di pegcetacoplan. Per le donne che pianificano una gravidanza, l’uso di pegcetacoplan può essere considerato dopo una valutazione dei rischi e dei benefici (vedere Gravidanza).
Gravidanza
I dati relativi all’uso di pegcetacoplan in donne in gravidanza sono limitati. Gli studi sugli animali hanno mostrato una tossicità riproduttiva (vedere paragrafo 5.3).
Pegcetacoplan non è raccomandato durante la gravidanza e in donne in età fertile che non usano misure contraccettive.
Allattamento
Non è noto se pegcetacoplan sia escreto nel latte materno. Il potenziale di assorbimento e di danno nel lattante allattato al seno è sconosciuto. I dati sugli animali suggeriscono una bassa escrezione (meno dell’1%, non farmacologicamente significativa) di pegcetacoplan nel latte di scimmia (vedere paragrafo 5.3). È improbabile che un lattante allattato al seno sia soggetto a un’esposizione clinicamente rilevante.
Si raccomanda di interrompere l’allattamento al seno durante il trattamento con pegcetacoplan.
Fertilità
Non sono disponibili dati sugli animali o sull’uomo relativamente agli effetti di pegcetacoplan sulla fertilità. Negli studi di tossicità non sono state rilevate anomalie microscopiche degli organi riproduttivi maschili e femminili nelle scimmie (vedere paragrafo 5.3).
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
ASPAVELI non altera o altera in modo trascurabile la capacità di guidare veicoli e di usare macchinari.
4.8 Effetti indesiderati
Riassunto del profilo di sicurezza
EPN
Le reazioni avverse più comunemente riportate nei pazienti con EPN trattati con pegcetacoplan sono le reazioni in sede di iniezione: eritema in sede di iniezione (29%), prurito in sede di iniezione (13%), tumefazione in sede di iniezione (12%), dolore in sede di iniezione (8%), lividura in sede di iniezione (10%), infezione delle vie respiratorie superiori (26%), diarrea (18%), emolisi (19%), dolore addominale (19%), cefalea (18%), stanchezza (15%), piressia (14%), tosse (11%), infezione delle vie urinarie (9%), complicazione di vaccinazione (11%), dolore a un arto (12%), capogiro (10%), artralgia (10%) e dolore dorsale (8%). Le reazioni avverse più gravi sono la sepsi e casi severi di emolisi.
C3G e IC‑MPGN primaria
Le reazioni avverse più comunemente riportate nei pazienti con C3G o IC‑MPGN primaria trattati con pegcetacoplan sono le reazioni in sede di infusione (33%) e le infezioni delle vie respiratorie superiori (33%). Le reazioni avverse più gravi sono il danno renale acuto (13%) e l’infezione polmonare (9%).
Tabella delle reazioni avverse
La Tabella 1 riporta le reazioni avverse osservate negli studi clinici condotti con pegcetacoplan e nell’esperienza post-marketing in pazienti affetti da EPN, C3G e IC‑MPGN primaria. Le reazioni avverse sono elencate in base alla classificazione per sistemi e organi secondo MedDRA e alla frequenza, utilizzando la seguente convenzione: molto comune (≥1/10), comune (≥1/100, <1/10), non comune (≥1/1 000, <1/100), raro (≥1/10 000, <1/1 000), molto raro (<1/10 000) e non nota (la frequenza non può essere definita sulla base dei dati disponibili). All’interno di ogni gruppo di frequenza le reazioni avverse sono elencate in ordine decrescente di gravità.
Tabella 1. Reazioni avverse
Classificazione per sistemi e organi secondo MedDRA Reazione avversa | Frequenza nell’EPN | Frequenza nella C3G o nell’IC‑MPGN primaria |
| Infezioni ed infestazioni | ||
| Influenza | Molto comune | |
| Infezioni delle vie respiratorie superiori1 | Molto comune | Molto comune |
| Infezione delle vie urinarie | Molto comune | Comune |
| Sepsi | Comune2 | |
| Infezioni opportunistiche | Comune3 | |
| COVID‑19 | Comune | |
| Infezione gastrointestinale | Comune | |
| Infezione micotica | Comune | |
| Infezione della cute | Comune | |
| Infezione orale | Comune | |
| Infezione auricolare | Comune | Comune |
| Infezione | Comune | |
| Infezione delle vie respiratorie4 | Comune | |
| Infezione virale | Comune | |
| Infezione batterica | Comune | |
| Infezione della vagina | Comune | |
| Infezione oculare | Comune | |
| Cervicite | Non comune | |
| Infezione dell’inguine | Non comune | |
| Infezione polmonare | Non comune | Comune |
| Ascesso nasale | Non comune | |
| Tubercolosi | Non comune | |
Classificazione per sistemi e organi secondo MedDRA Reazione avversa | Frequenza nell’EPN | Frequenza nella C3G o nell’IC‑MPGN primaria |
| Candidiasi esofagea, | Non comune | |
| Polmonite da COVID-19 | Non comune | |
| Ascesso anale | Non comune | |
| Patologie del sistema emolinfopoietico | ||
| Emolisi | Molto comune | |
| Trombocitopenia | Comune | Comune5 |
| Neutropenia | Comune | Comune |
| Disturbi del sistema immunitario | ||
| Reazione di ipersensibilità | Molto comune6 | |
| Disturbi del metabolismo e della nutrizione | ||
| Ipokaliemia | Comune | Comune |
| Patologie del sistema nervoso | ||
| Cefalea | Molto comune | Molto comune |
| Capogiro | Molto comune | |
| Patologie vascolari | ||
| Ipertensione | Comune | |
| Patologie respiratorie, toraciche e mediastiniche | ||
| Tosse | Molto comune | Comune |
| Dispnea | Comune | |
| Dolore orofaringeo | Comune | |
| Congestione nasale | Comune | |
| Epistassi | Comune | Comune |
| Patologie gastrointestinali | ||
| Dolore addominale | Molto comune | |
| Diarrea | Molto comune | Molto comune |
| Nausea | Comune | Molto comune |
| Patologie della cute e del tessuto sottocutaneo | ||
| Eritema | Comune | |
| Eruzione cutanea | Comune | |
| Orticaria | Comune | |
| Patologie del sistema muscoloscheletrico e del tessuto connettivo | ||
| Artralgia | Molto comune | |
| Dolore dorsale | Molto comune | |
| Dolore a un arto | Molto comune | Comune |
| Mialgia | Comune | Comune |
| Spasmi muscolari | Comune | |
| Patologie renali e urinarie | ||
| Danno renale acuto | Comune | Molto comune |
| Cromaturia | Comune | |
| Patologie generali e condizioni relative alla sede di somministrazione | ||
| Piressia | Molto comune | Molto comune |
| Stanchezza | Molto comune | Comune |
| Reazioni in sede di infusione7 | Molto comune | Molto comune |
| Esami diagnostici | ||
| Alanina aminotransferasi aumentata | Comune | |
| Bilirubina aumentata | Comune | |
| Traumatismi, intossicazioni e complicazioni da procedura | ||
| Complicazione di vaccinazione | Molto comune | |
1Include nasofaringite, infezione delle vie respiratorie superiori, faringite, rinite e sinusite. 2La sepsi include un caso di shock settico e un caso da Neisseria meningitidis non capsulato. 3Herpes zoster (incluso Herpes zoster meningoencephalitis) e infezione da Pneumocystis jirovecii. 4Include infezione delle vie respiratorie e infezione virale delle vie respiratorie. 5Include conta piastrinica diminuita.
6Include eruzione cutanea ed eczema.
7Termini preferiti (PT) inclusi in ‘Reazioni in sede di infusione’: eritema in sede di infusione, prurito in sede di infusione, tumefazione in sede di infusione, lividura in sede di infusione, dolore in sede di infusione, indurimento in sede di infusione.
Descrizione di reazioni avverse selezionate
Infezioni
Quarantotto pazienti hanno manifestato un’infezione nel corso dello studio APL2-302 fra i pazienti con EPN. Tra le infezioni più frequenti osservate nei pazienti trattati con pegcetacoplan durante lo studio APL2-302 figurano le infezioni delle vie respiratorie superiori (28 casi, 35%). La maggior parte delle infezioni segnalate nei pazienti trattati con pegcetacoplan durante lo studio APL2-302 non era grave e per lo più di lieve intensità. Dieci pazienti hanno sviluppato infezioni riferite come gravi. Tra questi, un paziente è deceduto a causa di COVID-19. Le infezioni gravi più comuni sono state sepsi (3 casi) (che hanno comportato l’interruzione del trattamento con pegcetacoplan in un paziente) e gastroenterite (3 casi). Tutti i casi si sono risolti.
Negli studi clinici sulla C3G e sull’IC‑MPGN primaria sono stati segnalati quattro casi di infezioni gravi delle vie respiratorie causate da batteri capsulati in pazienti trattati con pegcetacoplan: un caso di epiglottite, uno di polmonite pneumococcica, uno di polmonite atipica che ha comportato l’interruzione, e uno di polmonite da Haemophilus senza necessità di aggiustamento della dose. Gli eventi sono migliorati e si sono risolti, ad eccezione degli eventi di polmonite da Haemophilus e di polmonite atipica, che si sono risolti con sequele. È stata segnalata anche un’infezione grave delle vie urinarie da Escherichia; l’evento è migliorato e si è risolto senza necessità di aggiustamento della dose.
Emolisi
Diciannove pazienti hanno riportato emolisi durante lo studio APL2-302 fra i pazienti con EPN trattati con pegcetacoplan. Sette casi sono stati riportati come gravi e 5 casi hanno portato all’interruzione del trattamento con pegcetacoplan. La dose di pegcetacoplan è stata aumentata in 10 pazienti. Si sono verificati 3 casi non gravi di emolisi durante lo studio APL2‑308 fra i pazienti con EPN trattati con pegcetacoplan, nessuno dei quali ha portato all’interruzione del trattamento con pegcetacoplan. La dose di pegcetacoplan è stata aumentata in tutti e 3 i pazienti.
Danno renale acuto
Negli studi clinici sulla C3G e sull’IC‑MPGN primaria sono stati segnalati 10 eventi gravi di danno renale acuto in 8 pazienti (5,7%) trattati con pegcetacoplan, 5 dei quali sono stati osservati in 4 pazienti trapiantati. Di questi eventi gravi, solo 1 ha comportato la sospensione del medicinale e 1 l’interruzione della dose. Tutti gli eventi sono migliorati e si sono risolti, ad eccezione dell’unico evento che ha comportato la sospensione del medicinale.
Pazienti con recidiva di C3G o IC‑MPGN primaria dopo trapianto
Nei pazienti con recidiva di C3G o IC‑MPGN primaria dopo trapianto (N = 22) inclusi negli studi APL2‑C3G‑310 e APL2‑C3G‑204, il profilo di sicurezza si è dimostrato coerente con quello osservato nella popolazione complessiva.
Popolazione pediatrica
Nei pazienti adolescenti con C3G o IC‑MPGN primaria (N = 28, di età compresa tra 12 anni e 17 anni) inclusi nello studio APL2‑C3G‑310, il profilo di sicurezza si è dimostrato coerente con i risultati complessivi. Le reazioni avverse più comuni segnalate in questa popolazione di pazienti sono state le reazioni in sede di infusione.
La sicurezza di pegcetacoplan non è stata studiata nei pazienti pediatrici di età inferiore a 12 anni.
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato nell’allegato V.
4.9 Sovradosaggio
Nel periodo successivo all’immissione in commercio sono stati riportati casi di sovradosaggio, ma non sono stati osservati nuovi eventi relativi alla sicurezza. In caso di sovradosaggio, si raccomanda di monitorare il paziente per eventuali segni o sintomi di reazioni avverse e di istituire un adeguato trattamento sintomatico.
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: immunosoppressori, inibitori del complemento, codice ATC: L04AJ03
Meccanismo d’azione
Pegcetacoplan è una molecola simmetrica formata da due pentadecapeptidi identici legati covalentemente alle estremità di una molecola lineare di PEG da 40 kDa. Le frazioni peptidiche si legano alle proteine C3 e C3b del complemento ed esercitano un’ampia inibizione della cascata del complemento. La frazione di PEG da 40 kDa conferisce una migliore solubilità e un tempo di permanenza più lungo nell’organismo dopo la somministrazione del medicinale.
Pegcetacoplan si lega alla proteina C3 del complemento e al suo frammento di attivazione C3b, regolando in tal modo il clivaggio di C3 e la generazione degli effettori a valle dell’attivazione del complemento. Nell’EPN, l’emolisi extravascolare è favorita dall’opsonizzazione mediata da C3b mentre l’emolisi intravascolare è mediata dal complesso di attacco alla membrana (MAC) a valle. Pegcetacoplan svolge un’ampia azione di regolazione della cascata del complemento agendo a livello prossimale sulla formazione di C3b e MAC, controllando in tal modo i meccanismi che causano l’emolisi extravascolare e intravascolare.
Nella C3G e nell’IC‑MPGN primaria si ha un deposito eccessivo dei prodotti della degradazione di C3 nei glomeruli del rene, con conseguente danno del parenchima renale e compromissione della funzionalità renale. Pegcetacoplan agisce sugli effettori a monte dell’attivazione del complemento (C3 e C3b), andando in tal modo a inibire l’attivazione innescata da tutte le vie del complemento (alternativa, classica e lectinica). Tramite l’inibizione di C3, pegcetacoplan agisce direttamente sull’attivazione anomala di C3 e modifica la malattia sottostante, riducendo il deposito eccessivo dei prodotti della degradazione di C3 nei glomeruli del rene. Con la sua azione su C3b, pegcetacoplan inibisce anche l’attività della C3 convertasi della via alternativa (AP, alternative pathway) tramite un meccanismo d’azione aggiuntivo nella cascata del complemento. Ciò previene ulteriormente il deposito dei prodotti della degradazione di C3 nei glomeruli.
Effetti farmacodinamici
EPN
Nello studio APL2-302, la concentrazione sierica media di C3 è aumentata da 0,94 g/L al basale a 3,83 g/L alla Settimana 16 nel gruppo trattato con pegcetacoplan e si è mantenuta fino alla Settimana 48. Nello studio APL2‑308, la concentrazione sierica media di C3 è aumentata da 0,95 g/L al basale a 3,56 g/L alla Settimana 26.
Nello studio APL2‑302, la percentuale media di eritrociti EPN di tipo II + III è aumentata dal 66,80% al basale al 93,85% alla Settimana 16 e si è mantenuta fino alla Settimana 48. Nello studio APL2‑308, la percentuale media di eritrociti EPN di tipo II + III è aumentata dal 42,4% al basale al 90,0% alla Settimana 26.
Nello studio APL2‑302, la percentuale media di eritrociti EPN di tipo II + III con deposito di C3 è diminuita dal 17,73% al basale allo 0,20% alla Settimana 16 e si è mantenuta fino alla Settimana 48. Nello studio APL2‑308, la percentuale media di eritrociti EPN di tipo II + III con deposito di C3 è diminuita dal 2,85% al basale allo 0,09% alla Settimana 26.
C3G e IC‑MPGN primaria
Nello studio APL2‑C3G‑310, la concentrazione sierica media di C3 è aumentata da 0,62 g/L al basale a 3,71 g/L alla Settimana 26 nel gruppo trattato con pegcetacoplan e l’effetto si è mantenuto fino alla Settimana 52. Nel gruppo trattato con placebo, le concentrazioni di C3 sono rimaste stabili fino alla Settimana 26 (0,57 g/L al basale; 0,58 g/L alla Settimana 26) e sono aumentate con il passaggio a pegcetacoplan a 3,59 g/L alla Settimana 52.
La concentrazione sierica media di sC5b‑9 è diminuita da 902,5 ng/mL al basale a 290,2 ng/mL alla Settimana 26 nel gruppo trattato con pegcetacoplan e l’effetto si è mantenuto fino alla Settimana 52. Nel gruppo trattato con placebo, le concentrazioni di sC5b‑9 sono rimaste stabili (768,3 ng/mL al basale; 759,9 ng/mL alla Settimana 26) e sono diminuite con il passaggio a pegcetacoplan a 272,9 ng/mL alla Settimana 52.
È stata osservata una clearance dei depositi di C3 nei glomeruli a 6 mesi sulla base della maggiore percentuale di pazienti che avevano ottenuto un punteggio di colorazione pari a zero nel gruppo trattato con pegcetacoplan (71,4%) rispetto al gruppo trattato con placebo (8,8%).
Efficacia e sicurezza clinica
EPN
L’efficacia e la sicurezza di pegcetacoplan in pazienti con EPN sono state valutate in due studi di fase 3 randomizzati, controllati, in aperto: in pazienti precedentemente trattati con inibitori del complemento nello studio APL2-302 e in pazienti naïve al trattamento con inibitori del complemento nello studio APL2‑308. In entrambi gli studi, la dose di pegcetacoplan era di 1 080 mg due volte alla settimana. Se necessario, la dose poteva essere aggiustata a 1 080 mg ogni 3 giorni.
Studio in pazienti adulti precedentemente trattati con inibitori del complemento (APL2-302) Lo studio APL2-302 era uno studio randomizzato, in aperto, che comprendeva un periodo controllato con un comparatore attivo, della durata di 16 settimane, seguito da un periodo di 32 settimane in aperto. Nello studio sono stati arruolati pazienti con EPN che erano stati trattati con una dose stabile di eculizumab per almeno i 3 mesi precedenti e che presentavano livelli di Hb <10,5 g/dL. I pazienti eleggibili sono entrati in una fase di run-in di 4 settimane, durante la quale hanno ricevuto 1 080 mg di pegcetacoplan per via sottocutanea due volte alla settimana in aggiunta alla loro attuale dose di eculizumab. I pazienti sono stati quindi randomizzati in un rapporto 1:1 a ricevere 1 080 mg di pegcetacoplan due volte alla settimana o la loro attuale dose di eculizumab per tutta la durata del periodo di controllo randomizzato di 16 settimane. La randomizzazione è stata stratificata in base al numero di trasfusioni di concentrati eritrocitari (PRBC, packed red blood cell) nei 12 mesi precedenti il Giorno -28 (<4; ≥4) e alla conta piastrinica allo screening (<100 000/mm3; ≥100 000/mm3). I pazienti che hanno completato il periodo di controllo randomizzato sono entrati nel periodo in aperto, nel corso del quale tutti i pazienti hanno ricevuto pegcetacoplan per un massimo di 32 settimane (nei pazienti che avevano ricevuto eculizumab durante il periodo di controllo randomizzato, il passaggio a pegcetacoplan in monoterapia è stato preceduto da una fase di run-in della durata di 4 settimane).
L’endpoint primario e gli endpoint secondari di efficacia sono stati valutati alla Settimana 16. L’endpoint primario di efficacia era rappresentato dalla variazione del livello di Hb alla Settimana 16 (durante il periodo di controllo randomizzato) rispetto al basale. Il valore basale è stato definito come la media delle misurazioni precedenti la prima dose di pegcetacoplan (all’inizio del periodo di run-in). I principali endpoint secondari di efficacia comprendevano l’assenza di necessità di trasfusioni, definita come la percentuale di pazienti che non hanno necessitato di trasfusioni durante il periodo di controllo randomizzato, e la variazione della conta assoluta di reticolociti (ARC, absolute reticulocyte count), del livello di LDH e del punteggio di valutazione funzionale della terapia per malattie croniche sulla scala FACIT-Fatigue alla Settimana 16 rispetto al basale.
Complessivamente, 80 pazienti sono entrati nella fase di run-in. Al termine della fase di run-in, tutti gli 80 pazienti sono stati randomizzati, di cui 41 a pegcetacoplan e 39 a eculizumab. I dati demografici e le caratteristiche correlate alla malattia al basale erano generalmente ben bilanciati tra i gruppi di trattamento (vedere Tabella 2). In totale, 38 pazienti nel gruppo trattato con pegcetacoplan e 39 pazienti nel gruppo in trattamento con eculizumab hanno completato le 16 settimane del periodo di controllo randomizzato e continuato il trattamento nel periodo in aperto di 32 settimane. In totale, 12 pazienti su 80 (15%) trattati con pegcetacoplan hanno interrotto il trattamento a causa di eventi avversi. Come da protocollo, in 15 pazienti la dose è stata aggiustata a 1 080 mg ogni 3 giorni. L’aggiustamento della dose ha dimostrato un beneficio in 8 dei 12 pazienti valutati in tal senso.
Tabella 2. Dati demografici e caratteristiche al basale dei pazienti nello studio APL2-302
| Parametro | Dati statistici | Pegcetacoplan (n = 41) | Eculizumab (n = 39) |
Età (anni) 18-64 anni ≥65 anni | Media (DS) n (%) n (%) | 50,2 (16,3) 31 (75,6) 10 (24,4) | 47,3 (15,8) 32 (82,1) 7 (17,9) |
Livello della dose di eculizumab al basale 900 mg e.v. ogni 2 settimane 900 mg e.v. ogni 11 giorni 1 200 mg e.v. ogni 2 settimane 1 500 mg e.v. ogni 2 settimane | n (%) n (%) n (%) n (%) | 26 (63,4) 1 (2,4) 12 (29,3) 2 (4,9) | 29 (74,4) 1 (2,6) 9 (23,1) 0 |
| Donne | n (%) | 27 (65,9) | 22 (56,4) |
| Tempo trascorso dalla diagnosi di EPN (anni) al Giorno -28 | Media (DS) | 8,7 (7,4) | 11,4 (9,7) |
| Livello di emoglobina (g/dL) | Media (DS) | 8,7 (1,1) | 8,7 (0,9) |
| Conta dei reticolociti (109/L) | Media (DS) | 218 (75,0) | 216 (69,1) |
| Livello di LDH (U/L) | Media (DS) | 257,5 (97,6) | 308,6 (284,8) |
| Punteggio totale FACIT-Fatigue* | Media (DS) | 32,2 (11,4) | 31,6 (12,5) |
Numero di trasfusioni negli ultimi 12 mesi precedenti il Giorno -28 <4 ≥4 | Media (DS) | 6,1 (7,3) | 6,9 (7,7) |
| n (%) | 20 (48,8) | 16 (41,0) | |
| n (%) | 21 (51,2) | 23 (59,0) | |
| Conta delle piastrine allo screening (109/L) | Media (DS) | 167 (98,3) | 147 (68,8) |
| Conta delle piastrine allo screening <100 000/mm3 | n (%) | 12 (29,3) | 9 (23,1) |
| Conta delle piastrine allo screening ≥100 000/mm3 | n (%) | 29 (70,7) | 30 (76,9) |
| Storia di anemia aplastica | n (%) | 11 (26,8) | 9 (23,1) |
| Storia di sindrome mielodisplastica | n (%) | 1 (2,4) | 2 (5,1) |
*Il punteggio FACIT-Fatigue è misurato su una scala da 0 a 52: i valori più elevati indicano minore affaticamento.
Pegcetacoplan è risultato superiore a eculizumab per l’endpoint primario relativo alla variazione di emoglobina rispetto al basale (p <0,0001).
Figura 1. Variazione media aggiustata di emoglobina (g/dL) alla Settimana 16 rispetto al basale nello studio APL2‑302
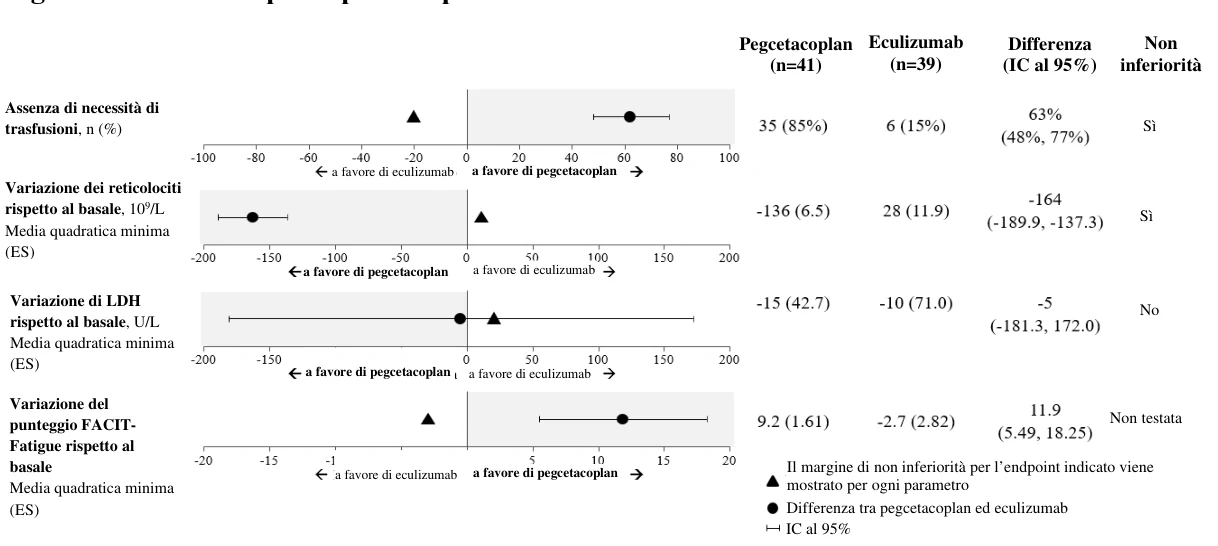
La non inferiorità è stata dimostrata per i principali endpoint secondari di assenza di necessità di trasfusioni e di variazione della conta assoluta dei reticolociti (ARC) rispetto al basale.
La non inferiorità non è stata raggiunta per quanto riguarda la variazione dei valori di LDH rispetto al basale.
In virtù della procedura di test gerarchici adottata, non sono stati formalmente eseguiti test statistici sulla variazione del punteggio della scala FACIT-Fatigue rispetto al basale.
Le medie aggiustate, la differenza di trattamento, gli intervalli di confidenza e le analisi statistiche eseguite per i principali endpoint secondari sono illustrati nella Figura 2.
Figura 2. Analisi dei principali endpoint secondari nello studio APL2‑302
I risultati si sono rivelati coerenti in tutte le analisi di conferma dell’endpoint primario e dei principali endpoint secondari, compresi tutti i dati osservati comprensivi delle informazioni post-trasfusione. 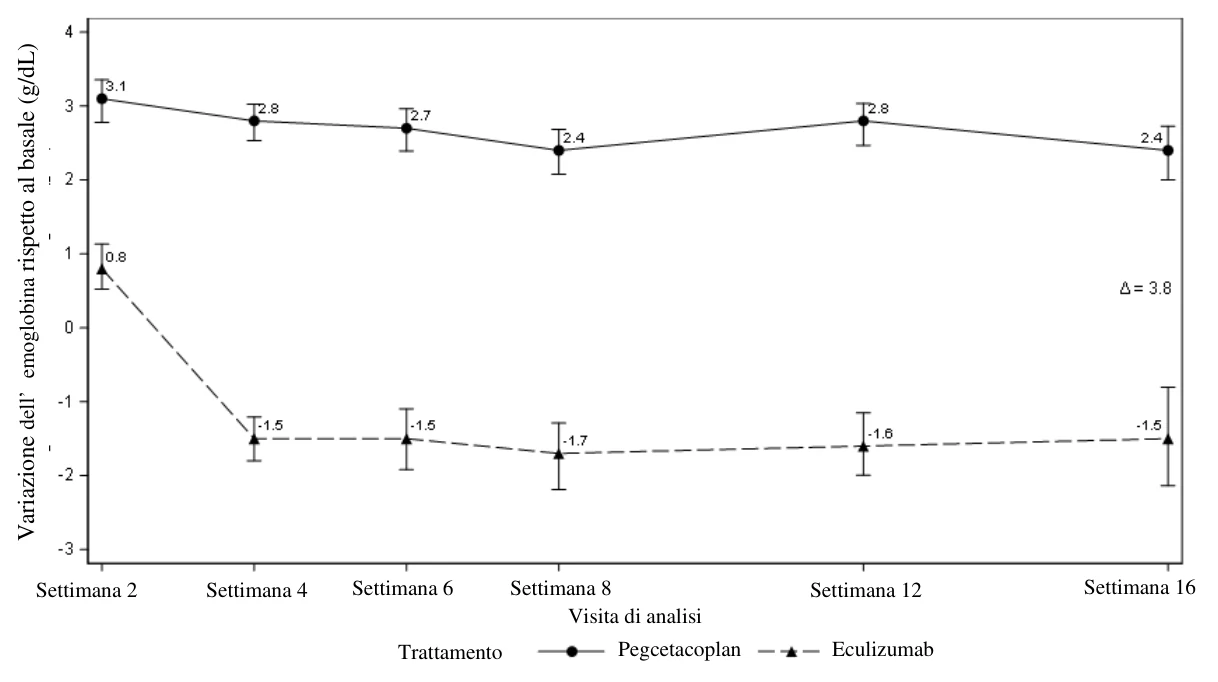
Settimana 2 Settimana 4 Settimana 6 Settimana 8
Visita di analisi
Settimana 12 Settimana 16
Trattamento Pegcetacoplan Eculizumab
Assenza di necessità di
trasfusioni, n (%)
Variazione dei reticolociti
rispetto al basale, 109/L
Media quadratica minima
(ES)
Variazione di LDH
rispetto al basale, U/L
Media quadratica minima
(ES)
Variazione del
punteggio FACIT-
Fatigue rispetto al
basale
Media quadratica minima
(ES)
a favore di eculizumab a favore di pegcetacoplan
Pegcetacoplan
(n=41)
Eculizumab
(n=39)
Differenza
(IC al 95%)
Non inferiorità
Yes
Sì
No
Non testata
| Il margine di non inferiorità per l’endpoint indicato viene mostrato per ogni parametro | ||
| Differenza tra pegcetacoplan ed eculizumab | ||
a favore di pegcetacoplan
a favore di pegcetacoplan
a favore di eculizumab
a favore di eculizumab
| a favore di eculizumab | a favore | di pegcetacoplan |
| IC al 95% |
Sì La normalizzazione dell’Hb è stata raggiunta dal 34% dei pazienti nel gruppo pegcetacoplan rispetto allo 0% del gruppo eculizumab alla Settimana 16. La normalizzazione dei livelli di LDH è stata raggiunta dal 71% dei pazienti nel gruppo trattato con pegcetacoplan rispetto al 15% del gruppo eculizumab.
In totale, 77 pazienti sono entrati nel periodo in aperto di 32 settimane, nel corso del quale tutti i pazienti hanno ricevuto pegcetacoplan, per un’esposizione totale di massimo 48 settimane. I risultati alla Settimana 48 sono stati generalmente coerenti con quelli ottenuti alla Settimana 16 e confermano un’efficacia duratura.
Studio in pazienti adulti naïve al trattamento con inibitori del complemento (APL2‑308) Lo studio APL2‑308 era uno studio in aperto, randomizzato, controllato, nel quale sono stati arruolati pazienti con EPN che non erano stati trattati con alcun inibitore del complemento nei 3 mesi precedenti l’arruolamento e che presentavano livelli di Hb al di sotto del limite inferiore della norma (LLN, lower limit of normal). I pazienti eleggibili sono stati randomizzati in un rapporto 2:1 a ricevere pegcetacoplan o una terapia di supporto (es. trasfusioni, corticosteroidi, integratori quali ferro, folati e vitamina B12), di seguito definito braccio di controllo, per tutta la durata del periodo di trattamento di 26 settimane.
La randomizzazione è stata stratificata in base al numero di trasfusioni di PRBC nei 12 mesi precedenti il Giorno -28 (<4; ≥4). In qualsiasi momento dello studio, un paziente assegnato al braccio di controllo che presentasse una riduzione dei livelli di Hb ≥2 g/dL rispetto al basale oppure manifestasse un evento tromboembolico associato all’EPN poteva passare, come da protocollo, a pegcetacoplan per il resto dello studio.
Complessivamente, sono stati randomizzati 53 pazienti, di cui 35 a pegcetacoplan e 18 al braccio di controllo. I dati demografici e le caratteristiche correlate alla malattia al basale erano generalmente ben bilanciati tra i bracci di trattamento. L’età media era di 42,2 anni nel braccio pegcetacoplan e di 49,1 anni nel braccio di controllo. Il numero medio di trasfusioni di PRBC nei 12 mesi precedenti lo screening era di 3,9 nel braccio pegcetacoplan e di 5,1 nel braccio di controllo. Cinque pazienti in ciascun braccio (14,3% nel braccio pegcetacoplan e 27,8% nel braccio di controllo) avevano una storia di anemia aplastica. Gli ulteriori valori basali rilevati sono riportati di seguito: livelli medi di Hb al basale (braccio pegcetacoplan: 9,4 g/dL vs braccio di controllo: 8,7 g/dL), ARC (braccio pegcetacoplan: 230,2 × 10⁹/L vs braccio di controllo: 180,3 × 10⁹/L), LDH (braccio pegcetacoplan: 2 151,0 U/L vs braccio di controllo: 1 945,9 U/L) e conta piastrinica (braccio pegcetacoplan: 191,4 × 10⁹/L vs braccio di controllo: 125,5 × 10⁹/L). Undici dei 18 pazienti randomizzati al braccio di controllo sono passati a pegcetacoplan a causa di una riduzione dei livelli di Hb ≥2 g/dL rispetto al basale. 52 dei 53 pazienti randomizzati (97,8%) sono stati sottoposti a profilassi antibiotica secondo le linee guida locali relative alla prescrizione.
L’endpoint primario e gli endpoint secondari di efficacia sono stati valutati alla Settimana 26. I due endpoint co‑primari di efficacia erano rappresentati dalla stabilizzazione dei valori di Hb, definita come nessuna riduzione delle concentrazioni di Hb >1 g/dL rispetto al basale senza ricorso a trasfusioni e dalla variazione dei livelli di LDH rispetto al basale.
Nel gruppo trattato con pegcetacoplan, 30 pazienti su 35 (85,7%) hanno raggiunto una stabilizzazione dei valori di Hb rispetto a 0 pazienti nel braccio di controllo. La differenza aggiustata tra pegcetacoplan e il braccio di controllo è stata del 73,1% (IC al 95% compreso tra 57,2% e 89,0%; p <0,0001).
Le variazioni medie (ES) dei minimi quadrati (LS, least-square) della concentrazione di LDH alla Settimana 26 rispetto al basale è stata di -1870 U/L nel gruppo trattato con pegcetacoplan rispetto a -400 U/L nel braccio di controllo (p <0,0001). La differenza tra pegcetacoplan e il braccio di controllo è stata di -1470 (IC al 95% CI compreso tra -2113 e -827). Le differenze di trattamento tra pegcetacoplan e il braccio di controllo si sono manifestate alla Settimana 2 e si sono mantenute fino alla Settimana 26 (Figura 3). Le concentrazioni di LDH nel braccio di controllo sono rimaste elevate.
Figura 3. Concentrazione (U/L) media (±ES) di LDH nel tempo per gruppo di trattamento nello studio APL2‑308
Per i principali endpoint secondari di efficacia selezionati quali la risposta dell’emoglobina in assenza di trasfusioni, la variazione dei livelli di emoglobina e la variazione dei valori di ARC, il gruppo trattato con pegcetacoplan ha mostrato una differenza di trattamento significativa rispetto al braccio di controllo (Tabella 3).
Tabella 3: Analisi dei principali endpoint secondari dello studio APL2‑308 Parametro Pegcetacoplan
(N = 35)
Braccio di controllo (N = 18)
Differenza (IC al 95%) Valore p Risposta dell’emoglobina in assenza di
trasfusionia
n (%)
25 (71%) 1 (6%) 54% (34%, 74%)
p < 0,0001
Variazione dei livelli di emoglobina (g/dL) dal
basale alla settimana 26
Media LS (ES)
2,9 (0,38) 0,3 (0,76) 2,7 (1,0, 4,4)
Variazione dei valori di ARC (109/L) dal
basale alla settimana 26
Media LS (ES)
-123 (9,2) -19 (25,2) -104 (-159, -49)
a La risposta dell’emoglobina era definita come un aumento dell’emoglobina ≥ 1 g/dL rispetto al basale alla settimana 26.
ARC = conta assoluta dei reticolociti, IC = intervallo di confidenza, media LS = media dei minimi quadrati, ES = errore standard
C3G e IC‑MPGN primaria
L’efficacia e la sicurezza di pegcetacoplan in pazienti con C3G o IC‑MPGN primaria sono state valutate nello studio APL2‑C3G‑310, uno studio randomizzato di fase 3, in doppio cieco, controllato con placebo, condotto su adulti e adolescenti con C3G o IC‑MPGN primaria nel rene nativo o recidiva di C3G o IC‑MPGN primaria dopo trapianto.
La dose di pegcetacoplan era di 1 080 mg due volte alla settimana per gli adulti o gli adolescenti con peso corporeo ≥ 50 kg, o calcolata in base al peso per gli adolescenti con peso corporeo < 50 kg. 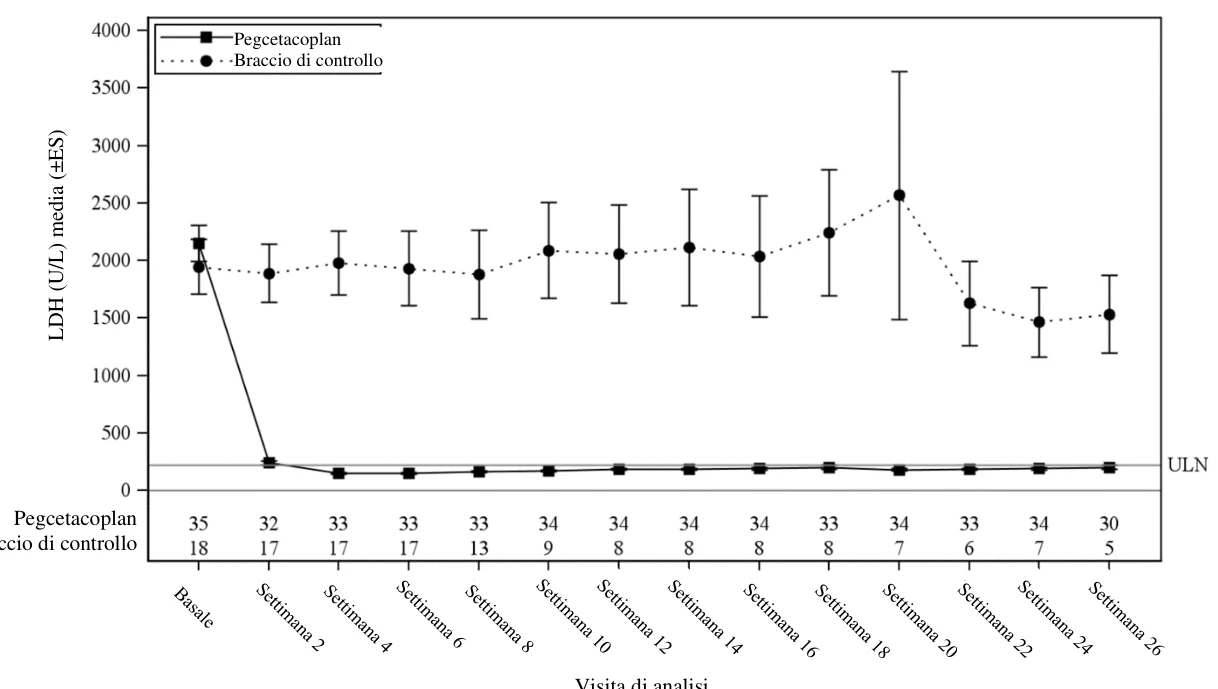

Visita di analisi
Pegcetacoplan
Braccio di controllo 
Pegcetacoplan
Braccio di controllo Studio in pazienti adulti e adolescenti con C3G o IC‑MPGN primaria (APL2‑C3G‑310) Lo studio APL2‑C3G‑310 era uno studio randomizzato, in doppio cieco, che comprendeva un periodo controllato con placebo della durata di 26 settimane, seguito da un periodo di 26 settimane in aperto. Nello studio sono stati arruolati pazienti adolescenti di età compresa tra 12 anni e 17 anni e adulti con C3G o IC‑MPGN primaria. Nello studio sono stati arruolati pazienti con malattia del rene nativo o recidiva di malattia dopo trapianto, che presentavano proteinuria ≥ 1 g/die ed eGFR ≥ 30 mL/min/1,73 m2. I pazienti ricevevano un regime posologico stabile e ottimizzato per il trattamento della C3G/IC‑MPGN primaria (ad es. inibitori di RAS, inibitori del co‑trasportatore sodio‑glucosio di tipo 2 [SGLT‑2], immunosoppressori, corticosteroidi per via sistemica a dosi non superiori a 20 mg/die di prednisone equivalente) da almeno 12 settimane prima della randomizzazione.
I pazienti eleggibili sono stati randomizzati in un rapporto 1:1 a ricevere pegcetacoplan o placebo per via sottocutanea due volte alla settimana nel corso del periodo di controllo randomizzato di 26 settimane. Alla randomizzazione sono stati applicati due fattori di stratificazione: pazienti con recidiva di malattia dopo trapianto vs pazienti con malattia del rene nativo, e pazienti con biopsie renali al basale (raccolte durante lo screening o entro le 28 settimane precedenti la randomizzazione) vs pazienti senza biopsie renali al basale. Durante il periodo di controllo randomizzato, le variazioni ai regimi di trattamento di base per la C3G/IC‑MPGN primaria sono state ridotte al minimo e sono state apportate solo quando necessarie per il benessere del paziente. I pazienti che hanno completato il periodo di controllo randomizzato sono entrati nel periodo in aperto di 26 settimane, nel corso del quale tutti i partecipanti sono stati trattati con pegcetacoplan due volte alla settimana.
Complessivamente, sono stati randomizzati 124 pazienti, di cui 63 a pegcetacoplan e 61 al placebo. I dati demografici e le caratteristiche della malattia al basale erano generalmente bilanciati tra i due gruppi (vedere Tabella 4). In totale, 118 pazienti hanno completato le 26 settimane del periodo di controllo randomizzato; di questi, 114 pazienti hanno completato il periodo in aperto con pegcetacoplan (N = 59 pegcetacoplan‑pegcetacoplan; N = 55 placebo‑pegcetacoplan).
Tabella 4: Dati demografici dei pazienti e caratteristiche della malattia al basale nello studio APL2‑C3G‑310
| Parametro | Dati statistici | Pegcetacoplan (N = 63) | Placebo (N = 61) |
Età (anni) Adolescenti (12‑17 anni) Adulti ≥ 18 anni | Media (DS) n (%) n (%) | 28,2 (17,1) 28 (44,4) 35 (55,6) | 23,6 (14,3) 27 (44,3) 34 (55,7) |
Sesso Uomini Donne | n (%) n (%) | 26 (41,3) 37 (58,7) | 28 (45,9) 33 (54,1) |
Tipo di malattia allo screening C3G C3GN DDD Non determinata IC‑MPGN | n (%) n (%) n (%) n (%) n (%) | 51 (81,0) 45 (71,4) 4 (6,3) 2 (3,2) 12 (19,0) | 45 (73,8) 41 (67,2) 4 (6,6) 0 16 (26,2) |
| Tempo dalla diagnosi di C3G/IC‑MPGN (anni) | Media (DS) | 3,64 (3,47) | 3,76 (3,62) |
Precedente trapianto di rene Tempo dall’ultimo trapianto di rene (anni) Tempo dalla recidiva più recente dopo trapianto (anni) | n (%) Media (DS) Media (DS) | 5 (7,9) 11,4 (6,7) 1,47 (1,49) | 4 (6,6) 5,8 (6,4) 1,38 (1,64) |
| uPCR (mg/g) su tre campioni FMU al basale | Media (DS) | 3 124 (2 408) | 2 541 (2 015) |
| eGFR (mL/min/1,73 m2) al basale | Media (DS) | 78,5 (34,1) | 87,2 (37,2) |
| Colorazione di C3 alla biopsia al basale | |||
| 3+ | n (%) | 51 (81,0) | 51 (83,6) |
| 2+ | n (%) | 12 (19,0) | 10 (16,4) |
| Parametro | Dati statistici | Pegcetacoplan (N = 63) | Placebo (N = 61) |
| Albumina sierica (g/dL) al basale | Media (DS) | 3,31 (0,61) | 3,39 (0,70) |
| C3 sierica (mg/dL) al basale | Media (DS) | 60,6 (45,7) | 56,3 (35,6) |
| Manifestazioni della malattia | |||
| Edema | n (%) | 45 (71,4) | 32 (52,5) |
| Stanchezza | n (%) | 16 (25,4) | 8 (13,1) |
| Ematuria | n (%) | 37 (58,7) | 39 (63,9) |
| Pressione arteriosa elevata | n (%) | 35 (55,6) | 29 (47,5) |
| Sindrome nefrosica | n (%) | 32 (50,8) | 27 (44,3) |
Uso di altri trattamenti al basale* Agenti con azione sul sistema renina-angiotensina Immunosoppressori Glucocorticoidi | n (%) n (%) n (%) | 59 (93,7) 49 (77,8) 29 (46,0) | 54 (88,5) 45 (73,8) 27 (44,3) |
*Nelle 12 settimane precedenti l’ingresso nello studio.
C3G = glomerulopatia da C3, C3GN = glomerulonefrite da C3, DDD = malattia da depositi densi, DS = deviazione standard, eGFR = velocità di filtrazione glomerulare stimata, FMU = prime urine del mattino, IC-MPGN = glomerulonefrite membranoproliferativa primaria da immunocomplessi, uPCR = rapporto proteine‑creatinina nelle urine
L’endpoint primario e i principali endpoint secondari di efficacia sono stati valutati alla Settimana 26. L’endpoint primario di efficacia era il rapporto uPCR nelle prime urine del mattino (FMU) trasformato in scala logaritmica alla Settimana 26 rispetto al basale.
Pegcetacoplan è risultato superiore al placebo, con una riduzione statisticamente significativa dell’uPCR dal basale pari al 68,1% (IC al 95% compreso tra 57,3% e 76,2%, p < 0,0001) rispetto al placebo dopo 26 settimane di trattamento (-67,2% [IC al 95% compreso tra -74,9% e -57,2%] e + 2,9% [IC al 95% compreso tra -8,6% e 15,9%] rispettivamente per pegcetacoplan e placebo). Anche nei sottogruppi è stata osservata un’efficacia di entità simile, indipendentemente da età (adolescenti vs adulti), tipo di malattia (C3G vs IC‑MPGN primaria), stato della malattia (malattia del rene nativo vs recidiva di malattia dopo trapianto) e uso concomitante di immunosoppressori/glucocorticoidi (sì vs no). L’effetto di pegcetacoplan sull’uPCR si è mantenuto fino alla Settimana 52 (-67,2% rispetto al basale). I pazienti che sono passati dal placebo a pegcetacoplan alla Settimana 26 (Figura 4) hanno manifestato una riduzione simile (-51,3%) alla Settimana 52.
Figura 4. Rapporto della media geometrica (IC al 95%) dell’uPCR su FMU nel tempo rispetto al basale per gruppo di trattamento in base a un modello MMRM nello studio APL2‑C3G‑310
Nota: il rapporto della media geometrica è stato calcolato elevando nuovamente a potenza le medie LS. FMU = prime urine del mattino, IC = intervallo di confidenza, LS = minimi quadrati, MMRM = modello misto per misure ripetute, uPCR = rapporto proteine‑creatinina nelle urine
Il trattamento con pegcetacoplan per 26 settimane ha dimostrato un miglioramento statisticamente significativo del principale endpoint secondario relativo alla riduzione della proteinuria, con una riduzione dell’uPCR ≥ 50% nel 60,3% dei pazienti trattati con pegcetacoplan rispetto al 4,9% dei pazienti nel gruppo placebo, una differenza pari al 52,7% (IC al 95% compreso tra 29,2% e 76,2%; p < 0,0001).
Il trattamento con pegcetacoplan per 26 settimane ha consentito a una percentuale maggiore di pazienti di ottenere una riduzione pari o superiore a due ordini di grandezza, su una scala da 0 a 3, dell’intensità della colorazione dei depositi di C3 nel tessuto renale: 26 pazienti (74,3%) trattati con pegcetacoplan vs 4 pazienti (11,8%) che ricevevano placebo, con una differenza pari al 64,3% (IC al 95% compreso tra 41,4% e 87,2%, p nominale < 0,0001).
Il trattamento con pegcetacoplan per 26 settimane ha dimostrato di stabilizzare l’eGFR, con una variazione rispetto al basale pari a -1,497 (2,242) con pegcetacoplan e -7,808 (1,919) con placebo, e una differenza di trattamento pari a 6,312 mL/min/1,73m2 (IC al 95% compreso tra 0,501 e 12,122, p nominale = 0,0333). L’effetto di pegcetacoplan sull’eGFR si è mantenuto fino alla Settimana 52. I pazienti che sono passati dal placebo a pegcetacoplan alla Settimana 26 hanno manifestato una stabilizzazione simile alla Settimana 52.
Un’efficacia di entità simile in termini di riduzione della proteinuria ≥ 50%, clearance della colorazione di C3 e stabilizzazione dell’eGFR è stata ampiamente osservata nei sottogruppi indipendentemente da età (adolescenti vs adulti), tipo di malattia (C3G vs IC‑MPGN primaria), stato della malattia (malattia del rene nativo vs recidiva di malattia dopo trapianto) e uso concomitante di immunosoppressori/glucocorticoidi (sì vs no) alla Settimana 26.
Studio in pazienti adulti con recidiva di C3G o IC‑MPGN primaria dopo trapianto (APL2‑C3G‑204) Lo studio APL2‑C3G‑204 era uno studio di fase 2, randomizzato, in aperto, della durata di 52 settimane, condotto su 13 pazienti adulti con recidiva di C3G (N = 10) o IC‑MPGN primaria (N = 3) dopo trapianto.
Nelle prime 12 settimane dello studio, 10 pazienti hanno ricevuto pegcetacoplan in aggiunta alla terapia standard (SOC, standard of care) e 3 pazienti hanno ricevuto solo SOC. Tutti i pazienti hanno ricevuto pegcetacoplan dalla Settimana 13 alla Settimana 52. 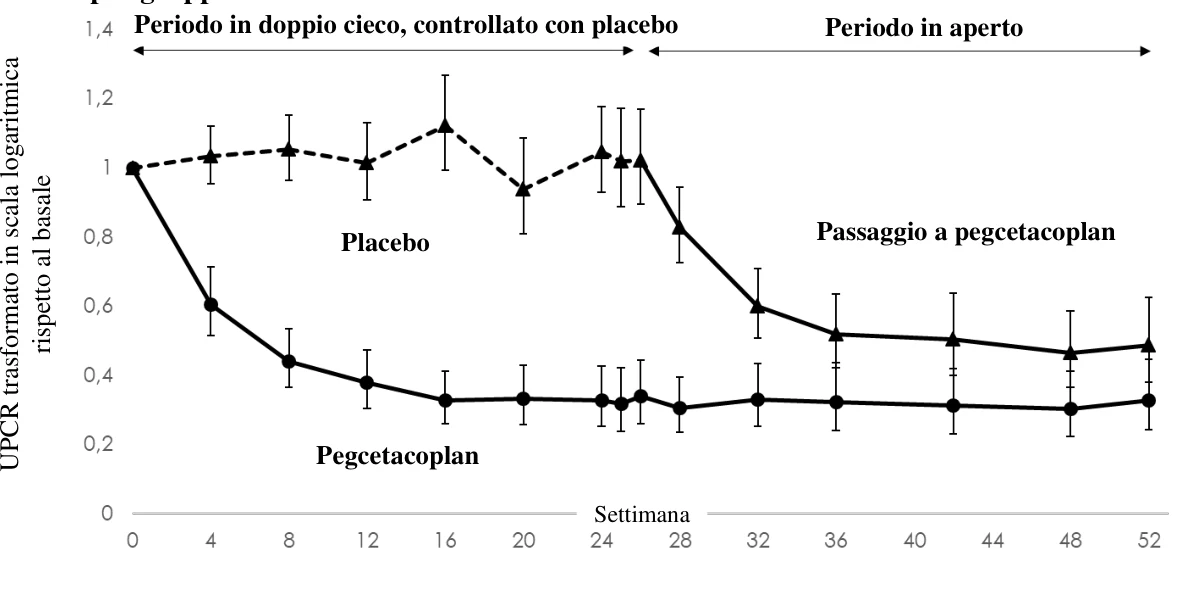
Periodo in doppio cieco, controllato con placebo Periodo in aperto
Placebo Passaggio a pegcetacoplan
Pegcetacoplan
Settimana
L’endpoint primario di riduzione dell’intensità della colorazione di C3 alla biopsia renale alla Settimana 12 è stato osservato nel 50% dei pazienti trattati con pegcetacoplan (5 pazienti su 10, 4 dei quali hanno ottenuto un punteggio di colorazione pari a zero) e nel 33,3% dei pazienti nel gruppo di controllo (1 paziente su 3; questo paziente ha ottenuto un punteggio di colorazione pari a 1).
In generale, le variazioni e le variazioni percentuali dell’eGFR rispetto al basale (endpoint secondario) sono state modeste. Il valore medio (DS) dell’eGFR è variato da 52,3 (12,11) mL/min/1,73 m2 al basale a 57,3 (25,12) mL/min/1,73 m2 alla Settimana 52 e il valore mediano dell’eGFR è variato da 50,5 mL/min/1,73 m2 al basale a 58,5 mL/min/1,73 m2 alla Settimana 52. In tutti i gruppi, la maggior parte dei pazienti (9 pazienti su 13 [69,2%]) ha ottenuto una stabilizzazione o un miglioramento dell’eGFR entro la Settimana 52.
Immunogenicità
Negli studi clinici sull’EPN e in quelli sulla C3G o sull’IC‑MPGN primaria sono stati utilizzati rispettivamente due diversi test per l’individuazione degli anticorpi anti‑farmaco (ADA, anti‑drug antibodies) peptidici anti-pegcetacoplan. Il test utilizzato per la C3G o l’IC‑MPGN primaria aveva una maggiore sensibilità. Le differenze nei test utilizzati non consentono un confronto significativo dell’incidenza di ADA negli studi illustrati di seguito.
Negli studi clinici sull’EPN, l’incidenza di ADA (ADA emergenti dal trattamento o ADA incrementati rispetto al livello pre-esistente) era bassa e, ove presente, non ha evidenziato effetti rilevanti sulla farmacocinetica/farmacodinamica, sull’efficacia o sul profilo di sicurezza di pegcetacoplan. Per tutta la durata degli studi APL2-302 e APL2‑308, in 3 pazienti su 126 fra quelli esposti a pegcetacoplan è stata confermata la positività agli anticorpi peptidici anti-pegcetacoplan. Tutti e 3 i pazienti sono risultati positivi anche al test sugli anticorpi neutralizzanti (NAb, neutralising antibody). La risposta degli anticorpi neutralizzanti non ha avuto effetti evidenti sulla farmacocinetica o sull’efficacia clinica. Diciotto pazienti su 126 hanno sviluppato anticorpi anti-PEG; in 9 casi si trattava di insorgenza dal trattamento e in 9 di incremento associato al trattamento.
Negli studi clinici sulla C3G e sull’IC‑MPGN primaria, l’incidenza di ADA (ADA emergenti dal trattamento o ADA incrementati rispetto al livello pre‑esistente) nello studio APL2‑C3G‑310 è stata del 23,6% per gli anticorpi anti‑PEG e del 16,3% per gli anticorpi peptidici anti-pegcetacoplan. Sulla base dell’analisi farmacocinetica e farmacodinamica di popolazione, gli ADA non hanno avuto effetti clinicamente significativi sull’efficacia o sulla farmacocinetica/farmacodinamica nella popolazione di analisi aggregata. Cinque pazienti sono anche risultati positivi al test sui NAb. La risposta degli anticorpi neutralizzanti non ha avuto effetti evidenti sulla farmacocinetica o sull’efficacia clinica. Ventinove pazienti su 123 hanno sviluppato anticorpi anti‑PEG; in 14 casi si trattava di insorgenza dal trattamento e in 15 di incremento associato al trattamento. Tra i pazienti con recidiva di malattia dopo trapianto nello studio APL2‑C3G‑204, nessun paziente ha sviluppato risposta positiva agli ADA (ADA emergenti dal trattamento o ADA incrementati rispetto al livello pre‑esistente) peptidici anti-pegcetacoplan o anti‑PEG. Durante le 26 settimane del periodo controllato con placebo dello studio APL2‑C3G‑310 non è stato rilevato alcun effetto degli ADA sulla sicurezza del trattamento con pegcetacoplan.
Popolazione pediatrica
L’Agenzia europea per i medicinali ha rinviato l’obbligo di presentare i risultati degli studi con questo medicinale in uno o più sottogruppi della popolazione pediatrica rispettivamente per l’EPN e la C3G o l’IC‑MPGN primaria (vedere paragrafo 4.2 per informazioni sull’uso pediatrico).
5.2 Proprietà farmacocinetiche
Assorbimento
Pegcetacoplan è somministrato mediante infusione sottocutanea e viene gradualmente assorbito dalla circolazione sistemica con un Tmax mediano compreso tra 108 e 144 ore (4,5-6,0 giorni) dopo una singola dose sottocutanea somministrata a volontari sani.
Le concentrazioni sieriche allo stato stazionario dopo la somministrazione di due dosi settimanali da 1 080 mg in pazienti con EPN sono state raggiunte circa 4-6 settimane dopo la prima dose. In pazienti precedentemente trattati con inibitori del complemento (studio APL2‑302), la media geometrica (%CV) delle concentrazioni sieriche allo stato stazionario era compresa tra 655 (18,6%) e 706 (15,1%) µg/mL nei pazienti trattati per 16 settimane. Le concentrazioni allo stato stazionario nei pazienti (n = 22) che hanno continuato a ricevere pegcetacoplan fino alla Settimana 48 erano pari a 623 µg/mL (39,7%), il che indicava il mantenimento delle concentrazioni terapeutiche di pegcetacoplan fino alla Settimana 48. In pazienti naïve al trattamento con inibitori del complemento (studio APL2‑308), la media geometrica (%CV) delle concentrazioni sieriche allo stato stazionario alla Settimana 26 era pari a 744 µg/mL (25,5%) con la somministrazione di due dosi settimanali. La biodisponibilità di una dose di pegcetacoplan somministrata per via sottocutanea è stimata al 76% sulla base dell’analisi farmacocinetica di popolazione.
Le concentrazioni sieriche allo stato stazionario dopo la somministrazione di due dosi settimanali da 1 080 mg in pazienti con C3G o IC‑MPGN primaria sono state raggiunte circa 4‑8 settimane dopo la prima dose e le concentrazioni terapeutiche di pegcetacoplan si sono mantenute fino alla Settimana 52. Nei pazienti dello studio APL2‑C3G‑310, le concentrazioni sieriche medie (%CV) allo stato stazionario erano comprese tra 715,8 (31,2%) e 765,7 (23,2%) μg/mL fino alla Settimana 26 e si sono mantenute tra 670,1 (30,1%) e 726,6 (30,5%) μg/mL fino alla Settimana 52.
Distribuzione
Il volume medio di distribuzione (%CV) di pegcetacoplan è di circa 3,98 L (32%) nei pazienti con EPN sulla base dell’analisi farmacocinetica di popolazione.
Il volume centrale medio di distribuzione (%CV) di pegcetacoplan è di circa 4,31 L (32,1%) nei pazienti adulti con C3G o IC‑MPGN primaria.
Biotrasformazione
Sulla base della sua struttura peptidica PEGilata, si prevede che pegcetacoplan sia metabolizzato per vie cataboliche e degradato in peptidi di piccole dimensioni, amminoacidi e PEG. I risultati di uno studio con radiomarcatura eseguito sulle scimmie cynomolgus indicano che la principale via di eliminazione della frazione peptidica radiomarcata è rappresentata dall’escrezione urinaria. Sebbene l’eliminazione del PEG non sia stata studiata, è noto che questa avviene per escrezione renale.
I risultati degli studi in vitro condotti indicano che pegcetacoplan non inibisce né induce le isoforme enzimatiche CYP testate. Pegcetacoplan ha dimostrato di non fungere da substrato né di inibire i trasportatori di uptake ed efflusso nell’uomo.
Eliminazione
Dopo somministrazioni sottocutanee ripetute di pegcetacoplan in pazienti con EPN, la clearance media (%CV) è di 0,015 L/h (30%) e l’emivita mediana effettiva di eliminazione (t1/2) è di 8,6 giorni, come stimato nell’analisi farmacocinetica di popolazione.
La clearance media stimata (%CV) è di 0,012 L/h (43%) nei pazienti adulti con C3G o IC‑MPGN primaria. La t1/2 mediana è di 10,1 giorni nei pazienti adulti con C3G o IC‑MPGN primaria.
Linearità/non linearità
L’esposizione a pegcetacoplan aumenta in modo proporzionale alla dose da 45 a 1440 mg.
Popolazioni speciali
Effetti dell’età, del peso, del genere o dell’etnia
I risultati dell’analisi farmacocinetica di popolazione in pazienti con EPN, C3G o IC‑MPGN primaria non hanno evidenziato effetti sulla farmacocinetica di pegcetacoplan in relazione all’età (12-81 anni), all’etnia o al sesso.
Rispetto a un paziente di riferimento del peso di 70 kg, si stima che la concentrazione media allo stato stazionario in pazienti con peso corporeo pari a 50 kg sia superiore del 20% circa. Si stima che i pazienti con EPN del peso di 40 kg presentino una concentrazione media allo stato stazionario superiore del 45%. I dati disponibili sul profilo di sicurezza di pegcetacoplan in pazienti con EPN di peso inferiore ai 50 kg sono minimi.
Anziani
Sebbene negli studi condotti non siano state osservate differenze evidenti legate all’età, il numero di pazienti di età pari o superiore a 65 anni non è sufficiente per stabilire se essi rispondono in modo diverso al trattamento rispetto ai pazienti più giovani. Vedere paragrafo 4.2.
Popolazione pediatrica
Sulla base dell’analisi farmacocinetica di popolazione, il peso corporeo ha effetti sulla clearance e sul volume di distribuzione nei pazienti adolescenti (12‑17 anni). Il regime posologico per i pazienti adolescenti con C3G o IC‑MPGN primaria si basa sul peso corporeo (vedere paragrafo 4.2). L’esposizione prevista dal modello per gli adolescenti con C3G o IC‑MPGN primaria è adeguatamente in accordo con l’esposizione di riferimento negli adulti.
Compromissione renale
In uno studio su 8 pazienti con compromissione renale severa, definita come clearance della creatinina (CrCl) inferiore a 30 mL/min utilizzando la formula di Cockcroft-Gault (con 4 pazienti aventi valori inferiori a 20 mL/min), la compromissione renale non ha avuto effetti sulla farmacocinetica di una singola dose di pegcetacoplan da 270 mg. Esistono dati minimi sui pazienti con EPN e compromissione renale che hanno ricevuto la dose clinica di 1 080 mg due volte alla settimana. Sulla base dell’analisi farmacocinetica di popolazione, l’eGFR non ha avuto effetti clinicamente significativi sull’esposizione a pegcetacoplan nella popolazione di analisi aggregata. Non ci sono dati clinici disponibili per l’uso di pegcetacoplan in pazienti con ESRD che necessitano di dialisi. Vedere paragrafo 4.2.
5.3 Dati preclinici di sicurezza
I dati degli studi di tossicologia in vitro e in vivo non rivelano tossicità di particolare rilievo per l’uomo. Gli effetti osservati negli animali esposti a livelli analoghi a quelli dell’esposizione clinica sono descritti di seguito. Questi effetti non sono stati osservati negli studi clinici.
Tossicità riproduttiva e dello sviluppo
Il trattamento con pegcetacoplan di scimmie cynomolgus gravide mediante dose sottocutanea di 28 mg/kg/giorno (2,9 volte maggiore rispetto alla Cmax allo stato stazionario nell’uomo) dal periodo di gestazione al parto è risultato associato a un aumento statisticamente significativo degli aborti o delle nascite di cuccioli morti. Non sono stati osservati tossicità materna o effetti teratogeni nella progenie partorita a termine. Non sono stati osservati effetti nemmeno sullo sviluppo dei cuccioli fino a 6 mesi dopo il parto. L’esposizione sistemica a pegcetacoplan è stata riscontrata nei feti delle scimmie trattate con 28 mg/kg/giorno dal periodo di organogenesi fino al secondo trimestre di gravidanza, ma i livelli di esposizione erano minimi (inferiori all’1%, non farmacologicamente significativi).
Carcinogenesi
Non sono stati condotti studi di carcinogenicità a lungo termine sugli animali.
Genotossicità
Pegcetacoplan non ha evidenziato effetti mutageni nei test in vitro di reversione delle mutazioni batteriche (Ames) né è risultato genotossico in un test in vitro sulle cellule TK6 umane e in un test del micronucleo in vivo nei topi.
Tossicologia animale
Sono stati condotti studi a dosi ripetute in conigli e scimmie cynomolgus con dosi sottocutanee giornaliere di pegcetacoplan fino a 7 volte la dose impiegata nell’uomo (1 080 mg due volte alla settimana). I risultati istologici in entrambe le specie includevano vacuolizzazione delle cellule epiteliali dose-dipendente e infiltrati di macrofagi vacuolati in diversi tessuti. Tali risultati sono stati associati a elevate dosi cumulative di PEG a catena lunga in altri farmaci PEGilati disponibili in commercio, non hanno avuto conseguenze cliniche e non sono considerati reazioni avverse. La reversibilità non è stata dimostrata negli studi condotti con pegcetacoplan sugli animali dopo un mese e non è stata valutata per periodi più lunghi. I dati provenienti dalla letteratura suggeriscono la reversibilità dei vacuoli di PEG.
La degenerazione tubulare renale è stata osservata al microscopio in entrambe le specie a livelli di esposizione (Cmax e AUC) inferiori o paragonabili a quelli della dose prevista nell’uomo e si è dimostrata minima e non progressiva tra 4 settimane e 9 mesi di somministrazione giornaliera di pegcetacoplan. Anche se non sono stati osservati segni evidenti di disfunzione renale negli animali, l’importanza clinica e la conseguenza funzionale di questi risultati non sono note.
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Sorbitolo (E 420)
Acido acetico glaciale
Sodio acetato triidrato
Sodio idrossido (per la regolazione del pH)
Acqua per preparazioni iniettabili
6.2 Incompatibilità
In assenza di studi di compatibilità, questo medicinale non deve essere miscelato con altri medicinali.
6.3 Periodo di validità
30 mesi.
6.4 Precauzioni particolari per la conservazione
Conservare in frigorifero (2 °C – 8 °C).
Conservare nella scatola originale per proteggere il medicinale dalla luce.
6.5 Natura e contenuto del contenitore
Un flaconcino di vetro di tipo I con un tappo (clorobutile o bromobutile) e un sigillo (alluminio) dotato di capsula di chiusura flip-off (polipropilene) contenente 54 mg/mL di soluzione sterile.
Ogni confezione singola contiene 1 flaconcino.
La confezione multipla contiene 8 flaconcini (8 confezioni da 1).
È possibile che non tutte le confezioni siano commercializzate.
6.6 Precauzioni particolari per lo smaltimento e la manipolazione
Questo medicinale viene fornito come soluzione pronta all’uso in flaconcini monouso. Essendo la soluzione priva di conservanti, questo medicinale deve essere infuso immediatamente dopo aver preparato la siringa.
Questo medicinale è una soluzione acquosa chiara, da incolore a leggermente giallastra. Non utilizzarla se il liquido appare torbido, contiene particelle o è di colore giallo scuro.
Portare sempre il flaconcino a temperatura ambiente per circa 30 minuti prima dell’uso.
Togliere la capsula di chiusura protettiva (capsula di chiusura flip-off) dal flaconcino per scoprirne la parte centrale del tappo di gomma grigio. Pulire il tappo con una nuova salviettina imbevuta di alcool e farlo asciugare. Non usare il flaconcino se la capsula di chiusura protettiva (capsula di chiusura flip-off) manca o è danneggiata.
Preparazione della siringa
Opzione 1: se si utilizza un dispositivo di trasferimento privo di ago (come un adattatore per flaconcini), attenersi alle istruzioni fornite dal produttore del dispositivo.
Opzione 2: se il trasferimento viene effettuato usando un ago di trasferimento e una siringa, attenersi alle seguenti istruzioni:
- attaccare un ago di trasferimento sterile a una siringa sterile
- tirare indietro lo stantuffo per riempire la siringa con una quantità d’aria pari a circa 20 mL
- assicurarsi che il flaconcino sia in posizione verticale; non capovolgerlo
- inserire la siringa riempita d’aria e munita di ago di trasferimento al centro del tappo del flaconcino
- la punta dell’ago di trasferimento non deve essere nella soluzione onde evitare la formazione di bolle d’aria
- espellere delicatamente l’aria dalla siringa nel flaconcino. In questo modo l’aria all’interno della siringa viene iniettata nel flaconcino
- capovolgere il flaconcino
- con la punta dell’ago di trasferimento nella soluzione, tirare lentamente lo stantuffo per aspirare la dose prescritta di ASPAVELI nella siringa
- rimuovere la siringa riempita e l’ago di trasferimento dal flaconcino
- non rimettere la capsula di chiusura sull’ago di trasferimento. Svitare l’ago e gettarlo nel contenitore per oggetti taglienti/appuntiti.
Somministrazione
Questo medicinale deve essere somministrato unicamente per via sottocutanea utilizzando una pompa per infusione a siringa o un sistema di somministrazione indossabile.
- Per la preparazione della pompa e dei tubi per infusione seguire le istruzioni del produttore del dispositivo. Quando si utilizza una pompa per infusione, i punti in cui effettuare l’infusione includono addome, coscia, fianchi e braccia. Alternare le sedi di infusione tra una somministrazione e l’altra. Se le sedi di infusione sono più di una, devono essere ad almeno 7,5 cm di distanza l’una dall’altra. La durata dell’infusione è di circa 30 minuti (se si utilizzano due sedi) o di circa 60 minuti (se si utilizza una sola sede).
- Per la preparazione del sistema di somministrazione indossabile seguire le istruzioni del produttore del dispositivo. Quando si utilizza il sistema di somministrazione indossabile, questo medicinale deve essere somministrato in un punto dell’addome. Alternare la sede di infusione tra una somministrazione e l’altra. La durata dell’infusione varia da paziente a paziente ed è generalmente compresa tra 30 e 60 minuti.
Il medicinale non utilizzato e i rifiuti derivati da tale medicinale devono essere smaltiti in conformità alla normativa locale vigente.
7. TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
Swedish Orphan Biovitrum AB (publ)
SE-112 76 Stockholm
Svezia
8. NUMERO(I) DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
EU/1/21/1595/001
EU/1/21/1595/002
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione: 13 dicembre 2021
Data del rinnovo più recente:
10. DATA DI REVISIONE DEL TESTO
Informazioni più dettagliate su questo medicinale sono disponibili sul sito web dell’Agenzia europea per i medicinali: https://www.ema.europa.eu.
ALLEGATO II
A. PRODUTTORE(I) RESPONSABILE(I) DEL RILASCIO DEI
LOTTI
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E
UTILIZZO
C. ALTRE CONDIZIONI E REQUISITI
DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA
L’USO SICURO ED EFFICACE DEL MEDICINALE A. PRODUTTORE(I) RESPONSABILE(I) DEL RILASCIO DEI LOTTI
Nome e indirizzo del produttore responsabile del rilascio dei lotti
Swedish Orphan Biovitrum AB (publ)
Norra Stationsgatan 93
113 64 Stockholm
Svezia
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E UTILIZZO
Medicinale soggetto a prescrizione medica limitativa (vedere allegato I: riassunto delle caratteristiche del prodotto, paragrafo 4.2).
C. ALTRE CONDIZIONI E REQUISITI DELL’AUTORIZZAZIONE ALL’IMMISSIONE
IN COMMERCIO
- Rapporti periodici di aggiornamento sulla sicurezza (PSUR)
I requisiti per la presentazione degli PSUR per questo medicinale sono definiti nell’elenco delle date di riferimento per l’Unione europea (elenco EURD) di cui all’articolo 107 quater, paragrafo 7, della direttiva 2001/83/CE e successive modifiche, pubblicato sul sito web dell’Agenzia europea per i medicinali.
Il titolare dell’autorizzazione all’immissione in commercio deve presentare il primo PSUR per questo medicinale entro 6 mesi successivi all’autorizzazione.
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA L’USO SICURO ED
EFFICACE DEL MEDICINALE
- Piano di gestione del rischio (RMP)
Il titolare dell’autorizzazione all’immissione in commercio deve effettuare le attività e le azioni di farmacovigilanza richieste e dettagliate nel RMP approvato e presentato nel modulo 1.8.2 dell’autorizzazione all’immissione in commercio e in ogni successivo aggiornamento approvato del RMP.
Il RMP aggiornato deve essere presentato:
- su richiesta dell’Agenzia europea per i medicinali;
- ogni volta che il sistema di gestione del rischio è modificato, in particolare a seguito del ricevimento di nuove informazioni che possono portare a un cambiamento significativo del profilo beneficio/rischio o a seguito del raggiungimento di un importante obiettivo (di farmacovigilanza o di minimizzazione del rischio).
- Misure aggiuntive di minimizzazione del rischio
Prima del lancio di ASPAVELI in ciascuno Stato membro il titolare dell’autorizzazione all’immissione in commercio deve concordare, insieme all’autorità nazionale competente, i contenuti e il formato del programma di formazione e di distribuzione controllata, ivi compresi i mezzi di comunicazione, le modalità di distribuzione e ogni altro aspetto del programma.
Il programma di formazione e distribuzione controllata è volto a:
garantire che i pazienti vengano vaccinati contro N. meningitidis, S. pneumoniae e
H. influenzae almeno 2 settimane prima di iniziare il trattamento con ASPAVELI
- garantire che i pazienti che non possono aspettare 2 settimane prima di iniziare il trattamento con ASPAVELI ricevano antibiotici ad ampio spettro per 2 settimane dopo aver ricevuto i vaccini
- garantire che ASPAVELI sia distribuito soltanto una volta confermato per iscritto che il paziente è stato vaccinato contro N. meningitidis, S. pneumoniae e H. influenzae e/o che sta ricevendo una profilassi antibiotica secondo le linee guida nazionali
- garantire che i medici prescrittori o i farmacisti ricevano promemoria annuali dei richiami vaccinali obbligatori secondo quanto previsto dalle correnti linee guida nazionali per la vaccinazione (compresi N. meningitidis, S. pneumoniae e H. influenzae)
- fornire informazioni sui segni e sintomi delle infezioni gravi agli operatori sanitari e ai pazienti
- garantire che i medici prescrittori forniscano ai pazienti il foglio illustrativo e la scheda per il paziente e che usino tale materiale per spiegare i principali rischi di ASPAVELI
- garantire che i pazienti che manifestano sintomi di infezione grave richiedano assistenza medica urgente e consegnino la propria scheda per il paziente all’operatore di pronto soccorso
- informare i medici prescrittori e i pazienti sui rischi di emolisi intravascolare in caso di interruzione del medicinale o ritardo nella somministrazione nonché in merito alla necessità di mantenere efficace la terapia di inibizione del complemento (solo nell’indicazione di EPN)
- informare i medici prescrittori sul rischio di potenziali effetti a lungo termine dell’accumulo di PEG, raccomandando un monitoraggio come indicato dal punto di vista clinico, anche mediante test di laboratorio.
Il titolare dell’autorizzazione all’immissione in commercio garantisce che in ciascuno Stato membro in cui ASPAVELI è venduto, tutti gli operatori sanitari che prescriveranno ASPAVELI e tutti i pazienti e prestatori di assistenza che useranno il medicinale abbiano accesso/ottengano il pacchetto informativo di seguito descritto:
- materiale informativo destinato ai medici
- pacchetto informativo destinato ai pazienti
Materiale informativo destinato ai medici
- RCP
- Guida per gli operatori sanitari
- Scheda per il paziente
- Guida per gli operatori sanitari
- Il trattamento con ASPAVELI può accrescere il rischio di infezioni gravi causate da batteri capsulati.
Necessità che i pazienti siano vaccinati contro N. meningitidis, S. pneumoniae e
H. influenzae e/o ricevano una profilassi antibiotica.
- Promemoria annuale dei richiami vaccinali obbligatori (conformemente alle linee guida vaccinali nazionali).
- Rischio di emolisi intravascolare in caso di interruzione e ritardo nella somministrazione del medicinale, relativi criteri, monitoraggio post-trattamento richiesto e gestione proposta (solo per l’indicazione di EPN).
- Rischio di potenziali effetti a lungo termine dell’accumulo di PEG e raccomandazione di monitoraggio come indicato dal punto di vista clinico, anche mediante test di laboratorio.
Necessità di informare i pazienti/prestatori di assistenza in merito ai seguenti punti:
- i rischi associati al trattamento con ASPAVELI
- i segni e sintomi delle infezioni gravi, delle reazioni di ipersensibilità e quali azioni intraprendere
- le guide destinate al paziente/al prestatore di assistenza e relativi contenuti
- la necessità di portare con sé la scheda per il paziente e di informare eventuali operatori sanitari che si sta ricevendo un trattamento con ASPAVELI
- la necessità di sottoporsi a vaccinazione/profilassi antibiotica
- l’arruolamento nello studio di sicurezza post-autorizzazione (PASS) (ove disponibile)
- Istruzioni su come gestire i possibili eventi avversi.
- Informazioni sul PASS (ove disponibile), l’importanza di partecipare a detto studio e come reclutare i pazienti.
- Osservazioni sull’importanza di segnalare reazioni avverse specifiche, ossia: infezioni gravi, reazioni di ipersensibilità gravi e rischio di emolisi intravascolare in caso di interruzione del medicinale.
- Scheda per il paziente
- Un avviso per gli operatori sanitari che prestano cure al paziente in qualunque momento, ivi compreso in condizioni di emergenza, che il paziente sta assumendo ASPAVELI.
- Segni o sintomi di infezioni gravi e avviso di rivolgersi immediatamente a un medico qualora si manifestassero.
- Informazioni di contatto del medico che ha prescritto ASPAVELI.
Pacchetto informativo destinato ai pazienti
- Foglio illustrativo
- Guida destinata al paziente/a chi lo assiste
- Guida destinata al paziente/a chi lo assiste
- Il trattamento con ASPAVELI può aumentare il rischio di infezioni gravi da batteri capsulati, gravi reazioni di ipersensibilità e il rischio, specifico per l’EPN, di emolisi intravascolare in caso di interruzione del medicinale.
- Una descrizione dei segni e dei sintomi di infezione grave, delle reazioni di ipersensibilità, dell’emolisi intravascolare in caso di interruzione del medicinale e la raccomandazione di recarsi al pronto soccorso dell’ospedale più vicino.
- L’importanza della vaccinazione prima dell’inizio del trattamento con ASPAVELI e/o di sottoporsi a profilassi antibiotica.
- Promemoria annuale dei richiami vaccinali obbligatori (conformemente alle linee guida nazionali vigenti).
- Descrizione dettagliata delle modalità utilizzate per l’auto-somministrazione di ASPAVELI.
- Raccomandazione di usare misure contraccettive efficaci alle donne in età fertile.
- Osservazioni sull’importanza di segnalare reazioni avverse specifiche, ossia: infezioni gravi, reazioni di ipersensibilità gravi e rischio di emolisi intravascolare in caso di interruzione del medicinale.
- Istruzioni su come visualizzare il video per l’auto-somministrazione da parte del paziente su qualunque dispositivo connesso a Internet.
- Arruolamento nello studio di sicurezza post-autorizzazione (PASS) (ove disponibile).
Promemoria annuali dei richiami vaccinali obbligatori
Il titolare dell’autorizzazione all’immissione in commercio trasmette annualmente ai medici prescrittori o ai farmacisti che prescrivono/dispensano ASPAVELI un promemoria affinché verifichino se è necessario eseguire il richiamo dei vaccini contro N. meningitidis, S. pneumoniae e H. influenzae per i pazienti in trattamento con ASPAVELI, conformemente alle linee guida vaccinali nazionali.
Sistema di distribuzione controllata
Il titolare dell’autorizzazione all’immissione in commercio garantisce che in ogni Stato membro in cui viene venduto ASPAVELI sia posto in essere un sistema volto a controllarne la distribuzione che vada oltre le misure di minimizzazione del rischio di routine. Prima di distribuire il prodotto deve essere soddisfatto il seguente criterio:
- trasmissione della conferma scritta, o equivalente, se consentito dalla legislazione nazionale, della vaccinazione contro N. meningitidis, S. pneumoniae e H. influenzae e/o della profilassi antibiotica conformemente alle linee guida vaccinali nazionali.