


Riassunto delle caratteristiche del prodotto - Vyjuvek
1 DENOMINAZIONE DEL MEDICINALE
Vyjuvek 5×10⁹ unità formanti placche/mL sospensione e gel per gel
2 COMPOSIZIONE QUALITATIVA E QUANTITATIVA
2.1 Descrizione generale
Beremagene geperpavec è un vettore di terapia genica basato sul virus Herpes simplex di tipo 1 (HSV-
- 1) con deficit di replicazione, geneticamente modificato per esprimere la proteina del collagene umano di tipo VII (COL7) sotto il controllo del promotore del citomegalovirus umano (hCMV).
Beremagene geperpavec è prodotto in cellule Vero mediante la tecnologia del DNA ricombinante.
2.
2 Composizione qualitativa e quantitativa
Ogni flaconcino contiene 1 mL di volume estraibile di sospensione contenente 5×10⁹ unità formanti placche (PFU) di beremagene geperpavec.
Dopo aver miscelato 1 mL della sospensione con il gel, Vyjuvek contiene 5×10⁹ PFU in 2,5 mL. Il volume estraibile è di 2,0 mL (4×10⁹ PFU).
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3 FORMA FARMACEUTICA
Sospensione e gel per gel.
La sospensione è da giallo opalescente a incolore dopo lo scongelamento.
Il gel è viscoso e limpido dopo lo scongelamento.
4 INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
Vyjuvek è indicato per il trattamento delle ferite nei pazienti con epidermolisi bollosa distrofica (DEB) con mutazione/i nel gene della catena alfa 1 del collagene di tipo VII (COL7A1) dalla nascita.
4.2 Posologia e modo di somministrazione
La somministrazione di Vyjuvek deve essere avviata da operatori sanitari esperti nella gestione di pazienti con epidermolisi bollosa distrofica.
Posologia
Vyjuvek è applicato per via cutanea sulla/e ferita/e una volta alla settimana in piccole gocce secondo uno schema a griglia, a circa 1 cm x 1 cm l’una dall’altra. Potrebbe non essere possibile trattare tutte le ferite a ogni visita di trattamento.
La dose settimanale massima totale raccomandata per i bambini dalla nascita fino a 3 anni di età è di 1 mL (2×10⁹ PFU). La dose settimanale massima totale raccomandata per i bambini di età superiore a 3 anni, gli adolescenti e gli adulti è di 2 mL (4×10⁹ PFU).
Vyjuvek deve essere applicato sulle ferite finché si sono chiuse prima di selezionare nuove ferite da trattare. Il trattamento settimanale delle ferite precedentemente trattate deve essere considerato prioritario in caso di riapertura delle stesse. Se non sono presenti ferite, Vyjuvek non deve essere somministrato.
La tabella seguente contiene un riferimento sulla dose per dimensione approssimativa della ferita nei bambini, negli adolescenti e negli adulti.
Tabella 1. Dose per area della ferita
| Superficie della ferita (cm2)* | Dose (PFU)a | Volume (mL) |
| < 20 | < 4×10⁸ | < 0,2 |
| da 20 a < 40 | da 4×10⁸ a < 8×10⁸ | da 0,2 a < 0,4 |
| da 40 a 60 | da 8×10⁸ a < 1,2×10⁹ | da 0,4 a < 0,6 |
| da 60 a < 200 | da 1,2×10⁹ a < 4×10⁹ | da 0,6 a < 2 |
PFU= unità formanti placche.
a: la dose massima nei bambini di età inferiore a 3 anni è di 1 mL (2×10⁹ PFU)
Se si dimentica una dose, Vyjuvek deve essere somministrato il prima possibile, riprendendo successivamente la somministrazione settimanale.
Popolazioni speciali
Popolazione geriatrica
Non è necessario alcun aggiustamento della dose nei pazienti di età ≥ 65 anni.
Modo di somministrazione
Precauzioni che devono essere prese prima della manipolazione o della somministrazione del medicinale
Questo medicinale contiene organismi geneticamente modificati (vedere paragrafo 4.4). Durante la preparazione, la somministrazione e lo smaltimento devono essere prese le opportune precauzioni. Durante la manipolazione di Vyjuvek è necessario indossare dispositivi di protezione individuale (ad esempio guanti, mascherina e occhiali).
Le donne in gravidanza non devono preparare o somministrare Vyjuvek e devono evitare il contatto diretto con le ferite trattate o le medicazioni delle ferite trattate (vedere paragrafo 6.6).
Somministrazione
Esclusivamente per uso cutaneo su ferite.
Prima dell’uso cutaneo, la sospensione e il gel devono essere scongelati e la sospensione deve essere mescolata al gel in farmacia. Per istruzioni dettagliate sulla preparazione, il periodo di validità dopo la miscelazione, la somministrazione, le misure da adottare in caso di esposizione accidentale, la logistica e lo smaltimento di Vyjuvek, vedere i paragrafi 6.3 e 6.6.
Vyjuvek deve essere applicato da un operatore sanitario, in un ambiente sanitario (ad esempio, in ospedale) o in ambito domiciliare. Se ritenuto opportuno dall’operatore sanitario, anche i pazienti o i caregiver possono applicare Vyjuvek previa formazione.
Prima della somministrazione cutanea le ferite devono essere pulite delicatamente con un prodotto privo di agenti virucidi. Prima della somministrazione di Vyjuvek occorre rimuovere medicinali e unguenti dall’area della ferita, che deve essere pulita in modo che non venga inibita l’attività del medicinale (vedere paragrafo 4.5).
Tabella 2. Fasi della somministrazione
| Fase 1. La siringa di Vyjuvek deve essere caricata prima dell’inizio dell’applicazione tirando lo stantuffo verso il basso e spingendolo verso l’alto, in modo che all’estremità della siringa si formi una piccola goccia di Vyjuvek. | |
Fase 2. Vyjuvek deve essere applicato sulla ferita selezionata in goccioline distanti l’una dall’altra circa 1 cm x 1 cm (la larghezza di un polpastrello) in cui solo la gocciolina tocca la ferita. Solo il gel deve venire a contatto con la pelle. L’estremità della siringa non deve toccare la pelle per evitare la contaminazione del gel contenuto nella siringa. | |
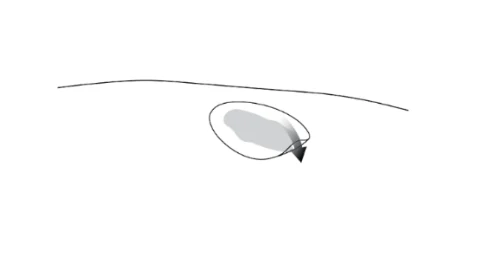
Fase 3. Dopo la somministrazione di Vyjuvek sulla ferita, deve essere applicata una medicazione idrofobica. La medicazione deve essere tagliata in una misura leggermente superiore a quelle della ferita, ma può variare a seconda delle preferenze del paziente. Una volta che le goccioline di Vyjuvek sono coperte dalla medicazione idrofobica, all’interno della ferita si forma uno strato uniforme sottile di Vyjuvek. | |
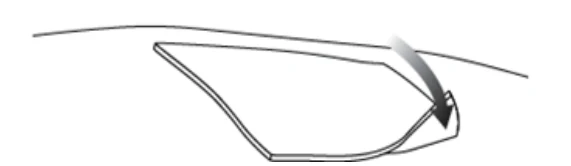
| Fase 4. La medicazione standard deve essere tagliata di dimensioni maggiori rispetto alla medicazione idrofobica. La medicazione standard va posizionata sopra la medicazione idrofobica per impedire la diffusione del gel in altre zone del corpo o contatti ravvicinati. | |
La medicazione deve essere mantenuta per circa 24 ore dopo l’applicazione di Vyjuvek. Una volta rimosse le medicazioni, il paziente può proseguire con il suo standard di cura.
Vyjuvek deve continuare a essere somministrato settimanalmente fino alla chiusura delle ferite. Se le ferite trattate in precedenza si riaprono, Vyjuvek deve essere applicato nuovamente. Se non sono presenti ferite, Vyjuvek non deve essere somministrato.
4.3 Controindicazioni
Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1. 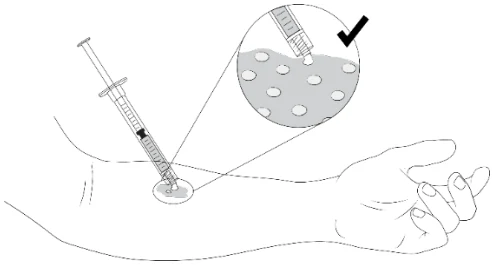
4.4 Avvertenze speciali e precauzioni d’impiego
Tracciabilità
Al fine di migliorare la tracciabilità dei medicinali biologici, il nome e il numero di lotto del medicinale somministrato devono essere chiaramente registrati.
Carcinoma a cellule squamose
Vyjuvek non deve essere applicato su ferite con diagnosi confermata o sospetta di carcinoma a cellule squamose (SCC). In pazienti che sviluppano SCC Vyjuvek può comunque essere applicato su altre ferite.
Trasmissione di un agente infettivo
Beremagene geperpavec non si riproduce nelle cellule e non si integra nel DNA nativo né interagisce in altro modo con esso.
Sebbene la sterilità di beremagene geperpavec sia stata testata, esiste un rischio di trasmissione di agenti infettivi. Gli operatori sanitari che somministrano Vyjuvek devono quindi monitorare i pazienti al fine di verificare se insorgono segni e sintomi di infezioni dopo il trattamento e trattarli in modo appropriato, se necessario.
Le persone che manipolano beremagene geperpavec o che assistono nei cambi delle medicazioni devono indossare dispositivi di protezione (vedere paragrafo 6.6).
Le donne in gravidanza non devono manipolare le medicazioni usate. I caregiver o gli operatori sanitari che applicano il gel devono rispettare l’obbligo di coprire le ferite con delle medicazioni. Si deve inoltre consigliare ai pazienti di evitare di toccare o grattare i siti delle ferite per evitare la contaminazione di altre aree del corpo o contatti ravvicinati.
Monitoraggio a lungo termine
Si prevede che i pazienti vengano arruolati in uno studio non interventistico multinazionale per valutare la sicurezza a lungo termine di beremagene geperpavec in un contesto di real-world.
4.5 Interazioni con altri medicinali ed altre forme d’interazione
Non sono stati effettuati studi d’interazione con Vyjuvek. Le interazioni con medicinali per uso topico non sono state esaminate in sperimentazioni cliniche. Non devono essere somministrati altri medicinali per uso topico in concomitanza con Vyjuvek.
La sicurezza dell’immunizzazione con vaccini virali vivi durante o dopo il trattamento con Vyjuvek non è stata studiata. Non vi sono dati che suggeriscano che Vyjuvek possa interferire con la capacità dell’organismo di rispondere adeguatamente a un vaccino a virus vivo.
4.6 Fertilità, gravidanza e allattamento
Gravidanza
Non esistono dati relativi all’uso di beremagene geperpavec in donne in gravidanza. Gli studi sugli animali non sono sufficienti a dimostrare tossicità riproduttiva (vedere paragrafo 5.3).
L’uso di Vyjuvek non è raccomandato durante la gravidanza.
Allattamento
Non è noto se beremagene geperpavec sia escreto nel latte materno.
Un rischio per i neonati/lattanti non può essere escluso.
Deve essere presa la decisione se interrompere l’allattamento o interrompere la terapia/astenersi dalla terapia con Vyjuvek tenendo in considerazione il beneficio dell’allattamento per il bambino e il beneficio della terapia per la donna.
Fertilità
Non sono stati condotti studi preclinici o clinici per valutare l’effetto di beremagene geperpavec sulla fertilità.
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
Vyjuvek non altera o altera in modo trascurabile la capacità di guidare veicoli e di usare macchinari.
4.8 Effetti indesiderati
Sintesi del profilo di sicurezza
Diciotto pazienti (58%) esaminati in sede di sperimentazione clinica hanno segnalato almeno una reazione avversa. Le reazioni avverse più comunemente segnalate sono state brividi (9,7%) e prurito (9,7%).
Nessuna reazione avversa ha comportato la sospensione del trattamento.
Tabella delle reazioni avverse
Salvo indicazione contraria, le frequenze delle reazioni avverse si basano su tutte le frequenze degli eventi avversi causali individuati in 31 pazienti esposti a beremagene geperpavec per una durata mediana di 25 settimane nello studio di fase 3 randomizzato intra-soggetto controllato con placebo. Vedere paragrafo 5.1 per informazioni sulle principali caratteristiche dei pazienti esaminati in sede di sperimentazione clinica.
Nella tabella seguente sono elencate le reazioni avverse in base alla classificazione per sistemi e organi (SOC) secondo MedDRA, al termine preferito e alla frequenza. In ciascuna classe di frequenza, le reazioni avverse sono riportate in ordine di gravità decrescente.
La frequenza delle reazioni avverse è definita come segue: molto comune (≥ 1/10), comune (≥ 1/100, < 1/10), non comune (≥ 1/1 000, < 1/100), raro (≥ 1/10 000, < 1/1 000), molto raro (< 1/10 000) e non nota (la frequenza non può essere definita sulla base dei dati disponibili).
Tabella 3. Reazioni avverse
| Classificazione per sistemi e organi Termine preferito | Tutti i soggetti (N = 31) |
| Patologie respiratorie, toraciche e mediastiniche | |
| Tosse | Comune |
| Rinorrea | Comune |
| Patologie della cute e del tessuto sottocutaneo | |
| Prurito | Comune |
| Eritema | Comune |
| Eruzione cutanea | Comune |
| Patologie generali e condizioni relative alla sede di somministrazione | |
| Brividi | Comune |
Popolazione pediatrica
Dei 31 soggetti dello studio di fase 3, 19 (61%) erano soggetti pediatrici (di età pari o inferiore a 17 anni), di cui 3 (9,7%) di età pari o inferiore a 3 anni. Dei 19 soggetti pediatrici, 8 erano di sesso femminile (42%).
Data l’identità del prodotto, la sua via di somministrazione e il suo contenimento localizzato, la frequenza, il tipo e la gravità delle reazioni avverse nei bambini dovrebbero essere uguali a quelli degli adulti.
Immunogenicità
Le evidenze di esposizione sistemica al vettore a seguito dell’applicazione cutanea di Vyjuvek sono state minime. Gli anticorpi contro il vettore virale (HSV-1) e la proteina transgenica (COL7) sono stati valutati in un sottogruppo di soggetti esaminati nello studio clinico randomizzato, intra-soggetto, controllato con placebo. In totale, il 64% dei soggetti valutati (14/22) era positivo agli anticorpi anti-HSV-1 al basale. Sei degli otto soggetti sieronegativi agli anticorpi anti-HSV-1 hanno sieroconvertito alla settimana 26 dopo il trattamento con Vyjuvek. Nei soggetti con campioni di siero sia al basale che a fine studio sono stati rilevati anticorpi anti-farmaco (ADA) contro COL7 nel 72% (13/18) dei soggetti trattati con Vyjuvek per un massimo di 26 settimane. Non è stata osservata immunità neutralizzante nel caso di una prima esposizione o di un’esposizione ripetuta a Vyjuvek. L’impatto della sieroconversione sul mantenimento dell’effetto del trattamento non è noto in quanto non sono disponibili dati dopo 26 settimane.
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato nell’allegato V.
4.9 Sovradosaggio
Non sono stati riferiti casi di sovradosaggio di Vyjuvek. In caso di sovradosaggio si consiglia un trattamento sintomatico e di supporto, se ritenuto necessario dall’operatore sanitario curante.
5 PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: preparazioni per il trattamento di ferite e ulcere, cicatrizzanti, codice ATC: D03AX16
Meccanismo d’azione
Beremagene geperpavec è una terapia genica basata su un virus Herpes simplex 1 (HSV-1) ingegnerizzato e con deficit di replicazione, codificato dal gene COL7A1, che mira la causa genetica sottostante dell’epidermolisi bollosa distrofica. Il vettore HSV-1 appartiene alla famiglia del virus dell’herpes umano (HHV) dei virus con DNA a doppio filamento. In seguito ad applicazione cutanea sulle ferite, beremagene geperpavec può trasdurre sia cheratinociti sia fibroblasti. Dopo che il vettore beremagene geperpavec entra nelle cellule, il suo genoma vettore si deposita nel nucleo senza integrarsi nel DNA delle cellule ospiti o interferire in altro modo. Una volta nel nucleo, inizia la trascrizione di COL7A1 umano codificato. I trascritti risultanti consentono la produzione e la secrezione di COL7 da parte della cellula nella sua forma matura. Queste molecole di COL7 si organizzano in fasci lunghi e sottili che formano fibrille di ancoraggio. Le fibrille di ancoraggio tengono insieme l’epidermide e il derma e sono essenziali per mantenere integra la pelle.
Efficacia e sicurezza clinica
L’efficacia di Vyjuvek in soggetti di età pari o superiore a un anno con DEB e mutazione o mutazioni nel gene COL7A1 è stata valutata in una sperimentazione controllata randomizzata. Tutti i soggetti dello studio presentavano DEB con mutazioni geneticamente confermate nel gene COL7A1. In ciascun soggetto sono state selezionate e randomizzate due ferite comparabili per ricevere l’applicazione cutanea di beremagene geperpavec o di placebo (solo gel) ogni settimana per 26 settimane. La dose settimanale massima totale è stata definita in base alla fascia di età: i soggetti da ≥ 6 mesi a < 3 anni hanno ricevuto 1,6×10⁹ PFU/settimana, i soggetti da ≥ 3 anni a < 6 anni hanno ricevuto 2,4×10⁹ PFU/settimana e i soggetti ≥ 6 anni hanno ricevuto 3,2×10⁹ PFU/settimana.
Lo studio ha arruolato 31 soggetti (20 maschi e 11 femmine), tra cui 30 soggetti con DEB autosomica recessiva e un soggetto con DEB autosomica dominante. Le dimensioni delle ferite primarie trattate con beremagene geperpavec variavano da 2 a 57 cm2, con il 74% delle ferite < 20 cm2 e il 19 % da 20 a < 40 cm2. Le dimensioni delle ferite trattate con il gel placebo variavano da 2 a 52 cm2, con il 71 % delle ferite < 20 cm2 e il 26% da 20 a < 40 cm2. La ferita secondaria di maggiori dimensioni trattata era ≥ 130 cm2. L’età media era di 17 anni (da 1 anno a 44 anni), di cui il 61% in età pediatrica (n=19, da 1 a < 17 anni) e il 9,7% in età inferiore ai 3 anni. Il 64% dei soggetti era bianco, il 19% asiatico e il resto era costituto da indiani d’America o nativi dell’Alaska.
L’efficacia è stata valutata sulla base del miglioramento della guarigione della ferita definito come la differenza nella percentuale di chiusura completa della stessa (100%) a 24 settimane, confermata in due visite di studio consecutive a 2 settimane di distanza l’una dall’altra, valutate alle settimane 22 e 24 o alle settimane 24 e 26, tra le ferite trattate con beremagene geperpavec e quelle trattate con il gel placebo. L’efficacia è stata valutata anche in base alla differenza nella percentuale di chiusura completa della ferita valutata alle settimane 8 e 10 o alle settimane 10 e 12 tra le ferite trattate con beremagene geperpavec e quelle trattate con il gel placebo. La guarigione completa della ferita è stata definita come chiusura della ferita al 100% dall’esatta area della ferita selezionata al basale, specificata come riepitelizzazione della cute senza drenaggio, valutata in due visite consecutive a distanza di due settimane l’una dall’altra. I risultati relativi all’efficacia sono riepilogati nella Tabella 4.
Tabella 4. Endpoint primario e principale endpoint secondario*
Punti temporali di valutazione della chiusura della ferita | Ferite primarie esposte a beremagene geperpavec (N = 31) | Ferite primarie esposte al placebo (N = 31) | Differenza assoluta (IC al 95%) | p value |
Endpoint primario: guarigione completa della ferita a 6 mesi†‡ | 20,9 (67%) | 6,7 (22%) | 46 (24-68 %) | 0,002 |
Principale endpoint secondario: guarigione completa della ferita a 3 mesi‡ | 21,9 (71%) | 6,1 (20%) | 51 (29-73%) | <0,001 |
Tabella 4. Endpoint primario e principale endpoint secondario*
Punti temporali di valutazione della chiusura della ferita | Ferite primarie esposte a beremagene geperpavec (N = 31) | Ferite primarie esposte al placebo (N = 31) | Differenza assoluta (IC al 95%) | p value |
*Gli endpoint primari e i principali endpoint secondari sono stati analizzati nella popolazione intention-to-treat. Per tenere conto dei dati mancanti sono stati utilizzati metodi di imputazione multipla. I valori decimali sono dovuti alla procedura di imputazione multipla utilizzata per l’analisi. È stato effettuato un test di ipotesi utilizzando il test esatto di McNemar. † Le ferite primarie sono state valutate alle settimane 22 e 24 o alle settimane 24 e 26. ‡ Le ferite primarie sono state valutate alle settimane 8 e 10 o alle settimane 10 e 12.
5.2 Proprietà farmacocinetiche
Nella sperimentazione di conferma sono state effettuate valutazioni dell’esposizione sistemica durante visite settimanali presso il centro clinico mediante quantificazione dei genomi di beremagene geperpavec in campioni di sangue e urina (eliminazione/shedding del vettore), utilizzando un test qPCR convalidato. Tutti i campioni di sangue e tutti i campioni di urina, tranne uno, raccolti nel corso dello studio erano al di sotto del limite di rilevazione/quantificazione per tutti i soggetti, il che indica un’esposizione sistemica non significativa dei soggetti al vettore.
Farmacocinetica clinica e shedding
Gli studi di biodistribuzione e shedding del vettore si sono dimostrati di supporto e hanno indicato l’assenza di esposizione sistemica dopo somministrazione cutanea e localizzata di beremagene geperpavec.
5.3 Dati preclinici di sicurezza
I dati preclinici non hanno rivelato rischi particolari per l’uomo sulla base di studi convenzionali di somministrazione a dose singola e ripetuta in studi tossicologici.
Non sono stati condotti studi di tossicità dello sviluppo e della riproduzione negli animali.
Non sono stati condotti studi per valutare gli effetti di beremagene geperpavec sulla cancerogenesi, sulla mutagenesi o sulla compromissione della fertilità.
6 INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Sospensione
Glicerolo (E422)
Sodio cloruro
Fosfato disodico (E339)
Potassio cloruro (E508)
Fosfato dipotassico (E340)
Gel
Ipromellosa (E464)
Trometamolo
Sodio cloruro
Fosfato disodico (E339)
Fosfato dipotassico (E340)
6.2 Incompatibilità
In assenza di studi di compatibilità, questo medicinale non deve essere miscelato con altri medicinali.
6.3 Periodo di validità
Scatole non aperte
3 anni se conservate in congelatore.
Dopo lo scongelamento
Se non è disponibile un congelatore, le scatole possono essere conservate in frigorifero (da 2 ºC a 8 ºC) per un periodo massimo di 3 mesi.
Una volta conservato in frigorifero, il medicinale non deve essere ricongelato.
Dopo la miscelazione
La stabilità chimica e fisica durante l’uso è stata dimostrata per 168 ore (7 giorni) a 2 e8 ºC o fino a 42 giorni a una temperature compresa tra -15 °C e -25 °C.
Dal punto di vista microbiologico, il prodotto deve essere utilizzato immediatamente. In caso contrario, i tempi di conservazione e le condizioni prima dell’impiego sono responsabilità dell’utilizzatore e normalmente non devono superare le 24 ore a una temperatura compresa tra 2 ºC e 8 ºC, a meno che la miscelazione non sia avvenuta in condizioni asettiche controllate e convalidate.
Le siringhe possono essere conservate a temperatura ambiente per un massimo di 8 ore.
Condizioni di trasporto del prodotto miscelato
Trasportare il prodotto miscelato a 2 e 8 ºC fino al luogo di somministrazione.
6.4 Precauzioni particolari per la conservazione
Scatole non aperte
Conservare congelato a temperature comprese tra -15 ºC e -25 ºC. Trasportare congelato (< -20 ºC).
Conservare i flaconcini nella scatola prima dello scongelamento, per proteggere il medicinale dalla luce.
Dopo lo scongelamento e la miscelazione
Per le condizioni di conservazione dopo lo scongelamento e la miscelazione vedere paragrafo 6.3.
6.5 Natura e contenuto del contenitore
Ogni scatola di Vyjuvek contiene un flaconcino di sospensione e un flaconcino di gel.
Sospensione
1 mL di volume estraibile contenente 5×10⁹ PFU in un flaconcino di copolimero cicloolefinico con chiusura in elastomero termoplastico e tappo verde.
Gel
1,5 mL di volume di riempimento in un flaconcino di vetro tipo 1 separato con chiusura di elastomero bromobutilico e tappo blu.
6.6 Precauzioni particolari per lo smaltimento e la manipolazione
Precauzioni che devono essere prese prima della manipolazione o della somministrazione del medicinale
Questo medicinale contiene organismi geneticamente modificati (vedere paragrafo 4.4). Durante la preparazione, la somministrazione e lo smaltimento devono essere prese le opportune precauzioni. Durante la manipolazione di Vyjuvek è necessario indossare dispositivi di protezione individuale (ad esempio guanti, mascherina e occhiali).
Gli operatori sanitari o i caregiver in gravidanza non devono somministrare Vyjuvek e non devono entrare in contatto diretto con le ferite trattate o con tutto il materiale che è stato a contatto con le medesime.
Preparazione pre-somministrazione
Per la preparazione di Vyjuvek seguire i seguenti passaggi.
Ogni scatola contiene un flaconcino di sospensione (1 mL di volume estraibile contenente 5×10⁹ PFU) e un flaconcino di gel eccipiente (1,5 mL).
La concentrazione del medicinale è di 2×10⁹ PFU/mL dopo la miscelazione.
Tabella 5. Passaggi di preparazione prima della somministrazione
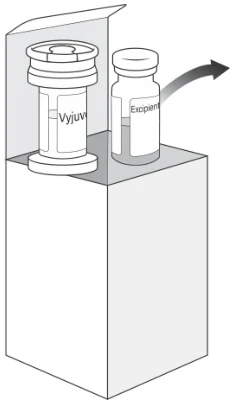
Prima dell’uso i flaconcini devono essere rimossi dalla scatola e lasciati a temperatura ambiente (Fase 1). Una volta scongelati (per circa 30 minuti) i flaconcini non possono essere nuovamente congelati (Fase 2). Controllare visivamente il flaconcino della sospensione. La sospensione può contenere particelle di colore da bianco a biancastro che sono parte integrante del prodotto. La sospensione può variare da giallo opalescente a incolore. Non usare questo medicinale se si nota un’alterazione del colore. Controllare visivamente il flaconcino di gel. Il gel è limpido, incolore e viscoso. Non usare il gel se si nota la presenza di particelle o un’alterazione del colore. Capovolgere delicatamente il flaconcino della sospensione 4-5 volte per mescolarne il contenuto. Rimuovere i tappi dai flaconcini e pulirne il dispositivo di chiusura con un tampone imbevuto di alcol. Lasciare asciugare. | Fase 1 | Fase 2 | ||||
Flaconcino di gel (a sinistra) Flaconcino di sospensione Vyjuvek (a destra) | ||||||
Utilizzando una tecnica asettica, prelevare 1 mL di sospensione scongelata (Fase 1) mediante una siringa da 3 mL e un ago (ad es. 16G o 18G). Trasferire 1 mL di sospensione scongelata nel flaconcino di gel scongelato (Fase 2). | Fase 1 | Fase 2 | ||||
| Flaconcino di sospensione Vyjuvek | Flaconcino di gel | |||||
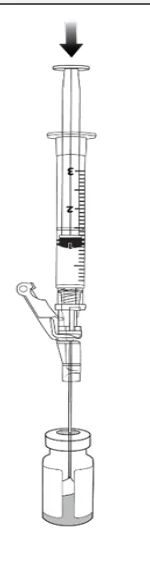
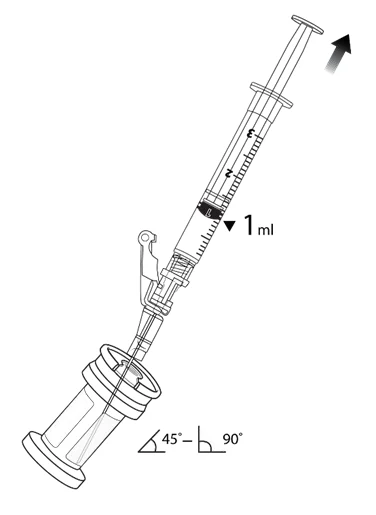
Senza estrarlo dal flaconcino del gel, tirare l’ago in modo che rimanga al di sopra del liquido, eliminare 1 mL di aria (sacca d’aria) per sfiatare il flaconcino del gel dopo aver aggiunto 1 mL di sospensione Vyjuvek, e solo allora estrarre la siringa e l’ago e gettarli.
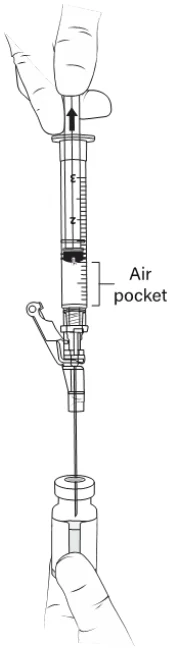
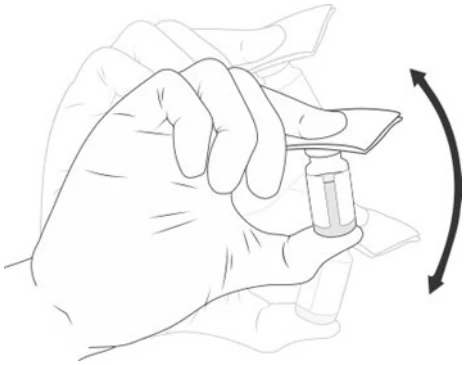
Per il resto di queste istruzioni, il flaconcino contenente la
combinazione di sospensione e gel è denominato flaconcino di Vyjuvek.
Flaconcino di Vyjuvek
Posizionare un tampone imbevuto di alcol sulla chiusura del flaconcino di gel e agitarlo vigorosamente con la mano per almeno 10 secondi. Il gel eccipiente deve incorporare la sospensione per formare un gel omogeneo.
Controllare visivamente il
flaconcino di Vyjuvek. Il gel contenente il principio attivo può presentare particelle di colore da bianco a biancastro che sono parte integrante del prodotto.
Il colore del prodotto miscelato, come quello della sospensione, può variare da giallo opalescente a incolore. Non usare questo
medicinale se si nota un’alterazione del colore.
Flaconcino di Vyjuvek
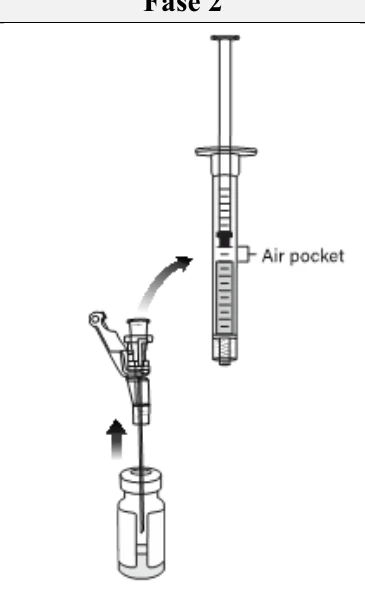
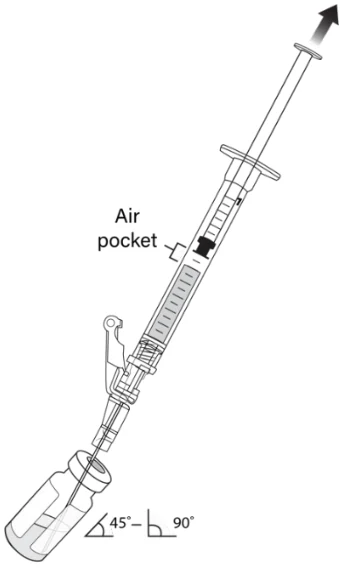
Inserire un nuovo ago (ad es. 16G o 18G) su una siringa da 1 mL e prelevare lentamente 0,5 mL di Vyjuvek (Fase 1). Non capovolgere il flaconcino per ritirare la siringa di Vyjuvek. Senza estrarre l’ago dal flaconcino, sollevarne la punta al di sopra del medicinale Vyjuvek e staccare la siringa lasciando l’ago inserito nella chiusura del flaconcino (Fase 2). Può formarsi una sacca d’aria: è normale. | Fase 1 | |||||
| Flaconcino di Vyjuvek | ||||||
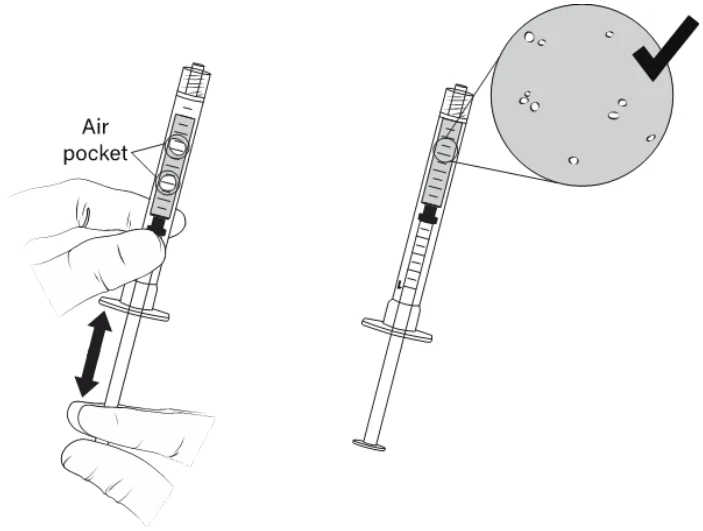
Muovere delicatamente lo stantuffo verso l’alto e verso il basso per eliminare la sacca d’aria.
NON picchiettare sulla siringa per eliminare la sacca d’aria.
Possono rimanere piccole bolle: è normale.
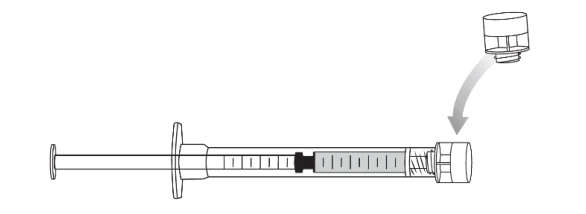
Porre il cappuccio sulla siringa e lasciarla da parte.
Prendere la successiva siringa da 1 mL,
collocarla sull’ago inserito nella chiusura
del flaconcino di gel e prelevare 0,5 mL
di Vyjuvek, eliminare la sacca d’aria e
porre il cappuccio sulla siringa.
Il volume estraibile è di 2,0 mL
(4×10⁹ PFU).
Ripetere opportunamente in base alla
posologia raccomandata.
Etichettare la siringa con l’identificativo
del paziente, il nome del prodotto, il
numero del lotto, la data di scadenza e le
condizioni di conservazione. Evitare di
coprire i segni della siringa necessari per
la somministrazione.
Collocare le siringhe di Vyjuvek con
tappo in una bustina di plastica sigillabile.
Etichettare la bustina di plastica con
l’identificativo del paziente, il nome del
prodotto, il numero del lotto, la data di
scadenza e le condizioni di
conservazione.
Nella stessa settimana non possono essere
utilizzati più di 2 mL (quattro siringhe da
0,5 mL), che corrispondono alla dose
massima settimanale.
Collocare la bustina di plastica sigillabile con le siringhe di Vyjuvek in un apposito contenitore terziario isolato (“contenitore esterno”) per mantenere una temperatura di trasporto compresa tra 2 ºC e 8 ºC adatta al trasporto e per proteggerle dalla luce.
Il contenitore esterno deve essere completamente chiuso per il trasporto.
Aprire il contenitore esterno, progettato per il trasporto delle siringhe preparate di Vyjuvek, solo nel luogo di somministrazione.
Ricevimento e conservazione presso il centro di somministrazione
Dopo aver ricevuto il contenitore esterno, conservarlo in un luogo sicuro, a temperatura ambiente, pulito, al di fuori della portata dei bambini e privo di potenziali contaminazioni.
Solo la persona responsabile della somministrazione deve aprire il contenitore esterno.
Prima dell’uso, la persona responsabile della somministrazione deve controllare che il contenitore esterno sia intatto e che non ci siano segni di perdite (vedere paragrafo 4.2).
Misure da adottare in caso di esposizione accidentale
In caso di esposizione accidentale devono essere seguite le indicazioni locali per i rifiuti farmaceutici. 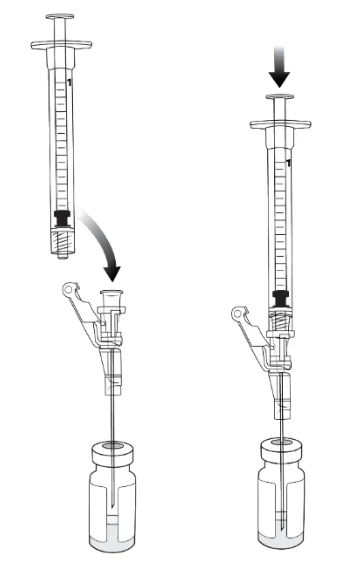
Tutte le superfici che possono essere venute a contatto con beremagene geperpavec devono essere pulite e tutte le fuoriuscite devono essere disinfettate con un agente virucida, come alcool isopropilico al 70%, perossido di idrogeno al 6% o cloruro di ammonio < 0,4%.
In caso di esposizione accidentale attraverso uno schizzo negli occhi o sulle mucose, sciacquare con acqua pulita per almeno 5 minuti.
In caso di esposizione di pelle intatta o lesioni da puntura di ago, pulire accuratamente l’area interessata con acqua e sapone e/o un disinfettante.
Precauzioni che devono essere prese per lo smaltimento del medicinale
Qualsiasi medicinale inutilizzato o materiale di scarto (ad es. flaconcino, siringa, ago, materiali usati per la pulizia) che potrebbe essere venuto a contatto con Vyjuvek deve essere smaltito in conformità alle indicazioni locali per i rifiuti farmaceutici.
Disinfettare le medicazioni con un agente virucida, come alcol isopropilico al 70%, perossido di idrogeno al 6% o cloruro di ammonio < 0,4%, e smaltire le medicazioni disinfettate in un sacchetto di plastica sigillato separato nei rifiuti domestici o conformemente alle prescrizioni locali.
7 TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
Krystal Biotech Netherlands, B.V.
Atrium Gebouw
Strawinskylaan 3051
Amsterdam 1077 ZX
Paesi Bassi
8 NUMERO(I) DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
EU/1/25/1918/001
9 DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione: 23 aprile 2025
10 DATA DI REVISIONE DEL TESTO
Informazioni più dettagliate su questo medicinale sono disponibili sul sito web dell’Agenzia europea per i medicinali, https://www.ema.europa.eu