


Riassunto delle caratteristiche del prodotto - VOXZOGO
1. DENOMINAZIONE DEL MEDICINALE
Voxzogo 0,4 mg polvere e solvente per soluzione iniettabile
Voxzogo 0,56 mg polvere e solvente per soluzione iniettabile
Voxzogo 1,2 mg polvere e solvente per soluzione iniettabile
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Voxzogo 0,4 mg polvere e solvente per soluzione iniettabile
Ogni flaconcino di polvere contiene 0,4 mg di vosoritide*.
Dopo la ricostituzione, ogni flaconcino contiene 0,4 mg di vosoritide in 0,5 mL di soluzione, corrispondenti a una concentrazione di 0,8 mg/mL.
Voxzogo 0,56 mg polvere e solvente per soluzione iniettabile
Ogni flaconcino di polvere contiene 0,56 mg di vosoritide*.
Dopo la ricostituzione, ogni flaconcino contiene 0,56 mg di vosoritide in 0,7 mL di soluzione, corrispondenti a una concentrazione di 0,8 mg/mL.
Voxzogo 1,2 mg polvere e solvente per soluzione iniettabile
Ogni flaconcino di polvere contiene 1,2 mg di vosoritide*.
Dopo la ricostituzione, ogni flaconcino contiene 1,2 mg di vosoritide in 0,6 mL di soluzione, corrispondenti a una concentrazione di 2 mg/mL.
*prodotto in cellule di Escherichia coli mediante tecnologia del DNA ricombinante.
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Polvere e solvente per soluzione iniettabile.
La polvere è da bianca a gialla e il solvente è limpido e incolore.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
Voxzogo è indicato per il trattamento dell’acondroplasia in pazienti di età pari a 4 mesi e superiore, le cui epifisi non siano chiuse. La diagnosi di acondroplasia deve essere confermata mediante opportuna analisi genetica.
4.2 Posologia e modo di somministrazione
Il trattamento con vosoritide deve essere iniziato e supervisionato da un medico opportunamente qualificato nella gestione dei disturbi della crescita o delle displasie scheletriche.
Posologia
Voxzogo viene somministrato come iniezione sottocutanea giornaliera. La dose raccomandata è basata sul peso del paziente ed è approssimativamente compresa tra 15 e 30 µg/kg, dove la dose più alta viene somministrata ai bambini più piccoli, vedere Tabella 1.
La dose può essere somministrata utilizzando siringhe graduate in mL o siringhe graduate in Unità (U) (vedere Tabella 1). Le misurazioni con le siringhe graduate in Unità sono equivalenti a quelle delle siringhe graduate in mL come segue: 0,1 mL = 10 Unità. Per motivi di praticità e per tenere conto delle variazioni farmacocinetiche correlate al peso (vedere paragrafo 5.2), è raccomandato il dosaggio indicato di seguito.
Tabella 1. Volume delle singole dosi in base al peso corporeo in mL e Unità (U)
Peso corporeo (kg) | Dose (mg) | Vosoritide 0,4 mg Solvente (acqua per preparazioni iniettabili): 0,5 mL concentrazione: 0,8 mg/mL | Vosoritide 0,56 mg Solvente (acqua per preparazioni iniettabili): 0,7 mL concentrazione: 0,8 mg/mL | Vosoritide 1,2 mg Solvente (acqua per preparazioni iniettabili): 0,6 mL concentrazione: 2 mg/mL | ||||||||||||
| Volume giornaliero di preparazione iniettabile | ||||||||||||||||
| mL | Unità | mL | Unità | mL | Unità | |||||||||||
| 4 | 0,12 mg | 0,15 mL | 15 UI | |||||||||||||
| 5 | 0,16 mg | 0,20 mL | 20 U | |||||||||||||
| 6-7 | 0,20 mg | 0,25 mL | 25 U | |||||||||||||
| 8-11 | 0,24 mg | 0,30 mL | 30 U | |||||||||||||
| 12-16 | 0,28 mg | 0,35 mL | 35 U | |||||||||||||
| 17-21 | 0,32 mg | 0,40 mL | 40 U | |||||||||||||
| 22-32 | 0,40 mg | 0,50 mL | 50 U | |||||||||||||
| 33-43 | 0,50 mg | 0,25 mL | 25 U | |||||||||||||
| 44-59 | 0,60 mg | 0,30 mL | 30 U | |||||||||||||
| 60-89 | 0,70 mg | 0,35 mL | 35 U | |||||||||||||
| ≥90 | 0,80 mg | 0,40 mL | 40 U | |||||||||||||
Durata del trattamento
Il trattamento con questo medicinale deve essere interrotto dopo la conferma dell’assenza di ulteriore potenziale di crescita, indicata da una velocità di crescita <1,5 cm/anno e dalla chiusura delle epifisi.
Dose saltata
Se una dose di vosoritide viene saltata, può essere somministrata entro 12 ore. Se sono trascorse più di 12 ore dalla programmazione originale della somministrazione, la dose saltata NON deve essere somministrata. I pazienti/caregiver devono essere istruiti a continuare con la prossima dose programmata nel giorno successivo.
Monitoraggio della crescita
I pazienti devono essere monitorati e valutati regolarmente ogni 3-6 mesi per verificare il peso corporeo, la crescita e lo sviluppo fisico. La dose deve essere aggiustata in base al peso corporeo del paziente (vedere Tabella 1).
Popolazioni speciali
Pazienti con compromissione renale o epatica
La sicurezza e l’efficacia di vosoritide nei pazienti con compromissione renale o epatica non sono state valutate.
Popolazione pediatrica
La sicurezza e l’efficacia di Voxzogo nei bambini di età inferiore ai 4 mesi è limitata. I dati al momento disponibili sono riportati nei paragrafi 4.8, 5.1 e 5.2, ma non può essere fatta alcuna raccomandazione riguardante la posologia.
Modo di somministrazione
Voxzogo è esclusivamente per uso sottocutaneo. Questo medicinale deve essere somministrato entro 3 ore dalla ricostituzione.
Prima dell’iniezione, un operatore sanitario deve:
- istruire i caregiver alla preparazione e all’iniezione sottocutanea del medicinale
- istruire i caregiver e i pazienti a riconoscere i segni e i sintomi di pressione arteriosa ridotta
- spiegare ai caregiver e ai pazienti cosa fare in caso di riduzione sintomatica della pressione arteriosa.
I pazienti e i caregiver devono essere istruiti ad alternare le sedi delle iniezioni sottocutanee. Le sedi di iniezione raccomandate comprendono la parte centrale anteriore delle cosce, la parte inferiore dell’addome, fatta eccezione per l’area di 5 cm immediatamente intorno all’ombelico, la parte superiore dei glutei o la parte posteriore superiore delle braccia. Non usare la stessa area di iniezione in due giorni consecutivi. Voxzogo non deve essere iniettato in aree arrossate, gonfie o doloranti.
Al momento dell’iniezione, i pazienti devono essere ben idratati. Si raccomanda che i pazienti consumino uno spuntino leggero e bevano una quantità appropriata di liquidi (ad es. acqua, latte, succo, ecc.) circa 30 minuti prima dell’iniezione. Questo accorgimento serve a diminuire i segni e i sintomi di potenziale riduzione della pressione arteriosa (capogiro, stanchezza e/o nausea) (vedere paragrafo 4.4, Effetti sulla pressione arteriosa).
Se possibile, il medicinale deve essere iniettato approssimativamente alla stessa ora ogni giorno.
Per le istruzioni sulla ricostituzione del medicinale prima della somministrazione, vedere paragrafo 6.6.
4.3 Controindicazioni
Ipersensibilità al(ai) principio(i) attivo(i) o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1.
4.4 Avvertenze speciali e precauzioni d’impiego
Tracciabilità
Al fine di migliorare la tracciabilità dei medicinali biologici, il nome e il numero di lotto del medicinale somministrato devono essere chiaramente registrati.
Effetti sulla pressione arteriosa
I pazienti con una patologia cardiaca o vascolare significativa e i pazienti in trattamento con medicinali antipertensivi sono stati esclusi dalla partecipazione alle sperimentazioni cliniche prima dell’immissione in commercio.
Per diminuire il rischio di una potenziale riduzione della pressione arteriosa e i sintomi associati (capogiro, stanchezza e/o nausea), i pazienti devono essere ben idratati al momento dell’iniezione (vedere paragrafi 4.2 e 4.8).
Sodio
Questo medicinale contiene meno di 1 mmol di sodio (23 mg) per volume unitario, cioè essenzialmente ‘senza sodio’.
4.5 Interazioni con altri medicinali ed altre forme d’interazione
Sono stati effettuati studi in vitro di inibizione e induzione del citocromo P450 (CYP) e studi in vitro di inibizione dei trasportatori. I risultati hanno suggerito che è improbabile che vosoritide causi nella specie umana interazioni farmacologiche mediate dal CYP o dai trasportatori quando il medicinale è somministrato in concomitanza con altri medicinali.
Non sono stati effettuati altri studi d’interazione. Poiché si tratta di una proteina umana ricombinante, vosoritide è un candidato improbabile per le interazioni farmacologiche.
4.6 Fertilità, gravidanza e allattamento
Gravidanza
I dati relativi all’uso di vosoritide in donne in gravidanza non esistono o sono in numero limitato. Gli studi sugli animali non indicano effetti dannosi diretti o indiretti di tossicità riproduttiva (vedere paragrafo 5.3). A scopo precauzionale, è preferibile evitare l’uso di vosoritide durante la gravidanza.
Allattamento
Dati farmacodinamici/tossicologici disponibili in animali hanno mostrato l’escrezione di vosoritide nel latte (vedere paragrafo 5.3). Il rischio per i neonati/lattanti non può essere escluso. Vosoritide non deve essere utilizzato durante l’allattamento.
Fertilità
Negli studi preclinici non è stata osservata compromissione della fertilità maschile o femminile (vedere paragrafo 5.3).
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
Voxzogo altera moderatamente la capacità di guidare veicoli, di andare in bicicletta e di usare macchinari. Vosoritide può causare diminuzioni transitorie della pressione arteriosa generalmente lievi, ma con Voxzogo sono state riportate reazioni avverse di sincope, pre-sincope e capogiro, nonché altri segni e sintomi di pressione arteriosa ridotta. Deve essere considerata la risposta del paziente al trattamento e, se appropriato, il paziente deve essere informato di non guidare veicoli, andare in bicicletta o usare macchinari per almeno 60 minuti dopo l’iniezione.
4.8 Effetti indesiderati
Riassunto del profilo di sicurezza
Le reazioni avverse più comuni di vosoritide sono state reazioni in sede di iniezione (85%), vomito (27%) e pressione arteriosa ridotta (13%).
Tabella delle reazioni avverse
Le reazioni avverse manifestatesi nei pazienti trattati con vosoritide sono riportate nella seguente tabella.
Le reazioni avverse sono elencate di seguito in base alla classificazione per sistemi e organi secondo MedDRA e in base alla frequenza. Le frequenze sono definite come molto comune (≥1/10), comune (≥1/100, <1/10), non comune (≥1/1 000, <1/100), raro (≥1/10 000, <1/1 000), molto raro (<1/10 000) e non nota (la frequenza non può essere definita sulla base dei dati disponibili). All’interno di ciascun raggruppamento di frequenza, le reazioni avverse sono presentate in ordine decrescente di severità.
Tabella 2. Reazioni avverse manifestatesi nei pazienti trattati con Voxzogo
| Classificazione per sistemi e organi | Molto comune | Comune | Non comune |
| Patologie del sistema nervoso | Sincope | ||
| Pre-sincope | |||
| Capogiro | |||
| Patologie vascolari | Ipotensionea | ||
| Patologie gastrointestinali | Vomito | Nausea | |
| Patologie della cute e del tessuto sottocutaneo | Ipertricosi | ||
Patologie generali e condizioni relative alla sede di somministrazione | Reazione in sede di iniezioneb | Stanchezza | |
| Esami diagnostici | Fosfatasi alcalina aumentata |
a. L’ipotensione include reazioni avverse asintomatiche e sintomatiche.
b. Le reazioni in sede di iniezione includono i termini preferiti di eritema in sede di iniezione, reazione in sede di iniezione, tumefazione in sede di iniezione, orticaria in sede di iniezione, dolore in sede di iniezione, lividura in sede di iniezione, prurito in sede di iniezione, emorragia in sede di iniezione, alterazione del colore in sede di iniezione e indurimento in sede di iniezione.
Descrizione di reazioni avverse selezionate
Ipotensione
Nello studio 111-301 sull’acondroplasia, pazienti di età ≥5 anni, il 13% dei pazienti trattati con vosoritide, rispetto al 5% dei pazienti trattati con placebo, ha manifestato eventi di riduzione della pressione arteriosa che sono stati transitori e si sono risolti senza alcun intervento. Il tempo mediano dall’iniezione all’insorgenza del sintomo è stato di 31 (da 18 a 120) minuti con la risoluzione entro 31 (da 5 a 90) minuti. Gli eventi riportati sono stati identificati prevalentemente nei periodi di monitoraggio frequente dei segni vitali durante le visite mediche dopo la somministrazione per un periodo di trattamento di 52 settimane. Il 2% dei pazienti ha manifestato un episodio sintomatico con capogiro e vomito.
Nello studio 111-206, si sono verificati eventi di riduzione della pressione arteriosa in 2 pazienti (5%) di età <5 anni trattati con vosoritide rispetto a 2 pazienti (6%) trattati con placebo. Nei pazienti di età compresa tra >2 anni e <5 anni, sono stati segnalati eventi di riduzione della pressione arteriosa in 1 paziente (5%) trattato con vosoritide rispetto a 1 paziente (6%) con placebo. Nei pazienti di età compresa tra 6 mesi e <2 anni, sono stati segnalati eventi di riduzione della pressione arteriosa in 0 pazienti trattati con vosoritide rispetto a 1 paziente (13%) trattato con placebo. Nei pazienti di età inferiore a 6 mesi, sono stati segnalati eventi di riduzione della pressione arteriosa in 1 paziente (8%) trattato con vosoritide rispetto a 0 pazienti trattati con placebo. Tutti gli eventi sono stati transitori, si sono risolti senza intervento e non hanno limitato il trattamento.
Reazioni in sede di iniezione
Nello studio ACH 111-301, in pazienti di età ≥5 anni sono state riportate reazioni in sede di iniezione nell’85% dei pazienti trattati con vosoritide rispetto all’82% dei pazienti trattati con placebo. I pazienti trattati con questo medicinale, che hanno manifestato reazioni in sede di iniezione, hanno riportato un numero mediano di 76 eventi, rispetto ai pazienti trattati con placebo, che hanno riportato un numero mediano di 7,5 eventi in un periodo di 52 settimane. Le reazioni in sede di iniezione più comuni (verificatesi in almeno il 10% dei pazienti trattati con vosoritide) sono state reazione in sede di iniezione (73%), eritema in sede di iniezione (68%), tumefazione in sede di iniezione (38%) e orticaria in sede di iniezione (13%). Tutte le reazioni in sede di iniezione sono state caratterizzate da un grado di severità pari a 1 (lievi), fatta eccezione per 5 eventi in due pazienti, che sono stati di grado 2 (moderati). Gli eventi di grado 2 riportati hanno incluso due pazienti che hanno riportato due eventi di orticaria in sede di iniezione e un evento di vesciche in sede di iniezione.
Nello studio 111-206, in pazienti di età <5 anni sono state riportate reazioni in sede di iniezione nell'86% dei pazienti trattati con vosoritide rispetto al 53% dei pazienti trattati con placebo. I pazienti trattati con vosoritide che hanno manifestato reazioni in sede di iniezione hanno riportato una mediana di 224 eventi, rispetto ai pazienti trattati con placebo che hanno riportato una mediana di 114 eventi in un periodo di 52 settimane, tutti di grado 1 (lieve). Nei pazienti di età compresa tra >2 anni e <5 anni, sono state riportate reazioni in sede di iniezione nell'84% dei pazienti trattati con vosoritide rispetto al 44% dei pazienti trattati con placebo. Nei pazienti di età compresa tra 6 mesi e <2 anni, sono stati segnalati eventi di reazioni in sede di iniezione nell'83% dei pazienti trattati con vosoritide rispetto al 50% dei pazienti trattati con placebo. Nei pazienti di età <6 mesi, sono state riportate reazioni in sede di iniezione nel 92% dei pazienti trattati con vosoritide rispetto al 75% dei pazienti con placebo.
In tutti i gruppi di età, le reazioni in sede di iniezione sono state transitorie e non hanno limitato il trattamento.
Immunogenicità
Sono stati rilevati anticorpi anti-farmaco (ADA) nel 35% dei 131 pazienti con età pari o superiore a 5 anni di età affetti da acondroplasia trattati con vosoritide 15 µg/kg/giorno e valutabili per la presenza di ADA fino a 240 settimane. Il tempo più breve allo sviluppo di ADA è stato di 85 giorni. Tutti i pazienti positivi per gli ADA sono risultati negativi per gli anticorpi neutralizzanti anti-vosoritide. Non vi era alcuna correlazione tra il numero, la durata o la severità delle reazioni avverse di ipersensibilità
o delle reazioni in sede di iniezione e la positività ad ADA o il titolo medio di ADA. Non vi era alcuna associazione tra la positività ad ADA o il titolo medio di ADA e la variazione rispetto al basale della velocità di crescita annua (VCA) o del punteggio Z dell’altezza al mese 12. Non è stato rilevato alcun impatto degli ADA sierici sulle misurazioni farmacocinetiche plasmatiche di vosoritide.
Nei pazienti di età inferiore ai 5 anni, il 19% (8/43) dei pazienti trattati con vosoritide è risultato positivo all'ADA, mentre tutti i pazienti trattati con placebo sono risultati negativi all'ADA. Il momento più precoce in cui si è sviluppata l'ADA è stato alla 26a settimana. Tutti i pazienti positivi agli ADA sono risultati negativi agli anticorpi neutralizzanti anti-farmaco (NAb) in tutti i momenti. Lo sviluppo di ADA non ha avuto alcun impatto sulla sicurezza, sull'efficacia o sulla PK di vosoritide.
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato nell’allegato V.
4.9 Sovradosaggio
Nelle sperimentazioni cliniche sono state valutate dosi di vosoritide fino a 30 μg/kg/giorno. Due pazienti sono stati trattati con una dose fino a 3 volte superiore a quella giornaliera raccomandata di 15 μg/kg/giorno per un massimo di 5 settimane. Non sono stati osservati segni, sintomi o reazioni avverse associati alla dose più elevata di quella prevista.
Nel caso in cui un paziente riceva una dose superiore a quella dovuta, dovrà rivolgersi a un operatore sanitario.
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: farmaci per il trattamento delle malattie delle ossa, altri farmaci che agiscono su struttura ossea e mineralizzazione, codice ATC: M05BX07
Meccanismo d’azione
Vosoritide è un peptide natriuretico di tipo C (CNP) modificato. Nei pazienti affetti da acondroplasia, la crescita dell’osso endocondrale è regolata negativamente a causa di una mutazione di guadagno di funzione nel recettore del fattore di crescita dei fibroblasti 3 (FGFR3). Il legame di vosoritide al recettore del peptide natriuretico B (NPR-B) determina un’azione di antagonismo sulla segnalazione a valle di FGFR3 mediante l’inibizione delle chinasi regolate da segnali extracellulari 1 e 2 (ERK1/2) nella via della protein-chinasi attivata da mitogeno (MAPK) a livello della protein-chinasi serina/treonina del fibrosarcoma ad accelerazione rapida (RAF-1). Di conseguenza, vosoritide, come il CNP, agisce da regolatore positivo della crescita dell’osso endocondrale e favorisce la proliferazione e la differenziazione dei condrociti.
Effetti farmacodinamici
Durante il trattamento con vosoritide sono stati osservati aumenti dipendenti dall’esposizione (AUC e Cmax) delle concentrazioni di guanosina monofosfato ciclico (cGMP, un biomarcatore dell’attività di NPR-B) urinaria rispetto al basale e del livello sierico del marcatore collagene di tipo X (CXM, un biomarcatore dell’ossificazione endocondrale). L’aumento delle concentrazioni di cGMP urinaria rispetto al basale pre-dose ha avuto luogo entro le prime quattro ore successive alla dose. La concentrazione sierica mediana di CXM è aumentata dal basale al giorno 29 di somministrazione giornaliera di questo medicinale. Questo effetto è stato mantenuto oltre i 24 mesi di trattamento. L’attività di vosoritide misurata in termini di cGMP urinaria è risultata vicina alla saturazione mentre mentre l'aumento massimo dell’attività della placca di crescita indicato dalla CXM è stato raggiunto alla dose di 15 μg/kg somministrata per via sottocutanea una volta al giorno.
Efficacia e sicurezza clinica
L’efficacia e la sicurezza di vosoritide in pazienti affetti da acondroplasia con mutazione FGFR3 confermata sono state valutate in uno studio randomizzato, in doppio cieco, controllato con placebo, della durata di 52 settimane (studio sull’acondroplasia 111-301). Nello studio sull’acondroplasia 111-301, i pazienti sono stati randomizzati a vosoritide (n = 60) o placebo (n = 61) e la dose di vosoritide era di 15 μg/kg, somministrata una volta al giorno per via sottocutanea. Prima della randomizzazione, tutti i pazienti erano stati arruolati in uno studio osservazionale (studio sull’acondroplasia 111-901) per pazienti pediatrici affetti da acondroplasia per un periodo di almeno 6 mesi, durante il quale sono state eseguite la misurazione dell’altezza basale in posizione eretta e altre valutazioni della crescita pre-trattamento. I pazienti sottoposti a chirurgia di allungamento degli arti nei 18 mesi precedenti o per i quali era pianificata la chirurgia di allungamento degli arti durante il periodo dello studio sono stati esclusi. Lo studio comprendeva una fase di trattamento controllata con placebo di 52 settimane seguita da uno studio di estensione in aperto in cui tutti i pazienti ricevevano vosoritide (studio sull’acondroplasia 111-302). L’endpoint primario di efficacia era la variazione della VCA dal basale alla settimana 52 rispetto al placebo.
I pazienti affetti da acondroplasia sono stati inoltre trattati con vosoritide 15 μg/kg/giorno in uno studio in aperto di aumento graduale della dose e nel rispettivo studio di estensione a lungo termine (studio sull’acondroplasia 111-205). Sono stati raccolti dati ottenuti con studi osservazionali condotti nei pazienti per caratterizzare la storia naturale dell’acondroplasia. I dati relativi all’altezza di pazienti affetti da acondroplasia non trattati, appartenenti alla stessa fascia di età inclusa negli studi clinici, sono stati utilizzati come controllo storico per valutare l’effetto sull’altezza dopo un massimo di 5 anni di trattamento con vosoritide.
I dati demografici dei pazienti e le caratteristiche basali sono mostrati nella Tabella 3.
Tabella 3. Dati demografici e caratteristiche dei pazienti negli studi sull’acondroplasia 111-301 e 111-205
| Studio sull’acondroplasia 111-301 | Studio sull’acondroplasia 111-205b | ||||||
| Placebo (N = 61) | 15 μg/kg/giorno | 15 μg/kg/giorno | |||||
| di Voxzogo | di Voxzogo | ||||||
| Parametro | (N = 60) | (N = 10) | |||||
| Età al giorno 1 (anni) | |||||||
| Media (DS) | 9,06 (2,47) | 8,35 (2,43) | 8,54 (1,54) | ||||
| Min; max | 5,1; 14,9 | 5,1; 13,1 | 6,3; 11,1 | ||||
| Età al giorno 1, n (%)a | |||||||
| Da ≥5 a <8 anni | 24 (39,3) | 31 (51,7) | 4 (40,0) | ||||
| Da ≥8 a <11 anni | 24 (39,3) | 17 (28,3) | 5 (50,0) | ||||
| Da ≥11 a <15 anni | 13 (21,3) | 12 (20,0) | 1 (10,0) | ||||
| Stadio di Tanner b, n (%)a | |||||||
| I | 48 (78,7) | 48 (80,0) | 10 (100,0) | ||||
| > I | 13 (21,3) | 12 (20,0) | |||||
| Sesso, n (%)a | |||||||
| Maschile | 33 (54,1) | 31 (51,7) | 4 (40,0) | ||||
| Femminile | 28 (45,9) | 29 (48,3) | 6 (60,0) | ||||
| Peso (kg) | |||||||
| Media (DS) | 24,62 (9,07) | 22,88 (7,96) | 25,13 (5,74) | ||||
| Min; max | 11,6; 68,9 | 13,6; 53,0 | 18,2; 36,4 | ||||
DS, deviazione standard; min, minimo; max, massimo.
a Le percentuali sono state calcolate utilizzando come denominatore il numero totale di pazienti nella serie di analisi completa (N per ogni gruppo di trattamento)
b Analisi di 10 pazienti su 35 trattati solo con 15 µg/kg/giorno in uno studio in aperto di aumento graduale della dose e che hanno proseguito con lo studio di estensione a lungo termine sull’acondroplasia 111-205
Nello studio sull’acondroplasia 111-301, sono stati osservati miglioramenti della VCA e del punteggio Z dell’altezza nei pazienti trattati con Voxzogo 15 µg/kg/giorno rispetto al placebo. I risultati di efficacia sono mostrati nella Tabella 4.
Tabella 4. Risultati della sperimentazione clinica controllata con placebo
| Placebo (N = 61) | Voxzogo 15 µg/kg al giorno (N = 60c) | Voxzogo rispetto al placebo | |||||
| Basale | Settimana 52 | Variazione | Basale | Settimana 52 | Variazione | Differenza della media dei MQ delle variazioni (IC al 95%) | |
| Velocità di crescita annua (cm/anno) | |||||||
| Media ± DS | 4,06 ± 1,20 | 3,94 ± 1,07 | -0,12 ± 1,74 | 4,26 ± 1,53 | 5,61 ± 1,05 | 1,35 ± 1,71 | 1,57a (1,22; 1,93) (p = <0,0001)b |
| Punteggio Z dell’altezza | |||||||
| Media ± DS | -5,14 ± 1,07 | -5,14 ± 1,09 | 0,00 ± 0,28 | -5,13 ± 1,11 | -4,89 ± 1,09 | 0,24 ± 0,32 | 0,28a (0,17; 0,39) (p = <0,0001)b |
VCA, velocità di crescita annua; IC al 95%, intervallo di confidenza al 95%; MQ, minimi quadrati; DS, deviazione standard.
a La differenza è 15 µg/kg di Voxzogo meno il placebo.
b Valore p a due code.
c Due pazienti nel gruppo Voxzogo si sono ritirati dallo studio prima della settimana 52. I valori di questi 2 pazienti sono stati imputati per questa analisi.
Media dei MQ stimata con il modello ANCOVA (analisi di covarianza) aggiustata per le differenze basali tra i due bracci, analisi di covarianza.
Il beneficio di miglioramento della VCA a favore di Voxzogo è stato coerente in tutti i sottogruppi predefiniti analizzati, inclusi sesso, fascia di età, stadio di Tanner, punteggio Z dell’altezza basale e VCA basale. Nel sottogruppo di soggetti di sesso maschile in stadio di Tanner > I, la stima puntiforme dell’effetto del trattamento era a favore di vosoritide, tuttavia questo sottogruppo includeva solo 8 soggetti (rispettivamente 3 e 5 soggetti nei bracci vosoritide e placebo).
L’aumento della crescita osservato ha avuto luogo in modo proporzionale nella colonna vertebrale e negli arti inferiori. Non vi era alcuna differenza nella densità minerale ossea dopo il trattamento con Voxzogo rispetto al placebo. Durante il trattamento con questo medicinale, l’aumento medio dell’età ossea era sovrapponibile all’aumento medio dell’età cronologica, a indicare l’assenza di accelerazione della maturazione ossea.
La Figura 1 mostra l’effetto di Voxzogo per un periodo di due anni nel gruppo di trattamento con Voxzogo e quello nel gruppo di controllo con placebo dopo iniezioni sottocutanee giornaliere di Voxzogo per 52 settimane in uno studio di estensione in aperto. Durante la terapia continuativa con Voxzogo, si sono registrati miglioramenti della VCA, senza alcuna evidenza di tachifilassi.
Figura 1. VCA media (± DS) con intervallo a 12 mesi nel tempo
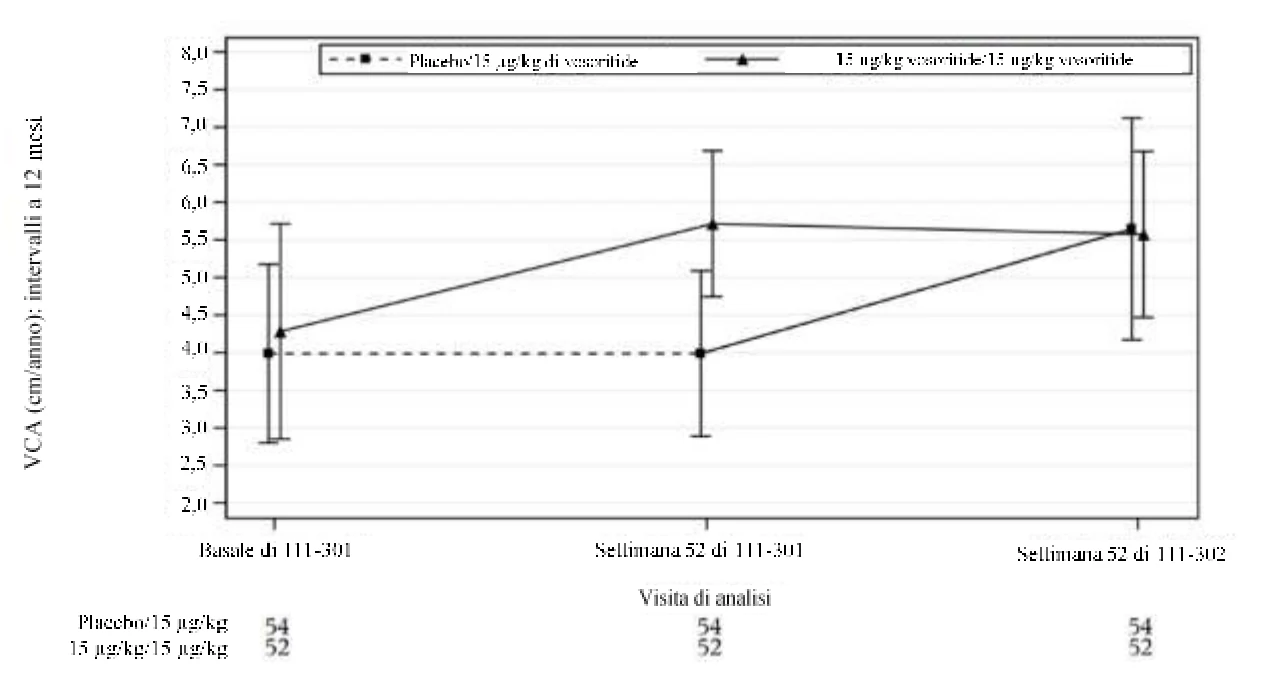
La figura include tutti i soggetti arruolati nello studio pilota che hanno ricevuto una valutazione dell’altezza alla settimana 52 nello studio di estensione. Le linee continue rappresentano il trattamento
| con vosoritide 15 |
µg/kg, mentre quelle tratteggiate si riferiscono al placebo. Il basale è definito come
| l’ultima valutazione prima della prima dose del farmaco attivo dello studio (cioè vosoritide) o placebo | ||||||||
| in 111-301. | ||||||||
| La VCA a 12 mesi alle visite successive al basale è derivata rispetto ai12 | ||||||||
mesi precedenti. Ad
| esempio, la VCA dell’intervallo di 12 | mesi | alla settimana 52 111-302 = [(altezza alla visita | |||||
| settimana 52 111-301 - altezza alla visita settimana 52 111-301)/(data della visita settimana | 52 111- | ||||||
| 302 - data della visita settimana 52 111-301)] x 365,25. | |||||||
Studi di estensione in aperto
Nello studio sull’acondroplasia 111-205, uno studio di estensione a lungo termine, 10 pazienti sono stati trattati con Voxzogo a una dose di 15 µg/kg/giorno in modo continuativo per un massimo di 5 anni. Il miglioramento medio (DS) della VCA dal basale al mese 60 è stato di 1,34 (1,31) cm/anno.
Il guadagno in altezza dopo 5 anni di trattamento con 15 µg/kg/giorno di Voxzogo è stato confrontato con un controllo storico di età e sesso corrispondenti. L’analisi comparativa trasversale a 5 anni, aggiustata per le differenze di altezza al basale, ha dimostrato una differenza media statisticamente significativa (IC al 95%) nell’altezza a favore di Voxzogo (9,08 [5,77; 12,38] cm; p = 0,0002) rispetto ai pazienti affetti da acondroplasia non trattati.
Nello studio sull’acondroplasia 111-302, uno studio di estensione a lungo termine, il guadagno in altezza dopo 6 anni di trattamento con 15 µg/kg/giorno di Voxzogo (N = 39) è stato confrontato con un controllo storico di età e sesso corrispondenti. L’analisi comparativa trasversale a 6 anni, aggiustata per le differenze di altezza al basale, ha dimostrato una differenza media statisticamente significativa (IC al 95%) nell’altezza a favore di Voxzogo (11,35 [9,98; 12,73] cm; p<0,0001) e un miglioramento della statura media in riferimento allo Z-score dell’altezza di +1,43 SDS (IC al 95%: 1,24; 1,63; p<0,0001) rispetto ai pazienti affetti da acondroplasia non trattati.
L’aumento medio dell’età ossea era sovrapponibile all’aumento medio dell’età cronologica, a indicare l’assenza di accelerazione della maturazione ossea.
Popolazione pediatrica <5 anni
Un totale di 75 pazienti di età compresa tra 4,4 mesi e 59,8 mesi al primo giorno di somministrazione sono stati arruolati in uno studio randomizzato, in doppio cieco e controllato con placebo della durata di 52 settimane (studio sull’acondroplasia 111-206). Nello studio osservazionale sono stati raccolti almeno 6 mesi di dati di crescita al basale per i pazienti di età pari o superiore a 6 mesi al momento della randomizzazione e almeno 3 mesi di dati al basale per i soggetti di età inferiore a 6 mesi al momento della randomizzazione. Un totale di 64 pazienti è stato randomizzato a ricevere il trattamento con Voxzogo o placebo e 11 pazienti hanno ricevuto un trattamento in aperto. A 52 settimane, i pazienti trattati con Voxzogo hanno registrato un miglioramento dello Z-score dell'altezza +0,30 SDS (95% CI 0,07, 0,54) rispetto al placebo. Lo Z-score dell’altezza è standardizzato per età e sesso e quindi è possibile usarlo come riferimento quando si confronta l’effetto del trattamento tra le varie fasce d’età.
Studio di estensione in aperto 111-208
Diciannove pazienti di età compresa tra 24 e <60 mesi sono stati trattati con Voxzogo per 5 anni e hanno mostrato un miglioramento dello Z-score di altezza riferito alla statura media di +1,23 SDS (IC al 95% 0,75; 1,71; p<0,0001) e una differenza di altezza di 7,30 cm (IC al 95% 4,56; 10,04; p<0,0001) a favore di Voxzogo rispetto a un controllo storico di età e sesso corrispondente di pazienti non trattati con acondroplasia.
Dieci pazienti di età compresa tra 6 e <24 mesi sono stati trattati con Voxzogo per 5 anni e hanno mostrato un miglioramento dello Z-score dell'altezza riferito alla statura media di +1,13 SDS (IC al 95% 0,51; 1,74; p=0,0024) e una differenza di altezza di 6,69 cm (IC al 95% 4,09; 9,30; p=0,0003) a favore di Voxzogo rispetto a un controllo storico di pazienti non trattati con acondroplasia, corrispondente per età e sesso.
Nove pazienti di età compresa tra 0 e <6 mesi sono stati trattati con Voxzogo per 4 anni e hanno mostrato un miglioramento dello Z-score dell’altezza riferito alla statura media di +0,86 SDS (IC al 95% 0,32; 1,40; p=0,0060) e una differenza di altezza di 2,81 cm (IC al 95% 1,18; 4,45; p= 0,0041) a favore di Voxzogo rispetto a un controllo storico di pazienti non trattati con acondroplasia, corrispondente per età e sesso.
L’aumento medio dell’età ossea era sovrapponibile all’aumento medio dell’età cronologica, a indicare l’assenza di accelerazione della maturazione ossea.
5.2 Proprietà farmacocinetiche
Vosoritide è un CNP umano ricombinante modificato. L’analogo del peptide a 39 aminoacidi include i 37 aminoacidi C-terminali della sequenza del CNP53 umano più l’aggiunta di 2 aminoacidi (prolina, glicina) per trasmettere la degradazione resistente all’endopeptidasi neutra (NEP) e prolungare l’emivita rispetto al CNP endogeno.
La farmacocinetica di vosoritide è stata valutata complessivamente su 58 pazienti affetti da acondroplasia, di età compresa tra 5 e 18 anni, trattati con iniezioni sottocutanee di vosoritide 15 µg/kg una volta al giorno per 52 settimane. L’esposizione farmacocinetica relativi del vosoritide in 15 paizenti di età compresa tra i 2 e <5 anni è risultata comparabile con quella dei bambini più grandi
In 8 pazienti di età compresa tra 6 mesi e <2 anni, l'esposizione farmacocinetica del vosoritide è stata superiore del 65%-70% rispetto ai bambini più grandi (>2 anni) trattati con 15 µg/kg una volta al giorno. In 9 pazienti di età <6 mesi trattati con 30 µg/kg una volta al giorno, l'esposizione farmacocinetica del vosoritide è stata tra il 57% e il 105% superiore a quella dei bambini più grandi (>2 anni) trattati con 15 µg/kg una volta al giorno.
Assorbimento
Vosoritide è stato assorbito con un Tmax mediano di 15 minuti. La concentrazione di picco media (± DS) (Cmax) e l’area sotto la curva concentrazione-tempo dal tempo zero all’ultima concentrazione misurabile (AUC0-t) osservate dopo 52 settimane di trattamento erano rispettivamente di 5800 (± 3680) pg/mL e 290000 (± 235000) pg-min/mL. La biodisponibilità di vosoritide non è stata valutata nel corso di studi clinici.
Distribuzione
Il volume di distribuzione apparente medio (± DS) dopo 52 settimane di trattamento è risultato di 2 910 (± 1 660) mL/kg.
Biotrasformazione
Si prevede che il metabolismo di vosoritide avvenga per vie cataboliche e che il medicinale venga degradato i piccoli frammenti di peptide e aminoacidi.
Eliminazione
La clearance apparente media (± DS) dopo 52 settimane di trattamento era di 79,4 (53,0) mL/min/kg. L’emivita media (± DS) era di 27,9 (9,9) minuti.
La variabilità inter-soggetto (coefficiente di variazione) della clearance apparente era del 33,6%.
Linearità/non linearità
L’aumento dell’esposizione plasmatica (AUC e Cmax) all’ aumentare della dose era più che proporzionale alla dose nell’intero intervallo di dose compreso tra 2,5 (0,17 volte la dose raccomandata) e 30,0 μg/kg/giorno (due volte la dose approvata).
Popolazioni speciali
Non sono state osservate differenze clinicamente significative nella farmacocinetica di vosoritide in base all’età (da 0,9 a 16 anni), al sesso, alla razza o all’etnia.
Peso corporeo
Il peso corporeo è l’unica covariata significativa per la clearance o il volume di distribuzione di vosoritide. La clearance apparente e il volume di distribuzione di vosoritide sono risultati aumentati con l’incremento del peso corporeo nei pazienti affetti da acondroplasia (da 9 a 74,5 kg). La posologia proposta (vedere paragrafo 4.2) tiene conto di questa deviazione e raccomanda l’uso di dosi superiori (in pazienti di peso corporeo compreso tra 10 e 16 kg) o inferiori (in pazienti di peso corporeo superiore a 44 kg) alla “dose standard” di 15 µg/kg per permettere un livello simile di esposizione in tutti gli intervalli di peso.
Pazienti con compromissione renale ed epatica
La sicurezza e l’efficacia di vosoritide nei pazienti con compromissione renale o epatica non sono state valutate. Sulla base del meccanismo di eliminazione, non si prevede che la compromissione renale o epatica alteri la farmacocinetica di vosoritide.
Studi di interazione farmacologica
Gli studi in vitro di inibizione e induzione del citocromo P450 (CYP) hanno indicato che vosoritide non ha inibito CYP 1A2, 2B6, 2C8, 2C9, 2C19, 2D6 o 3A4/5, né ha indotto CYP 1A2, 2B6 o 3A4/5 a concentrazioni clinicamente rilevanti. Studi di interazione in vitro hanno indicato inoltre che il potenziale di interazione con i trasportatori di farmaco OAT1, OAT3, OCT 1, OCT 2, OATP1B1, OATP1B3, MATE 1, KATE2-K, BCRP, P-gp e BSEP è basso a concentrazioni clinicamente rilevanti.
5.3 Dati preclinici di sicurezza
Le reazioni avverse non osservate negli studi clinici, ma riscontrate in animali esposti a livelli analoghi a quelli dell’esposizione clinica e con possibile rilevanza clinica.
In vari studi condotti su scimmie sane a dosi comprese tra 28 e 300 μg/kg, sono state osservate riduzioni transitorie della pressione arteriosa e aumenti della frequenza cardiaca correlati alla dose. Gli effetti di picco sono stati tipicamente osservati entro la prima ora successiva alla dose e in genere sono stati asintomatici. In alcune scimmie trattate con dosi più elevate di vosoritide, sono stati osservati brevi episodi di riposo o ipoattività sternale/laterale. Questi effetti potrebbero essere correlati alla riduzione della pressione.
Nel corso di studi di tossicità a dose ripetuta condotti in ratti e scimmie, sono stati osservati effetti avversi sulla postura del corpo, sulla forma delle ossa, sulla mobilità e sulla forza delle ossa in animali normali. Nelle scimmie, il NOAEL di vosoritide è 25 μg/kg (valore medio di Cmax di 1 170 pg/mL; approssimativamente equivalente alla dose raccomandata nella specie umana in un soggetto di 20 kg di peso) quando viene somministrato ogni giorno mediante iniezione sottocutanea per 44 settimane.
Carcinogenicità/mutagenicità
Non sono stati effettuati studi di carcinogenicità e genotossicità con vosoritide. In base al meccanismo d’azione, non si prevede che vosoritide sia cancerogeno.
Compromissione della fertilità
In uno studio sulla fertilità e sulla capacità riproduttiva condotto in ratti maschi e femmine a livelli di dose fino a 540 μg/kg/giorno, vosoritide non ha avuto effetti sulle prestazioni di accoppiamento, sulla fertilità o sulle caratteristiche della prole.
Tossicità riproduttiva e dello sviluppo
Vosoritide non è stato associato a effetti sulla capacità riproduttiva, sui parametri in utero o dello sviluppo misurati in ratti e conigli per valutare la fertilità o lo sviluppo embrio-fetale nel corso di studi di sviluppo pre- e post-natale.
Vosoritide è stato rilevato nel latte materno nei ratti.
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Polvere
Acido citrico (E 330)
Sodio citrato (E 331)
Trealosio diidrato
Mannitolo (E 421)
Metionina
Polisorbato 80 (E 433)
Solvente
Acqua per preparazioni iniettabili
6.2 Incompatibilità
Questo medicinale non deve essere miscelato con altri medicinali ad eccezione di quelli menzionati nel paragrafo 6.6.
6.3 Periodo di validità
Flaconcini non aperti
4 anni
Soluzione ricostituita
La stabilità chimica e fisica è stata dimostrata per 3 ore a 25 °C.
Da un punto di vista microbiologico, a meno che il metodo di ricostituzione impedisca il rischio di contaminazione microbica, la soluzione deve essere utilizzata immediatamente.
Se non viene utilizzato immediatamente, Voxzogo deve essere somministrato entro 3 ore dalla ricostituzione (vedere sezione 4.2).
6.4 Precauzioni particolari per la conservazione
Conservare in frigorifero (2 °C – 8 °C). Non congelare.
Conservare nella confezione originale per proteggere il medicinale dalla luce.
Voxzogo può essere conservato a temperatura ambiente inferiore a 30 °C per un singolo periodo massimo di 90 giorni, ma non oltre la data di scadenza. Non rimettere Voxzogo in frigorifero dopo la conservazione a temperatura ambiente.
Per le condizioni di conservazione dopo la ricostituzione vedere paragrafo 6.3.
6.5 Natura e contenuto del contenitore
Vosoritide 0,4 mg polvere e solvente per soluzione iniettabile
Polvere
Flaconcino (in vetro) da 2 mL con tappo in gomma (butile o bromobutilica) e cappuccio di chiusura a strappo bianca.
Solvente
Siringa preriempita (in vetro) con stantuffo (in gomma bromobutilica) e cappuccio della punta con luer lock e sigillo antimanomissione, contenente 0,5 mL di acqua per preparazioni iniettabili.
Vosoritide 0,56 mg polvere e solvente per soluzione iniettabile
Polvere
Flaconcino (in vetro) da 2 mL con tappo in gomma (butile o bromobutilica) e cappuccio di chiusura a strappo magenta.
Solvente
Siringa preriempita (in vetro) con stantuffo (in gomma bromobutilica) e cappuccio della punta con luer lock e sigillo antimanomissione, contenente 0,7 mL di acqua per preparazioni iniettabili.
Vosoritide 1,2 mg polvere e solvente per soluzione iniettabile
Polvere
Flaconcino (in vetro) da 2 mL con tappo in gomma (butile o bromobutilica) e cappuccio di chiusura a strappo grigia.
Solvente
Siringa preriempita (in vetro) con stantuffo (in gomma bromobutilica) e cappuccio della punta con luer lock e sigillo antimanomissione, contenente 0,6 mL di acqua per preparazioni iniettabili.
Ogni scatola contiene:
- 10 flaconcini di Voxzogo
- 10 siringhe preriempite di acqua per preparazioni iniettabili
- 10 aghi monouso singoli (diametro 23 gauge, per ricostituzione)
- 10 siringhe monouso singole (diametro 30 gauge, per la somministrazione)
6.6 Precauzioni particolari per lo smaltimento e la manipolazione
Preparazione di Voxzogo per l’iniezione sottocutanea
Verificare la concentrazione corretta di Voxzogo e la siringa preriempita corretta di solvente
(volume di ricostituzione) in base al peso corporeo del paziente (vedere Tabella 1).
Tutti i materiali accessori necessari devono essere pronti prima di iniziare.
- Tamponi imbevuti di alcool
- Garza o cerotti
- Contenitore per oggetti taglienti e appuntiti
- Estrarre il flaconcino di Voxzogo e il solvente nella siringa preriempita (acqua per preparazioni iniettabili) dal frigorifero e portarli a temperatura ambiente prima della ricostituzione di Voxzogo.
- Collegare l’ago del solvente alla siringa preriempita del solvente (acqua per preparazioni iniettabili).
- Iniettare nel flaconcino l’intero volume di solvente.
- Ruotare delicatamente il solvente nel flaconcino fino allo scioglimento completo della polvere bianca.
- Non agitare il flaconcino.
- Aspirare lentamente il volume di somministrazione della soluzione ricostituita dal flaconcino monouso in una siringa.
- Dopo la ricostituzione, questo medicinale è un liquido limpido, da incolore a giallo. Non utilizzare la soluzione in presenza di alterazione del colore, torbidità o particelle.
- Dopo la ricostituzione, Voxzogo può essere conservato nel flaconcino a temperatura ambiente fino a 25 °C per un massimo di 3 ore. Il medicinale non contiene conservanti.
- Per la somministrazione, estrarre il volume di dose richiesto dal flaconcino utilizzando la siringa per somministrazione fornita (vedere Tabella 1).
- Ogni flaconcino e ogni siringa preriempita sono esclusivamente monouso.
- Utilizzare solo la siringa per somministrazione fornita.
Smaltimento
Il medicinale non utilizzato e i rifiuti derivati da tale medicinale devono essere smaltiti in conformità alla normativa locale vigente.
Tutti gli aghi e le siringhe devono essere smaltiti in un contenitore per oggetti taglienti e appuntiti.
7. TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
BioMarin International Limited
Shanbally, Ringaskiddy
County Cork, P43 R298
Irlanda
8. NUMERO(I) DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
EU/1/21/1577/001 10 x 0,4 mg Polvere e solvente per soluzione iniettabile EU/1/21/1577/002 10 x 0,56 mg Polvere e solvente per soluzione iniettabile EU/1/21/1577/003 10 x 1,2 mg Polvere e solvente per soluzione iniettabile
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione: 26 agosto 2021
10. DATA DI REVISIONE DEL TESTO
MM/YYYY
Informazioni più dettagliate su questo medicinale sono disponibili sul sito web dell’Agenzia europea dei medicinali, https://www.ema.europa.eu.
ALLEGATO II
A. PRODUTTORE(I) DEL(DEI) PRINCIPIO(I) ATTIVO(I) BIOLOGICO(I) E
PRODUTTORE(I) RESPONSABILE(I) DEL RILASCIO DEI LOTTI
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E UTILIZZO
C. ALTRE CONDIZIONI E REQUISITI DELL’AUTORIZZAZIONE
ALL’IMMISSIONE IN COMMERCIO
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA L’USO
SICURO ED EFFICACE DEL MEDICINALE
A. PRODUTTORE(I) DEL(DEI) PRINCIPIO(I) ATTIVO(I) BIOLOGICO(I) E
PRODUTTORE(I) RESPONSABILE(I) DEL RILASCIO DEI LOTTI
Nome e indirizzo del(dei) produttore(i) del(dei) principio(i) attivo(i) biologico(i)
BioMarin Pharmaceutical Inc.
Novato Campus
46 Galli Drive
Novato, CA 94949
Stati Uniti
Nome e indirizzo del(dei) produttore(i) responsabile(i) del rilascio dei lotti
BioMarin International Limited
Shanbally, Ringaskiddy
County Cork
P43 R298
Irlanda
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E UTILIZZO
Medicinale soggetto a prescrizione medica limitativa (vedere allegato I: riassunto delle caratteristiche del prodotto, paragrafo 4.2).
C. ALTRE CONDIZIONI E REQUISITI DELL’AUTORIZZAZIONE ALL’IMMISSIONE
IN COMMERCIO
- Rapporti periodici di aggiornamento sulla sicurezza (PSUR)
I requisiti per la presentazione degli PSUR per questo medicinale sono definiti nell’elenco delle date di riferimento per l’Unione europea (elenco EURD) di cui all’articolo 107 quater, paragrafo 7, della Direttiva 2001/83/CE e successive modifiche, pubblicato sul sito web dell'Agenzia europea dei medicinali.
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA L’USO SICURO ED
EFFICACE DEL MEDICINALE
- Piano di gestione del rischio (RMP)
Il titolare dell’autorizzazione all’immissione in commercio deve effettuare le attività e le azioni di farmacovigilanza richieste e dettagliate nel RMP approvato e presentato nel modulo 1.8.2 dell’autorizzazione all’immissione in commercio e in ogni successivo aggiornamento approvato del RMP.
Il RMP aggiornato deve essere presentato:
- su richiesta dell’Agenzia europea dei medicinali;
- ogni volta che il sistema di gestione del rischio è modificato, in particolare a seguito del ricevimento di nuove informazioni che possono portare a un cambiamento significativo del profilo beneficio/rischio o a seguito del raggiungimento di un importante obiettivo (di farmacovigilanza o di minimizzazione del rischio).