


Riassunto delle caratteristiche del prodotto - Ogsiveo
1. DENOMINAZIONE DEL MEDICINALE
Ogsiveo 50 mg compresse rivestite con film
Ogsiveo 100 mg compresse rivestite con film
Ogsiveo 150 mg compresse rivestite con film
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Ogsiveo 50 mg compresse rivestite con film
Ogni compressa rivestita con film contiene 50 mg di nirogacestat (come nirogacestat diidrobromuro).
Eccipienti con effetti noti
Ogni compressa rivestita con film contiene 57,8 mg di lattosio monoidrato. Ogni compressa rivestita con film contiene giallo tramonto FCF (E 110).
Ogsiveo 100 mg compresse rivestite con film
Ogni compressa rivestita con film contiene 100 mg di nirogacestat (come nirogacestat diidrobromuro).
Eccipienti con effetti noti
Ogni compressa rivestita con film contiene 115,7 mg di lattosio monoidrato. Ogni compressa rivestita con film contiene giallo tramonto FCF (E 110).
Ogsiveo 150 mg compresse rivestite con film
Ogni compressa rivestita con film contiene 150 mg di nirogacestat (come nirogacestat diidrobromuro).
Eccipienti con effetti noti
Ogni compressa rivestita con film contiene 173,5 mg di lattosio monoidrato. Ogni compressa rivestita con film contiene giallo tramonto FCF (E 110).
Per l'elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Compressa rivestita con film (compressa).
Ogsiveo 50 mg compresse rivestite con film
Compresse rivestite con film, rotonde, biconvesse, di colore arancione, con diametro di 8 mm, con impresso “50” su un lato.
Ogsiveo 100 mg compresse rivestite con film
Compresse rivestite con film, rotonde, di colore arancione chiaro, con diametro di 10 mm, con impresso “100” su un lato.
Ogsiveo 150 mg compresse rivestite con film
Compresse rivestite con film, ovali, di colore giallo arancio, con 8,5 mm di larghezza e 17,5 mm di lunghezza, con impresso “150” su un lato.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
Ogsiveo in monoterapia è indicato per il trattamento di pazienti adulti con tumori desmoidi in progressione che richiedono un trattamento sistemico.
4.2 Posologia e modo di somministrazione
Il trattamento con Ogsiveo deve essere iniziato e monitorato da un medico esperto nell'uso di terapie antitumorali.
Posologia
La dose raccomandata è 150 mg di Ogsiveo due volte al giorno, una dose al mattino e una alla sera. Questa dose non deve essere superata.
Durata del trattamento
Il trattamento con Ogsiveo deve essere continuato fino alla progressione della malattia o al verificarsi di tossicità inaccettabile.
Dosi saltate
Se viene saltata una dose di Ogsiveo, i pazienti non devono assumere una dose aggiuntiva. I pazienti devono assumere la dose prescritta successiva.
Aggiustamenti della dose a causa di reazioni avverse
Gli aggiustamenti della dose raccomandata a causa di reazioni avverse selezionate sono forniti nella Tabella 1.
Per altre reazioni avverse gravi, o in caso di reazioni avverse potenzialmente fatali, Ogsiveo deve essere sospeso fino a quando la reazione torna a un Grado ≤ 1 o al livello basale. Ogsiveo deve essere ripreso alla dose di 100 mg due volte al giorno e solo dopo attenta considerazione dei potenziali benefici e della probabilità di ricorrenza della reazione avversa. Ogsiveo deve essere interrotto in modo permanente in caso di ricorrenza di reazione avversa grave o potenzialmente fatale con il rechallenge alla dose ridotta.
La dose deve essere modificata se i pazienti manifestano le seguenti reazioni avverse (i gradi si riferiscono ai Criteri Terminologici Comuni per gli Eventi Avversi):
Tabella 1: Modifiche della dose raccomandata a causa di reazioni avverse in pazienti trattati con Ogsiveo
| Reazione avversa | Azione raccomandata | ||||
| Diarrea | |||||
| Diarrea di Grado 3 che dura per | Ogsiveo deve essere sospeso fino a quando la reazione torna a | ||||
| ≥ 3 giorni nonostante la terapia | un Grado ≤ 1 o al livello basale, quindi deve essere ripreso a | ||||
| medica massima | una dose di 100 mg due volte al giorno. | ||||
| Reazioni cutanee | |||||
| Follicolite di Grado 3 | Ogsiveo deve essere sospeso fino a quando la reazione torna a | ||||
| un Grado ≤ 1 o al livello basale, quindi deve essere ripreso a | |||||
| una dose di 100 mg due volte al giorno. | |||||
| Eruzione cutanea maculopapulare di Grado 3 | Ogsiveo deve essere sospeso fino a quando la reazione torna a | ||||
| un Grado ≤ 1 o al livello basale, quindi deve essere ripreso a | |||||
| una dose di 100 mg due volte al giorno. | |||||
| Idrosadenite di Grado 3 | Ogsiveo deve essere sospeso fino a quando la reazione torna a | ||||
| un Grado ≤ 1 o al livello basale, quindi deve essere ripreso a | |||||
| una dose di 100 mg due volte al giorno. | |||||
| Anomalie elettrolitiche | |||||
| Ipofosfatemia di Grado 3 che dura | Ogsiveo deve essere sospeso fino a quando la reazione torna a | ||||
| per ≥ 7 giorni nonostante terapia | un Grado ≤ 1 o al livello basale, quindi deve essere ripreso a | ||||
| sostitutiva massima | una dose di 100 mg due volte al giorno. | ||||
| Ipokaliemia di Grado 3 nonostante terapia sostitutiva massima | Ogsiveo deve essere sospeso fino a quando la reazione torna a | ||||
| un Grado ≤ 1 o al livello basale, quindi deve essere ripreso a | |||||
| una dose di 100 mg due volte al giorno. | |||||
| Anomalie epatiche | |||||
| Alanina transaminasi (ALT) o Aspartato transaminasi (AST) ≥ 3-5 x ULN | Ogsiveo deve essere sospeso fino a quando ALT, AST o | ||||
| entrambe tornano a un valore < 3 x ULN o al livello basale, | |||||
| quindi deve essere ripreso a una dose di 100 mg due volte al | |||||
| giorno. | |||||
| ALT o AST >5 x ULN | Ogsiveo deve essere interrotto in modo permanente | ||||
| Altre reazioni avverse | |||||
| Anafilassi o altra grave reazione di | Ogsiveo deve essere interrotto in modo permanente | ||||
| ipersensibilità | |||||
Popolazioni speciali
Popolazione anziana
Non è raccomandato alcun aggiustamento della dose per i pazienti di età pari o superiore a 65 anni. I dati clinici nei pazienti di età parti o superiore a 65 anni sono limitati.
Compromissione renale
Non è raccomandato alcun aggiustamento della dose in pazienti con compromissione renale lieve o moderata. Non è raccomandata la somministrazione in pazienti con grave compromissione renale (vedere paragrafo 5.2).
Compromissione epatica
Non è raccomandato alcun aggiustamento della dose in pazienti con compromissione epatica lieve o moderata.
Non è raccomandata la somministrazione in pazienti con grave compromissione epatica (vedere paragrafo 5.2).
Popolazione pediatrica
La sicurezza e l'efficacia di Ogsiveo in pazienti di età compresa tra 2 e 18 anni non sono state stabilite. Ogsiveo non deve essere usato in bambini dalla nascita fino a meno di 2 anni di età a causa dei potenziali dubbi di sicurezza correlati alla crescita strutturale e funzionale. I dati al momento disponibili sono riportati nei paragrafi 4.8 e 5.1 ma non può essere fatta alcuna raccomandazione riguardante la posologia.
Modo di somministrazione
Ogsiveo è per uso orale.
Le compresse possono essere prese con o senza cibo. Le compresse non devono essere rotte, masticate
o frantumate perché al momento non ci sono dati disponibili a supporto di altri modi di somministrazione.
I pazienti devono evitare di consumare pompelmo o succo di pompelmo mentre assumono Ogsiveo (vedere paragrafo 4.5).
4.3 Controindicazioni
- Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1
- Gravidanza (vedere paragrafi 4.4 e 4.6).
- Donne in età fertile che non usano misure contraccettive altamente efficaci (vedere paragrafi 4.4 e 4.6)
- Allattamento (vedere paragrafo 4.6)
4.4 Avvertenze speciali e precauzioni d'impiego
Diarrea
In pazienti che ricevevano nirogacestat è stata segnalata diarrea (vedere paragrafo 4.8). I pazienti che manifestano diarrea durante il trattamento con nirogacestat devono essere monitorati e trattati usando medicinali antidiarroici. In caso di diarrea di Grado 3 che dura per ≥ 3 giorni nonostante una terapia medica massima, nirogacestat deve essere sospeso fino a quando la diarrea torna a un Grado ≤ 1 o al livello basale, quindi deve essere ripreso alla dose di 100 mg due volte al giorno (vedere paragrafo 4.2).
Patologie della cute e del tessuto sottocutaneo
Sono state segnalate reazioni dermatologiche, comprese eruzione cutanea maculopapulare, follicolite e idrosadenite in pazienti che ricevevano nirogacestat (vedere paragrafo 4.8). I pazienti devono essere monitorati per l'insorgenza di reazioni dermatologiche per tutta la durata del trattamento e trattati come clinicamente indicato. In caso di reazioni dermatologiche di Grado 3, nirogacestat deve essere sospeso fino a quando la reazione torna a un Grado ≤ 1 o al livello basale, quindi deve essere ripreso a una dose di 100 mg due volte al giorno (Vedere paragrafo 4.2).
Tossicità ovarica
È stata segnalata tossicità ovarica in pazienti di sesso femminile in età fertile che ricevevano nirogacestat (vedere paragrafo 4.8). La tossicità ovarica, identificata in base a livelli anormali di ormone riproduttivo o sintomi di perimenopausa, è stata segnalata nel 75% delle donne in età fertile che hanno ricevuto nirogacestat nello studio DeFi. È stato riportato che la tossicità ovarica si è risolta nel 79% delle donne in età fertile durante il trattamento. Le informazioni di follow-up sono disponibili per tutte le 27 pazienti meno due; dopo l'interruzione del trattamento, è stato riportato che la tossicità ovarica si è risolta in tutte le donne in età fertile per cui erano disponibili dati (vedere paragrafo 4.8). Gli effetti di nirogacestat sulla fertilità umana sono sconosciuti. In base ai risultati degli studi sugli animali, la fertilità femminile può essere compromessa. Le donne in età fertile devono essere avvertite del rischio di tossicità ovarica prima di iniziare il trattamento con nirogacestat. Le pazienti devono essere monitorate per l'insorgenza di cambiamenti nella regolarità del ciclo mestruale o lo sviluppo di sintomi di carenza estrogenica, comprese vampate di calore, sudorazione notturna e secchezza vaginale.
Anomalie elettrolitiche
Nei pazienti che ricevevano nirogacestat sono state segnalate anomalie elettrolitiche, comprese ipofosfatemia e ipokaliemia (vedere paragrafo 4.8). I livelli di fosfato e potassio devono essere monitorati regolarmente e integrati quando necessario. In caso di ipofosfatemia di Grado 3 che dura per ≥ 7 giorni nonostante una terapia sostitutiva massima, nirogacestat deve essere sospeso fino a quando si torna a un Grado ≤ 1 o al basale, quindi deve essere ripreso a una dose di 100 mg due volte al giorno (vedere paragrafo 4.2). In caso di ipokaliemia di Grado 3 di qualsiasi durata nonostante una terapia sostitutiva massima, nirogacestat deve essere sospeso fino a quando torna a un Grado ≤ 1 o al basale, quindi deve essere ripreso a una dose di 100 mg due volte al giorno (vedere paragrafo 4.2).
Anomalie epatiche
Sono stati segnalati aumenti di ALT e AST in pazienti che ricevevano nirogacestat (vedere paragrafo 4.8). I test di funzionalità epatica devono essere monitorati regolarmente. In caso di ALT o AST ≥ 3-5 x ULN, nirogacestat deve essere sospeso fino a quando ALT, AST o entrambe tornano a un valore < 3 x ULN o al valore basale, quindi deve essere ripreso a una dose di 100 mg due volte al giorno. In caso di ALT o AST > 5 x ULN, nirogacestat deve essere sospeso in modo permanente (vedere paragrafo 4.2).
Tumori cutanei non melanocitari
Sono stati segnalati tumori cutanei non melanocitari (carcinoma basocellulare e carcinoma a cellule squamose) in pazienti che ricevevano nirogacestat (vedere paragrafo 4.8). Devono essere eseguite ispezioni della cute prima dell'inizio di nirogacestat e poi regolarmente durante il trattamento con nirogacestat. I casi devono essere trattati in base alla pratica clinica e i pazienti possono continuare il trattamento con nirogacestat senza aggiustamento della dose.
Tossicità embriofetale – Contraccezione maschile e femminile
Nirogacestat può causare danno fetale quando somministrato a una donna in gravidanza (vedere paragrafi 4.6 e 5.3). Le pazienti devono essere informate del potenziale rischio per un feto. Le donne in età fertile devono avere un test di gravidanza negativo prima di iniziare il trattamento con nirogacestat. Per le donne in età fertile che manifestano amenorrea deve essere presa in considerazione l'esecuzione di test di gravidanza durante il trattamento con nirogacestat. Le donne in età fertile che ricevono nirogacestat devono usare metodi contraccettivi altamente efficaci durante il trattamento con nirogacestat e per 1 settimana dopo l'ultima dose di nirogacestat (vedere paragrafo 4.6). Le donne in età fertile devono essere informate della necessità di comunicare immediatamente ai propri operatori sanitari una gravidanza nota o sospetta, e devono interrompere l'assunzione di nirogacestat se iniziano una gravidanza.
I pazienti di sesso maschile con partner di sesso femminile in età fertile devono essere informati della necessità di usare di usare metodi contraccettivi altamente efficaci durante il trattamento con nirogacestat e per 1 settimana dopo l'ultima dose di nirogacestat (vedere paragrafo 4.6).
Eccipienti
Questo medicinale contiene lattosio (vedere paragrafi 2 e 6.1). Pazienti con rari problemi ereditari di intolleranza al galattosio, deficit totale di lattasi o malassorbimento di glucosio-galattosio non devono prendere questo medicinale.
Questo medicinale contiene giallo tramonto FCF (E 110) (vedere paragrafi 2 e 6.1) che può provocare reazioni allergiche.
Ogni compressa rivestita con film contiene meno di 1 mmol di sodio (23 mg), cioè essenzialmente senza sodio (vedere paragrafo 6.1).
4.5 Interazioni con altri medicinali ed altre forme d'interazione
Sono stati effettuati studi d'interazione solo negli adulti.
Nirogacestat è metabolizzato principalmente via CYP3A4 ed è un substrato della glicoproteina P (P-gp).
Agenti che possono aumentare le concentrazioni sieriche di nirogacestat
Effetto di inibitori moderati e forti di CYP3A4
In uno studio clinico, la somministrazione contemporanea di itraconazolo (un forte inibitore di CYP3A4 e inibitore di P-gp) ha aumentato la Cmax di nirogacestat di 2,5 volte e la AUC di 8,2 volte. Si prevede che anche la somministrazione contemporanea con inibitori moderati di CYP3A4 porti ad aumenti di esposizione clinicamente rilevanti.
L'uso concomitante di forti inibitori di CYP3A4 (ad es. claritromicina, chetoconazolo orale, itraconazolo) e di inibitori moderati di CYP3A4 (ad es. eritromicina e fluconazolo) deve quindi essere evitato.
Devono essere presi in considerazione medicinali alternativi concomitanti che non inibiscono o inibiscono in modo minimo il CYP3A4. Se non sono disponibili alternative terapeutiche, Ogsiveo deve essere immediatamente interrotto per il periodo in cui viene somministrato un forte o moderato inibitore di CYP3A4.
I pazienti devono evitare di consumare pompelmo o succo di pompelmo mentre assumono Ogsiveo, poiché contengono inibitori di CYP3A4 (vedere paragrafo 4.2).
Agenti che possono ridurre le concentrazioni sieriche di nirogacestat.
Effetti sugli induttori forti e moderati di CYP3A4
Gli effetti degli induttori di CYP3A4 sull'esposizione a nirogacestat non sono stati valutati in uno studio clinico. Si prevede che induttori moderati e forti portino a riduzioni clinicamente significative dell'esposizione a nirogacestat che possono portare ad un'efficacia ridotta. Pertanto, il trattamento concomitante con forti induttori di CYP3A4 (ad es. carbamazepina, fenitoina, rifampicina, fenobarbital ed Erba di San Giovanni) e moderati induttori di CYP3A (ad es. efavirenz ed etravirina) deve essere evitato. Nei pazienti per cui sono indicati induttori di CYP3A4, devono essere selezionati agenti alternativi con minor potenziale di induzione enzimatica.
Effetto degli agenti che riducono l’acidità
Nirogacestat ha una solubilità pH-dipendente, con una solubilità sostanzialmente ridotta a pH maggiori di 6.0. Gli effetti degli agenti che riducono l’acidità (cioè antagonisti del recettore H2, inibitori della pompa protonica e antiacidi) sull'esposizione a nirogacestat non sono stati valutati in uno studio clinico, tuttavia, la somministrazione contemporanea di questi medicinali può ridurre la biodisponibilità di nirogacestat. L'uso concomitante di Ogsiveo con inibitori della pompa protonica e bloccanti di H2 non è raccomandato. Tuttavia, se l'uso concomitante con agenti che riducono l’acidità non può essere evitato, Ogsiveo può essere alternato con gli antiacidi somministrando Ogsiveo 2 ore prima o 2 ore dopo l'uso dell'antiacido.
Effetti di nirogacestat sulla farmacocinetica di altri medicinali
Substrati di CYP
Uno studio di interazione farmacologica in volontari sani che ha indagato gli effetti di dosi multiple di nirogacestat alla dose di 95 mg una volta al giorno, sull'esposizione di midazolam, un substrato sensibile di CYP3A4, ha rilevato un aumento di 1,3 volte nella Cmax di midazolam e un aumento di 1,6 volte nell'AUC di midazolam. L'effetto della dose clinica di nirogacestat (150 mg due volte al giorno) sull'esposizione a midazolam non è stato studiato e può essere diverso. Ogsiveo non deve essere usato con la somministrazione concomitante di substrati di CYP3A4 che hanno indici terapeutici stretti (ad es. ciclosporina, tacrolimus, digitossina, warfarin, carbamazepina).
Poiché non è stato eseguito alcuno studio per indagare l'effetto di nirogacestat sull'esposizione sistemica ai contraccettivi steroidei, non è noto se nirogacestat riduca l'efficacia dei contraccettivi ormonali che agiscono a livello sistemico. Le donne in età fertile devono usare metodi contraccettivi altamente efficaci (vedere paragrafo 4.6).
Studi in vitro hanno dimostrato che nirogacestat può indurre CYP2C8, CYP2C9, CYP2C19 e CYP2B6 e quindi esiste il rischio che nirogacestat possa provocare una riduzione dell'esposizione ai substrati di questi enzimi. Quando i substrati di CYP2C8, CYP2C9, CYP2C19 e CYP2B6 sono somministrati con Ogsiveo, deve essere eseguita la valutazione della ridotta efficacia del substrato, e può essere necessario un aggiustamento della dose del substrato per mantenere le concentrazioni plasmatiche ottimali.
Sistemi di trasporto di farmaci
Uno studio di interazione farmacologica a dose singola ha dimostrato che nirogacestat non influenza l'esposizione a dabigatran, un substrato di P-gp, il che supporta l'assenza di inibizione significativa di P-gp da parte di nirogacestat.
4.6 Fertilità, gravidanza e allattamento
Donne in età fertile/Contraccezione maschile e femminile
Le donne in età fertile e gli uomini con partner femminili in età fertile devono essere avvertiti di evitare la gravidanza durante il trattamento con Ogsiveo (vedere paragrafo 4.4).
Le donne in età fertile devono usare metodi contraccettivi altamente efficaci durante il trattamento con Ogsiveo e per 1 settimana dopo l'ultima dose di Ogsiveo (vedere paragrafo 4.4). Non è noto se nirogacestat riduca l'efficacia dei contraccettivi ormonali che agiscono a livello sistemico. Le pazienti devono essere avvertite di usare almeno un metodo contraccettivo altamente efficace (ad es. un dispositivo intrauterino) o due misure contraccettive complementari compreso un metodo a barriera durante il trattamento con Ogsiveo e per 1 settimana dopo l'ultima dose di Ogsiveo. Le donne in età fertile devono essere informate della necessità di comunicare immediatamente ai propri operatori sanitari una gravidanza nota o sospetta, e devono interrompere l'assunzione di Ogsiveo se iniziano una gravidanza. Le donne in età fertile non devono donare ovuli (oociti) durante il trattamento con Ogsiveo e per 1 settimana dopo l'ultima dose di Ogsiveo.
I pazienti di sesso maschile con partner di sesso femminile in età fertile devono usare metodi contraccettivi altamente efficaci durante il trattamento con Ogsiveo e per 1 settimana dopo l'ultima dose di Ogsiveo (vedere paragrafo 4.4). I pazienti di sesso maschile non devono donare sperma durante il trattamento con Ogsiveo e per 1 settimana dopo l'ultima dose di Ogsiveo.
Gravidanza
Sulla base dei risultati degli studi sugli animali e del suo meccanismo d'azione, Ogsiveo può causare danno fetale quando viene somministrato ad una donna in gravidanza. Ogsiveo è controindicato nelle donne in gravidanza (vedere paragrafi 4.3 e 5.3). Le donne in età fertile devono avere un test di gravidanza negativo prima di iniziare il trattamento con Ogsiveo. Per le donne in età fertile che manifestano amenorrea deve essere presa in considerazione l'esecuzione di test di gravidanza durante il trattamento con Ogsiveo. Le pazienti devono essere informate del potenziale rischio per un feto. Se una paziente inizia una gravidanza durante il trattamento con Ogsiveo, quest’ultimo deve essere interrotto. È stato segnalato un aborto spontaneo in una donna dello studio DeFi che ha concepito durante il trattamento con nirogacestat.
Allattamento
Non ci sono dati riguardanti la presenza di nirogacestat o dei suoi metaboliti nel latte umano o di animali, né sui suoi effetti sul lattante o sulla produzione di latte. A causa della possibilità di reazioni avverse gravi nel lattante, le donne non devono allattare durante il trattamento con Ogsiveo e per 1 settimana dopo l'ultima dose di Ogsiveo (vedere paragrafo 4.3).
Fertilità
Studi sulla fertilità non sono stati condotti sugli esseri umani. L'effetto di Ogsiveo sulla fertilità negli esseri umani non è noto. Sulla base dei risultati degli studi sugli animali, la fertilità femminile e maschile può essere compromessa (vedere paragrafo 5.3).
4.7 Effetti sulla capacità di guidare veicoli e sull'uso di macchinari
Ogsiveo non altera, o altera in modo trascurabile, la capacità di guidare veicoli o di usare macchinari. Poiché nei pazienti che assumono nirogacestat può manifestarsi affaticamento e capogiro (vedere paragrafo 4.8), deve essere usata cautela da parte dei pazienti che manifestano queste reazioni avverse quando guidano o utilizzano macchinari.
4.8 Effetti indesiderati
Riassunto del profilo di sicurezza
Le reazioni avverse più comuni sono: diarrea (85%), eruzione cutanea (65%), tossicità ovarica in donne in età fertile (60%), nausea (59%), affaticamento (50%), ipofosfatemia (50%), cefalea (40%), e stomatite (40%).
La reazione avversa seria segnalata più frequentemente è stata la tossicità ovarica (menopausa precoce, 3%). Le reazioni avverse gravi più comuni sono state diarrea (16%) e ipofosfatemia (13%).
L'interruzione definitiva di nirogacestat a causa di un evento avverso si è verificata nel 19% dei pazienti. Le reazioni avverse più comuni che hanno portato all'interruzione sono state diarrea (5%), tossicità ovarica (5%), e aumento della ALT (3%).
La frequenza della sospensione della dose di nirogacestat a causa di reazioni avverse è stata del 59%. Le reazioni avverse più comuni che hanno portato all'interruzione della dose sono state diarrea (11%), eruzione cutanea maculopapulare (10%), ipofosfatemia (6%) e nausea (5%).
La frequenza della riduzione della dose di nirogacestat a causa di reazioni avverse è stata del 44%. Le reazioni avverse più comuni che hanno portato alla riduzione della dose sono state diarrea (9%), eruzione cutanea maculopapulare (6%), stomatite (3%) e ipofosfatemia (3%).
Elenco tabulato delle reazioni avverse
Salvo diversamente indicato, le frequenze delle reazioni avverse sono basate sulle frequenze di eventi avversi per qualsiasi causa identificate negli 88 pazienti esposti a nirogacestat 150 mg due volte al giorno per una durata mediana di 21,5 mesi negli studi clinici.
Le reazioni avverse sono state classificate secondo la frequenza usando la seguente convenzione: molto comune (≥1/10), comune (≥1/100, <1/10), non comune (≥1/1 000, <1/100), rara (≥1/10 000, <1/1 000), molto rara (<1/10 000) e non nota (la frequenza non può essere definita sulla base dei dati disponibili). All’interno di ogni gruppo di frequenza, le reazioni avverse sono elencate in ordine decrescente di gravità.
Tabella 2: Reazioni avverse segnalate
| Classificazione per sistemi e organi | Reazione avversa | Tutti i gradi | Gradi 3-4 |
| Patologie gastrointestinali | Diarrea | Molto comune | Molto comune |
| Nausea | Molto comune | Comune | |
| Stomatitea | Molto comune | Comune | |
| Bocca secca | Molto comune | -- | |
| Patologie della cute e del tessuto sottocutaneo | Eruzione cutaneab | Molto comune | Comune |
| Alopecia | Molto comune | -- | |
| Follicolite | Molto comune | Comune | |
| Idrosadenite | Comune | Comune | |
| Pelle secca | Molto comune | -- | |
| Prurito | Molto comune | -- | |
| Tumori benigni, maligni e non specificati (incl cisti e polipi) | Carcinoma basocellulare | Comune | -- |
| Carcinoma a cellule squamosec | Comune | -- | |
| Disturbi del metabolismo e della nutrizione | Ipofosfatemia | Molto comune | Molto comune |
| Ipokaliemia | Molto comune | Comune | |
| Patologie del sistema nervoso | Cefalea | Molto comune | -- |
| Capogiro | Molto comune | -- | |
| Esami diagnostici | Proteinuria | Molto comune | -- |
| Glicosuria | Molto comune | -- | |
| Patologie del sistema emolinfopoietico | Eosinofilia | Molto comune | -- |
| Patologie renali e urinarie | Nefropatia tubulare | Comune | -- |
Traumatismi, intossicazioni e complicazioni da procedura | Fratture osseed | Comune | -- |
| Patologie epatobiliari | Aumento della ALT | Molto comune | Comune |
| Aumento della AST | Molto comune | Comune | |
| Patologie dell'apparato riproduttivo e della mammella | Tossicità ovaricae | Molto comune | -- |
| Patologie respiratorie, toraciche e mediastiniche | Tosse | Molto comune | -- |
| Infezioni delle vie respiratorie superiorif | Molto comune | -- | |
| Dispnea | Molto comune | -- | |
| Epistassi | Molto comune | -- | |
Patologie generali e condizioni relative alla sede di somministrazione | Affaticamento | Molto comune | Comune |
| Sintomi influenzali | Molto comune | -- | |
| Patologie dell’occhio | Fotopsia | Comune | -- |
| Mosche volanti nel vitreo | Comune | -- | |
| Occhio secco | Comune | -- |
| Classificazione per sistemi e organi | Reazione avversa | Tutti i gradi | Gradi 3-4 |
| Disturbi del sistema immunitario | Ipersensibilità* | Non nota |
a Stomatite comprende stomatite, ulcerazione della bocca, dolore orale e dolore orofaringeo. b Eruzione cutanea comprende, eruzione cutanea maculopapulare, dermatite acneiforme, eruzione cutanea, esantema eritematoso, eruzione cutanea pruriginosa ed eruzione cutanea papulare.
c Carcinoma a cellule squamose comprende carcinoma a cellule squamose della pelle e carcinoma a cellule squamose.
d Frattura ossea comprende frattura, frattura del piede, frattura della mano, frattura del radio, frattura dell'anca e frattura costale.
e Tossicità ovarica comprende insufficienza ovarica, menopausa precoce, amenorrea, oligomenorrea, mestruazione irregolare, dismenorrea, forte sanguinamento mestruale, secchezza vulvovaginale, vampate di calore, riduzione dell'ormone anti-Mülleriano (AMH) e aumento dell'ormone follicolo stimolante (FSH). f Infezione del tratto respiratorio superiore (URTI) comprende URTI, URTI virale, sinusite acuta e sinusite. -- Rappresenta nessun caso segnalato.
* Da casi emersi successivamente all’immissione in commercio.
Descrizione di reazioni avverse selezionate
I dati descritti di seguito riflettono i risultati dello studio DeFi randomizzato, in doppio cieco di Fase 3, in pazienti con tumori desmoidi trattati con nirogacestat 150 mg BID (N=69) o placebo (N=72) due volte al giorno.
Diarrea
Nella fase in doppio cieco dello studio DeFi, è stata segnalata diarrea nell'84% dei pazienti che ricevevano nirogacestat rispetto al 35% dei pazienti che ricevevano placebo. Gli eventi di Grado 3 si sono verificati rispettivamente nel 16% e nell'1% dei pazienti (vedere paragrafo 4.4). La diarrea di Grado ≤ 2 si è risolta nel 74% dei pazienti che hanno continuato il trattamento con nirogacestat. Il tempo medio alla prima occorrenza di diarrea in pazienti che ricevevano nirogacestat è stato di 9 giorni (intervallo 2-434 giorni). La diarrea ha portato alla riduzione della dose nel 10% dei pazienti e all'interruzione del trattamento nel 7% dei pazienti che ricevevano nirogacestat.
Patologie della cute e del tessuto sottocutaneo
Nella fase in doppio cieco dello studio DeFi, sono state segnalate reazioni dermatologiche ad un'incidenza maggiore nei pazienti che ricevevano nirogacestat rispetto a quelli che ricevevano placebo; queste comprendevano eruzione cutanea maculopapulare (32% vs. 6%), idrosadenite (9% vs.
- 0) e follicolite (13% vs. 0) (vedere paragrafo 4.4). Il tempo mediano agli eventi di eruzione cutanea è stato di 22 giorni (intervallo da 2 a 603 giorni). Le patologie della cute e del tessuto sottocutaneo hanno portato alla riduzione della dose nel 9% dei pazienti che ricevevano nirogacestat, compresa eruzione cutanea maculopapulare nel 4% e idrosadenite nel 3%. L'eruzione cutanea maculopapulare ha portato all'interruzione del trattamento nell'1% dei pazienti.
Tossicità ovarica
Nella fase in doppio cieco dello studio DeFi, il 75% delle donne in età fertile che riceveva nirogacestat, ha riportato tossicità ovarica (definita come insufficienza ovarica, menopausa precoce, amenorrea, oligomenorrea e menopausa) rispetto a nessuna paziente che riceveva il placebo. Ci sono state tre reazioni avverse gravi di tossicità ovarica, tutte di menopausa precoce, che hanno rappresentato l'11% di tutte le partecipanti che hanno riportato tossicità ovarica. Il tempo mediano alla prima insorgenza di tossicità ovarica è stato di 8,9 settimane (intervallo da 1 giorno a 54 settimane) e la durata mediana complessiva di 18,9 settimane (intervallo da 11 giorni a 215 settimane). È stato riportato che la tossicità ovarica si è risolta nel 79% delle donne in età fertile durante il trattamento. Le informazioni di follow-up sono disponibili per tutte le 27 pazienti meno due; dopo l'interruzione del trattamento, è stato riportato che la tossicità ovarica si è risolta in tutte le donne in età fertile per cui erano disponibili dati. Il tempo mediano alla risoluzione dopo l'interruzione di nirogacestat è stato di10,9 settimane (intervallo da 4 a 18 settimane). Gli effetti di nirogacestat sulla fertilità non sono noti (vedere paragrafo 4.4). È stata identificata una relazione esposizione-risposta tra nirogacestat e i livelli di ormone follicolo stimolante (FSH), con FSH che aumenta in modo lineare all'aumentare delle concentrazioni sieriche di nirogacestat.
Anomalie elettrolitiche
Sono state segnalate anomalie elettrolitiche in pazienti che ricevevano nirogacestat nella fase in doppio cieco dello studio DeFi, compresa ipofosfatemia (43%) e ipokaliemia (12%) rispetto al 7% e all'1% nei pazienti che ricevevano placebo, rispettivamente. Il tempo mediano alla prima insorgenza di ipofosfatemia e ipokaliemia è stato rispettivamente di 15 giorni (intervallo da 1 a 833 giorni) e 15 giorni (intervallo da 1 a 57 giorni). Gli eventi di ipofosfatemia e ipokaliemia di Grado 3 si sono verificati nel 3% dei pazienti che ricevevano nirogacestat rispetto a nessun paziente che riceveva il placebo (vedere paragrafo 4.4). Ipofosfatemia e ipokaliemia hanno portato a una riduzione della dose rispettivamente nel 4% e nell'1% dei pazienti che ricevevano nirogacestat. L'ipofosfatemia ha portato all'interruzione della dose nell'1% dei pazienti che ricevevano nirogacestat.
Anomalie epatiche
Nella fase in doppio cieco dello studio DeFi, aumenti di ALT e AST sono stati segnalati nel 19% e nel 17% dei pazienti che ricevevano nirogacestat, rispetto all'8% e l'11% nei pazienti che ricevevano il placebo, rispettivamente. Il tempo mediano alla prima insorgenza di aumenti di ALT e AST è stato di 22 giorni (intervallo per ALT da 8 a 924 giorni; intervallo per AST da 1 a 1 023 giorni). Gli aumenti di ALT e AST di Grado 3 (> 5 x ULN) si sono verificati nel 3% dei pazienti trattati con nirogacestat rispetto all'1% dei pazienti nel braccio placebo (vedere paragrafo 4.4). Gli aumenti di ALT e AST hanno portato ciascuno alla riduzione della dose nell'1% dei pazienti che ricevevano nirogacestat. Gli aumenti di ALT e AST hanno portato all'interruzione della dose rispettivamente nel 4% e nel 3% dei pazienti che ricevevano nirogacestat.
Tumori cutanei non melanocitici
Sono stati segnalati tumori cutanei non melanocitici con un'incidenza maggiore nei pazienti che ricevevano nirogacestat rispetto a quelli che ricevevano il placebo nella fase in doppio cieco dello studio DeFi, compresi carcinoma a cellule squamose (3% vs. 0) e carcinoma basocellulare (1% vs. 0), con un paziente che ha riportato entrambi i tipi di tumore cutaneo non melanocitico (vedere paragrafo 4.4). Altri due casi di tumore cutaneo non melanocitico sono stati segnalati al di fuori della fase in doppio cieco dello studio DeFi.
Effetto sul tubulo renale prossimale
Sono state osservate glicosuria e proteinuria rispettivamente nel 52% e nel 46% dei pazienti che ricevevano nirogacestat nella fase in doppio cieco dello studio DeFi, rispetto a rispettivamente l'1% e il 39% nei pazienti che ricevevano il placebo. Il tempo mediano all'insorgenza di glicosuria e proteinuria è stato rispettivamente di 85 giorni (intervallo da 55 a 600 giorni) e di 72 giorni (intervallo da 38 a 937 giorni). Un paziente nello studio DeFi ha segnalato nefropatia tubulare con aumento dell’escrezione urinaria di acido urico, glucosio e fosfato, ma nessuna escrezione eccessiva delle proteine a basso peso molecolare (beta-2-microglobulina) o alcun cambiamento della funzione renale. Questo evento è stato gestito con la riduzione della dose.
Fratture ossee
Nella fase in doppio cieco dello studio DeFi, sono state segnalate fratture ossee nel 6% dei pazienti che ricevevano nirogacestat rispetto a nessun paziente che riceveva il placebo. Tutte le segnalazioni di fratture ossee erano non gravi e di Grado 1 o 2. Il tempo mediano alla prima insorgenza di eventi di fratture come ossee in pazienti che ricevevano nirogacestat è stato di 125 giorni (intervallo da 1 a 739 giorni). Gli eventi di fratture ossee non hanno portato a riduzioni della dose o interruzione del trattamento in alcun paziente che riceveva nirogacestat.
Popolazione pediatrica
Sono stati segnalati disturbi epifisari, che si sono manifestati come ampliamento della placca di crescita epifisaria, in 4 su 26 (15%) dei pazienti pediatrici trattati con nirogacestat al di fuori dello studio DeFi che presentavano placche di crescita aperte. Gli eventi comprendevano epifisiolisi, frattura dell'anca, disturbi epifisari e osteonecrosi. Tutti e 4 i pazienti pediatrici avevano un’età compresa tra 11 e 12 anni. Vedere il paragrafo 4.2 per informazioni sull’uso pediatrico.
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l'autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato nell'Allegato V.
4.9 Sovradosaggio
Segni e sintomi
Si prevede che i sintomi da sovradosaggio di Ogsiveo siano un'estensione delle sue azioni farmacologiche e possono comprendere diarrea, nausea, vomito, ipofosfatemia, aumento delle transaminasi ed epistassi.
Trattamento del sovradosaggio
A causa dell'alto livello di legame proteico, non si prevede che Ogsiveo sia dializzabile nei pazienti con normali livelli di proteine sieriche. In caso di sovradosaggio, il trattamento con Ogsiveo deve essere interrotto e devono essere iniziate misure di supporto generale.
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: agenti antineoplastici, altri agenti antineoplastici; codice ATC: L01XX81
Meccanismo d'azione
Nirogacestat è un inibitore reversibile e non competitivo della gamma secretasi che blocca l'attivazione proteolitica del recettore Notch.
Elettrofisiologia cardiaca
Gli effetti della concentrazione di nirogacestat sul prolungamento dell'intervallo QT sono stati predetti usando un'analisi basata su un modello. Gli intervalli di confidenza al 90% per il cambiamento medio previsto di QTcF erano inferiori a 10 msec alla Cmax prevista alle dosi sovraterapeutiche. Pertanto, al dosaggio terapeutico di Ogsiveo non è associato alcun prolungamento clinicamente significativo del QTcF.
Efficacia e sicurezza clinica
Lo studio DeFi era uno studio internazionale, multicentrico, randomizzato (1:1), in doppio cieco, controllato con placebo, di Fase 3, in pazienti adulti con tumori desmoidi in progressione. Erano idonei i pazienti con tumori desmoidi confermati istologicamente che avevano avuto una progressione ≥ 20% misurata mediante RECIST v1.1 entro 12 mesi dallo screening e in cui la malattia in progressione continua non rappresentava un rischio significativo immediato per il paziente. La randomizzazione era stratificata per sede(i) tumorale(i) bersaglio (intra-addominale o extra-addominale). I pazienti con tumori bersaglio multipli con sede sia intra che extra-addominale sono stati classificati come intra-addominali. I pazienti ricevevano nirogacestat 150 mg o placebo per via orale due volte al giorno in cicli di 28 giorni fino alla progressione della malattia, al decesso o a tossicità inaccettabile. La misura di efficacia primaria era la sopravvivenza libera da progressione (PFS). La progressione era stabilita radiograficamente usando i criteri RECIST v1.1 mediante una revisione centralizzata delle immagini, in cieco e indipendente, o valutata clinicamente dallo sperimentatore e confermata mediante revisione centralizzata in cieco e indipendente, oppure determinata dal decesso per qualsiasi causa. Misure aggiuntive di efficacia comprendevano il tasso di risposta obiettiva (ORR), la variazione dal basale del dolore al Ciclo 10, la variazione dal livello basale della gravità dei sintomi specifici del tumore desmoide al Ciclo 10, la variazione dal livello basale del funzionamento di ruolo e fisico al Ciclo 10 e la variazione dal livello basale della qualità della vita complessiva al Ciclo 10. Il dolore è stato misurato considerando la media al giorno 7 del punto n. 3 (cioè peggior dolore) della forma breve del questionario Brief Pain Inventory (BPI),. La gravità dei sintomi specifici del tumore desmoide e il funzionamento fisico sono stati misurati usando la scala GOunder/DTRF DEsmoid Symptom/Impact Scale (GODDESS).
Sono stati randomizzati 142 pazienti in totale: 70 a nirogacestat e 72 a placebo. Complessivamente, l'età mediana era 34 anni (intervallo: 18-76); il 4% aveva un'età pari o superiore a 65 anni; il 65% era di sesso femminile; l’etnia era per l'80% bianca, 6% nera, 3% asiatica e 8% di altro tipo; il 73% aveva un performance status (PS) ECOG pari a 0, il 27% aveva un PS ECOG pari a 1 e < dell'1% aveva un PS ECOG pari a 2. Il 23% dei pazienti aveva una malattia intra-addominale o di entrambi i tipi intra ed extra-addominale, e il 77% aveva solo malattia extra-addominale. Il 41% dei pazienti aveva una malattia multifocale e il 59% aveva una malattia focale. Dei 105 pazienti di cui era noto lo stato mutazionale somatico del tumore, l'81% aveva una mutazione CTNNB1 e il 21% aveva una mutazione APC. Il 17% dei pazienti aveva una storia familiare di poliposi adenomatosa (FAP). Il 23% dei pazienti non aveva ricevuto alcuna terapia precedente e il 44% aveva ricevuto ≥ 3 linee di terapia precedenti. La terapia precedente comprendeva terapia sistemica (61%), intervento chirurgico (53%) e radioterapia (23%). Il 36% dei pazienti erano stati trattati in precedenza con chemioterapia e il 33% erano stati trattati in precedenza con inibitori della tirosin-chinasi. Il 50% aveva un punteggio basale del punto 3 del BPI-SF (peggior dolore) ≥ 2.
Di seguito sono presentati i risultati di efficacia della popolazione ITT, che comprendeva tutti i pazienti randomizzati. I miglioramenti di PFS e ORR erano in favore di nirogacestat indipendentemente dalle caratteristiche al basale, compresa la sede tumorale e il tipo di terapie precedenti.
Tabella 3: Risultati di efficacia in pazienti con tumori desmoidi in progressione secondo RECIST 1.1
| Nirogacestat N = 70 | Placebo N = 72 | |||
| Sopravvivenza libera da progressione | ||||
| Numero (%) di pazienti con evento | 12 (17) | 37 (51) | ||
| Progressione radiografica a | 11 (16) | 30 (42) | ||
| Progressione clinica a | 1 (1) | 6 (8) | ||
| Decesso | 0 | 1 (1) | ||
| Mediana (mesi) (95% CI) b | NR (NR, NR) | 15,1 (8,4, NR) | ||
| Rapporto di rischio (95% CI) | 0,29 (0,15-0,55) | |||
| valore p c | < 0,001 | |||
| Tasso di risposta obiettiva a | ||||
| ORR, n (%) 95% CI d | 29 (41) (29,8-53,8) | 6 (8) (3,1-17,3) | ||
| CR | 5 (7) | 0 | ||
| PR | 24 (34) | 6 (8) | ||
| valore p e | < 0,001 | |||
Abbreviazioni: CI: intervallo di confidenza; CR: risposta completa; ORR: tasso di risposta obiettiva; PR: risposta parziale; NR: non raggiunto
a Valutata mediante una revisione indipendente in cieco.
b Ottenuto mediante il metodo Kaplan-Meier.
c il valore p è stato ottenuto da un test log-rank stratificato a una coda.
d Ottenuto usando un metodo esatto basato sulla distribuzione binomiale.
e il valore p è stato ottenuto da un test Cochran-Mantel-Haenszel a due code.
Figura 1: Curva di Kaplan-Meier di PFS
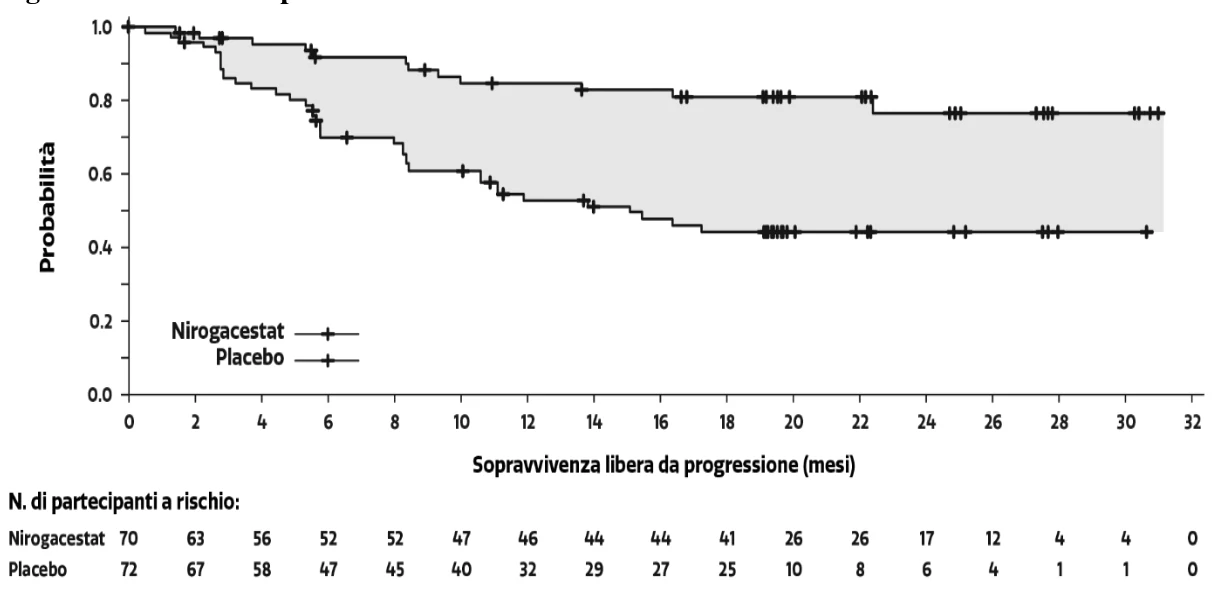
Nota: La mediana e gli intervalli di confidenza al 95% erano stimati con il metodo Kaplan-Meier. A causa del basso numero di eventi nel braccio nirogacestat, la stima di Kaplan-Meier del tempo mediano alla progressione non poteva essere stimato.
Esiti riferiti dal paziente
I risultati di PFS erano supportati dalla variazione dal basale nel peggior dolore segnalato dal paziente in favore del braccio nirogacestat al Ciclo 10 (-1,6 vs. -0,2; differenza media LS: -1,3, intervallo di confidenza al 95%: da -2,1 a -0,6; p< 0,001).
Popolazione pediatrica
L’Agenzia europea per i medicinali ha rinviato l’obbligo di presentare i risultati degli studi con Ogsiveo in uno o più sottogruppi di popolazione pediatrica per il trattamento del sarcoma del tessuto molle. Vedere il paragrafo 4.2 per informazioni sull’uso pediatrico.
5.2 Proprietà farmacocinetiche
Assorbimento
Le concentrazioni di picco di nirogacestat sono raggiunte in circa 1,5 ore dopo la somministrazione orale. La biodisponibilità assoluta di nirogacestat dopo somministrazione orale è di circa 19,2% (Intervallo: 16,2%-24,3%).
Distribuzione
Si stima che il rapporto sangue/plasma umano di nirogacestat sia di circa 0,5. Il legame alle proteine sieriche è di circa il 99,6% in vitro. Nirogacestat si lega ampiamente sia all'albumina sierica che all'α-1 glicoproteina acida umane, ma con maggiore affinità per l'α-1 glicoproteina acida. Sulla base dall'analisi di farmacocinetica di popolazione, il volume orale apparente di distribuzione di nirogacestat nei pazienti con tumore desmoide era stimato essere di 1430 L.
Biotrasformazione
Nirogacestat è ampiamente metabolizzato da CYP3A4. Non è completamente noto se vi siano metaboliti principali o attivi in vivo a causa delle limitazioni nel rilevamento di metaboliti non radiomarcati. Nella circolazione e nelle escrezioni sono stati rilevati numerosi metaboliti minori.
Eliminazione
Dopo una singola dose orale di nirogacestat radiomarcato in soggetti sani, circa il 65% della dose è recuperato entro 13 giorni dopo la somministrazione; il 38% è eliminato nelle feci, il 17% è eliminato nelle urine, e il 10% del prodotto marcato recuperato si trova nell'aria espirata. Il nirogacestat non modificato presente nelle urine costituisce meno dello 0,01% e nelle feci meno dello 0,5% della dose somministrata.
L'analisi di farmacocinetica di popolazione nella popolazione con tumore desmoide stima un'emivita apparente di eliminazione terminale di circa 23 ore. La clearance sistemica orale apparente è di circa 45L/h.
Linearità/non linearità
L'esposizione a nirogacestat aumenta con dosi singole e ripetute crescenti, con aumenti proporzionali nel l'intervallo di dose 50-150 mg.
Le condizioni allo stato stazionario vengono raggiunte entro circa 7 giorni dopo somministrazione ripetuta. L'analisi della farmacocinetica di popolazione stima un rapporto di accumulo di circa 1,5 nei pazienti con tumore desmoide.
Popolazioni speciali
Effetti della compromissione della epatica
La farmacocinetica di nirogacestat è stata valutata in pazienti con moderata compromissione epatica (HI) in base alla classificazione Child-Pugh. L'esposizione totale a nirogacestat (AUC) non era interessata dalla compromissione epatica moderata, ma l'esposizione di picco (Cmax) era ridotta del 28% con un volume maggiore di distribuzione e un'emivita più lunga.
Effetti della compromissione renale
Gli effetti della compromissione renale sulla farmacocinetica di nirogacestat non sono stati valutati in uno studio clinico dedicato. In un modello PopPK, non è stata osservata alcuna relazione clinicamente significativa tra i test di funzionalità renale e la farmacocinetica di nirogacestat. Su 335 soggetti inclusi nell'analisi PopPK, c'erano due soggetti con compromissione renale, rispettivamente lieve e moderata,. Nell'analisi PopPK non è stato incluso alcun soggetto con grave compromissione renale.
5.3 Dati preclinici di sicurezza
In studi di tossicità a dosi ripetute nei ratti e nei cani, la maggior parte della tossicità era associata all'inibizione della gamma-secretasi. Gli effetti comprendevano atrofia ovarica, alterazioni del ciclo estrale, riduzione della cellularità nel tessuto linfoide associato all'intestino e riduzione della cellularità dei linfonodi mesenterici. Nello studio sul ratto, è stato osservato un ispessimento della placca di crescita. Inoltre, tutti i livelli di dose valutati nello studio nel ratto, hanno mostrato nefropatia cronica progressiva, fosfolipidosi polmonare e necrosi della ghiandola salivare in modo dose-dipendente. Nello studio sul cane, gli effetti correlati al trattamento erano presenti all'interno dell'intestino, milza, cistifellea, fegato, reni, testicoli e ovaie. I risultati dell'intestino e del fegato erano associati a infiammazione generalizzate e ai relativi cambiamenti di patologia clinica nella maggior parte dei cani. Non è stato identificato un NOAEL negli studi di tossicità orale a 3 mesi nei ratti o nei cani. La dose più bassa nello studio sul ratto era 5 mg/kg/giorno (dose umana equivalente 50 mg/giorno) e nel cane la dose più bassa era 2 mg/kg/giorno (dose umana equivalente di 70 mg/giorno). Le esposizioni sistemiche erano anche inferiori alle esposizioni sistemiche nell'uomo (AUC) a cui erano stati somministrati 150 mg BID di nirogacestat.
Cancerogenicità
La via di segnalazione di Notch sembra avere una funzione sia oncogenica che di soppressione tumorale. Il potenziale cancerogeno di nirogacestat è stato valutato in uno studio a 6 mesi su topi transgenici rasH2. A dosi fino a 100 mg/kg/giorno è stata osservata un'incidenza maggiore di emangiosarcoma. Alla dose di 100 mg/kg/giorno, le esposizioni sistemiche (AUC) erano inferiori (0,2 volte) a quelle nell'uomo a cui erano stati somministrati 150 mg BID di nirogacestat. Il potenziale cancerogeno nei ratti non è stato valutato.
Tossicità della riproduzione e dello sviluppo.
Nirogacestat ha ridotto gli indici di fertilità sia nei ratti maschio che femmina, e ciò era in accordo con l'atrofia ovarica, il ridotto peso dei testicoli e la ridotta motilità spermatica e con gli effetti sulla morfologia dello sperma. Inoltre, negli studi di fertilità si è verifica perdita embrionale precoce. In uno studio preliminare di sviluppo embriofetale, nirogacestat ha determinato una significativa perdita embrionale dose-dipendente, riassorbimento precoce e ridotto peso fetale negli embrioni sopravvissuti. Questi effetti si sono verificati alla dose di 20 mg/kg/giorno portando ad esposizioni sistemiche inferiori (circa 0,45 volte) alle esposizioni nell'uomo dopo la somministrazione di nirogacestat alla dose 150 mg BID (vedere paragrafo 4.4).
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Nucleo della compressa
Cellulosa microcristallina
Lattosio monoidrato
Sodio amido glicolato
Magnesio stearato
Rivestimento della compressa
Macrogol copolimero a innesto di alcol polivinilico (E1209) Talco (E553b)
Titanio diossido (E171)
Glicerolo monocaprilocaprato di tipo1/mono/digliceridi (E471) Alcol polivinilico parzialmente idrolizzato (E1203) Giallo n.6 FD&C/giallo tramonto FCF lacca di alluminio (E 110) Ossido di ferro giallo (E172)
6.2 Incompatibilità
Non pertinente
6.3 Periodo di validità
2 anni.
6.4 Precauzioni particolari per la conservazione
Conservare a temperatura inferiore a 25°C.
6.5 Natura e contenuto del contenitore
Ogsiveo 50 mg compresse rivestite con film
Flacone in HDPE con chiusura a prova di bambino e sigillo di protezione, contenente 120 o 180 compresse.
Ogsiveo 100 mg compresse rivestite con film
Ogsiveo 150 mg compresse rivestite con film
Blister trasparenti in PVC/PVDC con copertura in alluminio, contenenti 14 compresse. Una confezione contiene 56 compresse in 4 blister.
È possibile che non tutte le confezioni siano commercializzate.
6.6 Precauzioni particolari per lo smaltimento
Il medicinale non utilizzato e i rifiuti derivati da tale medicinale devono essere smaltiti in conformità alla normativa locale vigente.
7 TITOLARE DELL'AUTORIZZAZIONE ALL'IMMISSIONE IN COMMERCIO
Merck Europe B.V.
Gustav Mahlerplein 102
1082 MA Amsterdam
Paesi Bassi
8. NUMERO(I) DELL'AUTORIZZAZIONE ALL'IMMISSIONE IN COMMERCIO
EU/1/25/1932/001
EU/1/25/1932/002
EU/1/25/1932/003
EU/1/25/1932/004
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL'AUTORIZZAZIONE
Data della prima autorizzazione: 14 agosto 2025
10. DATA DI REVISIONE DEL TESTO
Informazioni più dettagliate su questo medicinale sono disponibili sul sito web della Agenzia europea per i medicinali https://www.ema.europa.eu.