


Riassunto delle caratteristiche del prodotto - Icotyde
1. DENOMINAZIONE DEL MEDICINALE
ICOTYDE 200 mg compresse rivestite con film
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Ogni compressa rivestita con film contiene icotrokinra cloridrato equivalente a 200 mg di icotrokinra.
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Compressa rivestita con film (compressa).
Compressa rivestita con film di colore da arancione-giallastro a marrone-giallastro, ovale, lunga circa 19 mm e larga 9 mm con impresso “200” su un lato e “JNJ” sull’altro.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
ICOTYDE è indicato per il trattamento della psoriasi a placche da moderata a severa negli adulti e negli adolescenti di età pari o superiore a 12 anni e di peso pari ad almeno 40 kg, che sono candidati a una terapia sistemica.
4.2 Posologia e modo di somministrazione
Il trattamento deve essere iniziato sotto la guida e la supervisione di un medico esperto nella diagnosi e nel trattamento della psoriasi a placche.
Adulti e adolescenti con un peso corporeo pari ad almeno 40 kg
La dose raccomandata di ICOTYDE è 200 mg per via orale una volta al giorno a stomaco vuoto (vedere Modo di somministrazione).
Se un paziente non mostra alcuna evidenza di beneficio terapeutico dopo 24 settimane, occorre considerare l’interruzione del trattamento. La risposta del paziente al trattamento deve essere valutata ad intervalli regolari. Alcuni pazienti affetti da psoriasi a placche che mostrano una risposta iniziale parziale possono successivamente migliorare continuando il trattamento oltre le 24 settimane.
Mancata assunzione di una dose
Se una dose viene dimenticata, il paziente deve essere istruito ad assumere la dose il prima possibile nello stesso giorno e poi ripristinare il normale schema posologico il giorno successivo.
Popolazioni speciali
Anziani
Non è richiesto alcun aggiustamento della dose nei pazienti anziani di età pari o superiore a 65 anni (vedere paragrafo 5.2).
Insufficienza renale
Non è necessario alcun aggiustamento della dose in pazienti con insufficienza renale lieve, moderata o severa ICOTYDE non è stato studiato in pazienti con malattia renale allo stadio terminale e deve essere utilizzato in questi pazienti solo se il beneficio supera il possibile rischio (vedere paragrafo 5.2).
Insufficienza epatica
Non è necessario alcun aggiustamento della dose in pazienti con insufficienza epatica lieve, moderata
o severa (vedere paragrafo 5.2).
Popolazione pediatrica
Nei bambini di età compresa tra 12 anni e meno di 18 anni e con peso di almeno 40 kg, la dose raccomandata è la stessa degli adulti (vedere sopra).
La sicurezza e l’efficacia di ICOTYDE nei bambini di età inferiore a 12 anni o nei bambini di peso inferiore a 40 kg non sono state ancora stabilite. Non ci sono dati disponibili.
Modo di somministrazione
Per uso orale.
Le compresse rivestite con film di ICOTYDE devono essere assunte al risveglio a stomaco vuoto con acqua almeno 30 minuti prima di mangiare (vedere paragrafo 5.2). La compressa rivestita con film deve essere ingerita intera.
Modo di somministrazione alternativo
Per i pazienti che hanno difficoltà a deglutire le compresse intere, la compressa rivestita con film di ICOTYDE da 200 mg può essere dissolta in acqua.
I pazienti devono porre una compressa rivestita con film di ICOTYDE da 200 mg in una tazza contenente almeno 120 mL di acqua. La dissoluzione della compressa rivestita con film potrebbe richiedere alcuni minuti. La compressa rivestita con film potrebbe non dissolversi completamente. La miscela può apparire gialla, lattescente o torbida e nell’acqua possono essere visibili piccoli frammenti, che sono sicuri da deglutire. La tazza deve essere mescolata delicatamente prima di bere. La miscela deve essere ingerita completamente.
Per assicurarsi che l’intera dose sia stata assunta, i pazienti devono riempire la tazza con almeno altri 120 mL di acqua e devono deglutirne il contenuto completamente. Dopo la dissoluzione in acqua, la compressa rivestita con film di ICOTYDE deve essere assunta il prima possibile.
4.3 Controindicazioni
Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1.
Infezioni attive clinicamente rilevanti (ad es. tubercolosi attiva, vedere paragrafo 4.4).
4.4 Avvertenze speciali e precauzioni d’impiego
Vaccinazioni
Non sono disponibili dati sulla risposta alle vaccinazioni durante il trattamento con icotrokinra. A scopo precauzionale, prima di iniziare il trattamento, considerare il completamento del programma di vaccinazioni previsto per l’età, secondo le attuali linee guida di vaccinazione. La somministrazione di vaccini vivi non è raccomandata durante il trattamento con icotrokinra e nei 3 giorni successivi alla sospensione di icotrokinra.
Per le raccomandazioni sulla somministrazione di vaccini vivi nei neonati potenzialmente esposti durante la gravidanza, vedere paragrafo 4.6.
Infezioni
I farmaci che interagiscono con il sistema immunitario possono aumentare il rischio di infezione. Nei pazienti con infezione attiva clinicamente rilevante, il trattamento non deve essere iniziato finché l'infezione non si risolve o non viene adeguatamente trattata. I pazienti devono essere istruiti a rivolgersi a un medico se manifestano segni o sintomi che suggeriscono un’infezione cronica o acuta clinicamente rilevante. Se un paziente sviluppa tale infezione e/o non risponde alla terapia standard, monitorare attentamente il paziente e sospendere icotrokinra fino alla risoluzione dell’infezione.
4.5 Interazioni con altri medicinali ed altre forme d’interazione
Vaccini vivi/agenti infettivi terapeutici
I vaccini vivi non devono essere somministrati ai pazienti durante il trattamento con icotrokinra e nei 3 giorni successivi alla sospensione di icotrokinra (vedere paragrafi 4.4 e 4.6).
Interazioni con altri medicinali
Non sono stati condotti studi clinici di interazione farmaco-farmaco con icotrokinra.
In base a studi in vitro, icotrokinra non è un substrato, un inibitore o un induttore dell’enzima CYP. Icotrokinra non è un substrato o un inibitore della glicoproteina P (P-gp) o di altri principali trasportatori di farmaci. Quindi non sono attese interazioni farmacologiche.
4.6 Fertilità, gravidanza e allattamento
Gravidanza
I dati derivanti dall’uso di icotrokinra in donne in gravidanza non sono disponibili o sono disponibili in quantità limitata (meno di 300 gravidanze). Gli studi sugli animali non indicano effetti dannosi diretti o indiretti in termini di tossicità riproduttiva (vedere paragrafo 5.3).
A scopo precauzionale, è preferibile evitare l’uso di ICOTYDE durante la gravidanza.
Non è noto se icotrokinra attraversi la placenta. A titolo precauzionale, la somministrazione di vaccini vivi a neonati potenzialmente esposti a icotrokinra durante la gravidanza e nei primi 3 giorni dopo la nascita non è raccomandata. Se esiste un chiaro beneficio clinico per il singolo neonato, potrebbe essere presa in considerazione la somministrazione di un vaccino vivo (vedere paragrafi 4.4 e 4.5).
Allattamento
Non è noto se icotrokinra/metaboliti siano escreti nel latte materno. I dati farmacocinetici disponibili sugli animali hanno mostrato la presenza di icotrokinra nel plasma dei cuccioli di ratto allattati (vedere paragrafo 5.3). Il rischio per il neonato/lattante non può essere escluso. Deve essere presa la decisione se interrompere l’allattamento al seno o sospendere la terapia/astenersi dalla terapia con ICOTYDE tenendo in considerazione il beneficio dell’allattamento per il bambino e il beneficio della terapia per la donna.
Fertilità
L’effetto di icotrokinra sulla fertilità umana non è stato valutato. Gli studi sugli animali non indicano effetti dannosi diretti o indiretti sulla fertilità (vedere paragrafo 5.3).
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
ICOTYDE non altera o altera in modo trascurabile la capacità di guidare veicoli e di usare macchinari.
4.8 Effetti indesiderati
Riassunto del profilo di sicurezza
Le reazioni avverse segnalate con maggiore frequenza sono state infezioni micotiche (1,1%).
Tabella delle reazioni avverse
Le reazioni avverse di icotrokinra derivanti da studi clinici sono elencate (vedere Tabella 1) secondo la classificazione MedDRA per sistemi e organi e si basano sulle seguenti convenzioni: molto comune (≥ 1/10); comune (≥ 1/100, < 1/10); non comune (≥ 1/1 000, < 1/100); rara (≥ 1/10 000, < 1/1 000); molto rara (< 1/10 000) e non nota (la frequenza non può essere definita sulla base dei dati disponibili).
Tabella 1: Elenco delle reazioni avverse
| Classificazione per sistemi e organi | Frequenza | Reazione avversa |
| Infezioni ed infestazioni | Comune | Infezioni micotichea |
| Non comune | Diverticolite |
a Le infezioni micotiche comprendono tinea pedis (n=4), tinea versicolor (n=2), candidiasi orale (n=2), onicomicosi
(n=1), candidiasi cutanea (n=1), candidiasi delle vie urinarie (n=1), candidiasi vulvovaginale (n=1), infezione micotica cutanea (n=1), infezione micotica genitale (n=1), infezione micotica dell’orecchio (n=1) e laringite micotica (n=1).
Popolazione pediatrica
Un totale di 72 pazienti pediatrici di età compresa tra 12 e meno di 18 anni è stato trattato con icotrokinra 200 mg per via orale una volta al giorno in due studi clinici sulla psoriasi a placche da moderata a severa. Di questi, 71 pazienti sono stati esposti a icotrokinra per almeno 6 mesi e 67 pazienti sono stati esposti a icotrokinra per almeno un anno. Il profilo di sicurezza negli adolescenti era coerente con il profilo di sicurezza osservato nel totale della popolazione in studio.
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato nell’allegato V.
4.9 Sovradosaggio
Negli studi clinici, singole dosi orali di icotrokinra fino a 1 000 mg sono state somministrate a soggetti sani senza reazioni avverse.
Non esiste un trattamento specifico in caso di sovradosaggio. In caso di sovradosaggio, somministrare un trattamento sintomatico appropriato.
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: Immunosoppressori, inibitori dell’interleuchina, codice ATC: L04AC28.
Meccanismo d’azione
Icotrokinra è un peptide che si lega selettivamente al recettore dell’IL-23 (IL-23R) con elevata affinità e antagonizza in modo competitivo il legame dell’IL-23. IL-23 è una citochina presente in natura coinvolta nelle risposte infiammatorie e immunitarie, ma quando prodotta in eccesso contribuisce all’infiammazione cronica associata alla psoriasi a placche. Icotrokinra inibisce il rilascio di citochine proinfiammatorie dipendente dall’IL-23/IL-23R.
Effetti farmacodinamici
Nei pazienti valutati con psoriasi a placche, i livelli sierici di IL-17A, IL-17F, IL-22, β-defensina-2 e IL-19 risultavano ridotti dopo il trattamento con icotrokinra. I livelli di espressione genica di IL-17A, IL-17F, IL-22, DEFB4A e IL-19 nella cute psoriasica risultavano normalizzati ai livelli della cute non interessata dalle lesoni. Sono state osservate anche riduzioni dello spessore epidermico e della densità delle cellule T, comprese le cellule T CD8+ della memoria residenti nei tessuti.
Immunogenicità
Coerentemente con le potenziali proprietà immunogeniche dei medicinali contenenti proteine o peptidi, i pazienti possono sviluppare anticorpi dopo il trattamento con icotrokinra.
In quattro studi clinici di Fase III fino alla Settimana 52, il 12,2% (291/2 387) dei pazienti trattati con icotrokinra ha sviluppato anticorpi contro icotrokinra. Di questi pazienti, che hanno sviluppato anticorpi contro icotrokinra, nessuno presentava anticorpi classificati come anticorpi neutralizzanti.
In due studi clinici di Fase III (ICONIC-LEAD e ICONIC-TOTAL) fino alla Settimana 52, il 32,4% (23/71) dei pazienti adolescenti trattati con icotrokinra ha sviluppato anticorpi contro icotrokinra.
Non era stato identificato alcun effetto clinicamente significativo degli anticorpi anti-farmaco sulla farmacocinetica, sulla sicurezza o sull’efficacia di icotrokinra fino alla Settimana 52.
Efficacia clinica
Psoriasi a placche
L’efficacia di icotrokinra 200 mg per via orale una volta al giorno è stata valutata in 2.492 pazienti (2.420 pazienti adulti e 72 pazienti adolescenti di età compresa tra 12 e meno di 18 anni e con un peso di almeno 40 kg) con psoriasi a placche idonei alla terapia sistemica o alla fototerapia in quattro studi di Fase III randomizzati, multicentrici, in doppio cieco, controllati con placebo e/o comparatore attivo ICONIC-LEAD, ICONIC-TOTAL, ICONIC-ADVANCE 1, e ICONIC-ADVANCE 2.
Pazienti adulti e adolescenti con psoriasi a placche da moderata a severa
ICONIC-LEAD ha arruolato 684 pazienti (618 pazienti adulti e 66 pazienti adolescenti di età pari o superiore a 12 anni) affetti da psoriasi a placche da moderata a severa. I pazienti sono stati randomizzati a icotrokinra 200 mg per via orale una volta al giorno o placebo per 16 settimane.
ICONIC-ADVANCE 1 e ICONIC-ADVANCE 2 hanno valutato 1 497 pazienti adulti con psoriasi a placche da moderata a severa. I pazienti sono stati randomizzati a icotrokinra 200 mg per via orale una volta al giorno, deucravacitinib 6 mg per via orale una volta al giorno o placebo.
In questi tre studi, la psoriasi a placche da moderata a severa è stata definita come punteggio IGA (Investigator’s Global Assessment, valutazione globale dello sperimentatore) ≥ 3, punteggio PASI (Psoriasis Area and Severity Index, indice di area e gravità della psoriasi) ≥ 12 e BSA (coinvolgimento della superficie corporea) ≥ 10%.
Nei tre studi, il 67% dei pazienti era di sesso maschile e il 76% dei pazienti era di origine caucasica. L’età media era di 45 anni (intervallo: da 12 a 86), il peso medio al basale era di 88 kg (intervallo: da 39 a 211 kg) per gli adulti e di 73 kg (intervallo: da 41 a 130) per gli adolescenti, il 3% era di età compresa tra 12 e meno di 18 anni e il 10% aveva ≥ 65 anni. Al basale, i pazienti presentavano una mediana di BSA coinvolta pari al 20,5%, una mediana di punteggio PASI di 18 e il 14% degli adulti e il 4,5% degli adolescenti aveva una storia anamnestica di artrite psoriasica. Le percentuali dei pazienti con punteggio IGA al basale di 3 [moderato] e di 4 [severo] erano rispettivamente del 78% e 22%. Al basale, il 72% aveva ricevuto un precedente trattamento sistemico, il 32% dei pazienti aveva ricevuto un precedente ciclo di fototerapia e il 28% aveva ricevuto una precedente terapia biologica (agenti anti-TNF: 13%, inibitori di IL-12/23: 8%, inibitori di IL-23: 9% e inibitori di IL-17: 9%).
L’efficacia di icotrokinra è stata valutata rispetto alla malattia cutanea complessiva, alle specifiche sedi corporee (cuoio capelluto, genitali, unghie e mani/piedi), agli esiti riferiti dal paziente e all’impatto sulla qualità della vita. Gli endpoint co-primari erano rappresentati dalla percentuale dei pazienti che aveva ottenuto (1) un punteggio IGA di 0 o minimo (IGA 0/1) con almeno due gradi di miglioramento rispetto al basale e (2) una risposta PASI 90 alla Settimana 16 rispetto al placebo. I principali risultati clinici sono presentati nella Tabella 2.
Tabella 2: Riepilogo delle risposte cliniche nei pazienti adulti e adolescenti con psoriasi a placche da moderata a severa
| ICONIC-LEAD | ICONIC-ADVANCE 1 | ICONIC-ADVANCE 2 | ||||||
| Endpoint | Icotrokinra (N=456) n (%) | Placebo (N=228) n (%) | Icotrokinra (N=311) n (%) | Deucravacitinib (N=307) n (%) | Placebo (N=156) n (%) | Icotrokinra (N=320) n (%) | Deucravacitinib (N=322) n (%) | Placebo (N=81) n (%) |
| Endpoint co-primaria | ||||||||
| IGA pari a 0 o 1 e miglioramento di grado ≥ 2 rispetto al basale | ||||||||
| Settimana 16 | 295 (65%) | 19 (8%) | 213 (68%) | 154 (50%)c | 17 (11%) | 227 (71%) | 177 (55%)c | 7 (9 %) |
| Differenza rispetto al placebo, % (IC al 95%) | -- | 56% (50%, 62%)b | -- | -- | 58% (50%, 64%)b | -- | -- | 63% (53%, 70%)b |
| Settimana 24 | -- | -- | 230 (74%) | 161 (52%)c | -- | 220 (69%) | 179 (56%)c | -- |
| PASI 90 | ||||||||
| Settimana 16 | 226 (50%) | 10 (4,4%) | 171 (55%) | 91 (30%)c | 6 (3,8%) | 184 (58%) | 111 (34%)c | 1 (1,2%) |
| Differenza rispetto al placebo, % (IC al 95%) | -- | 45% (40%, 50%)b | -- | -- | 51% (44%, 57%)b | -- | -- | 57% (49%, 62%)b |
| Settimana 24 | -- | -- | 205 (66%) | 127 (41%)c | -- | 208 (65%) | 141 (44%)c | -- |
| Principali endpoint secondari | ||||||||
| IGA 0 | ||||||||
| Settimana 16 | 152 (33%) | 3 (1,3%)b | 114 (37%) | 48 (16%)c | 3 (1,9%)b | 118 (37%) | 57 (18%)c | 1 (1,2%)b |
| Settimana 24 | -- | -- | 150 (48%) | 63 (21%)c | -- | 128 (40%) | 68 (21%)c | -- |
| PASI 100 | ||||||||
| Settimana 16 | 123 (27%) | 1 (0,4%)b | 97 (31%) | 34 (11%)c | 2 (1,3%)b | 102 (32%) | 46 (14%)c | 1 (1,2%)b |
| Settimana 24 | -- | -- | 129 (41%) | 49 (16%)c | -- | 107 (33%) | 52 (16%)c | -- |
| ss-IGA 0⁄1 (cuoio capelluto) e miglioramento di grado ≥ 2 rispetto al basale. | ||||||||
| Nd | 405 | 200 | 261 | 134 | 268 | 70 | ||
| Settimana 16 | 293 (72%) | 30 (15%)b | 189 (72%) | 28 (21%)b | 199 (74%) | 13 (19%)b | ||
IGA = Valutazione globale dello sperimentatore; IC = Intervallo di confidenza; ss-IGA = Valutazione globale dello sperimentatore specifica per il cuoio capelluto; PASI = Indice di area e gravità della psoriasi.
a Endpoint co-primari di confronto tra icotrokinra e placebo alla Settimana 16. Principali endpoint secondari di confronto tra icotrokinra e deucravacitinib alla Settimana 16 e alla Settimana 24.
b p< 0,001 per il confronto tra icotrokinra e placebo, aggiustato per molteplicità.
c p< 0,001 per il confronto tra icotrokinra e deucravacitinib, aggiustato per molteplicità.
d Include pazienti con punteggio ss-IGA al basale ≥ 2.
Nello studio ICONIC-LEAD, una proporzione significativamente maggiore di pazienti randomizzati a icotrokinra ha ottenuto una risposta PASI 75 alla Settimana 4 rispetto al placebo (rispettivamente 14,9% rispetto a 2,2%, valore p< 0,002) e una risposta PASI 90 alla Settimana 8 rispetto al placebo (rispettivamente 21% rispetto a 1,3%, valore p< 0,001). Una risposta simile è stata osservata negli studi ICONIC-ADVANCE 1 e ICONIC-ADVANCE 2.
Mantenimento e durata della risposta fino alla Settimana 52 (ICONIC-LEAD)
I pazienti adulti randomizzati al basale a icotrokinra 200 mg per via orale una volta al giorno e PASI 75 responder o IGA 0 o 1 responder alla Settimana 24 sono stati nuovamente randomizzati a continuare icotrokinra 200 mg o ritirati dal trattamento (ovvero hanno ricevuto il placebo) e sono stati seguiti fino alla Settimana 52.
Tra i pazienti adulti, nuovamente randomizzati e con risposta PASI 90 alla Settimana 24, l’84% (108/128) dei pazienti, che hanno continuato ad assumere icotrokinra, ha mantenuto la risposta alla Settimana 52 rispetto al 21% (27/129) dei pazienti randomizzati al placebo. Il tempo mediano alla perdita della risposta PASI 75 è stato di 16 settimane e della risposta PASI 90 è stato di circa 10 settimane nei soggetti nuovamente randomizzati al placebo.
La Figura 1 mostra la percentuale di pazienti che hanno mantenuto una risposta PASI 90 fino alla Settimana 52 dopo la nuova randomizzazione alla Settimana 24 nello studio ICONIC-LEAD.
Figura 1: Tasso di risposta PASI 90 nei pazienti adulti, PASI 90 responder alla Settimana 24, dopo nuova randomizzazione alla Settimana 24 nello studio ICONIC-LEAD
Risposta nel tempo fino alla Settimana 52
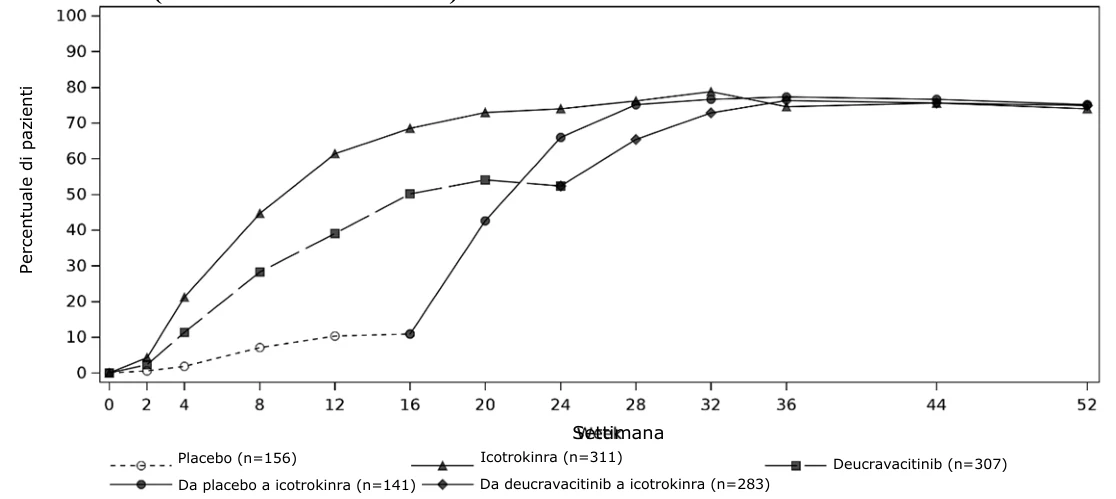
Icotrokinra ha mostrato un esordio precoce dell’efficacia nei pazienti adulti con risposte IGA 0/1 con un miglioramento di grado ≥ 2 rispetto al basale, osservato già alla Settimana 4, con miglioramento continuo fino alla Settimana 24 e mantenuto fino alla Settimana 52 nello studio ICONIC-ADVANCE 1 (vedere Figura 2).
Risposte simili fino alla Settimana 52 sono state osservate in ICONIC-ADVANCE 1 e ICONIC-ADVANCE 2.
Figura 2: Proporzione di pazienti adulti con psoriasi a placche da moderata a severa e risposta
IGA 0/1 con un miglioramento di grado ≥ 2 dal basale fino alla Settimana 52 (ICONIC-ADVANCE 1)
Qualità della vita correlata alla salute/esiti riferiti dal paziente (ICONIC-ADVANCE 1 e ICONIC-ADVANCE 2)
Tabella 3: Sintesi degli esiti riferiti dal paziente in pazienti adulti con psoriasi a placche da moderata a severa (ICONIC-ADVANCE 1 e ICONIC-ADVANCE 2)
| ICONIC-ADVANCE 1 | ICONIC-ADVANCE 2 | |||||
| Endpoint | Icotrokinra (N=311) n (%) | Deucravacitinib (N=307) n (%) | Placebo (N=156) n (%) | Icotrokinra (N=320) n (%) | Deucravacitinib (N=322) n (%) | Placebo (N=81) n (%) |
| Punteggio dei sintomi PSSD 0 | ||||||
| Na | 286 | 272 | 142 | 296 | 282 | 70 |
| Settimana 8 | 24 (8%) | -- | 3 (2,1%)b | 27 (9%) | -- | 1 (1,4%)c |
| Settimana 16 | 68 (24%) | 25 (9%)d | 4 (2,8%)e | 64 (22%) | 36 (13%)f | 0e |
| PSSD prurito NRS (miglioramento ≥ 4 punti) | ||||||
| Ng | 251 | 236 | 115 | 256 | 242 | 60 |
| Settimana 4 | 56 (22%) | -- | 8 (7%)e | 54 (21%) | -- | 3 (4,9%)h |
| Settimana 16 | 155 (62%) | 127 (54%)i | 19 (17%)e | 154 (60%) | 125 (52%)i | 9 (15%)e |
| Punteggio DLQI 0/1 | ||||||
| Nj | 304 | 294 | 149 | 317 | 318 | 80 |
| Settimana 16 | 172 (57%) | 121 (41%)i | 17 (11%)i | 168 (53%) | 127 (40%)i | 11 (14%)i |
PSSD = Diario dei sintomi e dei segni della psoriasi; DLQI = Indice dermatologico della qualità della vita; NRS = Scala di valutazione numerica
a Include pazienti con punteggio al basale dei sintomi PSSD > 0.
b p = 0,011 per il confronto tra icotrokinra e placebo, aggiustato per molteplicità.
c p = 0,025 per il confronto tra icotrokinra e placebo, aggiustato per molteplicità.
d p< 0,001 per il confronto tra icotrokinra e deucravacitinib, aggiustato per molteplicità.
e p< 0,001 per il confronto tra icotrokinra e placebo, aggiustato per molteplicità.
f p=0,005 per il confronto tra icotrokinra e deucravacitinib, aggiustato per molteplicità.
g Include pazienti con punteggio PSSD del prurito al basale ≥ 4.
h p = 0,008 per il confronto tra icotrokinra e placebo, aggiustato per molteplicità.
i Questi endpoint non erano controllati per molteplicità.
j Include pazienti con punteggio DLQI al basale > 1.
Alla Settimana 16, gli esiti riferiti dai pazienti nello studio ICONIC-LEAD in adulti e adolescenti erano paragonabili a quelli osservati negli studi ICONIC-ADVANCE 1 e ICONIC-ADVANCE 2.
Adulti e adolescenti con psoriasi a placche, che coinvolge aree speciali (cuoio capelluto, genitali e mano/piede)
ICONIC-TOTAL ha arruolato pazienti adulti e adolescenti con psoriasi a placche, che non avevano risposto ad almeno una terapia topica per il trattamento della psoriasi a placche. Inoltre, i pazienti dovevano presentare psoriasi almeno moderata nel cuoio capelluto, genitali o mani/piedi.
Un totale di 311 pazienti (305 pazienti adulti e 6 adolescenti) è stato randomizzato a icotrokinra 200 mg per via orale una volta al giorno o placebo per 16 settimane; il 64% era di sesso maschile e il 78% era di etnia caucasica. L’età media era di 45 anni (intervallo: da 12 a 87), il peso medio al basale era di 86 kg (intervallo: da 40 a 246 kg), l’1,9% era di età compresa tra 12 e <18 anni e l’8% era ≥ 65 anni. La proporzione di pazienti con BSA interessata compresa tra 1% e <10% era del 36%, con una mediana di BSA interessata del 12%. La proporzione di pazienti con punteggio IGA al basale di 2 [lieve], 3 [moderato] e 4 [severo] era rispettivamente del 5%, 73% e 22%. La proporzione di pazienti con punteggio di valutazione globale dello sperimentatore specifico per il cuoio capelluto (ss-IGA) al basale pari o superiore a 3 era 81%. La proporzione di pazienti con punteggio statico della Valutazione globale del medico per i genitali (sPGA-G) pari o superiore a 3 era 45%. La proporzione di pazienti con punteggio della Valutazione globale del medico per mani e piedi (hf-PGA) pari o superiore a 3 era 23%. Le sottopopolazioni di cuoio capelluto, genitali e mani/piedi non sono mutuamente esclusive. Al basale, il 73% aveva ricevuto una precedente terapia sistemica, il 39% dei pazienti aveva ricevuto un precedente ciclo di fototerapia e il 33% aveva ricevuto una precedente terapia biologica (agenti anti-TNF: 14%, inibitori di IL-12/23: 9%, inibitori di IL-23: 12% e inibitori di IL-17: 9%).
L’endpoint primario era la proporzione di pazienti che raggiungevano un punteggio IGA di 0/1 e un miglioramento di ≥ 2 gradi rispetto al basale alla Settimana 16. I principali risultati clinici sono presentati nella Tabella 4.
Tabella 4: Riepilogo dei risultati di efficacia nei pazienti adulti (n=305) e adolescenti (n=6) con psoriasi a placche che coinvolge aree speciali (cuoio capelluto, genitali e mano/piede) (ICONIC-TOTAL)
| Endpoint | Icotrokinra (N=208) n (%) | Placebo (N=103) n (%) |
| Endpoint primario | ||
| IGA pari a 0 o 1 e miglioramento di grado ≥ 2 rispetto al basale | ||
| Settimana 16a | 118 (57%) | 6 (6%) |
| Differenza rispetto al placebo, % (IC al 95%) | 51% (42%, 59%)b | |
| Principali endpoint secondari | ||
| ss-IGA 0/1 (cuoio capelluto) | ||
| Nc | 167 | 85 |
| Settimana 16 | 110 (66%) | 9 (11%)b |
| Prurito al cuoio capelluto (miglioramento ≥ 4 punti) | ||
| Nd | 131 | 58 |
| Settimana 16 | 77 (59%) | 5 (9%)e |
| sPGA-G 0/1 (genitali) | ||
| Nf | 98 | 42 |
| Settimana 16 | 75 (77%) | 9 (21%)b |
| GPSS prurito genitale (miglioramento ≥ 4 punti) | ||
| Ng | 69 | 31 |
| Settimana 16 | 44 (64%) | 4 (13%)e |
| punteggio 0/1 alla voce 2 del questionario GenPs-SFQ (genitali) | ||
| Nh | 55 | 25 |
| Settimana 16 | 44 (80%) | 9 (36%)e |
| hf-PGA 0/1 (mano/piede) | ||
| Ni | 48 | 23 |
| Settimana 16 | 20 (42%) | 6 (26%)j |
IGA = Valutazione globale dello sperimentatore; IC = Intervallo di confidenza; ss-IGA = Valutazione globale dello sperimentatore specifica per il cuoio capelluto; s-PGA-G = Valutazione globale statica del medico per i genitali; GPSS = Scala dei sintomi della psoriasi genitale; GenPs-SFQ = Questionario sulla frequenza sessuale della psoriasi genitale; hf-PGA = Valutazione globale del medico delle mani e dei piedi; NRS = Scala di valutazione numerica
a Endpoint co-primari di confronto tra icotrokinra e placebo.
b p< 0,001 per il confronto tra icotrokinra e placebo, aggiustato per molteplicità.
c Include pazienticon punteggio ss-IGA al basale ≥ 3.
d Include soggetti con punteggio NRS del prurito del cuoio capelluto al basale ≥ 4 e punteggio ss-IGA al basale ≥ 3 e p=0,008 per il confronto tra icotrokinra e placebo, aggiustato per molteplicità.
f Include pazienti con punteggio sPGA-G al basale ≥ 3.
g Include pazienti con punteggio GPSS NRS del prurito genitale al basale ≥ 4 e punteggio sPGA-G al basale ≥ 3. h Include pazienti con punteggio alla voce 2 del questionario GenPs-SFQ al basale ≥ 2 e punteggio sPGA-G al basale ≥ 3. i Include pazienti con punteggio hf-PGA al basale ≥ 3.
j p=0,144 per il confronto tra icotrokinra e placebo, aggiustato per molteplicità (non significativo).
Nello studio ICONIC-LEAD, è stato osservato un miglioramento (riduzione) maggiore nella psoriasi ungueale, misurato in base alla variazione percentuale media nell’indice di gravità della psoriasi ungueale (mNAPSI) rispetto al basale, nei pazienti trattati con icotrokinra rispetto ai pazienti trattati con placebo alla Settimana 16 (icotrokinra: -37,9%; placebo: 1,7%). Questi effetti sono stati osservati fino alla Settimana 24.
Il trattamento con icotrokinra ha determinato miglioramenti costanti nei pazienti con psoriasi del cuoio capelluto, genitale, mani/piedi, ungueale al basale negli studi ICONIC-LEAD, ICONIC-ADVANCE 1 e ICONIC-ADVANCE 2. Questi effetti sono stati osservati fino alla Settimana 24.
Popolazione pediatrica
L’efficacia di icotrokinra è stata valutata in 72 adolescenti di età pari o superiore a 12 anni e di peso pari ad almeno 40 kg.
Nello studio ICONIC-LEAD, il 44% era di sesso maschile e il 73% era di etnia caucasica. L’età media degli adolescenti era di 15 anni (intervallo: 12-17) e il peso medio era di 73 kg (intervallo: 41-130 kg). La frequenza della psoriasi a placche moderata e grave, il PASI mediano e la BSA mediana interessata al basale erano paragonabili negli adolescenti e negli adulti. Gli adolescenti presentavano un BSA mediana del 23% e un punteggio PASI mediano al basale di 18. Nello studio ICONIC-LEAD, le percentuali di adolescenti con psoriasi del cuoio capelluto (97%) o psoriasi genitale (38%) al basale erano paragonabili a quelle degli adulti (94% e 37%, rispettivamente). Percentuale maggiore di adulti, il 47% presentava psoriasi a mani/piedi al basale rispetto agli adolescenti (33%). Al basale, il 52% degli adolescenti aveva ricevuto una precedente terapia sistemica, il 20% aveva ricevuto una precedente fototerapia e il 23% aveva ricevuto una precedente terapia biologica (agenti anti-TNF: 12%, inibitori di IL-12/23: 4,5%, inibitori di IL-23: 1,5% e inibitori di IL-17: 9%). L’uso di una precedente terapia sistemica era inferiore negli adolescenti rispetto agli adulti, come previsto. I risultati negli adolescenti provenienti dallo studio ICONIC-LEAD sono presentati nella Tabella 5 (endpoint non controllati per molteplicità).
Tabella 5: Riepilogo delle risposte cliniche e degli esiti riferiti dal paziente di adolescenti con psoriasi a placche da moderata a severa (ICONIC-LEAD)
| Endpoint | Icotrokinra (N=44) n (%) | Placebo (N=22) n (%) | ||||||
| IGA pari a 0 o 1 e miglioramento di grado ≥ 2 rispetto al basale | ||||||||
| Settimana 16 | 37 (84%) | 6 (27%) | ||||||
| IGA 0 | ||||||||
| Settimana 16 | 18 (41%) | 1 (4,5%) | ||||||
| PASI 90 | ||||||||
| Settimana 16 | 31 (70%) | 3 (14%) | ||||||
| PASI 100 | ||||||||
| Settimana 16 | 13 (30%) | 1 (4,5%) | ||||||
| Punteggio CDLQI 0/1a | ||||||||
| N | 40 | 19 | ||||||
| Settimana 16 | 27 (68%) | 2 (11%) |
IGA = Valutazione globale dello sperimentatore; PASI = Indice di gravità e area della psoriasi; CDLQI = Indice dermatologico pediatrico della qualità della vita
a Include pazienti con punteggio CDLQI al basale > 1.
Nota: Questi endpoint inclusi non erano stati sottoposti a controllo della molteplicità.
I tassi di risposta a breve termine negli adolescenti nello studio ICONIC-LEAD alla Settimana 16 sono risultati paragonabili a quelli della popolazione adulta. La coorte di pazienti adolescenti non ha partecipato alla fase di sospensione randomizzata. I dati in aperto supportano un beneficio clinicamente rilevante negli adolescenti trattati in modo continuativo con icotrokinra fino alla Settimana 52. Il confronto tra i dati dei diversi studi alla Settimana 52 supporta tassi di risposta a lungo termine simili tra adolescenti e adulti.
Nello studio ICONIC-TOTAL, sono stati inclusi solo 6 adolescenti. Una proporzione numericamente maggiore di adolescenti di età pari o superiore a 12 anni trattati con icotrokinra rispetto al placebo ha ottenuto un punteggio IGA pari a 0 o 1 e un miglioramento di grado ≥ 2 rispetto al basale alla Settimana 16 (67% in icotrokinra [N=3] rispetto a 0 in placebo [N=3]). Dalla Settimana 16 alla Settimana 52, il trattamento sia negli adulti sia negli adolescenti era in aperto e non controllato.
L’Agenzia europea per i medicinali ha rinviato l’obbligo di presentare i risultati degli studi con ICOTYDE in uno o più sottogruppi della popolazione pediatrica per il trattamento della psoriasi a placche (vedere paragrafo 4.2 per informazioni sull’uso pediatrico).
5.2 Proprietà farmacocinetiche
Assorbimento
Icotrokinra è un composto con bassa solubilità e bassa permeabilità.
Il Tmax mediano (intervallo) di icotrokinra dopo somministrazione orale è di 2,00 ore (0,25-8,00) nei soggetti sani. La Cmax media e l’AUC∞ media di icotrokinra erano rispettivamente di 3,62 ng/mL e 44,8 ng.h/mL.
Dopo la somministrazione ripetuta una volta al giorno di icotrokinra, si prevede che icotrokinra raggiunga lo stato stazionario entro 3 giorni con accumulo minimo, coerentemente con la sua emivita terminale.
La variabilità interindividuale della Cmax e dell’AUC∞ è stata stimata essere rispettivamente del 26,7% e del 19,6%.
La variabilità intra-individuale della Cmax e dell’AUC∞ è stata stimata essere rispettivamente del 35,6% e del 20,7%.
Sulla base dei dati non clinici, la biodisponibilità assoluta di icotrokinra era < 1%.
Effetto del cibo
Nei soggetti sani, la somministrazione concomitante di una singola dose di icotrokinra da 200 mg per via orale con un pasto ad alto contenuto calorico e ad alto contenuto di grassi ha ridotto l’AUC∞ e la Cmax di icotrokinra, rispettivamente, del 43% e del 59% rispetto allo stato di digiuno. Icotrokinra deve essere assunto al risveglio almeno 30 minuti prima di mangiare.
La somministrazione orale di una singola compressa di icotrokinra da 200 mg con caffeina non ha determinato alcuna differenza nell’esposizione.
La somministrazione concomitante di una singola compressa di icotrokinra 200 mg per via orale con latte intero ha ridotto la Cmax del 33% e l’AUC∞ del 24% rispetto alla somministrazione concomitante con acqua.
Distribuzione
Icotrokinra presenta un tasso di legame alle proteine plasmatiche pari al 52%. Il rapporto di ripartizione sangue/plasma era 0,53. Il volume di distribuzione (V/F) allo stato stazionario è 92 800 L.
Biotrasformazione
Icotrokinra è un peptide e il principio attivo intatto è la principale specie farmaco-correlata nel plasma. Icotrokinra viene metabolizzato dal catabolismo peptidico in peptidi più piccoli e non viene metabolizzato dagli enzimi CYP.
Eliminazione
L’emivita terminale mediana (t1/2) di icotrokinra è di 12 ore. La clearance dopo la somministrazione orale (Cl/F) è di 6 550 L/h.
La maggior parte del principio attivo non viene assorbita, con dal 37%- al 81% del farmaco intatto recuperato immodificato nelle feci fino a 24 ore dopo la somministrazione orale di 10-1 000 mg. Meno dello 0,001% della dose somministrata è stato recuperato come farmaco intatto nelle urine.
La clearance renale è la principale via di eliminazione del farmaco assorbito.
Linearità
In seguito alla somministrazione orale in un intervallo di dose da 10 a 1 000 mg (circa da 0,05 a 5 volte la dose raccomandata), la Cmax e l’AUC di icotrokinra, in soggetti sani, sono aumentate in modo quasi proporzionale alla dose.
Immunogenicità
Tra i pazienti trattati con icotrokinra che hanno sviluppato anticorpi anti-farmaco, l’analisi della farmacocinetica di popolazione utilizzando i dati aggregati dei quattro studi clinici di fase III fino alla Settimana 52 ha dimostrato che la Cmax e l’AUC sono aumentate rispettivamente di 1,2 e 1,3 volte rispetto ai pazienti che non hanno sviluppato anticorpi anti-farmaco.
Non era stato identificato alcun effetto clinicamente significativo degli anticorpi anti-farmaco sulla farmacocinetica, la sicurezza o l’efficacia di icotrokinra fino alla Settimana 52.
Popolazioni speciali
In base all’analisi della farmacocinetica di popolazione, l’età (12-87 anni), il sesso, la popolazione d’origine, l’etnia non hanno un effetto clinicamente significativo sulla farmacocinetica di icotrokinra.
Peso corporeo
La clearance e il volume di distribuzione di icotrokinra dopo la somministrazione orale sono aumentati con l’aumentare del peso corporeo (39-211 kg). Queste differenze non sono clinicamente significative e non è giustificato alcun aggiustamento della dose.
Popolazione pediatrica (età compresa tra 12 e meno di 18 anni)
Rispetto agli adulti, non è stata osservata alcuna differenza significativa nell’esposizione sistemica a icotrokinra nei pazienti pediatrici affetti da psoriasi a placche di età pari o superiore a 12 anni e di peso pari ad almeno 40 kg.
Anziani
Nell’analisi farmacocinetica di popolazione, l’età non ha avuto un impatto significativo sulla farmacocinetica di icotrokinra.
Insufficienza renale
L’AUC∞ di icotrokinra è aumentata di rispettivamente 2,47 volte e 2,78 volte nei pazienti con insufficienza renale di grado moderato (eGFR da ≥ 30 a < 60 mL/min) e di grado severo (eGFR da ≥ 15 a < 30 mL/min), rispetto ai pazienti con funzionalità renale normale (eGFR ≥ 90 mL/min). L’insufficienza renale lieve (eGFR da ≥ 60 a < 90 mL/min) non ha avuto alcun effetto sull’esposizione a icotrokinra in base all’analisi della farmacocinetica di popolazione. I pazienti con malattia renale allo stadio terminale (eGFR < 15 mL/min) o i pazienti in dialisi non sono stati studiati (vedere paragrafo 4.2).
La Cmax di icotrokinra è aumentata di rispettivamente 1,79 volte e 1,27 volte nei pazienti con insufficienza renale di grado moderato (eGFR da ≥ 30 a < 60 mL/min) e di grado severo (eGFR da ≥ 15 a < 30 mL/min), rispetto ai pazienti con funzionalità renale normale (eGFR ≥ 90 mL/min).
Insufficienza epatica
Non sono stati condotti studi farmacocinetici formali con icotrokinra in pazienti con insufficienza epatica. È improbabile che le alterazioni della funzionalità epatica abbiano effetti sull’eliminazione di icotrokinra, poiché icotrokinra non viene metabolizzato attraverso le vie epatiche.
5.3 Dati preclinici di sicurezza
I dati preclinici non rivelano rischi particolari per l’uomo sulla base di studi convenzionali di farmacologia di sicurezza, tossicità a dosi ripetute, genotossicità, cancerogenicità e tossicità per la riproduzione e lo sviluppo.
Rispettivamente in base all’AUC della frazione libera, icotrokinra non era né embrio-letale né teratogeno nei ratti o nei conigli a esposizioni materne almeno 95 volte la dose massima raccomandata nell’essere umano (MRHD). Nei conigli, sono stati osservati calo ponderale materno, ridotto consumo di cibo e aborti spontanei a esposizioni materne 95 volte la MRHD in base all’AUC della frazione libera.
Icotrokinra non ha avuto effetti sullo sviluppo pre- e post-natale nei ratti a esposizioni materne 127 volte la MRHD in base all’AUC totale. Sebbene non sia stato misurato direttamente nel latte di ratto, icotrokinra è stato rilevato nel plasma dei cuccioli di ratto allattati. Al giorno 12 post-nascita, il rapporto medio tra plasma della prole e quello materno per icotrokinra era compreso tra 0,042 e 0,29.
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Nucleo della compressa
Crospovidone (E1202)
Magnesio stearato (E572)
Silice colloidale anidra (E551)
Cellulosa microcristallina silicata (silice colloidale anidra e cellulosa microcristallina)
Film di rivestimento
Glicerolo mono caprilocaprato tipo I (E471)
Ferro ossido giallo (E172)
Macrogol copolimero a innesto di alcool polivinilico (E1209)
Alcol polivinilico parzialmente idrolizzato (E1203)
Talco (E553b)
Titanio diossido (E171)
6.2 Incompatibilità
Non pertinente.
6.3 Periodo di validità
2 anni.
6.4 Precauzioni particolari per la conservazione
Questo medicinale non richiede alcuna temperatura particolare di conservazione.
Blister
Conservare nella confezione originale per proteggere il medicinale dall’umidità.
Flacone
Conservare nella confezione originale e tenere il flacone ben chiuso per proteggere il medicinale dall’umidità.
6.5 Natura e contenuto del contenitore
Blister
Le compresse rivestite con film sono confezionate in blister divisibile per dose unitaria in alluminio/alluminio.
‑ Confezioni unitarie contenenti 7 x 1 compresse rivestite con film (1 blister strip da 7 compresse)
o 28 x 1 compresse rivestite con film (4 blister strip da 7 compresse ciascuna). ‑ Confezioni multiple contenenti 84 (3 confezioni da 28 x 1) compresse rivestite con film.
Flacone
Flacone in HDPE con un essiccante in gel di silice e una chiusura in polipropilene a prova di bambino contenente 30 compresse rivestite con film. I pazienti devono essere istruiti a conservare l’essiccante nel flacone e a non ingerirlo.
È possibile che non tutte le confezioni siano commercializzate.
6.6 Precauzioni particolari per lo smaltimento
Il medicinale non utilizzato e i rifiuti derivati da tale medicinale devono essere smaltiti in conformità alla normativa locale vigente.
7. TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
Janssen-Cilag International NV
Turnhoutseweg 30
B-2340 Beerse
Belgio
8. NUMERO(I) DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
EU/1/26/2063/001
EU/1/26/2063/002
EU/1/26/2063/003
EU/1/26/2063/004
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione:
10. DATA DI REVISIONE DEL TESTO
Informazioni più dettagliate su questo medicinale sono disponibili sul sito web dell’Agenzia europea per i medicinali, https://www.ema.europa.eu