


Riassunto delle caratteristiche del prodotto - HATTERAS
1 DENOMINAZIONE DEL MEDICINALE
Hatteras 10 mg/10 mg compresse rivestite con film
Hatteras 10 mg/20 mg compresse rivestite con film
Hatteras 10 mg/40 mg compresse rivestite con film
Hatteras 10 mg/80 mg compresse rivestite con film
2 COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Hatteras 10 mg/10 mg compresse rivestite con film
Ogni compressa rivestita con film contiene 10 mg di ezetimibe e 10 mg di atorvastatina (come atorvastatina calcio triidrato).
Hatteras 10 mg/20 mg compresse rivestite con film
Ogni compressa rivestita con film contiene 10 mg di ezetimibe e 20 mg di atorvastatina (come atorvastatina calcio triidrato).
Hatteras 10 mg/40 mg compresse rivestite con film
Ogni compressa rivestita con film contiene 10 mg di ezetimibe e 40 mg di atorvastatina (come atorvastatina calcio triidrato).
Hatteras 10 mg/80 mg compresse rivestite con film
Ogni compressa rivestita con film contiene 10 mg di ezetimibe e 80 mg di atorvastatina (come atorvastatina calcio triidrato).
Eccipienti con effetti noti
Ogni compressa rivestita con film di Hatteras 10 mg/10 mg contiene 209,62 mg di lattosio (come monoidrato).
Ogni compressa rivestita con film di Hatteras 10 mg/20 mg contiene 234,21 mg di lattosio (come monoidrato).
Ogni compressa rivestita con film di Hatteras 10 mg/40 mg contiene 283,39 mg di lattosio (come monoidrato).
Ogni compressa rivestita con film di Hatteras 10 mg/80 mg contiene 381,76 mg di lattosio (come monoidrato).
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3 FORMA FARMACEUTICA
Compressa rivestita con film.
Hatteras 10 mg/10 mg compresse rivestite con film
Compresse rivestite con film biconvesse di colore bianco e rosa chiaro, di forma ovale, con “10” inciso su un lato e lisce sull’altro, di dimensioni approssimative 13 mm (lunghezza) x 5 mm (larghezza).
Hatteras 10 mg/20 mg compresse rivestite con film
Compresse rivestite con film biconvesse, di colore bianco e rosa chiaro, di forma ovale con “20” inciso su un lato e lisce sull’altro, di dimensioni approssimative 15 mm (lunghezza) x 6 mm (larghezza).
Hatteras 10 mg/40 mg compresse rivestite con film
Compresse rivestite con film biconvesse di colore bianco e rosa chiaro, di forma ovale con “40” inciso su un lato e lisce sull’altro, di dimensioni approssimative 17 mm (lunghezza) x 6 mm (larghezza).
Hatteras 10 mg/80 mg compresse rivestite con film
Compresse rivestite con film biconvesse di colore bianco e rosa chiaro, di forma ovale con “80” inciso su un lato e lisce sull’altro, di dimensioni approssimative 18 mm (lunghezza) x 8 mm (larghezza).
4 INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
Prevenzione di Eventi Cardiovascolari
Hatteras è indicato come terapia sostitutiva in pazienti adulti che siano adeguatamente controllati con atorvastatina ed ezetimibe somministrati contemporaneamente, con lo stesso dosaggio dell’associazione fissa, ma come medicinali separati per ridurre il rischio di eventi cardiovascolari in pazienti con cardiopatia coronarica (CHD) e anamnesi di sindrome coronarica acuta (ACS) (vedere paragrafo 5.1).
Ipercolesterolemia
Hatteras è indicato come terapia aggiuntiva alla dieta per il trattamento dell’ipercolesterolemia primaria (eterozigote e omozigote familiare e non familiare) o con iperlipidemia mista in pazienti adulti che siano adeguatamente controllati con atorvastatina ed ezetimibe somministrati contemporaneamente, con lo stesso dosaggio dell’associazione a dose fissa, ma come medicinali separati.
4.2 Posologia e modo di somministrazione
Posologia
L’intervallo posologico di Hatteras va da 10/10 mg/die a 10/80 mg/die.
Il paziente deve seguire un adeguato regime dietetico a basso contenuto lipidico e deve proseguire la dieta nel corso del trattamento con Hatteras.
Hatteras non è indicato per una terapia iniziale. L’inizio del trattamento o l’aggiustamento della dose ove necessario devono essere fatti con i monocomponenti e solo dopo aver stabilito i corretti dosaggi è possible effettuare il passaggio alla combinazione fissa al dosaggio opportuno.
Co-somministrazione con altri medicinali
La somministrazione di Hatteras deve avvenire o ≥2 ore prima o ≥4 ore dopo la somministrazione di un sequestrante degli acidi biliari.
In pazienti che assumono gli agenti antivirali per l’epatite C elbasvir/grazoprevir o il letermovir la profilassi dell’infezione da citomegalovirus in concomitanza con Hatteras, la dose di Hatteras non deve superare i 10/20 mg/die (vedere paragrafi 4.4 e 4.5).
L’utilizzo di ezetimibe/atorvastatina non è raccomandato nei pazienti che assumono letermovir in co-somministrazione con ciclosporina (vedere paragrafi 4.4. e 4.5).
Anziani
Non è richiesto alcun aggiustamento della dose nei pazienti anziani (vedere paragrafo 5.2).
Compromissione epatica
Hatteras deve essere usato con cautela nei pazienti con compromissione epatica (vedere paragrafi 4.4 e 5.2). Hatteras è controindicato nei pazienti con epatopatia attiva (vedere paragrafo 4.3).
Compromissione renale
Non è richiesto alcun aggiustamento della dose nei pazienti con compromissione renale (vedere paragrafo 5.2).
Popolazione pediatrica
La sicurezza e l’efficacia di Hatteras nei bambini non sono state stabilite (vedere paragrafo 5.2). Non ci sono dati disponibili.
Modo di somministrazione
Hatteras è destinato alla somministrazione orale. Hatteras può essere somministrato come dose singola in qualsiasi momento della giornata, con o senza cibo.
4.3 Controindicazioni
Ipersensibilità ai principi attivi o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1.
Il trattamento con Hatteras è controindicato durante la gravidanza e l’allattamento, e nelle donne in età fertile che non fanno uso di adeguate misure contraccettive (vedere paragrafo 4.6).
Hatteras è controindicato nei pazienti con epatopatia attiva o con innalzamenti persistenti inspiegati dei livelli delle transaminasi sieriche eccedenti di 3 volte il limite superiore della norma (LSN).
Hatteras è controindicato nei pazienti trattati con antivirali antiepatite C glecaprevir/pibrentasvir.
4.4 Avvertenze speciali e precauzioni d'impiego
Miopatia/Rabdomiolisi
Sono stati segnalati casi di miopatia e rabdomiolisi nell’esperienza post-marketing con ezetimibe. La maggior parte dei pazienti che hanno sviluppato rabdomiolisi era in terapia concomitante con ezetimibe e una statina. Casi di rabdomiolisi sono stati tuttavia segnalati molto raramente in pazienti in monoterapia con ezetimibe e molto raramente nei pazienti in cui ezetimibe veniva usato in associazione con altri agenti noti per essere associati ad un aumento del rischio di rabdomiolisi.
Hatteras contiene atorvastatina. L’atorvastatina, analogamente ad altri inibitori dell’HMG-CoA reduttasi, può in rare circostanze produrre effetti sulla muscolatura scheletrica e causare mialgia, miosite e miopatia, con possibile evoluzione in rabdomiolisi, una condizione potenzialmente pericolosa per la vita caratterizzata da livelli notevolmente elevati di creatina fosfochinasi (CPK) (> 10 volte il LSN), mioglobinemia e mioglobinuria, condizioni che possono portare a insufficienza renale.
In pochi casi è stato segnalato che le statine inducono de novo o aggravano la miastenia gravis o la miastenia oculare preesistenti (vedere paragrafo 4.8). In caso di peggioramento dei sintomi Hatteras deve essere interrotto. Sono state segnalate recidive quando è stata (ri)somministrata la stessa statina o una statina diversa.
Prima del trattamento
Hatteras deve essere prescritto con cautela a pazienti con fattori predisponenti alla rabdomiolisi. Il livello di CPK deve essere misurato prima dell’inizio del trattamento nei casi seguenti:
- compromissione renale,
- ipotiroidismo,
- anamnesi personale o familiare di patologie muscolari ereditarie,
- anamnesi di tossicità muscolare con una statina o un fibrato,
- anamnesi di epatopatia e/o consumo di quantità rilevanti di alcol,
- nell’anziano (età superiore a 70 anni), la necessità di tale misurazione deve essere valutata in funzione della presenza di altri fattori predisponenti per la rabdomiolisi,
- situazioni in cui potrebbe verificarsi un aumento dei livelli plasmatici, come nel caso di interazioni (vedere paragrafo 4.5) e di popolazioni speciali, incluse le sottopopolazioni genetiche (vedere paragrafo 5.2).
Nei casi suddetti, il rischio associato al trattamento deve essere valutato in rapporto al possibile beneficio e, in tal caso si raccomanda il monitoraggio clinico del paziente.
Se i livelli di CPK sono significativamente elevati al basale (> 5 volte il LSN), il trattamento non deve essere iniziato.
Misurazione dei livelli di creatina fosfochinasi
I livelli di creatina fosfochinasi (CPK) non devono essere misurati dopo un esercizio fisico intenso o in presenza di qualsiasi causa alternativa di aumento della CPK poiché ciò può rendere i dati di difficile interpretazione. Se i livelli di CPK sono significativamente elevati al basale (> 5 volte il LSN), questi devono essere misurati nuovamente entro 5-7 giorni per una conferma dei risultati.
Durante il trattamento
- I pazienti devono essere invitati a segnalare tempestivamente eventuali manifestazioni di dolore, crampi o debolezza muscolare, in particolare se accompagnati da malessere o febbre o se i segni e i sintomi muscolari persistono dopo l’interruzione del trattamento con Hatteras.
- Se durante il trattamento con Hatteras il paziente riferisce la comparsa di tali sintomi occorre misurare i livelli di CPK. In caso di livelli significativamente elevati di CPK (> 5 volte il LSN) il trattamento deve essere interrotto.
- L’interruzione del trattamento deve essere presa in considerazione in caso di gravi sintomi muscolari che causino fastidio quotidiano, anche se i valori di CPK rimangono ≤ 5 volte il LSN.
- Se la sintomatologia regredisce e i livelli di CPK tornano alla normalità si può prendere in considerazione la reintroduzione di Hatteras o l’introduzione di un altro medicinale a base di statina, alla dose più bassa e sotto stretto monitoraggio.
- La somministrazione di Hatteras deve essere interrotta qualora si verifichi un aumento clinicamente significativo dei livelli di CPK (> 10 volte il LSN) o in caso di rabdomiolisi diagnosticata o sospetta.
- Vi sono state segnalazioni molto rare di miopatia necrotizzante immuno-mediata (Immune-Mediated Necrotizing Myopathy, IMNM) durante o dopo il trattamento con alcune statine. L’IMNM è caratterizzata clinicamente da debolezza muscolare prossimale persistente e da un’elevata creatinchinasi sierica, che permangono nonostante l’interruzione del trattamento con statine.
A causa della presenza di atorvastatina in Hatteras, il rischio di sviluppare rabdomiolisi aumenta quando Hatteras viene somministrato in concomitanza con determinati medicinali che possono aumentare la concentrazione plasmatica di atorvastatina, come i potenti inibitori di CYP3A4 o delle proteine di trasporto (ad es. ciclosporina, telitromicina, claritromicina, delavirdina, stiripentolo, ketoconazolo, voriconazolo, itraconazolo, posaconazolo, letermovir e inibitori della proteasi dell’HIV come ritonavir, lopinavir, atazanavir, indinavir, darunavir, tipranavir/ritonavir, ecc.). Il rischio di sviluppare miopatia può inoltre aumentare con l’uso concomitante di gemfibrozil e altri derivati dell’acido fibrico, di antivirali per il trattamento dell’epatite C (HCV) (boceprevir, telaprevir, elbasvir/grazoprevir, ledipasvir/sofosbuvir), di eritromicina o niacina. Ove possibile, deve essere preso in considerazione l’impiego di terapie alternative (prive di interazioni) a questi medicinali (vedere paragrafo 4.8).
Nei casi in cui la co-somministrazione di questi medicinali con Hatteras sia necessaria, si devono valutare accuratamente i rischi e i benefici del trattamento concomitante. Quando ai pazienti vengono somministrati medicinali che aumentano la concentrazione plasmatica di atorvastatina, si raccomanda l’impiego di una dose massima di Hatteras più bassa. Inoltre, nel caso in cui vengano utilizzati potenti inibitori di CYP3A4, occorre valutare l’impiego di una dose iniziale di Hatteras più bassa e si raccomanda un adeguato monitoraggio clinico dei pazienti (vedere paragrafo 4.5).
Atorvastatina non deve essere co-somministrata con formulazioni di acido fusidico per via sistemica o entro 7 giorni dalla interruzione del trattamento con acido fusidico. Nei pazienti in cui l’uso di acido fusidico per via sistemica è considerato essenziale, il trattamento con statina deve essere interrotto per tutta la durata del trattamento con acido fusidico. Ci sono state segnalazioni di rabdomiolisi (compresi alcuni decessi) in pazienti che ricevevano acido fusidico e statine in combinazione (vedere paragrafo 4.5). Ai pazienti deve essere raccomandato di rivolgersi immediatamente al medico in caso di comparsa di sintomi di debolezza, dolore o dolorabilità muscolare.
La terapia con statina può essere reintrodotta sette giorni dopo l’ultima dose di acido fusidico.
In circostanze eccezionali, nelle quali è necessario l’uso prolungato di acido fusidico per via sistemica, ad es. per il trattamento di infezioni severe, la necessità di co-somministrazione di Hatteras e acido fusidico deve essere valutata soltanto caso per caso e sotto stretto controllo medico.
Daptomicina
Il rischio di miopatia e/o rabdomiolisi può essere incrementato dalla somministrazione concomitante di inibitori della HMG-CoA reduttasi (ad es. atorvastatina) e daptomicina (Vedere paragrafo 4.5). Si deve prendere in considerazione la sospensione temporanea di Hatteras in pazienti che assumono daptomicina a meno che i benefici della somministrazione concomitante non superino il rischio. Qualora non sia possible evitare la co-somministrazione, è opportuno misurare i livelli CK 2-3 volte alla settimana e monitorare strettamente i pazienti per la comparsa di qualsiasi segno o sintomo che possa essere indicativo di miopatia.
Enzimi epatici
In studi controllati di co-somministrazione in pazienti trattati con ezetimibe e atorvastatina sono stati osservati aumenti consecutivi delle transaminasi (≥ 3 volte il limite superiore della norma [LSN]) (vedere paragrafo 4.8).
I pazienti devono essere sottoposti a prove di funzionalità epatica prima dell’inizio del trattamento e periodicamente a seguire. I pazienti che sviluppano segni o sintomi potenzialmente indicativi di danno epatico devono essere sottoposti a prove di funzionalità epatica. I pazienti in cui si verificano aumenti dei livelli delle transaminasi devono essere sottoposti a monitoraggio fino alla risoluzione dell’anomalia. Qualora dovesse persistere un innalzamento delle transaminasi superiore di 3 volte il LSN, si raccomanda di ridurre la dose o di sospendere la somministrazione di Hatteras.
Hatteras deve essere utilizzato con cautela nei pazienti che consumano quantità rilevanti di alcol e/o con anamnesi di epatopatia.
Insufficienza epatica
A causa degli effetti non noti dell’aumento dell’esposizione a ezetimibe in pazienti con insufficienza epatica moderata o grave, Hatteras non è raccomandato (vedere paragrafo 5.2).
Fibrati
La sicurezza e l’efficacia di ezetimibe somministrato con fibrati non sono state stabilite; la somministrazione concomitante di Hatteras e fibrati non è pertanto raccomandata (vedere paragrafo 4.5).
Ciclosporina
L’inizio del trattamento con Hatteras nel contesto di una terapia con ciclosporina impone cautela. Le concentrazioni di ciclosporina devono essere monitorate nei pazienti trattati con Hatteras e ciclosporina (vedere paragrafo 4.5).
Anticoagulanti
Se Hatteras viene aggiunto a warfarin, ad un altro anticoagulante cumarinico, o al fluindione, il valore dell’International Normalised Ratio (INR) deve essere adeguatamente monitorato (vedere paragrafo 4.5).
Prevenzione dell’ictus mediante la riduzione aggressiva dei livelli di colesterolo (SPARCL)
Da un’analisi post-hoc condotta su sottotipi di ictus in pazienti senza cardiopatia coronarica (CHD) che avevano avuto un episodio recente di ictus o attacco ischemico transitorio (TIA) è emersa un’incidenza più elevata di ictus emorragico nei pazienti in cui era stata iniziata la somministrazione di atorvastatina 80 mg rispetto a quelli trattati con placebo. Il rischio maggiore è stato osservato in particolare nei pazienti con anamnesi positiva per ictus emorragico o infarto lacunare al momento dell’accesso allo studio. Nei pazienti con episodi pregressi di ictus emorragico o infarto lacunare, il rapporto rischio/beneficio associato ad atorvastatina 80 mg non è chiaro e il rischio potenziale di ictus emorragico va attentamente considerato prima di iniziare il trattamento (vedere paragrafo 5.1).
Malattia polmonare interstiziale
Con alcune statine sono stati segnalati casi eccezionali di malattia polmonare interstiziale, soprattutto in associazione a terapia a lungo termine (vedere paragrafo 4.8). La sintomatologia può includere dispnea, tosse non produttiva e deterioramento dello stato di salute generale (affaticamento, perdita di peso e febbre). Se si sospetta che un paziente abbia sviluppato malattia polmonare interstiziale, la terapia a base di statina deve essere interrotta.
Diabete mellito
Alcune evidenze suggeriscono che le statine, come effetto di classe, aumentano la glicemia e in alcuni pazienti, ad alto rischio di sviluppare diabete, possono indurre un livello di iperglicemia tale da rendere opportuno il ricorso a terapia antidiabetica. Questo rischio, tuttavia, è superato dalla riduzione del rischio vascolare ottenuta con l’uso di statine e pertanto non deve essere motivo di interruzione del trattamento con statine. I pazienti a rischio (glicemia a digiuno da 5,6 a 6,9 mmol/L, BMI > 30 kg/m², livelli elevati di trigliceridi, ipertensione) devono essere monitorati sia sul piano clinico sia su quello biochimico in ottemperanza alle linee guida nazionali.
Eccipienti
Hatteras contiene lattosio (come lattosio monoidrato). I pazienti affetti da rari problemi ereditari di intolleranza al galattosio, da deficit totale di lattasi, o da malassorbimento di glucosio-galattosio, non devono assumere questo medicinale.
Hatteras contiene meno di 1 mmol (23 mg) di sodio per compressa, cioè essenzialmente ‘senza sodio’.
4.5 Interazioni con altri medicinali e altre forme di interazione
Molteplici meccanismi possono contribuire a potenziali interazioni con gli inibitori dell’HMG-CoA reduttasi. Farmaci o prodotti a base di erbe, che inibiscono alcuni enzimi (ad es. CYP3A4) e/o le vie dei trasportatori (ad es. OATP1B), possono aumentare le concentrazioni plasmatiche di atorvastatina e possono determinare un aumento del rischio di miopatia/rabdomiolisi.
Consultare le informazioni sulla prescrizione di tutti i farmaci usati in concomitanza per ottenere ulteriori informazioni sulle loro potenziali interazioni con atorvastatina e/o sulle potenziali alterazioni degli enzimi o dei trasportatori e sui possibili aggiustamenti della dose e dei regimi posologici.
Interazioni farmacodinamiche
L’atorvastatina viene metabolizzata dal citocromo P450 3A4 (CYP3A4) ed è un substrato dei trasportatori epatici, del polipeptide organico trasportatore di anioni 1B1 (OATP1B1) e del trasportatore 1B3 (OATP1B3). I metaboliti dell’atorvastatina sono substrati di OATP1B1. L’atorvastatina è anche identificata come substrato della proteina di resistenza multifarmaco 1 (MDR1) e della proteina di resistenza del cancro al seno (BCRP), che può limitare l’assorbimento intestinale e la clearance biliare dell’atorvastatina (vedere paragrafo 5.2).
La somministrazione concomitante di medicinali che agiscono come inibitori di CYP3A4 o delle proteine di trasporto può determinare un aumento delle concentrazioni plasmatiche di atorvastatina e un maggiore rischio di sviluppare miopatia. Questo rischio può aumentare anche in caso di somministrazione concomitante di Hatteras con altri medicinali suscettibili di indurre miopatia, come i derivati dell’acido fibrico ed ezetimibe (vedere paragrafo 4.4).
Interazioni farmacocinetiche
Hatteras
Non sono state osservate interazioni farmacocinetiche clinicamente significative durante la somministrazione concomitante di ezetimibe e atorvastatina.
Effetti di altri medicinali su Hatteras
Ezetimibe
Antiacidi: La somministrazione concomitante di antiacidi ha diminuito la velocità di assorbimento di ezetimibe ma non ha avuto effetto sulla biodisponibilità di ezetimibe. Tale diminuzione della velocità di assorbimento non è considerata significativa dal punto di vista clinico.
Colestiramina: La somministrazione concomitante di colestiramina ha ridotto l’area media sotto la curva (AUC) di ezetimibe totale (ezetimibe + ezetimibe-glucuronide) di circa il 55%. La riduzione incrementale del colesterolo legato a lipoproteine a bassa densità (C-LDL) dovuta all’aggiunta di Hatteras alla colestiramina può essere attenuata da questa interazione (vedere paragrafo 4.2).
Ciclosporina: In uno studio condotto su otto pazienti post-trapianto renale con clearance della creatinina > 50 mL/min a dosi stabili di ciclosporina, la somministrazione di una dose singola da 10 mg di ezetimibe ha prodotto un incremento di 3,4 volte (intervallo da 2,3 a 7,9 volte) della AUC media per ezetimibe totale rispetto a una popolazione sana di controllo proveniente da un altro studio e trattata con ezetimibe soltanto (n = 17). In un differente studio, un paziente sottoposto a trapianto renale con insufficienza renale severa in terapia con ciclosporina e con diversi altri medicinali ha mostrato un’esposizione a ezetimibe totale 12 volte superiore rispetto a quella dei relativi controlli trattati con ezetimibe soltanto. In uno studio crossover a due periodi condotto su dodici soggetti sani, la somministrazione giornaliera di 20 mg di ezetimibe per 8 giorni con ciclosporina 100 mg in dose singola al giorno 7 ha prodotto un incremento medio del 15% della AUC della ciclosporina (intervallo compreso fra una diminuzione del 10% e un aumento del 51%) rispetto a una dose singola di 100 mg di ciclosporina da sola. Non sono stati eseguiti studi controllati sull’effetto della somministrazione concomitante di ezetimibe sull’esposizione a ciclosporina in pazienti sottoposti a trapianto renale. Deve essere usata cautela quando si inizia il trattamento con Hatteras nel contesto di una terapia con ciclosporina. Le concentrazioni di ciclosporina devono essere monitorate nei pazienti trattati con Hatteras e ciclosporina (vedere paragrafo 4.4).
Fibrati: la somministrazione concomitante di fenofibrato o gemfibrozil ha aumentato le concentrazioni totali di ezetimibe rispettivamente di circa 1,5 e 1,7 volte. Sebbene tali aumenti non siano ritenuti significativi dal punto di vista clinico, la somministrazione concomitante di Hatteras con fibrati non è raccomandata (vedere paragrafo 4.4).
Atorvastatina
Inibitori di CYP3A4: è stato dimostrato che potenti inibitori di CYP3A4 determinano un notevole innalzamento delle concentrazioni di atorvastatina (vedere Tabella 1 e le informazioni specifiche di seguito fornite). La co-somministrazione di potenti inibitori di CYP3A4 (ad es. ciclosporina, telitromicina, claritromicina, delavirdina, stiripentolo, ketoconazolo, voriconazolo, itraconazolo, posaconazolo, alcuni antivirali usati nel trattamento dell’HCV (ad es. elbasvir/grazoprevir) e inibitori della proteasi dell’HIV inclusi ritonavir, lopinavir, atazanavir, indinavir, darunavir ecc.) deve essere evitata laddove possibile. Nei casi in cui la co-somministrazione di questi medicinali con Hatteras non può essere evitata occorre valutare l’impiego di dosi iniziali e massime di Hatteras inferiori e si raccomanda un adeguato monitoraggio clinico del paziente (vedere Tabella 1).
Moderati inibitori di CYP3A4 (ad es. eritromicina, diltiazem, verapamil e fluconazolo) possono indurre un aumento delle concentrazioni plasmatiche di atorvastatina (vedere Tabella 1). Quando eritromicina viene utilizzata in associazione con statine è stato osservato un maggior rischio di miopatia. Non sono stati condotti studi di interazione atti a valutare gli effetti di amiodarone o verapamil su atorvastatina. Amiodarone e verapamil sono entrambi noti per il loro effetto inibitorio sull’attività di CYP3A4 e la co-somministrazione con Hatteras può portare a un’esposizione aumentata ad atorvastatina. È pertanto necessario considerare l’impiego di una dose massima di Hatteras inferiore e si raccomanda un adeguato monitoraggio clinico del paziente in caso di uso concomitante con moderati inibitori di CYP3A4. Si raccomanda un opportuno monitoraggio clinico dopo l’inizio del trattamento o successivamente all’aggiustamento della dose dell’inibitore.
Inibitori della proteina di resistenza del cancro al seno (BCRP): la somministrazione concomitante di medicinali inibitori di BCRP (ad es. elbasvir e grazoprevir) può determinare un aumento delle concentrazioni plasmatiche di atorvastatina e un aumento del rischio di miopatia; pertanto, si deve prendere in considerazione un aggiustamento della dose di atorvastatina a seconda della dose prescritta. La co-somministrazione di elbasvir e grazoprevir con atorvastatina aumenta le concentrazioni plasmatiche di atorvastatina di 1,9 volte (vedere Tabella 1); pertanto, la dose di Hatteras non deve essere superiore a 10/20 mg al giorno in pazienti in terapia concomitante con prodotti contenenti elbasvir o grazoprevir (vedere paragrafi 4.2 e 4.4).
Induttori del citocromo P450 3A4: la somministrazione concomitante di atorvastatina con induttori del citocromo P450 3A4 (ad es. efavirenz, rifampicina, erba di San Giovanni) può portare a riduzioni variabili delle concentrazioni plasmatiche di atorvastatina. In considerazione del duplice meccanismo di interazione di rifampicina (induzione del citocromo P450 3A4 e inibizione del trasportatore per l’uptake epatocitario OATP1B1), si raccomanda la co-somministrazione simultanea di Hatteras e rifampicina in quanto la somministrazione di atorvastatina in un momento successivo a quella di rifampicina è stata associata a una riduzione significativa delle concentrazioni plasmatiche di atorvastatina. L’effetto di rifampicina sulle concentrazioni di atorvastatina a livello epatocitario non è tuttavia noto e, se la somministrazione concomitante non può essere evitata, occorre attuare un attento monitoraggio dell’efficacia.
Inibitori del trasporto: gli inibitori delle proteine di trasporto possono aumentare l’esposizione sistemica ad atorvastatina. Ciclosporina e letermovir sono entrambi inibitori dei trasportatori coinvolti nella distribuzione di atorvastatina, vale a dire OATP1B1/1B3, P- gp e BCRP, che portano ad un aumento dell'esposizione sistemica di atorvastatina (vedere Tabella 1).. L’effetto dell’inibizione dei trasportatori per l’uptake epatico sulle concentrazioni di atorvastatina a livello epatocitario non è noto. Se non è possibile evitare la somministrazione concomitante, si raccomanda la riduzione della dose di Hatteras e il monitoraggio clinico dell’efficacia (vedere Tabella 1).
L’utilizzo di atorvastatina non è raccomandato in pazienti che assumono letermovir in co- somministrazione con ciclosporina (vedere paragrafo 4.4).
Gemfibrozil / derivati dell’acido fibrico: l’uso di soli fibrati è occasionalmente associato a eventi di natura muscolare, inclusa la rabdomiolisi. Il rischio di incorrere in questi eventi può aumentare con l’uso concomitante di derivati dell’acido fibrico e atorvastatina.
Ezetimibe: l’uso di ezetimibe da solo è associato a eventi di natura muscolare, inclusa la rabdomiolisi. Il rischio di incorrere in questi eventi può pertanto aumentare con l’uso concomitante di ezetimibe e atorvastatina. Si raccomanda un monitoraggio clinico appropriato di questi pazienti.
Colestipolo: le concentrazioni plasmatiche di atorvastatina e dei suoi metaboliti attivi sono risultate inferiori (del 25% circa) quando il colestipolo era somministrato in concomitanza con atorvastatina. Gli effetti sul profilo lipidico erano tuttavia maggiori quando atorvastatina e colestipolo venivano somministrati contemporaneamente rispetto a quando i due medicinali venivano somministrati da soli.
Acido fusidico: il rischio di miopatia inclusa la rabdomiolisi può essere aumentato dalla somministrazione concomitante di acido fusidico per via sistemica con statine. Il meccanismo di questa interazione (sia essa farmacodinamica o farmacocinetica o entrambe) è ancora sconosciuto. Ci sono state segnalazioni di rabdomiolisi (compresi alcuni decessi) in pazienti che ricevevano questa combinazione. Se il trattamento con acido fusidico per via sistemica è necessario, il trattamento con atorvastatina deve essere interrotto per tutta la durata del trattamento con acido fusidico. Vedere anche paragrafo 4.4.
Colchicina: sebbene non siano stati condotti studi di interazione con atorvastatina e colchicina, sono stati riportati casi di miopatia correlati alla somministrazione concomitante di atorvastatina e colchicina, pertanto si deve prestare cautela nel prescrivere atorvastatina in associazione a colchicina.
Daptomicina: sono stati segnalati casi di miopatia e/o rabdomiolisi in seguito a somministrazione concomitante di inibitori della HMG-CoA reduttasi (ad es. atorvastatina) con daptomicina. Nei casi in cui non sia possible evitare la somministrazione concomitante è necessario condurre un adeguato monitoraggio clinico (vedere paragrafo 4.4)
Boceprevir: la somministrazione concomitante di atorvastatina e boceprevir aumenta l’esposizione ad atorvastatina. Quando la somministrazione concomitante con Hatteras si rende necessaria, si deve valutare l’inizio del trattamento con la dose di Hatteras più bassa possibile, con incremento graduale della dose fino all’ottenimento dell’effetto clinico desiderato associato a monitoraggio della sicurezza, senza superare la dose giornaliera di 10/20 mg. Per i pazienti già in trattamento con Hatteras, la dose di Hatteras non deve superare la dose giornaliera di 10/20 mg durante la somministrazione concomitante di boceprevir.
Effetti di Hatteras sulla farmacocinetica di altri medicinali
Ezetimibe
In studi preclinici è stato dimostrato che ezetimibe non induce gli enzimi del citocromo P450 coinvolti nel metabolismo dei medicinali. Non sono state osservate interazioni farmacocinetiche clinicamente significative fra ezetimibe e i medicinali notoriamente metabolizzati dai citocromi P450 1A2, 2D6, 2C8, 2C9 e 3A4 o da N-acetiltransferasi.
Anticoagulanti: in uno studio condotto su dodici uomini adulti sani la somministrazione concomitante di ezetimibe (10 mg una volta al giorno) non ha avuto effetti significativi sulla biodisponibilità di warfarin e sul tempo di protrombina. Vi sono state tuttavia segnalazioni post-marketing di incrementi dell’International Normalised Ratio (INR) in pazienti trattati con ezetimibe in aggiunta a warfarin o a fluindione. Se Hatteras viene aggiunto a warfarin, ad un altro anticoagulante cumarinico o a fluindione, il valore dell’INR deve essere adeguatamente monitorato (vedere paragrafo 4.4).
Atorvastatina
Digossina: in caso di co-somministrazione di dosi multiple di digossina e atorvastatina 10 mg, le concentrazioni di digossina allo stato stazionario sono risultate leggermente più elevate. I pazienti in trattamento con digossina devono essere sottoposti ad adeguato monitoraggio.
Contraccettivi orali: la somministrazione concomitante di atorvastatina con un contraccettivo orale ha determinato l’aumento delle concentrazioni plasmatiche di noretisterone ed etinilestradiolo.
Warfarin: in uno studio clinico condotto su pazienti sottoposti a trattamento cronico con warfarin, la somministrazione concomitante di atorvastatina 80 mg al giorno e warfarin ha prodotto una leggera riduzione del tempo di protrombina di circa 1,7 secondi nei primi 4 giorni di trattamento, con un ritorno a valori di normalità entro 15 giorni dall’inizio della somministrazione di atorvastatina. Benché siano stati documentati solo casi molto rari di interazioni clinicamente significative con gli anticoagulanti, nei pazienti trattati con anticoagulanti cumarinici il tempo di protrombina deve essere determinato prima di iniziare il trattamento con Hatteras e abbastanza frequentemente nel corso delle prime fasi della terapia in modo da assicurare che non si verifichi alcuna alterazione significativa del tempo di protrombina. Una volta documentato un tempo di protrombina stabile, è possibile passare al monitoraggio dei tempi di protrombina secondo gli intervalli normalmente raccomandati per i pazienti in terapia con anticoagulanti cumarinici.
Se la dose di Hatteras viene modificata o la somministrazione viene interrotta, occorre ripetere la medesima procedura. La terapia con atorvastatina non è stata associata a sanguinamento o ad alterazioni del tempo di protrombina in pazienti non in terapia con anticoagulanti.
Tabella 1: Effetti dei medicinali co-somministrati sulla farmacocinetica di atorvastatina
| Medicinale co-somministrato e regime posologico | Atorvastatina | ||
| Dose (mg) | Rapporto AUC& | Raccomandazione clinica# | |
| Tipranavir 500 mg BID / Ritonavir 200 mg BID, 8 giorni (dal giorno 14 al giorno 21) | 40 mg il giorno 1, 10 mg il giorno 20 | 9,4 | Nei casi in cui si renda necessaria la co-somministrazione con atorvastatina, non superare i 10 mg di atorvastatina al giorno. Per questi pazienti si raccomanda il monitoraggio clinico. |
| Telaprevir 750 mg ogni 8 ore, 10 giorni | 20 mg, SD | 7,9 | |
| Ciclosporina 5,2 mg/kg/die, dose stabile | 10 mg OD per 28 giorni | 8,7 | |
| Lopinavir 400 mg BID / Ritonavir 100 mg BID, 14 days | 20 mg OD per 4 giorni | 5,9 | Nei casi in cui si renda necessaria la co-somministrazione con atorvastatina è raccomandato l’impiego di dosi di mantenimento di atorvastatina più basse. In caso di dosi di atorvastatina superiori a 20 mg si raccomanda il monitoraggio clinico di questi pazienti. |
| Claritromicina 500 mg BID, 9 giorni | 80 mg OD per 8 giorni | 4,5 | |
| Medicinale co-somministrato e regime posologico | Atorvastatina | ||
| Dose (mg) | Rapporto AUC& | Raccomandazione clinica# | |
| Saquinavir 400 mg BID / Ritonavir (300 mg BID nei giorni da 5 a 7, aumentati a 400 mg BID il giorno 8), nei giorni da 4 a 18, 30 min dopo la somministrazione di atorvastatina | 40 mg OD per 4 giorni | 3,9 | Nei casi in cui si renda necessaria la co-somministrazione con atorvastatina è raccomandato l’impiego di dosi di mantenimento di atorvastatina più basse. In caso di dosi di atorvastatina superiori a 40 mg si raccomanda il monitoraggio clinico di questi pazienti. |
| Darunavir 300 mg BID / Ritonavir 100 mg BID, 9 giorni | 10 mg OD per 4 giorni | 3,4 | |
| Itraconazole 200 mg OD, 4 giorni | 40 mg SD | 3,3 | |
| Fosamprenavir 700 mg BID / Ritonavir 100 mg BID, 14 giorni | 10 mg OD per 4 giorni | 2,5 | |
| Fosamprenavir 1 400 mg BID, 14 giorni | 10 mg OD per 4 giorni | 2,3 | |
| Letermovir 480 mg OD, 10 giorni | 20 mg SD | 3,29 | La dose di atorvastatina non deve eccedere i 20 mg al giorno durante la co-somministrazione con prodotti contenenti letermovir. |
| Nelfinavir 1 250 mg BID, 14 giorni | 10 mg OD per 28 giorni | 1,74 | Nessuna raccomandazione specifica |
| Elbasvir 50 mg OD / Grazoprevir 200 mg OD, 13 giorni | 10 mg SD | 1,95 | La dose di atorvastatina non deve eccedere i 20 mg al giorno durante la co-somministrazione con prodotti contenenti elbasvir o grazoprevir. |
| Glecaprevir 400 mg OD / Pibrentasvir 120 mg OD, 7 giorni | 10 mg OD per 7 giorni | 8,3 | La co-somministrazione con prodotti contenenti glecaprevir o pibrentasvir è controindicata (vedere paragrafo 4.3). |
| Succo di pompelmo, 240 mL OD * | 40 mg, SD | 1,37 | L’assunzione concomitante di grandi quantità di succo di pompelmo durante il trattamento con atorvastatina è sconsigliata. |
| Diltiazem 240 mg OD, 28 giorni | 40 mg, SD | 1,51 | Dopo l’inizio del trattamento con diltiazem o in seguito ad adattamenti posologici si consiglia il monitoraggio clinico di questi pazienti |
| Eritromicina 500 mg QID, 7 giorni | 10 mg, SD | 1,33 | Si raccomanda l’impiego di una dose massima più bassa e il monitoraggio clinico di questi pazienti. |
| Amlodipine 10 mg, dose singola | 80 mg, SD | 1,18 | Nessuna raccomandazione specifica |
| Cimetidina 300 mg QID, 2 settimane | 10 mg OD per 2 settimane | 1,00 | Nessuna raccomandazione specifica |
| Medicinale co-somministrato e regime posologico | Atorvastatina | ||
| Dose (mg) | Rapporto AUC& | Raccomandazione clinica# | |
| Colestipolo 10 g BID, 24 settimane | 40 mg OD per 8 settimane | 0,74 ** | Nessuna raccomandazione specifica |
| Sospensione di antiacidi contenente idrossidi di magnesio e alluminio, 30 Ml QID, 17 giorni | 10 mg OD per 15 giorni | 0,66 | Nessuna raccomandazione specifica |
| Efavirenz 600 mg OD, 14 giorni | 10 mg per 3 giorni | 0,59 | Nessuna raccomandazione specifica |
| Rifampicina 600 mg OD, 7 giorni (co-somministrato) | 40 mg SD | 1,12 | Se la co-somministrazione non può essere evitata, si raccomanda una co-somministrazione simultanea di atorvastatina e rifampicina, con monitoraggio clinico. |
| Rifampicina 600 mg OD, 5 giorni (dosi separate) | 40 mg SD | 0,20 | |
| Gemfibrozil 600 mg BID, 7 giorni | 40 mg SD | 1,35 | Si consiglia la somministrazione di dosi iniziali più basse e il monitoraggio clinico di questi pazienti. |
| Fenofibrato 160 mg OD, 7 giorni | 40 mg SD | 1,03 | Si consiglia la somministrazione di dosi iniziali più basse e il monitoraggio clinico di questi pazienti. |
| Boceprevir 800 mg TID, 7 giorni | 40 mg SD | 2,3 | Si consiglia la somministrazione di dosi iniziali più basse e il monitoraggio clinico di questi pazienti\. La dose di atorvastatina non deve superare la dose giornaliera di 20 mg durante la co-somministrazione con boceprevir. |
& Rappresenta il rapporto dei trattamenti (farmaco co-somministrato più atorvastatina vs atorvastatina da sola).
# Per informazioni sulla significatività clinica vedere paragrafi 4.4 e 4.5.
* Contiene uno o più componenti che inibiscono il CYP3A4 e possono aumentare le concentrazioni plasmatiche dei farmaci metabolizzati da CYP3A4. L'assunzione di una quantità di succo di pompelmo pari a 240 mL ha determinato inoltre una riduzione della AUC del metabolita attivo orto-idrossilato del 20,4%. Grosse quantità di succo di pompelmo (oltre 1,2 L/die per 5 giorni) hanno comportato un incremento della AUC dell'atorvastatina pari a 2,5 volte e un incremento della AUC di (atorvastatina e metaboliti) attivi di inibitori della HMG-CoA reduttasi di 1,3 volte.
** Rapporto sulla base di un singolo campione prelevato 8-16 h dopo la somministrazione.
OD = una volta al giorno; SD = dose singola; BID = due volte al giorno; TID = tre volte al giorno; QID = quattro volte al giorno.
Tabella 2: Effetto di atorvastatina sulla farmacocinetica dei medicinali co-somministrati
| Atorvastatina e regime posologico | Medicinale co-somministrato | ||
| Medicinale/dose (mg) | Rapporto AUC& | Raccomandazione clinica | |
| 80 mg OD per 10 giorni | Digossina 0,25 mg OD, 20 giorni | 1,15 | I pazienti in trattamento con digossina devono essere opportunamente monitorati |
| Atorvastatina e regime posologico | Medicinale co-somministrato | ||
| Medicinale/dose (mg) | Rapporto AUC& | Raccomandazione clinica | |
| 40 mg OD per 22 giorni | Contraccettivo orale OD, 2 mesi
| 1,28 1,19 | Nessuna raccomandazione specifica. |
| 80 mg OD per 15 giorni | *Fenazone, 600 mg SD | 1,03 | Nessuna raccomandazione specifica. |
| 10 mg, SD | Tipranavir 500 mg BID /ritonavir 200 mg BID, 7 giorni | 1,08 | Nessuna raccomandazione specifica. |
| 10 mg, OD per 4 giorni | Fosamprenavir 1 400 mg BID, 14 giorni | 0,73 | Nessuna raccomandazione specifica. |
| 10 mg OD per 4 giorni | Fosamprenavir 700 mg BID / ritonavir 100 mg BID, 14 giorni | 0,99 | Nessuna raccomandazione specifica. |
& Rappresenta il rapporto dei trattamenti (farmaco co-somministrato più atorvastatina vs atorvastatina da sola).
* La co-somministrazione di dosi multiple di atorvastatina e fenazone ha determinato piccoli o non rilevabili effetti sulla clearance del fenazone.
OD = una volta al giorno; SD = dose singola; BID = due volte al giorno.
4.6 Fertilità, gravidanza e allattamento
Donne in età fertile
Le donne in età fertile devono usare misure contraccettive efficaci durante il trattamento (vedere paragrafo 4.3).
Gravidanza
L’aterosclerosi è un processo cronico e, normalmente, l’interruzione della terapia ipolipemizzante durante la gravidanza dovrebbe avere un impatto trascurabile sul rischio a lungo termine associato all’ipercolesterolemia primaria.
Hatteras
Hatteras è controindicato durante la gravidanza (vedere paragrafo 4.3).
Non sono disponibili dati clinici sull’uso di Hatteras durante la gravidanza.
Hatteras non deve essere usato durante la gravidanza, nelle donne che stanno pianificando una gravidanza o che sospettano di essere in gravidanza.
Il trattamento con Hatteras deve essere sospeso per la durata della gravidanza o fino a quando non è stato stabilito che la donna non sia in gravidanza (vedere paragrafo 4.3).
La co-somministrazione di ezetimibe e atorvastatina in femmine di ratto gravide ha indicato un aumento correlato al medicinale in sperimentazione della variazione scheletrica di “ossificazione ridotta delle sternebre” nel gruppo trattato con ezetimibe/atorvastatina ad alte dosi. Ciò può essere correlato alla diminuzione osservata nel peso corporeo fetale. In femmine di coniglio gravide è stata osservata una bassa incidenza di deformità scheletriche (fusione di sternebre, fusione delle vertebre caudali e variazione asimmetrica delle sternebre).
Atorvastatina
La sicurezza nelle donne in gravidanza non è stata stabilita. Non sono stati condotti studi clinici controllati con atorvastatina nelle donne in gravidanza. Sono state ricevute rare segnalazioni di anomalie congenite a seguito di esposizione intrauterina agli inibitori dell’HMG-CoA reduttasi. Gli studi sugli animali hanno evidenziato tossicità riproduttiva (vedere paragrafo 5.3). Il trattamento materno con atorvastatina può ridurre i livelli fetali di mevalonato che è un precursore della biosintesi del colesterolo.
Ezetimibe
Non sono disponibili dati clinici sull’uso di ezetimibe durante la gravidanza. Gli studi sugli animali sull’uso di ezetimibe in monoterapia non hanno mostrato evidenza di effetti dannosi diretti o indiretti sulla gravidanza, sullo sviluppo embriofetale, sul parto o sullo sviluppo post-natale (vedere paragrafo 5.3).
Allattamento
Hatteras è controindicato durante l’allattamento. In considerazione della possibilità di reazioni avverse gravi, le donne in trattamento con Hatteras non devono allattare. Studi sui ratti hanno dimostrato che ezetimibe viene escreto nel latte. Nei ratti, le concentrazioni plasmatiche di atorvastatina e dei suoi metaboliti attivi sono simili a quelle riscontrate nel latte. Non è noto se i componenti attivi di Hatteras siano escreti nel latte umano (vedere paragrafo 4.3).
Fertilità
Non sono stati condotti studi di fertilità con Hatteras.
Atorvastatina
In studi su animali, atorvastatina non ha prodotto alcun effetto sulla fertilità maschile e femminile.
Ezetimibe
Ezetimibe non ha avuto alcun effetto sulla fertilità di ratti maschi e femmine.
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
Hatteras altera in modo trascurabile la capacità di guidare veicoli e di usare macchinari. Tuttavia, prima di mettersi alla guida o di utilizzare macchinari occorre considerare che sono stati segnalati casi di capogiro.
4.8 Effetti indesiderati
Tabella delle reazioni avverse
Le reazioni avverse osservate negli studi clinici di Hatteras (o della somministrazione concomitante di ezetimibe e atorvastatina equivalente a Hatteras) o di ezetimibe o di atorvastatina o riportate dall’uso post-marketing con Hatteras o con ezetimibe o con atorvastatina sono elencate nella Tabella di seguito. Queste reazioni sono classificate per sistemi, organi e per frequenza. Le frequenze sono classificate come: molto comune (≥ 1/10); comune (≥ 1/100, < 1/10); non comune (≥ 1/1 000, < 1/100); raro (≥ 1/10 000, < 1/1 000); molto raro (< 1/10 000); non nota (la frequenza non può essere definita sulla base dei dati disponibili).
| Classificazione per sistemi e organi | Effetti Indesiderati | Frequenza | ||
| Atorvastatina | Ezetimibe | Ezetimibe + Statina | ||
| Infezioni ed infestazioni | Nasofaringite | Comune | - | Non nota |
| Influenza | - | Non comune | ||
| Patologie del sistema emolinfopoietico | Trombocitopenia | Rara | Non nota | Non nota |
| Disturbi del sistema immunitario | Reazioni allergiche | Comune | - | - |
| Reazioni anafilattiche | Molto rara | - | - | |
| Ipersensibilità, incluse eruzione cutanea, orticaria, anafilassi e angioedema | - | Non nota | Non nota | |
| Disturbi del metabolismo e della nutrizione | Iperglicemia | Comune | - | Non nota |
| Ipoglicemia, guadagno di peso, anoressia | Non comune | - | Non nota | |
| Diminuzione dell’appetito | - | Non comune | Non nota | |
| Disturbi psichiatrici | Incubi | Non comune | - | Non nota |
| Insonnia | Non comune | - | Non comune | |
| Depressione | - | Non nota | Non comune | |
| Classificazione per sistemi e organi | Effetti Indesiderati | Frequenza | ||
| Atorvastatina | Ezetimibe | Ezetimibe + Statina | ||
| Disturbi del sonno | - | Non comune | ||
| Patologie del sistema nervoso | Cefalea | Comune | Comune | Non comune |
| Capogiro | Non comune | Non nota | Non comune | |
| Disgeusia, | Non comune | - | Non comune | |
| Amnesia | Non comune | - | Non nota | |
| Ipoestesia | Non comune | - | Non nota | |
| Parestesia | Non comune | Non comune | Non comune | |
| Neuropatia periferica | Rara | - | Non nota | |
| Miastenia gravis | Non nota | - | Non nota | |
| Patologie dell’occhio | Visione offuscata | Non comune | - | Non nota |
| Disturbi visivi | Rara | - | Non nota | |
| Miastenia oculare | Non nota | - | Non nota | |
| Patologie dell’orecchio e del labirinto | Tinnito | Non comune | - | Non nota |
| Perdita dell’udito | Molto rara | - | Non nota | |
| Patologie respiratorie, toraciche e mediastiniche | Dolore faringolaringeo, epistassi | Comune | - | Non nota |
| Tosse | - | Non comune | Non nota | |
| Dispnea | - | Non nota | Non comune | |
| Patologie gastrointestinali | Flatulenza | Comune | Comune | Non comune |
| Diarrea | Comune | Comune | Comune | |
| Costipazione | Comune | Non nota | Non comune | |
| Nausea | Comune | Non comune | Non comune | |
| Dispepsia | Comune | Non comune | Non comune | |
| Vomito, eruttazione | Non comune | - | Non nota | |
| Pancreatite | Non comune | Non nota | Non nota | |
| Dolore addominale | Non comune | Comune | Non comune | |
| malattia da reflusso gastroesofageo | - | Non comune | Non nota | |
| Bocca secca | - | Non comune | Non nota | |
| Gastrite | - | Non comune | Non comune | |
| fastidio addominale; distensione addominale, dolore nella parte inferiore dell’addome; dolore nella parte superiore dell’addome, evacuazioni frequenti, fastidio allo stomaco | - | - | Non comune | |
| Patologie epatobiliari | Epatite | Non comune | Non nota | Non nota |
| Colestasi | Rara | - | Non nota | |
| Insufficienza epatica | Molto rara | - | Non nota | |
| Colelitiasi, colecistite | - | Non nota | Non nota | |
| Patologie della cute e del tessuto sottocutaneo | Orticaria | Non comune | Non comune | Non comune |
| Eruzione cutanea, prurito | Non comune | Non comune | Non nota | |
| Alopecia | Non comune | - | Non nota | |
| Edema angioneurotico, dermatite bollosa inclusa syndrome di Stevens-Johnson e necrolisi epidermica tossica | Rara | - | Non nota | |
| Eritema multiforme | Rara | Non nota | Non nota | |
| Acne | - | - | Non comune | |
| Classificazione per sistemi e organi | Effetti Indesiderati | Frequenza | ||
| Atorvastatina | Ezetimibe | Ezetimibe + Statina | ||
| Reazione lichenoide da farmaco | Rara | - | Non nota | |
| Patologie del sistema muscoloscheletrico e del tessuto connettivo | Artralgia, spasmi muscolari | Comune | Non comune | Non comune |
| Gonfiore delle articolazioni | Comune | - | Non nota | |
| Dolore alle estremità, dolore dorsale | Comune | Non comune | Non comune | |
| Affaticamento muscolare | Non comune | - | Non comune | |
| Debolezza muscolare | - | Non comune | Non comune | |
| Dolore al collo | Non comune | Non comune | Non nota | |
| Mialgia | Comune | Comune | Comune | |
| Miosite, tendinopatia (talvolta complicata da rottura) | Rara | - | Non nota | |
| Miopatia necrotizzante immuno-mediata | Non nota | - | Non nota | |
| Miopatia /rabdomiolisi | Rara | Non nota | Non nota | |
| Rottura muscolare | Rara | Non nota | ||
| Sindrome simil-lupoide | Molto rara | - | Non nota | |
| Patologie dell’apparato riproduttivo e della mammella | Ginecomastia | Molto rara | - | Non nota |
| Patologie cardiache | Bradicardia sinusale | - | - | Non comune |
| Patologie vascolari | Vampate di calore | - | Non comune | Non comune |
| Ipertensione | - | Non comune | Non comune | |
| Vasculite | Rara | - | Non comune | |
| Patologie generali e condizioni relative alla sede di somministrazione | Edema periferico | Non comune | Non comune | Non comune |
| Astenia | Non comune | Non comune | Non comune | |
| Dolore toracico | Non comune | Non comune | Non nota | |
| Affaticamento | Non comune | Comune | Non comune | |
| Malessere | Non comune | - | Non comune | |
| Piressia | Non comune | - | Non nota | |
| Dolore | - | Non comune | Non nota | |
| Edema | - | - | Non comune | |
| Esami diagnostici | anomalie dei test di funzionalità epatica, aumento della creatinchinasi ematica | Comune | - | - |
| presenza di globuli bianchi nelle urine | Non comune | - | Non nota | |
| aumento di ALT e/o AST | - | Comune | Non comune | |
| Aumento della CPK ematica, aumento della gamma-glutamiltransferasi, anomalie dei test di funzionalità epatica | - | Non comune | Non comune | |
| Aumento degli enzimi epatici, aumento di peso | - | - | Non comune | |
| aumento della fosfatasi alcalina | - | - | Non comune | |
Valori di laboratorio
In studi controllati, l’incidenza di aumenti clinicamente importanti delle transaminasi sieriche (ALT e/o AST ≥ 3 volte il LSN, valori consecutivi) è stata dello 0,6% nei pazienti trattati con Hatteras.
Questi aumenti sono stati generalmente asintomatici, non associati a colestasi e sono ritornati ai valori basali spontaneamente o dopo l’interruzione della terapia (vedere paragrafo 4.4).
I seguenti eventi avversi sono stati segnalati con alcune statine:
- disfunzione sessuale
- casi eccezionali di malattia polmonare interstiziale, soprattutto in associazione a terapia a lungo termine (vedere paragrafo 4.4)
- diabete mellito: la frequenza dipenderà dalla presenza o dall’assenza di fattori di rischio (glicemia a digiuno ≥ 5,6 mmol/L, BMI > 30 kg/m2, aumento dei trigliceridi, anamnesi di ipertensione).
Segnalazione di sospette reazioni avverse
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa tramite il sistema nazionale di segnalazione all’indirizzo https://www.aifa.gov.it/content/segnalazioni-reazioni-avverse
4.9 Sovradosaggio
Hatteras
Nell’eventualità di un sovradosaggio devono essere messe in atto misure sintomatiche e di supporto. Si raccomanda l’esecuzione di test di funzionalità epatica e il monitoraggio dei livelli sierici di CPK.
Ezetimibe
Negli studi clinici, la somministrazione di ezetimibe 50 mg/die a 15 soggetti sani per un periodo fino a 14 giorni, o di ezetimibe 40 mg/die a 18 pazienti con iperlipidemia primaria fino a 56 giorni, è stata generalmente ben tollerata. Sono stati segnalati alcuni casi di sovradosaggio, la maggior parte dei quali non associata a esperienze avverse. Le esperienze avverse segnalate non sono state gravi. Negli animali non è stata osservata tossicità dopo dosi singole per via orale di 5 000 mg/kg di ezetimibe in ratti e topi e di 3 000 mg/kg in cani.
Atorvastatina
In considerazione dell’elevato legame di atorvastatina con le proteine plasmatiche, non si prevede che l’emodialisi accresca in misura significativa la clearance di atorvastatina.
5 PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeuticasostanze modificatrici dei lipidi, inibitori dell’HMG-CoA reduttasi in associazione con altre sostanze modificatrici dei lipid, codice ATC: C10BA05
Hatteras è un medicinale ipolipemizzante che inibisce in maniera selettiva l’assorbimento intestinale del colesterolo e dei relativi steroli vegetali e inibisce la sintesi endogena del colesterolo.
Meccanismo di azione
Hatteras
Il colesterolo plasmatico è derivato dall’assorbimento intestinale e dalla sintesi endogena. Hatteras contiene ezetimibe e atorvastatina, due composti ipolipemizzanti con meccanismi d’azione complementari. Hatteras riduce i livelli elevati di colesterolo totale (C-totale), C-LDL, apolipoproteina B (Apo B), trigliceridi (TG) e colesterolo legato a lipoproteine non ad alta densità (C-non HDL) e aumenta il colesterolo legato a lipoproteine ad alta densità (C-HDL) attraverso la doppia inibizione dei processi di assorbimento e di sintesi del colesterolo.
Ezetimibe
Ezetimibe inibisce l’assorbimento intestinale del colesterolo. Ezetimibe è attivo per via orale e ha un meccanismo d’azione che differisce da quello delle altre classi di sostanze ipocolesterolemizzanti (ad es. statine, sequestranti degli acidi biliari [resine], derivati dell’acido fibrico e stanoli vegetali). Il bersaglio molecolare di ezetimibe è il trasportatore degli steroli Niemann-Pick C1-Like 1 (NPC1L1), responsabile della captazione intestinale di colesterolo e fitosteroli.
Ezetimibe si localizza a livello dell’orletto a spazzola dell’intestino tenue e inibisce l’assorbimento del colesterolo, riducendo così il trasferimento di colesterolo intestinale al fegato; le statine riducono la sintesi di colesterolo a livello epatico e questi due meccanismi distinti producono una riduzione complementare dei livelli di colesterolo. In uno studio clinico di 2 settimane condotto su 18 pazienti ipercolesterolemici, ezetimibe ha inibito l’assorbimento intestinale di colesterolo del 54% rispetto al placebo.
È stata eseguita una serie di studi preclinici per determinare la selettività di ezetimibe nell’inibire l’assorbimento del colesterolo. Ezetimibe ha inibito l’assorbimento di [14C]‑ colesterolo senza alcun effetto sull’assorbimento di trigliceridi, acidi grassi, acidi biliari, progesterone, etinilestradiolo o delle vitamine liposolubili A e D.
Atorvastatina
Atorvastatina è un inibitore selettivo e competitivo dell’HMG-CoA reduttasi, enzima che limita la velocità della conversione del 3-idrossi-3-metilglutaril-coenzima A in mevalonato, un precursore degli steroli, colesterolo incluso. A livello epatico, i trigliceridi e il colesterolo vengono incorporati in lipoproteine a densità molto bassa (VLDL) e quindi immessi nel plasma per essere trasportati verso i tessuti periferici. Le lipoproteine a bassa densità (LDL) originano dalle VLDL e vengono catabolizzate principalmente attraverso il recettore dotato di elevata affinità per le LDL (recettore LDL).
Atorvastatina riduce i livelli plasmatici di colesterolo e le concentrazioni sieriche di lipoproteine inibendo l’HMG-CoA reduttasi e, di conseguenza, la biosintesi del colesterolo a livello epatico e accresce il numero di recettori epatici per le LDL sulla superficie cellulare per aumentare l’assorbimento e il catabolismo delle LDL.
Atorvastatina riduce la produzione di LDL e il numero di particelle LDL. Atorvastatina determina un aumento marcato e sostenuto dell’attività dei recettori per le LDL, con un miglioramento della qualità delle particelle LDL circolanti. Atorvastatina si dimostra efficace nel ridurre il C-LDL in pazienti con ipercolesterolemia familiare omozigote, una popolazione generalmente non responsiva ai medicinali ipolipemizzanti.
In uno studio dose-risposta è stato dimostrato che atorvastatina riduce le concentrazioni di colesterolo totale (30-46%), C-LDL (41-61%), apolipoproteina B (34-50%) e trigliceridi (14-33%) inducendo al contempo incrementi variabili dei livelli di C-HDL e apolipoproteina A1. Tali risultati sono coerenti in pazienti affetti da ipercolesterolemia familiare eterozigote, da forme di ipercolesterolemia non familiare e da iperlipidemia mista, inclusi pazienti con diabete mellito non insulino-dipendente.
Efficacia e sicurezza clinica
Ipercolesterolemia primaria
In uno studio multicentrico, in doppio cieco, controllato con placebo, un totale di 148 uomini e donne con ipercolesterolemia primaria e malattia coronarica (CHD) sono stati randomizzati a ricevere un trattamento per 6 settimane con ezetimibe (EZE) 10 mg + atorvastatina (ATV) 10 mg (EZE + ATV; n=72) o placebo/atorvastatina 10 mg (ATV; n = 76). La variabile di efficacia primaria era la variazione percentuale media del colesterolo lipoproteico a bassa densità (LDL-C) dal basale all'endpoint dello studio. A 6 settimane, EZE + ATV ha fornito una variazione media aggiustata significativamente maggiore rispetto al basale di C-LDL rispetto alla monoterapia con ATV (-50,5% vs. -36,5%; p <0,0001), pari a un'ulteriore riduzione del 14,1% (95% CI -17,90, -10,19) in LDL-C. Una percentuale significativamente più alta di pazienti su EZE + ATV ha raggiunto il nuovo obiettivo raccomandato dalla Joint British Societies (JBS 2) di LDL-C di < 2 mmol/L (62% contro 12% con ATV da solo; p <0,0001) e il minimo di JBS 2 standard di trattamento <3 mmol/L (93% vs. 79% solo con ATV). I pazienti che ricevevano EZE+ATV avevano 12 volte più probabilità di raggiungere gli obiettivi di LDL-C (odds ratio 12,1; 95% Cl 5,8, 25,1; p < 0,0001) rispetto ai pazienti che ricevevano ATV monoterapia.
In una meta-analisi di terapia combinata di ezetimibe e atorvastatina vs. atorvastatina in monoterapia sono stati analizzati 11 studi randomizzati, a gruppi paralleli con 5206 partecipanti. I confronti includevano anche 4 dosi: la terapia di combinazione di Ezetimibe (10 mg) e atorvastatina (10 mg) (E10 + A10) rispetto ad atorvastatina (20 mg) in monoterapia (A20); E10 + A10 vs A10; E10 + A20 vs A40; E10 + A40 vs. A80. Rispetto alla monoterapia con atorvastatina, l'efficacia complessiva della terapia di combinazione di ezetimibe e atorvastatina è stata significativa, sulla riduzione di LDL-C (differenza media (MD) = − 15,38, 95% CI: da -16,17 a – 14,60; I2 = 26.2%, n = 17), TC (MD = − 9,51, 95% CI: da -10.28 to – 8,74; I2 = 33,7%, n = 17) e TG (MD = − 6.42, 95% CI: da -7.78 a – 5,06; I2 = 0%, n = 15) e sull’aumento di HDL-C (MD = 0,95, 95 % CI: 0.34 to 1,57; I2 = 0 %, n = 17). L’efficacia del confronto su HDL-C è stata ampiamente significativa ai diversi dosaggi. L’efficacia totale e nei sottogruppi della terapia di combinazione di Ezetimibe e Atorvastatina nella riduzione di LDL-C, TC e TG è risultata significativamente superiore rispetto all’ Atorvastatina in monoterapia. L’efficacia totale e relativa al gruppo E10 + A10/A20 della della terapia di combinazione sull’aumento di HDL-C è stata significativa.
Prevenzione di eventi cardiovascolari
In uno studio ezetimibe/simvastatina, multicentrico, randomizzato, in doppio cieco, con controllo attivo, 18 144 pazienti sono stati arruolati entro 10 giorni dal ricovero in ospedale per sindrome coronarica acuta (ACS; infarto del miocardio [IM] acuto o angina instabile [AI]). Tutti i pazienti sono stati randomizzati in un rapporto 1:1 a ricevere ezetimibe/simvastatina 10/40 mg (n = 9 067) o simvastatina 40 mg (n = 9 077) e sono stati seguiti per un periodo mediano di 6,0 anni.
I pazienti avevano un’età media di 63,6 anni; 76% erano maschi, 84% erano caucasici e 27% erano diabetici. Il valore medio di C-LDL al momento dell’evento qualificante per l’arruolamento nello studio era 80 mg/dL (2,1 mmol/L) per coloro che erano in terapia ipolipemizzante (n = 6 390) e 101 mg/dL (2,6 mmol/L) per coloro che non erano in precedente terapia ipolipemizzante (n = 11 594). Prima del ricovero in ospedale per l’evento che qualificava la ACS, il 34% dei pazienti era in terapia con una statina. Ad un anno, il valore medio di C-LDL per i pazienti che continuavano la terapia era 53,2 mg/dL (1,4 mmol/L) per il gruppo ezetimibe/simvastatina e 69,9 mg/dL (1,8 mmol/L) per il gruppo in monoterapia con simvastatina.
L’endpoint primario era un composito costituito da morte cardiovascolare, eventi coronarici maggiori (MCE; definiti come infarto del miocardio non fatale, angina instabile documentata che richiedeva il ricovero in ospedale o qualsiasi procedura di rivascolarizzazione coronarica verificatasi almeno 30 giorni dopo l’assegnazione randomizzata del trattamento) e ictus non fatale. Lo studio ha dimostrato che il trattamento con ezetimibe/simvastatina ha fornito un beneficio ulteriore nel ridurre l’endpoint primario composito di morte cardiovascolare, MCE e ictus non fatale rispetto alla simvastatina da sola (riduzione del rischio relativo del 6,4%, p = 0,016). L’endpoint primario si è verificato in 2 572 pazienti su 9 067 (tasso di Kaplan-Meier [KM] a 7-anni del 32,72%) nel gruppo ezetimibe/simvastatina e in 2 742 pazienti su 9 077 (tasso di KM a 7-anni del 34,67%) nel gruppo con simvastatina da sola (vedere Figura 1 e Tabella 6). Questo beneficio ulteriore ci si aspetta che sia simile con la co-somministrazione di ezetimibe e atorvastatina. La mortalità totale è rimasta invariata in questo gruppo ad alto rischio.
C’è stato un beneficio complessivo per tutti gli ictus; tuttavia c’è stato un piccolo aumento non significativo dell’ictus emorragico nel gruppo ezetimibe-simvastatina rispetto alla simvastatina da sola. Il rischio di ictus emorragico per ezetimibe in co-somministrazione con statine di potenza maggiore in studi sull’outcome a lungo termine non è stato valutato.
L’effetto del trattamento con ezetimibe/simvastatina è stato generalmente in linea con i risultati complessivi riscontrati in molti sottogruppi, che comprendevano sesso, età, razza, anamnesi medica di diabete mellito, livelli dei lipidi al basale, precedente terapia con statina, precedente ictus e ipertensione.
Figura 1: Effetto di ezetimibe/simvastatina sull’endpoint primario composito di morte cardiovascolare, evento coronarico maggiore o ictus non fatale
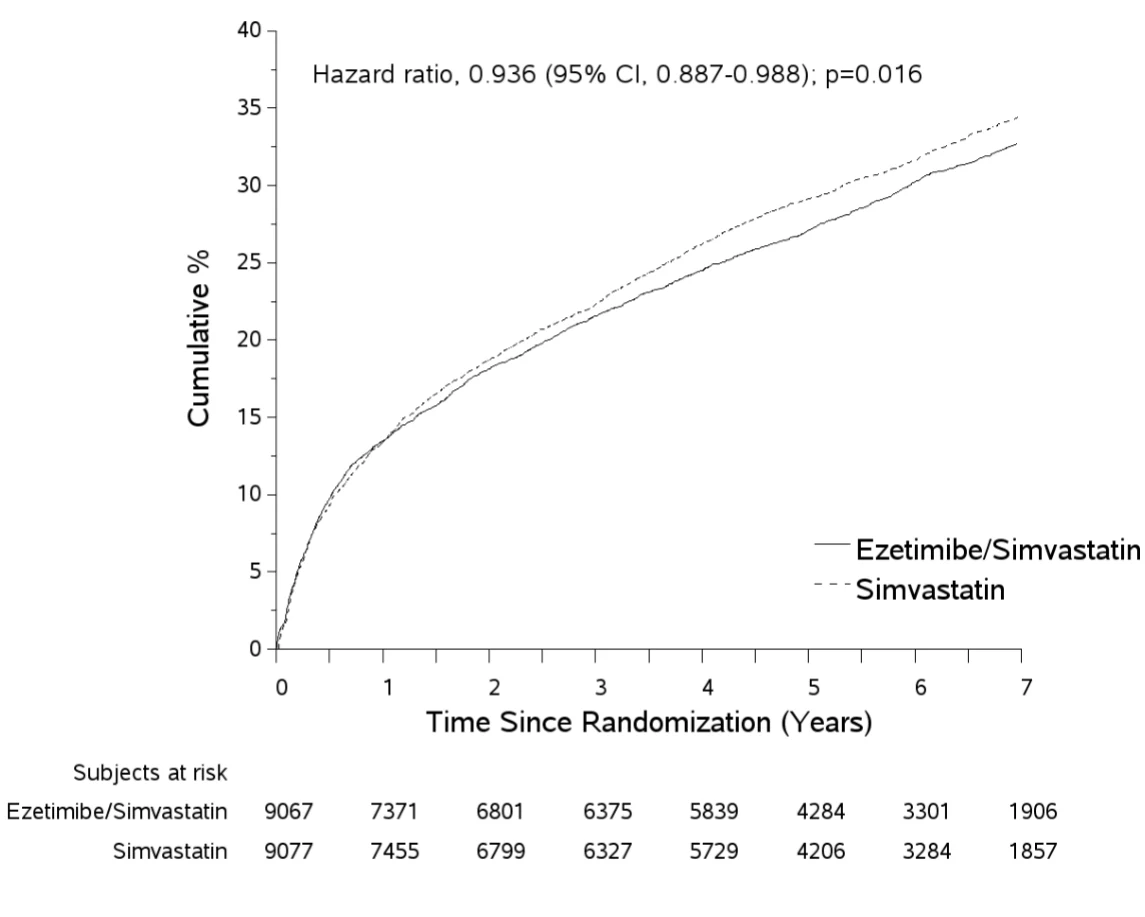
Tabella 3 Eventi cardiovascolari maggiori per gruppo di trattamento in tutti I pazienti randomizzati nello studio IMPROVE-IT
| Outcome | Ezetimibe/Simvastatina 10/40 mg* (N=9,067) | Simvastatina 40 mg† (N=9,077) | Rapporto di rischio (95% CI) | p-value | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| n | K-M %‡ | n | K-M %‡ | |||||||||||
| Endpoint primario composito di efficacia | ||||||||||||||
| (Morte CV, eventi coronarici maggiori e ictus non fatale) | 2 572 | 32,72% | 2 742 | 34,67% | 0,936 (0,887, 0,988) | 0,016 | ||||||||
| Componenti dell’endpoint primario composito e selezionati endpoint di efficacia (prime insorgenze dell’evento specificato in qualsiasi momento) | ||||||||||||||
| Morte cardiovascolare | 537 | 6,89% | 538 | 6,84% | 1,000 (0,887, 1,127) | 0,997 | ||||||||
| Evento coronarico maggiore: | ||||||||||||||
| IM non fatale | 945 | 12,77% | 1 083 | 14,41% | 0,871 (0,798, 0,950) | 0,002 | ||||||||
| Angina instabile che richiedeva ospedalizzazione | 156 | 2,06% | 148 | 1,92% | 1,059 (0,846, 1,326) | 0,618 | ||||||||
| Rivascolarizzazione coronarica dopo 30 giorni | 1 690 | 21,84% | 1 793 | 1 793 | 0,947 (0,886, 1,012) | 0,107 | ||||||||
| Ictus non fatale | 245 | 3,49% | 305 | 4,24% | 0,802 (0,678, 0,949) | 0,010 | ||||||||
* 6% sono stati titolati a ezetimibe/simvastatina 10/80 mg
† 27% sono stati titolati a simvastatina 80 mg
‡ Stima di Kaplan-Meier a 7 anni
Ipercolesterolemia familiare omozigote (IF omozigote)
È stato effettuato uno studio in doppio cieco, randomizzato, della durata di 12 settimane in pazienti con una diagnosi clinica e/o genotipica di IF omozigote. Sono stati analizzati i dati di un sottogruppo di pazienti (n = 36) trattati con atorvastatina 40 mg al basale. L’aumento della dose di atorvastatina da 40 a 80 mg (n = 12) ha prodotto una riduzione dei livelli di C-LDL del 2% rispetto al basale confrontato con atorvastatina 40 mg. La somministrazione concomitante di ezetimibe e atorvastatina equivalente a Hatteras (10/40 e 10/80 combinate, n = 24) ha prodotto una riduzione dei livelli di C-LDL del 19% rispetto al basale confrontato con atorvastatina 40 mg. Nei pazienti sottoposti a trattamento concomitante con ezetimibe e atorvastatina equivalente a Hatteras (10/80, n = 12) è stata ottenuta una riduzione dei livelli di C-LDL del 25% rispetto al basale confrontato con atorvastatina 40 mg.
Una volta completato lo studio di 12 settimane, i pazienti idonei (n = 35), trattati con atorvastatina 40 mg al basale sono stati assegnati al trattamento concomitante con ezetimibe e atorvastatina (10/40) per ulteriori 24 mesi. Dopo almeno 4 settimane di trattamento, la dose di atorvastatina poteva essere raddoppiata a una dose massima di 80 mg. Al termine dei 24 mesi la combinazione di ezetimibe e atorvastatina (10/40 e 10/80 combinate) ha portato a una riduzione dei livelli di C-LDL coerente con quella osservata nello studio di 12 settimane.
Popolazione pediatrica
L’Agenzia Europea per i Medicinali ha previsto l’esonero dall’obbligo di presentare i risultati degli studi con ezetimibe/atorvastatina ATOZET in tutti i sottogruppi della popolazione pediatrica per il trattamento dell’ipercolesterolemia e dell’iperlipidemia mista (vedere paragrafo 4.2 per informazioni sull’uso pediatrico).
5.2 Proprietà farmacocinetiche
Hatteras è stato dimostrato essere bioequivalente alla co-somministrazione di dosi corrispondenti di ezetimibe e atorvastatina in compresse.
Assorbimento
Ezetimibe
A seguito di somministrazione orale, ezetimibe viene assorbito rapidamente e coniugato ampiamente al glucuronide fenolico farmacologicamente attivo (ezetimibe-glucuronide). I valori medi delle concentrazioni plasmatiche di picco (Cmax) si osservano entro 1-2 ore per ezetimibe-glucuronide e 4-12 ore per ezetimibe. La biodisponibilità assoluta di ezetimibe non può essere determinata poiché il composto è virtualmente insolubile in un mezzo acquoso adatto per un’iniezione.
La somministrazione concomitante di cibo (pasti ad alto contenuto di grassi o non grassi) non ha avuto effetto sulla biodisponibilità orale di ezetimibe somministrato come compresse da 10 mg.
Atorvastatina
Atorvastatina viene assorbita rapidamente dopo somministrazione orale; le concentrazioni plasmatiche di picco (Cmax) si osservano entro 1-2 ore. L’entità dell’assorbimento aumenta in modo proporzionale alla dose di atorvastatina. Dopo somministrazione orale, atorvastatina compresse rivestite con film ha una biodisponibilità dal 95% al 99% rispetto alla soluzione orale. La biodisponibilità assoluta di atorvastatina è circa del 12% e la disponibilità sistemica dell’attività degli inibitori dell’HMG-CoA reduttasi è circa del 30%. La bassa disponibilità sistemica è attribuita alla clearance presistemica a livello della mucosa gastrointestinale e/o al metabolismo epatico di primo passaggio.
Distribuzione
Ezetimibe
Ezetimibe ed ezetimibe-glucuronide sono legati alle proteine del plasma umano rispettivamente nella misura del 99,7% e dell’88-92%.
Atorvastatina
Il volume medio di distribuzione di atorvastatina è di circa 381 L. Atorvastatina è legata in misura ≥ 98% alle proteine plasmatiche.
Biotrasformazione
Ezetimibe
Ezetimibe viene metabolizzato principalmente nell’intestino tenue e nel fegato attraverso la coniugazione a glucuronide (una reazione di fase II) con successiva escrezione biliare. È stato osservato un minimo metabolismo ossidativo (una reazione di fase I) in tutte le specie valutate. Ezetimibe ed ezetimibeglucuronide sono i principali composti farmacoderivati rinvenuti nel plasma e costituiscono rispettivamente il 10-20% e l’80-90% circa della quantità totale di farmaco presente nel plasma. Ezetimibe ed ezetimibe-glucuronide sono entrambi eliminati lentamente dal plasma con evidenza di significativo ricircolo enteroepatico. L’emivita di ezetimibe ed ezetimibe-glucuronide è di circa 22 ore.
Atorvastatina
Atorvastatina è metabolizzata dal citocromo P450 3A4 in derivati orto- e paraidrossilati e in vari prodotti di beta-ossidazione. A parte altre vie, questi prodotti sono ulteriormente metabolizzati mediante glucuronidazione. In vitro, l’inibizione dell’HMG-CoA reduttasi mediante metaboliti orto- e paraidrossilati è equivalente a quella di atorvastatina. Circa il 70% dell’attività inibitoria in circolo per l’HMG-CoA reduttasi è attribuito ai metaboliti attivi.
Eliminazione
Ezetimibe
A seguito di somministrazione orale di 14C‑ezetimibe (20 mg) nell’uomo, l’ezetimibe totale era di circa il 93% della radioattività plasmatica totale. Circa il 78% e l’11% della radioattività somministrata è stato rinvenuto nelle feci e nelle urine, rispettivamente, nel corso di un periodo di raccolta dei campioni di 10 giorni. Dopo 48 ore, non vi erano livelli rilevabili di radioattività nel plasma.
Atorvastatina
Atorvastatina viene eliminata principalmente nella bile in seguito a metabolismo epatico e/o extraepatico. Tuttavia, il medicinale non sembra essere oggetto di un significativo ricircolo enteroepatico. L’emivita di eliminazione plasmatica media di atorvastatina nell’uomo è di circa 14 ore. L’emivita dell’attività inibitoria per l’HMG-CoA reduttasi va da circa 20 a 30 ore a causa del contributo dei metaboliti attivi.
L’atorvastatina è un substrato dei trasportatori epatici, del polipeptide organico trasportatore di anioni 1B1 (OATP1B1) e del trasportatore 1B3 (OATP1B3). I metaboliti dell’atorvastatina sono substrati di OATP1B1. L’atorvastatina è anche identificata come substrato dei trasportatori di efflusso della proteina di resistenza multifarmaco 1 (MDR1) e della proteina di resistenza del cancro al seno (BCRP), che può limitare l’assorbimento intestinale e la clearance biliare dell’atorvastatina.
Popolazione pediatrica
Ezetimibe
Le farmacocinetiche di ezetimibe sono simili nei bambini di età ≥ 6 anni e negli adulti. Non sono disponibili dati di farmacocinetica nella popolazione pediatrica con età < 6 anni. L’esperienza clinica in pazienti pediatrici e adolescenti comprende pazienti con IF omozigote, IF eterozigote o sitosterolemia.
Atorvastatina
In uno studio in aperto della durata di 8 settimane, pazienti pediatrici (6-17 anni di età) in stadio di Tanner 1 (n = 15) e in stadio di Tanner 2 (n = 24) affetti da ipercolesterolemia familiare eterozigote e con valori basali di C-LDL ≥ 4 mmol/L sono stati trattati rispettivamente con 5 o 10 mg di atorvastatina compresse masticabili o con 10 o 20 mg di atorvastatina compresse rivestite con film in somministrazione singola giornaliera. Il peso corporeo era l’unica covariata significativa nel modello di farmacocinetica della popolazione atorvastatina. La clearance orale apparente dell’atorvastatina nei soggetti pediatrici è apparsa simile a quella riscontrata negli adulti quando veniva scalata in modo allometrico in base al peso corporeo. Riduzioni consistenti dei livelli di C-LDL e CT sono state osservate nell’intervallo posologico di esposizione all’atorvastatina e alla o-idrossiatorvastatina.
Anziani
Ezetimibe
Le concentrazioni plasmatiche dell’ezetimibe totale sono all’incirca 2 volte maggiori negli anziani (≥ 65 anni) rispetto ai giovani (18-45 anni). La riduzione dei livelli di C-LDL e il profilo di sicurezza sono paragonabili fra individui anziani e giovani trattati con ezetimibe.
Atorvastatina
Le concentrazioni plasmatiche di atorvastatina e dei suoi metaboliti attivi sono più elevate negli anziani sani rispetto agli adulti giovani, mentre gli effetti sul profilo lipidico sono risultati comparabili a quelli osservati in popolazioni di pazienti più giovani.
Compromissione epatica
Ezetimibe
A seguito della somministrazione di una dose singola di 10 mg di ezetimibe, l’AUC media per ezetimibe totale è aumentata di circa 1,7 volte nei pazienti con insufficienza epatica lieve (punteggio di Child-Pugh 5 o 6) rispetto ai soggetti sani. In uno studio di 14 giorni a dose multipla (10 mg/die) in pazienti con insufficienza epatica moderata (punteggio di Child-Pugh da 7 a 9), l’AUC media per ezetimibe totale è aumentata di circa 4 volte al giorno 1 e al giorno 14 rispetto ai soggetti sani. Non è necessario alcun aggiustamento della dose nei pazienti con insufficienza epatica lieve. A causa degli effetti sconosciuti dell’aumentata esposizione a ezetimibe in pazienti con insufficienza epatica moderata o grave (punteggio di Child-Pugh > 9), ezetimibe non è raccomandato in questi pazienti (vedere paragrafi 4.2 e 4.4).
Atorvastatina
Le concentrazioni plasmatiche di atorvastatina e dei suoi metaboliti attivi sono marcatamente aumentate (di circa 16 volte per quanto concerne la Cmax e di circa 11 volte per quanto concerne l’AUC) in pazienti con epatopatia alcolica cronica (Child-Pugh B).
Compromissione renale
Ezetimibe
Dopo una singola dose da 10 mg di ezetimibe in pazienti con malattia renale grave (n = 8; CrCl media ≤ 30 mL/min/1,73 m²), l’AUC media per ezetimibe totale è aumentata di circa 1,5 volte rispetto a soggetti sani (n = 9). Un ulteriore paziente in questo studio (sottoposto a trapianto renale e trattato con terapia farmacologica multipla comprendente ciclosporina) ha avuto un’esposizione a ezetimibe totale maggiore di 12 volte.
Atorvastatina
La malattia renale non ha alcuna influenza sulle concentrazioni plasmatiche o sugli effetti sul profilo lipidico di atorvastatina e dei suoi metaboliti attivi.
Genere
Ezetimibe
Le concentrazioni plasmatiche di ezetimibe totale sono leggermente maggiori (20% circa) nelle donne rispetto agli uomini. La riduzione del C-LDL e il profilo di sicurezza sono paragonabili in uomini e donne trattati con ezetimibe.
Atorvastatina
Le concentrazioni di atorvastatina e dei suoi metaboliti attivi nelle donne sono diverse da quelle osservate negli uomini (nella donna: valori più elevati del 20% circa per quanto riguarda la Cmax e più bassi del 10% circa per quanto riguarda l’AUC). Queste differenze si sono dimostrate prive di significatività clinica, non avendo prodotto differenze clinicamente significative negli effetti sul profilo lipidico tra uomini e donne.
Polimorfismo SLCO1B1
Atorvastatina
La captazione epatica di tutti gli inibitori dell’HMG-CoA reduttasi, atorvastatina inclusa, coinvolge il trasportatore OATP1B1. Nei pazienti con polimorfismo SLCO1B1 c’è un rischio di un’aumentata esposizione all’atorvastatina, che può indurre un aumento del rischio di rabdomiolisi (vedere paragrafo 4.4). Il polimorfismo del gene codificante per OATP1B1 (SLCO1B1 c.521CC) è associato a un’esposizione ad atorvastatina (AUC) 2,4 volte più elevata rispetto agli individui che non presentano questa variante genotipica (c.521TT). In questi pazienti è possibile anche una compromissione genetica della captazione epatica di atorvastatina. Le possibili conseguenze sull’efficacia non sono note.
5.3 Dati preclinici di sicurezza
Ezetimibe
Studi sulla tossicità cronica di ezetimibe condotti sugli animali non hanno identificato organi bersaglio per gli effetti tossici. In cani trattati per quattro settimane con ezetimibe (≥ 0,03 mg/kg/die) la concentrazione di colesterolo nella bile cistica è aumentata da un fattore di 2,5 a 3,5. Tuttavia, in uno studio di un anno su cani trattati con dosi fino a 300 mg/kg/die non è stato osservato un aumento dell’incidenza di colelitiasi o di altri effetti epatobiliari. La significatività di questi dati per l’uomo non è nota. Non può essere escluso un rischio di litogenesi associato all’uso terapeutico di ezetimibe.
I test di carcinogenesi a lungo termine su ezetimibe sono stati negativi.
L’ezetimibe non ha avuto effetto sulla fertilità dei ratti maschio o femmina, non è risultato teratogenico nei ratti o nei conigli, né ha avuto effetti sullo sviluppo prenatale o postnatale. L’ezetimibe ha attraversato la barriera placentare in femmine di ratto e di coniglio gravide trattate con dosi multiple di 1 000 mg/kg/die.
Atorvastatina
Atorvastatina ha mostrato un potenziale mutageno e clastogenico negativo in una batteria di 4 test in vitro e 1 saggio in vivo. Atorvastatina non è risultata essere cancerogena nei ratti, ma nei topi trattati con alte dosi (tali da produrre un’AUC0-24 h da 6 a 11 volte più elevata rispetto a quella raggiunta nell’uomo alla dose più alta raccomandata) sono stati evidenziati adenomi epatocellulari in esemplari di sesso maschile e carcinomi epatocellulari in esemplari di sesso femminile. Ci sono evidenze derivanti dagli studi sperimentali sugli animali che gli inibitori dell’HMG-CoA reduttasi possano alterare lo sviluppo embrionale o fetale. Nei ratti, nei conigli e nei cani atorvastatina non ha prodotto effetti sulla fertilità e non ha mostrato potenziale teratogeno, tuttavia, è stata osservata tossicità fetale nei ratti e nei conigli con dosi tossiche per la madre. Lo sviluppo della prole di ratto è risultato ritardato e la sopravvivenza postnatale è apparsa ridotta con l’esposizione delle madri a dosi elevate di atorvastatina. Nei ratti ci sono state evidenze di trasferimento placentare. Nei ratti, le concentrazioni plasmatiche di atorvastatina sono simili a quelle riscontrate nel latte. Non è noto se atorvastatina o i suoi metaboliti siano escreti nel latte materno.
Ezetimibe e statina co-somministrati
In studi di co-somministrazione con ezetimibe e statine (inclusa atorvastatina) gli effetti tossici osservati sono stati essenzialmente quelli tipicamente associate alle statine. Alcuni degli effetti tossici sono stati più marcati di quelli osservati nel corso del trattamento con sole statine. Ciò viene attribuito alle interazioni farmacocinetiche e/o farmacodinamiche susseguenti alla co-somministrazione. Nessuna di tali interazioni si è verificata nel Corso degli studi clinici. Si sono verificate miopatie nei ratti solo dopo esposizione a dosi diverse volte più elevate rispetto alla dose terapeutica umana (approssimativamente 20 volte il livello di AUC per le statine e da 500 a 2 000 volte il livello di AUC per i metaboliti attivi). In una serie di test in vivo e in vitro, ezetimibe co-somministrato con statine, non ha mostrato potenziale genotossico. La co-somministrazione di ezetimibe e statine non è risultata teratogena nei ratti. In femmine di coniglio gravide è stata osservata una bassa incidenza di deformità scheletriche (fusione di sternebre e vertebre caudali, ridotto numero di vertebre caudali. La co-somministrazione di ezetimibe e lovastatina ha prodotto effetti embrioletali.
6 INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Nucleo della compressa:
Strato dell’Ezetimibe
Lattosio monoidrato
Cellulosa, microcristallina
Croscarmellosa sodica
Ossido di ferro rosso (E172)
Sodio laurilsolfato
Povidone K30
Magnesio stearato
Strato dell’Atorvastatina
Cellulosa, microcristallina
Croscarmellosa sodica
Lattosio monoidrato
Calcio carbonato
Povidone K30
Polisorbato 80
Magnesio stearato
Film di rivestimento
Opadry bianco contenente ipromellosa 2910 (E464), titanio diossido (E171), talco (E553b), glicole propilenico (E1520).
6.2 Incompatibilità
Non pertinente.
6.3 Periodo di validità
30 mesi.
6.4 Precauzioni particolari per la conservazione
Questo medicinale non richiede alcuna condizione particolare di conservazione.
Conservare nella confezione originale per proteggere dalla luce.
6.5 Natura e contenuto del contenitore
Confezioni da 30 compresse rivestite con film in blister formati a freddo (OPA/Al/PVC-Al)
Confezioni da 60 compresse rivestite con film in blister formati a freddo (OPA/Al/PVC-Al)
È possibile che non tutte le confezioni siano commercializzate.
6.6 Precauzioni particolari per lo smaltimento e la manipolazione
Il medicinale non utilizzato e i rifiuti derivati da tale medicinale devono essere smaltiti in conformità alla normativa locale vigente.
7 MARKETING AUTHORISATION HOLDER
I.B.N Savio S.r.l.
Via del Mare, 36
00071 Pomezia (RM)
Italia
8 NUMERI DELLE AUTORIZZAZIONI ALL’IMMISSIONE IN COMMERCIO
051986014 - "10 MG/10 MG COMPRESSE RIVESTITE CON FILM" 30 COMPRESSE IN BLISTER OPA/AL/PVC/AL
051986026 - "10 MG/10 MG COMPRESSE RIVESTITE CON FILM" 60 COMPRESSE IN BLISTER OPA/AL/PVC/AL
051986038 - "10 MG/20 MG COMPRESSE RIVESTITE CON FILM" 30 COMPRESSE IN BLISTER OPA/AL/PVC/AL
051986040 - "10 MG/20 MG COMPRESSE RIVESTITE CON FILM" 60 COMPRESSE IN BLISTER OPA/AL/PVC/AL
051986053 - "10 MG/40 MG COMPRESSE RIVESTITE CON FILM" 30 COMPRESSE IN BLISTER OPA/AL/PVC/AL
051986065 - "10 MG/40 MG COMPRESSE RIVESTITE CON FILM" 60 COMPRESSE IN BLISTER OPA/AL/PVC/AL
051986077 - "10 MG/80 MG COMPRESSE RIVESTITE CON FILM" 30 COMPRESSE IN BLISTER OPA/AL/PVC/AL
051986089 - "10 MG/80 MG COMPRESSE RIVESTITE CON FILM" 60 COMPRESSE IN BLISTER OPA/AL/PVC/AL
9 DATA DELLA PRIMA AUTORIZZAZIONE/ RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione: