


Riassunto delle caratteristiche del prodotto - BISOLMONUS
1. DENOMINAZIONE DEL MEDICINALE
Bisolmonus 600 mg compresse effervescenti
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Ogni compressa effervescente contiene 600 mg di acetilcisteina. Eccipienti con effetti noti:
Ogni compressa effervescente contiene 6,03 mmol di sodio, equivalenti a 138,8 mg di sodio. Ogni compressa effervescente contiene 70 mg di lattosio.
Ogni compressa effervescente contiene al massimo 40 mg di sorbitolo. Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Compressa effervescente.
Compresse bianche, rotonde con superficie liscia, una linea di incisione su un lato e il diametro di 20 mm.
La linea di incisione serve per agevolarne la rottura per facilitarne la dissoluzione della compressa e non per dividerla in dosi uguali.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
L’acetilcisteina è indicata negli adulti per il trattamento delle patologie respiratorie in cui è richiesta una riduzione della viscosità delle secrezioni bronchiali per facilitare l’espettorazione, soprattutto durante i periodi di bronchite acuta.
4.2 Posologia e modo di somministrazione
Posologia
Una compressa effervescente da 600 mg una volta al giorno.
Popolazione pediatrica
Le compresse effervescenti di Bisolmonus da 600 mg sono controindicate per l’uso nei bambini di età inferiore a 2 anni (vedere paragrafo 4.3) e non sono adatte all’uso nei bambini e negli adolescenti.
Modo di somministrazione
La compressa effervescente deve essere sciolta in mezzo bicchiere d’acqua. Una volta sciolta la compressa, il liquido può essere bevuto immediatamente.
L’acetilcisteina si utilizza per il trattamento sintomatico e non deve essere utilizzata per periodi superiori a 8-10 giorni senza richiedere consulenza medica.
4.3 Controindicazioni
Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1. Bambini di età inferiore a 2 anni.
4.4 Avvertenze speciali e precauzioni d’impiego
Somministrare con cautela ai pazienti asmatici o a quelli con anamnesi di broncospasmo. In caso di broncospasmo, l’uso di Bisolmonus deve essere interrotto immediatamente.
Prestare attenzione nei pazienti con anamnesi di ulcera peptica, specialmente se il paziente utilizza altri medicinali noti per irritare la mucosa del tratto gastrointestinale.
Reazioni cutanee gravi, tra cui la sindrome di Steven-Johnson e la sindrome di Lyell, sono state segnalate molto raramente in associazione temporale all’uso di acetilcisteina. Nella maggior parte dei casi potrebbero essere spiegate dalla malattia sottostante del paziente e/o da un medicinale concomitante. Se si verificano nuove lesioni cutanee o mucosali, è necessario richiedere immediatamente consulenza medica e il trattamento con acetilcisteina deve essere interrotto per precauzione.
Somministrare con cautela ai pazienti con un riflesso della tosse ridotto (ad es. pazienti anziani o fragili) in quanto soprattutto all’inizio del trattamento con acetilcisteina, la secrezione bronchiale può aumentare di volume a causa della liquefazione. Quando un paziente non è in grado di espellere efficacemente le secrezioni con la tosse, è necessario eseguire un drenaggio posturale e bronco-aspirazione.
I mucolitici possono ostruire le vie aeree dei bambini di età inferiore a 2 anni a causa delle caratteristiche fisiologiche delle vie aeree in questa fascia di età. Potrebbe esserci scarsa capacità di espellere il muco tossendo. I mucolitici non devono pertanto essere usati nei bambini di età inferiore a 2 anni.
Interazione con gli esami di laboratorio
L’acetilcisteina può influire sul test colorimetrico del salicilato e sul test dei chetoni nelle urine.
La presenza di un lieve odore sulfureo non indica alcun cambiamento nella preparazione, ma è specifico del principio attivo.
Eccipienti
Questo medicinale contiene 70 mg di lattosio in ogni compressa. I pazienti che presentano rari problemi ereditari di intolleranza al galattosio, deficit totale di lattasi o malassorbimento glucosio-galattosio non devono prendere questo medicinale.
Questo medicinale contiene fino a 40 mg di sorbitolo in ogni compressa, equivalente a 0,57 mg/kg/die.
Questo medicinale contiene 138,8 mg di sodio in ogni compressa, equivalente al 6,94% dell’assunzione massima giornaliera raccomandata dall’OMS, che corrisponde a 2 g di sodio per un adulto. Da tenere in considerazione nei pazienti che seguono una dieta iposodica.
4.5 Interazioni con altri medicinali ed altre forme d’interazione
Interazioni con altri medicinali
Si consiglia di non sciogliere le compresse effervescenti di Bisolmonus da 600 mg insieme ad altri medicinali.
L’inattivazione degli antibiotici (tetraciclina, aminoglicosidi, penicillina) da parte dell’acetilcisteina è stata riportata finora solo in test in vitro in cui le sostanze interessate sono state miscelate direttamente tra loro. Tuttavia, se è necessario assumere antibiotici orali, si consiglia di prenderli due ore prima o dopo Bisolmonus.
L’acetilcisteina può potenziare l’effetto vasodilatatorio della nitroglicerina. Se è necessaria una terapia concomitante, si raccomanda di prestare attenzione e monitorare la pressione arteriosa del paziente in termini di ipotensione che può diventare grave.
L’acetilcisteina ha un possibile effetto chelante e può quindi ridurre la biodisponibilità di determinati sali di metalli pesanti, tra cui sali di oro, ferro e potassio.
Bisolmonus e tali sali non devono essere assunti in concomitanza, ma in un momento diverso della giornata.
Il carbone attivo può ridurre l’effetto dell’acetilcisteina perché ne riduce l’assorbimento.
4.6 Fertilità, gravidanza e allattamento
Gravidanza
I dati sull’uso dell’acetilcisteina nelle donne in gravidanza sono limitati. Gli studi sugli animali non indicano effetti dannosi diretti o indiretti di tossicità riproduttiva (vedere paragrafo 5.3). L’acetilcisteina attraversa la placenta. I dati disponibili non indicano un rischio per il bambino. Come misura precauzionale, è preferibile evitare l’uso di Bisolmonus durante la gravidanza.
Allattamento
Non è noto se l’acetilcisteina o i suoi metaboliti siano escreti nel latte materno. Si deve decidere se interrompere l’allattamento o interrompere/astenersi dalla terapia con Bisolmonus tenendo in considerazione il beneficio dell’allattamento per il bambino e il beneficio della terapia per la donna.
Fertilità
Sulla base dell’esperienza pre-clinica disponibile, non ci sono indicazioni in merito ai possibili effetti dell’uso dell’acetilcisteina sulla fertilità.
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
L’acetilcisteina non altera o altera in modo trascurabile la capacità di guidare veicoli e di usare macchinari.
4.8 Effetti indesiderati
La seguente tabella mostra gli effetti indesiderati dopo l’uso orale dell’acetilcisteina in base alla classificazione per sistemi ed organi (System Organ Class, SOC).
| Classificazione per sistemi e organi | Effetto indesiderato | |||
|---|---|---|---|---|
Non comune (da ≥1/1.000 a <1/100) | Raro (da ≥1/10.000 a <1/1.000) | Molto raro (<1/10.000) | Non nota (la frequenza non può essere definita sulla base dei dati disponibili) | |
| Disturbi del sistema immunitario | Reazioni da ipersensibilità* | Reazioni anafilattiche/ anafilattoidi, da shock anafilattico | ||
|---|---|---|---|---|
Patologie del sistema nervoso | Cefalea | |||
Patologie dell’orecchio e del labirinto | Tinnito | |||
| Patologie vascolari | Sanguinamento | |||
| Patologie gastrointestinali | Stomatite, dolore addominale, nausea vomito, diarrea | Dispepsia | ||
Patologie della cute e del tessuto sottocutaneo | Edema facciale | |||
| Patologie sistemiche e condizioni relative alla sede di somministrazione | Piressia | |||
| Esami diagnostici | Pressione arteriosa abbassata |
*Le reazioni di ipersensibilità comprendono broncospasmi, dispnea, prurito, orticaria, eruzione cutanea, angioedema e tachicardia.
Descrizione di reazioni avverse selezionate
È stata confermata in vari studi una diminuzione dell’aggregazione piastrinica in presenza di acetilcisteina. Il suo significato clinico non è ancora stato stabilito.
Nei pazienti con ulcera peptica o anamnesi della stessa, l’acetilcisteina può avere un effetto indesiderato sulla mucosa gastrica.
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione all’indirizzo: https://www.aifa.gov.it/content/segnalazioni-reazioni-avverse.
4.9 Sovradosaggio
Non è ancora stata osservata tossicità da sovradosaggio con forme farmaceutiche orali di acetilcisteina. I soggetti volontari dello studio sono stati trattati per tre mesi con una dose di
11,6 g di acetilcisteina al giorno e non è stato osservato alcun effetto indesiderato grave.
Dosi orali fino a 500 mg di acetilcisteina per kg di peso corporeo sono tollerate senza alcun segno di avvelenamento.
Sintomi
I sovradosaggi possono portare a effetti gastrointestinali quali nausea, vomito e diarrea.
Gestione
Trattamento sintomatico se necessario.
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: Preparati per tosse e raffreddore, espettoranti, escl. combinazioni con soppressori della tosse, mucolitici.
Codice ATC: R05CB01
Meccanismo d’azione ed effetti farmacodinamici
L’acetilcisteina è un agente mucolitico che riduce la viscosità delle secrezioni mucosali. Il suo effetto mucolitico è spiegato dalla depolimerizzazione, in cui vengono rotti i ponti disolfuro tra macromolecole presenti nel muco. Al contempo attiva l’epitelio ciliato.
Pertanto, la fluidità e il passaggio della secrezione bronchiale sono migliorati, facilitando l’espettorazione e migliorando la clearance mucociliare.
L’acetilcisteina è anche un precursore del glutatione poiché è un derivato della cisteina, un aminoacido naturale. La cisteina funge da substrato nell’organismo per la sintesi del glutatione. Oltre al fatto che l’acetilcisteina è in grado di normalizzare uno stato di deplezione di glutatione, è in grado di coniugarsi con vari composti tossici.
5.2 Proprietà farmacocinetiche
Assorbimento e distribuzione
In seguito alla somministrazione orale, l’acetilcisteina viene assorbita rapidamente e quasi completamente e distribuita in tutto l’organismo. I livelli tissutali più elevati si raggiungono nel fegato, nei reni e nei polmoni. Nell’uomo le concentrazioni plasmatiche massime vengono raggiunte dopo 1-2 ore. Una concentrazione plasmatica di picco di 4,6 µm è stata raggiunta a 60 minuti dopo una dose orale di 600 mg di acetilcisteina e i livelli plasmatici sono diminuiti rapidamente a 2,5 µm a 90 minuti. A causa dell’elevato effetto di primo passaggio, la biodisponibilità dell’acetilcisteina somministrata per via orale è molto bassa.
Il volume di distribuzione dell’acetilcisteina totale era compreso tra 0,33 e 0,47 l/kg, con variazioni interindividuali minime.
Il legame con le proteine dell’acetilcisteina è circa il 50%.
Biotrasformazione
L’acetilcisteina viene prevalentemente deacetilata nel fegato nel principio farmacologicamente attivo cisteina, nonché nella diacetilcistina, cistina e in altri disolfuri misti. La cisteina viene principalmente coinvolta nel metabolismo degli aminoacidi. Inoltre si formano i legami reversibili di disolfuro con gli aminoacidi e le proteine con gruppi sulfidrilici liberi.
L’emivita dell’acetilcisteina nel plasma è di circa 2 ore ed è principalmente influenzata dalla biotrasformazione epatica rapida. La compromissione epatica determina un’emivita plasmatica prolungata fino a 8 ore.
Eliminazione
In seguito a dosi orali o endovenose di 600 mg di n-acetilcisteina, non è praticamente rilevabile nessuna n-acetilcisteina nel plasma a 10-12 ore. La clearance totale di n-acetilcisteina è stata di 0,286 l/kg/h negli adulti sani dopo la somministrazione orale. Dosi elevate vengono convertite principalmente in solfato inorganico ed escrete per via renale, in cui l’escrezione segue una cinetica trifasica (fase alfa, beta e gamma terminale). La clearance plasmatica è stata determinata come 0,11 l/h/kg (totale) e 0,84 l/h/kg (ridotta).
L’emivita di eliminazione dopo la somministrazione endovenosa è di 30-40 min.
5.3 Dati preclinici di sicurezza
I dati non clinici non indicano rischi particolari per l’uomo sulla base di studi convenzionali di sicurezza farmacologica, tossicità a dosi ripetute, genotossicità, potenziale cancerogeno, tossicità per la riproduzione e lo sviluppo.
- a) Tossicità a dose singola
La tossicità a dose singola è molto bassa negli studi su animali.
- b) Tossicità a dosi ripetute
Gli studi su diverse specie animali (ratti, cani) con una durata fino a un anno non hanno rivelato alterazioni patologiche.
- c) Potenziale genotossico e cancerogeno
Non sono previsti effetti mutageni dell’acetilcisteina. Un test in vitro è stato negativo. Non sono stati condotti studi per valutare il potenziale cancerogeno dell’acetilcisteina.
- d) Tossicità per la riproduzione e lo sviluppo
Negli studi sulla tossicità per lo sviluppo su conigli e ratti non è stata osservata alcuna malformazione. Gli esami sulla fertilità e sulla tossicità peri- e postnatale sono stati negativi. Nei ratti l’acetilcisteina attraversa la placenta e può essere rilevata nel liquido amniotico.
Fino a otto ore dopo la somministrazione orale, la concentrazione del metabolita l-cisteina è maggiore nella placenta e nel feto rispetto al plasma della genitrice.
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Acido citrico, anidro Acido ascorbico
Citrato di sodio Ciclamato di sodio Saccarina sodica Mannitolo
Idrogenocarbonato di sodio
Carbonato di sodio, anidro Lattosio, anidro
Magnesio stearato
Aroma di limone “AU”, codice 132 composto da: olio di limone naturale, olio di limone naturale/identico a quello naturale, mannitolo (E421), maltodestrina, gluconolattone (E575), sorbitolo (E420), silice, colloidale anidra (E551)
6.2 Incompatibilità
L’acetilcisteina può danneggiare gomma e metallo (compresi ferro, nichel e rame). Quando si somministra attraverso un sondino nasogastrico o naso-intestinale, si raccomanda di utilizzare un sistema di somministrazione in vetro e/o plastica.
6.3 Periodo di validità
3 anni
6.4 Precauzioni particolari per la conservazione
Conservare nella confezione originale per proteggere il medicinale dall’umidità.
Confezione in foglio di alluminio laminato
Non richiede alcuna condizione speciale di temperatura di conservazione.
Tubi in polipropilene con tappi in polietilene contenenti un essiccante
Non conservare a temperature superiori a 30 °C.
6.5 Natura e contenuto del contenitore
Ogni compressa effervescente è sigillata separatamente in un foglio di alluminio confezionato in una scatola pieghevole o le compresse non sigillate sono confezionate in un tubo di plastica polipropilenica con tappi essicanti in polietilene riempiti con setaccio molecolare.
Dimensioni della confezione:
Scatole con 10 e 20 compresse.
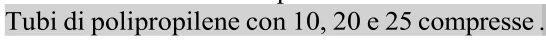
.
È possibile che non tutte le confezioni siano commercializzate.
6.6 Precauzioni particolari per lo smaltimento
Il medicinale non utilizzato e i rifiuti derivati da tale medicinale devono essere smaltiti in conformità alla normativa locale vigente.
7. TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
Opella Healthcare Italy S.r.l.
Piazza Belgioioso n. 2 - IT - 20121 Milano
8. NUMERO(I) DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
048952016 - "600 MG COMPRESSE EFFERVESCENTI" 10 COMPRESSE IN BLISTER AL/PAP
048952028 - "600 MG COMPRESSE EFFERVESCENTI" 20 COMPRESSE IN BLISTER AL/PAP
048952030 - "600 MG COMPRESSE EFFERVESCENTI" 10 COMPRESSE IN TUBO IN PP
048952042 - "600 MG COMPRESSE EFFERVESCENTI" 20 COMPRESSE IN TUBO IN PP
048952055 - "600 MG COMPRESSE EFFERVESCENTI" 25 COMPRESSE IN TUBO IN PP
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
Prima autorizzazione: 22/05/2021
10. DATA DI REVISIONE DEL TESTO
Febbraio 2026