


Riassunto delle caratteristiche del prodotto - AQUIPTA
1. DENOMINAZIONE DEL MEDICINALE
AQUIPTA 10 mg compresse
AQUIPTA 60 mg compresse
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
AQUIPTA 10 mg compresse
Ogni compressa contiene 10 mg di atogepant.
AQUIPTA 60 mg compresse
Ogni compressa contiene 60 mg di atogepant.
Eccipiente con effetti noti
Ogni compressa da 60 mg contiene 31,5 mg di sodio.
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Compressa
AQUIPTA 10 mg compresse
Compressa biconvessa rotonda, di colore da bianco a biancastro, di 6 mm di diametro, con impressi “A” e “10” su un lato.
AQUIPTA 60 mg compresse
Compressa biconvessa ovale, di colore da bianco a biancastro, di dimensioni 16 mm × 9 mm, con impresso “A60” su un lato.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
AQUIPTA è indicato per:
- il trattamento acuto dell’emicrania con o senza aura negli adulti
- la profilassi dell’emicrania negli adulti che hanno almeno 4 giorni di emicrania al mese.
4.2 Posologia e modo di somministrazione
Posologia
La dose massima giornaliera è di 60 mg di atogepant.
Per il trattamento acuto dell’emicrania, al bisogno, la dose raccomandata è di 60 mg di atogepant.
Per la profilassi dell’emicrania, la dose raccomandata è di 60 mg di atogepant una volta al giorno.
Le compresse possono essere assunte con o senza cibo.
Dimenticanza di una dose
Per la profilassi dell’emicrania, il paziente deve assumere la dose dimenticata non appena se ne ricorda. In caso di dimenticanza per un’intera giornata, la dose dimenticata deve essere saltata e quella successiva deve essere assunta come programmato.
Modifiche della dose
Le modifiche posologiche in caso di uso concomitante di medicinali specifici sono riportate nella Tabella 1 (vedere paragrafo 4.5).
Tabella 1. Modifiche della dose dovute a interazioni
| Modifiche della dose | Dose raccomandata una volta al giorno |
| Forti inibitori del CYP3A4 | 10 mg |
| Forti inibitori di OATP | 10 mg |
Popolazioni speciali
Anziani
I modelli di farmacocinetica di popolazione non indicano differenze farmacocinetiche clinicamente significative tra soggetti anziani e più giovani. Non è necessario un adeguamento della dose nei pazienti anziani.
Compromissione renale
Non è raccomandato un adeguamento della dose nei pazienti con compromissione renale lieve o moderata (vedere paragrafo 5.2). Nei pazienti con compromissione renale severa (clearance della creatinina [CLcr] 15-29 mL/min) e nei pazienti con malattia renale allo stadio terminale (End-Stage Renal Disease, ESRD) (CLcr < 15 mL/min), la dose raccomandata è di 10 mg una volta al giorno. Nei pazienti con ESRD sottoposti a dialisi intermittente, AQUIPTA deve essere assunto preferibilmente dopo la dialisi.
Compromissione epatica
Non è raccomandato un adeguamento della dose nei pazienti con compromissione epatica lieve o moderata (vedere paragrafo 5.2). Atogepant deve essere evitato nei pazienti con compromissione epatica severa.
Popolazione pediatrica
La sicurezza e l’efficacia di atogepant nei bambini e negli adolescenti (< 18 anni di età) non sono state ancora stabilite. Non ci sono dati disponibili.
Modo di somministrazione
AQUIPTA è per uso orale. Le compresse devono essere deglutite intere e non devono essere divise, frantumate o masticate.
4.3 Controindicazioni
Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1 (vedere paragrafo 4.4).
4.4 Avvertenze speciali e precauzioni d’impiego
Reazioni gravi di ipersensibilità
Reazioni di ipersensibilità gravi, incluso anafilassi, dispnea, eruzione cutanea, prurito, orticaria ed edema facciale sono state segnalate con l'uso di AQUIPTA (vedere paragrafo 4.8). La maggior parte delle reazioni gravi si sono verificate entro 24 ore dal primo utilizzo, tuttavia, alcune reazioni di ipersensibilità possono verificarsi giorni dopo la somministrazione. I pazienti devono essere avvertiti dei sintomi associati all'ipersensibilità. Se si verifica una reazione di ipersensibilità, interrompere AQUIPTA e istituire una terapia appropriata.
Compromissione epatica
Atogepant non è raccomandato nei pazienti con compromissione epatica severa (vedere paragrafo 4.2).
Eccipienti con effetti noti
AQUIPTA 10 mg compresse contiene meno di 1 mmol (23 mg) di sodio per compressa, cioè essenzialmente ‘senza sodio’.
AQUIPTA 60 mg compresse contiene 31,5 mg di sodio per compressa, equivalente all’1,6% dell’assunzione massima giornaliera raccomandata dall’OMS che corrisponde a 2 g di sodio per un adulto.
4.5 Interazioni con altri medicinali ed altre forme d’interazione
Inibitori del CYP3A4
I forti inibitori del CYP3A4 (ad esempio, ketoconazolo, itraconazolo, claritromicina, ritonavir) possono aumentare significativamente l’esposizione sistemica ad atogepant. La somministrazione concomitante di atogepant con itraconazolo ha determinato un’aumentata esposizione (Cmax di 2,15 volte e AUC di 5,5 volte) ad atogepant in soggetti sani (vedere paragrafo 4.2). In caso di somministrazione concomitante con deboli o moderati inibitori del CYP3A4, non sono previste variazioni clinicamente significative dell’esposizione ad atogepant.
Inibitori dei trasportatori
Gli inibitori del polipeptide trasportatore di anioni organici (organic anion trasporting polypeptide, OATP) (ad esempio, rifampicina, ciclosporina, ritonavir) possono aumentare significativamente l’esposizione sistemica ad atogepant. La somministrazione concomitante di atogepant con rifampicina in dose singola ha determinato un’aumentata esposizione (Cmax di 2,23 volte e AUC di 2,85 volte) ad atogepant in soggetti sani (vedere paragrafo 4.2).
Medicinali somministrati frequentemente in concomitanza
La somministrazione concomitante di atogepant con i componenti di contraccettivi orali etinilestradiolo e levonorgestrel, paracetamolo, naprossene, sumatriptan, o ubrogepant non ha determinato interazioni farmacocinetiche significative per atogepant o per i medicinali somministrati in concomitanza. La somministrazione concomitante con famotidina o esomeprazolo non ha determinato variazioni clinicamente rilevanti dell’esposizione ad atogepant.
4.6 Fertilità, gravidanza e allattamento
Gravidanza
I dati relativi all’uso di atogepant in donne in gravidanza sono in numero limitato. Gli studi sugli animali hanno mostrato una tossicità riproduttiva (vedere paragrafo 5.3). Atogepant non è raccomandato durante la gravidanza e in donne in età fertile che non usano misure contraccettive.
Allattamento
I dati farmacocinetici dopo la somministrazione di una singola dose hanno mostrato un passaggio minimo di atogepant nel latte materno (vedere paragrafo 5.2).
Non sono disponibili dati sugli effetti di atogepant sul bambino in allattamento o sugli effetti di atogepant sulla produzione di latte.
I benefici dell’allattamento per lo sviluppo e la salute devono essere considerati insieme alla necessità clinica della madre di assumere atogepant e a qualsiasi potenziale effetto avverso causato da atogepant
o dalla patologia materna di base sul bambino in allattamento.
Fertilità
Non sono disponibili dati sugli esseri umani relativi all’effetto di atogepant sulla fertilità. Gli studi sugli animali non hanno mostrato alcun impatto del trattamento con atogepant sulla fertilità femminile e maschile (vedere paragrafo 5.3).
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
Atogepant non altera o altera in modo trascurabile la capacità di guidare veicoli e di usare macchinari. Tuttavia, può provocare sonnolenza in alcuni pazienti. I pazienti devono usare cautela prima di guidare veicoli o usare macchinari fino a quando non siano ragionevolmente certi che atogepant non ha effetti avversi sulle prestazioni.
4.8 Effetti indesiderati
Riassunto del profilo di sicurezza
La sicurezza è stata valutata in 3 852 pazienti con emicrania che hanno ricevuto almeno una dose di atogepant negli studi clinici. Di questi, 1 225 pazienti sono stati esposti giornalmente ad atogepant per la profilassi per almeno 6 mesi e 826 pazienti sono stati esposti per 12 mesi. 895 pazienti sono stati esposti per 24 settimane per il trattamento al bisogno di attacchi acuti di emicrania.
Negli studi clinici di profilassi controllati verso placebo, della durata di 12 settimane, 678 pazienti hanno ricevuto almeno una dose di atogepant 60 mg una volta al giorno, mentre 663 pazienti hanno ricevuto placebo. Nello studio clinico controllato verso placebo per il trattamento acuto dell’emicrania, 1 195 pazienti hanno ricevuto almeno una dose di atogepant 60 mg, e 1 177 pazienti hanno ricevuto placebo; i pazienti hanno ricevuto sia atogepant sia placebo per trattare emicranie idonee.
Negli studi clinici di profilassi controllati verso placebo, le reazioni avverse segnalate più comunemente sono state nausea (9%), stipsi (8%) e stanchezza/sonnolenza (5%). La maggior parte delle reazioni è stata di intensità lieve o moderata. La reazione avversa che ha portato più comunemente all’interruzione del trattamento per la profilassi è stata la nausea (0,4%). La nausea (1,3%) è stata la reazione avversa segnalata più comunemente per il trattamento acuto.
Tabella delle reazioni avverse
Le reazioni avverse segnalate negli studi clinici e dall’esperienza post-marketing sono elencate di seguito in base alla classificazione per sistemi e organi e alla frequenza; le reazioni più frequenti sono elencate per prime. Le frequenze sono definite come segue: molto comune (≥ 1/10), comune (≥ 1/100, < 1/10), non comune (≥ 1/1 000, < 1/100), raro (≥ 1/10 000, < 1/1 000), molto raro (< 1/10 000), o non nota (la frequenza non può essere definita sulla base dei dati disponibili). All’interno di ciascuna classe di frequenza, le reazioni avverse sono riportate in ordine di gravità decrescente.
Tabella 2. Reazioni avverse individuate con atogepant
| Classificazione per sistemi e organi | Frequenza | Reazione avversa | ||
| Trattamento acuto dell’emicrania | ||||
| Patologie gastrointestinali | Comune | Nausea | ||
| Esami diagnostici | Non comune | ALT/AST aumentata** | ||
| Profilassi dell’emicrania | ||||
| Disturbi del sistema immunitario | Non nota | Ipersensibilità (ad esempio, anafilassi, dispnea, eruzione cutanea, prurito, orticaria, edema facciale) | ||
| Disturbi del metabolismo e della nutrizione | Comune | Appetito ridotto | ||
| Patologie gastrointestinali | Comune | Nausea Stipsi | ||
| Patologie generali e condizioni relative alla sede di somministrazione | Comune | Stanchezza/sonnolenza | ||
| Esami diagnostici | Comune | Peso diminuito* | ||
| Non comune | ALT/AST aumentata** | |||
* Definito negli studi clinici come calo ponderale di almeno il 7% in qualsiasi punto. ** Casi di aumenti di ALT/AST (definiti come ≥ 3 volte il limite superiore della norma) temporalmente associati ad atogepant sono stati osservati in sperimentazioni cliniche, inclusi casi con storia di potenziale dechallenge positivo che si sono risolti entro 8 settimane dall’interruzione del trattamento. Tuttavia, la frequenza complessiva degli aumenti degli enzimi epatici è stata simile nel gruppo atogepant e nel gruppo placebo.
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato nell’allegato V.
4.9 Sovradosaggio
Negli studi clinici, atogepant è stato somministrato in dosi singole fino a 300 mg e in dosi ripetute fino a 170 mg una volta al giorno. Le reazioni avverse sono state paragonabili a quelle osservate a dosi inferiori e non sono state identificate tossicità specifiche. Non esistono antidoti noti per atogepant. Il trattamento di un sovradosaggio deve consistere in misure di supporto generali, inclusi il monitoraggio dei parametri vitali e l’osservazione dello stato clinico del paziente.
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: analgesici, antagonisti del peptide correlato al gene della calcitonina (CGRP), codice ATC: N02CD07
Meccanismo d’azione
Studi preclinici sul legame recettoriale e studi funzionali in vitro evidenziano il coinvolgimento di più di un tipo di recettore negli effetti farmacologici di atogepant. Atogepant mostra affinità verso diversi recettori della famiglia del recettore del peptide correlato al gene della calcitonina (CGRP). In considerazione delle concentrazioni plasmatiche libere clinicamente rilevanti di atogepant (Cmax > 20 nM per una dose di 60 mg) e del fatto che i ricettori del CGRP e dell’amilina-1 si ritengono coinvolti nella fisiopatologia dell’emicrania, gli effetti inibitori di atogepant in corrispondenza di tali recettori (valore Ki rispettivamente di 26 pM e 2,4 nM) possono essere di importanza clinica. Tuttavia, il meccanismo d’azione preciso di atogepant nella profilassi o nel trattamento dell’emicrania deve essere ancora stabilito.
Efficacia e sicurezza clinica
Trattamento acuto dell’emicrania
L’efficacia di AQUIPTA per il trattamento acuto dell’emicrania con o senza aura negli adulti è stata valutata in uno studio randomizzato, in doppio cieco, controllato verso placebo (ECLIPSE). Nel periodo di trattamento in cieco di 16 settimane, 1 328 soggetti sono stati randomizzati ad 1 di 4 gruppi di sequenza per trattare 4 attacchi di emicrania idonei, con intensità della cefalea moderata o severa, con atogepant 60 mg (3 attacchi) o placebo (1 attacco) secondo un ordine predefinito. I soggetti che hanno completato il periodo in cieco dello studio hanno trattato attacchi successivi con atogepant 60 mg in aperto fino alla fine della settimana 24. Circa il 22% dei soggetti assumeva medicinali concomitanti per la profilassi dell’emicrania (ad es. topiramato, amitriptilina, propranololo). L’uso di un medicinale di emergenza era consentito a partire da 2 ore dopo l’assunzione del medicinale in studio. L’uso di un medicinale concomitante con azione sulla via del CGRP non era consentito né per il trattamento acuto né per il trattamento preventivo dell’emicrania.
Durante il periodo in doppio cieco dello studio, 1 037 soggetti hanno trattato 4 attacchi di emicrania idonei. La frequenza media di emicrania era di circa 4 attacchi al mese di emicrania da moderata a severa nei 3 mesi precedenti l’arruolamento.
L’endpoint primario di efficacia era la libertà dal dolore (definita come riduzione della severità della cefalea da moderata/severa ad assenza di dolore) a 2 ore durante l’Attacco 1 (Tabella 3). Gli endpoint secondari includevano l’assenza del sintomo più fastidioso identificato dai pazienti a 2 ore, il sollievo dal dolore (definito come riduzione della severità della cefalea da moderata/severa a lieve/assenza di dolore) a 2 ore, e prolungata libertà dal dolore da 2 a 48 ore. AQUIPTA ha dimostrato un miglioramento statisticamente e clinicamente significativo per questi endpoint rispetto al placebo. Inoltre, sono stati dimostrati effetti statisticamente significativi per gli endpoint secondari relativi all’uso del medicinale di emergenza entro 24 ore e alla capacità di funzionare normalmente a 2 ore.
Tabella 3: Endpoint di efficacia durante l’Attacco 1 nello studio ECLIPSE
AQUIPTA 60 mg N=602 | Placebo N=612 | |
| Libertà dal dolore a 2 ore | ||
| % di responder | 24,3 | 13,1 |
| Odds ratio (IC al 95%) | 2,36 (1,76; 3,15) | |
| Valore p | <0,0001a | |
| Assenza del sintomo più fastidiosob a 2 ore | ||
| % di responder | 43,7 | 32,7 |
| Odds ratio (IC al 95%) | 1,77 (1,41; 2,24) | |
| Valore p | <0,0001a | |
| Sollievo dal dolore a 2 ore | ||
| % di responder | 72,1 | 54,4 |
| Odds ratio (IC al 95%) | 2,35 (1,85; 2,98) | |
| Valore p | <0,0001a | |
| Prolungata libertà dal dolore da 2 a 48 ore | ||
| % di responder | 16,6 | 5,7 |
| Odds ratio (IC al 95%) | 3,62 (2,43; 5,39) | |
| Valore p | <0,0001a | |
a Valori p aggiustati per confronti multipli b Identificato dal paziente come nausea (31%), fotofobia (44%) o fonofobia (25%) | ||
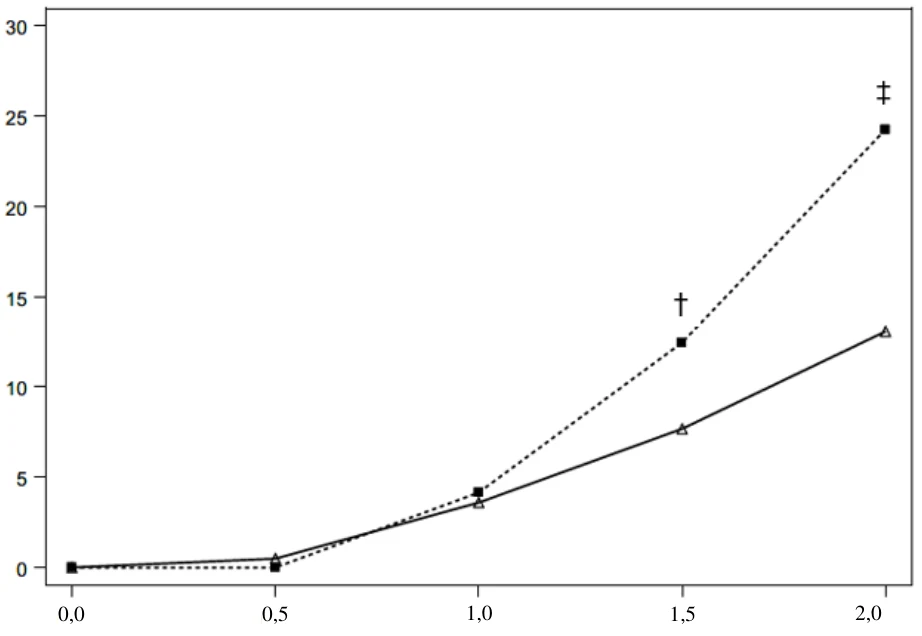
Una percentuale maggiore di pazienti trattati con AQUIPTA 60 mg ha raggiunto libertà dal dolore a partire da 1,5 ore dopo l’assunzione durante l’Attacco 1 in confronto ai pazienti trattati con placebo (Figura 1). Atogepant ha inoltre dimostrato un effetto clinicamente significativo e costante, con il 26,3% dei pazienti che ha raggiunto libertà dal dolore a 2 ore in almeno 2 attacchi di emicrania su 3.
Figura 1: Percentuale di pazienti che ha raggiunto libertà dal dolore entro 2 ore per l’Attacco 1 nello studio ECLIPSE
Per
ce
n
t
u
ale
d
i p
az
ien
ti ch
e
h
a r
ag
g
iu
n
to
l
ib
er
tà
d
al
d
o
lo
re
Tempo dopo la dose (ore)
Placebo AQUIPTA 60 mg † p < 0,001 (non aggiustato per confronti multipli)
‡ p < 0,0001 (aggiustato per confronti multipli)
0,0 0,5 1,0 1,5 2,0
Profilassi dell’emicrania
Atogepant è stato valutato per la profilassi dell’emicrania in due studi registrativi in tutto lo spettro dell’emicrania, nell’emicrania cronica ed episodica. Lo studio sull’emicrania episodica (ADVANCE) ha arruolato pazienti che soddisfacevano i criteri della classificazione internazionale delle cefalee (International Classification of Headache Disorders, ICHD), per una diagnosi di emicrania con o senza aura. Lo studio sull’emicrania cronica (PROGRESS) ha arruolato pazienti che soddisfacevano i criteri ICHD per l’emicrania cronica. Entrambi gli studi hanno escluso i pazienti con infarto miocardico, ictus o attacchi ischemici transitori nei sei mesi precedenti lo screening.
Emicrania episodica
Atogepant è stato valutato per la profilassi dell’emicrania episodica (da 4 a 14 giorni di emicrania al mese) in uno studio randomizzato, multicentrico, in doppio cieco, controllato verso placebo (ADVANCE). I pazienti sono stati randomizzati a ricevere AQUIPTA 60 mg (N = 235) o placebo (N = 223) una volta al giorno per 12 settimane. Ai pazienti era consentito l’uso di trattamenti per la cefalea acuta (ossia triptani, derivati dell’ergotamina, FANS, paracetamolo e oppioidi) al bisogno. L’uso di un medicinale concomitante con azione sulla via del CGRP non era consentito né per il trattamento acuto né per il trattamento preventivo dell’emicrania.
In totale, l’88% dei pazienti ha completato il periodo dello studio in doppio cieco, della durata di 12 settimane. I pazienti avevano un’età media di 42 anni (intervallo: da 18 a 73 anni), il 4% aveva un’età pari o superiore a 65 anni, l’89% era di sesso femminile e l’83% era bianco. La frequenza media di emicrania al basale era di circa 8 giorni di emicrania al mese ed era simile fra i gruppi di trattamento.
L’endpoint primario di efficacia era la variazione rispetto al basale del numero medio di giorni di emicrania al mese (Monthly Migraine Days, MMD) nell’arco del periodo di trattamento di 12 settimane. Gli endpoint secondari, controllati per la molteplicità, comprendevano la variazione rispetto al basale del numero medio di giorni di cefalea al mese, la variazione rispetto al basale dell’uso medio mensile di farmaci per il trattamento acuto, la percentuale di pazienti che conseguivano almeno una riduzione del 50% degli MMD medi rispetto al basale (media trimestrale) e diverse misure di esito riferite dai pazienti di valutazione del funzionamento.
Sono stati dimostrati risultati statisticamente significativi per AQUIPTA rispetto al placebo relativamente agli endpoint primari e secondari di efficacia dello studio ADVANCE, come riepilogato nella Tabella 4.
Tabella 4. Endpoint di efficacia nello studio ADVANCE
| AQUIPTA 60 mg | Placebo | |||||
| N = 226 | N = 216 | |||||
| Giorni di emicrania al mese (MMD) nell’arco di 12 settimane | ||||||
| Basale | 7,8 | 7,5 | ||||
| Variazione media rispetto al basale | -4,1 | -2,5 | ||||
| Differenza rispetto al placebo | -1,7 | |||||
| Valore p | < 0,001 | |||||
| Giorni di cefalea al mese nell’arco di 12 settimane | ||||||
| Basale | 9,0 | 8,5 | ||||
| Variazione media rispetto al basale | -4,2 | -2,5 | ||||
| Differenza rispetto al placebo |
| |||||
| Valore p | < 0,001 | |||||
| Giorni di uso di farmaci per il trattamento acuto al mese nell’arco di 12 settimane | ||||||
| Basale | 6,9 | 6,5 | ||||
| Variazione media rispetto al basale | -3,8 | -2,3 | ||||
| Differenza rispetto al placebo | -1,4 | |||||
| Valore p | < 0,001 | |||||
| AQUIPTA 60 mg | Placebo | |||||
| N = 226 | N = 216 | |||||
| ≥ 50% di responder MMD nell’arco di 12 settimane | ||||||
| % di responder | 59 | 29 | ||||
| Odds ratio (IC al 95%) | 3,55 (2,39; 5,28) | |||||
| Valore p | < 0,001 | |||||
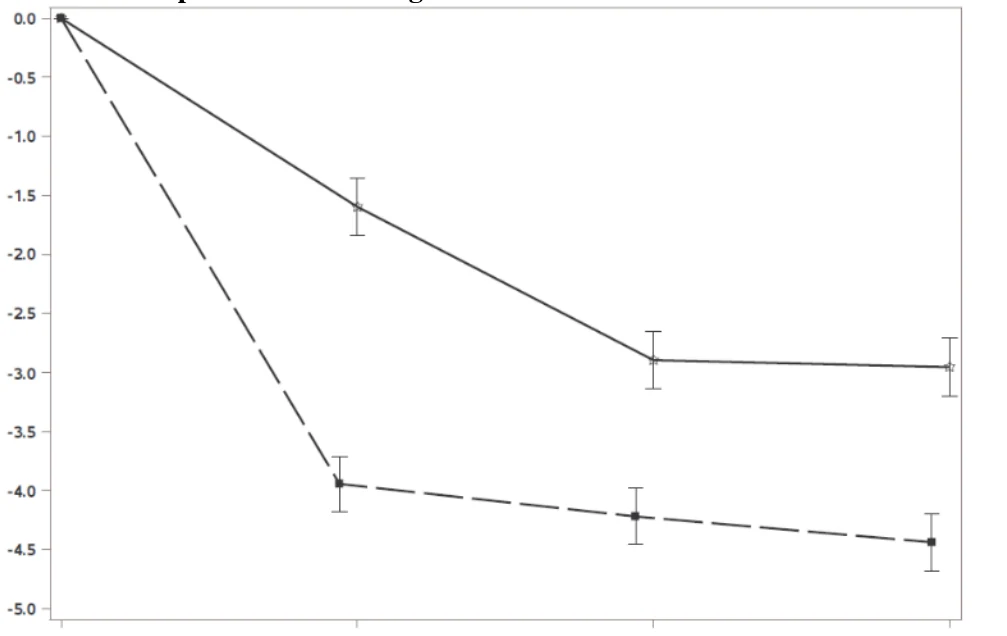
La Figura 2 mostra la variazione media degli MMD rispetto al basale nello studio ADVANCE. I pazienti trattati con AQUIPTA 60 mg una volta al giorno hanno conseguito riduzioni medie maggiori degli MMD, rispetto al basale, nel periodo di trattamento di 12 settimane, in confronto ai pazienti trattati con placebo. AQUIPTA 60 mg una volta al giorno ha determinato riduzioni significative rispetto al basale del numero medio di giorni di emicrania al mese, nell’ambito del primo intervallo di 4 settimane, in confronto ai pazienti trattati con placebo.
Figura 2. Variazione rispetto al basale dei giorni di emicrania al mese nello studio ADVANCE

Var
i
azi
one ri
spett
o al
basale de
i
gi
or
ni di
emi
cr
ani
a al
m
ese (m
edi
a dei
mi
nimi
quadr
at
i
±
er
ror
e standar
d)
Basale Settimane 1-4 Settimane 5-8 Settimane 9-12
Placebo AQUIPTA 60 mg una volta al giorno
Efficacia a lungo termine
L’efficacia è stata mantenuta per un periodo fino a un anno in uno studio in aperto in cui 546 pazienti con emicrania episodica sono stati randomizzati a ricevere AQUIPTA 60 mg una volta al giorno. Il 68% dei pazienti (373/546) ha completato il periodo di trattamento. La riduzione del numero medio secondo il metodo dei minimi quadrati di giorni di emicrania al mese nel primo mese (settimane 1-4) è stata pari a -3,8 giorni, con un miglioramento a una riduzione media secondo il metodo dei minimi quadrati di -5,2 giorni nell’ultimo mese (settimane 49-52). Circa l’84%, il 70% e il 48% dei pazienti ha segnalato una riduzione pari rispettivamente a ≥ 50%, ≥ 75% e 100% dei giorni di emicrania al mese alle settimane 49-52.
Pazienti con precedente fallimento a 2 - 4 classi di trattamenti profilattici orali
Nello studio ELEVATE, 315 pazienti adulti con emicrania episodica che, sulla base dell’efficacia e/o della tollerabilità, avevano fallito precedentemente da 2 a 4 classi di trattamenti profilattici orali (per es. topiramato, antidepressivi triciclici, beta bloccanti) sono stati randomizzati in rapporto 1:1 a ricevere atogepant 60 mg (N = 157) o placebo (N = 158) per 12 settimane. I risultati di questo studio erano coerenti con i principali risultati dei precedenti studi sull’efficacia nell’emicrania episodica e statisticamente significativi per gli endpoint primario e secondari di efficacia, comprese diverse misure di esito riferite dai pazienti che ne valutavano il funzionamento. Il trattamento con atogepant ha portato alla riduzione di 4,2 giorni del numero medio degli MMD rispetto a 1,9 giorni nel gruppo placebo (p<0,001). Il 50,6% (78/154) dei pazienti nel gruppo atogepant ha raggiunto almeno il 50% di riduzione dal basale degli MMD rispetto al 18,1% (28/155) nel gruppo placebo (odds ratio [IC al 95%]: 4,82 [2,85, 8,14], p<0,001).
Emicrania cronica
Atogepant è stato valutato per la profilassi dell’emicrania cronica (da 15 o più giorni di cefalea al mese con almeno 8 giorni di emicrania) in uno studio randomizzato, multicentrico, in doppio cieco, controllato verso placebo (PROGRESS). I pazienti sono stati randomizzati a ricevere AQUIPTA 60 mg (N = 262) o placebo (N = 259) una volta al giorno per 12 settimane. A un sottogruppo di pazienti (11%) è stato consentito l’uso di un medicinale concomitante per la profilassi dell’emicrania (ad esempio, amitriptilina, propranololo, topiramato). Ai pazienti era consentito l’uso di trattamenti per la cefalea acuta (ossia triptani, derivati dell’ergotamina, FANS, paracetamolo e oppioidi) al bisogno. Sono stati arruolati anche pazienti con uso eccessivo di farmaci per il trattamento acuto e cefalea da uso eccessivo di farmaci. L’uso di un medicinale concomitante con azione sulla via del CGRP non era consentito né per il trattamento acuto né per il trattamento preventivo dell’emicrania.
Un totale di 463 pazienti (89%) ha completato lo studio in doppio cieco, della durata di 12 settimane. I pazienti avevano un’età media di 42 anni (intervallo: da 18 a 74 anni), il 3% aveva un’età pari o superiore a 65 anni, l’87% era di sesso femminile e il 59% era bianco. La frequenza media di emicrania al basale era di circa 19 giorni di emicrania al mese ed era simile fra i gruppi di trattamento.
L’endpoint primario di efficacia era la variazione rispetto al basale degli MMD medi nell’arco del periodo di trattamento di 12 settimane. Gli endpoint secondari, controllati per la molteplicità, comprendevano la variazione rispetto al basale del numero medio di giorni di cefalea al mese, la variazione rispetto al basale dell’uso medio mensile di farmaci per il trattamento acuto, la percentuale di pazienti che conseguivano almeno una riduzione del 50% degli MMD medi rispetto al basale (media trimestrale) e diverse misure di esito riferite dai pazienti di valutazione del funzionamento. Sono stati dimostrati risultati statisticamente significativi per AQUIPTA rispetto al placebo relativamente agli endpoint primari e secondari di efficacia dello studio PROGRESS, come riepilogato nella Tabella 5.
Tabella 5. Endpoint di efficacia nello studio PROGRESS
AQUIPTA 60 mg N = 257 | Placebo N = 249 | |
| Giorni di emicrania al mese (MMD) nell’arco di 12 settimane | ||
| Basale | 19,2 | 19,0 |
| Variazione media rispetto al basale | -6,8 | -5,1 |
| Differenza rispetto al placebo | -1,7 | |
| Valore p | 0,002 | |
| Giorni di cefalea al mese nell’arco di 12 settimane | ||
| Basale | 21,5 | 21,4 |
| Variazione media rispetto al basale | -6,9 | -5,2 |
| Differenza rispetto al placebo | -1,7 | |
| Valore p | 0,002 | |
AQUIPTA 60 mg N = 257 | Placebo N = 249 | |
| Giorni di uso di farmaci per il trattamento acuto al mese nell’arco di 12 settimane | ||
| Basale | 15,5 | 15,3 |
| Variazione media rispetto al basale | -6,2 | -4,1 |
| Differenza rispetto al placebo | -2,1 | |
| Valore p | 0,002 | |
| ≥ 50% di responder MMD nell’arco di 12 settimane | ||
| % di responder | 40 | 27 |
| Odds ratio (IC al 95%) | 1,90 (1,29; 2,79) | |
| Valore p | 0,002 | |
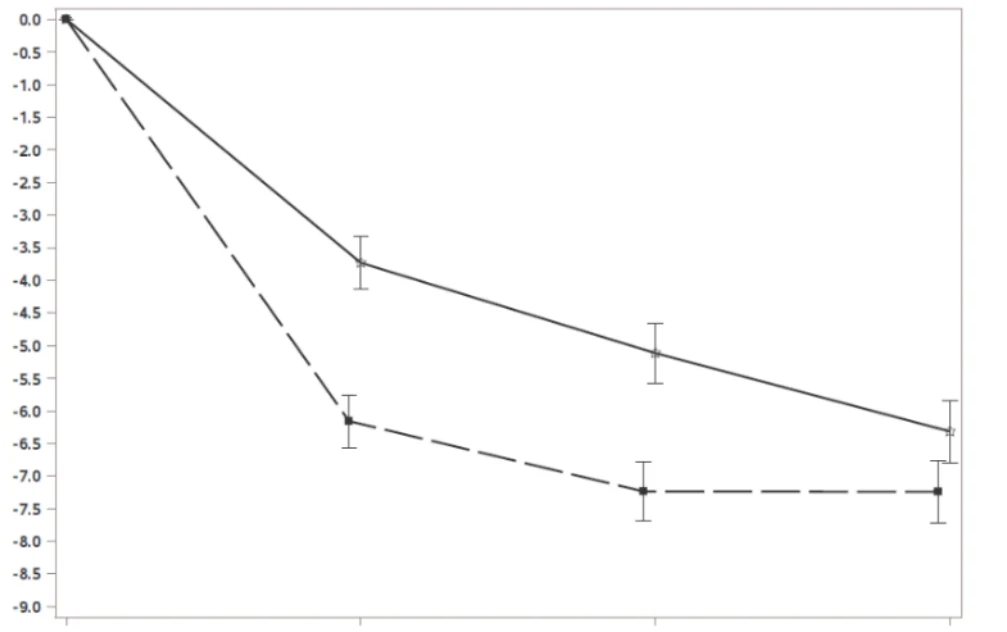
La Figura 3 mostra la variazione media degli MMD rispetto al basale nello studio PROGRESS. I pazienti trattati con AQUIPTA 60 mg una volta al giorno hanno conseguito una riduzione media maggiore degli MMD, rispetto al basale, nell’arco del periodo di trattamento di 12 settimane, in confronto ai pazienti trattati con placebo.
Figura 3. Variazione rispetto al basale dei giorni di emicrania al mese nello studio
PROGRESS
Var
i
azi
one ri
spett
o al
basale de
i
gi
or
ni di
emi
cr
ani
a al
m
ese (m
edi
a dei
mi
nimi
quadr
at
i
±
er
ror
e standar
d)
Basale Settimane 1-4 Settimane 5-8 Settimane 9-12
Placebo
AQUIPTA 60 mg una volta al giorno
Tollerabilità ed efficacia rispetto a topiramato
Nello studio TEMPLE, 540 pazienti adulti con emicrania episodica o cronica sono stati randomizzati e hanno ricevuto atogepant 60 mg una volta al giorno (N = 273) oppure topiramato da 50 mg a 100 mg al giorno (N = 267) per 24 settimane durante la fase in doppio cieco, per valutare tollerabilità, sicurezza ed efficacia. Atogepant ha dimostrato una tollerabilità superiore rispetto a topiramato sulla base del tasso di interruzione del trattamento dovuto ad eventi avversi (atogepant: 12,1%, topiramato: 29,6%; p<0,0001; endpoint primario). Il 64,1% dei pazienti nel gruppo atogepant ha conseguito una riduzione di almeno il 50% degli MMD durante i Mesi da 4 a 6 dello studio rispetto al 39,3% nel gruppo topiramato (p<0,0001).
Popolazione pediatrica
L’Agenzia europea per i medicinali ha rinviato l’obbligo di presentare i risultati degli studi con AQUIPTA in uno o più sottogruppi della popolazione pediatrica per il trattamento acuto e la profilassi della cefalea emicranica (vedere paragrafo 4.2 per informazioni sull’uso pediatrico).
5.2 Proprietà farmacocinetiche
Assorbimento
Dopo somministrazione orale, atogepant viene assorbito con un picco di concentrazione plasmatica approssimativamente a 1-2 ore. Dopo somministrazione una volta al giorno, atogepant mostra una farmacocinetica dose-proporzionale fino a 170 mg (circa 3 volte la dose raccomandata massima), senza accumulo.
Effetto del cibo
Quando atogepant è stato somministrato con un pasto ad alto contenuto di grassi, l’AUC e la Cmax sono risultate ridotte rispettivamente di circa il 18% e il 22%, senza alcun effetto sul tempo mediano al raggiungimento della concentrazione plasmatica massima di atogepant. Negli studi clinici di efficacia, atogepant è stato somministrato indipendentemente dal cibo.
Distribuzione
Il legame di atogepant alle proteine plasmatiche non è risultato dipendente dalla concentrazione nell’intervallo da 0,1 a 10 µM; la frazione non legata di atogepant è stata pari a circa il 4,7% nel plasma umano. Il volume di distribuzione apparente medio di atogepant (Vz/F) dopo somministrazione orale è di circa 292 L.
Biotrasformazione
Atogepant viene eliminato principalmente tramite il metabolismo, in primo luogo dal CYP3A4. Il composto progenitore (atogepant) e un metabolita glucuronide coniugato (M23) sono stati i componenti prevalenti in circolo nel plasma umano.
Induttori del CYP3A4
La co-somministrazione di atogepant con rifampicina, un forte induttore del CYP3A4, allo stato stazionario ha determinato una significativa riduzione dell'esposizione (Cmax del 30% e AUC del 60%) di atogepant in soggetti sani.
La co-somministrazione di atogepant con topiramato, un induttore lieve del CYP3A4, allo stato stazionario, ha determinato una diminuzione dell'esposizione (Cmax del 24% e AUC del 25%) di atogepant.
In vitro, atogepant non è un inibitore di CYP3A4, 1A2, 2B6, 2C8, 2C9, 2C19, 2D6, MAO-A o UGT1A1 a concentrazioni clinicamente rilevanti. Inoltre, atogepant non è un induttore di CYP1A2, CYP2B6 o CYP3A4 a concentrazioni clinicamente rilevanti.
Eliminazione
L'emivita di eliminazione di atogepant è di circa 11 ore. La clearance orale apparente (CL/F) media di atogepant è di circa 19 L/h. Dopo una dose orale singola di 50 mg di 14C-atogepant a soggetti maschi sani, il 42% e il 5% della dose sono stati recuperati come atogepant immodificato rispettivamente nelle feci e nelle urine.
Trasportatori
Atogepant è un substrato di P-gp, BCRP, OATP1B1, OATP1B3 e OAT1. Sulla base di uno studio clinico di interazione con un forte inibitore dell’OATP, è raccomandato un adeguamento della dose in caso di uso concomitante di forti inibitori dell’OATP. Atogepant non è un substrato di OAT3, OCT2 o MATE1.
Atogepant non è un inibitore di P-gp, BCRP, OAT1, OAT3, NTCP, BSEP, MRP3 o MRP4 a concentrazioni clinicamente rilevanti. Atogepant è un debole inibitore di OATP1B1, OATP1B3, OCT1 e MATE1, ma non sono previste interazioni clinicamente rilevanti.
Popolazioni speciali
Compromissione renale
La via di eliminazione renale svolge un ruolo minore nella clearance di atogepant. Sulla base di un’analisi farmacocinetica di popolazione, non vi è una differenza significativa nella farmacocinetica di atogepant nei pazienti con compromissione renale lieve o moderata (CLcr 30-89 mL/min), rispetto ai soggetti con funzionalità renale normale (CLcr ≥ 90 mL/min). Poiché i pazienti con compromissione renale severa o malattia renale allo stadio terminale (ESRD; CLcr < 30 mL/min) non sono stati studiati, in tali pazienti è raccomandato l’uso di atogepant 10 mg.
Compromissione epatica
Nei pazienti con compromissione epatica preesistente lieve (Child-Pugh Classe A), moderata (Child-Pugh Classe B) o severa (Child-Pugh Classe C), l’esposizione totale ad atogepant è risultata aumentata rispettivamente del 24%, del 15% e del 38%. Tuttavia, l’esposizione ad atogepant non legato è stata di circa 3 volte più elevata nei pazienti con compromissione epatica severa. L’uso di AQUIPTA deve essere evitato nei pazienti con compromissione epatica severa.
Passaggio nel latte materno
In uno studio su 12 donne sane in allattamento a cui è stata somministrata una singola dose orale di atogepant 60 mg tra 1 e 6 mesi dopo il parto, i livelli massimi di atogepant nel latte materno sono stati raggiunti tra 1 e 3 ore dopo la somministrazione. La Cmax e l'AUC di atogepant nel latte materno erano significativamente inferiori di circa il 93% rispetto ai valori plasmatici delle donne. La dose media relativa per il neonato era di circa lo 0,19% (intervallo da 0,06 a 0,33%) della dose materna adattata al peso con un rapporto medio latte/plasma di 0,08 (da 0,02 a 0,10). La quantità cumulativa di atogepant escreta nel latte materno nell'arco di 24 ore è stata minima, inferiore a 0,01 mg.
Altre popolazioni speciali
Sulla base di un’analisi farmacocinetica di popolazione, il sesso, l’origine etnica e il peso corporeo non hanno avuto un effetto significativo sulla farmacocinetica (Cmax e AUC) di atogepant. Pertanto, non sono giustificati adeguamenti della dose basati su tali fattori.
5.3 Dati preclinici di sicurezza
Nonostante le marcate differenze interspecie nell'affinità del recettore CGRP di atogepant, i dati preclinici non rivelano rischi particolari per atogepant negli esseri umani sulla base di studi convenzionali di farmacologia di sicurezza, tossicità a dosi ripetute, genotossicità, fototossicità o potenziale cancerogeno.
Compromissione della fertilità
La somministrazione orale di atogepant a ratti maschi e femmine prima e durante l’accoppiamento e continuata nelle femmine fino al giorno 7 di gestazione non ha determinato effetti avversi sulla fertilità
o sulle prestazioni riproduttive. Le esposizioni plasmatiche (AUC) sono fino a circa 15 volte quelle osservate negli esseri umani alla dose massima raccomandata negli esseri umani (Maximum Recommended Human Dose, MRHD).
Tossicità della riproduzione e dello sviluppo
La somministrazione orale di atogepant a femmine di ratto e di coniglio gravide durante il periodo dell’organogenesi ha determinato una riduzione del peso corporeo fetale nei ratti e un aumento dell’incidenza di variazioni viscerali e scheletriche fetali alle dosi associate a minima tossicità materna. Alla dose senza effetti osservati per gli effetti avversi sullo sviluppo embriofetale, l’esposizione plasmatica (AUC) è stata pari a circa 4 volte nel ratto e 3 volte nel coniglio quella rilevata negli esseri umani alla MRHD di 60 mg/die.
La somministrazione orale di atogepant a ratti per tutto il periodo della gestazione e dell’allattamento ha determinato una riduzione significativa non avversa del peso corporeo della prole che si è mantenuta nell’età adulta. L’esposizione plasmatica (AUC) alla dose senza effetti osservati per lo sviluppo pre- e post-natale è stata pari a circa 5 volte quella osservata negli esseri umani alla MRHD. Nei ratti in allattamento, la somministrazione orale di atogepant ha determinato livelli di atogepant nel latte di circa 2 volte più elevati rispetto a quelli rilevati nel plasma materno.
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Copolimero polivinilpirrolidone/vinilacetato
Vitamina E polietilenglicole succinato
Mannitolo
Cellulosa microcristallina
Sodio cloruro
Croscarmellosa sodica
Silice colloidale biossido
Sodio stearil fumarato
6.2 Incompatibilità
Non pertinente
6.3 Periodo di validità
3 anni
6.4 Precauzioni particolari per la conservazione
Questo medicinale non richiede alcuna condizione particolare di conservazione.
6.5 Natura e contenuto del contenitore
AQUIPTA 10 mg compresse
Blister in PVC/PE/PCTFE e pellicola di alluminio, ciascuno contenente 7 compresse. Confezioni da 7, 28 o 98 compresse.
AQUIPTA 60 mg compresse
Blister in PVC/PE/PCTFE e pellicola di alluminio contenente 2 compresse. Confezioni da 2 compresse.
Blister in PVC/PE/PCTFE e pellicola di alluminio, ciascuno contenente 7 compresse. Confezioni da 7, 28 o 98 compresse.
È possibile che non tutte le confezioni siano commercializzate.
6.6 Precauzioni particolari per lo smaltimento
Il medicinale non utilizzato e i rifiuti derivati da tale medicinale devono essere smaltiti in conformità alla normativa locale vigente.
7. TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
AbbVie Deutschland GmbH & Co. KG
Knollstrasse
67061 Ludwigshafen
Germania
8. NUMERO(I) DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
EU/1/23/1750/001
EU/1/23/1750/002
EU/1/23/1750/003
EU/1/23/1750/004
EU/1/23/1750/005
EU/1/23/1750/006
EU/1/23/1750/007
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione: 11 agosto 2023
10. DATA DI REVISIONE DEL TESTO
Informazioni più dettagliate su questo medicinale sono disponibili sul sito web dell’Agenzia europea per i medicinali, https://www.ema.europa.eu.
ALLEGATO II
A. PRODUTTORE RESPONSABILE DEL RILASCIO DEI LOTTI
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E UTILIZZO
C. ALTRE CONDIZIONI E REQUISITI DELL’AUTORIZZAZIONE
ALL’IMMISSIONE IN COMMERCIO
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA L’USO
SICURO ED EFFICACE DEL MEDICINALE
A. PRODUTTORE RESPONSABILE DEL RILASCIO DEI LOTTI
Nome e indirizzo del produttore responsabile del rilascio dei lotti
AbbVie S.r.l
S.R. 148 Pontina Km 52 Snc
Campoverde di Aprilia, Latina 04011
Italia
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E UTILIZZO
Medicinale soggetto a prescrizione medica.
C. ALTRE CONDIZIONI E REQUISITI DELL’AUTORIZZAZIONE ALL’IMMISSIONE
IN COMMERCIO
- Rapporti periodici di aggiornamento sulla sicurezza (PSUR)
I requisiti per la presentazione degli PSUR per questo medicinale sono definiti nell’elenco delle date di riferimento per l’Unione europea (elenco EURD) di cui all’articolo 107 quater, paragrafo 7, della direttiva 2001/83/CE e successive modifiche, pubblicato sul sito web dell’Agenzia europea per i medicinali.
Il titolare dell’autorizzazione all’immissione in commercio deve presentare il primo PSUR per questo medicinale entro 6 mesi successivi all’autorizzazione.
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA L’USO SICURO ED
EFFICACE DEL MEDICINALE
- Piano di gestione del rischio (RMP)
Il titolare dell’autorizzazione all’immissione in commercio deve effettuare le attività e le azioni di farmacovigilanza richieste e dettagliate nel RMP approvato e presentato nel modulo 1.8.2 dell'autorizzazione all'immissione in commercio e in ogni successivo aggiornamento approvato del RMP.
Il RMP aggiornato deve essere presentato:
- su richiesta dell’Agenzia europea per i medicinali;
- ogni volta che il sistema di gestione del rischio è modificato, in particolare a seguito del ricevimento di nuove informazioni che possono portare a un cambiamento significativo del profilo beneficio/rischio o a seguito del raggiungimento di un importante obiettivo (di farmacovigilanza o di minimizzazione del rischio).