


Riassunto delle caratteristiche del prodotto - AIMOVIG
1. DENOMINAZIONE DEL MEDICINALE
Aimovig 70 mg soluzione iniettabile in siringa preriempita Aimovig 140 mg soluzione iniettabile in siringa preriempita Aimovig 70 mg soluzione iniettabile in penna preriempita Aimovig 140 mg soluzione iniettabile in penna preriempita
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Aimovig 70 mg soluzione iniettabile in siringa preriempita
Ogni siringa preriempita contiene 70 mg di erenumab.
Aimovig 140 mg soluzione iniettabile in siringa preriempita
Ogni siringa preriempita contiene 140 mg di erenumab.
Aimovig 70 mg soluzione iniettabile in penna preriempita
Ogni penna preriempita contiene 70 mg di erenumab.
Aimovig 140 mg soluzione iniettabile in penna preriempita
Ogni penna preriempita contiene 140 mg di erenumab.
Erenumab è un anticorpo monoclonale IgG2 completamente umano prodotto in cellule ovariche di criceto cinese (CHO) mediante tecnologia di DNA ricombinante.
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Soluzione iniettabile (preparazione iniettabile)
La soluzione è da limpida a opalescente, da incolore a giallo chiaro.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
Aimovig è indicato per la profilassi dell’emicrania in adulti che hanno almeno 4 giorni di emicrania al mese.
4.2 Posologia e modo di somministrazione
Il trattamento deve essere iniziato da medici esperti nella diagnosi e nel trattamento dell’emicrania.
Posologia
Il trattamento è destinato a pazienti con almeno 4 giorni di emicrania al mese quando iniziano il trattamento con erenumab.
La dose raccomandata è 70 mg di erenumab ogni 4 settimane. Alcuni pazienti possono aver beneficio da una dose da 140 mg ogni 4 settimane (vedere paragrafo 5.1)
Ogni dose da 140 mg è somministrata o come una iniezione sottocutanea da 140 mg o come due iniezioni sottocutanee da 70 mg.
Studi clinici hanno dimostrato che la maggioranza dei pazienti che rispondono alla terapia presenta un beneficio clinico entro 3 mesi. Si deve prendere in considerazione l’interruzione del trattamento nei pazienti che non hanno mostrato una risposta dopo 3 mesi di trattamento. Si raccomanda di valutare la necessità di continuare il trattamento a intervalli periodici nel corso della terapia.
Popolazioni speciali
Anziani (65 anni e oltre)
Aimovig non è stato studiato in pazienti anziani. Non è richiesto l’aggiustamento del dosaggio in quanto la farmacocinetica di erenumab non è influenzata dall’età.
Compromissione renale / compromissione epatica
Non è necessario l’aggiustamento del dosaggio in pazienti con compromissione renale o compromissione epatica da lieve a moderata (vedere paragrafo 5.2).
Popolazione pediatrica
La sicurezza e l’efficacia di Aimovig nei bambini di età inferiore ai 18 anni non sono state ancora stabilite. Non ci sono dati disponibili.
Modo di somministrazione
Aimovig è per uso sottocutaneo.
Aimovig viene autosomministrato dal paziente dopo aver ricevuto un adeguato addestramento. Le iniezioni possono essere effettuate anche da un’altra persona adeguatamente istruita. Le sedi per l’iniezione sottocutanea comprendono l’addome, la coscia o la parte esterna del braccio (il braccio deve essere utilizzato solo se l’iniezione è effettuata da una persona diversa dal paziente; vedere paragrafo 5.2). Deve essere scelta a rotazione una diversa sede di iniezione e le iniezioni non devono essere eseguite in aree dove la cute è dolorante, presenta lividi, arrossamenti o indurimenti.
Siringa preriempita
Deve essere iniettato tutto il contenuto della siringa preriempita di Aimovig. Ogni siringa preriempita è esclusivamente monouso e progettata per rilasciare l’intero contenuto senza alcun contenuto residuo.
Istruzioni dettagliate per la somministrazione sono fornite nel foglio illustrativo nella sezione istruzioni per l’uso.
Penna preriempita
Deve essere iniettato tutto il contenuto della penna preriempita di Aimovig. Ogni penna preriempita è esclusivamente monouso e progettata per rilasciare l’intero contenuto senza alcun contenuto residuo.
Istruzioni dettagliate per la somministrazione sono fornite nel foglio illustrativo nella sezione istruzioni per l’uso.
4.3 Controindicazioni
Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1.
4.4 Avvertenze speciali e precauzioni d’impiego
Tracciabilità
Al fine di migliorare la tracciabilità dei medicinali biologici, il nome e il numero di lotto del medicinale somminitrato devono essere chiaramente registrati.
Effetto cardiovascolare
I pazienti con alcune malattie cardiovascolari maggiori sono stati esclusi dagli studi clinici (vedere paragrafo 5.1). Non sono disponibili dati di sicurezza in questi pazienti.
Reazioni di ipersensibilità
Nella fase post-marketing sono state riportate con erenumab reazioni gravi di ipersensibilità, inclusi eruzione cutanea, angioedema e reazioni anafilattiche. Queste reazioni possono verificarsi entro minuti, sebbene alcune possano accadere più di una settimana dopo il trattamento. In tale contesto, i pazienti devono essere avvisati dei sintomi associati alle reazioni di ipersensibilità. Se si verifica una reazione di ipersensibilità grave o severa, deve essere iniziata una terapia appropriata e il trattamento con erenumab deve essere interrotto (vedere paragrafo 4.3).
Stipsi
La stipsi è una reazione avversa comune di erenumab ed è di solito di intensità lieve o moderata. Nella maggior parte dei casi, l’insorgenza è stata segnalata dopo la somministrazione della prima dose di erenumab; tuttavia pazienti hanno manifestato stipsi anche in seguito durante il trattamento. Nella maggioranza dei casi, la stipsi si è risolta entro tre mesi. Durante la commercializzazione, stipsi con complicanze gravi è stata riportata con erenumab. In alcuni di questi casi è stato richiesto il ricovero in ospedale, compresi i casi in cui è stato necessario l’intervento chirurgico. Una storia di stipsi o l’uso concomitante di medicinali associati con una diminuzione della motilità intestinale possono aumentare il rischio di stipsi più severa e il potenziale di complicanze correlate alla stipsi. I pazienti devono essere avvertiti del rischio di stipsi e informati della necessità di consultare un medico se la stipsi non si risolve o peggiora. I pazienti devono consultare immediatamente un medico se presentano stipsi severa. La stipsi deve essere gestita tempestivamente in maniera clinicamente appropriata. Per la stipsi severa, si deve considerare l’interruzione del trattamento.
Individui sensibili al lattice
Il cappuccio rimovibile di questo medicinale contiene lattice di gomma. Può causare gravi reazioni allergiche.
Contenuto di sodio
Questo medicinale contiene meno di 1 mmol di sodio (23 mg) per dose, cioè essenzialmente “senza sodio”.
4.5 Interazioni con altri medicinali ed altre forme d’interazione
Non sono da attendersi effetti sull’esposizione ai medicinali co-somministrati, sulla base delle vie di metabolismo degli anticorpi monoclonali. Non sono state osservate interazioni con contraccettivi orali (etinilestradiolo/norgestimato) o con sumatriptan in studi condotti in volontari sani.
4.6 Fertilità, gravidanza e allattamento
Gravidanza
I dati relativi all’uso di erenumab in donne in gravidanza sono in numero limitato. Gli studi sugli animali non indicano effetti dannosi diretti o indiretti di tossicità riproduttiva (vedere paragrafo 5.3). A scopo precauzionale, è preferibile evitare l’uso di Aimovig durante la gravidanza.
Allattamento
Non è noto se erenumab sia escreto nel latte umano. È noto che le IgG umane sono escrete nel latte materno durante i primi giorni successivi alla nascita e che si riducono a basse concentrazioni subito dopo; di conseguenza, un rischio per il lattante non può essere escluso durante questo breve periodo. In seguito, l’uso di Aimovig può essere considerato durante l’allattamento solo se clinicamente necessario.
Fertilità
Studi sugli animali non hanno mostrato alcun impatto sulla fertilità maschile e femminile (vedere paragrafo 5.3).
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
Si ritiene che Aimovig non alteri o alteri in modo trascurabile la capacità di guidare veicoli e di usare macchinari.
4.8 Effetti indesiderati
Riassunto del profilo di sicurezza
Un totale di oltre 2 500 pazienti (più di 2 600 anni paziente) è stato trattato con Aimovig negli studi registrativi. Di questi, oltre 1 300 pazienti sono stati esposti per almeno 12 mesi e 218 pazienti sono stati esposti per 5 anni. Il profilo di sicurezza complessivo di Aimovig è rimasto costante nel corso di 5 anni di trattamento a lungo termine in aperto.
Le reazioni avverse al farmaco riportate per 70 mg e 140 mg sono state reazioni al sito di iniezione (5,6%/4,5%), stipsi (1,3%/3,2%), spasmi muscolari (0,1%/2,0%) e prurito (0,7%/1,8%). La maggior parte delle reazioni è stata di gravità lieve o moderata. Meno del 2% dei pazienti in questi studi ha interrotto il trattamento a causa di reazioni avverse.
Tabella delle reazioni avverse
La tabella 1 elenca tutte le reazioni avverse al farmaco che si sono verificate negli studi nei pazienti trattati con Aimovig durante i periodi controllati verso placebo della durata di 12 settimane così come nell’esperienza post marketing. All’interno di ciascuna classificazione per sistemi e organi, le reazioni avverse al farmaco sono classificate per frequenza, partendo dalle più frequenti. All’interno di ciascun gruppo di frequenza, le reazioni avverse sono presentate in ordine di gravità decrescente. Inoltre, la categoria di frequenza corrispondente per ciascuna reazione avversa al farmaco si basa sulla seguente convenzione: molto comune (≥1/10); comune (≥1/100, <1/10); non comune (≥1/1 000, <1/100); raro (≥1/10 000, <1/1 000); molto raro (<1/10 000); e non nota (la frequenza non può essere definita sulla base dei dati disponibili).
Tabella 1 Elenco delle reazioni avverse
| Classificazione per sistemi e organi | Reazione avversa | Categoria di frequenza |
| Disturbi del sistema immunitario | Reazioni di ipersensibilitàa inclusi anafilassi, angioedema, eruzione cutanea, gonfiore/edema e orticaria | Comune |
| Patologie gastrointestinali | Stipsi | Comune |
| Ulcere oralib | Non noto | |
| Patologie della cute e del tessuto sottocutaneo | Pruritoc | Comune |
Alopecia Eruzione cutanead | Non noto | |
| Patologie del sistema muscoloscheletrico e del tessuto connettivo | Spasmi muscolari | Comune |
| Patologie generali e condizioni relative alla sede di somministrazione | Reazioni in sede di iniezionea | Comune |
a Vedere il paragrafo “Descrizione di reazioni avverse selezionate” b Ulcere orali comprende i termini preferenziali di stomatite, ulcerazione della bocca, eruzione vescicolare della mucosa orale. c Prurito comprende i termini preferenziali di prurito generalizzato, prurito e eruzione cutanea pruriginosa. d Eruzione cutanea include i termini preferenziali di eruzione papulare, eruzione esfoliativa, eruzione eritematosa, orticaria, vescicola. | ||
Descrizione di reazioni avverse selezionate
Reazioni in sede di iniezione
Nella fase integrata degli studi, controllata verso placebo per 12 settimane, le reazioni in sede di iniezione sono state lievi e per la maggior parte transitorie. C’è stato un caso di interruzione del trattamento per un paziente trattato con la dose di 70 mg a causa di rash in sede di iniezione. Le più frequenti reazioni in sede di iniezione sono state dolore localizzato, eritema e prurito. Il dolore in sede di iniezione si attenuava solitamente entro 1 ora dalla somministrazione.
Reazioni cutanee e di ipersensibilità
Nella fase integrata degli studi, controllata verso placebo per 12 settimane, sono stati osservati casi non gravi di eruzione cutanea, prurito e gonfiore/edema che nella maggior parte dei casi sono stati lievi e non hanno portato all’interruzione del trattamento.
Nella fase post-marketing sono stati osservati casi di anafilassi e angioedema.
Immunogenicità
Durante la fase di trattamento in doppio cieco degli studi clinici, l’incidenza dello sviluppo di anticorpi anti-erenumab è stata del 6,3% (56/884) nei soggetti trattati con erenumab alla dose di 70 mg (di questi, 3 hanno avuto un’attività neutralizzante in vitro) e del 2,6% (13/504) nei soggetti trattati con erenumab alla dose di 140 mg (nessuno di questi ha avuto un’attività neutralizzante in vitro). In uno studio in aperto con trattamento fino a 256 settimane, l’incidenza dello sviluppo di anticorpi anti-erenumab è stata dell’11,0% (25/225) nei pazienti trattati solo con 70 mg o 140 mg di Aimovig per tutta la durata dello studio (di questi, 2 hanno avuto un’attività neutralizzante in vitro). Non vi è stato alcun impatto dello sviluppo di anticorpi anti-erenumab sull’efficacia o sulla sicurezza di erenumab.
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato nell’allegato V.
4.9 Sovradosaggio
Negli studi clinici non sono stati riportati casi di sovradosaggio.
Negli studi clinici sono state somministrate per via sottocutanea dosi fino a 280 mg senza osservare la comparsa di tossicità dose limitante.
Nell’eventualità di sovradosaggio, il paziente deve essere trattato in modo sintomatico e devono essere istituite adeguate misure di supporto.
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: Analgesici, antiemicranici, codice ATC: N02CD01
Meccanismo d’azione
Erenumab è un anticorpo monoclonale umano che lega il recettore del peptide correlato al gene della calcitonina (CGRP). Il recettore del CGRP è localizzato in aree che sono rilevanti per la fisiopatologia dell’emicrania come il ganglio del trigemino. Erenumab compete in modo potente e specifico con il legame del CGRP al proprio recettore inibendone la funzione a tale livello e non ha una significativa attività contro altri membri della famiglia di recettori per la calcitonina.
CGRP è un neuropeptide che modula il segnale nocicettivo ed è un vasodilatatore che è stato associato alla fisiopatologia dell’emicrania. Al contrario di altri neuropeptidi, si è osservato che i livelli di CGRP aumentano in modo significativo durante l’attacco emicranico e ritornano alla norma con la risoluzione della cefalea. Nei pazienti l’infusione endovenosa di CGRP provoca cefalea di tipo simil-emicranico.
L’inibizione degli effetti del CGRP può teoricamente attenuare la vasodilatazione compensatoria in condizioni di ischemia. Uno studio ha valutato l’effetto di una singola dose per via endovenosa di Aimovig 140 mg in soggetti con angina stabile esposti ad attività fisica controllata. Aimovig non ha modificato significativamente il tempo di esercizio rispetto al placebo e non ha aggravato l’ischemia miocardica in questi pazienti.
Efficacia e sicurezza clinica
Erenumab è stato valutato per la profilassi dell’emicrania in due studi pivotal nell’ambito dell’intero spettro dell’emicrania dalla forma cronica alla forma episodica. In entrambi gli studi, i pazienti arruolati avevano avuto una storia di emicrania (con o senza aura) almeno di 12 mesi secondo i criteri diagnostici della Classificazione Internazionale delle Cefalee (ICHD-III). Sono stati esclusi i pazienti anziani (>65 anni), i pazienti con uso eccessivo di oppiacei nello studio sull’emicrania cronica, i pazienti con uso eccessivo di farmaci per il trattamento acuto nello studio sull’emicrania episodica e anche i pazienti con pregresso infarto miocardico, ictus, attacchi ischemici transitori, angina instabile o che erano stati sottoposti a un intervento di bypass coronarico o ad altre procedure di rivascolarizzazione nei 12 mesi precedenti lo screening. I pazienti con ipertensione scarsamente controllata o con BMI >40 sono stati esclusi dallo Studio 1.
Emicrania cronica
Studio 1
Erenumab è stato valutato come monoterapia per la profilassi dell’emicrania cronica in uno studio randomizzato, multicentrico, di 12 settimane, controllato verso placebo, in doppio cieco, in pazienti con emicrania con o senza aura (≥15 giorni di cefalea al mese con ≥8 giorni di emicrania al mese).
667 pazienti sono stati randomizzati in rapporto di 3:2:2 a trattamento con placebo (n = 286) o con erenumab 70 mg (n = 191) o erenumab 140 mg (n = 190), stratificati sulla base della presenza di uso eccessivo di medicinali per il trattamento acuto (presente nel 41% dei pazienti totali). Ai pazienti era permesso l’uso di trattamenti acuti per la cefalea durante lo studio.
Le caratteristiche demografiche e cliniche basali erano bilanciate e paragonabili tra i bracci dello studio. I pazienti avevano un’età mediana di 43 anni, l’83% era di sesso femminile e il 94% era di razza bianca. La frequenza media dell’emicrania al basale era di circa 18 giorni di emicrania al mese. Nel complesso, il 68% dei pazienti non aveva risposto a una o più precedenti terapie farmacologiche profilattiche per mancanza di efficacia o scarsa tollerabilità e il 49% non aveva risposto a due o più precedenti terapie farmacologiche profilattiche per mancanza di efficacia o scarsa tollerabilità. Un totale di 366 (96%) pazienti nei bracci erenumab e 265 (93%) pazienti nel braccio placebo ha completato lo studio (ovvero ha eseguito la valutazione prevista alla Settimana 12).
In un’analisi mensile dal mese 1, si è osservata la riduzione dei giorni di emicrania medi mensili rispetto al placebo e, in un’analisi di follow-up settimanale, dalla prima settimana di somministrazione si è osservata l’insorgenza dell’effetto di erenumab.
Figura 1 Variazione nel tempo dei giorni mensili di emicrania rispetto al basale nello Studio 1
(compreso l’endpoint primario al Mese 3)
Change in Monthly Migraine Days = Variazione dei giorni mensili di emicrania 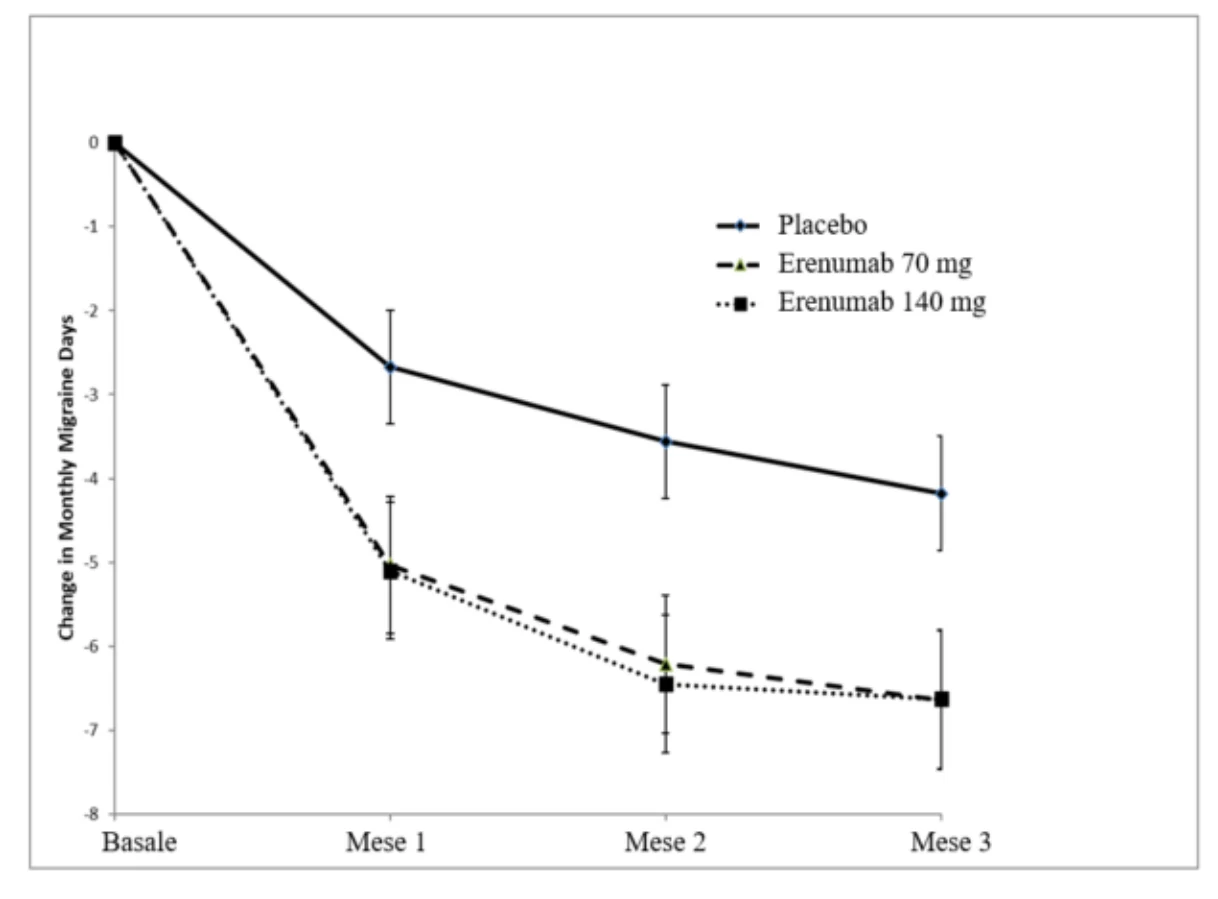
Tabella 2 Variazione rispetto al basale degli outcome di efficacia e riportati dal paziente alla
Settimana 12 nello Studio 1
Aimovig
(erenumab) 140 mg
(n = 187)
Aimovig (erenumab)
70 mg
(n = 188)
Placebo (n = 281)
Differenza tra trattamenti (IC 95%)
p-value
Outcome di efficacia
MMD
Variazione media
(IC 95%)
Basale (DS)
-6,6
(-7,5, -5,8) 17,8 (4,7)
-6,6
(-7,5; -5,8) 17,9 (4,4)
-4,2
(-4,9, -3,5) 18,2 (4,7)
Entrambi -2,5 (-3,5, -1,4)
Entrambi <0,001
Pazienti responder
≥50% in riduzione di
MMD
Percentuale [%]
41,2%
39,9%
23,5%
n/a
Entrambi <0,001 a,d Pazienti responder
≥75% in riduzione di
MMD
Percentuale [%]
20,9%
17,0%
7,8%
n/a
n/ab
Giorni mensili di utilizzo
di medicinali per il
trattamento acuto
specifici per l’emicrania
Variazione media (IC
95%)
-4,1
(-4,7, -3,6)
-3,5
(-4,0, -2,9)
-1.6
(-2,1, -1,1)
70 mg:
-1,9 (-2,6, -1,1)
140 mg:
-2,6 (-3,3, -1,8)
Entrambi <0,001 a
Basale (DS) 9,7 (7,0) 8,8 (7,2) 9,5 (7,6) Outcome riportati dai pazienti
HIT-6
Variazione mediac (IC
95%)
-5,6
(-6,5, -4,6)
-5,6
(-6,5, -4,6)
-3,1
(-3,9, -2,3)
70 mg:
-2,5 (-3,7, -1,2)
140 mg:
-2,5 (-3,7, -1,2)
n/ab
MIDAS totale
Variazione mediac (IC
95%)
-19,8
(-25,6, -14,0)
-19,4
(-25,2, -13,6)
-7,5
(-12,4, -2,7)
70 mg:
-11,9 (-19,3, -4,4)
140 mg:
-12,2 (-19,7, -4,8)
n/ab
IC = intervallo di confidenza; MMD = Monthly Migraine Days, giorni di emicrania al mese; HIT-6 = Headache Impact Test, test di impatto della cefalea; MIDAS = Migraine Disability Assessment, Valutazione della disabilità causata da emicrania; n/a = non applicabile.
a Per gli endpoint secondari, tutti i p-value sono riportati come p-value senza correzione e sono statisticamente significativi dopo correzione per confronti multipli.
b Per gli endpoint esplorativi, il p-value non è stato presentato.
c Per il test HIT-6: la variazione e la riduzione dal basale sono state valutate nelle ultime 4 settimane della fase di trattamento di 12 settimane in doppio cieco. Per la valutazione MIDAS: la variazione e la riduzione dal basale sono state valutate nell’arco delle 12 settimane. Per la raccolta dei dati è stato utilizzato un periodo di richiamo di 3 mesi.
d Il p-value è stato calcolato sulla base dei valori di odds ratio.
Nei pazienti che non avevano risposto a una o più terapie farmacologiche profilattiche, la differenza tra trattamenti per la riduzione dei giorni mensili di emicrania (MMD) osservata tra erenumab 140 mg e placebo è stata -3,3 giorni (IC 95%: -4,6; -2,1) e tra erenumab 70 mg e placebo -2,5 giorni (IC 95%: -3,8; -1,2). Nei pazienti che non avevano risposto a due o più terapie farmacologiche profilattiche, la differenza tra trattamenti osservata tra 140 mg e placebo è stata -4,3 giorni (IC 95%: -5,8; -2,8) e tra 70 mg e placebo -2,7 giorni (IC 95%: -4,2; -1,2). Nei pazienti che non avevano risposto a una o più terapie farmacologiche profilattiche c’è stata anche una proporzione più alta di soggetti che ha raggiunto una riduzione di almeno il 50% dei MMD nel gruppo di trattamento con erenumab rispetto al placebo (40,8% per 140 mg, 34,7% per 70 mg verso 17,3% per il placebo), con un valore di odds ratio di 3,3 (IC 95%: 2,0; 5,5) per 140 mg e 2,6 (IC 95%: 1,6; 4,5) per 70 mg. Nei pazienti che non avevano risposto a due o più terapie farmacologiche profilattiche la proporzione è stata 41,3% per 140 mg e 35,6% per 70 mg verso 14,2% per il placebo con un valore di odds ratio di 4,2 (IC 95%: 2,2; 7,9) e 3,5 (IC 95%: 1,8; 6,6), rispettivamente.
Circa il 41% dei pazienti presentava uso eccessivo di medicinali. La differenza tra trattamenti osservata tra erenumab 140 mg e placebo e tra erenumab 70 mg e placebo per la riduzione dei MMD in questi pazienti è stata -3,1 giorni (IC 95%: -4,8, -1,4) in entrambi i casi e per la riduzione dei giorni mensili di utilizzo di medicinali per il trattamento acuto specifici per l’emicrania è stata -2,8 (IC 95%: -4,2, -1,4) per 140 mg e -3,3 (IC 95%: -4,7, -1,9) per 70 mg. C’è stata una maggiore proporzione di pazienti nel gruppo erenumab rispetto al placebo che ha raggiunto una riduzione di almeno il 50% dei MMD (34,6% per140 mg, 36,4% per 70 mg verso 17,7% per il placebo), con un valore di odds ratio di 2,5 (IC 95%: 1,3; 4,9) e 2,7 (IC 95%: 1,4; 5,2), rispettivamente.
Nell’estensione in aperto dello Studio 1 dove i pazienti avevano ricevuto 70 mg e/o 140 mg di erenumab, l’efficacia si è mantenuta fino a 1 anno. Il 74,1% dei pazienti ha completato la fase di estensione di 52 settimane. Aggregando i dati per le due dosi, è stata osservata una riduzione di -9,3 dei MMD dopo 52 settimane rispetto al basale dello studio core. Il 59% dei pazienti che aveva completato lo studio ha raggiunto una risposta del 50% nell’ultimo mese dello studio.
Emicrania episodica
Studio 2
Erenumab è stato valutato per la profilassi dell’emicrania episodica in uno studio randomizzato, multicentrico, di 24 settimane, controllato verso placebo, in doppio cieco in pazienti con emicrania con o senza aura (4-14 giorni di emicrania al mese).
955 pazienti sono stati randomizzati in rapporto 1:1:1 per ricevere erenumab 140 mg (n = 319) o erenumab 70 mg (n = 317) o placebo (n = 319). Ai pazienti era permesso l’uso di trattamenti sintomatici per la cefalea durante lo studio.
Le caratteristiche demografiche e cliniche basali erano bilanciate e confrontabili tra i bracci dello studio. I pazienti avevano un’età mediana di 42 anni, l’85% era di sesso femminile e l’89% era di razza bianca. La frequenza media dell’emicrania al basale era di circa 8 giorni di emicrania al mese. In generale, il 39% dei pazienti non aveva risposto a una o più precedenti terapie farmacologiche profilattiche per mancanza di efficacia o scarsa tollerabilità. Un totale di 294 pazienti (92%) per 140 mg, 287 pazienti (91%) per 70 mg e 284 pazienti (89%) nel braccio placebo hanno completato la fase in doppio cieco.
I pazienti trattati con erenumab hanno avuto una riduzione rispetto al basale della frequenza dei giorni di emicrania dal mese 4 al mese 6, clinicamente rilevante e statisticamente significativa nei confronti dei pazienti in trattamento con placebo (Figura 2). Le differenze rispetto al placebo sono state osservate dal mese 1 in avanti.
Figura 2 Variazione nel tempo dei giorni mensili di emicrania rispetto al basale nello Studio 2
(compreso l’outcome primario nei mesi 4, 5 e 6)
Change in Monthly Migraine Days = Variazione dei giorni mensili di emicrania 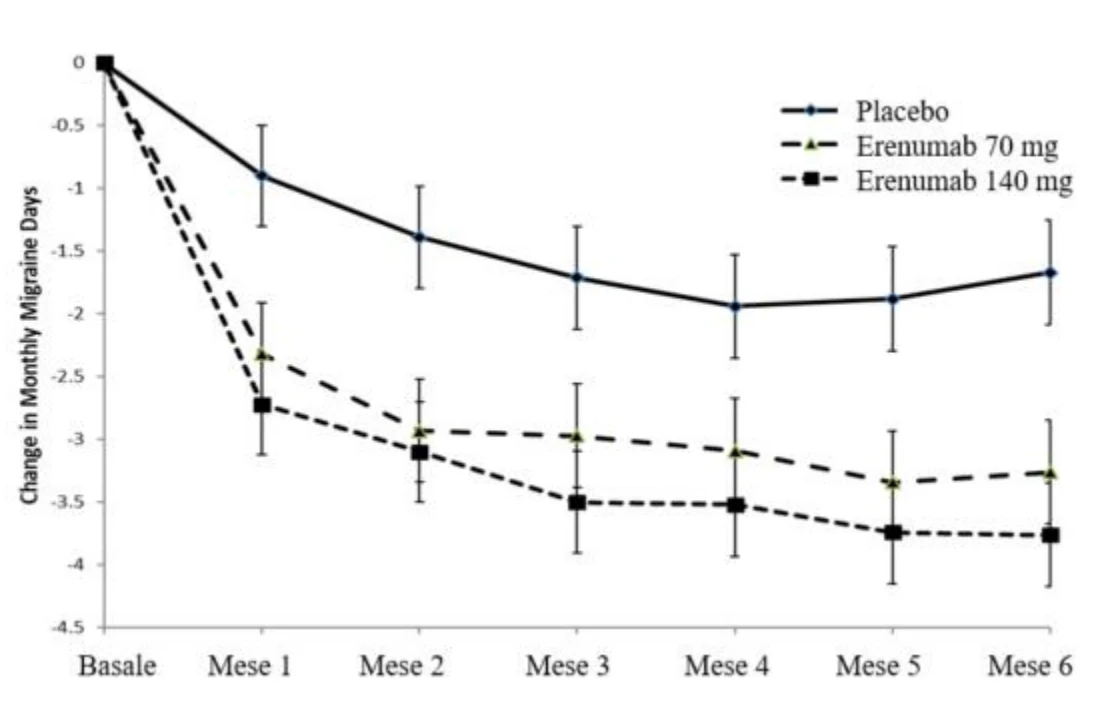
Tabella 3 Variazione rispetto al basale degli outcome di efficacia e riportati dal paziente alle settimane 13-24 nello Studio 2
Aimovig
(erenumab) 140 mg
(n = 318)
Aimovig (erenumab)
70 mg
(n = 312)
Placebo
(n = 316)
Differenza tra trattamenti
(IC 95%)
p-value
Outcome di efficacia
MMD
Variazione media
(IC 95%)
Basale (DS)
-3,7
(-4,0, -3,3) 8,3 (2,5)
-3,2
(-3,6, -2,9) 8,3 (2,5)
-1,8
(-2,2, -1,5) 8,2 (2,5)
70 mg: -1,4 (-1,9, -0,9) 140 mg: -1,9 (-2,3, -1,4)
Entrambi <0,001a
Pazienti
responder ≥50%
in riduzione di
MMD
Percentuale [%]
50,0%
43,3%
26,6%
n/a
Entrambi <0,001 a,d Pazienti
responder ≥75%
in riduzione di
MMD
Percentuale [%]
22,0%
20,8%
7,9%
n/a
n/ab
Giorni mensili di
utilizzo di
medicinali per il
trattamento acuto
specifici per
l’emicrania
Variazione media
(IC 95%)
-1,6
(-1,8, -1,4)
-1,1
(-1,3, -0,9)
-0,2
(-0,4, 0,0)
70 mg: -0,9(-1,2, -0,6) 140 mg: -1,4 (-1,7, -1,1)
Entrambi <0,001a Basale (DS) 3,4 (3,5) 3,2 (3,4) 3,4 (3,4) Outcome riportati dai pazienti
HIT-6
Variazione mediac
(IC 95%)
-6,9
(-7,6, -6,3)
-6,7
(-7,4, -6,0)
-4,6
(-5.3, -4,0)
70 mg: -2,1 (-3,0, -1,1) 140 mg: -2,3 (-3,2, -1,3)
n/ab
MIDAS
(modificata) totale
Variazione mediac
(IC 95%)
-7,5
(-8,3, -6,6)
-6,7
(-7,6, -5,9)
-4,6
(-5,5, -3,8)
70 mg: -2,1 (-3,3, -0,9) 140 mg: -2,8 (-4,0, -1,7)
n/ab
IC = intervallo di confidenza; MMD = Monthly Migraine Days, giorni di emicrania al mese; HIT-6 = Headache Impact Test, test di impatto della cefalea; MIDAS = Migraine Disability Assessment, Valutazione della disabilità causata da emicrania; n/a = non applicabile.
a Per gli endpoint secondari, tutti i p-value sono riportati come p-value senza correzione e sono statisticamente significativi dopo correzione per confronti multipli.
b Per gli endpoint esplorativi, il p-value non è stato presentato.
c Per il test HIT-6: la variazione e la riduzione dal basale sono state valutate nelle ultime 4 settimane della fase di trattamento di 12 settimane in doppio cieco. Per la valutazione MIDAS: la variazione e la riduzione dal basale sono state valutate nell’arco delle 24 settimane. Per la raccolta dei dati è stato utilizzato un periodo di richiamo di 1 mese.
d Il p-value è stato calcolato sulla base dei valori di odds ratio.
Nei pazienti che non avevano risposto a una o più terapie farmacologiche profilattiche la differenza tra trattamenti in riferimento alla riduzione dei MMD osservata tra erenumab 140 mg e placebo è stata di -2,5 (IC 95%: -3,4; -1,7) e tra erenumab 70 mg e placebo è stata di -2,0 (IC 95%: -2,8; -1,2). C’è stata anche una maggiore proporzione di soggetti trattati con erenumab, rispetto al placebo, che aveva raggiunto una riduzione di almeno il 50% dei MMD (39,7% per 140 mg e 38,6 per 70 mg con un valore di odds ratio di 3,1 [IC 95%: 1,7; 5,5] e di 2,9 [IC 95%: 1,6; 5,3], rispettivamente).
Nella parte di ri-randomizzazione attiva dello Studio 2, l’efficacia si è mantenuta fino a 1 anno. I pazienti sono stati ri-randomizzati alla fase di trattamento attivo (TA) per ricevere erenumab 70 mg o 140 mg. Il 79,8% ha completato l’intero studio a 52 settimane. La riduzione dei giorni mensili di emicrania dal basale alla settimana 52 è stata -4,22 nel gruppo TA 70 mg e -4,64 giorni nel gruppo TA 140 mg. Alla settimana 52, la proporzione di soggetti che aveva raggiunto una riduzione dei MMD ≥50% rispetto al basale è stata 61,0% nel gruppo TA 70 mg e 64,9% nel gruppo TA 140 mg.
Studio di follow-up a lungo termine
A seguito di uno studio controllato verso placebo, 383 pazienti hanno continuato il trattamento in una fase in aperto per 5 anni ricevendo inizialmente erenumab 70 mg (esposizione mediana: 2,0 anni), di questi, 250 pazienti hanno poi aumentato la dose a 140 mg (esposizione mediana: 2,7 anni). La fase di trattamento in aperto di 5 anni è stata completata da 214 pazienti. Dei 383 pazienti, 168 (43,9%) hanno interrotto il trattamento per motivazioni molto comuni come volontà del paziente (84 pazienti; 21,9%), eventi avversi (19 pazienti; 5,0%), perdita al follow-up (14 pazienti; 3,7%) e mancanza di efficacia (12 pazienti; 3,1%). I risultati indicano che nella fase di trattamento in aperto dello studio l’efficacia è stata mantenuta fino a 5 anni.
Studio 3: studio su pazienti con precedente fallimento o non idoneità a 2-4 terapie farmacologiche profilattiche per l'emicrania
246 pazienti adulti con emicrania episodica sono stati randomizzati secondo un rapporto 1:1 a ricevere erenumab 140 mg (n = 121) o placebo (n = 125) per 12 settimane. Tre pazienti (erenumab: 2, placebo:
- 1) sono stati esclusi dall'analisi primaria perché non avevano ricevuto il trattamento in studio. Durante le ultime 4 settimane di trattamento in doppio cieco, il 30,3% (36/119) dei pazienti nel gruppo erenumab ha ottenuto una riduzione di almeno il 50% rispetto al basale dei MMD in confronto al 13,7% (17/124) nel gruppo placebo (p = 0,002).
Studio 4: studio per valutare la tollerabilità (endpoint primario) e l'efficacia rispetto al topiramato 777 pazienti adulti con emicrania episodica o cronica sono stati randomizzati secondo un rapporto 1:1 a ricevere erenumab (70 mg o 140 mg, n = 389) o topiramato da 50 a 100 mg (n = 388) per 24 settimane (fase di trattamento in doppio cieco). I dati di sicurezza ed efficacia sono stati raggruppati per i pazienti trattati con le dosi di erenumab 70 mg e 140 mg e confrontati con quelli dei pazienti trattati con topiramato.
Erenumab ha dimostrato una tollerabilità superiore rispetto a topiramato in base al tasso di interruzione del trattamento per eventi avversi (erenumab: 10,5%, topiramato: 38,9%; p <0,001; endpoint primario). Inoltre, il 55,4% dei pazienti nel gruppo erenumab ha ottenuto una riduzione di almeno il 50% rispetto al basale dei MMD durante gli ultimi 3 mesi dello studio, in confronto al 31,2% nel gruppo topiramato (p <0,001).
Popolazione pediatrica
L’Agenzia europea dei medicinali ha rinviato l’obbligo di presentare i risultati degli studi con Aimovig nella prevenzione delle cefalee emicraniche in uno o più sottogruppi della popolazione pediatrica (vedere paragrafo 4.2 per informazioni sull’uso pediatrico).
5.2 Proprietà farmacocinetiche
Erenumab mostra una cinetica non lineare come risultato del legame con il recettore CGRP-R. Tuttavia, alle dosi terapeuticamente rilevanti, la farmacocinetica di erenumab dopo somministrazione sottocutanea ogni 4 settimane è prevalentemente lineare a causa della saturazione del legame con CGRP-R. La somministrazione sottocutanea di una dose da 140 mg una volta al mese e da 70 mg una volta al mese in volontari sani ha determinato una Cmax media (deviazione standard [SD]) di 15,8 (4,8) µg/mL e di 6,1 (2,1) µg/mL, rispettivamente e una AUClast media (SD) di 505 (139) giorno*µg/mL e di 159 (58) giorno*µg/mL, rispettivamente.
È stato osservato un accumulo inferiore a 2 volte delle concentrazioni minime sieriche a seguito di dosi da 140 g somministrate per via sottocutanea ogni 4 settimane e le concentrazioni minime sieriche si sono avvicinate allo steady state entro 12 settimane dal trattamento.
Assorbimento
A seguito di una singola dose sottocutanea da 140 mg o da 70 mg di erenumab somministrata a adulti sani, le concentrazioni sieriche di picco mediane sono state raggiunte in 4 - 6 giorni e la biodisponibilità assoluta stimata era 82%.
Distribuzione
A seguito di una singola dose endovenosa da 140 mg di erenumab, il volume di distribuzione medio (SD) durante la fase terminale (Vz) è stato stimato essere 3,86 (0,77) L.
Biotrasformazione / Eliminazione
Sono state osservate due fasi di eliminazione per erenumab. A basse concentrazioni, l’eliminazione avviene prevalentemente attraverso il legame saturabile a livello del target (CGRP-R) mentre a concentrazioni maggiori l’eliminazione di erenumab avviene in gran parte attraverso una via proteolitica non specifica. Nel corso del periodo di trattamento, erenumab è principalmente eliminato attraverso una via proteolitica non specifica con un’emivita effettiva di 28 giorni.
Popolazioni speciali
Pazienti con compromissione renale
I pazienti con compromissione renale severa (eGFR <30 mL/min/1,73 m2) non sono stati studiati. Le analisi farmacocinetiche di popolazione di dati integrati da studi clinici con Aimovig non rivelano differenze nella farmacocinetica di erenumab in pazienti con lieve o moderata compromissione renale rispetto ai pazienti con funzione renale normale (vedere paragrafo 4.2).
Pazienti con compromissione epatica
Non sono stati effettuati studi in pazienti con compromissione epatica. Erenumab, come anticorpo monoclonale umano, non è metabolizzato dagli enzimi del citocromo P450 e la clearance epatica non è una via di eliminazione principale per erenumab (vedere paragrafo 4.2).
5.3 Dati preclinici di sicurezza
I dati preclinici non rivelano rischi particolari per l’uomo sulla base di studi convenzionali di sicurezza farmacologica, tossicità a dosi ripetute, tossicità della riproduzione e dello sviluppo.
Non sono stati condotti studi di carcinogenicità con erenumab. Erenumab non è farmacologicamente attivo nei roditori. Esso ha attività biologica nelle scimmie cynomolgus ma questa specie non è un modello appropriato per la valutazione del rischio tumorigeno. Non è stato valutato il potenziale mutagenico di erenumab; tuttavia non è atteso che gli anticorpi monoclonali alterino il DNA o i cromosomi.
In studi tossicologici a dosi ripetute, non vi sono stati effetti avversi sulle scimmie sessualmente mature trattate con dosi fino a 150 mg/kg per via sottocutanea due volte alla settimana per un massimo di 6 mesi a esposizioni sistemiche fino a 123 e a 246 volte superiori alla dose clinica di 140 mg e di 70 mg, rispettivamente, ogni 4 settimane, sulla base dell’AUC sierica. In questi studi non sono stati riscontrati effetti avversi anche su marcatori surrogati di fertilità (modifiche anatomo-patologiche o istopatologiche negli organi riproduttivi).
In uno studio sulla riproduzione in scimmie cynomolgus non vi sono stati effetti avversi sulla gravidanza, sullo sviluppo embrio-fetale o post-natale (fino a 6 mesi di età) quando erenumab è stato somministrato durante la gravidanza a livelli di esposizione di circa 17 volte e 34 volte superiori a quelli raggiunti in pazienti in trattamento con erenumab al dosaggio di 140 mg e di 70 mg, rispettivamente, ogni 4 settimane sulla base dell’AUC. Sono state osservate concentrazioni sieriche di erenumab misurabili nelle scimmie neonate alla nascita, a conferma del fatto che erenumab, come altri anticorpi IgG, passa la barriera placentare.
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Saccarosio
Polisorbato 80
Idrossido di sodio (per l’aggiustamento del pH)
Acido acetico glaciale
Acqua per preparazioni iniettabili
6.2 Incompatibilità
In assenza di studi di compatibilità, questo medicinale non deve essere miscelato con altri medicinali.
6.3 Periodo di validità
3 anni
6.4 Precauzioni particolari per la conservazione
Siringa preriempita
Conservare in frigorifero (2°C - 8°C). Non congelare.
Conservare la siringa preriempita nella confezione originale per proteggere il medicinale dalla luce. Dopo essere stato rimosso dal frigorifero, Aimovig deve essere utilizzato entro 7 giorni quando conservato a temperatura ambiente (fino a 25°C) o eliminato. Se è conservato a una temperatura maggiore o per un periodo più lungo, deve essere eliminato.
Penna preriempita
Conservare in frigorifero (2°C - 8°C). Non congelare.
Conservare la penna preriempita nella confezione originale per proteggere il medicinale dalla luce. Dopo essere stato rimosso dal frigorifero, Aimovig deve essere utilizzato entro 7 giorni quando conservato a temperatura ambiente (fino a 25°C) o eliminato. Se è conservato a una temperatura maggiore o per un periodo più lungo, deve essere eliminato.
6.5 Natura e contenuto del contenitore
Siringa preriempita
Aimovig è fornito in una siringa preriempita (1 mL, vetro di tipo 1) con un ago in acciaio inossidabile e un copriago (gomma contenente lattice).
Aimovig è disponibile in confezioni contenenti 1 siringa preriempita.
Penna preriempita
Aimovig è fornito in una penna preriempita (1 mL, vetro di tipo 1) con un ago in acciaio inossidabile e un copriago (gomma contenente lattice).
Aimovig è disponibile in confezioni contenenti 1 penna preriempita e in confezioni multiple contenenti 3 (3x1) penne preriempite.
È possibile che non tutte le confezioni siano commercializzate.
6.6 Precauzioni particolari per lo smaltimento e la manipolazione
Prima della somministrazione, la soluzione deve essere ispezionata visivamente. La soluzione non deve essere iniettata se è torbida, chiaramente di colore giallo o contiene flocculi o particelle.
Siringa preriempita
Per evitare il fastidio al sito di iniezione, la siringa preriempita deve essere lasciata riposare a temperatura ambiente (fino a 25°C) per almeno 30 minuti prima dell’iniezione. Deve essere anche protetta dalla luce solare diretta. Deve essere iniettato l’intero contenuto della siringa preriempita. La siringa non deve essere riscaldata usando una fonte di calore come acqua calda o microonde e non deve essere agitata.
Penna preriempita
Per evitare il fastidio in sede di iniezione, la penna preriempita deve essere lasciata riposare a temperatura ambiente (fino a 25°C) per almeno 30 minuti prima dell’iniezione. La penna deve essere anche protetta dalla luce solare diretta. Deve essere iniettato l’intero contenuto della penna preriempita. La penna non deve essere riscaldata usando una fonte di calore come acqua calda o microonde e non deve essere agitata.
Il medicinale non utilizzato e i rifiuti derivati da tale medicinale devono essere smaltiti in conformità alla normativa locale vigente.
7. TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
Novartis Europharm Limited
Vista Building
Elm Park, Merrion Road
Dublin 4
Irlanda
8. NUMERO(I) DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
EU/1/18/1293/001-006
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione: 26 luglio 2018
Data del rinnovo più recente: 20 febbraio 2023
10. DATA DI REVISIONE DEL TESTO
Informazioni più dettagliate su questo medicinale sono disponibili sul sito web dell’Agenzia europea dei medicinali: http://www.ema.europa.eu.
ALLEGATO II
A. PRODUTTORE(I) DEL(DEI) PRINCIPIO(I) ATTIVO(I)
BIOLOGICO(I) E PRODUTTORE(I) RESPONSABILE(I) DEL RILASCIO DEI LOTTI
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E
UTILIZZO
C. ALTRE CONDIZIONI E REQUISITI
DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA
L’USO SICURO ED EFFICACE DEL MEDICINALE
A. PRODUTTORE(I) DEL(DEI) PRINCIPIO(I) ATTIVO(I) BIOLOGICO(I) E
PRODUTTORE(I) RESPONSABILE(I) DEL RILASCIO DEI LOTTI
Nome e indirizzo del(dei) produttore(i) del(dei) principio(i) attivo(i) biologico(i)
Amgen, Inc.
One Amgen Center Drive
Thousand Oaks
CA
91320
Stati Uniti
Amgen Singapore Manufacturing Pte. Ltd.
1 Tuas View Drive
Singapore 637026
Singapore
Nome e indirizzo del(dei) produttore(i) responsabile(i) del rilascio dei lotti
Aimovig 70 mg, 140 mg soluzione iniettabile in siringa preriempita:
Novartis Manufacturing NV
Rijksweg 14
2870 Puurs-Sint-Amands
Belgio
Novartis Pharma GmbH
Roonstrasse 25
D-90429 Norimberga
Germania
Novartis Pharma GmbH
Sophie-Germain-Strasse 10
90443 Norimberga
Germania
Aimovig 70 mg, 140 mg soluzione iniettabile in penna preriempita:
Sandoz GmbH
Biochemiestrasse 10
6336 Langkampfen
Austria
Novartis Pharma GmbH
Roonstrasse 25
D-90429 Norimberga
Germania
Novartis Pharmaceutical Manufacturing GmbH
Biochemiestrasse 10
6336 Langkampfen
Austria
Novartis Pharma GmbH
Sophie-Germain-Strasse 10
90443 Norimberga
Germania
Il foglio illustrativo del medicinale deve riportare il nome e l’indirizzo del produttore responsabile del rilascio del lotto in questione.
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E UTILIZZO
Medicinale soggetto a prescrizione medica limitativa (vedere allegato I: riassunto delle caratteristiche del prodotto, paragrafo 4.2).
C. ALTRE CONDIZIONI E REQUISITI DELL’AUTORIZZAZIONE ALL’IMMISSIONE
IN COMMERCIO
- Rapporti periodici di aggiornamento sulla sicurezza (PSUR)
I requisiti per la presentazione degli PSUR per questo medicinale sono definiti nell’elenco delle date di riferimento per l’Unione europea (elenco EURD) di cui all’articolo 107 quater, paragrafo 7, della Direttiva 2001/83/CE e successive modifiche, pubblicato sul sito web dell'Agenzia europea dei medicinali.
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA L’USO SICURO ED
EFFICACE DEL MEDICINALE
- Piano di gestione del rischio (RMP)
Il titolare dell’autorizzazione all’immissione in commercio deve effettuare le attività e le azioni di farmacovigilanza richieste e dettagliate nel RMP approvato e presentato nel modulo 1.8.2 dell’autorizzazione all’immissione in commercio e in ogni successivo aggiornamento approvato del RMP.
Il RMP aggiornato deve essere presentato:
- su richiesta dell’Agenzia europea dei medicinali;
- ogni volta che il sistema di gestione del rischio è modificato, in particolare a seguito del ricevimento di nuove informazioni che possono portare a un cambiamento significativo del profilo beneficio/rischio o a seguito del raggiungimento di un importante obiettivo (di farmacovigilanza o di minimizzazione del rischio).