


Riassunto delle caratteristiche del prodotto - ZEMCELPRO, dispersione per infusione
1. DENOMINAZIONE DEL MEDICINALE
Zemcelpro ≥ 0,23×10⁶ cellule CD34+ vitali/mL / ≥ 0,53×10⁶ cellule CD3+ vitali/mL dispersione per infusione
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
2.1 Descrizione generale
Zemcelpro è una terapia a base di cellule staminali e progenitrici ematopoietiche allogeniche crioconservate contenente due componenti cellulari, vale a dire le componenti espansa e non espansa, entrambe derivate dalla stessa unità di sangue cordonale (CBU) specifica per il paziente.
La componente espansa, denominata dorocubicel e costituita dalle cellule CD34+ espanse, è composta dalla frazione CD34+ espansa ex vivo in presenza di UM171.
La componente non espansa, ossia le cellule CD34- non espanse, è composta dalla frazione CD34- di cui le cellule CD3+ costituiscono la frazione attiva.
2.
2 Composizione qualitativa e quantitativa
Dorocubicel
Ogni sacca per infusione specifica per il paziente di Zemcelpro contiene una concentrazione lotto-dipendente di una popolazione arricchita di cellule CD34+ espanse ex vivo con UM171. Il medicinale è confezionato in un massimo di quattro sacche per infusione contenenti una dispersione per infusione di almeno 0,23×10⁶ cellule CD34+ vitali/mL sospese in una soluzione di dimetilsolfossido (DMSO).
Ogni sacca per infusione contiene 20 mL di dispersione per infusione.
Cellule CD34- non espanse
Ogni sacca per infusione specifica per il paziente contiene una concentrazione lotto-dipendente di cellule CD34- non espanse. Il medicinale è confezionato in quattro sacche per infusione contenenti una dispersione per infusione di almeno 0,53×10⁶ cellule CD3+ vitali/mL sospese in una soluzione di dimetilsolfossido (DMSO).
Ogni sacca per infusione contiene 20 mL di dispersione per infusione.
Informazioni quantitative
Le informazioni quantitative per ciascuna componente cellulare del medicinale, compresa la concentrazione cellulare lotto-dipendente e il numero di sacche per infusione da somministrare, sono presentate nel certificato di rilascio per l’infusione (RfIC) che accompagna il medicinale per il trattamento. È disponibile un RfIC per entrambe le componenti cellulari (vedere paragrafo 6).
Eccipienti con effetti noti
Questo medicinale contiene un massimo di 477 mg di sodio, 50 mg di potassio e 10 % v/v di DMSO per dose (vedere paragrafo 4.4).
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Dispersione per infusione.
Dorocubicel
Dispersione cellulare per infusione da incolore a leggermente gialla.
Cellule CD34- non espanse
Dispersione cellulare rossastra per infusione.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
Zemcelpro è indicato per il trattamento di pazienti adulti affetti da tumori maligni ematologici che necessitano di un trapianto allogenico di cellule staminali ematopoietiche dopo un condizionamento mieloablativo, per i quali non è disponibile alcun altro tipo di cellule da donatore idonee.
4.2 Posologia e modo di somministrazione
Zemcelpro deve essere somministrato presso un centro trapianti qualificato con esperienza nel trapianto di cellule staminali ematopoietiche da un medico esperto nel trattamento di tumori maligni ematologici.
Posologia
Il trattamento consiste in una singola dose per infusione contenente una dispersione per infusione di cellule CD34+ espanse in 1-4 sacche per infusione e di cellule CD34- non espanse in 4 sacche per infusione.
La dose target è compresa tra 0,4 e 7,5 × 10⁶ cellule CD34+ vitali/kg per la componente di cellule CD34+ espanse (dorocubicel) e ≥ 0,52 × 10⁶ cellule CD3+ vitali/kg per la componente di cellule CD34- non espanse.
Per ulteriori informazioni relative alla dose, vedere il certificato di rilascio per l’infusione (RfIC) allegato.
Selezione dell’unità di sangue cordonale
L’unità di sangue cordonale (CBU) sottoposta a eritrodeplezione per l’espansione deve essere selezionata dal medico prescrittore nel rispetto del requisito minimo per la corrispondenza dell’antigene leucocitario umano (HLA) e la dose cellulare [ossia conta delle cellule CD34 pre-congelamento ≥ 0,5×10⁵/kg e conta totale delle cellule nucleate (TNC) ≥ 1,5×10⁷/kg]. Si raccomanda una corrispondenza di almeno 4 dei 6 antigeni HLA (antigeni HLA-A, antigeni HLA-B e alleli HLA-DRB1), puntando a 6 corrispondenze HLA su 8 (tipizzazione ad alta risoluzione). La tipizzazione HLA e il contenuto di cellule nucleate per ogni singola CBU utilizzata come materiale di partenza nella fabbricazione di Zemcelpro sono forniti nell’RfIC allegato.
Condizionamento mieloablativo pre-trattamento (chemioterapia linfodepletiva)
Un regime di condizionamento mieloablativo appropriato deve essere somministrato secondo le linee guida istituzionali. Il regime selezionato deve essere di intensità elevata o intermedia, ossia con un punteggio di intensità di condizionamento del trapianto (TCI) pari o superiore a 2,5. Il regime di condizionamento non deve essere avviato prima di garantire che la disponibilità di Zemcelpro specifico per il paziente sia confermata presso il centro trapianti.
L’incorporazione di globulina antitimocitaria (ATG) non è raccomandata nell’ambito del regime di condizionamento (vedere paragrafo 4.5).
Terapia profilattica e di supporto per la prevenzione delle complicanze del trapianto
Le terapie profilattiche e di supporto per la prevenzione delle complicanze del trapianto [ad es. malattia del trapianto contro l’ospite (GvHD), infezione] devono essere somministrate secondo le linee guida istituzionali. La combinazione di tacrolimus e micofenolato mofetile è la profilassi d’elezione per la GvHD.
Nell’immediato periodo post-trapianto, si raccomanda la somministrazione del fattore di stimolazione delle colonie granulocitarie (G-CSF) per ridurre al minimo il rischio di neutropenia e infezione (vedere paragrafo 4.4).
Premedicazione
Per ridurre la possibilità di una reazione all’infusione, si raccomanda di somministrare una premedicazione con antipiretici, antagonisti dell’istamina e antiemetici, in base alle linee guida istituzionali locali, 30-60 minuti prima dell’infusione di entrambe le frazioni di Zemcelpro. Inoltre, si raccomanda anche una premedicazione con corticosteroidi prima della somministrazione della componente CD34- non espansa di Zemcelpro per ridurre la possibilità di una reazione all’infusione in caso di istocompatibilità HLA maggiore.
Popolazioni speciali
Anziani
La sicurezza e l’efficacia di Zemcelpro nella popolazione anziana (di età ≥ 65 anni) non sono state stabilite.
Compromissione renale
Zemcelpro non è stato studiato in pazienti con compromissione renale. I pazienti devono essere sottoposti a una valutazione della compromissione renale per determinare l’idoneità al trapianto.
Compromissione epatica
Zemcelpro non è stato studiato in pazienti con compromissione epatica. I pazienti devono essere sottoposti a una valutazione della compromissione epatica per determinare l’idoneità al trapianto.
Popolazione pediatrica
La sicurezza e l’efficacia di Zemcelpro nei bambini e negli adolescenti di età inferiore ai 18 anni non sono state ancora stabilite. I dati al momento disponibili sono riportati nel paragrafo 5.1.
Modo di somministrazione
Per completare una dose singola di Zemcelpro deve essere infuso il numero prescritto di sacche di dorocubicel (da 1 a 4 sacche) e di cellule CD34- non espanse (sempre 4 sacche). Il numero totale di sacche per infusione da somministrare deve essere confermato con le informazioni specifiche per il paziente riportate sull’RfIC.
Dorocubicel deve essere infuso per primo, seguito dalle cellule CD34- non espanse. Si raccomanda di somministrare le cellule CD34- non espanse lo stesso giorno di dorocubicel, ma non oltre il giorno successivo.
Se dorocubicel non viene somministrato, le cellule CD34- non espanse non devono essere infuse per evitare reazioni immunitarie indesiderate.
In caso di reazione all’infusione, si raccomanda di sospendere l’infusione e di istituire una terapia di supporto, se necessario (vedere paragrafo 4.4).
Non diluire, lavare o prelevare un campione di Zemcelpro prima dell’infusione.
Solo per uso endovenoso. Si raccomanda un accesso venoso centrale per l’infusione di Zemcelpro.
- Preparare il materiale per l’infusione. Utilizzare un tubo privo di lattice con un filtro per infusione standard (170-260 µm). NON utilizzare un filtro per leucodeplezione.
Confermare i) l’identità del paziente con gli identificatori del paziente riportati sulla sacca e ii)
l’identità della componente cellulare (dorocubicel o cellule CD34- non espanse).
- Rimuovere l’involucro e ispezionare il contenuto della sacca per infusione scongelata per individuare la presenza di eventuali aggregati cellulari visibili. Se sono presenti aggregati cellulari visibili, mescolare delicatamente il contenuto della sacca; disperdere piccoli aggregati di materiale cellulare con una leggera miscelazione manuale. Eventuali aggregati rimanenti possono essere rimossi efficacemente mediante filtrazione prima dell’infusione.
La sacca scongelata e ispezionata deve essere infusa tempestivamente a circa 10-20 mL al minuto tramite flusso per gravità. Zemcelpro è stabile a 15-30 °C fino a 1 ora dopo la fine dello scongelamento.
Preparare il tubo prima dell’infusione con una soluzione iniettabile di cloruro di sodio
9 mg/mL (0,9 %).
- Iniettare tutto il contenuto della sacca per infusione (20 mL per sacca).
- Sciacquare due volte la sacca per infusione con 10-30 mL di soluzione iniettabile di cloruro di sodio 9 mg/mL (0,9 %) mediante “back priming” per garantire che tutte le cellule vengano infuse nel paziente.
- La procedura di infusione deve essere ripetuta per le altre sacche. Prima di scongelare e infondere la sacca successiva, accertarsi che la sacca precedente sia somministrata in sicurezza.
Non infondere Zemcelpro se la sacca per infusione è danneggiata o perde o comunque sembra essere compromessa.
4.3 Controindicazioni
Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1. Devono essere prese in considerazione le controindicazioni della chemioterapia mieloablativa.
4.4 Avvertenze speciali e precauzioni d’impiego
Tracciabilità
Devono essere applicati i requisiti di tracciabilità dei medicinali per terapie avanzate a base di cellule. Al fine di garantire la tracciabilità, il nome del prodotto, il numero di lotto e il nome del paziente trattato devono essere conservati per un periodo di 30 anni dalla data di scadenza del medicinale.
Trasmissione di un agente infettivo
Esiste un rischio di trasmissione di agenti infettivi. I test virali eseguiti sulle unità di sangue cordonale sono quelli per virus dell’immunodeficienza umana (HIV) 1 e HIV 2, epatite B e C, virus linfotropico umano delle cellule T (HTLV) I e HTLV II, sifilide e citomegalovirus (CMV). Nell’ambito dell’anamnesi possono essere documentati virus specifici provenienti dalla madre, quali encefalopatia spongiforme trasmissibile (TSE), virus di Epstein-Barr (EBV), toxoplasma, virus dell’epatite E (HEV) e malaria. Le banche cordonali documentano anche se il neonato non presenta riscontri indicativi di una malattia potenzialmente trasmissibile attraverso la somministrazione di un’unità di sangue cordonale.
I risultati dei test possono essere reperibili nella documentazione di accompagnamento del prodotto.
Gli operatori sanitari che somministrano Zemcelpro devono quindi monitorare i pazienti al fine di verificare se insorgono segni e sintomi di infezioni dopo il trattamento e trattarli in modo appropriato, se necessario.
Donazione di sangue, organi, tessuti e cellule
I pazienti trattati con Zemcelpro non devono donare sangue, organi, tessuti o cellule.
Reazioni di ipersensibilità
Gravi reazioni di ipersensibilità, compresa l’anafilassi, possono essere dovute agli ingredienti contenuti in Zemcelpro, ad es. DMSO. Le reazioni devono essere trattate adeguatamente in conformità alle linee guida istituzionali.
Infezioni
Dopo l’infusione di Zemcelpro, nei pazienti si sono verificate infezioni gravi, tra cui infezioni potenzialmente letali o fatali (vedere paragrafo 4.8). L’insorgenza mediana è stata di 109 giorni post-trapianto, con alcuni eventi tardivi (da 0 a 945 giorni dopo). I pazienti devono essere informati dell’importanza di una tempestiva notifica dei segni di infezione al proprio medico curante. I pazienti devono essere monitorati per rilevare eventuali segni e sintomi di infezione, utilizzando adeguati test diagnostici, e trattati in modo appropriato conformemente alle linee guida istituzionali. Se del caso, devono essere somministrati antibiotici profilattici e devono essere effettuati test di sorveglianza prima e dopo il trattamento con Zemcelpro (vedere paragrafo 4.2).
Malattia del trapianto contro l’ospite
In seguito al trattamento con Zemcelpro si sono verificati eventi fatali e potenzialmente letali di malattia del trapianto contro l’ospite (GvHD) acuta e cronica (vedere paragrafo 4.8). La GvHD dopo il trattamento con Zemcelpro non differisce dal trapianto standard di cellule staminali allogeniche, con un’insorgenza mediana a 40 giorni dopo il trapianto, e nel 93 % dei casi si risolve in una mediana di 18 giorni. Si raccomanda di monitorare i pazienti per rilevare eventuali evidenze di GvHD e di trattarli adeguatamente in conformità alle linee guida istituzionali. Dopo il trattamento con Zemcelpro devono essere prese in considerazione terapie profilattiche e di supporto. La combinazione di tacrolimus e micofenolato mofetile è la profilassi d’elezione per la GvHD (vedere paragrafo 4.2).
Sindrome da attecchimento
Durante gli studi clinici con Zemcelpro sono stati segnalati casi potenzialmente letali di sindrome da attecchimento (vedere paragrafo 4.8), verificatisi a un tempo mediano di 13 giorni dopo il trapianto. Durante il periodo peri-attecchimento è necessario monitorare l’insorgenza di febbre inspiegabile, eruzione cutanea, ipossiemia, aumento di peso e infiltrati polmonari. Non appena la sindrome da attecchimento viene accertata, i pazienti devono essere trattati con corticosteroidi conformemente alle linee guida istituzionali per migliorare i sintomi. Se non trattata, la sindrome da attecchimento può progredire fino all’insufficienza multiorgano e al decesso.
Mancato attecchimento dell’innesto
Durante le sperimentazioni cliniche con Zemcelpro sono stati segnalati casi potenzialmente letali di mancato attecchimento dell’innesto, definito come il mancato raggiungimento di una conta assoluta dei neutrofili superiore a 500 per microlitro di sangue entro il giorno 42 dopo il trapianto (vedere paragrafo 4.8). I pazienti devono essere monitorati per rilevare evidenze di laboratorio di recupero ematopoietico.
Poiché potrebbe interferire con l’attecchimento delle cellule ematiche cordonali, l’uso dell’ATG non è raccomandato nell’ambito del regime di condizionamento e prima dell’attecchimento. Per ridurre al minimo il rischio di neutropenia e infezione deve essere somministrato il fattore di stimolazione delle colonie granulocitarie (G-CSF) a un dosaggio di 5 µg/kg/giorno a partire da 1-3 giorni dopo il trapianto fino a quando la conta dei neutrofili non raggiunge 1 000 per microlitro di sangue (vedere paragrafo 4.2).
Emorragia alveolare polmonare (PAH)
La PAH è una reazione avversa ben documentata in pazienti sottoposti a trattamento con Zemcelpro. Sono stati segnalati casi di PAH, verificatisi a un tempo mediano di 22 giorni dopo il trapianto, compresi eventi fatali (vedere paragrafo 4.8). La PAH è caratterizzata dallo sviluppo di dispnea, febbre, talvolta emottisi, infiltrati multifocali alla radiografia del torace e rapida progressione verso l’insufficienza respiratoria. Si raccomanda di monitorare i pazienti per rilevare eventuali evidenze di PAH e di trattarli adeguatamente in conformità alle linee guida istituzionali.
Polmonite
La polmonite, come la sindrome da polmonite idiopatica (IPS) o la polmonite organizzata criptogenetica (COP), è un evento ben documentato dopo il trattamento con Zemcelpro. Nelle sperimentazioni cliniche con Zemcelpro sono stati segnalati casi di polmonite, compresi eventi fatali (vedere paragrafo 4.8). Sia l’IPS sia la COP di solito si manifestano con respiro affannoso, tosse e talvolta febbre. Mentre l’IPS di solito si verifica in media il giorno +22 dopo il trapianto, in parte in relazione al regime di condizionamento pre-trapianto, la COP di solito si verifica 3-6 mesi dopo il trapianto. Si raccomanda di monitorare i pazienti per rilevare eventuali evidenze di polmonite e di trattarli adeguatamente in conformità con le linee guida istituzionali.
Disturbo linfoproliferativo post-trapianto (PTLD)
Il disturbo linfoproliferativo post-trapianto (PTLD) è una reazione avversa osservata nei pazienti dopo il trattamento con Zemcelpro. Sono stati segnalati casi di PTLD tra i pazienti sottoposti a trapianto con Zemcelpro nell’ambito di sperimentazioni cliniche (vedere paragrafo 4.8). Il PTLD è uno dei tumori maligni post-trapianto più comuni, nella maggior parte dei casi associato all’infezione da virus di Epstein-Barr (EBV) delle cellule B, in conseguenza della riattivazione del virus dopo il trapianto o dell’infezione primaria da EBV. Il monitoraggio seriale del sangue per il DNA dell’EBV può essere giustificato nei pazienti con citopenie persistenti. Il PTLD deve essere adeguatamente trattato in conformità alle linee guida istituzionali.
Reazioni correlate all’infusione (IRR)
Dopo l’infusione con Zemcelpro possono verificarsi reazioni correlate all’infusione. Queste reazioni si verificano prevalentemente durante l’infusione o le infusioni iniziali e possono essere caratterizzate da rossore, eruzione cutanea, febbre, brividi febbrili, sensazione di freddo, dispnea, ipotensione lieve e/o grave con (o senza) broncospasmi, disfunzione cardiaca e/o anafilassi.
La premedicazione con antipiretici, antagonisti dell’istamina, antiemetici e corticosteroidi può ridurre l’incidenza e l’intensità delle reazioni all’infusione. Monitorare i pazienti al fine di rilevare eventuali segni e sintomi di reazioni all’infusione durante e dopo la somministrazione di Zemcelpro. Quando si verifica un’IRR, sospendere l’infusione e istituire una terapia di supporto secondo necessità (vedere paragrafo 4.2). La ripresa dell’infusione deve seguire le raccomandazioni delle linee guida istituzionali.
Ipogammaglobulinemia
L’ipogammaglobulinemia è un evento ben documentato che è stato segnalato in seguito al trattamento con Zemcelpro e che potrebbe essere associato a una diminuzione della sopravvivenza. È stato segnalato nel 19 % dei pazienti sottoposti a trapianto con Zemcelpro (vedere paragrafo 4.8). Si raccomanda di monitorare i pazienti per rilevare evidenze di laboratorio di ipogammaglobulinemia e di trattarli adeguatamente in conformità alle linee guida istituzionali.
Malattia veno-occlusiva
La malattia veno-occlusiva (VOD) è un evento ben documentato che talvolta viene segnalato a seguito di un trapianto di cellule staminali ematopoietiche (TCSE). Casi rari di VOD sono stati segnalati nelle sperimentazioni cliniche di Zemcelpro (vedere paragrafo 4.8, tabella 1), incluso un evento fatale. Sebbene non diverso da un abituale TCSE, si raccomanda di monitorare i pazienti per rilevare evidenze di VOD e di trattarli adeguatamente in conformità alle linee guida istituzionali.
Sindrome emolitico-uremica
La sindrome emolitico-uremica (SEU) è un evento ben documentato che talvolta è stato segnalato dopo un TCSE. Casi rari di SEU sono stati segnalati nelle sperimentazioni cliniche di Zemcelpro (vedere paragrafo 4.8, tabella 1). Sebbene non diverso da un abituale TCSE, si raccomanda di monitorare i pazienti per rilevare evidenze di SEU e di trattarli adeguatamente in conformità alle linee guida istituzionali.
Eccipienti
Sodio
Questo medicinale contiene 477 mg di sodio per dose, equivalenti al 24 % della dose giornaliera massima raccomandata dall’OMS di sodio per un adulto.
Potassio
Questo medicinale contiene potassio, meno di 1,3 mmoL (50 mg) per dose.
Dimetilsolfossido (DMSO)
Questo medicinale contiene 17,6 g di DMSO per dose. Per un adulto di 70 kg, il volume di DMSO infuso rappresenta il 25 % della dose massima giornaliera raccomandata di 1 g di DMSO/kg. È noto che questo eccipiente può causare una possibile reazione anafilattica a seguito della somministrazione parenterale. Tutti i pazienti devono essere tenuti sotto attenta osservazione durante il periodo di infusione.
Rischi teorici associati alla donazione
Sebbene non supportato dall’esperienza clinica, dopo il trattamento con Zemcelpro potrebbero verificarsi ematopoiesi clonale e rischi associati alla donazione (ad es. tumori maligni o disturbi genetici ereditari). I pazienti devono essere adeguatamente monitorati in conformità alle linee guida istituzionali.
4.5 Interazioni con altri medicinali ed altre forme d’interazione
Non sono stati effettuati studi d’interazione.
Vaccini vivi
La sicurezza dell’immunizzazione con vaccini vivi durante o dopo il trattamento con Zemcelpro non è stata studiata. La vaccinazione con vaccini vivi non è raccomandata per almeno 6 settimane prima dell’inizio del regime di condizionamento e fino al recupero immunitario dopo il trattamento con Zemcelpro.
Globulina antitimocitaria (ATG)
L’uso dell’ATG non è raccomandato nell’ambito del regime di condizionamento e prima dell’attecchimento.
4.6 Fertilità, gravidanza e allattamento
Per i rischi correlati alla terapia di condizionamento mieloablativo necessaria prima dell’uso di Zemcelpro e le indicazioni concomitanti, devono essere consultate le informazioni sul prodotto della terapia di condizionamento mieloablativo.
Donne in età fertile
Le pazienti in età fertile devono risultare negative a un test di gravidanza sierico entro 30 giorni prima del trattamento con Zemcelpro e devono essere disposte a utilizzare un metodo contraccettivo efficace.
Contraccezione negli uomini e nelle donne
I dati sull’esposizione non sono sufficienti per fornire una raccomandazione sulla durata della contraccezione dopo il trattamento con Zemcelpro. Gli uomini e le donne in età fertile che hanno ricevuto Zemcelpro devono utilizzare metodi contraccettivi efficaci.
Gravidanza
Non esistono dati relativi all’uso di dorocubicel in donne in gravidanza. Non sono stati condotti studi sugli animali con dorocubicel per valutare se possa causare danni al feto se somministrato a una donna in gravidanza (vedere paragrafo 5.3). Zemcelpro non deve essere usato durante la gravidanza o da donne in età fertile che non utilizzano misure contraccettive.
Allattamento
Non è noto se dorocubicel sia escreto nel latte materno umano. L’uso di Zemcelpro non è raccomandato durante l’allattamento.
Fertilità
Non sono disponibili dati relativi agli effetti di dorocubicel sulla fertilità umana o animale.
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
Non è noto se Zemcelpro influisca sulla capacità di guidare veicoli e di usare macchinari. Poiché la terapia di condizionamento, profilassi e supporto somministrata in associazione con Zemcelpro potrebbe provocare affaticamento e alterare le capacità mentali, si consiglia ai pazienti di astenersi dalla guida e dallo svolgimento di occupazioni o attività pericolose come l’utilizzo di macchinari pesanti o potenzialmente pericolosi durante questo periodo iniziale.
4.8 Effetti indesiderati
Sintesi del profilo di sicurezza
Le reazioni avverse di grado ≥ 3 più frequentemente osservate sono state linfopenia (46,6 %), infezioni (44,8 %), anemia (44,0 %), neutropenia (35,3 %), trombocitopenie (31,9 %), leucopenia (29,3 %), ipogammaglobulinemia (18,1 %), neutropenia febbrile (15,5 %), ipertensione (12,9 %), sindrome da attecchimento (11,2 %) e polmonite (11,2 %). Secondo i criteri dei National Institutes of Health (NIH), la GvHD acuta è stata segnalata nel 60,0 % dei pazienti, mentre la GvHD cronica nel 16,0 % dei pazienti.
Nel 7,8 % dei pazienti trattati con Zemcelpro si sono verificate reazioni avverse fatali tra cui infezioni [2,6 % incluse sepsi (0,9 %), infezione enterococcica (0,9 %), polmonite (0,9 %)]s, GvHD acuta (1,7 %), PAH (1,7 %), IPS (0,9 %), COP (0,9 %) e ipertensione polmonare (0,9 %).
Tabella delle reazioni avverse
Le frequenze delle reazioni avverse con Zemcelpro incluse nella tabella 1 si basano sui dati aggregati di 5 studi (001, 002, 003, 004 e 007) condotti su 116 pazienti che hanno ricevuto una dose di Zemcelpro e sono stati seguiti per una durata mediana di 24 mesi. Le frequenze delle reazioni avverse tratte dagli studi clinici si basano sulle frequenze di eventi avversi per tutte le cause, dove una percentuale degli eventi di una reazione avversa potrebbe avere altre cause.
Di seguito sono riportate le reazioni avverse di grado 3 o superiore e di grado 1-2 insolite secondo i criteri terminologici comuni per gli eventi avversi (CTCAE). Queste reazioni avverse sono presentate in base alla classificazione per sistemi e organi secondo il Dizionario medico per le attività regolatorie (MedDRA) e alla relativa frequenza. All’interno di ciascuna classificazione per sistemi e organi, le reazioni avverse sono classificate in base alla frequenza, con le reazioni più frequenti al primo posto, secondo la seguente convenzione: molto comune (≥ 1/10), comune (≥ 1/100, < 1/10) e non comune (≥ 1/1 000, < 1/100). All’interno di ciascuna classe di frequenza le reazioni avverse al farmaco sono presentate in ordine decrescente di gravità.
Tabella 1 Reazioni avverse CTCAE osservate negli studi clinici con Zemcelpro presentate secondo la classificazione per sistemi e organi
| Patologie del sistema emolinfopoietico | |
| Molto comune | Linfopenia Anemia Neutropenia Trombocitopenia Leucopenia Neutropenia febbrile |
| Non comune | Anemia emolitica autoimmune Citopenia Microangiopatia trombotica |
| Patologie cardiache | |
| Non comune | Angina pectoris Fibrillazione atriale Flutter atriale Pericardite Disfunzione ventricolare destra |
| Patologie congenite, familiari e genetiche | |
| Non comune | Aplasia Anomalia citogenetica |
| Patologie dell’orecchio e del labirinto | |
| Non comune | Ipoacusia |
| Patologie endocrine | |
| Non comune | Insufficienza surrenalica |
| Patologie gastrointestinali | |
| Comune | Diarrea Nausea Stomatite Dolore addominale |
| Non comune | Stenosi anale Colite Enterocolite Perforazione digiunale Malassorbimento Pneumatosi intestinale |
| Patologie sistemiche e condizioni relative alla sede di somministrazione | |
| Comune | Piressia |
| Affaticamento | |
| Non comune | Edema generalizzato Malessere Infiammazione delle mucose |
| Patologie epatobiliari | |
| Comune | Malattia veno-occlusiva epatica |
| Non comune | Iperbilirubinemia |
| Disturbi del sistema immunitario | |
| Molto comune | GvHD acuta (grado II-III)* Ipogammaglobulinemia Sindrome da attecchimento GvHD cronica** |
| Infezioni e infestazioni*** | |
| Molto comune | Infezioni batteriche (incluse le polmoniti) Infezioni virali |
| Comune | Infezioni fungine Infezioni non specificate |
| Traumatismo, avvelenamento e complicazioni da procedura | |
| Comune | Mancato attecchimento dell’innesto |
| Esami diagnostici | |
| Comune | Riduzione dei linfociti CD4 Alanina aminotransferasi aumentata Immunoglobuline diminuite Aspartato aminotransferasi aumentata |
| Non comune | Bilirubina ematica aumentata Bilirubina ematica diminuita Diminuzione della capacità di diffusione del monossido di carbonio Positività al test CMV QT dell’elettrocardiogramma prolungato Emoglobina diminuita Conta dei neutrofili diminuita |
| Disturbi del metabolismo e della nutrizione | |
| Comune | Appetito ridotto Ipokaliemia Iperglicemia Ipofosfatemia |
| Non comune | Disidratazione Iponatriemia |
| Patologie del sistema muscoloscheletrico e del tessuto connettivo | |
| Comune | Dolore osseo Debolezza muscolare |
| Non comune | Necrosi dei tessuti molli |
| Tumori benigni, maligni e non specificati | |
| Comune | Disturbo linfoproliferativo post-trapianto |
| Patologie del sistema nervoso | |
| Comune | Cefalea |
| Non comune | Ictus cerebrovascolare Encefalopatia |
| Disturbi psichiatrici | |
| Non comune | Delirium Disturbo ossessivo-compulsivo |
| Patologie renali e urinarie | |
| Comune | Sindrome emolitico-uremica (SEU) Danno renale acuto |
| Cistite emorragica | |
| Non comune | Microangiopatia trombotica limitata a livello renale |
| Patologie respiratorie, toraciche e mediastiniche | |
| Comune | Polmonite organizzata criptogenetica Epistassi PAH Ipertensione polmonare Embolia polmonare |
| Non comune | Sindrome da polmonite idiopatica (polmonite) Infiltrazione polmonare Pneumotorace |
| Patologie della cute e del tessuto sottocutaneo | |
| Comune | Eruzione cutanea maculopapulare |
| Non comune | Dermatite acneiforme Eczema Prurito |
| Procedure chirurgiche e mediche | |
| Non comune | Colectomia |
| Patologie vascolari | |
| Molto comune | Ipertensione |
| Comune | Microangiopatia |
| Non comune | Disturbi da pressione arteriosa ridotta e non specifici Ematoma Ipotensione Ipotensione ortostatica |
* Secondo i criteri NIH [aGvHD di grado II (45,7 %), grado III (10,3 %) e grado IV (0,9 %) a 100 giorni post-trapianto]. ** Secondo i criteri NIH [cGvHD moderata (7,8 %) e moderata-grave (5,2 %) a 1 anno post-trapianto]. *** Le infezioni e infestazioni presentate riflettono termini di gruppi di alto livello.
Descrizione di reazioni avverse selezionate
Infezioni
Dopo l’infusione di Zemcelpro si sono verificate infezioni gravi, tra cui infezioni potenzialmente letali e fatali. L’incidenza complessiva delle infezioni post-trapianto di grado CTCAE ≥ 3 è stata del 75,0 % (di cui il 62,1 % gravi, il 6,0 % potenzialmente letali e il 6,9 % fatali). Si trattava di infezioni di origine batterica (52,6 %, di cui sepsi e polmonite sono le più frequenti), virale (45,7 %, di cui i più frequenti sono da virus di Epstein-Barr, citomegalovirus, coronavirus e adenovirus), fungina (9,5 %) o non specificata (8,6 %). Erano ampiamente diffuse con un tempo di insorgenza mediano di 109 giorni dopo il trapianto. La maggior parte si è risolta con una durata mediana di 13 giorni. Le infezioni fatali includono sepsi, shock settico e polmonite. Vedere paragrafo 4.4 per le raccomandazioni sulla gestione.
Sindrome da attecchimento
La sindrome da attecchimento è stata segnalata nell’11,2 % (pari a 13/116) dei pazienti sottoposti a trapianto con Zemcelpro, con un’incidenza dell’8,6 %, senza casi gravi tra i pazienti trattati con tacrolimus/MMF come profilassi per la GvHD. L’insorgenza mediana è stata di 13 giorni post-trapianto (intervallo: 8-25). Tutti i pazienti si sono ripresi grazie a una terapia corticosteroidea, con una durata mediana di 5 giorni (intervallo: 1-18). Vedere paragrafo 4.4 per le raccomandazioni sulla gestione.
Emorragia alveolare polmonare
L’emorragia alveolare polmonare è stata segnalata in 3 (2,6 %) pazienti sottoposti a trapianto con Zemcelpro con un’insorgenza mediana di 22 giorni dopo il trapianto (intervallo: 20-355). Sebbene un paziente si sia ripreso a 9 giorni, 2 pazienti sono deceduti nonostante una terapia adeguata. Vedere paragrafo 4.4 per le raccomandazioni sulla gestione.
Polmonite
La polmonite è stata segnalata in 8 (6,9 %) pazienti sottoposti a trapianto con Zemcelpro con un’insorgenza mediana di 157 giorni dopo il trapianto (intervallo: 7-283). I casi comprendevano 3 sindromi da polmonite idiopatica (IPS) (2,6 %), 4 polmoniti organizzate criptogenetiche (3,4 %) (COP) e 1 polmonite aspecifica (0,9 %). Il recupero è stato raggiunto nel 66,7 % dei casi, con una durata mediana di 29 giorni (intervallo: 9-201). Due pazienti (1,7 %) (uno con IPS e uno con COP) sono deceduti per questa condizione. Vedere paragrafo 4.4 per le raccomandazioni sulla gestione.
Malattia linfoproliferativa post-trapianto
La malattia linfoproliferativa post-trapianto è stata segnalata in 3 (2,6 %) pazienti sottoposti a trapianto con Zemcelpro con un’insorgenza mediana di 90 giorni post-trapianto (intervallo: 70-112). Tutti i pazienti si sono ripresi con una terapia con rituximab dalla durata mediana di 39 giorni (intervallo: 33-157). Vedere paragrafo 4.4 per le raccomandazioni sulla gestione.
Malattia del trapianto contro l’ospite
Nel complesso, l’incidenza della GvHD acuta e cronica è stata rispettivamente del 66,4 % e del 14,7 %. A 100 giorni dal trapianto, la GvHD acuta di grado II, III e IV è stata segnalata rispettivamente nel 52,0 %, nell’11,8 % e nell’1,0 % dei casi. Analogamente, casi lievi e moderati di GvHD cronica sono stati segnalati rispettivamente con un’incidenza del 12,9 % e dell’8,6 % a 1 anno dal trapianto. Nella maggior parte dei casi è stato possibile controllare la malattia con una terapia a base di corticosteroidi della durata mediana di 18 (0-321) giorni, ma 2 (1,7 %) pazienti sono deceduti per infezioni associate alla GvHD. La gestione della GvHD deve seguire le linee guida istituzionali locali (vedere paragrafo 4.4 per le raccomandazioni sulla gestione).
Mancato attecchimento dell’innesto
Il mancato attecchimento dell’innesto è stato segnalato nel 5,2 % dei pazienti sottoposti a trapianto con Zemcelpro con un’insorgenza mediana di 26,5 giorni dopo il trapianto (intervallo: 7-28). È stato possibile istituire una terapia di soccorso con una durata mediana di 23 giorni (intervallo: 7-32) in tutti i pazienti tranne uno, che è deceduto per un evento non correlato di mortalità non da recidiva prima di essere sottoposto a terapia di soccorso.
Citopenie prolungate
Citopenie prolungate, tra cui neutropenia (64,7 %), trombocitopenia (63,8 %), leucopenia (62,9 %), linfopenia (61,2 %) e anemia (56,9 %), sono molto comuni a seguito di un regime di condizionamento mieloablativo. Vedere paragrafo 4.4 per le raccomandazioni sulla gestione.
Popolazione pediatrica
Sebbene i dati siano limitati, il profilo di sicurezza è simile a quello degli adulti (reazioni avverse al farmaco con una frequenza ≥ 20 %: anemia, riduzione dell’appetito, neutropenia febbrile, nausea, stomatite ed epistassi). Il tempo di follow-up mediano di 7 mesi non consente ulteriori interpretazioni degli esiti clinici.
Segnalazione di sospette reazioni avverse al farmaco
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato nell’allegato V.
4.9 Sovradosaggio
Il rischio di sovradosaggio è limitato. Non vi sono stati casi di sovradosaggio durante gli studi clinici.
Tutte le 4 sacche della componente di cellule CD34- non espanse ottenute dalla fabbricazione di Zemcelpro saranno sempre infuse. Solo in circostanze molto rare, il certificato di rilascio per l’infusione (RfIC) prescriverà di non somministrare tutte le 4 sacche della componente di cellule CD34+ espanse (dorocubicel) ottenute dalla fabbricazione di Zemcelpro. In assenza di un rigoroso rispetto di tali criteri, il conseguente sovradosaggio di dorocubicel potrebbe essere associato a un aumento del rischio di reazioni all’infusione e di sindrome da attecchimento. I pazienti dovranno essere monitorati per individuare l’insorgenza di tali eventi.
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: sostituti ematici e soluzioni per perfusione, altri emoderivati. Codice ATC: B05AX04
Meccanismo d’azione
Dorocubicel è una terapia a base di cellule progenitrici ematopoietiche allogeniche espanse con UM171 [(1R, 4R)-N1-(2-benzil-7-(2-metil-2H-tetrazol-5-il)-9H-pirimido[4,5-b]indol-4-il)cicloesano-1,4-diammina diidrobromuro] crioconservate, derivata da una singola unità di sangue cordonale e utilizzata come fonte donatrice di cellule staminali allogeniche.
Il principale meccanismo d’azione di dorocubicel consiste nella promozione del recupero ematopoietico e della ricostituzione immunitaria attraverso l’attività di cellule staminali ematopoietiche CD34+ espanse.
Le cellule CD34- non espanse, costituite principalmente da cellule T CD3+, svolgono un ruolo complementare favorendo la ricostituzione immunitaria e fornendo effetti immunologici del trapianto contro la leucemia (GVL) dopo il trapianto.
Le cellule staminali/progenitrici ematopoietiche di Zemcelpro migrano verso il midollo osseo, dove si dividono, maturano e si differenziano in tutte le linee cellulari ematologiche. Le cellule mature vengono rilasciate nella circolazione sanguigna, dove alcune circolano e altre migrano verso le sedi tissutali, ripristinando parzialmente o totalmente le conte ematiche e la funzione, compresa quella immunitaria, delle cellule di origine midollare presenti nel sangue.
Effetti farmacodinamici
Il trapianto di Zemcelpro ha determinato la ricostituzione ematologica, con chimerismo completo del donatore in tutte le linee di cellule staminali ematopoietiche. Anche la ricostituzione delle cellule T è stata rapida, con eterogeneità del recettore delle cellule T (TCR) a 6 e 12 mesi dopo il trapianto.
Efficacia e sicurezza clinica
La sicurezza e l’efficacia del trattamento con Zemcelpro in pazienti affetti da tumori maligni ematologici che necessitavano di un trapianto di cellule staminali ematopoietiche sono state valutate in due studi in aperto, non controllati, a braccio singolo senza confronto con altri tipi di cellule da donatore; in pazienti con leucemia e mielodisplasia ad alto rischio [ECT-001-CB.002 (002), n=30 e ECT-001-CB.004 (004), n=30].
La sicurezza di Zemcelpro è stata inoltre valutata in 3 ulteriori studi in aperto, non controllati, a braccio singolo, senza confronto con altri tipi di cellule da donatore: uno (1) studio su pazienti affetti da tumori del sangue privi di corrispondenze HLA standard da donatori familiari o non imparentati [ECT-001-CB.001 (001)]; uno (1) studio su pazienti affetti da mieloma multiplo ad alto rischio [ECT-001-CB.003 (003); n = 18]; e uno (1) studio su pazienti pediatrici affetti da neoplasie mieloidi ad alto rischio [ECT-001-CB.007 (007); n = 12]. Vedere paragrafo 4.8.
Per valutare l’efficacia di Zemcelpro in una popolazione rappresentativa di pazienti adulti affetti da tumori maligni ematologici che necessitano di un trapianto allogenico di cellule staminali ematopoietiche e che non dispongono di un donatore idoneo prontamente disponibile, sono stati analizzati i dati aggregati ottenuti dagli studi 002 e 004, ponendo particolare attenzione su una popolazione cardine di 25 pazienti arruolati per ricevere Zemcelpro crioconservato prodotto a partire da una piccola CBU, a seguito di un regime di condizionamento mieloablativo elevato o intermedio. Vedere la tabella 2 per le caratteristiche dei pazienti. Per unità CB di piccole dimensioni si intende un valore inferiore alla dose cellulare minima prevista dai criteri del Be The Match & National Marrow Donator Program/American Society for Transplantation and Cellular Therapy (NMDP/ASTCT) per trapianto singolo di CB, ossia un contenuto di cellule TNC e CD34 prima della crioconservazione inferiore rispettivamente a 2,5×10⁷ cellule TNC/kg e 1,5×10⁵ cellule CD34/kg.
Tabella 2 Dati demografici aggregati e caratteristiche patologiche al basale per i pazienti negli studi su Zemcelpro (al 15 marzo 2024)
| Categoria | Arruolati con Zemcelpro prodotto a partire da unità CB di piccole dimensioni e crioconservato (popolazione intent-to-treat, n = 25) |
Età (anni) Mediana (IQR) Min-max | 47 (40, 53) 24-64 |
Sesso, n (%) Maschile Femminile | 18 (72,0 %) 7 (28,0 %) |
Razza Bianca Nera Asiatica Altro | 17 (68,0 %) 1 (4,0 %) 1 (4,0 %) 6 (24,0 %) |
Categoria di malattia Leucemia mieloide acuta Leucemia linfoide acuta Sindrome mielodisplastica Leucemia mieloide cronica (crisi blastica) Linfoma di Hodgkin Linfoma non-Hodgkin, linfoma aggressivo Leucemia/linfoma a cellule T negli adulti Leucemia linfocitica cronica e trasformazione in linfoma di Hodgkin | 11 (44,0 %) 11 (44,0 %) 3 (12,0 %) 0 (0,0 %) 0 (0,0 %) 0 (0,0 %) 0 (0,0 %) 0 (0,0 %) |
| TCSE precedente | 7 (28,0 %) |
Dei 25 pazienti arruolati nella popolazione cardine, 24 hanno ricevuto l’infusione con Zemcelpro. L’efficacia è stata valutata attraverso gli endpoint di attecchimento dei neutrofili e delle piastrine (Tabella 3). Alla data di cut-off dei dati, gli studi 002 e 004 risultano ancora in corso.
Tabella 3 Risultati di efficacia in pazienti adulti affetti da tumori maligni ematologici trattati con Zemcelpro crioconservato derivato da CBU di piccole dimensioni (n = 25), follow-up mediano di 13,3 mesi
| Endpoint | Arruolati con Zemcelpro prodotto a partire da CBU di piccole dimensioni e crioconservato (popolazione intent-to-treat, n = 253) |
| Tempo mediano all’attecchimento dei neutrofili* (ANC ≥ 500/µL): |
Mediana (IQR)[intervallo]1, Mediana (IQR)[intervallo]2 (scenario più sfavorevole) | 20 giorni (17-29) [10-39] 25 giorni (17-30) [10-42] |
| Incidenza di attecchimento dei neutrofili ANC ≥ 500/µL al giorno 42 – n (%) | 21/253 (84.0 %) |
Tempo mediano all’attecchimento delle piastrine* (≥ 20.000/µL) Mediana (IQR)[intervallo] Mediana (IQR)[intervallo]2 (Scenario più sfavorevole) | 40 giorni (37-62) [29-175] 48 giorni (38-100) [29-175] |
| Incidenza di attecchimento delle piastrine (≥20 000/µL) al giorno 100 – n (%) | 17/253 (68,0 %) |
| Follow-up mediano (IQR) (mesi) ** | 13,3 (0,9-38,2) |
* Tutte le durate sono riportate come “tempo dall’infusione”. La durata mediana dell’arruolamento nello studio fino alla data della disponibilità di Zemcelpro presso il centro clinico è stata di 31 giorni (IQR: 22-41 giorni) e la durata mediana dell’arruolamento nello studio fino alla data dell’infusione di Zemcelpro è stata di 42 giorni (IQR: 35-56 giorni). ** tempo dall’infusione alla data di completamento o di interruzione del follow-up prima del cut-off dei dati
ANC: conta assoluta dei neutrofili; IQR: intervallo interquartile
1 Il fattore stimolante le colonie granulocitarie (G-CSF) è stato somministrato nell’immediato periodo successivo al trapianto (5 µg/kg/giorno) per ridurre al minimo il rischio di neutropenia e infezione
2 Nelle popolazioni intent-to-treat, in un’analisi dello scenario più sfavorevole, i pazienti che non hanno raggiunto l’attecchimento dei neutrofili entro il Giorno 42 o l’attecchimento delle piastrine entro il Giorno 100 dopo il trapianto, compresi i pazienti che non sono stati sottoposti a trapianto, o nei quali l’attecchimento non ha avuto successo per qualsiasi motivo [mortalità non correlata a recidiva (NRM) o recidiva prima dell’attecchimento] sono stati ritenuti insuccessi rispettivamente al Giorno 42 o al Giorno 100.
3 Include 1 paziente che non è stato sottoposto a trapianto a causa della mancata esecuzione della spedizione.
Popolazione pediatrica
L’Agenzia europea dei medicinali ha rinviato l’obbligo di presentare i risultati degli studi con Zemcelpro in uno o più sottogruppi della popolazione pediatrica per i TCSE in pazienti affetti da tumori maligni ematologici (vedere paragrafo 4.2 per informazioni sull’uso pediatrico).
Al momento dell’approvazione negli adulti, i dati pediatrici sono limitati a 9/12 soggetti di età inferiore a 18 anni sottoposti a trapianto con Zemcelpro per tumori maligni mieloidi ad alto rischio nello studio 007 [6 con leucemia mieloide acuta (LMA), 3 con sindrome mielodisplastica (SMD)]. Zemcelpro ha prodotto un attecchimento dei neutrofili e delle piastrine rispettivamente dell’88,9 % e del 77,8 %, a un tempo mediano rispettivamente di 21,5 e 48 giorni.
Questo medicinale è stato autorizzato con procedura “subordinata a condizioni”. Ciò significa che devono essere forniti ulteriori dati su questo medicinale.
L’Agenzia europea dei medicinali esaminerà almeno annualmente le nuove informazioni su questo medicinale e il riassunto delle caratteristiche del prodotto (RCP) verrà aggiornato, se necessario.
5.2 Proprietà farmacocinetiche
Negli studi clinici, Zemcelpro ha prodotto un chimerismo completo del donatore (definito come ≥ 95% di cellule di origine del donatore) nelle cellule mieloidi in tutti i pazienti, a partire da 0,5 mesi dopo il trapianto. Solo i pazienti in fase di recidiva della malattia hanno successivamente mostrato chimerismo del donatore < 95% in momenti successivi. In conformità al tempo più lungo necessario per la ricostituzione delle cellule T dopo il trapianto, il chimerismo completo del donatore nella sottopopolazione di cellule T è stato raggiunto leggermente più tardi: il 63 % e l’88 % dei pazienti hanno raggiunto il chimerismo completo del donatore nella popolazione di cellule T a rispettivamente 0,5 e 1 mese dal trapianto.
5.3 Dati preclinici di sicurezza
L’attecchimento delle cellule CD34+ espanse con UM171 dopo il trapianto primario o secondario e la ricostituzione ematologica per un massimo di 28 settimane in topi NSG immunodepressi trapiantati con un massimo di 5 000 000 di cellule (equivalenti a 2,5 × 10⁸ cellule/kg nell’uomo, superando così la dose umana) non ha prodotto tossicità avverse.
Non sono stati condotti studi di tossicità a dosi ripetute.
Non sono stati condotti studi di cancerogenicità.
L’analisi citogenetica in vitro delle cellule CD34+ espanse non ha rivelato alterazioni cromosomiche anomale nelle cellule espanse.
Data la natura del prodotto, non sono stati condotti studi preclinici sulla fertilità, la riproduzione e lo sviluppo.
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Dimetilsolfossido
Soluzione di albumina umana
Magnesio cloruro (E511)
Potassio cloruro (E508)
Acetati di sodio (E262)
Sodio cloruro
Sodio gluconato (E576)
6.2 Incompatibilità
In assenza di studi di compatibilità, Zemcelpro non deve essere miscelato con altri medicinali.
6.3 Periodo di validità
Crioconservato: 1 anno.
Una volta scongelato: 1 ora a 15-30 °C.
Non ricongelare il medicinale scongelato.
6.4 Precauzioni particolari per la conservazione
Zemcelpro deve essere conservato e trasportato in fase di vapore di azoto liquido (≤ -150 °C) e deve rimanere congelato fino al momento in cui il paziente è pronto per il trattamento, al fine di garantire la disponibilità di cellule vitali per la somministrazione al paziente.
Per le condizioni di conservazione dopo lo scongelamento vedere paragrafo 6.3.
6.5 Natura e contenuto del contenitore e strumentazione particolare per l’uso, la
somministrazione o l’impianto
Zemcelpro è confezionato in una sacca per infusione (50 mL) in etilene vinil acetato (EVA) con due porte contenenti 20 mL di dispersione cellulare.
Ogni sacca per infusione è collocata all’interno di un involucro. Questo strato di confezionamento secondario costituito dal copolimero EVO è sigillato due volte. Ogni sacca per infusione nel suo involucro sigillato è inserita all’interno di una cassetta metallica. Le cassette vengono successivamente collocate in un sacchetto modpak etichettato all’interno di un criocontenitore standard controllato.
Una singola dose di trattamento comprende fino a otto (8) sacche per infusione da 20 mL ciascuna, fino a quattro (4) sacche di dorocubicel e quattro (4) sacche di cellule CD34- non espanse.
Inoltre, insieme a Zemcelpro viene fornita una fiala criogenica contenente il campione dell’unità di sangue cordonale originale per il monitoraggio del chimerismo.
6.6 Precauzioni particolari per lo smaltimento e la manipolazione
Precauzioni che devono essere prese prima della manipolazione o della somministrazione del medicinale
Zemcelpro deve essere trasportato all’interno della struttura in contenitori chiusi infrangibili e a tenuta stagna.
Zemcelpro deve essere trasportato in un contenitore che mantenga il prodotto a una temperatura inferiore a -150 oC e deve essere manipolato con adeguati guanti e indumenti protettivi.
Questo medicinale contiene cellule ematiche umane. Gli operatori sanitari che manipolano Zemcelpro devono prendere le opportune precauzioni (indossare guanti, indumenti protettivi e occhiali protettivi) per evitare la potenziale trasmissione di malattie infettive.
Preparazione pre-somministrazione
Zemcelpro è composto da due (2) componenti di cellule ematopoietiche allogeniche:
- Dorocubicel (cellule CD34+ espanse)
- Cellule CD34- non espanse
La conferma del numero di sacche di dorocubicel (da 1 a 4 sacche) e del numero di sacche per le cellule CD34- non espanse (sempre 4 sacche) da somministrare deve essere effettuata sulla base della prescrizione specificata nel certificato di rilascio per l’infusione (RfIC). L’RfIC comprende entrambe le componenti.
Dorocubicel deve essere infuso per primo, seguito dalle cellule CD34- non espanse. Si raccomanda di somministrare le cellule CD34- non espanse lo stesso giorno di dorocubicel, ma non oltre il giorno successivo.
Coordinare la tempistica dello scongelamento e dell’infusione di Zemcelpro nel modo seguente: confermare anticipatamente la disponibilità del paziente all’infusione e adeguare l’ora di inizio dello scongelamento di Zemcelpro in modo che sia disponibile per l’infusione quando il paziente è pronto.
Scongelamento
Prima di scongelare Zemcelpro, confermare l’identità del paziente e il numero di sacche da somministrare in base al certificato di infusione (RfIC). Scongelare tutte le sacche prescritte di dorocubicel prima delle sacche di cellule CD34- non espanse. Scongelare una (1) sacca alla volta. Prima di scongelare la sacca successiva, accertarsi che la sacca precedente sia somministrata in sicurezza.
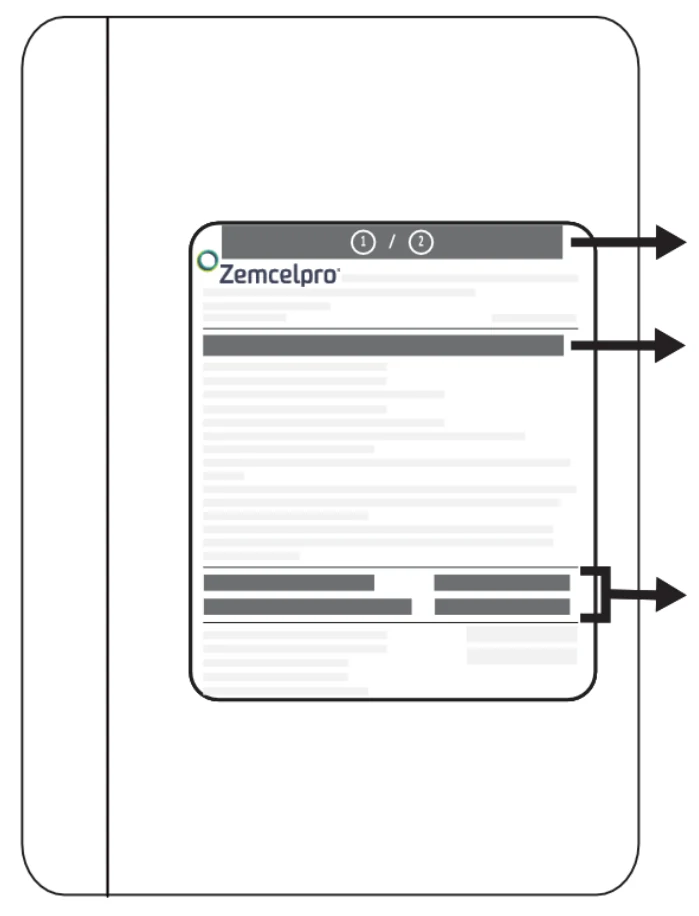
- Estrarre la cassetta di stoccaggio dal criocontenitore. Confermare i) l’identità del paziente con gli identificatori del paziente riportati sulla cassetta e ii) l’identità della componente cellulare (dorocubicel o cellule CD34- non espanse) (Figura 1).
Dopo la verifica della cassetta, rimuovere immediatamente la sacca per infusione dalla cassetta.
Confermare i) l’identità del paziente con gli identificatori del paziente riportati sulla sacca per infusione e ii) l’identità della componente cellulare (dorocubicel o cellule CD34- non espanse) (Figura 2).
- Prima dello scongelamento, controllare la sacca (o le sacche) per infusione per verificare la presenza di eventuali rotture o crepe. Se una sacca è compromessa, non infondere il contenuto.
- Porre immediatamente la sacca per infusione contenuta nell’involucro sigillato in un bagnomaria a 37 °C. Una volta raggiunta la consistenza semiliquida, iniziare a massaggiare delicatamente la sacca fino a dissolvere tutto il ghiaccio cristallino. La durata completa dello scongelamento richiede circa 2-5 minuti per sacca.
- Rimuovere la sacca con l’involucro dal bagnomaria. Una volta scongelata, la sacca per infusione deve essere infusa il più rapidamente possibile. Zemcelpro ha dimostrato di essere stabile tra 15 °C e 30 °C per un’ora al massimo. Non diluire, lavare o prelevare un campione di Zemcelpro prima dell’infusione.
- A meno che non sia preparato al letto del paziente, trasportare il prodotto a temperatura ambiente in un contenitore/sacchetto chiuso presso il paziente per proteggere il prodotto durante il trasporto.
Non infondere Zemcelpro se la sacca per infusione è danneggiata o perde o comunque sembra essere compromessa.
Somministrazione
Per completare una dose singola di Zemcelpro deve essere infuso il numero prescritto di sacche di dorocubicel (da 1 a 4 sacche) e di cellule CD34- non espanse (sempre 4 sacche). Il numero totale di sacche per infusione da somministrare deve essere confermato con le informazioni specifiche per il paziente riportate sull’RfIC.
Dorocubicel deve essere infuso per primo, seguito dalle cellule CD34- non espanse. Si raccomanda di somministrare le cellule CD34- non espanse lo stesso giorno di dorocubicel, ma non oltre il giorno successivo.
Se dorocubicel non viene somministrato, le cellule CD34- non espanse non devono essere infuse per evitare reazioni immunitarie indesiderate.
In caso di reazione all’infusione, si raccomanda di sospendere l’infusione e di istituire una terapia di supporto, se necessario (vedere paragrafo 4.4).
Non diluire, lavare o prelevare un campione di Zemcelpro prima dell’infusione.
Solo per uso endovenoso. Si raccomanda un accesso venoso centrale per l’infusione di Zemcelpro.
- Preparare il materiale per l’infusione. Utilizzare un tubo privo di lattice con un filtro per infusione standard (170-260 µm). NON utilizzare un filtro per leucodeplezione.
Confermare i) l’identità del paziente con gli identificatori del paziente riportati sulla sacca e ii)
l’identità della componente cellulare (dorocubicel o cellule CD34- non espanse) (Figura 2).
- Rimuovere l’involucro e ispezionare il contenuto della sacca per infusione scongelata per
individuare la presenza di eventuali aggregati cellulari visibili. Se sono presenti aggregati cellulari visibili, mescolare delicatamente il contenuto della sacca; disperdere piccoli aggregati di materiale cellulare con una leggera miscelazione manuale. Eventuali aggregati rimanenti 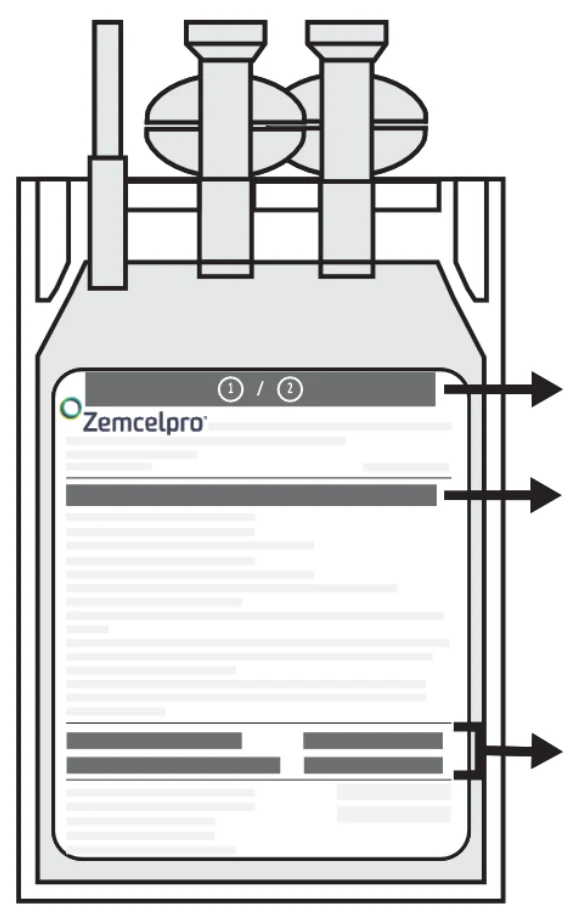 possono essere rimossi efficacemente mediante filtrazione prima dell’infusione. • La sacca scongelata e ispezionata deve essere infusa tempestivamente a circa 10-20 mL al
minuto tramite flusso per gravità. Zemcelpro è stabile a 15-30 °C fino a 1 ora dopo la fine dello scongelamento.
Preparare il tubo prima dell’infusione con una soluzione iniettabile di cloruro di sodio
9 mg/mL (0,9 %).
- Iniettare tutto il contenuto della sacca per infusione (20 mL per sacca). - Sciacquare due volte la sacca per infusione con 10-30 mL di soluzione iniettabile di cloruro di sodio 9 mg/mL (0,9 %) mediante “back priming” per garantire che tutte le cellule vengano infuse nel paziente.
- La procedura di infusione deve essere ripetuta per le altre sacche. Prima di infondere la sacca successiva, accertarsi che la sacca precedente sia somministrata in sicurezza.
Non infondere Zemcelpro se la sacca per infusione è danneggiata o perde o comunque sembra essere compromessa.
Misure da adottare in caso di esposizione accidentale
Seguire le linee guida locali sulla manipolazione di materiale di origine umana in caso di esposizione accidentale. Le superfici e i materiali di lavoro che sono stati potenzialmente a contatto con Zemcelpro devono essere decontaminati con un disinfettante appropriato.
Precauzioni che devono essere prese per lo smaltimento del medicinale
Il medicinale non utilizzato e tutti i materiali che sono stati a contatto con Zemcelpro (rifiuti solidi e liquidi) devono essere manipolati e smaltiti come rifiuti potenzialmente infettivi in conformità alle linee guida locali sulla manipolazione di materiale di origine umana.
7. TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
Cordex Biologics International Limited
5th Floor, Block E, Iveagh Court
Harcourt Road, Dublino, Irlanda
Tel. 353 1 960 2797
E-mail: info@cordexbio.com
8. NUMERO(I) DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
EU/1/25/1960/001
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione: 25 agosto 2025
10. DATA DI REVISIONE DEL TESTO
Data di revisione del testo:
Informazioni più dettagliate su questo medicinale sono disponibili sul sito web dell’Agenzia europea dei medicinali https://www.ema.europa.eu
ALLEGATO II
A. PRODUTTORE(I) DEL(DEI) PRINCIPIO(I) ATTIVO(I)
BIOLOGICO(I) E PRODUTTORE(I) RESPONSABILE(I) DEL RILASCIO DEI LOTTI
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E
UTILIZZO
C. ALTRE CONDIZIONI E REQUISITI
DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA
L’USO SICURO ED EFFICACE DEL MEDICINALE
E. OBBLIGO SPECIFICO DI COMPLETARE LE ATTIVITÀ
POST-AUTORIZZATIVE PER L’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO SUBORDINATA A CONDIZIONI
A. PRODUTTORE DEL PRINCIPIO ATTIVO BIOLOGICO E PRODUTTORE
RESPONSABILE DEL RILASCIO DEI LOTTI
Nome e indirizzo del produttore del principio attivo biologico
Centre C3i Inc.
5415 De L’Assomption Boulevard
Montreal, Qc, H1T 2M4, Canada
Nome e indirizzo del produttore responsabile del rilascio dei lotti
Cordex Biologics International Limited
5th Floor, Block E Iveagh Court, Harcourt Road
Dublino 2, D02 YT22, Irlanda
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E UTILIZZO
Medicinale soggetto a prescrizione medica limitativa (vedere allegato I: riassunto delle caratteristiche del prodotto, paragrafo 4.2).
C. ALTRE CONDIZIONI E REQUISITI DELL’AUTORIZZAZIONE ALL’IMMISSIONE
IN COMMERCIO
- Rapporti periodici di aggiornamento sulla sicurezza (PSUR)
I requisiti per la presentazione degli PSUR per questo medicinale sono definiti nell’articolo 9 del Regolamento (CE) n. 507/2006 e, di conseguenza, il titolare dell’autorizzazione all’immissione in commercio deve presentare il PSUR ogni 6 mesi.
I requisiti per la presentazione degli PSUR per questo medicinale sono definiti nell’elenco delle date di riferimento per l’Unione europea (elenco EURD) di cui all’articolo 107 quater, paragrafo 7, della direttiva 2001/83/CE e successive modifiche, pubblicato sul sito web dell’Agenzia europea per i medicinali.
Il titolare dell’autorizzazione all’immissione in commercio deve presentare il primo PSUR per questo medicinale entro 6 mesi successivi all’autorizzazione.
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA L’USO SICURO ED
EFFICACE DEL MEDICINALE
- Piano di gestione del rischio (RMP)
Il titolare dell’autorizzazione all’immissione in commercio deve effettuare le attività e le azioni di farmacovigilanza richieste e dettagliate nel RMP approvato e presentato nel modulo 1.8.2 dell’autorizzazione all’immissione in commercio e in ogni successivo aggiornamento approvato del RMP.
Il RMP aggiornato deve essere presentato:
- su richiesta dell’Agenzia europea per i medicinali;
- ogni volta che il sistema di gestione del rischio è modificato, in particolare a seguito del ricevimento di nuove informazioni che possono portare a un cambiamento significativo del profilo beneficio/rischio o a seguito del raggiungimento di un importante obiettivo (di farmacovigilanza o di minimizzazione del rischio).
E. OBBLIGO SPECIFICO DI COMPLETARE LE ATTIVITÀ POST-AUTORIZZATIVE
PER L’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO SUBORDINATA A CONDIZIONI
Pertanto, ai sensi dell’articolo 14-bis del Regolamento 726/2004/CE e successive modifiche, il titolare dell’autorizzazione all’immissione in commercio subordinata a condizioni deve completare, entro la tempistica stabilita, le seguenti attività:
| Descrizione | Tempistica |
| Al fine di confermare l’efficacia e la sicurezza di Zemcelpro in pazienti adulti affetti da tumori maligni ematologici che necessitano di un TCSE allogenico in seguito a condizionamento mieloablativo per i quali non è disponibile alcun altro tipo di cellule da donatore adeguate, il titolare dell’autorizzazione all’immissione in commercio deve presentare i risultati finali dello studio ECT-001-CB.002: Studio di fase II in aperto sul trapianto di sangue cordonale espanso tramite il sistema ECT-001 in pazienti con leucemia/mielodisplasia acuta ad alto rischio. | 31 ottobre 2026 |
| Al fine di confermare l’efficacia e la sicurezza di Zemcelpro in pazienti adulti affetti da tumori maligni ematologici che necessitano di un TCSE allogenico in seguito a condizionamento mieloablativo per i quali non è disponibile alcun altro tipo di cellule da donatore adeguate, il titolare dell’autorizzazione all’immissione in commercio deve presentare i risultati finali dello studio ECT-001-CB.004: Studio di fase II in aperto sul trapianto di sangue cordonale espanso tramite il sistema ECT-001 in pazienti con leucemia/mielodisplasia acuta a rischio alto e molto alto. | 31 agosto 20 26 |
| Al fine di confermare l’efficacia e la sicurezza di Zemcelpro in pazienti di età compresa tra 18 e 21 anni affetti da tumori maligni ematologici che necessitano di un TCSE allogenico in seguito a condizionamento mieloablativo per i quali non è disponibile alcun altro tipo di cellule da donatore adeguate, il titolare dell’autorizzazione all’immissione in commercio deve condurre e presentare i risultati dell’analisi di sottogruppo di pazienti di età compresa tra 18 e 21 anni inclusi nello studio ECT-001-CB.010: Studio prospettico randomizzato di fase II sul TCS allogenico con trapianto di sangue cordonale espanso ECT-001-CB senza sieroterapia rispetto ad altre fonti di cellule staminali in pazienti pediatrici con leucemia mieloide acuta ad alto rischio/refrattaria/recidivante, secondo un protocollo concordato. | 30 giugno 20 30 |
| Al fine di confermare l’efficacia e la sicurezza di Zemcelpro e di valutare ulteriormente i parametri di dose utilizzati in pazienti adulti affetti da leucemia/SMD acuta a rischio alto e molto alto, il titolare dell’autorizzazione all’immissione in commercio deve presentare i risultati dello studio ECT-001-CB.011: Studio multicentrico, prospettico, randomizzato e in aperto di fase III sul trapianto di ECT-001-CB (sangue cordonale espanso tramite il sistema ECT-001) rispetto al trapianto con la migliore fonte alternativa di cellule staminali allogeniche (Haplo, MMUD) in pazienti con leucemia/mielodisplasia acuta ad alto rischio, condotto secondo un protocollo concordato. | 30 giugno 20 30 |
| Al fine di confermare l’efficacia e la sicurezza di Zemcelpro in pazienti adulti affetti da tumori maligni ematologici che necessitano di un TCSE allogenico a seguito di un condizionamento mieloablativo per i quali non è disponibile alcun altro tipo di cellule da donatore adeguate, il titolare dell’autorizzazione all’immissione in commercio deve condurre e presentare i risultati di uno studio prospettico non interventistico basato sui dati provenienti da un registro e valutare i parametri di dose raccolti per il lotto di Zemcelpro fabbricato per ciascun paziente arruolato nello studio, secondo un protocollo concordato. | 30 giugno 20 31 |