


Riassunto delle caratteristiche del prodotto - YSELTY
1. DENOMINAZIONE DEL MEDICINALE
Yselty 100 mg compresse rivestite con film
Yselty 200 mg compresse rivestite con film
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Yselty 100 mg compresse rivestite con film
Ogni compressa rivestita con film contiene 100 mg di linzagolix (sotto forma di sale di colina).
Eccipiente(i) con effetti noti
Ogni compressa rivestita con film contiene 119,4 mg di lattosio.
Yselty 200 mg compresse rivestite con film
Ogni compressa rivestita con film contiene 200 mg di linzagolix (sotto forma di sale di colina).
Eccipiente(i) con effetti noti
Ogni compressa rivestita con film contiene 238,8 mg di lattosio.
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Compressa rivestita con film (compressa).
Yselty 100 mg compresse rivestite con film
Compresse rotonde, di colore giallo chiaro, rivestite con film, del diametro di 10 mm, con impresso “100” su un lato e lisce sull’altro lato.
Yselty 200 mg compresse rivestite con film
Compresse oblunghe, di colore giallo chiaro, rivestite con film, da 19 mm per 9 mm, con impresso “200” su un lato e lisce sull’altro lato.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
Yselty è indicato nelle donne adulte in età riproduttiva per:
- il trattamento dei sintomi da moderati a severi dei fibromi dell’utero,
- il trattamento sintomatico dell’endometriosi in donne con anamnesi di pregresso trattamento medico o chirurgico per endometriosi (vedere paragrafo 5.1).
4.2 Posologia e modo di somministrazione
Posologia
Il trattamento con Yselty deve essere iniziato e controllato da un medico esperto nella diagnosi e nel trattamento dei fibromi dell’utero e/o dell’endometriosi.
La dose raccomandata di Yselty è:
Per i fibromi dell’utero:
- 100 mg o, se necessario, 200 mg una volta al giorno con terapia ormonale aggiuntiva concomitante (add-back therapy o ABT; compressa di estradiolo 1 mg e noretisterone acetato 0,5 mg una volta al giorno), vedere paragrafo 5.1.
- 100 mg una volta al giorno per le donne in cui l’ABT non è raccomandata o che preferiscono evitare la terapia ormonale (vedere paragrafo 5.1)
- 200 mg una volta al giorno per l’uso a breve termine (<6 mesi) in situazioni cliniche in cui si mira a una riduzione del volume uterino e del fibroma (vedere paragrafo 5.1). Le dimensioni dei fibromi possono aumentare quando il trattamento viene interrotto. A causa del rischio di diminuzione della densità minerale ossea (bone mineral density, BMD) con l’uso prolungato, la dose da 200 mg senza ABT concomitante non deve essere prescritta per più di 6 mesi.
Per l’endometriosi:
- 200 mg una volta al giorno con terapia ormonale aggiuntiva concomitante.
Prima di iniziare il trattamento con Yselty si deve escludere una gravidanza.
Yselty deve essere preferibilmente iniziato nella prima settimana del ciclo mestruale e deve essere assunto continuativamente una volta al giorno.
Nelle pazienti con fattori di rischio di osteoporosi o perdita ossea si raccomanda una assorbimetria a raggi X a doppia energia (dual X-ray absorptiometry, DXA) prima di iniziare il trattamento con Yselty (vedere paragrafo 4.4).
Yselty può essere assunto senza interruzione. Una DXA è raccomandata dopo un anno di trattamento per tutte le donne ed è necessario un successivo monitoraggio continuo della BMD (vedere paragrafo 4.4).
Dose dimenticata
Se si dimentica una dose, il trattamento deve essere assunto il prima possibile e quindi continuato il giorno successivo all’orario abituale.
Popolazioni speciali
Compromissione epatica
Non è necessario alcun aggiustamento della dose nelle donne con compromissione epatica lieve o moderata (Child-Pugh A o B). Yselty deve essere evitato nelle donne con compromissione epatica severa (Child-Pugh C) (vedere paragrafi 4.4 e 5.2).
Compromissione renale
Si raccomanda ai medici che prescrivono il medicinale di monitorare le reazioni avverse nelle donne con compromissione renale lieve (eGFR = 60-89 mL/min; vedere paragrafi 4.4 e 5.2), sebbene non sia necessario alcun aggiustamento della dose. Yselty deve essere evitato nelle donne con compromissione renale da moderata (eGFR = 30-59 mL/min) a severa (eGFR < 30 mL/min) o con nefropatia allo stadio terminale (vedere paragrafi 4.4 e 5.2).
Popolazione pediatrica
Non esiste alcuna indicazione per un uso specifico di Yselty in bambine e adolescenti di età inferiore ai 18 anni per l’indicazione del trattamento dei sintomi da moderati a severi dei fibromi dell’utero.
La sicurezza e l’efficacia di Yselty nelle bambine e adolescenti di età inferiore ai 18 anni per l’indicazione del trattamento dell’endometriosi non sono state stabilite.
Modo di somministrazione
Uso orale.
Yselty può essere assunto con o senza cibo (vedere paragrafo 5.2).
La dose da 200 mg può essere assunta sia come compressa da 200 mg, sia come due compresse da 100 mg.
4.3 Controindicazioni
- Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1.
- Gravidanza o allattamento (vedere paragrafo 4.6)
- Osteoporosi nota
- Sanguinamento genitale di eziologia sconosciuta
- Le controindicazioni relative all’ABT devono essere rispettate in caso di somministrazione concomitante di ABT.
4.4 Avvertenze speciali e precauzioni d’impiego
Visita medica/consulto medico
Prima di iniziare o ricominciare il trattamento con Yselty è necessario procedere a un’anamnesi clinica completa (compresa quella familiare). Deve essere misurata la pressione sanguigna e deve essere svolto un esame fisico sulla base delle controindicazioni (vedere paragrafo 4.3) e delle avvertenze d’impiego (vedere paragrafo 4.4). Durante il trattamento occorre effettuare i controlli periodici secondo la normale pratica clinica.
Prima di iniziare la terapia con Yselty deve essere interrotta qualsiasi contraccezione ormonale. Prima di assumere per la prima volta o riprendere il medicinale occorre escludere eventuali gravidanze.
Densità minerale ossea
In alcune donne trattate con Yselty, che avevano una densità minerale ossea (BMD) normale all’inizio del trattamento, è stata segnalata una perdita di BMD > 3-8%.
Prima di iniziare il trattamento devono essere presi in considerazione i benefici e i rischi di Yselty in pazienti con un’anamnesi di frattura a basso trauma o altri fattori di rischio di osteoporosi o perdita ossea (come l’uso cronico di alcol e/o tabacco, un’anamnesi familiare ricorrente di osteoporosi e un basso peso corporeo), comprese quelle che assumono medicinali che possono influenzare la BMD (ad esempio, corticosteroidi sistemici, anticonvulsivanti). Si raccomanda di eseguire una DXA prima di iniziare il trattamento con Yselty in queste pazienti a rischio.
Inoltre, dopo un anno di trattamento si raccomanda una DXA per tutte le donne, al fine di verificare che la paziente non soffra di una perdita indesiderata di BMD. Successivamente, a seconda della dose prescritta di Yselty, la valutazione della BMD è raccomandata annualmente (Yselty 100 mg) o a una frequenza stabilita dal medico curante in base al rischio individuale della donna e alla precedente valutazione della BMD (Yselty 100 mg con ABT concomitante e Yselty 200 mg con ABT concomitante).
Se i rischi di riduzione della BMD superano il potenziale beneficio del trattamento con Yselty, il trattamento deve essere interrotto.
Compromissione epatica
La somministrazione di Yselty deve essere evitata nelle donne con compromissione epatica severa (Child-Pugh C). Non è necessario alcun aggiustamento della dose nelle donne con compromissione epatica lieve o moderata (Child-Pugh A o B), vedere paragrafi 4.2 e 5.2.
Compromissione renale
La somministrazione di Yselty deve essere evitata nelle donne con compromissione renale da moderata (eGFR = 30–59 mL/min) a severa (eGFR < 30 mL/min) o con nefropatia allo stadio terminale (vedere paragrafo 4.2). Si raccomanda ai medici che prescrivono il medicinale di monitorare le reazioni avverse nelle donne con compromissione renale lieve (eGFR = 60-89 mL/min; vedere paragrafo 5.2), sebbene non sia necessario alcun aggiustamento della dose (vedere paragrafo 4.2).
Disturbi cardiovascolari/prolungamento dell’intervallo QT
Linzagolix aumenta marginalmente l’intervallo QT, ma non ha mostrato alcuna evidenza di rischio clinicamente rilevante di prolungamento dell’intervallo QT o torsione di punta (vedere paragrafo 5.1). Si deve usare cautela nelle pazienti con malattia cardiovascolare nota, anamnesi familiare di prolungamento dell’intervallo QT o ipokaliemia, e in caso di uso concomitante di medicinali di cui è noto l’effetto di prolungamento dell’intervallo QT. Si deve usare cautela anche nelle pazienti con disturbi coesistenti che determinano un aumento dei livelli plasmatici di linzagolix (vedere paragrafo 5.2).
Contraccezione
Non è stato dimostrato che linzagolix, con o senza ABT concomitante, abbia un effetto contraccettivo. Le donne in età fertile a rischio di gravidanza devono utilizzare un metodo contraccettivo non ormonale efficace durante il trattamento con Yselty (vedere paragrafo 4.6).
Alterazione del ciclo mestruale e ridotta capacità di riconoscere una gravidanza
Le donne devono essere informate del fatto che il trattamento con Yselty solitamente porta a una significativa riduzione della perdita di sangue mestruale e spesso all’amenorrea, il che può ridurre la capacità di riconoscere tempestivamente l’insorgenza di una gravidanza. Se si sospetta una gravidanza devono essere effettuati i relativi test e, se la gravidanza è confermata, il trattamento deve essere interrotto (vedere paragrafi 4.3 e 4.6).
Enzimi epatici
Sono stati segnalati innalzamenti transitori asintomatici degli enzimi epatici (vedere paragrafo 4.8). Occorre raccomandare alle pazienti di rivolgersi tempestivamente a un medico in caso di sintomi o segni che potrebbero indicare lesioni epatiche, come l’itterizia. Il trattamento deve essere interrotto in caso di comparsa di itterizia. Le anomalie acute degli esami del fegato possono rendere necessaria l’interruzione del trattamento con linzagolix fino al ritorno alla normalità di tali esami.
Le donne con parametri di funzionalità epatica anomali (≥ 2 limite superiore della norma, ULN) sono state escluse dagli studi con linzagolix. Pertanto, nelle donne con anamnesi epatica anomala nota, deve essere ottenuto un livello basale di test di funzionalità epatica e deve essere eseguito un ulteriore monitoraggio periodico. Queste pazienti devono essere trattate con cautela.
Livelli lipidici
Con il trattamento con linzagolix è stato osservato un aumento dei livelli lipidici (vedere paragrafo 5.1). Questi aumenti non hanno avuto generalmente alcuna rilevanza clinica. Tuttavia, nelle donne con profili lipidici elevati preesistenti, si raccomanda il monitoraggio dei livelli lipidici.
Disturbi dell’umore
Durante il trattamento con antagonisti del GnRH, tra cui linzagolix, sono stati osservati disturbi dell’umore, tra cui depressione, alterazioni dell’umore e labilità emotiva (vedere paragrafo 4.8). Si deve usare cautela in donne con storia di depressione e/o idee suicide. Le pazienti con depressione nota o anamnesi di depressione devono essere attentamente monitorate durante il trattamento. Il trattamento deve essere interrotto se la depressione si ripresenta in modo grave.
Substrati del CYP2C8
L’uso di Yselty deve essere evitato nelle pazienti che utilizzano medicinali che sono substrati sensibili del CYP2C8 e presentano un ristretto indice terapeutico (ad es. paclitaxel, sorafenib e repaglinide, vedere paragrafo 4.5). Si raccomanda di monitorare l’aumento delle reazioni avverse associate ad altri substrati del CYP2C8 in caso di somministrazione concomitante con Yselty.
Avvertenze e precauzioni relative all’ABT
In caso di prescrizione concomitante di ABT, devono essere prese in considerazione tutte le avvertenze e le precauzioni pertinenti.
Lattosio
Le pazienti affetti da rari problemi ereditari di intolleranza al galattosio, da deficit totale di lattasi o da malassorbimento di glucosio-galattosio non devono assumere il medicinale.
Sodio
Questo medicinale contiene meno di 1 mmol di sodio (23 mg) per compressa, cioè è essenzialmente “senza sodio”.
4.5 Interazioni con altri medicinali ed altre forme d’interazione
Medicinali che sono substrati del CYP2C8
È stato dimostrato che linzagolix aumenta di meno di 2 volte l’esposizione media a repaglinide (un substrato sensibile del CYP2C8) in soggetti sani. A causa del rischio di aumento delle concentrazioni plasmatiche, deve essere evitata la somministrazione concomitante di Yselty e di medicinali principalmente eliminati dal metabolismo del CYP2C8 e con un ristretto indice terapeutico come paclitaxel, sorafenib e repaglinide (vedere paragrafo 4.4). Si raccomanda ai medici che prescrivono Yselty di monitorare gli aumenti delle reazioni avverse associate ad altri substrati del CYP2C8 in caso di somministrazione concomitante.
4.6 Fertilità, gravidanza e allattamento
Donne in età fertile
Non è stato dimostrato che linzagolix, con o senza ABT, abbia un effetto contraccettivo. Le donne in età fertile a rischio di gravidanza devono utilizzare un metodo contraccettivo non ormonale efficace durante il trattamento con Yselty.
Gravidanza
Non esistono dati relativi all’uso di linzagolix in donne in gravidanza o sono in numero limitato. Studi su animali hanno dimostrato che l’esposizione a linzagolix all’inizio della gravidanza può aumentare il rischio di interruzione precoce della stessa (vedere paragrafo 5.3). Sulla base degli effetti farmacologici, non si può escludere un effetto avverso sulla gravidanza.
Yselty è controindicato durante la gravidanza (vedere paragrafo 4.3). Il trattamento deve essere interrotto in caso di conferma della gravidanza.
Allattamento
I dati farmacodinamici/tossicologici disponibili dagli studi su animali hanno mostrato l’escrezione di linzagolix nel latte (per informazioni dettagliate, vedere paragrafo 5.3).
Non è noto se linzagolix e/o i relativi metaboliti siano escreti nel latte materno. Il rischio per i neonati/lattanti non può essere escluso.
Yselty è controindicato durante l’allattamento (vedere paragrafo 4.3).
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
Yselty non altera o altera in modo trascurabile la capacità di guidare veicoli e di usare macchinari.
4.8 Effetti indesiderati
Riassunto del profilo di sicurezza
Yselty è stato studiato in 1 605 pazienti partecipanti a studi pivotal controllati per 6 mesi o più. Questi studi includevano pazienti con fibromi dell’utero, nonché pazienti con endometriosi con malattia di breve e lunga durata.
I dati di sicurezza descritti nel presente paragrafo riflettono l’esposizione a Yselty in quattro studi pivotal di fase 3. Le reazioni avverse più comuni segnalate negli studi clinici pivotal di fase 3 nella popolazione trattata per fibromi dell’utero sono state vampate di calore e cefalea, che sono state segnalate con maggiore frequenza a dosi più elevate e meno frequentemente quando l’ABT è stata assunta in concomitanza (indicate “con ABT”). Vampate di calore sono state segnalate rispettivamente nel 5,2%, 9,6%, 10,1% e 31% delle donne trattate con 100 mg con ABT, 200 mg con ABT, 100 mg e 200 mg. Analogamente, cefalea è stata segnalata più frequentemente a dosi più elevate ed è diminuita con ABT (1,4%, 2,4%, 4% e 6,2% rispettivamente per 100 mg con ABT, 200 mg con ABT, 100 mg e 200 mg).
Le reazioni avverse più comuni segnalate nella popolazione con endometriosi trattata alla dose raccomandata di 200 mg con ABT sono state vampate di calore (6,3 %) e cefalea (5,7 %).
Tabella delle reazioni avverse
Le reazioni avverse associate a linzagolix sono riportate sulla base dei dati aggregati di due studi pivotal di fase 3 sui fibromi dell’utero (comprendenti 828 pazienti che hanno ricevuto linzagolix e 209 pazienti alle quali è stato somministrato placebo) e due studi pivotal di fase 3 sull’endometriosi (comprendenti 379 pazienti che hanno ricevuto linzagolix e 189 pazienti alle quali è stato somministrato il placebo) fino a 6 mesi. Queste reazioni sono riportate nella tabella 1 seguente.
Le reazioni avverse elencate nella tabella 1 sono classificate per categoria di frequenza e classificazione per sistemi e organi secondo MedDRA. All’interno di ciascuna classe di frequenza, le reazioni avverse sono presentate in ordine decrescente di gravità. Le frequenze sono definite come segue: molto comune (≥1/10), comune (≥1/100, <1/10), non comune (≥1/1 000, <1/100), raro (≥1/10 000, <1/1 000), molto raro (<1/10 000), non nota (la frequenza non può essere definita sulla base dei dati disponibili).
Tabella 1. Reazioni avverse da studi clinici pivotal
| Linzagolix 100 mg | Linzagolix 100 mg con ABT | Linzagolix 200 mg | Linzagolix 200 mg con ABT | |||||||
| Disturbi psichiatrici | ||||||||||
| Comune | Disturbi dell’umorea/* | Disturbi dell’umorea/* Libido diminuita | Disturbi dell’umorea/* Libido diminuita | Disturbi dell’umorea/* | ||||||
Non comune | Libido diminuita | Libido diminuita | ||||||||
| Patologie del sistema nervoso | ||||||||||
| Comune | Cefalea | Cefalea | Cefalea | Cefalea | ||||||
| Patologie vascolari | ||||||||||
| Molto comune | Vampata di calore | Vampata di calore | ||||||||
| Comune | Vampata di calore | Vampata di calore | ||||||||
Non comune | Ipertensione | Ipertensione | Ipertensione | Ipertensione | ||||||
| Patologie gastrointestinali | ||||||||||
| Comune | Nausea/vomito Dolore addominale alto | Nausea/vomito Stipsi | Nausea/vomito | |||||||
Non comune | Dolore addominale alto | Dolore addominale alto | Stipsi | |||||||
| Patologie epatobiliari | ||||||||||
| Comune | Enzimi epatici elevati | Enzimi epatici elevati | Enzimi epatici elevati | Enzimi epatici elevati | ||||||
| Patologie della cute e del tessuto sottocutaneo | ||||||||||
| Comune | Iperidrosi | Iperidrosi Sudorazioni notturne | ||||||||
Non comune | Sudorazioni notturne | Sudorazioni notturne | ||||||||
| Patologie del sistema muscoloscheletrico e del tessuto connettivo | ||||||||||
| Comune | Artralgia | Densità minerale ossea diminuita* | Artralgia Densità minerale ossea diminuita* | |||||||
Non comune | Densità minerale ossea diminuita* | Artralgia Densità minerale ossea diminuita* | ||||||||
| Patologie dell’apparato riproduttivo e della mammella | ||||||||||
| Comune | E | morragia vaginaleb/ | * | Emorragia vaginaleb/* Dolore pelvico | Emorragia vaginaleb/* Dolore pelvico Secchezza vulvovaginale | Emorragia vaginaleb/* | ||||
| Dolore pelvico | Dolore pelvico | |||||||||
| Variazione del ciclo | Variazione del ciclo | |||||||||
| mestruale c/* | mestruale c/* | |||||||||
Non comune | Secchezza vulvovaginale | Secchezza | Variazione del ciclo mestrualec/* | |||||||
| vulvovaginale | ||||||||||
| Variazione del ciclo | ||||||||||
| mestrualec/* | ||||||||||
| Patologie generali e condizioni relative alla sede di somministrazione | ||||||||||
| Comune | Astenia | |||||||||
Non comune | Astenia | Astenia | ||||||||
ABT: estradiolo 1 mg e noretisterone acetato 0,5 mg una compressa al giorno *vedere i paragrafi 4.4 e/o 4.8, Descrizione di reazioni avverse selezionate, per ulteriori informazioni aI disturbi dell’umore segnalati comprendono sbalzi di umore, labilità affettiva, disturbo delle emozioni, irritabilità, umore alterato, ansia, attacco di panico, nervosismo, depressione, umore depresso
bL’emorragia vaginale segnalata comprende emorragia vaginale, metrorragia, menorragia, menometrorragia ed emorragia uterina.
cLa variazione del ciclo mestruale segnalata comprende mestruazione ritardata, mestruazione irregolare e amenorrea
Descrizione di reazioni avverse selezionate
Disturbi dell’umore
Le reazioni avverse più comuni relative ai disturbi dell’umore sono state sbalzi di umore, segnalati fino nel 2,5 % dei soggetti in tutti i gruppi trattati con linzagolix. Nello 0,6% dei soggetti trattati con linzagolix sono stati segnalati labilità affettiva e ansia. L’ansia è stata segnalata solo nei gruppi trattati con 200 mg con o senza ABT. Le segnalazioni di depressione e umore depresso sono state infrequenti. Non più di 2 soggetti in ciascuno dei gruppi trattati con linzagolix hanno segnalato depressione o umore depresso negli studi clinici di fase 2 o di fase 3. Per le raccomandazioni specifiche, fare riferimento al paragrafo 4.4.
Enzimi epatici elevati
Sono stati segnalati aumenti asintomatici dei livelli degli enzimi epatici, principalmente alanina e aspartato transaminasi (ALT e AST). La maggior parte degli aumenti è stata di basso grado con generalmente un ritorno a valori normali durante il proseguimento del trattamento. L’incidenza degli aumenti di ALT e/o AST nei gruppi trattati con linzagolix è stata inferiore al 3%. In circa l’1% dei soggetti i livelli di ALT/AST sono aumentati ad almeno tre volte l’ULN, con gli aumenti più elevati segnalati con linzagolix 200 mg o 200 mg con ABT. Non è stato osservato alcun aumento concomitante della bilirubina. Per le raccomandazioni specifiche, fare riferimento al paragrafo 4.4.
Variazioni della densità minerale ossea
Popolazione trattata per fibromi dell’utero:
L’effetto di linzagolix sulla BMD è stato valutato mediante DXA. Nei due studi clinici di fase 3 sono state osservate variazioni della BMD dipendenti dalla dose e dal tempo. La somministrazione concomitante di ABT ha attenuato la perdita di BMD.
Le variazioni della BMD sono state più pronunciate con la dose da 200 mg; dopo 6 mesi di trattamento, sono state osservate diminuzioni medie rispetto al basale di > 3 % e > 8 % della BMD lombare, rispettivamente nel 55 % e nel 4 % dei pazienti.
Dopo 12 mesi di trattamento con linzagolix 100 mg, 100 mg con ABT e 200 mg con ABT, sono state osservate diminuzioni medie dal basale > 3 % e > 8 % nella BMD della colonna lombare, rispettivamente nel 38 %, 7 %, 16 %, 0 %, 27 % e 1 % dei pazienti.
Popolazione trattata per endometriosi:
Dopo 6 mesi di trattamento alla dose raccomandata di linzagolix 200 mg con ABT, sono state osservate diminuzioni medie rispetto al basale di > 3 % e > 8 % della BMD della colonna lombare nel 14 % e 0 % delle pazienti, rispettivamente. Dopo 12 mesi di trattamento con linzagolix 200 mg con ABT, diminuzioni medie rispetto al basale di > 3 % e > 8 % della BMD della colonna lombare sono state rilevate nel 27 % e 2 % delle pazienti, rispettivamente (vedere tabella 2).
Tabella 2. Percentuale di pazienti con variazione della BMD della colonna lombare rispetto al basale >3% e >8% a 6 mesi e a 12 mesi di trattamento in PRIMROSE 1 e 2 e EDELWEISS 3 e 6
| PRIMROSE 1 e 2 | EDELWEISS 3 e 6 | ||||
Linzagolix 100 mg | Linzagolix 100 mg con ABT | Linzagolix 200 mg | Linzagolix 200 mg con ABT | Linzagolix 200 mg con ABT | |
| 6 mesi di trattamento | |||||
Percentuale di soggetti (%) con CfB della BMD > 3 %/> 8 % | 36/3 | 20/0 | 55/4 | 26/1 | 14/0 |
| 12 mesi di trattamento | |||||
Percentuale di soggetti (%) con CfB della BMD > 3 %/> 8 % | 38/7 | 16/0 | * | 27/1 | 27/2 |
ABT: estradiolo 1 mg e noretisterone acetato 0,5 mg una compressa al giorno, CfB: variazione dal basale * Linzagolix 200 mg è stato studiato fino a 6 mesi
A 6 mesi dalla fine del trattamento, sia nella popolazione con fibromi dell’utero sia in quella con endometriosi sono stati osservati aumenti della BMD che indicano un recupero parziale. Per le raccomandazioni specifiche, fare riferimento ai paragrafi 4.2 e 4.4. Per informazioni dettagliate sulla riduzione della BMD fare riferimento al paragrafo 5.1.
Emorragia vaginale
Durante il trattamento con linzagolix è stata segnalata emorragia vaginale (comprese emorragia vaginale, emorragia uterina, metrorragia, menorragia e menometrorragia). Negli studi sui fibromi dell’utero, le reazioni avverse più frequenti sono state emorragia vaginale, metrorragia e menorragia, segnalate rispettivamente in 13 (1,6%), 11 (1,3%) e 5 (0,6%) dei soggetti trattati con linzagolix. L’emorragia vaginale è stata segnalata più frequentemente nei soggetti dei gruppi trattati con 100 mg e 200 mg di linzagolix con ABT (fino al 2,4%) rispetto ai gruppi senza ABT (1%). Metrorragia è stata segnalata in 3 (1,5%), 3 (1,4%), 1 (0,5%) e 4 (1,9%) dei soggetti rispettivamente nei gruppi trattati con 100 mg, 100 mg con ABT, 200 mg e 200 mg con ABT, e menorragia è stata segnalata per 1 (0,5%), 1 (0,5%), 2 (1,0%) e 1 (0,5%) dei soggetti rispettivamente nei gruppi trattati con linzagolix 100 mg, 100 mg con ABT, 200 mg e 200 mg con ABT.
Negli studi sull’endometriosi, il profilo di sicurezza ha confermato i risultati sopra descritti.
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto rischi/benefici del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato nell’allegato V.
4.9 Sovradosaggio
Non sono stati riferiti casi di sovradosaggio.
In caso di sovradosaggio, le pazienti devono essere monitorate attentamente e la gestione deve essere sintomatica e di supporto.
Per le donne che assumono regimi di trattamento con ABT concomitante, il sovradosaggio di estrogeni e progestinici può causare sintomi correlati agli ormoni, tra cui, a titolo esemplificativo ma non esaustivo, nausea, vomito, dolorabilità mammaria, dolore addominale, sonnolenza, stanchezza e perdita di sangue da sospensione.
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: antagonisti dell’ormone di rilascio delle gonadotropine, codice ATC: H01CC04.
Meccanismo d’azione
Linzagolix è un antagonista selettivo non peptidico del recettore dell’ormone di rilascio delle gonadotropine (GnRH) che inibisce la segnalazione endogena del GnRH legandosi in modo competitivo ai recettori del GnRH nell’ipofisi, modulando in tal modo l’asse ipotalamo-ipofisi-gonadi.
Effetti farmacodinamici
Effetti sugli ormoni ipofisari e ovarici
La somministrazione di linzagolix determina una soppressione dose-dipendente dell’ormone luteinizzante e dell’ormone follicolo-stimolante, portando a una diminuzione delle concentrazioni ematiche di estradiolo e progesterone.
Popolazione trattata per fibromi dell’utero:
Negli studi di fase 3 è stata osservata la completa soppressione dell’estradiolo sierico (mediana < 20 pg/mL) con linzagolix 200 mg da 4 a 24 settimane. È stata osservata soppressione parziale con linzagolix 100 mg, 100 mg con ABT concomitante (indicata “con ABT”) e 200 mg con ABT da 4 a 52 settimane, con livelli mediani di estradiolo sierico nell’intervallo da 20 a 60 pg/mL. I livelli di progesterone sono stati mantenuti ≤ 3,1 ng/mL nell’83% delle donne trattate con linzagolix 200 mg per 24 settimane e nel 68% delle donne trattate con linzagolix 100 mg per 52 settimane, e in circa il 90% delle donne trattate con linzagolix 100 mg con ABT o 200 mg con ABT per 52 settimane.
Popolazione trattata per endometriosi:
I livelli sierici mediani di estradiolo nei soggetti trattati alla dose di 200 mg con ABT concomitante erano compresi nell’intervallo 20-60 pg/mL.
Elettrofisiologia cardiaca
Uno studio approfondito sul QTc randomizzato, controllato verso placebo e confronto positivo, in aperto, a dose singola, crossover ha valutato l’effetto di linzagolix sull’intervallo QTc. Quarantotto donne sane hanno ricevuto una dose di linzagolix da 200 mg (esposizione target terapeutica), una dose di linzagolix da 700 mg (esposizione target sovraterapeutica), una dose di moxifloxacina da 400 mg (controllo positivo) o placebo con un adeguato washout. È stato individuato un effetto marginale con le dosi di linzagolix 200 mg e 700 mg sul prolungamento dell’intervallo QT corretto per la frequenza cardiaca, con una media massima osservata a 3 ore dalla dose di 8,34 msec (IC 90% 6,44 - 10,23) e 9,92 msec (IC 90% 8,03 - 11,81), rispettivamente. In base all’entità del prolungamento del QTc, alla successiva modellazione dell’effetto della concentrazione e al sottointervallo QT (JTpeakc), gli effetti osservati non sono considerati clinicamente rilevanti. La massima concentrazione attesa allo stato stazionario nello studio sul QT è stata stimata in soggetti sani, senza tenere conto degli aumenti dell’esposizione a linzagolix non legato dovuti a disturbi esistenti (vedere paragrafo 5.2).
Variazioni dei parametri lipidici
I livelli lipidici a digiuno (HDL, LDL, colesterolo totale e trigliceridi) sono stati valutati ogni tre mesi dall’inizio del trattamento con linzagolix fino a 3 mesi dopo il termine dello stesso. Si sono verificati aumenti del colesterolo LDL, del colesterolo HDL e dei trigliceridi in tutti i bracci trattati con linzagolix (tipicamente meno del 15% nel caso dell’LDL e meno del 20% nel caso dei trigliceridi) e, in generale, gli aumenti erano più elevati nei regimi a base di linzagolix da solo. Questi aumenti erano evidenti dalla settimana 12 e i parametri lipidici si erano generalmente stabilizzati dopo 52 settimane di trattamento. Dopo l’interruzione di linzagolix i livelli di lipidi hanno mostrato segni di ritorno al basale entro 12 settimane dall’interruzione del trattamento, ma sono comunque rimasti leggermente elevati rispetto al basale (vedere paragrafo 4.4).
Efficacia e sicurezza clinica
Popolazione trattata per fibromi dell’utero:
L’efficacia di Yselty è stata valutata in due studi di fase 3, randomizzati, in doppio cieco e controllati con placebo, PRIMROSE 1 e PRIMROSE 2, comprendenti rispettivamente 511 e 501 donne. PRIMROSE 1 è stato condotto negli Stati Uniti e PRIMROSE 2 è stato condotto principalmente in Europa con circa il 10% di soggetti provenienti dagli Stati Uniti. Gli studi avevano essenzialmente un disegno replicato con 52 settimane di trattamento e 24 settimane di follow-up dopo il trattamento. Non vi sono dati sull’efficacia o sulla sicurezza durante il trattamento oltre le 52 settimane.
Le pazienti idonee presentavano un sanguinamento mestruale eccessivo (heavy menstrual bleeding, HMB: > 80 mL di perdita di sangue mestruale [menstrual blood loss, MBL]/ciclo) e un utero miomatoso con almeno un fibroma ≥ 2 cm confermato mediante ecografia e nessun mioma > 12 cm. La MBL è stata misurata con il metodo dell’ematina alcalina.
L’età media delle donne era di 42 anni (intervallo da 20 a 58) e l’indice medio di massa corporea era di 29,9 kg/m2 (intervallo da 16,8 a 58,6). Le donne erano approssimativamente per il 34,5% nere, per il 63,5% bianche e per il 2% di altre etnie. I sintomi riferiti più comunemente, oltre all’HMB, erano dolore addominale (67,9% delle donne), pressione addominale (52,5%), mestruazioni più lunghe del solito (50,4%), lombalgia (50,2%), aumento della frequenza urinaria (34,5%) e dolore durante i rapporti sessuali (27,7%). Il volume uterino mediano era di 241 cm3 (intervallo da 32 a 2 075 cm3) e il volume mediano del fibroma era di 53 cm3 (intervallo da 0 a 1 142 cm3). Quasi tutte le donne (99,7%) avevano almeno un fibroma di lunghezza ≥ 2 cm e il 97,5% presentava una classificazione FIGO da 1 a 6.
I soggetti sono stati randomizzati a uno dei 5 trattamenti: placebo, Yselty 100 mg, Yselty 200 mg, Yselty 100 mg con ABT concomitante (estradiolo 1 mg/noretisterone acetato 0,5 mg, indicato “con ABT”) o Yselty 200 mg con ABT, tutti assunti una volta al giorno. I soggetti randomizzati a placebo o Yselty 200 mg sono passati a Yselty 200 mg con ABT dopo 24 settimane, tranne nel caso di PRIMROSE 1, in cui il 50% dei soggetti ai quali era stato somministrato placebo lo ha continuato fino a 52 settimane.
L’endpoint primario di efficacia era una risposta definita come una MBL ≤ 80 mL e una riduzione ≥ 50 % rispetto al basale negli ultimi 28 giorni prima della settimana 24. Il trattamento con Yselty con
o senza ABT ha determinato una percentuale più elevata di donne con MBL ridotta alla settimana 24 rispetto al placebo. La percentuale di risposta al trattamento è stata del 56,4%, 66,4%, 71,4% e 75,5% rispettivamente con Yselty 100 mg, 100 mg con ABT, 200 mg e 200 mg con ABT in PRIMROSE 1 e del 56,7%, 77,2%, 77,7% e 93,9% in PRIMROSE 2 (Tabella 3). Alla settimana 52, la percentuale di risposta al trattamento è stata del 57,4%, del 79,9% e dell’87,9% rispettivamente con Yselty 100 mg, 100 mg con ABT e 200 mg con ABT in PRIMROSE 1 e del 53,2%, nel 91,3% e 91,6% in PRIMROSE 2.
Tabella 3. Risposta al trattamento (donne con perdita di sangue mestruale ridotta) a
24 settimane
| Studio | PRIMROSE 1 | PRIMROSE 2 | ||||||||
| Trattamento | Placebo | Yselty | Placebo | Yselty | ||||||
| 100 mg | 100 mg + ABT | 200 mg | 200 mg + ABT | 100 mg | 100 mg + ABT | 200 mg | 200 mg + ABT | |||
| N | 103 | 94 | 107 | 105 | 102 | 102 | 97 | 101 | 103 | 98 |
Percentuale (IC 95 %) di risposta al trattamento1, 2 | 35,0 (25,8, 45,0) | 56,4 (45,8, 66,6) | 66,4 (56,6, 75,2) | 71,4 (61,8, 79,8) | 75,5 (66,0, 83,5) | 29,4 (20,8, 39,3) | 56,7 (46,3, 66,7) | 77,2 (67,8, 85,0) | 77,7 (68,4, 85,3) | 93,9 (87,1, 97,7) |
1 Si è avuta risposta al trattamento in donne con ≤ 80 mL di MBL e ≥ 50% di riduzione rispetto al basale 2 IC al 95% di Clopper Pearson. Valori p ≤ 0,003 per il rapporto delle probabilità rispetto al placebo derivanti da un test di Cochran-Mantel-Haenszel con l’etnia come fattore di stratificazione.
ABT: estradiolo 1 mg/noretisterone acetato 0,5 mg
La riduzione percentuale media della MBL nel tempo è mostrata nella figura 1. Il trattamento con Yselty 100 mg ha raggiunto un effetto massimo di circa il 60% di riduzione della MBL entro 4 settimane. Il trattamento con Yselty 100 mg con ABT o 200 mg con o senza ABT ha raggiunto un effetto massimo di circa l’80-95% di riduzione della MBL entro 8 settimane. Tali riduzioni sono state mantenute fino a 52 settimane.
Figura 1. Variazione percentuale media della perdita di sangue mestruale per ogni periodo di 28 giorni fino alla settimana 52
In entrambi gli studi pivotal di fase 3 sono stati osservati miglioramenti negli endpoint secondari dopo 24 settimane nei gruppi trattati con Yselty rispetto al placebo (tabella 4), tra cui un aumento della percentuale di donne che hanno raggiunto amenorrea, punteggi ridotti del dolore, livelli più elevati di emoglobina in pazienti anemiche (< 12 g/dL al basale) e punteggi più alti relativi alla qualità della vita correlata alla salute. Questi miglioramenti sono stati più pronunciati con Yselty 200 mg (con o senza ABT) e Yselty 100 mg con ABT rispetto a Yselty 100 mg.
I miglioramenti negli endpoint secondari a 24 settimane sono stati generalmente mantenuti dopo 52 settimane nei gruppi trattati con Yselty 100 mg con e senza ABT e Yselty 200 mg con ABT. Il 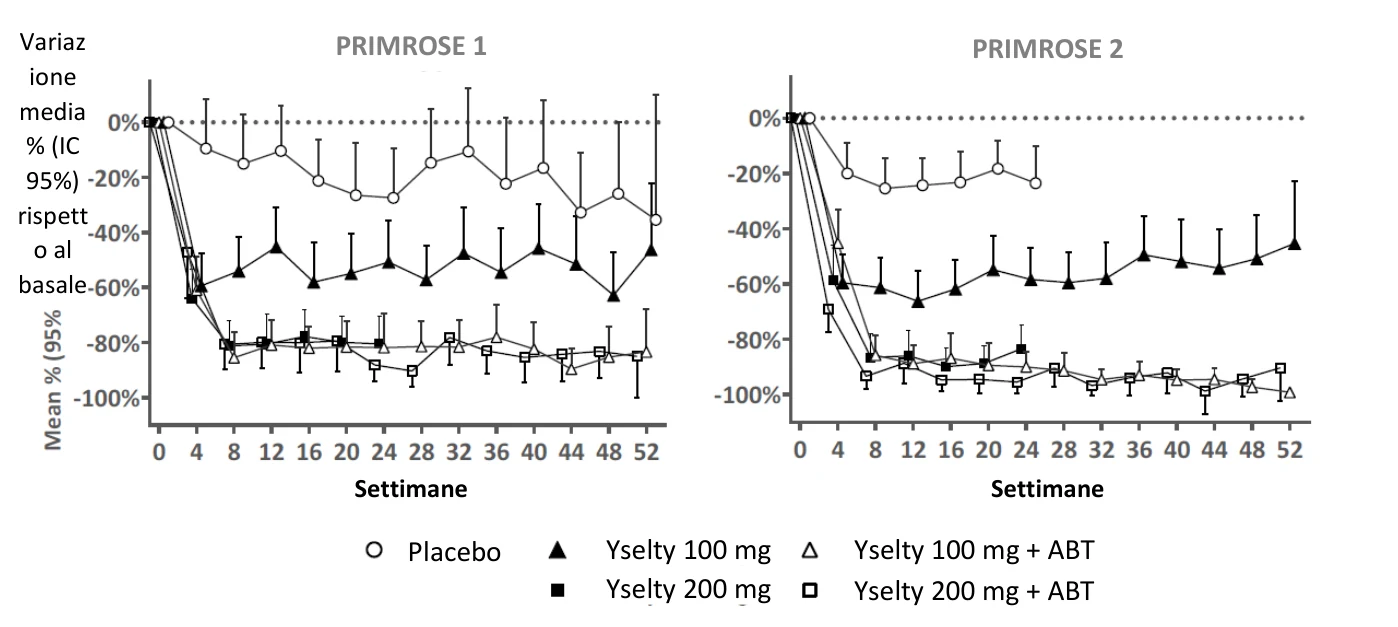
PRIMROSE 1 PRIMROSE 2
Settimane Settimane
Placebo Yselty 100 mg
Yselty 200 mg
Yselty 100 mg + ABT Yselty 200 mg + ABT Variaz
ione
media
% (IC
95%)
rispett
o al
basale
volume uterino e dei fibromi si è ridotto notevolmente e costantemente dopo 24 settimane solo nel gruppo trattato con Yselty 200 mg senza ABT. Negli studi PRIMROSE 1 e 2, rispettivamente, i volumi uterini si sono ridotti del 31% e del 43%, mentre i volumi dei fibromi si sono ridotti del 43% e del 49%. I volumi medi uterini e dei fibromi sono aumentati rispetto ai volumi al basale quando l’ABT è stata aggiunta dopo 6 mesi di trattamento con Yselty 200 mg senza ABT.
Tabella 4. Endpoint secondari a 24 settimane
| Studio | PRIMROSE 1 | PRIMROSE 2 | ||||||||
| Trattamento | Placebo | Yselty | Placebo | Yselty | ||||||
| 100 mg | 100 mg + ABT | 200 mg | 200 mg + ABT | 100 mg | 100 mg + ABT | 200 mg | 200 mg + ABT | |||
| N | 103 | 94 | 107 | 105 | 102 | 102 | 97 | 101 | 103 | 98 |
Percentuale di donne con amenorrea (IC 95%)1 | 21,4 (13,9, 30,5) | 38,3 (28,5, 48,9) | 42,1 (32,6, 52,0) | 60,0 (50,0, 69,4) | 57,8 (47,7, 67,6) | 11,8 (6,2, 19,6) | 34,0 (24,7, 44,3) | 63,4 (53,2, 72,7) | 70,9 (61,1, 79,4) | 80,6 (71,4, 87,9) |
Variazione media rispetto al basale dei livelli di emoglobina – g/dL (DS, n)2 | 0,30 (1,57, 45) | 1,36 (1,82, 42) | 1,87 (1,57, 52) | 2,22 (1,58, 53) | 2,00 (1,60, 50) | 0,38 (1,69, 43) | 1,36 (1,50, 49) | 1,88 (1,58, 45) | 2,10 (1,77, 46) | 2,27 (1,43, 47) |
Variazione media stimata rispetto al basale del punteggio del dolore (IC al 95%)3 | -1,06 (-1,74, -0,37) | -2,70 (- 3,38, -2,02) | -3,11 (- 3,81, -2,41) | -3,85 (- 4,47, -3,23) | -3,68 (-4,34, -3,01) | -0,44 (-1,14, 0,27) | -1,61 (-2,35, -0,88) | -1,91 (-2,64, -1,18) | -2,55 (-3,25, -1,84) | -2,27 (- 3,00, -1,55) |
| Rapporto medio stimato rispetto al basale del volume uterino (IC al 95%) | 1,02 (0,91, 1,15) | 0,83 (0,74, 0,94) | 1,06 (0,94, 1,20) | 0,69 (0,62, 0,77) | 0,92 (0,82, 1,03) | 1,04 (0,92, 1,17) | 0,85 (0,75, 0,96) | 0,88 (0,77, 0,99) | 0,57 (0,50, 0,64) | 0,80 (0,71, 0,91) |
| Rapporto medio stimato al basale del volume dei fibromi (IC al 95%) | 0,95 (0,75, 1,19) | 0,75 (0,60, 0,94) | 0,98 (0,77, 1,24) | 0,57 (0,46, 0,70) | 0,88 (0,70, 1,09) | 1,04 (0,84, 1,29) | 0,85 (0,68, 1,06) | 0,93 (0,75, 1,17) | 0,51 (0,41, 0,63) | 0,79 (0,63, 0,99) |
Variazione media stimata rispetto al basale del punteggio HRQL (IC al 95%)4 | 15,5 (9,4, 21,6) | 26,1 (20,0, 32,2) | 37,2 31,0, 43,5) | 35,5 (29,8, 41,1) | 34,2 (28,3, 40,1) | 10,3 (4,0, 16,6) | 20,6 (14,1, 27,2) | 22,9 (16,4, 29,5) | 30,2 (23,9, 36,5) | 30,7 (24,2, 37,1) |
1L’amenorrea è stata definita come l’assenza di sangue mestruale rilevato con il metodo dell’ematina alcalina (esclusi spotting o MBL < 1-3 mL) per 35 giorni e fino alla fine del trattamento, per un massimo di 24 settimane. 2 Nelle donne con anemia al basale (emoglobina < 12 g/dL). n rappresenta il numero di donne con dati non mancanti a 24 settimane
3 Il dolore è stato valutato sulla base di una scala di valutazione numerica da 0 a 10.
4 Il punteggio della qualità della vita correlata alla salute (Health-Related Quality of Life, HRQL) fa parte del questionario convalidato sui sintomi dei fibromi dell’utero – qualità della vita. Il punteggio è compreso tra 0 e 100, in cui un punteggio più elevato indica una migliore qualità della vita correlata alla salute. Il punteggio al basale era di circa 40. ABT estradiolo 1 mg/noretisterone acetato 0,5 mg; DS deviazione standard; IC intervallo di confidenza
Densità minerale ossea
La BMD è stata valutata utilizzando la DXA al basale, durante il trattamento (settimane 24 e 52) e 6 mesi dopo la fine del trattamento (settimana 76). I soggetti a rischio significativo di osteoporosi, con anamnesi o osteoporosi nota o altre malattie metaboliche delle ossa, sono stati esclusi dagli studi PRIMROSE 1 e PRIMROSE 2.
Le diminuzioni medie percentuali della BMD osservate a 24 e 52 settimane sono risultate dipendenti dalla dose e dal tempo e attenuate dall’ABT concomitante (tabella 5).
A 24 settimane la variazione della BMD era più pronunciata nelle donne che presentavano una completa soppressione dell’estradiolo con Yselty 200 mg (-3,70%). Questo regime non è stato continuato per più di 6 mesi (vedere paragrafo 4.2). Le variazioni sono state meno pronunciate nelle donne sottoposte ad altri regimi: -1,99% con Yselty 100 mg, -0,96% con Yselty 100 mg con ABT e -1,13% con Yselty 200 mg con ABT.
A 52 settimane le variazioni percentuali medie rispetto al basale hanno indicato un tasso ridotto di perdita di BMD: -2,36% con Yselty 100 mg, -0,93% con Yselty 100 mg con ABT e -1,61% con Yselty 200 mg con ABT.
Il livello di perdita di BMD indotta dal trattamento in questa popolazione considerata clinicamente significativa non è adeguatamente stabilito e dipende da ogni singola donna, ma in generale le perdite di BMD pari o superiori al 3 % circa dovrebbero essere riesaminate e monitorate attentamente. È importante prendere in considerazione la BMD di base, il profilo di rischio per l’età e l’osteoporosi generale di ogni donna al momento di valutarne la perdita di BMD e il rapporto rischi/benefici della prosecuzione del trattamento.
A 24 settimane dall’interruzione del trattamento la maggior parte delle pazienti ha presentato un recupero totale o parziale della BMD della colonna lombare: 53%, 52% e 64% rispettivamente per Yselty 100 mg, 100 mg con ABT e 200 mg con ABT in PRIMROSE 1 e 59%, 80% e 67% rispettivamente per Yselty 100 mg, 100 mg con ABT e 200 mg con ABT in PRIMROSE 2.
L’entità e la percentuale della perdita di BMD durante il trattamento di donne oltre i 12 mesi non sono attualmente note.
Tabella 5. Variazione percentuale media rispetto al basale (CfB) della BMD della colonna lombare dopo 24 e 52 settimane di trattamento in PRIMROSE 1 e 2
| Placebo | Yselty 100 mg | Yselty 100 mg+ABT | Yselty 200 mg* | Yselty 200 mg+ABT | |
| 24 settimane di trattamento | |||||
| Numero di soggetti | 130 | 121 | 122 | 138 | 127 |
| Percentuale media di CfB | 0,46 | -1,99 | -0,96 | -3,70 | -1,13 |
| IC al 95% | 0,06; 0,85 | -2,47; -1,50 | -1,45; -0,48 | -4,18; -3,22 | -1,60; -0,66 |
| 52 settimane di trattamento | |||||
| Numero di soggetti | 19 | 93 | 84 | - | 97 |
| Percentuale media di CfB | -0,83 ** | -2,36 | -0,93 | - | -1,61 |
| IC al 95% | -2,08; 0,42 | -3,10; -1,63 | -1,40; -0,47 | - | -2,22; -0,99 |
* Yselty 200 mg è stato studiato fino a 6 mesi.
** Il placebo è stato usato fino a 12 mesi in PRIMROSE 1.
Popolazione trattata per endometriosi:
L’efficacia di Yselty è stata valutata in uno studio di fase 3, randomizzato, in doppio cieco, controllato con placebo, Edelweiss 3, che ha incluso 484 donne trattate per un massimo di 6 mesi. Di queste, 356 donne hanno proseguito nello studio di estensione Edelweiss 6 per ulteriori 6 mesi di trattamento. Un follow-up post-trattamento della durata di 6 mesi, senza farmaco, ha consentito di valutare la persistenza dell’efficacia con un trattamento a lungo termine.
Lo studio si è svolto principalmente in Europa, con il 10 % circa dei soggetti provenienti da centri statunitensi.
Le pazienti idonee erano donne non in menopausa, di età da 18 a 49 anni (compresi), con endometriosi pelvica confermata chirurgicamente e dolore associato all’endometriosi (endometriosis associated pain, EAP) da moderato a severo.
Le donne presentavano un’età media di 34,9 anni e un indice di massa corporea medio di 24,27 kg/m2 (intervallo 17,4-52,8). Il 98,6 % circa delle donne partecipanti era di etnia caucasica.
Il tempo medio (DS) dalla diagnosi medica di endometriosi era 5,20 (4,24) anni. I sintomi più comunemente segnalati, oltre al dolore pelvico, erano dispareunia (88,0 %), dischezia (51,0 %) e disuria (26 %). Al basale, il 30 % delle pazienti presentava adenomiosi e il 18,2 % noduli endometriosici rettovaginali.
La maggior parte della popolazione in studio di EDELWEISS 3 riferiva di essersi sottoposta a precedenti interventi chirurgici/procedure per il trattamento dell’endometriosi prima dell’inclusione negli studi EDELWEISS. I trattamenti medici pregressi consistevano in analgesici per il dolore pelvico, compresi analgesici di tipo oppioide. Le altre terapie farmacologiche più frequentemente riferite per il trattamento dell’endometriosi includevano dienogest, contraccettivi ormonali orali e agonisti del GnRH.
I soggetti sono stati randomizzati a uno di 3 trattamenti: placebo (N = 162), Yselty 75 mg (N = 160), Yselty 200 mg con ABT concomitante (estradiolo 1 mg/noretisterone acetato 0,5 mg, indicato “con ABT”) (N = 162), tutti con assunzione una volta al giorno. I soggetti avviati allo studio di estensione per ulteriori 6 mesi hanno proseguito con lo stesso regime di trattamento in caso di assegnazione ai gruppi 75 mg e 200 mg con ABT, mentre i soggetti randomizzati a placebo sono stati randomizzati nuovamente 1/1 a Yselty 75 mg o Yselty 200 mg con ABT. Successivamente, tutti i soggetti sono stati sottoposti a un periodo di follow-up post-trattamento di altri 6 mesi, senza farmaco, volto a valutare la persistenza dell’efficacia con un trattamento a lungo termine.
I due endpoint di efficacia coprimari erano la riduzione clinicamente significativa della dismenorrea (dysmenorrhea, DYS) e del dolore pelvico non mestruale (non menstrual pelvic pain, NMPP) negli ultimi 28 giorni di trattamento randomizzato fino alla visita del mese 3, insieme a una stabilizzazione
o diminuzione dell’uso di analgesici. Tali endpoint erano definiti come una riduzione pari o superiore a 1,10 rispetto al dolore basale per la dismenorrea e una riduzione pari o superiore a 0,80 rispetto al dolore basale per il dolore pelvico non mestruale, entrambi misurati su una scala di valutazione verbale (verbal rating scale, VRS) da 0 (assenza di dolore) a 3 (dolore severo) utilizzando un diario elettronico.
Il trattamento con Yselty 200 mg con ABT ha dimostrato di produrre riduzioni statisticamente significative in relazione a entrambi gli endpoint coprimari di DYS e NMPP con stabilizzazione o diminuzione dell’uso di analgesici (vedere tabella 6).
| Tabella 6: Riduzione in termini di DYS e NMPP (VRS) ai mesi 3, 6 e 12 – Analisi della risposta | |
| (Edelweiss 3, serie di analisi completa [full analysis set, FAS] e Edelweiss 6, serie di analisi | |
| dell’estensione del trattamento [treatment extension analysis set, TEAS]) | |
| Studio | EDELWEISS 3 | EDELWEISS 6 | |||
| Mese 3 | Mese 6 | Mese 12 | |||
| Trattamento | Placebo | LGX 200 mg + ABT | Placebo | LGX 200 mg + ABT | LGX 200 mg + ABT |
| N. oss. | 159 | 156 | 115 | 122 | 111 |
| Risposta per la DYS | |||||
Percentuale di risposta | 23,5 | 72,9 | 23,5 | 80,0 | 91,0 |
OR rispetto a placebo | - | 8,80 | - | 12,98 | - |
| IC 97,5 % | - | 4,86; 15,91 | - | 7,00; 24,06 | - |
| Risposta per il NMPP* | |||||
Percentuale di risposta | 30,9 | 47,3 | 38,5 | 57,1 | 67,6 |
OR rispetto a placebo | - | 2,01 | - | 2,13 | - |
| IC 97,5 % | - | 1,18; 3,42 | - | 1,26; 3,60 | - |
ABT = terapia aggiuntiva; DYS = dismenorrea; IC = intervallo di confidenza; LGX = linzagolix; NMPP = dolore pelvico non mestruale; N. oss. = pazienti con dati osservati in corrispondenza di questo punto temporale; OR = odds ratio; VRS = scala di valutazione verbale.
*Riduzione di 1,1 (risp. 0,8) per la DYS (risp. NMPP) nel punteggio medio del dolore pelvico negli ultimi 28 giorni prima del mese 3 o dell’interruzione del trattamento e stabilizzazione o diminuzione dell’uso di analgesici per l’endometriosi negli stessi giorni.
A 6 mesi, sono state osservate riduzioni statisticamente significative nel gruppo LGX 200 mg + ABT rispetto a placebo in relazione ai seguenti endpoint secondari: DYS (VRS), NMPP (VRS), dischezia (scala di valutazione numerica [numerical rating scale, NRS]), dolore pelvico complessivo (overall pelvic pain, OPP) (NRS) e capacità di svolgere le attività della vita quotidiana misurata utilizzando la dimensione del dolore del questionario Endometriosis Health Profile-30 (EHP-30), vedere tabella 7.
Tabella 7: Riepilogo delle analisi degli endpoint secondari al mese 6
| Endpoint | Placebo (N = 162) | LGX 200 mg + ABT (N = 162) | |
LSM (IC 95%) | LSM (IC 95%) | Diff. con PBO (IC 95%) | |
| CfB della DYS (VRS) | -0,66 (-0,79; -0,53) | -1,83 (-1,96; -1,70) | -1,17 (-1,38; -0,97) |
| CfB del NMPP (VRS) | -0,66 (-0,77; -0,56) | -0,92 (-1,03; -0,82) | -0,26 (-0,43; -0,09) |
| CfB della dischezia (NRS) | -1,41 (-1,71; -1,12) | -1,99 (-2,29; -1,70) | -0,58 (-1,05; -0,11) |
| CfB dell’OPP (NRS) | -2,19 (-2,55; -1,84) | -3,39 (-3,74; -3,03) | -1,19 (-1,77; -0,62) |
| CfB nella dimensione del dolore di EHP-30 | -19,47 (-22,66; -16,28) | -35,60 (-38,73; -32,48) | -16,13 (-21,24; -11,02) |
CfB = variazione rispetto al basale; DYS = dismenorrea; EHP-30 = Endometriosis Health Profile-30; LGX = linzagolix; LSM = media dei minimi quadrati (least square mean); NMPP = dolore pelvico non mestruale; NRS = scala di valutazione numerica; OPP = dolore pelvico complessivo; VRS = scala di valutazione verbale I punteggi sono stati calcolati come media delle valutazioni giornaliere negli ultimi 28 giorni prima del mese 6 o dell’interruzione del trattamento.
La persistenza dell’efficacia è stata valutata nel gruppo linzagolix 200 mg con ABT, in quanto questi soggetti hanno proseguito con lo stesso regime posologico tra il mese 6 e il mese 12.
Densità minerale ossea
La BMD è stata valutata mediante DXA al basale, durante il trattamento (mesi 6 e 12) e 6 mesi dopo la fine del trattamento. I soggetti a rischio significativo di osteoporosi o con osteoporosi o altra malattia metabolica dell’osso nota o anamnestica sono stati esclusi da questi studi.
Al mese 6, per il regime posologico raccomandato di linzagolix 200 mg con ABT, la variazione percentuale media rispetto al basale della BMD della colonna lombare è risultata pari a - 0,79 %. Nei soggetti con valutazioni DXA disponibili al basale e al mese 12, la variazione percentuale media relativa a questo periodo è stata di - 1,10 % (vedere tabella 8).
Tabella 8: Variazione rispetto al basale (CfB) percentuale media della BMD della colonna lombare al mese 6 e al mese 12
| EDELWEISS 3 e 6 | ||
| Placebo N = 162 | LGX 200 mg + ABT N = 162 | |
| 6 mesi di trattamento | ||
| Numero di soggetti | 123 | 132 |
| CfB percentuale media | 0,77 | -0,79 |
| IC 95 % | 0,40; 1,14 | -1,15; -0,43 |
| 12 mesi di trattamento | ||
| Numero di soggetti | - | 86 |
| CfB percentuale media | - | -1,10 |
| IC 95 % | - | -1,79; -0,41 |
CfB = variazione rispetto al basale
LGX = linzagolix
Effetti sull’endometrio
Sono state effettuate biopsie endometriali in un sottogruppo di pazienti al basale, alla settimana 24 e alla settimana 52, nell’ambito della valutazione della sicurezza negli studi di fase 3. I risultati non hanno sollevato preoccupazioni in merito alla sicurezza.
Popolazione pediatrica
L’Agenzia europea per i medicinali ha previsto l’esonero dall’obbligo di presentare i risultati degli studi con Yselty in tutti i sottogruppi della popolazione pediatrica per il trattamento dell’endometriosi e del leiomioma dell’utero (vedere paragrafo 4.2 per informazioni sull’uso pediatrico).
5.2 Proprietà farmacocinetiche
Assorbimento
In seguito alla somministrazione orale di una dose singola di 100 mg o 200 mg, linzagolix viene assorbito rapidamente e la Cmax si raggiunge all’incirca 2 ore dopo la somministrazione. Linzagolix mostra una farmacocinetica lineare e nessun accumulo rilevante allo stato stazionario.
La somministrazione di linzagolix (200 mg) con un pasto ad alto contenuto di grassi è risultata ritardare e ridurre leggermente le concentrazioni plasmatiche di picco, in linea con lo svuotamento gastrico ritardato dopo tale pasto, ma non ha avuto alcun effetto sull’entità dell’esposizione. Questo dato non è considerato di rilevanza clinica.
Distribuzione
Linzagolix era altamente legato (> 99%) alle proteine plasmatiche, in particolare all’albumina, e non si è ripartito nei globuli rossi. Il volume di distribuzione (Vd/F) dopo 7 giorni consecutivi di somministrazione orale di linzagolix 100 mg o 200 mg era di 11,067 L (CV: 20,4%) e 11,178 L (CV: 11,8%), rispettivamente.
Biotrasformazione
Il profilo e l’identificazione dei metaboliti di linzagolix ha quantificato fino a 7 metaboliti nel plasma, nelle urine e nelle feci. Il componente predominante nei profili plasmatici umani era linzagolix immodificato. Analogamente, linzagolix era il componente predominante nelle urine e uno dei componenti principali nelle feci. Tutti i metaboliti plasmatici erano presenti in quantità inferiori a 10% dell’esposizione totale correlata a linzagolix.
Eliminazione
A seguito di dosi multiple di linzagolix, linzagolix t1/2 era di circa 15 ore. Linzagolix è stato escreto principalmente attraverso le urine e circa un terzo è stato eliminato attraverso le feci. In seguito alla somministrazione di dosi multiple di linzagolix 100 mg e 200 mg, la media geometrica della clearance apparente (CL/F) di linzagolix era di 0,522 L/h (CV: 20,1%) e 0,499 L/h (CV: 15,2%), rispettivamente.
Popolazioni speciali
L’analisi PK di popolazione suggerisce che l’età non ha un effetto significativo sull’esposizione a linzagolix. L’analisi ha mostrato che i soggetti neri presentavano una diminuzione del 22,5% di CL/F rispetto ai soggetti caucasici; tuttavia, il profilo di sicurezza di linzagolix tra soggetti neri e caucasici era simile.
Sulla base dell’analisi PK di popolazione, è stato riscontrato che il peso influenza la PK di linzagolix. Secondo le previsioni, la CL/F nei pazienti che pesano 52,7 kg (5º percentile) sarebbe inferiore di circa il 19,2% e nei pazienti che pesano 112 kg (95º percentile) sarebbe superiore di circa il 42% rispetto ai pazienti che pesano 70 kg. Tuttavia, le analisi di sottogruppi dei dati degli studi pivotal di fase 3 non hanno indicato differenze clinicamente rilevanti per quanto riguarda la sicurezza e l’efficacia, e non è raccomandato alcun aggiustamento della dose.
Compromissione epatica
Uno studio clinico condotto su soggetti di sesso femminile con compromissione epatica (lieve: Child-Pugh A, moderata: Child-Pugh B e severa: Child-Pugh C) non ha rivelato alcun effetto rilevante sull’esposizione plasmatica complessiva a linzagolix in seguito alla somministrazione di una singola dose di 200 mg. La frazione non legata di linzagolix non è stata influenzata da una compromissione epatica lieve e moderata; non sono necessari aggiustamenti della dose di Yselty nelle pazienti con compromissione epatica lieve e moderata (vedere paragrafo 4.2). Yselty non deve essere usato in donne con compromissione epatica severa (Child-Pugh C) in quanto sono state registrate esposizioni medie a linzagolix da 2 a 3 volte più elevate (vedere paragrafo 4.4).
Compromissione renale
Uno studio clinico condotto su soggetti di sesso femminile con compromissione renale (lieve, moderata, severa e nefropatia allo stadio terminale), in cui la velocità di filtrazione glomerulare (GFR) è stata valutata usando la clearance della creatina, non ha rivelato alcun effetto rilevante sull’esposizione plasmatica totale a linzagolix in seguito alla somministrazione di una singola dose da 200 mg. La Cmaxu, l’AUCu0-t e l’AUCu0-inf di linzagolix plasmatico non legato sono aumentate del 30%, del 32% e del 33% nelle donne con compromissione renale lieve rispetto ai soggetti sani con funzionalità renale normale. Poiché non si può escludere un potenziale problema di sicurezza con l’uso a lungo termine, si raccomanda ai medici prescriventi di monitorare eventuali reazioni avverse nelle donne con compromissione renale lieve (vedere paragrafo 4.4). Tuttavia, non è necessario alcun aggiustamento della dose (vedere paragrafo 4.2). Yselty non deve essere usato in donne con compromissione renale moderata o severa o con nefropatia allo stadio terminale, in quanto sono state osservate esposizioni medie a linzagolix non legato circa 1,5 volte (in compromissione renale moderata) e 2 volte (in compromissione renale severa ed ESRD) superiori (vedere paragrafo 4.4).
5.3 Dati preclinici di sicurezza
Tossicità della riproduzione e dello sviluppo
A causa del suo meccanismo d’azione, linzagolix ha prevenuto il concepimento e ridotto l’impianto negli studi sulla fertilità nei ratti e ha portato a mortalità embrio-fetale, perdita totale della prole o interruzione della gravidanza negli studi embrio-fetali nei ratti e nei conigli.
In uno studio sui ratti non sono stati osservati effetti teratogeni né effetti avversi sullo sviluppo pre- e postnatale.
È stato dimostrato che le dosi di 100 mg/kg e di 3 mg/kg di linzagolix rappresentano il dosaggio senza effetto avverso osservabile per la funzione riproduttiva e lo sviluppo embrio-fetale nei principali studi sullo sviluppo embrio-fetale condotti rispettivamente su ratti e conigli (corrispondenti rispettivamente a 5,9 e 0,004 volte la dose massima raccomandata per l’uomo in base all’AUC).
Allattamento
È stato dimostrato che linzagolix è escreto nel latte dei ratti. Fino a 96 ore dopo la somministrazione la concentrazione di radioattività nel latte era inferiore a quella nel plasma (meno di 0,3 volte).
Mutagenicità
Una batteria standard di test in vitro e in vivo non ha rivelato alcuna evidenza di potenziale mutageno
o genotossico clinicamente rilevante del farmaco.
Cancerogenicità
Le proprietà cancerogene di linzagolix sono state valutate in uno studio di cancerogenicità di 26 settimane su topi transgenici Tg RasH2. Non vi è stata alcuna evidenza di cancerogenicità indotta da linzagolix fino alla dose massima di 500 mg/kg (corrispondente a 13,2 volte la dose massima raccomandata nell’uomo sulla base dell’AUC).
In uno studio di cancerogenicità di 2 anni condotto sui ratti è stato osservato un aumento dell’incidenza di adenocarcinoma dell’endometrio uterino nei gruppi a medio (50 mg/kg) e ad alto dosaggio (500 mg/kg) (corrispondenti rispettivamente a 6,8 e 9,6 volte la dose massima raccomandata per l’uomo sulla base dell’AUC) e un aumento marginale della frequenza di adenocarcinoma della ghiandola mammaria è stato osservato solo a medio dosaggio (50 mg/kg) (6,8 volte la dose massima raccomandata per l’uomo sulla base dell’AUC). La rilevanza clinica di questi risultati rimane sconosciuta.
I risultati istopatologici non cancerogeni nell’ovaio e nell’utero (topo) o nell’ovaio e nella ghiandola mammaria femminile (ratto) sono stati considerati correlati all’azione farmacologica di linzagolix.
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Nucleo della compressa
Lattosio monoidrato
Cellulosa microcristallina
Idrossipropilcellulosa a bassa sostituzione
Idrossipropilcellulosa
Croscarmellosa sodica
Magnesio stearato
Rivestimento con film
Macrogol copolimero a innesto di poli(vinil alcool) (E1209)
Talco (E553b)
Titanio diossido (E171)
Ossido di ferro giallo (E172)
6.2 Incompatibilità
Non pertinente.
6.3 Periodo di validità
3 anni.
6.4 Precauzioni particolari per la conservazione
Il medicinale non richiede alcuna condizione particolare di conservazione.
6.5 Natura e contenuto del contenitore
Blister in PVC-PVDC/alluminio contenente 14 compresse rivestite con film.
Confezione da 28 compresse rivestite con film (due blister da 14 compresse rivestite con film) o 84 compresse rivestite con film (sei blister da 14 compresse rivestite con film) per scatola di cartone.
È possibile che non tutte le confezioni siano commercializzate.
6.6 Precauzioni particolari per lo smaltimento
Il medicinale non utilizzato e i rifiuti derivati da tale medicinale devono essere smaltiti in conformità alla normativa locale vigente.
7. TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
Theramex Ireland Limited
3rd Floor, Kilmore House,
Park Lane, Spencer Dock,
Dublin 1
D01 YE64
Irlanda
8. NUMERO(I) DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
EU/1/21/1606/001
EU/1/21/1606/002
EU/1/21/1606/003
EU/1/21/1606/004
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione: 14 Giugno 2022
10. DATA DI REVISIONE DEL TESTO
Informazioni più dettagliate su questo medicinale sono disponibili sul sito web dell’Agenzia europea per i medicinali, http://www.ema.europa.eu.
ALLEGATO II
A. PRODUTTORE(I) RESPONSABILE(I) DEL RILASCIO DEI
LOTTI
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E
UTILIZZO
C. ALTRE CONDIZIONI E REQUISITI
DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA
L’USO SICURO ED EFFICACE DEL MEDICINALE
A. PRODUTTORE(I) RESPONSABILE(I) DEL RILASCIO DEI LOTTI
Nome e indirizzo del(dei) produttore(i) responsabile(i) del rilascio dei lotti
Theramex Poland Sp. z o. o.
Amsterdam Building,
ul. Poleczki 35,
02-822 Warszawa
Polonia
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E UTILIZZO
Medicinale soggetto a prescrizione medica limitativa (vedere allegato I: riassunto delle caratteristiche del prodotto, paragrafo 4.2).
C. ALTRE CONDIZIONI E REQUISITI DELL’AUTORIZZAZIONE ALL’IMMISSIONE
IN COMMERCIO
- Rapporti periodici di aggiornamento sulla sicurezza (PSUR)
I requisiti per la presentazione degli PSUR per questo medicinale sono definiti nell’elenco delle date di riferimento per l’Unione europea (elenco EURD) di cui all’articolo 107 quater, paragrafo 7, della direttiva 2001/83/CE e successive modifiche, pubblicato sul sito web dell’Agenzia europea per i medicinali.
Il titolare dell’autorizzazione all’immissione in commercio deve presentare il primo PSUR per questo medicinale entro 6 mesi successivi all’autorizzazione.
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA L’USO SICURO ED
EFFICACE DEL MEDICINALE
- Piano di gestione del rischio (RMP)
Il titolare dell’autorizzazione all’immissione in commercio deve effettuare le attività e le azioni di farmacovigilanza richieste e dettagliate nel RMP approvato e presentato nel modulo 1.8.2 dell’autorizzazione all’immissione in commercio e in ogni successivo aggiornamento approvato del RMP.
Il RMP aggiornato deve essere presentato:
- su richiesta dell’Agenzia europea per i medicinali;
- ogni volta che il sistema di gestione del rischio è modificato, in particolare a seguito del ricevimento di nuove informazioni che possono portare a un cambiamento significativo del profilo beneficio/rischio o a seguito del raggiungimento di un importante obiettivo (di farmacovigilanza o di minimizzazione del rischio).