


Riassunto delle caratteristiche del prodotto - VIMKUNYA
1. DENOMINAZIONE DEL MEDICINALE
VIMKUNYA sospensione iniettabile in siringa preriempita
Vaccino contro la chikungunya (ricombinante, adsorbito)
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Una dose (0,8 mL) contiene 40 microgrammi di proteina del virus chikungunya (CHIKV) come particelle simil-virali1,2 (virus-like particles, VLP) adsorbite su alluminio idrossido idrato.
1prodotte in cellule renali embrionali umane tramite tecnologia da DNA ricombinante; 2ricavate dal ceppo CHIKV Senegal 37997 e costituite dalla proteina capsidica (C) e dalle proteine dell’involucro (envelope) E1 ed E2 di CHIKV.
Alluminio idrossido idrato (circa 300 microgrammi di Al3+ per dose da 0,8 mL).
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Sospensione iniettabile.
Prima di essere agitato, il vaccino si presenta come un liquido limpido con un precipitato bianco.
pH: 6,6-8,2
Osmolalità: 320-390 mOsmol/kg
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
VIMKUNYA è indicato per l’immunizzazione attiva per la prevenzione della malattia causata dal virus chikungunya (CHIKV) in soggetti di età pari o superiore a 12 anni.
L’uso di questo vaccino deve essere in accordo alle raccomandazioni ufficiali.
4.2 Posologia e modo di somministrazione
Posologia
Deve essere somministrata una dose singola da 0,8 mL.
Anziani
Non è necessario alcun aggiustamento della dose nei soggetti anziani di età ≥ 65 anni.
Popolazione pediatrica
La sicurezza e l’efficacia di VIMKUNYA nei bambini di età inferiore a 12 anni non sono state stabilite. Non ci sono dati disponibili.
Modo di somministrazione
Il vaccino deve essere somministrato mediante iniezione intramuscolare (i.m.) nel muscolo deltoide.
VIMKUNYA non deve essere iniettato per via endovenosa, intradermica o sottocutanea.
La siringa preriempita deve essere agitata energicamente immediatamente prima dell’uso per ottenere una sospensione omogenea.
Per le istruzioni sulla manipolazione e sullo smaltimento dei rifiuti, vedere paragrafo 6.6.
4.3 Controindicazioni
Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1.
4.4 Avvertenze speciali e precauzioni d’impiego
Tracciabilità
Al fine di migliorare la tracciabilità dei medicinali biologici, il nome e il numero di lotto del medicinale somministrato devono essere chiaramente registrati.
Ipersensibilità e anafilassi
Nel caso in cui compaia una reazione anafilattica acuta in seguito alla somministrazione di VIMKUNYA, deve essere immediatamente disponibile un trattamento medico adeguato per la gestione delle reazioni allergiche immediate.
Soggetti immunocompromessi
La sicurezza e l’efficacia di VIMKUNYA non sono state valutate nei pazienti con immunodeficienza e in quelli sottoposti a terapia immunosoppressiva sistemica. Non è noto se nei soggetti con risposta immunitaria compromessa, inclusi quelli sottoposti a terapia immunosoppressiva, la risposta al regime vaccinale sia la stessa indotta nei soggetti immunocompetenti.
Reazioni correlate all’ansia
Come per tutti i vaccini iniettabili, in associazione alla vaccinazione possono verificarsi reazioni correlate all’ansia, tra cui reazioni vasovagali (sincope), iperventilazione o reazioni dovute allo stress, come risposta psicogena all’iniezione con ago. È importante adottare precauzioni per evitare lesioni da svenimento.
Malattia concomitante
La vaccinazione deve essere rimandata nei soggetti affetti da una malattia febbrile acuta severa o da un’infezione acuta. La presenza di un’infezione lieve e/o di febbre leggera non deve comportare il rinvio della vaccinazione.
Trombocitopenia e disturbi della coagulazione
Come per le altre iniezioni intramuscolari, il vaccino deve essere somministrato con cautela nei soggetti in terapia anticoagulante oppure affetti da trombocitopenia o qualsiasi disturbo della coagulazione (come l’emofilia), poiché in questi soggetti possono verificarsi sanguinamento o lividura a seguito di una somministrazione intramuscolare.
Limitazioni dell’efficacia del vaccino
Come per tutti i vaccini, è possibile che non venga prodotta una risposta protettiva in tutti i soggetti dopo la vaccinazione. Si raccomanda di continuare le misure di protezione personale contro le punture di zanzara dopo la vaccinazione.
Eccipienti
Potassio
Questo vaccino contiene potassio, meno di 1 mmol (39 mg) per dose, cioè essenzialmente ‘senza potassio’.
Sodio
Questo vaccino contiene meno di 1 mmol (23 mg) di sodio per dose, cioè essenzialmente ‘senza sodio’.
4.5 Interazioni con altri medicinali ed altre forme d’interazione
Non sono stati effettuati studi d’interazione con altri medicinali.
La somministrazione concomitante di VIMKUNYA con altri vaccini non è stata studiata.
4.6 Fertilità, gravidanza e allattamento
Gravidanza
Negli studi sugli animali non sono stati osservati effetti avversi correlati al vaccino sullo sviluppo embrio-fetale in ratti e conigli; alcuni effetti post-natali, la cui rilevanza clinica non è nota, sono stati osservati solo nei conigli (vedere paragrafo 5.3).
I dati relativi all’uso di VIMKUNYA in donne in gravidanza sono limitati. Questi dati non sono sufficienti a stabilire l’assenza di potenziali effetti di VIMKUNYA sulla gravidanza, sullo sviluppo embrio-fetale, sul parto e sullo sviluppo post-natale.
La decisione in merito alla somministrazione di VIMKUNYA durante la gravidanza deve prendere in considerazione il rischio individuale di esposizione al CHIKV wild-type, l’età gestazionale e i rischi per il feto o il neonato.
Allattamento
Non è noto se VIMKUNYA sia escreto nel latte materno. Un rischio per il bambino allattato con latte materno non può essere escluso. I benefici dell’allattamento con latte materno per lo sviluppo e la salute devono essere valutati insieme alla necessità clinica dell’assunzione di VIMKUNYA per la madre e a qualsiasi potenziale effetto avverso di VIMKUNYA sul bambino allattato con latte materno.
Fertilità
Non sono stati effettuati studi specifici sulla fertilità.
Gli studi sugli animali non indicano effetti dannosi diretti o indiretti sulla fertilità femminile (vedere paragrafo 5.3).
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
Non sono stati condotti studi sugli effetti sulla capacità di guidare veicoli e di usare macchinari. Tuttavia, alcuni degli effetti menzionati al paragrafo 4.8 “Effetti indesiderati” possono influenzare temporaneamente la capacità di guidare veicoli e usare macchinari.
4.8 Effetti indesiderati
Riassunto del profilo di sicurezza
La reazione avversa locale più comune in sede di iniezione dopo la somministrazione del vaccino è stata dolore in sede di iniezione (24,0%). Le reazioni avverse sistemiche osservate più comunemente dopo la vaccinazione sono state stanchezza (17,8%), cefalea (16,7%) e mialgia (16,5%) (Tabella 1).
Tabella delle reazioni avverse
La tabella riassuntiva delle reazioni avverse in seguito alla somministrazione di VIMKUNYA (Tabella 1) si basa su un’analisi dei dati aggregati di sicurezza ricavati da tre studi conclusi di fase 2 e due studi conclusi di fase 3 condotti su 3 522 partecipanti di età ≥ 12 anni che hanno ricevuto VIMKUNYA. Di questi, 3 141 soggetti hanno ricevuto una dose singola da 40 microgrammi di VIMKUNYA. Questi partecipanti sono stati seguiti al fine di individuare eventi avversi seri per tutta la durata dello studio di 182 giorni.
Le reazioni avverse sono presentate in base alla classificazione per sistemi e organi secondo MedDRA, come termini preferiti (Preferred Terms). Le reazioni avverse osservate sono elencate in base alle seguenti categorie di frequenza:
- molto comune ≥ 1/10
- comune ≥ 1/100, < 1/10
- non comune ≥ 1/1 000, < 1/100
- raro ≥ 1/10 000, < 1/1 000
- molto raro < 1/10 000
Tabella 1: Reazioni avverse segnalate in seguito alla somministrazione di VIMKUNYA
| Classificazione per sistemi e organi secondo MedDRA | Reazione avversa | Frequenza |
| Patologie generali e condizioni relative alla sede di somministrazione | Dolore in sede di iniezione | Molto comune |
| Stanchezza | Molto comune | |
| Brividi | Comune | |
| Malessere | Comune | |
| Arrossamento in sede di iniezione | Non comune | |
| Tumefazione in sede di iniezione | Non comune | |
| Piressia | Non comune | |
| Lividura in sede di iniezione | Non comune | |
| Patologie del sistema nervoso | Cefalea | Molto comune |
| Capogiro | Non comune | |
| Parestesia | Raro | |
| Patologie del sistema muscoloscheletrico e del tessuto connettivo | Mialgia | Molto comune |
| Artralgia | Comune | |
| Dolore a un arto | Raro | |
| Patologie gastrointestinali | Nausea | Comune |
| Diarrea | Raro | |
| Tumefazione del labbro | Raro |
| Patologie del sistema emolinfopoietico | Linfoadenopatia | Raro |
| Infezioni ed infestazioni | Gastroenterite | Raro |
| Patologie respiratorie, toraciche e mediastiniche | Congestione nasale | Non comune |
| Dolore orofaringeo | Raro | |
| Rinorrea | Raro | |
| Patologie della cute e del tessuto sottocutaneo | Eruzione cutanea | Non comune |
Popolazione pediatrica - adolescenti
Dei 3 522 partecipanti agli studi clinici che hanno ricevuto VIMKUNYA, il 6,2% (n = 217) erano soggetti di età compresa tra 12 e < 18 anni che avevano ricevuto una dose da 40 microgrammi di VIMKUNYA con un follow-up di 182 giorni. Il profilo di sicurezza negli adolescenti è risultato simile al profilo di sicurezza complessivo negli adulti.
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato nell’allegato V.
4.9 Sovradosaggio
Negli studi clinici non sono stati segnalati casi di sovradosaggio. In caso di sovradosaggio, si raccomandano il monitoraggio delle funzioni vitali e un eventuale trattamento sintomatico.
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: altri vaccini virali, codice ATC: non ancora assegnato
Meccanismo d’azione
VIMKUNYA è un vaccino proteico ricombinante adiuvato a base di VLP. Le VLP non possono infettare le cellule, riprodursi o causare malattia. L’esatto meccanismo di protezione contro l’infezione e/o la malattia da CHIKV non è stato determinato. Si ritiene che VIMKUNYA possa indurre una protezione contro l’infezione da CHIKV mediante la generazione di anticorpi neutralizzanti rivolti contro le proteine C, E1 ed E2 del virus CHIKV contenute in VIMKUNYA, con conseguente neutralizzazione del virus vivo. Viene aggiunto un adiuvante per aumentare l’entità delle risposte immunitarie mediate dal vaccino.
Immunogenicità
Non sono disponibili dati di efficacia per VIMKUNYA. L’efficacia clinica è stata dedotta dalla soglia del titolo di anticorpi neutralizzanti specifici per CHIKV dopo la vaccinazione.
Una soglia ≥ 100 del titolo di anticorpi sierici neutralizzanti (serum neutralising antibody, SNA) anti-CHIKV, in grado di neutralizzare l’80% di CHIKV, come da misurazioni mediante saggio di neutralizzazione in vitro, è stata scelta come marcatore surrogato in grado di prevedere la protezione contro la malattia causata da CHIKV, definita sierorisposta. Questa soglia è stata determinata sulla base di uno studio sieroepidemiologico prospettico in soggetti con pregressa esposizione a CHIKV e di uno studio di trasferimento passivo/challenge su primati non umani (non-human primate, NHP) utilizzando campioni sierici aggregati di partecipanti vaccinati con il vaccino VIMKUNYA.
L’immunogenicità di una dose singola da 40 microgrammi di VIMKUNYA è stata valutata nel corso di due studi principali condotti negli Stati Uniti: uno studio clinico di fase 3 in adolescenti e adulti di età compresa tra 12 e < 65 anni (Studio 1) e uno studio clinico di fase 3 in adulti di età ≥ 65 anni (Studio 2). I partecipanti a entrambi gli studi di fase 3 sono stati seguiti per 6 mesi dopo la vaccinazione. La differenza in termini di tasso di sierorisposta in base ai titoli SNA anti-CHIKV (vaccino VIMKUNYA meno placebo) e la media geometrica dei titoli (geometric mean titre, GMT) SNA anti-CHIKV 21 giorni dopo la vaccinazione (visita prevista nello studio nel giorno 22) erano entrambe endpoint co-primari. Il tasso di sierorisposta (seroresponse rate, SRR) era definito come la percentuale di soggetti che aveva raggiunto un titolo SNA NT80 anti-CHIKV ≥ 100. I soggetti immunocompromessi e quelli che avevano ricevuto immunosoppressori entro i 6 mesi precedenti lo screening sono stati esclusi dalla partecipazione allo studio.
Studio 1
Questo studio era uno studio clinico principale di fase 3, multicentrico, randomizzato, in doppio cieco, controllato verso placebo, a gruppi paralleli, condotto negli Stati Uniti. In totale, 3 258 partecipanti sani di età compresa tra 12 e < 65 anni (età media: 39 anni [intervallo: 12-64]) sono stati randomizzati in un rapporto di 2:2:2:1 all’interno di ciascuna fascia di età (da 12 a < 18 anni (n = 254; 7,8%), da 18 a < 46 anni (n = 1 906; 58,5%) e da 46 a < 65 anni (n = 1 098; 33,7%)) a ricevere uno dei tre lotti di VIMKUNYA prodotti consecutivamente, sotto forma di singola dose intramuscolare da 40 microgrammi in siringa preriempita, oppure placebo. Nella popolazione randomizzata, 1 591 soggetti (48,8%) erano di sesso maschile e 1 667 (51,2%) erano di sesso femminile. I partecipanti sieropositivi al basale [definiti da un titolo anti-CHIKV ≥ 15 (≥ limite inferiore di quantificazione (lower limit of quantitation, LLOQ)) del saggio al giorno 1, prima della vaccinazione] erano 69, di cui 63 nel gruppo VIMKUNYA e 6 nel gruppo placebo.
È stata analizzata la risposta immunitaria di 2 559 partecipanti (popolazione valutabile ai fini dell’immunogenicità [immunogenicity evaluable population, IEP]) che hanno ricevuto VIMKUNYA e di 424 partecipanti che hanno ricevuto placebo. Al basale (prima della vaccinazione), tutti i partecipanti della popolazione IEP erano sieronegativi agli anticorpi neutralizzanti anti-CHIKV. Il confronto tra la risposta a VIMKUNYA e al placebo in base ai titoli SNA anti-CHIKV nelle visite previste nello studio nei giorni 8, 15, 22 e 183, misurata come differenza clinicamente rilevante in termini di tasso di sierorisposta e GMT, è mostrato nella Tabella 2 e nella Tabella 3.
Tabella 2: Tasso di sierorisposta (seroresponse rate, SRR) in base ai titoli SNA anti-CHIKV nelle visite nei giorni 8, 15, 22 e 183 per lo Studio 1 di fase 3 (da 12 a < 65 anni di età) (popolazione valutabile ai fini dell’immunogenicità)
| Giorno dello studio | SRR per VIMKUNYA (n = 2 559) n/N (%)a [IC al 95%]b | SRR per placebo (n = 424) n/N (%)a [IC al 95%]b | Differenza in termini di SRR [IC al 95%]c | Valore pd |
| Giorno 8 | 1 169/2 510 (46,6%) [44,6%; 48,5%] | 2/419 (0,5%) [0,1%; 1,7%] | 46,1% [43,8%; 48,1%] | < 0,0001 |
| Giorno 15 | 2 355/2 434 (96,8%) [96,0%; 97,4%] | 3/395 (0,8%) [0,3%; 2,2%] | 96,0% [94,3%; 96,8%] | < 0,0001 |
| Giorno 22 | 2 503/2 559 (97,8%) [97,2%; 98,3%] | 5/424 (1,2%) [0,5%; 2,7%] | 96,6% [95,0%; 97,5%] | < 0,0001 |
| Giorno 183 | 1 967/2 301 (85,5%) [84,0%; 86,9%] | 6/401 (1,5%) [0,7%; 3,2%] | 84,0% [81,7%; 85,6%] | < 0,0001 |
IC = intervallo di confidenza; SNA = anticorpi sierici neutralizzanti, SRR = tasso di sierorisposta a n è il numero di partecipanti con sierorisposta (titolo ≥ 100), diviso per N, il numero totale di partecipanti nel gruppo.
b Gli IC al 95% per i tassi di sierorisposta sono calcolati secondo il metodo di Wilson. c La differenza fra i tassi di sierorisposta è (VIMKUNYA meno placebo); gli IC al 95% sono calcolati secondo il metodo del punteggio ibrido di Newcombe. Superiorità statistica rispetto al placebo e limite inferiore dell’IC al 95% a 2 code per la differenza nei tassi di sierorisposta tra il gruppo VIMKUNYA e il gruppo placebo ≥ 70% (considerato clinicamente significativo).
d Il valore p è ricavato da un test del chi quadro a due code per l’uguaglianza delle percentuali di sierorisposta tra i gruppi.
Tabella 3: Media geometrica dei titoli (geometric mean titre, GMT) SNA anti-CHIKV nelle visite nei giorni 8, 15, 22 e 183 per lo Studio 1 di fase 3 (da 12 a < 65 anni di età) (popolazione valutabile ai fini dell’immunogenicità)
| Giorno dello studio | VIMKUNYA (n = 2 559) | Placebo (n = 424) | Valore pc |
| Giorno 8a | |||
| nb | 2 510 | 419 | |
| GMT SNA [IC al 95%] | 93,4 [87,2; 100,0] | 7,4 [6,5; 8,4] | < 0,0001d |
| Giorno 15a | |||
| nb | 2 434 | 395 | |
| GMT SNA [IC al 95%] | 1 095,8 [1 029,3; 1 166,7] | 7,6 [6,8; 8,6] | < 0,0001d |
| Giorno 22a | |||
| nb | 2 559 | 424 | |
| GMT SNA [IC al 95%] | 1 618,1 [1 522,1; 1 720,0] | 7,9 [7,0; 8,8] | < 0,0001 |
| Giorno 183a-. | |||
| nb | 2 301 | 401 | |
| GMT SNA [IC al 95%] | 337,7 [318,3; 358,4] | 8,2 [7,3; 9,1] | < 0,0001d |
GMT = media geometrica dei titoli, IEP = popolazione valutabile ai fini dell’immunogenicità, N = IEP totale, SNA = anticorpi sierici neutralizzanti.
Per quanto riguarda i risultati della GMT, ai valori che non raggiungevano un limite inferiore di quantificazione (LLOQ) di 15 è stato attribuito il valore LLOQ/2 = 7,5.
IEP: partecipanti esposti che non presentavano SNA anti-CHIKV misurabili al giorno 1, avevano un risultato valutabile per un campione di siero al giorno 22 all’interno della finestra di analisi (dal giorno 19 al giorno 27, estremi inclusi) e non presentavano deviazioni dal protocollo che comportassero l’esclusione, come definite prima della chiusura del database o dell’apertura del cieco (se del caso).
a I giorni 8, 15, 22 e 183 corrispondono rispettivamente a 7, 14, 21 e 182 giorni dopo la vaccinazione con VIMKUNYA.
a n è il numero di partecipanti con un risultato disponibile per un campione nella visita in questione. c Le stime della media geometrica dei titoli, insieme ai rispettivi IC al 95%, sono ricavate da un modello ANOVA avente sito e gruppo di trattamento come effetti fissi, assumendo la normalità dei titoli logaritmici. Il rapporto delle GMT e gli IC al 95% sono ricavati dallo stesso modello. Il valore p verifica l’equivalenza delle GMT per gruppo su scala logaritmica (vale a dire, rapporto delle GMT uguale a 1).
d Valore p nominale (non sono stati applicati aggiustamenti formali per confronti multipli).
Studio 2
Questo studio era uno studio di fase 3, randomizzato, in doppio cieco, controllato verso placebo, con disegno a gruppi paralleli, con due gruppi di trattamento (VIMKUNYA oppure placebo). Lo studio, multicentrico e condotto negli Stati Uniti, ha arruolato 413 partecipanti sani di età ≥ 65 anni. I partecipanti sono stati randomizzati in un rapporto di 1:1 a ricevere una dose singola da 40 microgrammi di VIMKUNYA oppure placebo. La popolazione target era composta da adulti di età ≥ 65 anni (età media: 71 anni [intervallo: 65-95]) stratificati per sottogruppi di età (da 65 a < 75 anni (n = 318; 77%) e ≥ 75 anni (n = 95; 23%)). Nella popolazione randomizzata, 171 partecipanti (41%) erano uomini e 242 (59%) erano donne. I partecipanti a questo studio sono stati seguiti per un massimo di 6 mesi dopo la vaccinazione. I partecipanti sieropositivi al basale [definiti da un titolo anti-CHIKV ≥ 15 (≥ limite inferiore di quantificazione (LLOQ) al giorno 1, prima della vaccinazione] erano 15, di cui 5 nel gruppo VIMKUNYA e 10 nel gruppo placebo. La popolazione valutabile ai fini dell’immunogenicità era composta da 372 partecipanti, 189 dei quali hanno ricevuto VIMKUNYA e 183 dei quali hanno ricevuto placebo. Al basale (prima della vaccinazione), tutti questi partecipanti erano negativi agli anticorpi neutralizzanti anti-CHIKV.
Il confronto tra la risposta a VIMKUNYA e al placebo in base ai titoli SNA anti-CHIKV nelle visite previste nello studio nei giorni 15, 22 e 183, misurata come differenza clinicamente rilevante in termini di tasso di sierorisposta e GMT, è mostrato nella Tabella 4 e nella Tabella 5.
Tabella 4: Tasso di sierorisposta (seroresponse rate, SRR) in base ai titoli SNA anti-CHIKV nelle visite nei giorni 15, 22 e 183 per lo Studio 2 di fase 3 (≥ 65 anni di età) (popolazione valutabile ai fini dell’immunogenicità)
| Giorno dello studio | SRR per VIMKUNYA (n = 189) n/N (%)a [IC al 95%]b | SRR per placebo (n = 183) n/N (%)a [IC al 95%]b | Differenza in termini di SRR [IC al 95%]c | Valore pd |
| Giorno 15 | 149/181 (82,3%) [76,1%; 87,2%] | 5/176 (2,8%) [1,2%; 6,5%] | 79,5% [72,3%; 84,6%] | < 0,0001 |
| Giorno 22 | 165/189 (87,3%) [81,8%; 91,3%] | 2/183 (1,1%) [0,3%; 3,9%] | 86,2% [80,0%; 90,3%] | < 0,0001 |
| Giorno 183 | 139/184 (75,5%) [68,9%; 81,2%] | 2/173 (1,2%) [0,3%; 4,1%] | 74,4% [67,1%; 80,1%] | < 0,0001 |
IC = intervallo di confidenza; SNA = anticorpi sierici neutralizzanti, SRR = tasso di sierorisposta a n è il numero di partecipanti con sierorisposta (titolo ≥ 100), diviso per N, il numero totale di partecipanti nel gruppo.
b Gli IC al 95% per i tassi di sierorisposta sono calcolati secondo il metodo di Wilson. c La differenza fra i tassi di sierorisposta è (VIMKUNYA meno placebo); gli IC al 95% sono calcolati secondo il metodo del punteggio ibrido di Newcombe. Superiorità statistica rispetto al placebo e limite inferiore dell’IC al 95% a due code per la differenza nei tassi di sierorisposta tra il gruppo VIMKUNYA e il gruppo placebo ≥ 70% (considerato clinicamente significativo).
d Il valore p è ricavato da un test del chi quadro a due code per l’uguaglianza delle percentuali di sierorisposta tra i gruppi.
Tabella 5: Media geometrica dei titoli (geometric mean titre, GMT) SNA anti-CHIKV nelle visite nei giorni 15, 22 e 183 per lo Studio 2 di fase 3 (≥ 65 anni di età) (popolazione valutabile ai fini dell’immunogenicità)
| Giorno dello studio | VIMKUNYA (n = 189) | Placebo (n = 183) | Valore pc |
| Giorno 15a | |||
| nb | 181 | 176 | |
| GMT SNA [IC al 95%] | 378,4 [301,0; 475,7] | 9,0 [7,1; 11,3] | < 0,0001d |
| Giorno 22a | |||
| nb | 189 | 183 | |
| GMT SNA [IC al 95%] | 723,9 [584,1; 897,2] | 8,1 [6,5; 10,0] | < 0,0001 |
| Giorno 183a | |||
| nb | 184 | 173 | |
| GMT SNA [IC al 95%] | 233,0 [194,1; 279,8] | 8,3 [6,9; 10,0] | < 0,0001d |
GMT = media geometrica dei titoli, IEP = popolazione valutabile ai fini dell’immunogenicità, N = IEP totale, SNA = anticorpi sierici neutralizzanti.
Per quanto riguarda i risultati della GMT, ai valori che non raggiungevano un limite inferiore di quantificazione (LLOQ) di 15 è stato attribuito il valore LLOQ/2 = 7,5.
IEP: partecipanti esposti che non presentavano SNA anti-CHIKV misurabili al giorno 1, avevano un risultato valutabile per un campione di siero al giorno 22 all’interno della finestra di analisi (dal giorno 19 al giorno 27, estremi inclusi) e non presentavano deviazioni dal protocollo che comportassero l’esclusione, come definite prima della chiusura del database o dell’apertura del cieco (se del caso).
a I giorni 15, 22 e 183 corrispondono rispettivamente a 14, 21 e 182 giorni dopo la vaccinazione con VIMKUNYA.
a n è il numero di partecipanti con un risultato disponibile per un campione nella visita in questione. c Le stime della media geometrica dei titoli, insieme ai rispettivi IC al 95%, sono ricavate da un modello ANOVA avente sito e gruppo di trattamento come effetti fissi, assumendo la normalità dei titoli logaritmici. Il rapporto delle GMT e gli IC al 95% sono ricavati dallo stesso modello. Il valore p verifica l’equivalenza delle GMT per gruppo su scala logaritmica (vale a dire, rapporto delle GMT uguale a 1). d Valore p nominale (non sono stati applicati aggiustamenti formali per confronti multipli).
Negli studi di fase 3 (Studio 1, Studio 2), tra le diverse fasce di età, il tasso di sierorisposta (titolo SNA NT80 anti-CHIKV ≥ 100) e la GMT misurati nel gruppo VIMKUNYA al giorno 22 (21 giorni dopo la vaccinazione) sono stati i seguenti: da 12 a < 18 anni: 97,0%, GMT 2 502; da 18 a < 46 anni: 98,3%, GMT 1 878; da 46 a < 65 anni: 97,2%, GMT 1 175; da ≥ 65 a < 75 anni: 87,9%, GMT 726; e ≥ 75 anni: 85,0%, GMT 716.
Popolazione pediatrica
L’Agenzia europea per i medicinali ha rinviato l’obbligo di presentare i risultati degli studi con VIMKUNYA in uno o più sottogruppi della popolazione pediatrica per l’immunizzazione attiva per la prevenzione della malattia causata dal virus chikungunya (CHIKV) (vedere paragrafo 4.2 per informazioni sull’uso pediatrico).
5.2 Proprietà farmacocinetiche
Non pertinente.
5.3 Dati preclinici di sicurezza
I dati preclinici non rivelano rischi particolari per l’uomo sulla base di studi convenzionali di tossicità a dosi ripetute e tolleranza locale.
Tossicità della riproduzione
Sono stati condotti studi di tossicità della riproduzione e dello sviluppo in femmine di coniglio e ratto, con la somministrazione di dosi multiple di VIMKUNYA prima dell’accoppiamento e durante la gestazione. Non sono stati osservati effetti avversi correlati al vaccino sulla fertilità femminile o lo sviluppo embrio-fetale in alcuna specie. È stata osservata una riduzione dell’indice di sopravvivenza post-natale nel coniglio ma non nel ratto. Non è nota la rilevanza di questi risultati per l’uomo.
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Saccarosio
Dipotassio fosfato
Potassio diidrogeno fosfato
Sodio citrato
Acqua per preparazioni iniettabili
Per l’adsorbente, vedere paragrafo 2.
6.2 Incompatibilità
In assenza di studi di compatibilità, questo vaccino non deve essere miscelato con altri medicinali.
6.3 Periodo di validità
3 anni
6.4 Precauzioni particolari per la conservazione
Conservare in frigorifero (2 °C – 8 °C).
Non congelare.
Tenere la siringa nell’imballaggio esterno per proteggere il medicinale dalla luce.
I dati di stabilità indicano che il vaccino rimane stabile per 4 ore se conservato a temperature comprese tra 8 °C e 25 °C e per almeno 24 ore se conservato a temperature comprese tra 0 °C e 2 °C. Trascorso questo periodo, VIMKUNYA deve essere utilizzato immediatamente oppure gettato. Queste informazioni servono a fornire una guida per gli operatori sanitari solo in caso di escursione termica temporanea.
6.5 Natura e contenuto del contenitore
Natura del contenitore
0,8 mL di sospensione in siringa preriempita monodose, costituita da un cilindro in vetro (di tipo I) con adattatore Luer lock (policarbonato), cappuccio rigido (polipropilene trasparente), chiusura in gomma (miscela di isoprene/bromobutile), tappo dello stantuffo in gomma (gomma clorobutilica), asta dello stantuffo (polipropilene bianco) e flangia di appoggio per le dita (polipropilene bianco).
La siringa preriempita è protetta da un vassoio inserito all’interno di una scatola di cartone.
Presentazione
Confezioni da 1 siringa preriempita monodose (0,8 mL) senza ago.
6.6 Precauzioni particolari per lo smaltimento e la manipolazione
Tenere il vaccino fuori dalla vista e dalla portata dei bambini.
Istruzioni per la manipolazione e la somministrazione
Il vaccino deve essere maneggiato da un operatore sanitario adottando tecniche asettiche, per garantire la sterilità della dose.
Non miscelare VIMKUNYA con altri vaccini nella stessa siringa o nello stesso flaconcino.
Preparazione per l’uso
- Estrarre la scatola del vaccino dal frigorifero (2 °C – 8 °C).
Ispezione della siringa preriempita
- Estrarre il vassoio della siringa preriempita dalla scatola.
- Estrarre la siringa preriempita dal vassoio impugnandola dal cilindro.
- Ispezionare la siringa preriempita per escludere eventuali perdite o un aspetto anomalo. In presenza di qualsiasi difetto, non usare la siringa preriempita.
- Prima di essere agitato, VIMKUNYA si presenta come un liquido limpido con un precipitato bianco.
- Agitare energicamente la siringa preriempita immediatamente prima dell’uso per ottenere una sospensione omogenea. Dopo essere stata agitata, la sospensione deve apparire come un liquido bianco e torbido, privo di particelle estranee visibili. Ispezionare la sospensione per alterazioni del colore e presenza di particelle. In presenza di una di queste condizioni, non somministrare il vaccino.
Somministrazione del vaccino
- Impugnare la siringa preriempita dal cilindro, tenendo l’ugello rivolto verso l’alto, e svitare delicatamente il tappo Luer lock della siringa preriempita. Non tentare di staccare o strappare la punta, perché potrebbe danneggiare la siringa.
- Questa confezione non contiene un ago. Utilizzare un ago sterile della misura appropriata per l’iniezione intramuscolare in base alla taglia e al peso del paziente.
- Collegare l’ago sterile alla siringa preriempita e assicurarsi che l’ago sia fissato saldamente sulla siringa.
- Dopo essere stato agitato, VIMKUNYA appare come una sospensione omogenea bianca e torbida, priva di particelle estranee visibili. Se il vaccino non si presenta come una sospensione omogenea, agitare energicamente la siringa per risospendere il prodotto prima della somministrazione.
- Somministrare l’intera dose mediante iniezione i.m. nel muscolo deltoide della parte alta del braccio, spingendo in modo costante sull’asta dello stantuffo e mantenendola premuta fino a quanto tutto il contenuto della siringa non sarà stato rilasciato, completando così l’iniezione.
- VIMKUNYA è esclusivamente per somministrazione i.m. Non somministrare per via endovenosa, intradermica o sottocutanea.
- L’iniezione deve essere somministrata entro 4 ore dalla rimozione della siringa preriempita dal frigorifero (2 °C – 8 °C).
- I dati di stabilità durante l’uso indicano che il vaccino rimane stabile se conservato per 4 ore a
temperature comprese tra 8 °C e 25 °C e per almeno 24 ore se conservato a temperature comprese tra 0 °C e 2 °C. Da un punto di vista microbiologico, VIMKUNYA deve essere utilizzato immediatamente. Nel caso in cui non venga utilizzato immediatamente, i tempi di conservazione in uso e le condizioni prima dell'utilizzo sono responsabilità dell’utilizzatore. 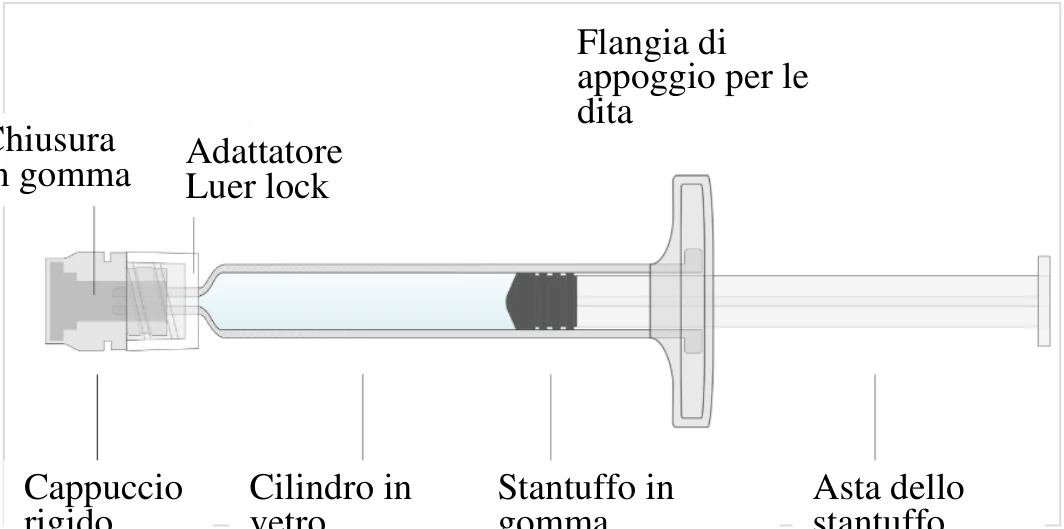
C
| hiusura |
in
gomma Adattatore Luer lock Flangia di appoggio per le dita Cappuccio Cilindro in | |
| rigido | |
| vetro |
| Stantuffo in |
| gomma |
| Asta dello |
stantuffo Eliminazione
- Se non viene utilizzato entro 4 ore dalla rimozione della siringa preriempita dalla conservazione a 2 °C – 8 °C, il vaccino deve essere gettato.
- Gettare la siringa dopo l’uso.
Smaltimento
- Il medicinale non utilizzato e i rifiuti derivati da tale medicinale devono essere smaltiti in conformità alla normativa locale vigente.
7. TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
Bavarian Nordic A/S
Philip Heymans Alle 3
DK-2900 Hellerup
Danimarca
8. NUMERO DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
EU/1/25/1916/001
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione:
10. DATA DI REVISIONE DEL TESTO
Informazioni più dettagliate su questo medicinale sono disponibili sul sito web dell’Agenzia europea per i medicinali, https://www.ema.europa.eu.
ALLEGATO II
A. <PRODUTTORE(I) DEL(DEI) PRINCIPIO(I) ATTIVO(I)
BIOLOGICO(I) E> PRODUTTORE(I) RESPONSABILE(I) DEL RILASCIO DEI LOTTI
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E
UTILIZZO
C. ALTRE CONDIZIONI E REQUISITI
DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA
L’USO SICURO ED EFFICACE DEL MEDICINALE A. PRODUTTORE(I) DEL(DEI) PRINCIPIO(I) ATTIVO(I) BIOLOGICO(I) E
PRODUTTORE(I) RESPONSABILE(I) DEL RILASCIO DEI LOTTI
Nome e indirizzo del produttore del principio attivo biologico
Bavarian Nordic Berna GmbH
Oberriedstrasse 68
3174 Thörishaus
Svizzera
Nome e indirizzo del produttore responsabile del rilascio dei lotti
Bavarian Nordic A/S
Hejreskovveij 10 A
3490 Kvistgaard
Danimarca
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E UTILIZZO
Medicinale soggetto a prescrizione medica.
- Rilascio ufficiale dei lotti
In conformità all’articolo 114 della direttiva 2001/83/CE, il rilascio ufficiale dei lotti di fabbricazione deve essere effettuato da un laboratorio di Stato o da un laboratorio appositamente designato.
C. ALTRE CONDIZIONI E REQUISITI DELL’AUTORIZZAZIONE ALL’IMMISSIONE
IN COMMERCIO
- Rapporti periodici di aggiornamento sulla sicurezza (PSUR)
I requisiti per la presentazione degli PSUR per questo medicinale sono definiti nell’elenco delle date di riferimento per l’Unione europea (elenco EURD) di cui all’articolo 107 quater, paragrafo 7, della direttiva 2001/83/CE e successive modifiche, pubblicato sul sito web dell'Agenzia europea per i medicinali.
Il titolare dell’autorizzazione all’immissione in commercio deve presentare il primo PSUR per questo medicinale entro 6 mesi successivi all’autorizzazione.
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA L’USO SICURO ED
EFFICACE DEL MEDICINALE
- Piano di gestione del rischio (RMP)
Il titolare dell’autorizzazione all’immissione in commercio deve effettuare le attività e le azioni di farmacovigilanza richieste e dettagliate nel RMP approvato e presentato nel modulo 1.8.2 dell’autorizzazione all’immissione in commercio e in ogni successivo aggiornamento approvato del RMP.
Il RMP aggiornato deve essere presentato:
- su richiesta dell’Agenzia europea per i medicinali;
- ogni volta che il sistema di gestione del rischio è modificato, in particolare a seguito del ricevimento di nuove informazioni che possono portare a un cambiamento significativo del profilo beneficio/rischio o a seguito del raggiungimento di un importante obiettivo (di farmacovigilanza o di minimizzazione del rischio).
- Obbligo di condurre attività post-autorizzative
Il titolare dell’autorizzazione all’immissione in commercio deve completare, entro la tempistica stabilita, le seguenti attività:
| Descrizione | Tempistica |
| Studio di efficacia post autorizzativo (PAES): per confermare l’efficacia di VIMKUNYA nei soggetti di età pari o superiore a 12 anni, il titolare dell’autorizzazione all’immissione in commercio deve condurre uno studio randomizzato, in doppio cieco, controllato verso placebo, basato su eventi, per analizzare l’efficacia, la sicurezza e l’immunogenicità di VIMKUNYA nella prevenzione della chikungunya in adolescenti e adulti sani nelle aree endemiche per CHIKV, secondo un protocollo concordato, e presentarne i risultati. | Data di presentazione della relazione finale: 31 agosto 2030 |