


Riassunto delle caratteristiche del prodotto - UPSTAZA
1. DENOMINAZIONE DEL MEDICINALE
Upstaza 2,8 × 10¹¹ genomi vettoriali (vg)/0,5 mL soluzione per infusione
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
2.1 Descrizione generale
Eladocagene exuparvovec è un medicinale per terapia genica che esprime l’enzima decarbossilasi degli L-aminoacidi aromatici (AADC) umano.
Si tratta di un vettore ricombinante non replicante basato sul virus adeno-associato di sierotipo 2 (AAV2) contenente il cDNA del gene della dopa decarbossilasi (DDC) umana, controllato dal promotore immediato-precoce del citomegalovirus.
Eladocagene exuparvovec è prodotto nelle cellule renali embrionali umane mediante tecnologia del DNA ricombinante.
2.
2 Composizione qualitativa e quantitativa
Ogni flaconcino monodose contiene 2,8 × 10¹¹ vg di eladocagene exuparvovec in 0,5 mL estraibili di soluzione. Ogni mL di soluzione contiene 5,6 × 10¹¹ vg di eladocagene exuparvovec.
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Soluzione per infusione.
Dopo lo scongelamento, la soluzione per infusione si presenta come un liquido da chiaro a leggermente opaco, da incolore a bianco pallido.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
Upstaza è indicato per il trattamento di pazienti di età pari o superiore a 18 mesi con una diagnosi di deficit di decarbossilasi degli L-aminoacidi aromatici (AADC) confermata dal punto di vista clinico, molecolare e genetico e con fenotipo severo (vedere paragrafo 5.1).
4.2 Posologia e modo di somministrazione
Il trattamento deve essere somministrato in un centro specializzato in neurochirurgia stereotassica da un neurochirurgo qualificato, in condizioni asettiche controllate.
Posologia
I pazienti riceveranno una dose totale di 1,8 × 10¹¹ vg, somministrata sotto forma di quattro infusioni da 0,08 mL (0,45 × 10¹¹ vg) (due per putamen).
La posologia è la stessa per l’intera popolazione coperta dall’indicazione.
Popolazioni speciali
Popolazione pediatrica
La sicurezza e l’efficacia di eladocagene exuparvovec nei bambini di età inferiore ai 18 mesi non sono state ancora stabilite. Non ci sono dati disponibili.
L’esperienza in pazienti di età pari o superiore a 12 anni è limitata. La sicurezza e l’efficacia di eladocagene exuparvovec in questi pazienti non sono state ancora stabilite. I dati attualmente disponibili sono riportati al paragrafo 5.1. Non deve essere preso in considerazione nessun aggiustamento della dose.
Compromissione epatica e renale
La sicurezza e l’efficacia di eladocagene exuparvovec in pazienti con compromissione epatica e renale non sono state valutate.
Immunogenicità
Non esistono dati di sicurezza o di efficacia per i pazienti i cui livelli pre-trattamento di anticorpi anti-AAV2 erano > 1:50 (vedere paragrafo 4.4).
Modo di somministrazione
Intraputaminale
Preparazione
Upstaza è una soluzione per infusione sterile che richiede lo scongelamento e la preparazione da parte della farmacia ospedaliera prima della somministrazione.
Per le istruzioni dettagliate sulla preparazione, la somministrazione, le misure da adottare in caso di esposizione accidentale e lo smaltimento di Upstaza, vedere paragrafo 6.6.
Somministrazione neurochirurgica
Upstaza è un flaconcino monouso somministrato per infusione intraputaminale bilaterale in due siti per putamen nel corso di un’unica sessione chirurgica. Vengono eseguite quattro infusioni separate di pari volume nel putamen anteriore destro, nel putamen posteriore destro, nel putamen anteriore sinistro e nel putamen posteriore sinistro.
Per le istruzioni sulla preparazione della sala operatoria per l’infusione di Upstaza, vedere paragrafo 6.6.
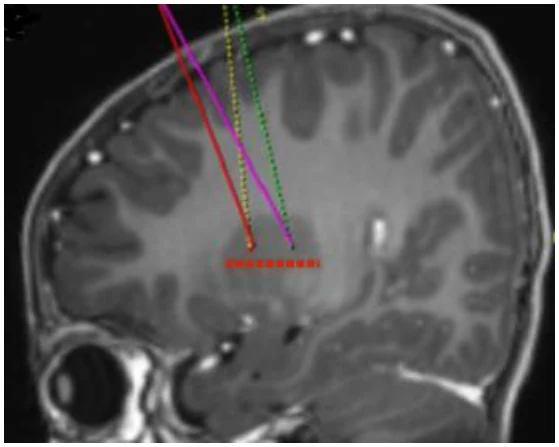
I siti target di infusione sono definiti secondo lo standard della pratica neurochirurgica stereotassica. Upstaza viene somministrato come infusione bilaterale (2 infusioni per putamen) mediante cannula intracranica. I 4 target finali per ciascuna traiettoria devono essere definiti come 2 mm dorsale verso (sopra) i punti di destinazione anteriore e posteriore nel piano medio-orizzontale (Figura 1).
Figura 1 I quattro punti target per i siti di infusione
- Una volta completata la registrazione stereotassica, deve essere segnato sul cranio il punto di ingresso. L’accesso chirurgico deve essere eseguito attraverso le ossa del cranio e la dura madre.
- La cannula di infusione viene posizionata nel punto designato del putamen, utilizzando strumenti stereotassici, in base alle traiettorie programmate. Si noti che la cannula di infusione viene posizionata e l’infusione eseguita separatamente per ciascun putamen.
- Upstaza viene infuso a una velocità di 0,003 mL/min in ciascuno dei 2 punti target del rispettivo putamen; vengono infusi 0,08 mL di Upstaza per sito putaminale, per un numero complessivo di 4 infusioni e per un volume totale di 0,320 mL (o 1,8 × 10¹¹ vg).
- A partire dal primo sito target, la cannula viene inserita attraverso un foro praticato col trapano nel putamen e poi lentamente ritirata, in modo tale da distribuire gli 0,08 mL di Upstaza lungo la traiettoria programmata e ottimizzare la distribuzione nel putamen.
- Dopo la prima infusione, la cannula viene ritirata e poi reinserita nel successivo punto target. La stessa procedura viene ripetuta anche per gli altri 3 punti target (anteriore e posteriore di ciascun putamen).
- Dopo le procedure standard di chiusura neurochirurgica, il paziente viene quindi sottoposto a un imaging cerebrale (risonanza magnetica [RMI] o una tomografia computerizzata [TC]) postoperatoria per verificare che non vi siano complicanze (ovvero emorragie).
- Il paziente deve risiedere nelle immediate vicinanze dell’ospedale in cui è stata eseguita la procedura per un minimo di 48 ore successive a quest’ultima. Il paziente potrà tornare a casa, dopo la procedura, previo parere del medico curante. L’assistenza post-trattamento deve essere gestita dal neurochirurgo e dal neurologo di riferimento. Il paziente dovrà sottoporsi a un controllo 7 giorni dopo l’intervento chirurgico per garantire che non siano insorte complicanze. Una seconda visita di controllo dovrà essere effettuata a 2 settimane di distanza (ovvero 3 settimane dopo l’intervento chirurgico) per monitorare il decorso post-chirurgico e l’insorgenza di eventi avversi.
- Ai pazienti sarà offerta la possibilità di arruolarsi in un registro al fine di valutare ulteriormente la sicurezza a lungo termine e l’efficacia del trattamento in normali condizioni di pratica clinica.
4.3 Controindicazioni
Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1. 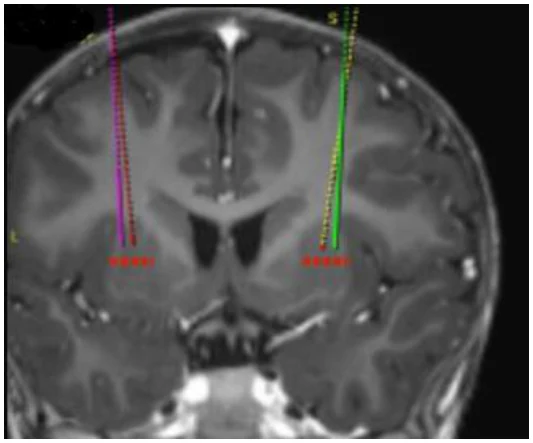
4.4 Avvertenze speciali e precauzioni d’impiego
Per la preparazione e l’infusione di Upstaza devono essere sempre utilizzate tecniche asettiche adeguate.
Monitoraggio
I pazienti in trattamento con terapia genica devono essere attentamente monitorati rispetto a complicanze correlate alla procedura, complicanze correlate alla malattia sottostante e rischi associati all’anestesia generale durante il periodo perioperatorio. I pazienti potrebbero manifestare una riacutizzazione dei sintomi del deficit di AADC sottostante, quale conseguenza dell’intervento chirurgico e dell’anestesia (vedere paragrafo 4.8).
I sintomi autonomici e serotoninergici da deficit di AADC potrebbero persistere dopo il trattamento con eladocagene exuparvovec.
Tracciabilità
Al fine di migliorare la tracciabilità dei medicinali biologici, il nome e il numero di lotto del medicinale somministrato devono essere chiaramente registrati.
Immunogenicità
Non sono disponibili dati su eladocagene exuparvovec in pazienti con livelli di anticorpi anti-AAV2 > 1:50 prima del trattamento.
Perdite di liquido cerebrospinale
Le perdite di liquido cerebrospinale (LCS) si verificano in presenza di una lacerazione o di un foro nelle meningi che circondano il cervello o il midollo spinale, il che permette al LCS di fuoriuscire. Upstaza viene somministrato mediante infusione intraputaminale bilaterale utilizzando fori praticati con il trapano, pertanto, può verificarsi la fuoriuscita di LCS dopo l’intervento. I pazienti sottoposti a trattamento con eladocagene exuparvovec devono essere attentamente monitorati dopo la somministrazione per individuare eventuali fuoriuscite di LCS, in particolare in relazione al rischio di meningite ed encefalite.
Discinesia
I pazienti con deficit di AADC potrebbero presentare una maggiore sensibilità alla dopamina a causa della loro carenza cronica di questo neurotrasmettitore. La discinesia è stata segnalata in 26/30 pazienti dopo il trattamento con eladocagene exuparvovec, (vedere paragrafo 4.8). L’insorgenza della discinesia è causata dalla sensibilità alla dopamina, e inizia generalmente 1 mese dopo la somministrazione della terapia genica e diminuisce gradualmente nell’arco di diversi mesi. Gli eventi di discinesia sono stati gestiti con cure mediche di routine, come ad esempio il trattamento antidopaminergico (ad es. risperidone) (vedere paragrafo 5.1).
Rischio di diffusione virale
Il rischio di diffusione è considerato basso data la distribuzione sistemica molto limitata di eladocagene exuparvovec (vedere paragrafo 5.2). Come misura precauzionale, si consiglia ai pazienti/caregiver di maneggiare in modo appropriato il materiale di scarto utilizzato durante le medicazioni e/o per qualsiasi secrezione (lacrime, sangue, secrezioni nasali e LCS), il che può includere la conservazione del materiale di scarto in sacchetti sigillati prima dello smaltimento e l’uso di guanti da parte dei pazienti/caregiver per il cambio della medicazione e lo smaltimento dei rifiuti. Queste precauzioni riguardanti la manipolazione devono essere seguite per 14 giorni dopo la somministrazione di eladocagene exuparvovec. Si raccomanda che i pazienti/caregiver indossino i guanti per il cambio della medicazione e lo smaltimento dei rifiuti, specialmente in caso di stato di gravidanza, allattamento o immunodeficienza dei caregiver.
Donazione di sangue, organi, tessuti e cellule
I pazienti trattati con Upstaza non devono donare sangue, organi, tessuti e cellule per trapianti.
Contenuto di sodio e potassio
Questo medicinale contiene meno di 1 mmol (23 mg) di sodio per dose, cioè essenzialmente ‘senza sodio’.
Questo medicinale contiene meno di 1 mmol (39 mg) di potassio per dose, cioè essenzialmente ‘senza potassio’.
4.5 Interazioni con altri medicinali ed altre forme di interazione
Non sono stati effettuati studi d’interazione. Non si prevede alcuna interazione data la distribuzione sistemica molto limitata di eladocagene exuparvovec.
Vaccinazioni
Non sono state osservate interazioni tra le vaccinazioni generali e la somministrazione della terapia genica. L’operatore sanitario deve stabilire se è necessario modificare il programma di vaccinazione del paziente.
4.6 Fertilità, gravidanza e allattamento
Poiché non vi è esposizione sistemica e data la trascurabile biodistribuzione alle gonadi, il rischio di trasmissione germinale è basso.
Gravidanza
I dati relativi all’uso di eladocagene exuparvovec in donne in gravidanza non esistono. Non sono stati condotti studi sulla riproduzione negli animali con eladocagene exuparvovec (vedere paragrafo 5.3).
Allattamento
Non è noto se eladocagene exuparvovec sia escreto nel latte materno.
Eladocagene exuparvovec non viene assorbito per via sistemica in seguito a somministrazione intraputaminale e non sono previsti effetti sui neonati/bambini allattati al seno.
Fertilità
Non sono disponibili dati clinici o non clinici relativi agli effetti di eladocagene exuparvovec sulla fertilità.
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
Non pertinente.
4.8 Effetti indesiderati
Riassunto del profilo di sicurezza
Le informazioni sulla sicurezza sono state osservate in 3 studi clinici in aperto in cui eladocagene exuparvovec è stato somministrato a 30 pazienti con deficit di AADC di età compresa tra 19 mesi e 8,5 anni al momento della somministrazione. I pazienti sono stati seguiti per una durata mediana di 59,3 mesi (da un minimo di 11,8 mesi a un massimo di 5,7 anni). Ventisei pazienti trattati negli studi clinici sono stati arruolati in uno studio di follow-up a lungo termine. La durata del follow-up dal momento della terapia genica variava da 27,2 a 126,5 mesi (circa 2-10,5 anni). La reazione avversa più comune è stata la discinesia: è stata segnalata in 26 (86,7%) pazienti ed è stata prevalente durante i primi 2 mesi successivi al trattamento.
Tabella delle reazioni avverse
Le reazioni avverse sono riportate nella Tabella 1. Le reazioni avverse sono elencate in base alla classificazione per sistemi e organi e alla frequenza, utilizzando la seguente convenzione: molto comune (≥ 1/10), comune (≥ 1/100, < 1/10), non comune (≥ 1/1 000, < 1/100), raro (≥ 1/10 000, < 1/1 000), molto raro (< 1/10 000), non nota (la frequenza non può essere definita sulla base dei dati disponibili).
Tabella 1 Reazioni avverse manifestatesi in ≥ 2 pazienti in 3 studi clinici in aperto (n=30)
| Classificazione per sistemi e organi | Molto comune | Comune |
| Disturbi del metabolismo e della nutrizione | Disturbi alimentari | |
| Disturbi psichiatrici | Insonnia iniziale | Irritabilità |
| Patologie del sistema nervoso | Discinesia | |
| Patologie gastrointestinali | Ipersecrezione salivare |
Tabella 2 Reazioni avverse correlate alla neurochirurgia manifestatesi in ≥ 2 pazienti in 3 studi clinici in aperto (n=30)
| Categoria della reazione avversa | Molto comune |
| Patologie del sistema emolinfopoietico | Anemia |
| Patologie del sistema nervoso | Perdita di liquido cerebrospinalea |
a Può includere pseudomeningocele
Tabella 3 Reazioni avverse correlate all’anestesia e al decorso post-operatorio in ≥ 2 pazienti entro ≤ 2 settimane dalla somministrazione, osservate in 3 studi clinici in aperto (n=30)
| Categoria della reazione avversa | Molto comune | Comune |
| Infezioni ed infestazioni | Infezione polmonare | Gastroenterite |
| Disturbi del metabolismo e della nutrizione | Ipokaliemia | |
| Disturbi psichiatrici | Irritabilità | |
| Patologie del sistema nervoso | Discinesia | |
| Patologie cardiache | Cianosi | |
| Patologie vascolari | Ipotensione | Shock ipovolemico |
| Patologie respiratorie, toraciche e mediastiniche | Insufficienza respiratoria | |
| Patologie gastrointestinali | Emorragia del tratto gastrointestinale superiore, Diarrea | Ulcerazione della bocca |
| Patologie della cute e del tessuto sottocutaneo | Ulcera da decubito | Dermatite da pannolino, Eruzione cutanea |
Patologie generali e condizioni relative alla sede di somministrazione | Piressia Rumori respiratori anomali | Ipotermia |
| Procedure mediche e chirurgiche | Estrazione di dente |
Descrizione di reazioni averse selezionale
Discinesia
Eventi di discinesia sono stati segnalati in 26 (86,7%) soggetti (vedere paragrafo 4.4). Dei 37 eventi di discinesia, 35 erano da lievi a moderati e 2 erano severi. La maggior parte degli eventi si è risolta in circa 2 mesi mentre tutti gli eventi si sono risolti entro 7 mesi dall’insorgenza dei sintomi. Il tempo medio di insorgenza degli eventi di discinesia è stato di 25 giorni dopo la somministrazione della terapia genica. Gli eventi di discinesia sono stati gestiti con le cure mediche di routine, come il trattamento anti-dopaminergico.
Nel contesto post-marketing sono stati osservati eventi di discinesia la cui risoluzione è durata più di 7 mesi.
Immunogenicità
I pazienti con i titoli anticorpali anti-AAV2 <1:1200 sono stati autorizzati a prendere parte agli studi clinici. Tuttavia, tutti i pazienti che hanno ricevuto eladocagene exuparvovec presentavano titoli anti-AAV2 pari o inferiori a 1:50 prima del trattamento. Dopo il trattamento, la maggior parte dei soggetti (n = 20) era risultata positiva per gli anticorpi anti-AAV2 almeno una volta nel corso dei primi 12 mesi. In generale, i livelli anticorpali si sono stabilizzati o sono diminuiti con il tempo. Non è stato previsto un programma di controllo specifico per rilevare potenziali reazioni di immunogenicità in nessuno degli studi clinici, tuttavia la presenza degli anticorpi anti-AAV2 negli studi clinici non è stata segnalata come associata a un aumento della severità, del numero di reazioni avverse o a una diminuzione dell’efficacia.
Non sono disponibili dati con eladocagene exuparvovec in pazienti con livelli di anticorpi anti-AAV2 > 1:50 prima del trattamento.
La risposta immunitaria al transgene e la risposta immunitaria cellulare non sono state misurate.
Perdite di liquido cerebrospinale
Tre pazienti che hanno ricevuto eladocagene exuparvovec negli studi clinici hanno manifestato perdite di liquido cerebrospinale. Un paziente ha riportato due eventi separati come eventi avversi gravi potenzialmente correlati alla procedura chirurgica, mentre tutti gli altri eventi non sono stati considerati gravi.
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato nell’Allegato V.
4.9 Sovradosaggio
Il rischio di sovradosaggio è improbabile a causa della somministrazione controllata e neurochirurgica. Non vi è alcuna esperienza clinica con il sovradosaggio di eladocagene exuparvovec. In caso di sovradosaggio è consigliato un trattamento sintomatico e di supporto, come ritenuto necessario dal medico curante. Si raccomanda una stretta osservazione clinica e il monitoraggio dei parametri di laboratorio (compreso l’emocromo completo con differenziale e il pannello metabolico completo) per la risposta immunitaria sistemica. Per istruzioni in caso di esposizione accidentale, vedere paragrafo 6.6.
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: Altri farmaci dell’apparato gastrointestinale e del metabolismo, enzimi; codice ATC: A16AB26
Meccanismo d’azione
Il deficit di AADC è un difetto congenito della biosintesi dei neurotrasmettitori con eredità autosomica recessiva nel gene della dopa decarbossilasi (DDC). Il gene DDC codifica per l’enzima AADC, che converte la L-3,4-diidrossifenilalanina (L-DOPA) in dopamina. Le mutazioni nel gene DDC determinano la riduzione o l’assenza dell’attività dell’enzima AADC, causando una riduzione dei livelli di dopamina e l’impossibilità per la maggior parte dei pazienti con deficit di AADC di raggiungere le tappe dello sviluppo.
Eladocagene exuparvovec è una terapia genica basata su un vettore AAV2 ricombinante contenente il cDNA umano del gene DDC. Dopo l’infusione nel putamen, il medicinale determina l’espressione dell’enzima AADC e la successiva produzione di dopamina e, di conseguenza, lo sviluppo della funzione motoria nei pazienti con deficit di AADC trattati.
Effetti farmacodinamici
Captazione di L-6-[18F] fluoro-3,4-diidrossifenilalanina (18F-DOPA) nel sistema nervoso centrale (SNC)
La misurazione della captazione di 18F-DOPA nel putamen mediante tomografia a emissione di positroni (PET) dopo il trattamento è una misura oggettiva della produzione de novo di dopamina nel cervello e valuta il successo e la stabilità della trasduzione del gene DDC nel tempo. La maggior parte dei pazienti ha dimostrato lievi aumenti duraturi nella captazione PET-specifica. Un aumento era evidente già a partire da 6 mesi, è ulteriormente aumentato entro 12 mesi dal trattamento ed è stato mantenuto almeno per 5 anni.
Tabella 4 Variazione della percentuale rispetto al basale nella captazione di 18F-DOPA dopo il trattamento con eladocagene exuparvovec (Studi AADC-010 e AADC-011)
| Punto temporale | Mese 12 (n=19) | Mese 24 (n=17) | Mese 60 (n=11) |
Captazione PET-specifica % di variazione rispetto al basale | 220,3 | 261,39 | 287,88 |
Efficacia e sicurezza clinica
L’efficacia della terapia genica con Upstaza è stata valutata in 2 studi clinici (AADC-010, AADC-011). Nel complesso questi 2 studi hanno incluso 22 pazienti con deficit severo di AADC, diagnosticato mediante riduzione di acido omovanillico e di acido 5-idrossindoleacetico e innalzamenti dei livelli di L-DOPA nel LCS, presenza di una mutazione del gene DDC in entrambi gli alleli e presenza di sintomi clinici di deficit di AADC (inclusi ritardo nello sviluppo, ipotonia, distonia e crisi oculogira [OGC]). Questi pazienti non avevano raggiunto le tappe fondamentali dello sviluppo motorio al basale, compresa la capacità di stare seduti, di stare in piedi o di camminare, corrispondente al fenotipo severo. I pazienti sono stati trattati con una dose totale di 1,8 × 10¹¹ vg (N = 13) o 2,4 × 10¹¹ vg (N = 9) nel corso di una singola sessione operatoria. I risultati dei parametri di efficacia e sicurezza sono stati simili tra le 2 dosi.
I dati oltre il Mese 60 e il Mese 12 degli Studi AADC-010 e AADC-011, rispettivamente, sono stati raccolti nel follow-up a lungo termine dello Studio AADC-1602, come indicato di seguito, con una data di chiusura dei dati al 16 giugno 2023.
Lo studio AADC-CU/1601 è stato condotto con un trattamento basato su un processo di produzione più vecchio. Questo studio ha arruolato 8 soggetti e ha dimostrato risultati simili con benefici mantenuti fino a 126,5 mesi.
Funzione motoria
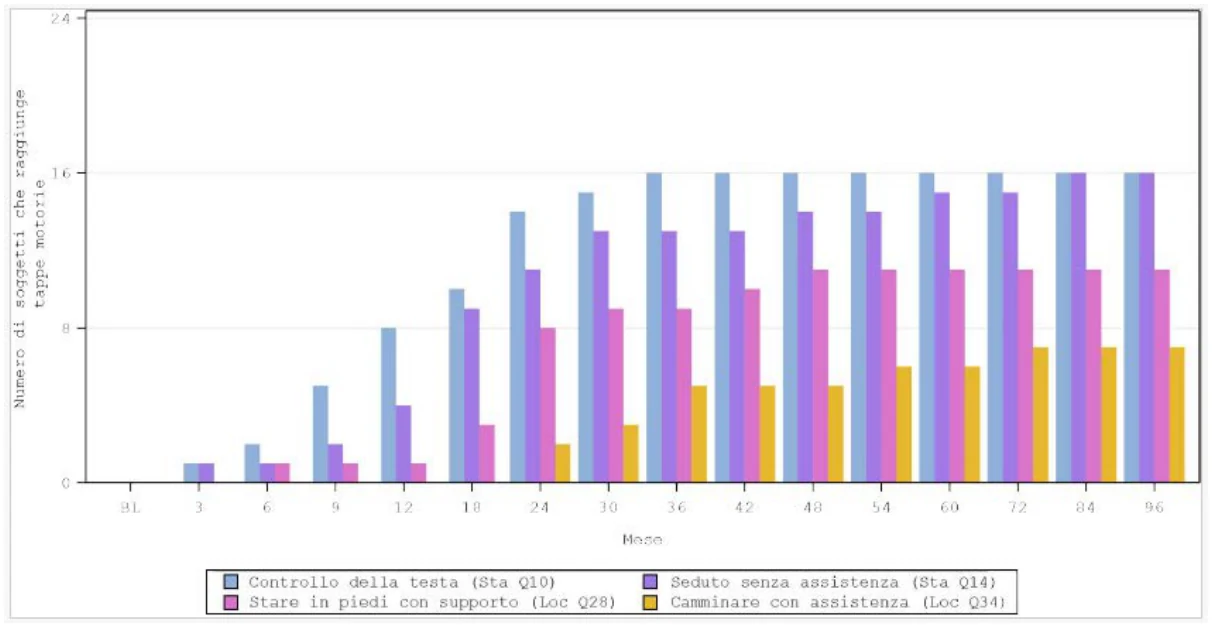
Il raggiungimento delle tappe motorie fondamentali è stato acquisito mediante la Peabody Developmental Motor Scale, versione 2 (PDMS-2). La scala PDMS-2 permette una valutazione dello sviluppo motorio di un bambino fino all’età evolutiva di 5 anni e valuta le abilità sia grosso-motorie sia fino-motorie, e con item che catturano in modo specifico il raggiungimento delle tappe motorie fondamentali. Gli item relativi alle competenze motorie della scala PDMS 2 sono stati scelti per determinare il numero di pazienti che hanno raggiunto almeno le seguenti tappe motorie fondamentali: (Padronanza dell’abilità - punteggio 2): 1) controllo completo della testa (sedersi appoggiati ai fianchi e mantenere la testa allineata mentre si ruota la testa per seguire un giocattolo per 8 secondi), 2) stare seduti senza assistenza (sedersi senza supporto e mantenere l’equilibrio mentre si sta seduti per 60 secondi), 3) stare in piedi con supporto (fare almeno 4 passi alternati, sul posto o in avanti, con le mani del valutatore intorno al tronco del bambino) e 4) deambulazione assistita (camminare per almeno 2,5 metri con passi alternati, con il valutatore accanto al paziente e tenendo solo una delle mani del bambino).
La Tabella 5 riassume l’analisi primaria, che ha valutato il numero di pazienti che hanno mostrato l’acquisizione delle principali tappe motorie (padronanza) a 24 mesi, 60 mesi e 96 mesi dalla terapia genica.
Il trattamento con eladocagene exuparvovec ha mostrato l’acquisizione delle tappe motorie fondamentali osservate già 3 mesi dopo l’intervento chirurgico. L’acquisizione delle principali tappe motorie fondamentali è proseguita o è stata mantenuta oltre i 24 mesi e fino a 96 mesi, corrispondenti a 8 anni di follow-up (Figura 2).
Tabella 5 Numero cumulativo di soggetti che hanno raggiunto le tappe motorie
(padronanza) in base alla scala PDMS-2 dopo il trattamento con eladocagene exuparvovec al mese 24, al mese 60 e al mese 96 (Studi AADC-010, AADC-011 e AADC-1602; N=22)
| Tappa motoria/ Mese | Numero di soggetti (%) | ||
| Mese 24 | Mese 60 | Mese 96 | |
| Controllo completo della testa | 14 (64) | 16 (73) | 16 (73) |
| Stare seduti senza assistenza | 11 (50) | 15 (68) | 16 (73) |
| Stare in piedi con supporto | 8 (36) | 11 (50) | 11 (50) |
| Deambulazione assistita | 2 (9) | 6 (27) | 7 (32) |
Figura 2 Numero cumulativo di soggetti che hanno mostrato l’acquisizione delle tappe motorie (padronanza dell’abilità) fino al Mese 96 (Studi AADC-010, AADC-011 e AAD-1602)
Punteggio totale sulla scala PDMS-2
Il punteggio totale sulla scala PDMS-2 è stato misurato come endpoint secondario per tutta la durata degli studi clinici. I massimi punteggi sulla scala PDMS-2 sono pari a 450-482, in base all’età (<12 mesi o > 12 mesi). Tutti i soggetti trattati con eladocagene exuparvovec hanno mostrato un aumento rispetto al basale nei punteggi totali medi della scala PDMS-2 nel corso del tempo, con alcuni benefici osservati già a 3 mesi (Figura 3). Al timepoint dei 24 mesi, la media dei minimi quadrati (LS) della variazione dal basale nel punteggio totale sulla scala PDMS-2 era di 111,2 punti. Il miglioramento dal basale nel punteggio totale sulla scala PDMS-2 era già acquisito 12 mesi dopo il trattamento (77,6 punti) ed è stato mantenuto fino a 60 mesi (139,0 punti) e 96 mesi (141,6). I pazienti che ricevono eladocagene exuparvovec in più giovane età mostrano una più rapida risposta al trattamento e sembrano raggiungere un livello finale più elevato.
Figura 3 Punteggi totali sulla scala PDMS-2 per visita, fino al Mese 96 (Studi AADC-010,
AADC-011 e AADC-1602; N=22)
I seguenti dati sono stati raccolti come endpoint secondari negli studi clinici.
Capacità cognitive e di comunicazione
Negli studi AADC-010 e AADC-011 è stata utilizzata la scala Bayley-III, una valutazione standard dello sviluppo cognitivo, linguistico e motorio per neonati e bambini (1-42 mesi di età), per valutare lo sviluppo cognitivo e linguistico. La subscala del linguaggio è composta da comunicazioni ricettive ed espressive.
Nel corso del tempo, tutti i soggetti hanno mostrato aumenti graduali e duraturi nei punteggi medi del linguaggio cognitivo e totale, risultante dal punteggio combinato dei punteggi della comunicazione ricettiva ed espressiva. Il punteggio totale grezzo medio della subscala cognitiva al basale era di 12,41 (N=22). La variazione media LS rispetto al basale nel punteggio cognitivo ha mostrato un aumento di 12,3 al mese 12, 16,4 al mese 24 e 23,6 al mese 60. Il punteggio totale grezzo medio della subscala del linguaggio al basale era di 18,09 (N=22). La variazione media LS dal basale nel punteggio totale del linguaggio ha mostrato un aumento di 7,6 al Mese 12, 10,1 al Mese 24 e 14,9 al Mese 60.
Peso corporeo
Diciotto soggetti su 19 (95%) hanno mantenuto (47%, 9 soggetti) o aumentato (47%, 9 soggetti) il proprio peso corporeo nell’arco di 12 mesi, in base alla tabella di crescita specifica per sesso ed età. 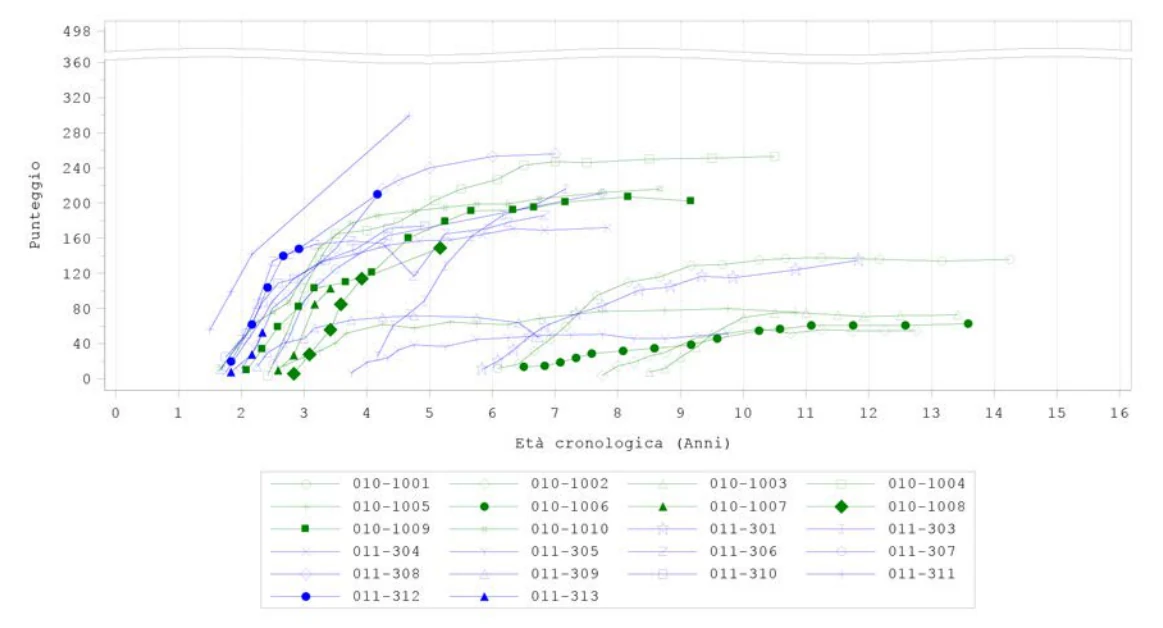
Flaccidità (ipotonia), distonia degli arti, distonia provocata dallo stimolo
Dopo la terapia genica, la percentuale di soggetti con sintomi di flaccidità (ipotonia) è diminuita dal 80,0% del basale (N=20) al 41,2% al Mese 12 (N=17). Nessun soggetto ha presentato distonia degli arti a 12 mesi post-trattamento, paragonato con il 70,0% dei soggetti al basale (N=20).
Episodi di OGC
Dopo la terapia genica, la durata degli episodi di OGC si è ridotta e mantenuta nel tempo e fino a 12 mesi dopo il trattamento. La durata media degli episodi di OGC era di 11,90 ore/settimana al basale (N=21). Dopo il trattamento questo tempo si è ridotto di 1,39 ore settimanali al Mese 3 (N=19) e di 4,82 ore settimanali al Mese 12 (N=6).
L’entità dell’effetto di eladocagene exuparvovec sui sintomi autonomici del deficit di AADC non è stata valutata sistematicamente.
Circostanze eccezionali
Questo medicinale è stato autorizzato in “circostanze eccezionali”. Ciò significa che data la rarità della malattia non è stato possibile ottenere informazioni complete su questo medicinale. L’Agenzia europea dei medicinali esaminerà annualmente qualsiasi nuova informazione che si renderà disponibile su questo medicinale e il riassunto delle caratteristiche del prodotto (RCP) verrà aggiornato, se necessario.
5.2 Proprietà farmacocinetiche
Non sono stati effettuati studi di farmacocinetica su eladocagene exuparvovec. Eladocagene exuparvovec viene infuso direttamente nel cervello e non ha mostrato di distribuirsi al di fuori del SNC.
Distribuzione
La biodistribuzione del vettore virale AAV2-hAADC nel sangue e nelle urine è stata misurata nei soggetti utilizzando un test convalidato di reazione a catena della polimerasi quantitativa in tempo reale. In un soggetto trattato con eladocagene exuparvovec sono stati rilevati livelli molto bassi, molto inferiori alle concentrazioni di trattamento, nelle urine al Mese 6.
5.3 Dati preclinici di sicurezza
Non sono stati condotti studi sugli animali per valutare gli effetti di eladocagene exuparvovec sulla carcinogenesi, la mutagenesi o la compromissione della fertilità. Negli studi sugli animali non sono stati osservati effetti tossicologici sugli organi riproduttivi maschili o femminili.
Nessuna tossicità è stata dimostrata nei ratti fino a 6 mesi dopo l’infusione bilaterale nel putamen a dosi 21 volte superiori alla dose terapeutica per uso umano su una base di vg per unità di peso del cervello (g).
Gli studi condotti sui ratti non hanno mostrato alcuna diffusione virale nel sangue o in qualsiasi tessuto sistemico al di fuori del compartimento del SNC, ad eccezione del LCS al Giorno 7, in cui il risultato è stato positivo (copie/µg di DNA) nello studio tossicologico di 6 mesi. Quando sono stati esaminati in punti temporali successivi (Giorno 30, Giorno 90 e Giorno 180) tutti i campioni erano negativi.
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Cloruro di potassio
Sodio cloruro
Diidrogenofosfato di potassio
Fosfato disodico anidro
Polossamero 188
Acqua per preparazioni iniettabili
6.2 Incompatibilità
In assenza di studi di compatibilità, questo medicinale non deve essere miscelato con altri medicinali.
6.3 Periodo di validità
Flaconcino congelato, non aperto
45 mesi.
Dopo lo scongelamento e l’apertura
Una volta scongelato, il medicinale non deve essere nuovamente congelato. La siringa riempita, preparata in condizioni asettiche per la consegna alla sala operatoria, deve essere utilizzata immediatamente; se non viene utilizzata immediatamente, può essere conservata a temperatura ambiente (inferiore a 25 °C) e utilizzata entro 6 ore dall’inizio dello scongelamento del prodotto.
6.4 Precauzioni particolari per la conservazione
Conservare e trasportare congelato a ≤ -65 °C.
Tenere il flaconcino nell’imballaggio esterno.
Per le condizioni di conservazione dopo lo scongelamento e di apertura del medicinale vedere paragrafo 6.3.
6.5 Natura e contenuto del contenitore
Flaconcino di vetro borosilicato di tipo I, con tappo di clorobutile siliconato con rivestimento sigillato con una capsula di alluminio/plastica.
Confezione da un flaconcino.
6.6 Precauzioni particolari per lo smaltimento e la manipolazione
Ogni flaconcino è esclusivamente monouso. Questo medicinale deve essere infuso solo con la cannula cerebrale SmartFlow.
Precauzioni che devono essere prese prima della manipolazione o della somministrazione del medicinale
Questo medicinale contiene virus geneticamente modificati. Durante la preparazione, la somministrazione e lo smaltimento, è necessario indossare dispositivi di protezione individuale (inclusi camice, occhiali di sicurezza, maschera e guanti) per la manipolazione di eladocagene exuparvovec e dei materiali che sono stati a contatto con la soluzione (residui solidi e liquidi).
Scongelamento nella farmacia ospedaliera
- Upstaza viene consegnato alla farmacia congelato e deve essere mantenuto nell’imballaggio esterno a ≤ -65 °C fino alla preparazione per l’uso.
- Upstaza deve essere manipolato asetticamente in condizioni sterili.
- Lasciare che il flaconcino congelato di Upstaza si scongeli in posizione verticale a temperatura ambiente fino a quando il contenuto non è completamente scongelato. Capovolgere delicatamente il flaconcino circa 3 volte, NON agitare.
- Ispezionare Upstaza dopo la miscelazione. Se fosse visibile particolato, torbidità o alterazioni del colore, non usare il prodotto.
Preparazione prima della somministrazione
- Trasferire nella cabina di sicurezza biologica (BSC) il flaconcino, la siringa, l’ago, il cappuccio della siringa, i sacchetti sterili o gli involucri sterili in conformità alla procedura ospedaliera per il trasferimento e l’uso della siringa riempita nella sala operatoria prevista e all’etichetta. Indossare guanti sterili e altri dispositivi di protezione personale (inclusi camice, occhiali di sicurezza e maschera) come da normale procedura per il lavoro nella BSC.
- Aprire la siringa da 1 mL o 5 mL [1 mL o 5 mL, siringhe in polipropilene con stantuffo in elastomero privo di lattice, lubrificato con olio di silicone di grado medico] ed etichettare come siringa riempita di prodotto secondo la procedura della farmacia e le normative locali.
- Applicare l’ago da filtro da 18 o 19 Gauge [aghi da filtro da 18 o 19 Gauge, 1,5 pollici, in acciaio inossidabile, da 5 µm] alla siringa.
- Aspirare l’intero volume dal flaconcino di Upstaza nella siringa. Capovolgere il flaconcino e la siringa e ritirare parzialmente o inclinare l’ago per massimizzare il recupero del prodotto, se necessario.
- Aspirare l’aria nella siringa in modo che l’ago sia svuotato del prodotto. Rimuovere con attenzione l’ago dalla siringa da 5 mL contenente Upstaza. Far fuoriuscire l’aria dalla siringa fino a quando non ci sono più bolle d’aria e poi inserire il cappuccio della siringa.
- Avvolgere la siringa in un sacchetto di plastica sterile (o in più sacchetti in base alla procedura ospedaliera standard) e inserire in un contenitore secondario appropriato (ad es. refrigeratore di plastica dura) per la consegna alla sala operatoria a temperatura ambiente. L’uso della siringa (ovvero, il collegamento della siringa alla pompa a siringa e l’avvio del riempimento della cannula) deve iniziare entro 6 ore dall’inizio dello scongelamento del prodotto.
Somministrazione in sala operatoria
- Collegare saldamente la siringa contenente Upstaza alla cannula cerebrale SmartFlow.
- Installare la siringa di Upstaza in una pompa per infusione a siringa, compatibile con la siringa da 1 mL o 5 mL. Pompare Upstaza con la pompa d’infusione a 0,003 mL/min finché la prima goccia di Upstaza risulta visibile dalla punta dell’ago. Interrompere e attendere fino a quando non si è pronti per l’infusione.
Precauzioni da adottare per lo smaltimento del medicinale e in caso di esposizione accidentale
- L’esposizione accidentale a eladocagene exuparvovec, compreso il contatto con la pelle, gli occhi e le membrane mucose, deve essere evitata.
- In caso di esposizione della pelle, l’area interessata deve essere accuratamente pulita con acqua e sapone per almeno 5 minuti. In caso di esposizione degli occhi, l’area interessata deve essere accuratamente risciacquata con acqua per almeno 5 minuti.
- In caso di lesioni da puntura, l’area interessata deve essere accuratamente pulita con acqua e sapone e/o un disinfettante.
- Eventuale eladocagene exuparvovec non utilizzato o i rifiuti derivati dal medicinale devono essere smaltiti in conformità alle linee guida locali sui rifiuti farmaceutici. Eventuali fuoriuscite devono essere pulite con garza assorbente e disinfettate prima con una soluzione a base di candeggina e poi con salviette imbevute di alcol.
- Dopo la somministrazione, il rischio di diffusione è considerato basso. Si raccomanda che i caregiver e le famiglie dei pazienti siano informati e seguano le corrette precauzioni per la gestione dei fluidi corporei e dei rifiuti del paziente per 14 giorni dopo la somministrazione di eladocagene exuparvovec (vedere paragrafo 4.4).
7. TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
PTC Therapeutics International Limited
70 Sir John Rogerson’s Quay
Dublino 2
Irlanda
8. NUMERO(I) DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
EU/1/22/1653/001
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione: 18 luglio 2022
10. DATA DI REVISIONE DEL TESTO
Informazioni più dettagliate su questo medicinale sono disponibili sul sito web dell’Agenzia europea dei medicinali, http://www.ema.europa.eu.
ALLEGATO II
A. PRODUTTORE DEL PRINCIPIO ATTIVO BIOLOGICO E
PRODUTTORE(I) RESPONSABILE(I) DEL RILASCIO DEI LOTTI
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E
UTILIZZO
C. ALTRE CONDIZIONI E REQUISITI
DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA
L’USO SICURO ED EFFICACE DEL MEDICINALE
E. OBBLIGO SPECIFICO DI COMPLETARE LE ATTIVITÀ
POST-AUTORIZZATIVE PER L’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO RILASCIATA IN CIRCOSTANZE ECCEZIONALI
A. PRODUTTORE DEL PRINCIPIO ATTIVO BIOLOGICO E PRODUTTORE
RESPONSABILE DEL RILASCIO DEI LOTTI
Nome e indirizzo del produttore del principio attivo biologico
MassBiologics South Coast
1240 Innovation Way
Fall River
MA 02720
Stati Uniti
Nome e indirizzo del produttore responsabile del rilascio dei lotti
Almac Pharma Services (Ireland) Limited
Finnabair Industrial Estate
Dundalk, Co. Louth, A91 P9KD
Irlanda
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E UTILIZZO
Medicinale soggetto a prescrizione medica limitativa (vedere allegato I: riassunto delle caratteristiche del prodotto, paragrafo 4.2).
C. ALTRE CONDIZIONI E REQUISITI DELL’AUTORIZZAZIONE ALL’IMMISSIONE
IN COMMERCIO
- Rapporti periodici di aggiornamento sulla sicurezza (PSUR)
I requisiti per la presentazione degli PSUR per questo medicinale sono definiti nell’elenco delle date di riferimento per l’Unione europea (elenco EURD) di cui all’articolo 107 quater, paragrafo 7, della Direttiva 2001/83/CE e successive modifiche, pubblicato sul sito web dell’Agenzia europea dei medicinali.
Il titolare dell’autorizzazione all’immissione in commercio deve presentare il primo PSUR per questo medicinale entro 6 mesi successivi all’autorizzazione.
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA L’USO SICURO ED
EFFICACE DEL MEDICINALE
- Piano di gestione del rischio (RMP)
Il titolare dell’autorizzazione all’immissione in commercio deve effettuare le attività e le azioni di farmacovigilanza richieste e dettagliate nel RMP approvato e presentato nel modulo 1.8.2 dell’autorizzazione all’immissione in commercio e in ogni successivo aggiornamento approvato del RMP.
Il RMP aggiornato deve essere presentato:
- su richiesta dell’Agenzia europea dei medicinali;
- ogni volta che il sistema di gestione del rischio è modificato, in particolare a seguito del ricevimento di nuove informazioni che possono portare a un cambiamento significativo del profilo beneficio/rischio o a seguito del raggiungimento di un importante obiettivo (di farmacovigilanza o di minimizzazione del rischio).
- Misure aggiuntive di minimizzazione del rischio
Prima di lanciare Upstaza in ciascuno Stato membro, il titolare dell’autorizzazione all’immissione in commercio (titolare dell’AIC) deve concordare con l’autorità nazionale competente i contenuti e il formato del materiale formativo (ovvero, guida chirurgica e manuale per la farmacia), compresi i mezzi di comunicazione, le modalità di distribuzione ed eventuali altri aspetti del programma.
Il titolare dell’AIC deve garantire che Upstaza sia distribuito ai centri di trattamento selezionati per effettuare la somministrazione del prodotto, dove al personale qualificato sarà stato consegnato il materiale formativo, compresi la guida chirurgica e il manuale per la farmacia relativi a Upstaza.
I centri di trattamento saranno selezionati in base ai seguenti criteri:
- presenza o affiliazione con un neurochirurgo esperto in neurochirurgia stereotassica e in grado di somministrare Upstaza;
- presenza di una farmacia ospedaliera in grado di gestire e preparare prodotti di terapia genica basati su vettori virali adeno-associati;
- congelatori a bassissima temperatura (≤ -65 °C) per la conservazione del medicinale, disponibili all’interno della farmacia del centro di trattamento.
La formazione e le istruzioni per la manipolazione e lo smaltimento in condizioni di sicurezza dei materiali interessati nei 14 giorni dopo la somministrazione del prodotto devono essere fornite insieme alle informazioni riguardanti il divieto di donare sangue, organi, tessuti e cellule per il trapianto, dopo la somministrazione di Upstaza.
Al personale qualificato (ovvero, neurologi, neurochirurghi e farmacisti) presso i centri di trattamento devono essere forniti i materiali formativi, tra cui:
- riassunto delle caratteristiche del prodotto approvato;
- formazione chirurgica per la somministrazione di Upstaza, compresa la descrizione delle attrezzature richieste e dei materiali e procedure necessarie per eseguire la somministrazione stereotassica di Upstaza. La guida chirurgica di Upstaza ha lo scopo di garantire un uso corretto del prodotto al fine di ridurre al minimo i rischi associati alla procedura di somministrazione, compresa la perdita di liquido cerebrospinale;
- la formazione della farmacia comprende informazioni sul ricevimento, la conservazione, l’erogazione, la preparazione, la restituzione e/o la distruzione di Upstaza, nonché la tracciabilità del prodotto.
Prima di programmare la procedura, un rappresentante di PTC Therapeutics rivedrà la guida chirurgica di Upstaza con il neurochirurgo e il manuale per la farmacia con il farmacista.
Ai pazienti e ai loro caregiver devono essere forniti i seguenti materiali, tra cui:
foglio illustrativo per il paziente, che deve essere disponibile anche in formati alternativi
(compresa la stampa di grandi dimensioni e come file audio);
una scheda di allerta per il paziente per:
- evidenziare le misure precauzionali per ridurre al minimo il rischio di diffusione virale;
- sottolineare l’importanza delle visite di controllo e della segnalazione degli effetti indesiderati al medico del paziente;
- informare gli operatori sanitari che il paziente ha ricevuto la terapia genica e l’importanza di segnalare gli eventi avversi;
- fornire recapiti per la segnalazione degli eventi avversi.
E. OBBLIGO SPECIFICO DI COMPLETARE LE ATTIVITÀ POST-AUTORIZZATIVE
PER L’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO RILASCIATA IN CIRCOSTANZE ECCEZIONALI
La presente autorizzazione all’immissione in commercio è rilasciata in circostanze eccezionali; pertanto ai sensi dell’articolo 14, paragrafo 8, del Regolamento 726/2004/CE e successive modifiche, il titolare dell’autorizzazione all’immissione in commercio deve completare, entro la tempistica stabilita, le seguenti attività:
| Descrizione | Tempistiche |
| Studio AADC-1602 (Controllo delle sperimentazioni cliniche) Al fine di caratterizzare ulteriormente l’efficacia e la sicurezza a lungo termine di Upstaza nei pazienti con deficit di decarbossilasi degli L-aminoacidi aromatici (AADC) e con fenotipo severo, il titolare dell’autorizzazione all’immissione in commercio presenterà i risultati dello Studio AADC-1602, un controllo di 10 anni della popolazione di pazienti arruolata negli studi clinici AADC-CU/1601, AADC-010 e AADC-011. | Presentazione annuale ad ogni rinnovo annuale Rapporto finale: dicembre 2032 |
Studio PTC-AADC-MA-406 (Studio di registro) Al fine di caratterizzare ulteriormente l’efficacia e la sicurezza a lungo termine di Upstaza nei pazienti con deficit di decarbossilasi degli L-aminoacidi aromatici (AADC) e con fenotipo severo, il titolare dell’autorizzazione all’immissione in commercio elaborerà e presenterà i risultati dello Studio PTC-AADC-MA-406, uno studio osservazionale, multicentrico e longitudinale su pazienti trattati a livello globale con il prodotto commerciale, sulla base dei dati estratti da un registro, secondo un protocollo concordato. | Presentazione annuale ad ogni rinnovo annuale |