


Riassunto delle caratteristiche del prodotto - BRINEURA
1. DENOMINAZIONE DEL MEDICINALE
Brineura 150 mg soluzione per infusione
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Ogni flaconcino di Brineura contiene 150 mg di cerliponase alfa* in 5 mL di soluzione.
Ogni mL di soluzione per infusione contiene 30 mg di cerliponase alfa.
*Prodotto nelle cellule di mammifero ovariche di criceto cinese.
Eccipiente con effetti noti:
Ogni flaconcino contiene 17,4 mg di sodio in 5 mL di soluzione.
Per l’elenco completo di eccipienti vedere il paragrafo 6.1.
3. FORMA FARMACEUTICA
Soluzione per infusione.
Soluzione di aspetto da limpida a leggermente opalescente, da incolore a giallo chiaro, che può contenere fibre finissime traslucenti o particelle opache.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
Brineura è indicato per il trattamento della patologia ceroidolipofuscinosi neuronale di tipo 2 (CLN2), nota anche come carenza di tripeptidil-peptidasi 1 (TPP-1).
4.2 Posologia e modo di somministrazione
Brineura deve essere somministrato esclusivamente in un ambiente sanitario da un medico competente ed esperto delle tecniche di somministrazione intracerebroventricolare.
Posologia
La dose raccomandata di cerliponase alfa è di 300 mg da somministrare una volta ogni due settimane per infusione intracerebroventricolare.
Nei pazienti di età inferiore ai 2 anni, si raccomandano dosi più basse, vedere il paragrafo relativo alla popolazione pediatrica.
Si raccomanda di sottoporre i pazienti a un trattamento a base di antistaminici con o senza antipiretici 30-60 minuti prima dell’inizio dell’infusione.
La continuazione di un trattamento a lungo termine deve essere sottoposta a una regolare valutazione clinica per valutare se i benefici siano superiori ai rischi potenziali per i singoli pazienti.
Aggiustamento della dose
Per i pazienti che non tollerano le infusioni è possibile prendere in considerazione un aggiustamento della dose. La dose può essere ridotta del 50% oppure è possibile impostare una velocità di infusione ridotta.
Se l’infusione viene interrotta per una reazione di ipersensibilità, è possibile riprenderla a una velocità di infusione ridotta del 50% rispetto alla velocità di infusione iniziale alla quale si è verificata la reazione di ipersensibilità.
L’infusione deve essere interrotta oppure la velocità di infusione ridotta nei pazienti nei quali, a giudizio del medico responsabile del trattamento, si registra un possibile aumento della pressione intracranica durante l’infusione, indicato da sintomi quali cefalea, nausea, vomito e stato mentale compromesso. Tali precauzioni assumono particolare importanza nei pazienti di età inferiore a 3 anni.
Popolazione pediatrica
Negli studi clinici il trattamento con Brineura è stato iniziato in bambini di età compresa tra 1 e 9 anni. Non sono disponibili dati clinici per i bambini al di sotto di 1 anno di età (vedere paragrafo 5.1). La posologia proposta nei bambini di età inferiore ai 2 anni è stata stimata in base alla massa cerebrale. Il trattamento deve basarsi sui benefici e sui rischi per il singolo paziente, come valutato dal medico. È importante iniziare il trattamento dei pazienti il prima possibile.
La posologia selezionata per i pazienti è basata sull’età al momento del trattamento e deve essere adeguata di conseguenza (vedere la tabella 1).
Tabella 1: Dose e volume di Brineura
| Fasce di età | Dose totale somministrata ogni 2 settimane (mg) | Volume della soluzione Brineura (mL) |
| Dalla nascita a < 6 mesi | 100 | 3,3 |
| Da 6 mesi a < 1 anno | 150 | 5 |
| Da 1 anno a < 2 anni | 200 (prime 4 dosi) 300 (dosi successive) | 6,7 (prime 4 dosi) 10 (dosi successive) |
| Da 2 anni in su | 300 | 10 |
Modo di somministrazione
Uso intracerebroventricolare.
Precauzioni che devono essere prese prima della manipolazione o della somministrazione del medicinale
Durante la preparazione e la somministrazione è necessario ricorrere a una tecnica rigorosamente asettica.
Brineura e la soluzione di lavaggio devono essere somministrati esclusivamente per via intracerebroventricolare. I flaconcini di Brineura e di soluzione di lavaggio sono esclusivamente monouso.
Brineura viene somministrato nel liquido cerebrospinale (LCS) per infusione mediante un reservoir impiantato chirurgicamente e un catetere (dispositivo di accesso intracerebroventricolare). Il dispositivo di accesso intracerebroventricolare deve essere impiantato prima della prima infusione. Il dispositivo di accesso intracerebroventricolare impiantato deve essere adeguato per l’accesso ai ventricoli cerebrali per la somministrazione terapeutica.
Dopo l’infusione di Brineura, deve essere utilizzata una quantità calcolata di soluzione di lavaggio per sciacquare i componenti di infusione, incluso il dispositivo di accesso intracerebroventricolare utilizzato per somministrare completamente il medicinale e mantenere la pervietà del dispositivo di accesso intracerebroventricolare (vedere paragrafo 6.6). I flaconcini di Brineura e della soluzione di lavaggio devono essere scongelati prima della somministrazione. La velocità di infusione per il medicinale e la soluzione di lavaggio è di 2,5 mL/ora. La durata totale dell’infusione, incluso il medicinale e la soluzione di lavaggio richiesta, varia da 2 a 4,5 ore, in base alla dose e al volume.
Infusione intracerebroventricolare di Brineura
Somministrare Brineura prima della soluzione di lavaggio.
- 1.
Apporre un'etichetta sulla linea di infusione “Esclusivamente per infusione
intracerebroventricolare”.
- 2. Inserire la siringa contenente Brineura nella prolunga, se utilizzata; in caso contrario, collegarla al set di infusione che deve essere dotato di un filtro in linea da 0,2 µm. Vedere la Figura 1.
- 3. Eseguire il priming dei componenti di infusione con Brineura.
- 4. Ispezionare visivamente il cuoio capelluto per escludere la presenza di perdite o malfunzionamento del dispositivo di accesso intracerebroventricolare o segnali di potenziali infezioni. Non somministrare Brineura in presenza di segni e sintomi di perdita dal dispositivo di accesso intracerebroventricolare acuta, guasto del dispositivo o infezione correlata al dispositivo (vedere i paragrafi 4.3 e 4.4).
- 5. Preparare il cuoio capelluto per l’infusione intracerebroventricolare adottando una tecnica asettica secondo il protocollo della struttura sanitaria.
- 6. Inserire l’ago della porta nel dispositivo di accesso intracerebroventricolare.
- 7.
Collegare una siringa sterile vuota (non più larga di 3 mL) all’ago della porta. Prelevare da 0,5 mL a 1 mL di LCS per verificare la pervietà del dispositivo di accesso intracerebroventricolare.
Non infondere nuovamente il LCS nel dispositivo di accesso
intracerebroventricolare. I campioni di LCS devono essere inviati periodicamente al laboratorio per il monitoraggio delle infezioni (vedere paragrafo 4.4).
- 8.
Collegare il set di infusione all’ago della porta (vedere la Figura 1).
- Collegare i componenti secondo il protocollo della struttura sanitaria.
- 9.
Posizionare la siringa contenente Brineura nella relativa pompa impostandone la velocità di infusione su 2,5 mL/ora.
- Programmare gli allarmi della pompa sulle impostazioni di maggiore sensibilità per i limiti di pressione, velocità e volume. Per maggiori dettagli, fare riferimento al manuale operativo del produttore della pompa per siringa.
- Non erogare come bolo o manualmente.
- 10. Iniziare l’infusione di Brineura a una velocità di 2,5 mL/ora.
- 11. Ispezionare periodicamente il sistema di infusione durante l’infusione per escludere la presenza di perdite o un malfunzionamento del sistema di erogazione.
- 12. Verificare che la siringa con etichetta “Brineura” nella pompa per siringa sia vuota, una volta completata l’infusione. Staccare e rimuovere la siringa vuota dalla pompa e scollegarla dai tubi. Smaltire la siringa vuota secondo le normative locali.
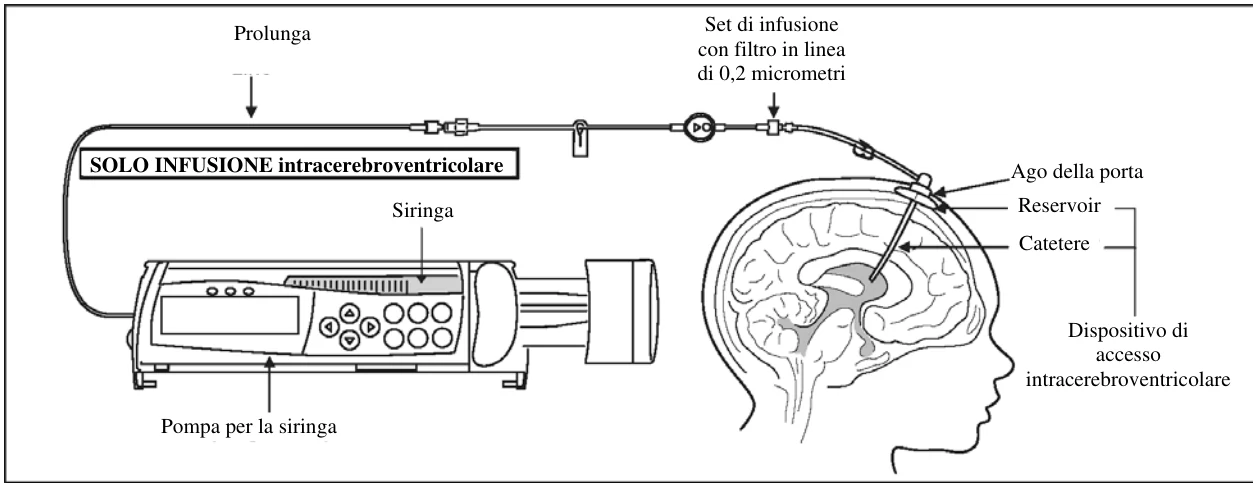
Figura 1: Preparazione del sistema di infusione
Infusione intracerebroventricolare della soluzione di lavaggio
Somministrare la soluzione di lavaggio prevista dopo il completamento dell’infusione di Brineura.
- 1. Collegare la siringa contenente il volume calcolato di soluzione di lavaggio ai componenti di infusione (vedere paragrafo 6.6).
- 2.
Inserire la siringa contenente la soluzione di lavaggio nella pompa per siringa e programmare quest’ultima per erogare a una velocità di infusione di 2,5 mL/ora.
- Programmare gli allarmi della pompa sulle impostazioni di maggiore sensibilità per i limiti di pressione, velocità e volume. Per maggiori dettagli, fare riferimento al manuale operativo del produttore della pompa per siringa.
- Non erogare come bolo o manualmente.
- 3. Iniziare l’infusione della soluzione di lavaggio a una velocità di 2,5 mL/ora.
- 4. Ispezionare periodicamente i componenti di infusione durante l’infusione per escludere la presenza di perdite o un malfunzionamento del sistema di erogazione.
- 5. Verificare che la siringa con etichetta “soluzione di lavaggio” nella pompa per siringa sia vuota, una volta completata l’infusione. Staccare e rimuovere la siringa vuota dalla pompa e scollegarla dalla linea di infusione.
- 6. Rimuovere l’ago della porta. Esercitare una leggera pressione e bendare il sito di infusione secondo il protocollo della struttura sanitaria.
- 7. Smaltire i componenti di infusione, gli aghi, le soluzioni inutilizzate e altri materiali di scarto secondo le normative locali.
Per le istruzioni sulla preparazione di Brineura e della soluzione di lavaggio prima della somministrazione, vedere paragrafo 6.6.
4.3 Controindicazioni
Reazioni anafilattiche potenzialmente fatali al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1, se il rechallenge non è riuscito (vedere paragrafo 4.4).
Pazienti affetti da CLN2 con shunt ventricolo-peritoneali.
Brineura non deve essere somministrato in presenza di segni di perdite significative acute nel dispositivo di accesso intracerebroventricolare, malfunzionamento del dispositivo o infezioni legate all’utilizzo del dispositivo (vedere paragrafi 4.2 e 4.4).
Prolunga  Set di infusione
con filtro in linea di 0,2 micrometri 
Siringa 
Pompa per la siringa 
| Ago della porta | |
| Reservoir | |
 Catetere
Dispositivo di accesso
intracerebroventricolare  SOLO INFUSIONE intracerebroventricolare
4.4 Avvertenze speciali e precauzioni di impiego
Tracciabilità
Al fine di migliorare la tracciabilità dei medicinali biologici, il nome e il numero di lotto del medicinale somministrato devono essere chiaramente registrati.
Complicanze legate al dispositivo
Brineura deve essere somministrato utilizzando una tecnica asettica per ridurre il rischio di infezione. In pazienti trattati con Brineura sono state osservate infezioni legate al dispositivo di accesso intracerebroventricolare, incluse meningite e infezioni subcliniche (vedere paragrafo 4.8). La meningite può presentarsi con i seguenti sintomi: febbre, cefalea, rigidità del collo, fotosensibilità, nausea, vomito e alterazione dello stato mentale. Campioni di LCS devono essere inviati di routine al laboratorio per essere esaminati ai fini del rilevamento di infezioni subcliniche correlate al dispositivo. Negli studi clinici sono stati somministrati antibiotici, il dispositivo di accesso intracerebroventricolare è stato sostituito e il trattamento con Brineura è stato proseguito.
Prima di ciascuna infusione, i medici devono ispezionare visivamente il cuoio capelluto per verificarne l’integrità assicurandosi che dispositivo di accesso intracerebroventricolare non sia compromesso. I segni più comuni che indicano perdite e guasti del dispositivo includono tumefazione, eritema del cuoio capelluto, stravaso di liquido o protrusione del cuoio capelluto intorno o al di sopra del dispositivo di accesso intracerebroventricolare. Tali segni possono tuttavia presentarsi anche in presenza di infezioni correlate al dispositivo.
Prima dell’inizio dell’infusione di Brineura, è necessario eseguire l’ispezione del sito di infusione e il controllo della pervietà per rilevare eventuali guasti o perdite del dispositivo di accesso intracerebroventricolare (vedere paragrafi 4.2 e 4.3). I segni e i sintomi delle infezioni correlate al dispositivo potrebbero non essere manifesti, pertanto dei campioni di LCS devono essere inviati di routine al laboratorio per essere esaminati ai fini del rilevamento di infezioni subcliniche correlate al dispositivo. Potrebbe essere necessaria una consulenza con un neurochirurgo per confermare l’integrità del dispositivo. Il trattamento con Brineura deve essere interrotto in caso di malfunzionamento del dispositivo e può richiedere la sostituzione del dispositivo di accesso prima delle infusioni successive.
La degradazione materiale del reservoir del dispositivo di accesso intracerebroventricolare avviene dopo periodi prolungati di utilizzo, secondo i risultati preliminari di test da banco e come osservato in studi clinici dopo circa 4 anni di utilizzo. In due casi clinici, i dispositivi di accesso intracerebroventricolare non mostravano alcun segno di guasto al momento dell’infusione ma, dopo la dislocazione, era evidente la degradazione materiale dei dispositivi in linea con i dati dei test da banco dei dispositivi stessi di accesso intracerebroventricolare. I dispositivi di accesso sono stati sostituiti consentendo ai pazienti di riprendere il trattamento con Brineura. La sostituzione del dispositivo di accesso deve essere presa in considerazione prima dei 4 anni di regolare somministrazione di Brineura, tuttavia deve essere sempre assicurato che il dispositivo di accesso intracerebroventricolare sia utilizzato in conformità alle disposizioni del rispettivo produttore del dispositivo medico.
In caso di complicanze legate al dispositivo di accesso intracerebroventricolare, fare riferimento alle istruzioni sulle etichette del produttore.
Prestare la massima attenzione ai pazienti con predisposizione a complicanze derivate dalla somministrazione di medicinali per via intracerebroventricolare, inclusi i pazienti con idrocefalo ostruttivo.
Monitoraggio clinico e di laboratorio
È necessario monitorare i parametri vitali prima dell’avvio dell’infusione, periodicamente durante l’infusione e dopo l’infusione in una struttura sanitaria. Una volta completata l’infusione, è necessario valutare clinicamente lo stato del paziente e, se necessario da un punto di vista clinico, monitorarlo per un periodo più prolungato, in particolare nel caso di pazienti di età inferiore a 3 anni.
I pazienti con anamnesi di bradicardia, disturbo di conduzione, malattia cardiaca strutturale devono essere sottoposti a monitoraggio con elettrocardiogramma (ECG) poiché alcuni pazienti affetti da CLN2 possono sviluppare disturbi di conduzione o malattie cardiache. I pazienti che non presentano anomalie cardiache, devono essere sottoposti a monitoraggio ECG a 12 derivazioni su base regolare ogni 6 mesi.
Campioni di LCS devono essere inviati di routine al laboratorio per essere esaminati ai fini del rilevamento di infezioni subcliniche correlate al dispositivo (vedere paragrafo 4.2).
Reazioni anafilattiche
Sono state riportate reazioni anafilattiche associate all’uso di Brineura. Come misura precauzionale è opportuno prevedere di garantire immediata assistenza medica quando si somministra Brineura. Se si verificano reazioni anafilattiche, l’infusione deve essere interrotta immediatamente e deve essere iniziato un trattamento medico appropriato. I pazienti devono essere monitorati attentamente durante e dopo l’infusione. Se si verifica anafilassi, adottare tutte le precauzioni del caso quando si ri-somministra il medicinale.
Contenuto di sodio e di potassio
Questo medicinale contiene 17,4 mg di sodio per flaconcino di Brineura e di soluzione di lavaggio, equivalente a 0,87% dell’assunzione massima giornaliera raccomandata dall’OMS che corrisponde a 2 g di sodio per un adulto.
Questo medicinale contiene potassio, meno di 1 mmol (39 mg) per flaconcino, cioè essenzialmente ‘senza potassio’.
Popolazione pediatrica
Sono disponibili dati limitati sui pazienti con progressione della malattia in fase avanzata all’inizio del trattamento e non sono disponibili dati clinici su bambini di età inferiore a 1 anno. I neonati potrebbero evidenziare una ridotta integrità della barriera emato-encefalica. Nei bambini di età inferiore a 3 anni, l’aumento dell’esposizione al medicinale sul sistema periferico non è stato associato a un chiaro cambiamento del profilo di sicurezza (vedere paragrafi 4.8, 5.2).
4.5 Interazioni con altri medicinali ed altre forme d’interazione
Non sono stati effettuati studi d’interazione. Cerliponase alfa è una proteina umana ricombinante e l’esposizione sistemica è limitata grazie alla somministrazione intracerebroventricolare; pertanto è improbabile che si verifichi interazione tra cerliponase alfa e i medicinali metabolizzati dal citocromo P450 (enzima).
4.6 Fertilità, gravidanza e allattamento
Gravidanza
I dati relativi all’uso di cerliponase alfa in donne in gravidanza non esistono. Non sono stati condotti studi sulla riproduzione animale utilizzando cerliponase alfa. Non è stato accertato che cerliponase alfa possa causare danni al feto se somministrato durante la gravidanza o avere effetti negativi sulla capacità riproduttiva. Brineura deve pertanto essere somministrato in gravidanza solo se strettamente necessario.
Allattamento
Le informazioni relative all’escrezione di cerliponase alfa/metaboliti nel latte materno sono insufficienti. Il rischio per i neonati/lattanti non può essere escluso. L’allattamento deve essere interrotto durante il trattamento con Brineura.
Fertilità
Non sono stati condotti studi sulla fertilità con cerliponase alfa su animali o uomini.
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
Non sono stati condotti studi sugli effetti di cerliponase alfa sulla capacità di guidare e di usare macchinari.
4.8 Effetti indesiderati
Riassunto del profilo di sicurezza
Le reazioni avverse descritte in questo paragrafo sono state valutate in 38 pazienti affetti da CLN2 che hanno ricevuto almeno una dose di Brineura e che sono stati arruolati in studi clinici della durata massima di 309 settimane o nell’esperienza successiva all’immissione in commercio. Le reazioni avverse più comuni (>20%) osservate durante gli studi clinici su Brineura includono piressia, convulsioni, bassi livelli di proteine nel liquido cerebrospinale, anomalie rilevate all’esame ECG, vomito, problemi correlati all’ago, infezioni correlate al dispositivo e ipersensibilità. Nessun paziente ha interrotto il trattamento a causa di eventi avversi.
Tabella riassuntiva delle reazioni avverse
Le reazioni averse osservate sono elencate di seguito, raggruppate per classificazione per sistemi e organi e frequenza, secondo la convenzione MedDRA sulla frequenza, ovvero: molto comune (≥1/10), comune (≥1/100, <1/10), non comune (≥1/1 000, <1/100), raro (≥1/10 000, <1/1 000), molto raro (<1/10 000), non nota (la frequenza non può essere definita sulla base dei dati disponibili).
Tabella 2: Frequenza delle reazioni avverse con Brineura
| Classificazione per sistemi e organi secondo MedDRA | Terminologia MedDRA | Frequenza |
| Infezioni ed infestazioni | Infezione correlata al dispositivoa Meningite | Molto comune Non nota |
| Disturbi del sistema immunitario | Ipersensibilità Reazione anafilattica | Molto comune Comune |
| Disturbi psichiatrici | Irritabilità | Molto comune |
| Patologie del sistema nervoso | Convulsionib Cefalea Pleiocitosi del LCS (liquido cerebrospinale) | Molto comune Molto comune Molto comune |
| Patologie cardiache | Bradicardia | Comune |
| Patologie gastrointestinali | Vomito Disturbo gastrointestinale | Molto comune Comune |
| Patologie della cute e del tessuto sottocutaneo | Eruzione cutanea Orticaria | Comune Comune |
| Classificazione per sistemi e organi secondo MedDRA | Terminologia MedDRA | Frequenza |
| Patologie generali e condizioni relative alla sede di somministrazione | Piressiac Sensazione di agitazione Irritazione in sede di dispositivo medico | Molto Comune Comune Comune |
| Esami diagnostici | Proteine nel liquido cerebrospinale (LCS) aumentate Anomalie dell’elettrocardiogramma (ECG) Proteine nel liquido cerebrospinale (LCS) diminuite | Molto comune Molto comune Molto comune |
| Problemi di prodotto | Problema del dispositivo: Perdita da dispositivo Problema correlato all’agod Malfunzionamento di dispositivo Occlusione di dispositivoe Rottura di dispositivo Dislocazione di dispositivof | Molto comune Molto comune Molto comune Comune Comune Non nota |
a,Propionibacterium acnes, Staphylococcus epidermis
b Crisi atoniche, convulsione clonica, cadute a terra improvvise, epilessia, crisi convulsiva tonico-clonica generalizzata, epilessia mioclonica, crisi epilettiche parziali, epilessia da piccolo male, crisi convulsiva, crisi convulsive a grappolo e stato epilettico
c Il termine Piressia raggruppa i termini preferiti combinati “Piressia” e “Aumento della temperatura corporea”
d Dislocazione dell’ago di infusione
e Ostruzione del flusso del catetere
f Lo spostamento del dispositivo non si è verificato nel corso degli studi clinici
Descrizione delle reazioni avverse riportate
Convulsioni
Le convulsioni sono un sintomo comune della CLN2 e si prevede che si verifichino in questa popolazione. Negli studi clinici, 31 su 38 (82%) pazienti a cui è stato somministrato cerliponase alfa sono stati vittime di un evento catalogato nelle Standardised MedDRA Queries relative alle Convulsioni. Gli eventi convulsivi più frequentemente riportati includevano convulsioni, epilessia e crisi convulsiva tonico-clonica generalizzata. Nel complesso, il 4% di tutti gli eventi convulsivi era da considerarsi correlato a cerliponase alfa, di intensità da lieve a severa, di grado da 1 a 4 nella scala CTCAE. Le convulsioni sono state risolte con terapie anti-convulsive standard e non hanno richiesto l'interruzione del trattamento con Brineura.
Ipersensibilità
Reazioni di ipersensibilità sono state riportate in 19 su 38 pazienti (50%) trattati con Brineura. Sei pazienti hanno manifestato reazioni di ipersensibilità severe (grado 3 della scala CTCAE (Common Terminology Criteria for Adverse)) e nessun paziente ha interrotto il trattamento. Reazioni di ipersensibilità sono state riportate in 5 su 8 (63%) pazienti < 3 anni di età rispetto a 14 su 30 (47%) pazienti ≥ 3 anni di età. Le manifestazioni più frequenti includevano piressia con vomito, pleiocitosi o irritabilità, che sono incompatibili con l’ipersensibilità immuno-mediata classica. Queste reazioni avverse sono state osservate durante o entro 24 ore dopo il completamento dell’infusione di Brineura e non hanno interferito con il trattamento. I sintomi si sono risolti con il passare del tempo o con la somministrazione di antipiretici, antistaminici e/o farmaci glucocorticosteroidei.
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato nell’allegato V.
4.9 Sovradosaggio
Non sono disponibili informazioni.
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: altri farmaci dell’apparato gastrointestinale e del metabolismo, enzimi, codice ATC: A16AB17.
Meccanismo d’azione
Cerliponase alfa è una forma ricombinante della tripeptidil-peptidasi 1 (TPP-1). Cerliponase alfa è un proenzima proteolitico inattivo (zimogeno), attivato nel lisosoma. Cerliponase alfa viene assorbito dalle cellule bersaglio e trasferito ai lisosomi mediante il recettore del mannosio-6 -fosfato catione-indipendente (CI-MPR, conosciuto anche come recettore M6P/IGF2). Il profilo di glicosilazione di cerliponase alfa causa un assorbimento cellulare e un targeting lisosomico significativo per l'attivazione.
L’enzima proteolitico attivato (rhTPP1) divide i tripeptidi dalla coda N-terminale della proteina target senza specificità di substrato nota. Livelli inadeguati di TPP1 sono alla base della malattia CLN2, con conseguente neurodegenerazione, perdita delle funzioni neurologiche e morte in età infantile.
Immunogenicità
Gli anticorpi anti-farmaco (ADA) sono stati rilevati molto comunemente nel siero e nel LCS. Non sono state osservate evidenze di impatto degli ADA sulla farmacocinetica, sull’efficacia o sulla sicurezza. Tuttavia, i dati sono limitati.
Efficacia e sicurezza clinica
La sicurezza e l’efficacia di Brineura sono state valutate in tre studi clinici in aperto in un totale di 38 pazienti con malattia CLN2, di età compresa tra 1 e 9 anni al basale e comparati con pazienti non trattati affetti da CLN2 da un database di storia naturale (gruppo di controllo di storia naturale). Questi studi hanno utilizzato l’insieme dei domini di capacità motorie e di linguaggio di una scala di rating clinico specifico per la malattia (vedere la Tabella 3) per valutare la progressione della malattia (indicata come punteggio ML (motor language score) della scala di rating clinico specifica per la CLN2). Ogni ambito include un punteggio da 3 (normale) a 0 (profondamente compromesso); il punteggio massimo è 6, con decrementi di unità che rappresentano gli eventi chiave nella perdita delle funzioni precedentemente svolte di deambulazione e linguaggio.
Tabella 3: Punteggio delle capacità motorie e di linguaggio - Scala di rating clinico specifica per la CLN2
| Ambito | Punteggio | Valutazione |
| Capacità motorie | 3 | Deambulazione complessivamente normale. Assenza di atassia prominente, assenza di cadute patologiche. |
| 2 | Deambulazione indipendente, definita come capacità di deambulare senza supporto per 10 passi. Si evidenzia ovviamente instabilità, con cadute intermittenti. | |
| 1 | Richiede assistenza esterna per la deambulazione o si sposta solo gattonando. | |
| 0 | Non può più deambulare o gattonare. | |
| Linguaggio | 3 | Linguaggio apparentemente normale. Comprensibile e adeguato all’età. Non si osserva ancora declino. |
| 2 | Linguaggio riconoscibilmente anormale: alcune parole sono comprensibili, è in grado di formulare brevi frasi per comunicare concetti, richieste o bisogni. Questo punteggio rappresenta un declino dal livello precedente di capacità (dal livello massimo raggiunto dal bambino). | |
| 1 | Difficilmente comprensibile. Poche parole comprensibili. | |
| 0 | Linguaggio non comprensibile, incapacità a vocalizzare. |
Nello studio registrativo 190-201, complessivamente 24 pazienti, di età compresa tra i 3 e i 9 anni al basale, sono stati trattati con Brineura, 300 mg a settimane alterne. Di questi, 23 pazienti sono stati trattati per 48 settimane (1 paziente si è ritirato dopo la Settimana 1 perché impossibilitato a continuare con le procedure dello studio). Il punteggio ML al basale è stato di 3,5 (deviazione standard (DS) 1,20) con un range da 1 a 6; non sono stati studiati pazienti con progressione della malattia in fase avanzata (criteri di inclusione: progressione da lieve a moderata della malattia CLN2).
In totale, 20 su 23 pazienti (87%) a cui è stato somministrato Brineura per 48 settimane non hanno evidenziato un declino irreversibile di 2 punti rispetto al declino di 2 punti per 48 settimane atteso nella popolazione di pazienti non trattati (p=0,0002, test binomiale con p0=0,50). In totale, 15 pazienti su 23 (65%) non hanno evidenziato un declino complessivo nel punteggio ML, a prescindere dal punteggio al basale, e 2 di questi 15 pazienti hanno aumentato il proprio punteggio di un punto durante il periodo di trattamento. Cinque pazienti hanno evidenziato un decremento di un punto e 3 pazienti un decremento di 2 punti.
Tutti i 23 pazienti hanno completato lo studio 190-201 e continuato nello studio di estensione 190-202 dove sono stati trattati con Brineura alla dose di 300 mg a settimane alterne fino a un massimo di 288 settimane. I risultati di efficacia degli studi 190-201 e 190-202 sono stati aggregati e messi a confronto con quelli di un gruppo di controllo di storia naturale che includeva pazienti che soddisfacevano i criteri di inclusione per gli studi 190-201 e 190-202. Il tempo mediano a un declino irreversibile di 2 punti o a un punteggio ML pari a 0 nei pazienti trattati con Brineura (N=23) è stato di 272 settimane rispetto alle 49 settimane del gruppo di controllo di storia naturale (N=42) (hazard ratio 0,14, IC 95% 0,06; 0,33; p <0,0001). Il tempo mediano a un punteggio ML pari a 0, indicativo della perdita di tutte le capacità di deambulazione e comunicazione, non è stato raggiunto nei pazienti trattati con Brineura rispetto a quello osservato di 109 settimane del gruppo di controllo di storia naturale (hazard ratio, 0,01; IC 95%, 0,00; 0,08; p <0,0001).
Un’analisi esplorativa della sopravvivenza ha evidenziato che l’età mediana di morte stimata per il gruppo di controllo di storia naturale era di 10,4 anni; IC 95%, 9,5; 12,5 anni. Nei pazienti trattati con Brineura non si sono verificati decessi durante lo studio, l’età mediana (min, max) all’ultima valutazione era di 10,3 (7,8; 13,1) anni (N=23).
Il tasso medio di declino nei pazienti trattati con Brineura, a una dose di 300 mg a settimane alterne, è stato di 0,38 punti ogni 48 settimane. Se confrontati con il tasso di declino stimato nella storia naturale di 2,13 punti ogni 48 settimane, i risultati dello studio sono statisticamente significativi (p <0,0001) (vedere la Tabella 4). Gli effetti del trattamento osservati sono stati considerati clinicamente significativi alla luce della storia naturale della CLN2 non trattata.
Tabella 4: Scala di rating clinico della CLN2 per capacità motorie e di linguaggio da 0 a 6 punti: indice di declino su un periodo di 48 settimane (popolazione Intent to Treat (ITT))
| Indice di declino (punti/48 settimane)a | Totale partecipanti allo studio 190-201/202 (n = 23) | Gruppo di controllo di storia naturale (n=42) | p-valoreb |
| Media (DS) | 0,38 (0,499)c | 2,13 (0,952)c | <0,0001 |
| Mediana | 0,30 | 2,08 | |
| Min, Max | 0,00; 2,18 | 0,45; 4,27 | |
| Limiti IC 95% | 0,16; 0,59 | 1,84; 2,43 |
a Indice di declino del paziente ogni 48 settimane: (punteggio CLN2 al basale – ultimo punteggio CLN2) / (tempo trascorso in unità di 48 settimane)
b p-valore basato sul T-test a 1 campione che mette a confronto l’indice di declino con il valore 2 c Valori positivi indicano un declino clinico; valori negativi indicano un miglioramento clinico
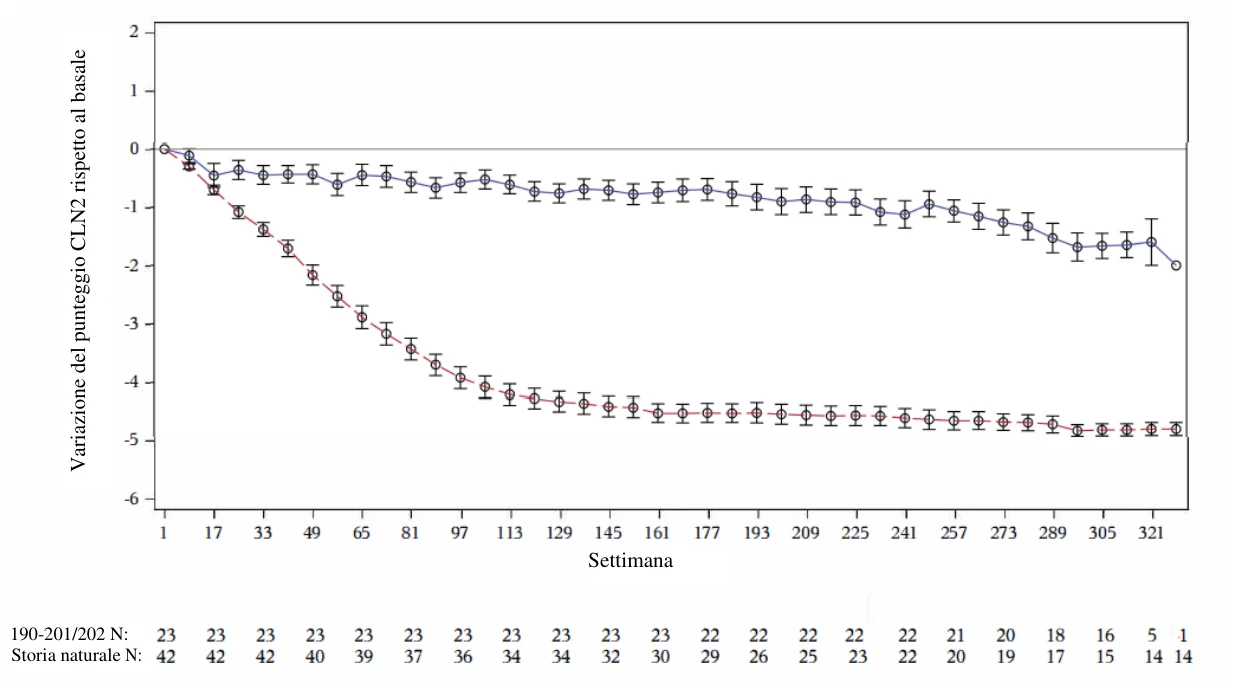
La variazione media stimata rispetto al basale nei pazienti trattati con Brineura rispetto al gruppo di controllo di storia naturale (N=42 pazienti) ha evidenziato un’attenuazione della progressione della malattia e il mantenimento nel tempo degli effetti del trattamento fino all’ultima valutazione (Settimana 321) (vedere la Figura 2).
Figura 2: Variazione media del punteggio delle capacità motorie e di linguaggio da 0 a 6 punti rispetto al basale (Gruppo di controllo di storia naturale vs pazienti trattati con Brineura, 300 mg a settimane alterne)
Settimana 
190-201/202 N:
Storia naturale N:
Le barre verticali rappresentano l’errore standard della media
Linea continua: studi clinici 190-201 e 190-202
Linea tratteggiata: gruppo di controllo di storia naturale 190-901
Le misurazioni della volumetria in RM mostrano un tasso di perdita attenuato.
Nello studio 190-203 un totale 14 pazienti con malattia CLN2, di età compresa tra 1 e 6 anni al basale (8 dei 14 avevano un’età inferiore a 3 anni) sono stati trattati con Brineura fino a un massimo di 142,6 settimane (1 paziente si è ritirato per ricevere un trattamento disponibile in commercio) e sono stati sottoposti a follow-up di sicurezza fino a un massimo di 24 settimane. Il punteggio medio (DS) ML al basale era di 4,6 (1,69) con un intervallo da 1 a 6.
I pazienti trattati con Brineura sono stati abbinati ai pazienti di confronto di storia naturale in base all’età, al punteggio delle capacità motorie e di linguaggio nella CLN2 e al genotipo aggregato. Il tasso medio (±DS) di declino sulla scala ML è stato di 0,15 (0,243) punti ogni 48 settimane per i pazienti trattati con Brineura abbinati (N=12) e di 1,30 (0,857) punti ogni 48 settimane per i pazienti di confronto di storia naturale abbinati (N=29). È stata osservata una differenza media di 1,15 punti (ES 0,174, IC 95% 0,80; 1,50 punti nel tasso di declino tra i gruppi; p <0,0001).
Il tempo mediano a un declino irreversibile di 2 punti o un punteggio pari a 0 nei pazienti trattati con Brineura non era stato raggiunto all’ultima valutazione (Settimana 169) rispetto alle 103 settimane dei pazienti di confronto di storia naturale (hazard ratio 0,091; IC 95%, 0,021; 0,393; p <0,0001). Il tempo mediano a un punteggio ML pari a 0 non è stato raggiunto nei pazienti trattati con Brineura rispetto alle 163 settimane dei pazienti di confronto di storia naturale (hazard ratio, 0,00; IC 95%, 0,00; 0,00; p=0,0032). In totale 10 dei 12 (83%) pazienti trattati ha mostrato all’ultima valutazione un declino inferiore a 2 punti sulla scala ML rispetto al basale. Otto pazienti (67%) non hanno evidenziato alcuna progressione clinica sulla scala ML, due (17%) hanno perso un solo punto e 2 (17%) hanno perso 2 punti. Nessun paziente trattato ha raggiunto un punteggio ML pari a zero, rispetto a 10 dei 29 (34%) pazienti di confronto di storia naturale abbinati.
Nei pazienti di età inferiore ai 3 anni, il tasso medio (DS) di declino della scala ML è stato di 0,04 (0,101) punti ogni 48 settimane per i pazienti trattati (N=8) rispetto a 1,09 (0,562) punti ogni 48 settimane per i pazienti di confronto di storia naturale abbinati (N=20) (differenza di 1,05 punti; p <0,0001). Sette dei pazienti trattati di età inferiore ai 3 anni con un punteggio ML di 6 al basale sono rimasti a un punteggio ML di 6 all’ultima valutazione, che rappresenta una deambulazione e un linguaggio complessivamente normali. Tre di questi 7 pazienti continuavano a non mostrare altri sintomi della malattia CLN2 alla Settimana 145, come valutato dalla scala di rating clinico specifica per la CLN2, dall’imaging cerebrale e dagli eventi avversi, mentre tutti i pazienti di confronto abbinati sono diventati sintomatici. In questa popolazione, i pazienti trattati con Brineura hanno evidenziato un ritardo nell’insorgenza della malattia.
Circostanze eccezionali
Questo medicinale è stato autorizzato in “circostanze eccezionali”. Ciò significa che data la rarità della malattia non è stato possibile ottenere informazioni complete su questo medicinale.
L’Agenzia europea per i medicinali esaminerà annualmente qualsiasi nuova informazione che si renderà disponibile su questo medicinale e il riassunto delle caratteristiche del prodotto (RCP) verrà aggiornato, se necessario.
5.2 Proprietà farmacocinetiche
La farmacocinetica di cerliponase alfa è stata valutata nei pazienti affetti da CLN2 che hanno ricevuto infusioni intracerebroventricolari di 300 mg in 4,5 ore circa a settimane alterne.
Tutti i parametri farmacocinetici sono risultati simili dopo l’infusione iniziale del giorno 1 e dopo le infusioni alla settimana 5 e alla settimana 13, indicando l'assenza di accumulo o farmacinetica tempo-dipendente di cerliponase alfa nel LCS o nel plasma se somministrato a una dose di 300 mg a settimane alterne. I parametri farmacocinetici nel LCS sono stati valutati in 17 pazienti e riassunti nella Tabella 5 di seguito. I parametri farmacocinetici plasmatici di cerliponase alfa sono stati valutati in 13 pazienti e i valori erano: Tmax mediano 12 ore (dall’inizio dell’infusione), Cmax media 1,39 µg/mL e AUC0-t media 24,1 µg-ora/mL. Apparentemente, non sono stati osservati effetti degli ADA del siero o del LCS sui parametri farmacocinetici misurati nelplasma o nel LCS, rispettivamente.
Tabella 5: Proprietà farmacocinetiche dopo la prima infusione intracerebroventricolare (circa 4 ore di durata) di 300 mg di cerliponase alfa nel LCS
| Parametro | LCS (N=17) Media (DS) |
| Tmax*, ora | 4,50 [4,25; 5,75] |
| Cmax, µg/mL | 1.490 (942) |
| AUC0-t, µg-ora/mL | 9.510 (4.130) |
| Vz, mL | 435 (412) |
| CL, mL/ora | 38,7 (19,8) |
| t1/2, ora | 7,35 (2,90) |
*Tmax espresso come tempo dall’inizio dell’infusione di circa 4 ore e presentato come mediano [min, max], riscontrato al primo punto temporale di campionamento post infusione.
Distribuzione
Il volume di distribuzione stimato di cerliponase alfa dopo l’infusione intracerebroventricolare di 300 mg (Vz = 435 mL) supera il volume LCS tipico (100 mL), a indicare una distribuzione nei tessuti al di fuori del LCS. I rapporti elevati LCS/ plasma in Cmax e AUC0-t (circa 1.000 and 400, rispettivamente) suggeriscono che la maggior parte del volume di cerliponase alfa somministrato rimane localizzato nel sistema nervoso centrale. Non è atteso che la somministrazione intracerebroventricolare di cerliponase alfa possa provocare concentrazioni terapeutiche nell’occhio grazie a un accesso limitato dal CFS alle cellule interessate della retina e alla presenza della barriera emato-retinica.
Eliminazione
Cerliponase alfa è una proteina e come tale viene degradata metabolicamente mediante idrolisi peptidica. Di conseguenza, un’eventuale disfunzione epatica non influisce sulle proprietà farmacocinetiche di cerliponase alfa.
L’eliminazione renale di cerliponase alfa è considerata una via di clearance minore.
Popolazione pediatrica da 0 a 3 anni
Ai pazienti pediatrici affetti da CLN2 di età compresa tra 1 e < 2 anni (n=2) e tra 2 e < 3 anni (n=6) è stata somministrata cerliponase alfa secondo il regime di dosaggio pediatrico raccomandato fino a un massimo di 144 settimane. L’esposizione nel LCS rientrava nell’intervallo caratterizzato come sicuro ed efficace nello studio registrativo. L’esposizione plasmatica nei pazienti più giovani tendeva a essere più elevata rispetto all’intervallo caratterizzato nello studio registrativo, tuttavia, la maggiore esposizione plasmatica non è stata associata a chiari cambiamenti nel profilo di sicurezza. Non sono disponibili dati farmacocinetici in pazienti di età inferiore a 1 anno.
5.3 Dati preclinici di sicurezza
Sono disponibili dati preclinici di sicurezza limitati di cerliponase alfa da studi di tossicità a dose singola eseguiti su scimmie e da studi a dose ripetuta eseguiti su un modello di cane bassotto per la ceroidolipofuscinosi neuronale infantile classica di tipo 2. Questo modello di malattia è servito principalmente per studiare le proprietà farmacocinetiche e farmacodinamiche di cerliponase alfa, ma anche per valutare la tossicità della sostanza. Tuttavia, i risultati di questi studi sui bassotti non sono in grado di predire in modo affidabile gli effetti sulla sicurezza per l'uomo, poiché il regime di infusioni di cerliponase alfa era diverso e altamente variabile anche all'interno dello stesso studio a causa di difficoltà riscontrate con i cateteri permanenti e di reazioni di ipersensibilità significative. Inoltre questi studi includevano un numero molto ridotto di animali, la maggior parte dei quali testati con dosi singole, e non prevedevano gruppi di controllo adeguati. Pertanto, lo sviluppo non clinico rispetto alla sicurezza clinica di cerliponase alfa è inconclusivo. Non sono state eseguite ricerche sulla genotossicità, carcinogenicità e tossicità riproduttiva.
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Brineura soluzione per infusione e soluzione di lavaggio
Sodio fosfato bibasico eptaidrato
Sodio diidrogeno fosfato monoidrato
Sodio cloruro
Potassio cloruro
Magnesio cloruro esaidrato
Calcio cloruro diidrato
Acqua per preparazioni iniettabili
6.2 Incompatibilità
In assenza di studi di compatibilità, questo medicinale non deve essere miscelato con altri medicinali.
6.3 Periodo di validità
2 anni
Brineura e la soluzione di lavaggio, una volta scongelati, devono essere utilizzati immediatamente. Il medicinale deve essere prelevato dai flaconcini non aperti, immediatamente prima dell’uso. Se tale uso immediato non è possibile, i flaconcini non aperti di Brineura o della soluzione di lavaggio devono essere conservati in frigorifero (2 °C – 8 °C) e utilizzati entro 24 ore.
La stabilità chimica e fisica durante l’uso è stata dimostrata fino a 12 ore a temperatura ambiente (19 °C – 25 °C). Da un punto di vista microbiologico, i flaconcini aperti o il medicinale contenuto nelle siringhe deve essere utilizzato immediatamente. In caso contrario, i tempi di conservazione durante l’uso e le condizioni prima dell’uso sono di responsabilità esclusiva dell’utente.
6.4 Precauzioni particolari per la conservazione
Conservare in congelatore in posizione verticale (-25 °C − -15 °C).
Conservare nella confezione originale per proteggere il medicinale dalla luce.
Trasporto dei flaconcini
Trasportare e distribuire congelati (-85 °C − -15 °C).
6.5 Natura e contenuto del contenitore
Brineura soluzione per infusione e soluzione di lavaggio
Flaconcino (vetro tipo I) con un tappo (gomma butilica), con rivestimento in fluoropolimero, una capsula a strappo (polipropilene) e una ghiera (alluminio). Brineura è riconoscibile da una capsula a strappo verde mentre la soluzione di lavaggio presenta una capsula a strappo gialla.
Confezione:
Ogni confezione contiene due flaconcini, ciascuno contenente 150 mg di cerliponase alfa in 5 mL di soluzione per infusione e un flaconcino, contenente 5 mL di soluzione di lavaggio.
6.6 Precauzioni particolari per lo smaltimento e la manipolazione
Brineura deve essere somministrato con i componenti di infusione risultati chimicamente e fisicamente compatibili con la somministrazione di Brineura e della soluzione di lavaggio. Per somministrare Brineura devono essere utilizzati i dispositivi di accesso intracerebroventricolare con marchio CE e i componenti monouso elencati di seguito o equivalenti.
Brineura è compatibile con dispositivi di accesso intracerebroventricolare costituiti da una cupola in silicone con una base in acciaio inossidabile o polipropilene collegata a un catetere in silicone.
Brineura è compatibile con componenti di infusione monouso in PVC, PVC (non DHPE), polietilene, polietersolfone (PES), polipropilene (PP) e PTFE.
Preparazione per la somministrazione di Brineura e della soluzione di lavaggio
Per la corretta somministrazione di Brineura e della soluzione di lavaggio, sono richiesti i seguenti componenti (non forniti) (vedere la Figura 1 al paragrafo 4.2). Tutti i componenti di infusione devono essere sterili. Brineura e la soluzione di lavaggio sono forniti e conservati congelati (vedere paragrafo 6.4).
- Una pompa per siringa programmabile con appropriato intervallo di erogazione, accuratezza nella velocità di erogazione e allarmi per uso non corretto o occlusione. La pompa deve essere programmabile per erogare il medicinale a una velocità costante di 2,5 mL/ora.
Due siringhe monouso compatibili con la pompa. Si raccomanda un volume della siringa da
10 a 20 mL.
- Due aghi per siringhe ipodermici monouso (21 G, 25,4 mm).
- Un set per infusione monouso. Se necessario è possibile aggiungere una prolunga. Si raccomanda una lunghezza da 150 cm a 206 cm (non superare i 400 cm) e un diametro interno di 0,1 cm.
- È richiesto un filtro in linea da 0,2 µm, che può essere integrato al set di infusione. Il filtro in linea deve essere posizionato il più vicino possibile all’ago della porta.
Un ago della porta non carotante con calibro 22 o inferiore e una lunghezza raccomandata di
16 mm. Fare riferimento alle raccomandazioni del produttore del dispositivo di accesso intracerebroventricolare per l’ago della porta.
- Una siringa monouso sterile vuota (per il prelievo di LCS per verificare la pervietà).
Scongelare Brineura e la soluzione di lavaggio
Scongelare i flaconcini di Brineura e il flaconcino della soluzione di lavaggio a temperatura ambiente per circa 60 minuti. Non scongelare o riscaldare i flaconcini in altri modi. Non agitare i flaconcini. Durante lo scongelamento è possibile notare la presenza di condensa. Si raccomanda di scongelare i flaconcini fuori dalla confezione.
Brineura e la soluzione di lavaggio devono essere scongelati e utilizzati immediatamente (vedere paragrafo 6.3).
Non ricongelare i flaconcini né congelare le siringhe contenenti Brineura o la soluzione di lavaggio.
Ispezionare i flaconcini di Brineura e della soluzione di lavaggio scongelati
Ispezionare i flaconcini per assicurarsi che siano completamente scongelati. L’aspetto della soluzione di Brineura deve essere da limpido a leggermente opalescente, da incolore a giallo chiaro. I flaconcini di Brineura possono contenere in alcuni casi fibre finissime traslucenti o particelle opache. Queste particelle che vengono prodotte naturalmente sono il cerliponase alfa. Queste particelle vengono rimosse mediante il filtro in linea da 0,2 μm senza che ciò pregiudichi la purezza e l’efficacia di Brineura.
La soluzione di lavaggio può contenere particelle che si dissolvono quando il flaconcino viene completamente scongelato. L’aspetto della soluzione di lavaggio deve essere limpido e incolore.
Non utilizzare se le soluzioni presentano alterazione del colore o se contengono altre particelle di origine non definita.
Prelevare Brineura
Apporre su una siringa sterile non utilizzata l’etichetta “Brineura” e inserirvi un ago. Rimuovere la capsula verde a strappo dai flaconcini di Brineura. Adottando una tecnica asettica, prelevare il volume della soluzione di Brineura in base alla dose richiesta (vedere la Tabella 1 al paragrafo 4.2) con la siringa sterile che riporta l’etichetta “Brineura”. Non diluire Brineura. Non miscelare Brineura con altri medicinali. Smaltire l’ago e i flaconcini vuoti in conformità alla normativa locale vigente.
Prelevare la soluzione di lavaggio
Determinare il volume di soluzione di lavaggio necessario per assicurare la completa somministrazione di Brineura ai ventricoli cerebrali. Calcolare il volume di lavaggio aggiungendo il volume di priming per tutti i componenti di infusione, incluso il dispositivo di accesso intracerebroventricolare.
Apporre su una siringa sterile non utilizzata l’etichetta “soluzione di lavaggio” e inserirvi un ago. Rimuovere la capsula gialla a strappo dal flaconcino della soluzione di lavaggio. Adottando una tecnica asettica, prelevare il volume richiesto della soluzione di lavaggio dal flaconcino utilizzando la siringa nuova sterile che riporta l’etichetta “soluzione di lavaggio". Smaltire l’ago e il flaconcino con la soluzione rimanente in conformità alla normativa locale vigente.
Smaltimento
Il medicinale non utilizzato e i rifiuti derivati da tale medicinale devono essere smaltiti in conformità alla normativa locale vigente.
7. TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
BioMarin International Limited
Shanbally, Ringaskiddy
County Cork
Irlanda
8. NUMERO(I) DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO)
EU/1/17/1192/001
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione: 30 maggio 2017
Data del rinnovo più recente: 28 marzo 2022
10. DATA DI REVISIONE DEL TESTO
Informazioni più dettagliate su questo medicinale sono disponibili sul sito web dell’Agenzia europea per i medicinali, http://www.ema.europa.eu.
ALLEGATO II
A. PRODUTTORI DEL PRINCIPIO ATTIVO BIOLOGICO E PRODUTTORE
RESPONSABILE DEL RILASCIO DEI LOTTI
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E UTILIZZO
C. ALTRE CONDIZIONI E REQUISITI DELL’AUTORIZZAZIONE
ALL’IMMISSIONE IN COMMERCIO
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA L’USO
SICURO ED EFFICACE DEL MEDICINALE
E. OBBLIGO SPECIFICO DI COMPLETARE LE ATTIVITA’ POST-
AUTORIZZATIVE PER L’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO RILASCIATA IN CIRCOSTANZE ECCEZIONALI
A. PRODUTTORI DEL PRINCIPIO ATTIVO BIOLOGICO E PRODUTTORE
RESPONSABILE DEL RILASCIO DEI LOTTI
Nome e indirizzo dei produttori del principio attivo biologico
BioMarin Pharmaceutical Inc.
Galli Drive Facility,
46 Galli Drive, Novato
94949,
Stati Uniti
BioMarin International Limited
Shanbally
Ringaskiddy
Cork
Co. Cork
Irlanda
Nome e indirizzo del produttore responsabile del rilascio dei lotti
BioMarin International Limited
Shanbally
Ringaskiddy
Cork
Co. Cork
Irlanda
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E UTILIZZO
Medicinale soggetto a prescrizione medica limitativa (vedere allegato I: riassunto delle caratteristiche del prodotto, paragrafo 4.2).
C. ALTRE CONDIZIONI E REQUISITI DELL’AUTORIZZAZIONE ALL’IMMISSIONE
IN COMMERCIO
- Rapporti periodici di aggiornamento sulla sicurezza (PSUR)
I requisiti per la presentazione degli PSUR per questo medicinale sono definiti nell’elenco delle date di riferimento per l’Unione europea (elenco EURD) di cui all’articolo 107 quater, paragrafo 7, della direttiva 2001/83/CE e successive modifiche, pubblicato sul sito web dell’Agenzia europea per i medicinali.
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA L’USO SICURO ED
EFFICACE DEL MEDICINALE
- Piano di gestione del rischio (RMP)
Il titolare dell’autorizzazione all’immissione in commercio deve effettuare le attività e le azioni di farmacovigilanza richieste e dettagliate nel RMP approvato e presentato nel modulo 1.8.2 dell’autorizzazione all’immissione in commercio e in ogni successivo aggiornamento approvato del RMP.
Il RMP aggiornato deve essere presentato:
- su richiesta dell’Agenzia europea per i medicinali;
- ogni volta che il sistema di gestione del rischio è modificato, in particolare a seguito del ricevimento di nuove informazioni che possono portare a un cambiamento significativo del profilo beneficio/rischio o a seguito del raggiungimento di un importante obiettivo (di farmacovigilanza o di minimizzazione del rischio).
- Misure aggiuntive di minimizzazione del rischio
Prima del lancio di Brineura in ciascuno Stato membro (SM), il titolare dell’autorizzazione all’immissione in commercio deve concordare con l’Autorità nazionale competente il contenuto e il formato dei materiali educativi, tra cui i mezzi di comunicazione, le modalità di distribuzione e tutti gli altri aspetti del programma,.
Il titolare dell’autorizzazione all’immissione in commercio deve assicurare che in ogni SM in cui Brineura sia commercializzato, tutti gli operatori sanitari che si prevede siano coinvolti nella gestione/somministrazione del prodotto siano provvisti di un programma educativo (ossia, una guida alla posologia e alla somministrazione), volto a prevenire e/o ridurre l’importante rischio identificato di problemi correlati al dispositivo (infezione/blocco/dislocazione), contenente informazioni riguardanti:
- come conservare Brineura;
- le complicazioni correlate al dispositivo (ad esempio, infezioni, perdite e/o guasto del dispositivo; l’integrità del dispositivo deve essere confermata da un neurochirurgo);
- come preparare Brineura e la soluzione di lavaggio;
- una descrizione dettagliata passo a passo dell’infusione intracerebroventricolare di Brineura e della somministrazione della soluzione di lavaggio (prevista dopo il completamento dell’infusione di Brineura);
- come monitorare i pazienti che ricevono Brineura.
E. OBBLIGO SPECIFICO DI COMPLETARE LE ATTIVITA’ POST-AUTORIZZATIVE
PER L’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO RILASCIATA IN CIRCOSTANZE ECCEZIONALI
La presente autorizzazione all’immissione in commercio è rilasciata in circostanze eccezionali; pertanto ai sensi dell’articolo 14, paragrafo 8, del regolamento 726/2004/CE e successive modifiche, il titolare dell’autorizzazione all’immissione in commercio deve completare, entro la tempistica stabilita, le seguenti attività:
| Descrizione | Tempistica | |||||
| Studio di sicurezza non-interventistico post-autorizzativo (PASS): Studio 190-504. Allo scopo di valutare la sicurezza a lungo termine di cerliponase alfa, compresa la comparsa di gravi reazioni di ipersensibilità e reazioni anafilattiche, il titolare dell’AIC deve presentare i risultati di uno studio sulla base di un’adeguata fonte di dati derivanti da un registro di pazienti affetti da ceroidolipofuscinosi neuronale di tipo 2 (CLN2). | Rapporti | |||||
| annuali da | ||||||
| presentare | ||||||
| nell’ambito | ||||||
| della | ||||||
| rivalutazione | ||||||
| annuale | ||||||