


Riassunto delle caratteristiche del prodotto - TRYNGOLZA
1. DENOMINAZIONE DEL MEDICINALE
Tryngolza 80 mg soluzione iniettabile in penna preriempita
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Ogni penna preriempita monodose contiene 80 mg di olezarsen (come olezarsen sodico) in 0,8 mL di soluzione.
Ogni mL contiene 100 mg di olezarsen (come olezarsen sodico).
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Soluzione iniettabile.
Soluzione limpida, da incolore a gialla, con pH di circa 7,4 e osmolalità di circa 290 mOsm/kg.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
Tryngolza è indicato in aggiunta alla dieta in pazienti adulti per il trattamento della sindrome da chilomicronemia familiare (familial chylomicronemia syndrome, FCS) confermata geneticamente.
4.2 Posologia e modo di somministrazione
Posologia
La dose raccomandata di olezarsen è 80 mg somministrati come iniezione sottocutanea una volta al mese.
Dose saltata
Se una dose viene saltata, Tryngolza deve essere somministrato non appena possibile. La somministrazione a intervalli mensili deve essere ripresa a partire dalla dose più recente somministrata.
Popolazioni speciali
Popolazione anziana
Non è richiesto un adeguamento della dose nei pazienti di età ≥ 65 anni (vedere paragrafo 5.2).
Compromissione renale
Non è necessario un adeguamento della dose nei pazienti con compromissione renale lieve o moderata (velocità di filtrazione glomerulare stimata [eGFR] da ≥ 30 a < 90 mL/min/1,73 m2) (vedere paragrafo 5.2).
Olezarsen non è stato studiato in pazienti con compromissione renale severa o malattia renale allo stadio terminale e in tali pazienti deve essere usato solo se il beneficio clinico previsto supera il rischio.
Compromissione epatica
Non è richiesto un adeguamento della dose nei pazienti con compromissione epatica lieve (bilirubina totale ≤ limite superiore della norma [ULN] e aspartato aminotransferasi [AST] > ULN o bilirubina totale da > 1 a 1,5 volte l’ULN con qualsiasi livello di AST) (vedere paragrafo 5.2).
Olezarsen non è stato studiato in pazienti con compromissione epatica moderata o severa e in tali pazienti deve essere usato solo se il beneficio clinico previsto supera il rischio.
Popolazione pediatrica
La sicurezza e l’efficacia di questo medicinale nei bambini e negli adolescenti al di sotto di 18 anni non sono state ancora stabilite. Non ci sono dati disponibili (vedere paragrafo 5.1).
Modo di somministrazione
Questo medicinale è destinato esclusivamente all’uso sottocutaneo. Non deve essere somministrato per via intramuscolare.
Ciascuna penna preriempita è esclusivamente monouso.
I pazienti e/o i caregiver devono ricevere istruzioni sulla somministrazione di questo medicinale, in accordo con le esaustive istruzioni per l’uso fornite al termine del foglio illustrativo.
Questo medicinale deve essere somministrato nell’addome o nella parte anteriore della coscia. Come sede di iniezione può essere utilizzata anche la parte posteriore del braccio, se l’iniezione è eseguita da un operatore sanitario o caregiver. Non deve essere iniettato in zone cutanee che presentano lividura, indolenzimento, arrossamento o indurimento, nelle cicatrici o nella cute danneggiata; l’area intorno all’ombelico deve essere evitata.
È possibile che alcuni pazienti non rispondano al trattamento dopo 6 mesi; in tale caso, il medico prescrittore deve considerare l’interruzione di olezarsen su base individuale.
Per le istruzioni sulla manipolazione del medicinale prima della somministrazione, vedere paragrafo 6.6.
4.3 Controindicazioni
Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1.
4.4 Avvertenze speciali e precauzioni d’impiego
Reazioni da ipersensibilità
Reazioni da ipersensibilità (inclusi sintomi di eritema diffuso e brividi) sono state segnalate in pazienti trattati con Tryngolza (vedere paragrafo 4.8). Se si verifica una reazione da ipersensibilità grave, Tryngolza deve essere interrotto immediatamente e deve essere istituita una terapia appropriata.
Aspetti generali
Al momento dell’autorizzazione all’immissione in commercio esistono dati di sicurezza limitati per l’uso di olezarsen in pazienti con FCS. Sebbene durante lo sviluppo clinico non siano stati identificati rischi gravi di trombocitopenia, epatotossicità o tossicità renale, queste reazioni avverse sono state osservate con alcuni oligonucleotidi antisenso e non possono essere completamente escluse.
Uso in pazienti con bassa conta piastrinica
Alcuni pazienti con FCS sono suscettibili di una variabilità della conta piastrinica nel tempo, nell’ambito del decorso naturale e della progressione di malattia. Sono disponibili dati limitati sull’uso di olezarsen in pazienti con FCS con conta piastrinica < 100 000/mm3.
Eccipiente(i) con effetti noti
Sodio
Questo medicinale contiene meno di 1 mmol (23 mg) di sodio per dose da 80 mg, cioè essenzialmente ‘senza sodio’.
4.5 Interazioni con altri medicinali ed altre forme d’interazione
Non sono stati effettuati studi d’interazione.
Gli studi in vitro mostrano che olezarsen non è un substrato o un inibitore dei trasportatori, non interagisce con medicinali con elevato legame alle proteine plasmatiche; inoltre, non è un inibitore o un induttore degli enzimi del citocromo P450 (CYP). I farmaci oligonucleotidi, incluso olezarsen, non sono in genere substrati degli enzimi del CYP. Pertanto, non è previsto che olezarsen causi o sia interessato da interazioni mediate da trasportatori, legame alle proteine plasmatiche o enzimi del CYP.
Tryngolza può essere usato con altri medicinali ipolipemizzanti, ad esempio statine e fibrati.
4.6 Fertilità, gravidanza e allattamento
Gravidanza
I dati relativi all’uso di olezarsen in donne in gravidanza non esistono.
Gli studi sugli animali non indicano effetti dannosi diretti o indiretti di tossicità riproduttiva (vedere paragrafo 5.3).
A scopo precauzionale, è preferibile evitare l’uso di Tryngolza durante la gravidanza e le donne in età fertile devono usare misure contraccettive efficaci.
Allattamento
Non esistono informazioni relative all’escrezione di olezarsen/metaboliti nel latte materno, agli effetti di olezarsen su neonati/lattanti o agli effetti di olezarsen sulla produzione di latte nelle donne trattate (vedere paragrafo 5.3).
L’oligonucleotide antisenso (antisense oligonucleotide, ASO) non coniugato, che condivide la stessa sequenza nucleotidica ma è privo di N-acetilgalattosamina (GalNAc), era presente nel latte di topi in allattamento a livelli molto bassi. I medicinali a base di oligonucleotidi hanno in genere una scarsa biodisponibilità orale. A causa della scarsa biodisponibilità orale di questo medicinale, è ritenuto improbabile che i bassi livelli presenti nel latte materno determinino livelli clinicamente rilevanti in neonati/lattanti.
Il rischio per i neonati/lattanti non può essere escluso.
Deve essere presa la decisione se interrompere l’allattamento o interrompere la terapia/astenersi dalla terapia tenendo in considerazione il beneficio dell’allattamento per il bambino e il beneficio della terapia per la donna.
Fertilità
Non sono disponibili dati sull’effetto di questo medicinale sulla fertilità negli esseri umani.
Nei topi non sono stati osservati effetti avversi di olezarsen sulla fertilità (vedere paragrafo 5.3).
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
Olezarsen non altera o altera in modo trascurabile la capacità di guidare veicoli e di usare macchinari.
4.8 Effetti indesiderati
Riassunto del profilo di sicurezza
In pazienti con FCS, le reazioni avverse più comunemente segnalate durante il trattamento con olezarsen sono state eritema in sede di iniezione (17%), cefalea (16%), artralgia (15%) e vomito (10%).
Tabella delle reazioni avverse
I dati di sicurezza riportati di seguito rispecchiano l’esposizione a olezarsen in 89 pazienti con FCS che hanno ricevuto almeno una dose di olezarsen in sperimentazioni cliniche. Di questi, 77 pazienti hanno ricevuto almeno 6 mesi di trattamento e 65 pazienti hanno ricevuto almeno 12 mesi di trattamento. La durata media del trattamento per questi pazienti è stata di 521 giorni (intervallo: da 28 a 1 080 giorni).
Le reazioni avverse sono elencate in base alla classificazione per sistemi e organi secondo MedDRA. La frequenza delle reazioni avverse è definita utilizzando la seguente convenzione: molto comune (≥1/10), comune (≥1/100, <1/10), non comune (≥1/1 000, <1/100); raro (≥1/10 000, <1/1 000), molto raro (<1/10 000) e non nota (la frequenza non può essere definita sulla base dei dati disponibili). All’interno di ogni categoria di frequenza, le reazioni avverse sono presentate in ordine di gravità decrescente.
Tabella 1: Reazioni avverse
| Classificazione per sistemi e organi | Molto comune | Comune |
| Disturbi del sistema immunitario | Ipersensibilità | |
| Patologie del sistema nervoso | Cefalea | |
| Patologie gastrointestinali | Vomito | |
Patologie del sistema muscoloscheletrico e del tessuto connettivo | Artralgia | Mialgia |
Patologie generali e condizioni relative alla sede di somministrazione | Eritema in sede di iniezione | Alterazione del colore in sede di iniezione Brividi Dolore in sede di iniezione Tumefazione in sede di iniezione |
Descrizione di reazioni avverse selezionate
Ipersensibilità
Ipersensibilità è stata osservata con olezarsen. Reazioni da ipersensibilità severe (inclusi sintomi di broncospasmo, eritema diffuso, tumefazione della faccia, orticaria, brividi e mialgie) sono state osservate in 2 pazienti nelle sperimentazioni cliniche. In entrambi i pazienti l’evento è stato acuto, ha richiesto una terapia e ha comportato l’interruzione del trattamento.
Reazioni in sede di iniezione
Reazioni in sede di iniezione si sono verificate in pazienti con FCS trattati con olezarsen. Queste reazioni locali sono state per lo più lievi e costituite da eritema in sede di iniezione (17%), alterazione del colore (9%), dolore (6%) e tumefazione (5%).Questi eventi sono autolimitanti o possono essere in genere gestiti con il trattamento sintomatico.
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato nell’allegato V.
4.9 Sovradosaggio
In caso di sovradosaggio, i pazienti devono essere attentamente monitorati e deve essere somministrata una terapia di supporto, come appropriato.
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: agenti modificanti i lipidi, altri agenti modificanti i lipidi, codice anatomico, terapeutico, chimico (ATC): non ancora assegnato
Meccanismo d’azione
Olezarsen è un coniugato oligonucleotide antisenso-N-acetilgalattosammina triantennaria (GalNAc3), che causa la degradazione dell’acido ribonucleico messaggero (mRNA) dell’apolipoproteina C3 (apoC-III) attraverso il legame selettivo al proprio mRNA, con conseguente cleavage mediato dalla ribonucleasi H1 (RNasi H1) dell’mRNA dell’apoC-III. Olezarsen è perfettamente complementare al sito sulle posizioni del cromosoma 11 da 116.833.046 a 116.833.065, corrispondenti al gene apoC-III, secondo la versione 109 di Ensembl (build GRCh38) del genoma dell’homo sapiens. Questo determina specifiche riduzioni della proteina apoC-III nel siero, con conseguenti riduzioni dei trigliceridi plasmatici. Gli studi suggeriscono che l’apoC-III regola sia il metabolismo dei trigliceridi sia la clearance epatica dei chilomicroni e di altre lipoproteine ricche di trigliceridi.
Effetti farmacodinamici
Effetti di olezarsen sui parametri lipidici
In una sperimentazione clinica di fase 3 condotta in pazienti con FCS (sperimentazione Balance), la somministrazione di olezarsen ha ridotto l’apoC-III, i trigliceridi (TG), i trigliceridi chilomicroni, l’apolipoproteina B-48 (apoB-48), il colesterolo totale (TC), e il colesterolo non legato alle lipoproteine ad alta densità (C-non-HDL). Ha aumentato inoltre il colesterolo legato alle lipoproteine ad alta densità (HDL), l’apolipoproteina B (apoB) totale e il colesterolo legato alle lipoproteine a bassa densità (C-LDL). I livelli medi di C-LDL sono rimasti all’interno dell’intervallo normale (ossia < 70 mg/dL) per il 74% dei pazienti.
Elettrofisiologia cardiaca
A una dose pari a 1,5 volte la dose massima raccomandata per olezarsen, non è stato osservato alcun prolungamento clinicamente significativo dell’intervallo QT corretto.
Efficacia e sicurezza clinica
L’efficacia e la sicurezza di olezarsen sono state valutate in una sperimentazione clinica randomizzata multicentrica, in doppio cieco, controllata verso placebo (sperimentazione Balance), che ha incluso 66 pazienti adulti con FCS. I pazienti sono stati sottoposti a screening e arruolati sulla base di una documentata presenza di varianti con perdita di funzione a carico di vari geni noti per causare un deficit completo o parziale della funzione della lipoproteina lipasi, un enzima che idrolizza i TG trasportati dalle lipoproteine ricche di TG in acidi grassi liberi. Dopo un periodo preliminare ≥ 4 settimane in cui hanno continuato a seguire una dieta con ≤ 20 g di grassi al giorno, i pazienti sono stati assegnati in modo causale, in rapporto 1:1, alla coorte A (50 mg) o alla coorte B (80 mg); ciascuna coorte è stata ulteriormente randomizzata in rapporto 2:1 a ricevere rispettivamente olezarsen
o placebo, mediante iniezione sottocutanea, nell’arco di un periodo di trattamento di 53 settimane.
I principali criteri di inclusione per la sperimentazione erano: diagnosi di FCS confermata da documentazione di mutazioni omozigoti, eterozigoti composte o eterozigoti doppie con perdita di funzione nei geni che causano il tipo 1 [quali lipoproteina lipasi (LPL), proteina legante la lipoproteina ad alta densità 1 ancorata al glicosilfosfatidilinositolo (GPIHBP1), apolipoproteina A5 (APOA5), apolipoproteina C2 (APOC2), glicerolo-3-fosfato deidrogenasi 1 (GPD1) o fattore di maturazione della lipasi 1 (LMF1)] e con o senza anamnesi di pancreatite. L’anamnesi di pancreatite è stata definita come diagnosi registrata di pancreatite acuta o ospedalizzazione per dolore addominale severo consistente con pancreatite acuta, senza diagnosi alternativa, nei 10 anni precedenti lo screening. L’arruolamento di pazienti senza anamnesi di pancreatite è stato limitato al 35% (ossia ≤ 21 dei 60 pazienti previsti).
Gli aspetti demografici e le caratteristiche dei pazienti al basale erano generalmente simili fra i 3 gruppi di trattamento. In totale sono stati arruolati 66 pazienti. L’età media era 45 anni, 38 (58%) erano donne, 56 (85%) erano bianchi e 59 (89%) di origine etnica non ispanica o latina. Su un totale di 66 pazienti, 55 (83%) avevano una mutazione con perdita di funzione nel gene LPL, inclusi 40 (61%) con mutazione LPL omozigote, mentre 11 (17%) avevano altre varianti causali nei geni APOA5, GPIHBP1, LMF1 e APOC2. La percentuale di pazienti con diabete al momento dell’arruolamento era del 32% nel gruppo olezarsen 80 mg e del 14% nel gruppo olezarsen 50 mg, rispetto al 26% nel gruppo placebo. In tutti i gruppi di trattamento, i pazienti arruolati erano trattati con statine (24%), acidi grassi omega-3 (38%), fibrati (46%) o altre terapie ipolipemizzanti (9%) al momento dell’ingresso nella sperimentazione. I pazienti in terapia ipolipemizzante dovevano aver mantenuto dosi stabili per almeno 4 settimane prima dello screening e rimanere in terapia stabile per tutta la sperimentazione. Inoltre, tutti i pazienti dovevano aderire alla dieta prescritta per l’intera durata della sperimentazione. Il settantuno percento (71%) di tutti i pazienti aveva anamnesi di pancreatite acuta documentata nei 10 anni precedenti. Il livello medio (deviazione standard [DS]) di TG a digiuno al basale era 2 629,5 (1 315,45) mg/dL.
Olezarsen ha prodotto una riduzione statisticamente significativa dei livelli di trigliceridi nel gruppo trattato con 80 mg, rispetto al placebo, all’endpoint primario di efficacia, definito come variazione percentuale dei trigliceridi a digiuno dal basale al mese 6 (media delle settimane 23, 25 e 27), vedere Tabella 2 di seguito. Olezarsen 50 mg non è un regime posologico approvato per la FCS e non sono riportate ulteriori analisi.
Tabella 2: Valori medi al basale (BL) e variazioni percentuali (%) medie secondo il metodo dei minimi quadrati rispetto al basale dei parametri dei lipidi/lipoproteine, in pazienti con FCS, ai mesi 6 e 12 (sperimentazione Balance)
| Parametro (mg/dL) | Olezarsen 80 mg N = 22 | Placebo N = 23 | Olezarsen 80 mg vs placebo | |||||
| BL | Variaz ione % al mese 6 | Variaz ione % al mese 1 2 | BL | Variaz ione % al mese 6 | Variaz ione % al mese 1 2 | Differenza fra i trattamenti (IC al 95%) | ||
| al mese 6 | al mese 12 | |||||||
| Trigliceridi | 2 613, 1 | -32 | -39 | 2 595, 7 | +12 | +21 | -43,5* (-69,1; -17,9) | -59,4† (-90,7; -28,1) |
| ApoC-III | 27,5 | -66 | -64 | 27,7 | +8 | +17 | -73,7† (-94,6; -52,8) | -81,3† (-104,7; -57,9) |
| ApoB-48 | 11,6 | -59 | -79 | 14,2 | +25 | -4 | -84,0† (-137,0; -31,0) | -75,6 (-153,2; +1,9) |
| C-non-HDL | 262,9 | -19 | -28 | 271,3 | +5 | +12 | -24,2† (-40,5; -7,9) | -39,7† (-63,1; -16,3) |
Abbreviazioni: apoB-48 = apolipoproteina B-48; apoC-III = apolipoproteina CIII; C-non-HDL = colesterolo non legato alle lipoproteine ad alta densità; N = numero di pazienti; IC = intervallo di confidenza; BL = basale.
Nota: i risultati delle analisi si basavano su un’analisi del modello di covarianza con il trattamento, i due fattori di stratificazione della randomizzazione, l’anamnesi pregressa di pancreatite nei 10 anni precedenti lo screening (sì vs no), il trattamento precedente con l’ASO non coniugato (sì vs no) come effetti fissi e il valore al basale sottoposto a trasformazione logaritmica come covariata. I dati mancati sono stati imputati utilizzando l’imputazione del washout con placebo. Gli IC al 95% delle differenze fra i trattamenti sono stati calcolati mediante uno stimatore della varianza robusto. * Ha raggiunto la significatività statistica (valore p < 0,05).
† Ha raggiunto la significatività nominale (valore p < 0,05).
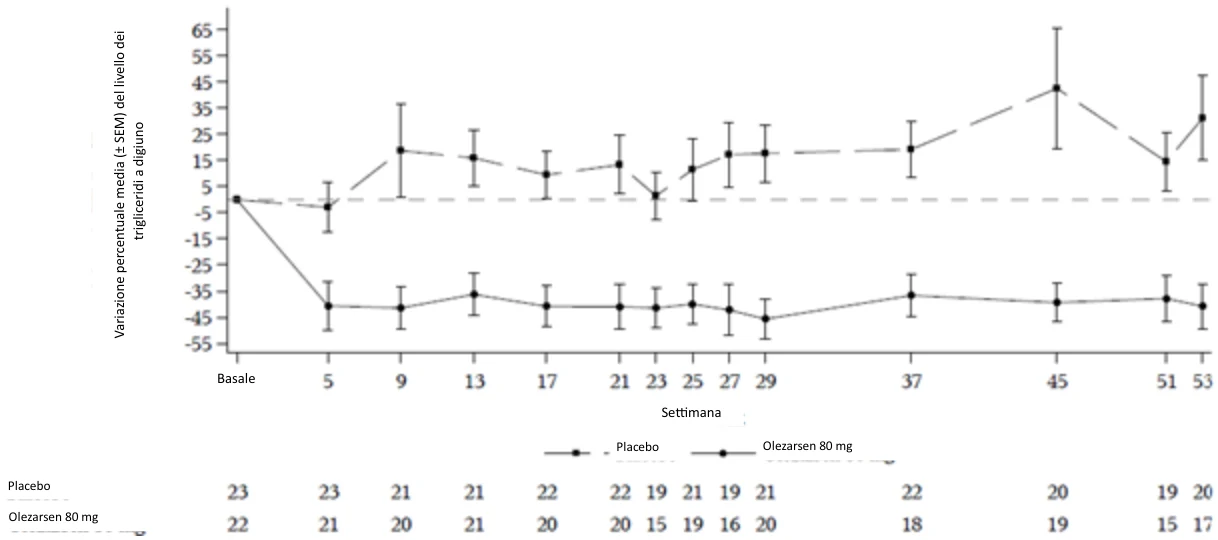
La variazione percentuale aggiustata per il placebo dei livelli di TG dal basale al mese 12 nel gruppo trattato con olezarsen 80 mg è stata nominalmente significativa (Tabella 2). Dopo la somministrazione della dose di olezarsen 80 mg ogni 4 settimane, una riduzione dell’apoC-III a digiuno è stata osservata alla prima valutazione (settimana 5). La variazione percentuale corretta per il placebo rispetto al basale è stata -57%, -69%, -74% e -81% rispettivamente ai mesi 1, 3, 6 e 12. Riduzioni dei livelli di apoB-48 e C-non-HDL nel gruppo trattato con olezarsen 80 mg sono state dimostrate al mese 6 e sono state mantenute al mese 12. Le variazioni percentuali medie dei livelli di TG rispetto al basale nel corso del tempo hanno dimostrato un consistente effetto di riduzione durante il periodo di trattamento di 12 mesi (Figura 1).
Figura 1: Variazione percentuale dei trigliceridi a digiuno nel tempo (sperimentazione
Balance)
Nel corso del periodo di trattamento di 12 mesi, l’incidenza numerica di pancreatite nei pazienti trattati con olezarsen 80 mg è stata inferiore rispetto al placebo (1 paziente ha manifestato 1 evento di pancreatite acuta confermata nel gruppo olezarsen 80 mg, rispetto a 11 eventi riportati da 7 pazienti nel gruppo placebo). Il tempo al primo evento di pancreatite è stato più lungo nel gruppo trattato con olezarsen 80 mg (357 giorni) rispetto al placebo (9 giorni). Il tasso medio di eventi di pancreatite per 100 anni-paziente è stato 4,37 per il gruppo olezarsen totale (gruppo 80 mg e 50 mg), rispetto a 36,31 per il gruppo placebo. Il rapporto fra i tassi medi di eventi di pancreatite per olezarsen totale rispetto al placebo è stato 0,12 (IC al 95%: 0,022; 0,656).
Popolazione anziana
Nelle sperimentazioni cliniche, 111 (38%) pazienti trattati con olezarsen avevano ≥ 65 anni di età. Non sono state osservate differenze complessive nella sicurezza o nell’efficacia tra questi pazienti e pazienti adulti più giovani.
Immunogenicità
Nella sperimentazione Balance, con una durata del trattamento fino a 53 settimane, anticorpi anti-farmaco (anti-drug antibodies, ADA) sono stati rilevati con frequenza molto comune, con 18 dei 43 (42%) pazienti trattati con olezarsen che hanno sviluppato ADA emergenti dal trattamento. Non è stata osservata evidenza di un impatto degli ADA su farmacocinetica, sicurezza o efficacia; tuttavia, i dati sono limitati.
Popolazione pediatrica
L’Agenzia europea per i medicinali ha rinviato l’obbligo di presentare i risultati degli studi con olezarsen in uno o più sottogruppi della popolazione pediatrica per il trattamento della FCS (vedere paragrafo 4.2 per informazioni sull’uso pediatrico).
5.2 Proprietà farmacocinetiche
Le proprietà farmacocinetiche (PK) di olezarsen sono state valutate dopo la somministrazione sottocutanea di dosi singole e ripetute (una volta alla settimana e una volta ogni 4 settimane) in soggetti sani e di dosi ripetute (una volta ogni 4 settimane) in pazienti con FCS.
La concentrazione massima (Cmax) e l’area sotto la curva (AUC) di olezarsen hanno mostrato un aumento leggermente più che proporzionale alla dose dopo iniezioni sottocutanee singole comprese tra 10 e 120 mg (ossia da 0,13 a 1,5 volte la dose raccomandata) in volontari sani.
Le stime di popolazione (media ± DS) della Cmax e dell’AUC allo steady state nell’arco dell’intervallo di somministrazione (AUCτ) erano rispettivamente 883 ± 662 ng/mL e 7 440 ± 3 880 ng*h/mL, dopo somministrazione di 80 mg una volta al mese in pazienti con FCS. Non è stato osservato accumulo della Cmax e dell’AUC di olezarsen dopo somministrazioni ripetute (una volta ogni 4 settimane).
Assorbimento
Dopo somministrazione sottocutanea, olezarsen è rapidamente assorbito, con un tempo alla concentrazione plasmatica massima di circa 2 ore post-dose, sulla base di stime di popolazione.
Distribuzione
Dopo somministrazione sottocutanea, è prevista una distribuzione di olezarsen principalmente al fegato e alla corteccia renale. In vitro, olezarsen si lega alle proteine plasmatiche umane (> 99%). Le stime medie di popolazione per il volume di distribuzione centrale apparente sono pari a 91,9 L, mentre per il volume di distribuzione periferico apparente sono pari a 2 960 L.
Biotrasformazione
Olezarsen non è un substrato per il metabolismo del CYP ed è metabolizzato da endonucleasi ed esonucleasi in brevi frammenti di nucleotidi di varie dimensioni.
Eliminazione
L’emivita di eliminazione terminale è di circa 4 settimane.
La frazione media di ASO immodificato eliminata nelle urine era inferiore all’1% della dose somministrata entro 24 ore.
Immunogenicità
L’incidenza di ADA osservata è altamente dipendente dalla sensibilità e dalla specificità del saggio. Nella sperimentazione Balance, la presenza di ADA non ha influito sulla Cmax plasmatica di olezarsen, ma ha aumentato le concentrazioni di valle (Ctrough).
Popolazioni speciali
Compromissione renale
Non sono state condotte sperimentazioni cliniche formali per analizzare l’effetto della compromissione renale sulla PK di olezarsen. Un’analisi di farmacocinetica e farmacodinamica di popolazione non ha evidenziato differenze clinicamente significative nella farmacocinetica o nella farmacodinamica di olezarsen dovute a una lieve e moderata compromissione renale (eGFR da ≥ 30 a < 90 mL/min/1,73 m2).
Olezarsen non è stato studiato in pazienti con compromissione renale severa o malattia renale allo stadio terminale.
Compromissione epatica
Non sono state condotte sperimentazioni cliniche formali per analizzare l’effetto della compromissione epatica sulla PK di olezarsen. Un’analisi di farmacocinetica e farmacodinamica di popolazione non ha evidenziato differenze clinicamente significative nella farmacocinetica o nella farmacodinamica di olezarsen dovute a una lieve compromissione epatica (bilirubina totale ≤ ULN con AST > ULN; o bilirubina totale > 1-1,5 volte l’ULN con qualsiasi livello di AST).
Olezarsen non è stato studiato nei pazienti con compromissione epatica moderata o severa.
Età, genere, peso e origine etnica
Sulla base dell’analisi di farmacocinetica e farmacodinamica di popolazione, il peso corporeo (compreso tra 45 e 131 kg), il genere e l’origine etnica non hanno un effetto clinicamente significativo sull’esposizione a olezarsen o sulla riduzione di apoC-III e trigliceridi allo steady state.
Non sono state osservate differenze complessive nella farmacocinetica tra pazienti adulti e anziani (età ≥ 65 anni).
5.3 Dati preclinici di sicurezza
I dati preclinici non rivelano rischi particolari per l’uomo sulla base di studi convenzionali di farmacologia di sicurezza, tossicità a dosi ripetute, genotossicità, potenziale cancerogeno, tossicità della riproduzione e dello sviluppo.
Negli studi sugli animali della forma non coniugata di olezarsen, volanesorsen, i dati disponibili hanno mostrato l’escrezione di quantità molto basse di volanesorsen nel latte. A causa della scarsa biodisponibilità orale di volanesorsen, è ritenuto improbabile che queste basse concentrazioni nel latte determinino un’esposizione sistemica dovuta all’allattamento.
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Diidrogenofosfato di sodio (E339)
Idrogenofosfato di disodio (E339)
Sodio cloruro
Acqua per preparazioni iniettabili
Sodio idrossido (per l’aggiustamento del pH) (E524)
Acido cloridrico (per l’aggiustamento del pH) (E507)
6.2 Incompatibilità
In assenza di studi di compatibilità, questo medicinale non deve essere miscelato con altri medicinali.
6.3 Periodo di validità
4 anni
6.4 Precauzioni particolari per la conservazione
Conservare in frigorifero (2°C – 8°C).
Conservare nella confezione originale per proteggere il medicinale dalla luce.
Tryngolza può essere conservato nella confezione originale fuori dal frigorifero (fino a 30°C) per un massimo di 6 settimane. In caso di mancato utilizzo entro le 6 settimane, deve essere eliminato.
6.5 Natura e contenuto del contenitore
0,8 mL di soluzione iniettabile in una siringa di vetro di tipo I, con ago presaldato in acciaio inox, dispositivo di protezione dell’ago rigido e tappo dello stantuffo in elastomero clorobutilico siliconato. La siringa è assemblata in una penna preriempita monodose.
Confezione da una penna preriempita.
6.6 Precauzioni particolari per lo smaltimento e la manipolazione
La penna preriempita monodose deve essere estratta dal frigorifero (da 2°C a 8°C) almeno 30 minuti prima dell’uso, affinché possa raggiungere la temperatura ambiente (fino a 30°C) prima dell’iniezione. Non devono essere usati altri metodi (ad esempio acqua calda o forno a microonde) per riscaldarla.
Il medicinale deve essere ispezionato visivamente prima della somministrazione. La soluzione deve essere un liquido limpido e da incolore a giallo. È normale vedere bolle d’aria nella soluzione. Se la soluzione è torbida o contiene particolato visibile, il contenuto non deve essere iniettato e il medicinale deve essere restituito alla farmacia. Non usare se la soluzione appare congelata. Il medicinale non utilizzato e i rifiuti derivati da tale medicinale devono essere smaltiti in conformità alla normativa locale vigente.
7. TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
Swedish Orphan Biovitrum AB (publ)
SE-112 76
Stockholm
Svezia
8. NUMERO(I) DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
EU/1/25/1969/001
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione: 17 settembre 2025.
10. DATA DI REVISIONE DEL TESTO
Informazioni più dettagliate su questo medicinale sono disponibili sul sito web dell’Agenzia europea per i medicinali, https://www.ema.europa.eu.
ALLEGATO II
A. PRODUTTORE RESPONSABILE DEL RILASCIO DEI
LOTTI
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E
UTILIZZO
C. ALTRE CONDIZIONI E REQUISITI
DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA
L’USO SICURO ED EFFICACE DEL MEDICINALE
A. PRODUTTORE RESPONSABILE DEL RILASCIO DEI LOTTI
Nome e indirizzo del produttore responsabile del rilascio dei lotti
Ionis Ireland Limited
St. James House
72 Adelaide Road, Dublin 2
D02 Y017
Irlanda
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E UTILIZZO
Medicinale soggetto a prescrizione medica.
C. ALTRE CONDIZIONI E REQUISITI DELL’AUTORIZZAZIONE
ALL’IMMISSIONE IN COMMERCIO
- Rapporti periodici di aggiornamento sulla sicurezza (PSUR)
I requisiti per la presentazione degli PSUR per questo medicinale sono definiti nell’elenco delle date di riferimento per l’Unione europea (elenco EURD) di cui all’articolo 107 quater, paragrafo 7, della direttiva 2001/83/CE e successive modifiche, pubblicato sul sito web dell’Agenzia europea per i medicinali.
Il titolare dell’autorizzazione all’immissione in commercio deve presentare il primo PSUR per questo medicinale entro i 6 mesi successivi all’autorizzazione.
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA L’USO SICURO ED
EFFICACE DEL MEDICINALE
- Piano di gestione del rischio (RMP)
Il titolare dell’autorizzazione all’immissione in commercio deve effettuare le attività e le azioni di farmacovigilanza richieste e dettagliate nel RMP approvato e presentato nel modulo 1.8.2 dell'autorizzazione all'immissione in commercio e in ogni successivo aggiornamento approvato del RMP.
Il RMP aggiornato deve essere presentato:
- su richiesta dell’Agenzia europea per i medicinali;
- ogni volta che il sistema di gestione del rischio è modificato, in particolare a seguito del ricevimento di nuove informazioni che possono portare a un cambiamento significativo del profilo beneficio/rischio o a seguito del raggiungimento di un importante obiettivo (di farmacovigilanza o di minimizzazione del rischio).