


Riassunto delle caratteristiche del prodotto - Redemplo
1. DENOMINAZIONE DEL MEDICINALE
Redemplo 25 mg soluzione iniettabile in siringa preriempita
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Ogni siringa preriempita monodose contiene plozasiran sodio equivalente a 25 mg di plozasiran in 0,5 mL di soluzione.
Ogni mL di soluzione contiene 50 mg di plozasiran.
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Soluzione iniettabile (iniezione)
Soluzione limpida, da incolore a gialla, con pH pari a circa 4,7–5,6 e osmolalità pari a 320-380 mOsm/kg.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
Redemplo è indicato come coadiuvante della dieta per ridurre i livelli di trigliceridi in pazienti adulti affetti da sindrome da chilomicronemia familiare (FCS) (vedere paragrafo 4.2 per i criteri di selezione dei pazienti).
4.2 Posologia e modo di somministrazione
Il trattamento deve essere iniziato e supervisionato da un medico esperto nel trattamento di pazienti con FCS.
Selezione dei pazienti
Quando si prende in considerazione l’uso di Redemplo, è importante che la diagnosi di FCS del paziente sia stabilita mediante test genetico o in base alla presenza dei seguenti criteri clinici: livelli di trigliceridi (TG) a digiuno ≥ 10 mmol/L (≥ 880 mg/dL) refrattari alla terapia ipolipemizzante standard e almeno uno dei criteri che seguono: anamnesi pregressa di pancreatite acuta non causata da alcol o colelitiasi, anamnesi di ricoveri ospedalieri ricorrenti per severo dolore addominale senza altra causa spiegabile, anamnesi di pancreatite infantile o anamnesi familiare di pancreatite indotta da ipertrigliceridemia.
Posologia
La dose raccomandata di plozasiran è di 25 mg somministrati mediante singola iniezione sottocutanea ogni 3 mesi.
Dose saltata
Se si salta una dose, plozasiran deve essere somministrato il prima possibile. Successivamente si deve riprendere la somministrazione ogni 3 mesi a partire dalla dose somministrata più di recente.
Anziani
Non sono richiesti aggiustamenti della dose per i pazienti anziani di età ≥ 65 anni (vedere paragrafo 5.2).
Compromissione renale
Non sono richiesti aggiustamenti della dose per i pazienti con compromissione renale lieve (velocità di filtrazione glomerulare stimata [eGFR] da ≥ 60 a ˂ 90 mL/min) o moderata
(eGFR da ≥ 30 a ˂ 60 mL/min). Plozasiran non è stato studiato in pazienti con compromissione renale grave o malattia renale allo stadio terminale (eGFR ˂ 30 mL/min) e deve essere usato in questi pazienti solo se il beneficio clinico previsto supera il rischio potenziale (vedere paragrafo 5.2).
Compromissione epatica
Non sono richiesti aggiustamenti della dose per i pazienti con aumento dell’aspartato aminotransferasi (AST) > limite superiore della norma (ULN) e bilirubina totale ≤ ULN, o bilirubina totale > 1,0 a 1,5 volte l’ULN e qualsiasi valore di AST. Plozasiran non è stato studiato in pazienti con compromissione epatica moderata o grave e deve essere usato in questi pazienti solo se il beneficio clinico previsto supera il rischio potenziale (vedere paragrafo 5.2).
Popolazione pediatrica
La sicurezza e l’efficacia di questo medicinale nei bambini e negli adolescenti di età < 18 anni non sono state ancora stabilite. Non ci sono dati disponibili.
Modo di somministrazione
Questo medicinale è solo per uso sottocutaneo. Non deve essere somministrato per via intramuscolare
o endovenosa.
Ogni siringa preriempita è solo monouso.
La prima iniezione somministrata dal paziente o dalla persona che lo assiste deve essere eseguita sotto la guida di un operatore sanitario adeguatamente qualificato.
Le sedi di iniezione includono la parte superiore del braccio (in caso di somministrazione da parte di una persona che assiste il paziente), la coscia e l’addome (ad eccezione dell’area che si estende per 5 cm attorno all’ombelico). Questo medicinale non deve essere iniettato in aree in cui la pelle è dolente, contusa, arrossata, indurita o lesionata, oppure in cui sono presenti cicatrici o smagliature. Questo medicinale non deve essere iniettato nella stessa area in cui vengono iniettati altri medicinali.
Per le istruzioni sulla manipolazione del medicinale prima della somministrazione, vedere paragrafo 6.6.
Alla fine del foglio illustrativo sono riportate istruzioni per l’uso dettagliate.
4.3 Controindicazioni
Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1.
4.4 Avvertenze speciali e precauzioni d’impiego
Iperglicemia
I dati suggeriscono che plozasiran può aumentare i livelli di glucosio ematico in alcuni pazienti. Negli studi controllati con placebo, l’iperglicemia si è verificata in un numero maggiore di pazienti trattati con plozasiran rispetto ai pazienti trattati con placebo (vedere paragrafo 4.8). Alcuni pazienti con diabete o a maggior rischio di svilupparlo possono manifestare un grado di iperglicemia che richiede il trattamento prescritto per il diabete. Questi pazienti devono essere monitorati sia dal punto di vista clinico sia da quello biochimico, in conformità alle linee guida nazionali.
Contenuto di sodio
Questo medicinale contiene meno di 1 mmol di sodio (23 mg) per dose, cioè essenzialmente “senza sodio”.
4.5 Interazioni con altri medicinali ed altre forme d’interazione
Non sono stati effettuati studi clinici d’interazione.
4.6 Fertilità, gravidanza e allattamento
Gravidanza
I dati relativi all’uso di plozasiran in donne in gravidanza non esistono. Gli studi sugli animali non indicano effetti dannosi diretti o indiretti di tossicità riproduttiva (vedere paragrafo 5.3).
A scopo precauzionale, è preferibile evitare l’uso di plozasiran durante la gravidanza.
Allattamento
Non è noto se plozasiran/metaboliti siano escreti nel latte materno. Non ci sono informazioni relative all’escrezione di plozasiran/metaboliti nel latte di animali. Il rischio per i neonati/lattanti non può essere escluso.
Si deve decidere se interrompere l’allattamento o interrompere la terapia/astenersi dalla terapia con plozasiran tenendo in considerazione il beneficio dell’allattamento per il bambino e il beneficio della terapia per la donna.
Fertilità
Non sono disponibili dati clinici sull’effetto di questo medicinale sulla fertilità umana. Plozasiran non ha avuto effetti sulla fertilità nei ratti. I dati aggregati delle scimmie e dei ratti indicano un’improbabile rilevanza clinica del peso inferiore degli organi riproduttivi osservato in un sottogruppo di scimmie maschi e un basso rischio di impatto sulla fertilità e sullo sviluppo degli organi riproduttivi maschili nell’uomo (vedere paragrafo 5.3).
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
Plozasiran non altera o altera in modo trascurabile la capacità di guidare veicoli e di usare macchinari.
4.8 Effetti indesiderati
Riassunto del profilo di sicurezza
Le reazioni avverse più comuni sono iperglicemia (12,8%), cefalea (6,8%), nausea (4,7%) e reazione in sede di iniezione (4,7%).
Gli eventi avversi che hanno portato all’interruzione del trattamento sono stati iperglicemia (0,7%) e orticaria (0,7%).
Tabella delle reazioni avverse
La tabella 1 presenta le reazioni avverse segnalate in pazienti trattati con 25 mg di plozasiran in tre studi clinici controllati con placebo (due studi di fase 2 su pazienti con ipertrigliceridemia grave e ipertrigliceridemia moderata e uno studio di fase 3 su pazienti con FCS).
Le reazioni avverse sono elencate secondo la classificazione per sistemi e organi del Dizionario medico per le attività di regolamentazione (MedDRA) e in base alla frequenza. Le categorie di frequenza sono definite con la seguente convenzione: molto comune (≥ 1/10), comune (≥ 1/100, < 1/10), non comune (≥ 1/1 000, < 1/100), raro (≥ 1/10 000, < 1/1 000), molto raro (< 1/10 000) e non nota (la frequenza non può essere definita sulla base dei dati disponibili). All’interno di ciascun gruppo di frequenza, le reazioni avverse sono presentate in ordine decrescente di gravità.
Tabella 1. Reazioni avverse
| Classificazione per sistemi e organi | Reazione avversa | Frequenza |
| Disturbi del metabolismo e della nutrizione | Iperglicemiaa | Molto comune |
| Patologie del sistema nervoso | Cefalea | Comune |
| Patologie gastrointestinali | Nausea | Comune |
| Patologie epatobiliari | Patologia epatica (ALT aumentata, AST aumentata) | Non comune |
| Patologie generali e condizioni relative alla sede di somministrazione | Reazione in sede di iniezionea | Comune |
ALT = alanina aminotransferasi; AST = aspartato aminotransferasi.
a Vedere paragrafo “Descrizione di reazioni avverse selezionate”
Descrizione di reazioni avverse selezionate
Iperglicemia
Negli studi controllati con placebo, l’iperglicemia ha interessato il 12,8% e il 9,8% dei pazienti trattati rispettivamente con plozasiran e placebo. La percentuale di pazienti in ciascun gruppo che hanno interrotto il trattamento a causa di iperglicemia è stata dell’1,4% e dello 0% nei pazienti trattati rispettivamente con plozasiran e placebo. Gli eventi di iperglicemia nei pazienti trattati con plozasiran includevano glucosio ematico aumentato (1,4%), diabete mellito (1,4%), emoglobina glicosilata aumentata (4,1%), iperglicemia (1,4%) e diabete mellito di tipo 2 (5,4%) (vedere paragrafo 4.4).
Reazione in sede di iniezione
Negli studi controllati con placebo, le reazioni in sede di iniezione hanno interessato il 4,7% e l’1,2% dei pazienti trattati rispettivamente con plozasiran e placebo. Tutte queste reazioni avverse sono state di gravità lieve. Nessun paziente ha interrotto il trattamento o ha richiesto modifiche o ritardi nella somministrazione a causa di reazioni in sede di iniezione. Gli eventi di reazione in sede di iniezione nei pazienti trattati con plozasiran includevano eritema in sede di iniezione (0,7%), dolore in sede di iniezione (2,7%) e reazione in sede di iniezione (1,4%). L’incidenza degli eventi di reazione in sede di iniezione è stata più elevata dopo la prima dose ed è diminuita con le dosi successive.
Osservazioni di laboratorio
Transaminasi epatiche aumentate
Negli studi clinici di fase 2 e 3, aumenti delle transaminasi epatiche sieriche > ULN si sono verificati più frequentemente nei pazienti trattati con plozasiran rispetto al placebo. Aumenti transitori asintomatici di ALT e AST > 3 volte l’ULN hanno interessato rispettivamente l’1,5% e lo 0,7% dei partecipanti trattati con plozasiran. Questi aumenti non sono progrediti fino a superare la soglia di > 5 volte l’ULN e non hanno richiesto aggiustamenti della dose o l’interruzione del trattamento.
Livelli di LDL-C
Il trattamento con plozasiran può aumentare i livelli di colesterolo legato a lipoproteine a bassa densità (LDL-C). Negli studi clinici, il LDL-C mediano è aumentato da circa 0,55 mmol/L al basale a 1,0-1,1 mmol/L entro il mese 10. In seguito, i suoi livelli si sono generalmente stabilizzati.
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato nell’allegato V.*
4.9 Sovradosaggio
Negli studi di fase 1 sono state somministrate dosi fino a 100 mg di plozasiran (4 volte la dose raccomandata), che non hanno comportato problemi di sicurezza. Non esiste un trattamento specifico per il sovradosaggio di plozasiran. In caso di sovradosaggio, il paziente deve essere trattato in modo sintomatico e, se necessario, si devono istituire misure di supporto.
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: agenti modificanti i lipidi, altri agenti modificanti i lipidi; codice ATC: non ancora assegnato
Meccanismo d’azione
Plozasiran è un acido ribonucleico (RNA) interferente breve (siRNA, oligonucleotide a doppio filamento) coniugato con N-acetilgalattosamina per facilitare il trasporto e l’assorbimento negli epatociti. Negli epatociti, plozasiran degrada selettivamente l’RNA messaggero (mRNA) dell’apolipoproteina C3 (APOC3) attraverso il meccanismo di interferenza dell’RNA, determinando una riduzione dei livelli della proteina APOC3 epatica e sierica. Questo, a sua volta, aumenta l’attività della lipoproteina lipasi e l’assorbimento da parte degli epatociti delle lipoproteine remnant ricche in TG, con conseguenti diminuzioni dei TG sierici.
Effetti farmacodinamici
Nello studio PALISADE, 25 mg di plozasiran somministrati ogni 3 mesi in pazienti con FCS hanno ridotto APOC3, TG, colesterolo legato a lipoproteine non ad alta densità (non-HDL-C) e colesterolo legato a lipoproteine a densità molto bassa (VLDL-C) (vedere anche paragrafo “Efficacia clinica” di seguito), e hanno aumentato colesterolo legato a lipoproteine ad alta densità (HDL-C) e LDL-C. Nella maggior parte dei pazienti, i livelli di LDL-C sono rimasti entro l’intervallo normale. Le riduzioni mediane della proteina APOC3 e dei TG sierici a digiuno al mese 1 sono state rispettivamente del 95% e dell’85%, suggerendo che lo stato stazionario farmacodinamico viene raggiunto dopo la prima dose.
Elettrofisiologia cardiaca
Dosi di 100 mg di plozasiran (4 volte la dose raccomandata) non hanno prolungato l’intervallo QT in misura clinicamente rilevante.
Efficacia clinica
Studio PALISADE su pazienti con FCS
Lo studio PALISADE è uno studio clinico randomizzato, in doppio cieco, controllato con placebo su 75 pazienti adulti con FCS sottoposti a dieta a basso contenuto di grassi. I pazienti, di età ≥ 18 anni, hanno ricevuto 4 singole iniezioni sottocutanee di 25 mg di plozasiran (N=23), 50 mg di plozasiran (N=22) o placebo (N=19) somministrate ogni 3 mesi. Sono stati inclusi pazienti con diagnosi di FCS e TG a digiuno ≥ 10 mmol/L (≥ 880 mg/dL) refrattari alla terapia ipolipemizzante standard.
La diagnosi di FCS è stata definita come pazienti con anamnesi di TG a digiuno > 11,3 mmol/L (˃ 1 000 mg/dL) e:
Test genetico di supporto (N=41 [54,7%]) o evidenza di bassa attività della lipoproteina lipasi
(LPL); oppure
- FCS diagnosticata clinicamente (N=34 [45,3%]) con anamnesi pregressa di pancreatite acuta non causata da alcol o colelitiasi, anamnesi di ricoveri ospedalieri ricorrenti per severo dolore addominale senza altra causa spiegabile, anamnesi di pancreatite infantile o anamnesi familiare di pancreatite indotta da ipertrigliceridemia.
L’età media era 46 anni, con un numero maggiore di pazienti di età < 50 anni nel gruppo trattato con plozasiran 50 mg (83,3%) rispetto al gruppo trattato con plozasiran 25 mg o al gruppo trattato con placebo (rispettivamente 57,7% e 56,0%). I pazienti di età ≥ 65 anni erano 9 (12%) e quelli di età ≥ 75 anni erano 2 (3%). Circa la metà dei pazienti in ciascun gruppo di trattamento era di sesso maschile. La maggior parte dei pazienti era di etnia caucasica (73,3%) o etnia asiatica (21,3%). L’indice di massa corporea (IMC) medio era 25,5 kg/m2; il 53,3% dei soggetti era in sovrappeso (IMC ≥ 25 kg/m2). Il numero di pazienti con FCS geneticamente confermata era 41, di cui 34 senza conferma genetica di FCS. Tra i pazienti trattati con plozasiran, erano rappresentate cinque varianti: APOA5 – 2,3%, APOC2 – 2,3%, GPIHBP1 – 9,1%, LMF1 – 6,8%, LPL – 81,8%. Nel complesso, l’89,3% dei pazienti aveva manifestato un precedente episodio di pancreatite. Le percentuali di pazienti sottoposti a terapie ipotrigliceridemizzanti al basale erano le seguenti: il 66,7% assumeva fibrati, il 29,3% assumeva icosapent etile, acidi grassi omega-3 o olio di pesce e il 45,3% assumeva statine.
La maggior parte dei pazienti ha ricevuto tutte e 4 le dosi previste: 24 pazienti (92,3%) nel gruppo trattato con plozasiran 25 mg, 22 pazienti (91,7%) nel gruppo trattato con plozasiran 50 mg e 19 pazienti (76,0%) nel gruppo trattato con placebo.
L’endpoint primario di efficacia era la variazione percentuale mediana dei TG a digiuno dal basale al mese 10. Al mese 10, plozasiran ha ridotto in modo statisticamente significativo i livelli mediani di TG a digiuno alla dose raccomandata di 25 mg (vedere tabella 2). Gli effetti ipotrigliceridemizzanti di 50 mg di plozasiran non hanno offerto un beneficio terapeutico superiore alla dose raccomandata di 25 mg.
Nello studio PALISADE, 25 mg di plozasiran somministrati ogni 3 mesi in pazienti con FCS hanno ridotto significativamente la proteina APOC3 sierica mediana a digiuno del 93% (p < 0,0001).
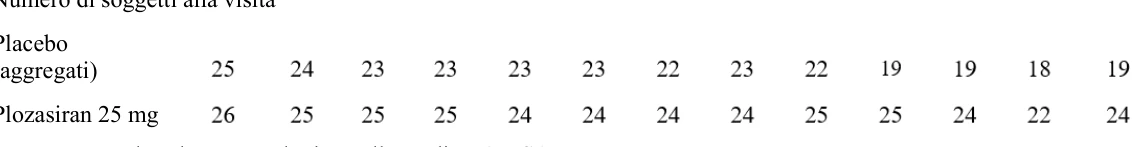
Le riduzioni dei livelli di TG osservate nei pazienti trattati con plozasiran erano evidenti al mese 1 (prima misurazione post-basale) e sono rimaste costanti per tutta la durata di 12 mesi dello studio PALISADE, con fluttuazioni picco-valle relativamente contenute (vedere figura 1). I livelli mediani di TG raggiunti in diversi punti temporali durante il periodo di trattamento erano inferiori alla soglia riconosciuta di 5,7 mmol/L (500 mg/dL) per l’aumento del rischio di pancreatite acuta (vedere figura 1). Tabella 2. Differenza mediana nella variazione percentuale dei TG e dell’APOC3 a digiuno dal basale al mese 10 nei pazienti con FCS nello studio PALISADE
| Gruppo di trattamento | Placebo | Plozasiran 25 mg |
| TG al basale (mmol/L) | ||
| N | 25 | 26 |
| Mediana | 23,2 | 22,7 |
| TG al mese 10 (mmol/L) | ||
| N | 19 | 24 |
| Mediana | 18,2 | 5,0 |
| Variazione percentuale mediana dei TG a digiuno dal basale al mese 10 | -17 | -80 |
| Differenza rispetto al placebo | -58,7 | |
| IC al 95% | -89,6, -27,9 | |
| Valore p | p < 0,0001 | |
Variazione percentuale mediana dell’APOC3 a digiuno dal basale al mese 10 | -1,3 | -93,0 |
| Differenza rispetto al placebo | -90,5 | |
| IC al 95% | -108,3, -72,7 | |
| Valore p | p < 0,0001 | |
APOC3 = apolipoproteina C3; FCS = sindrome da chilomicronemia familiare; IC = intervallo di confidenza; TG = trigliceride.
Figura 1. Livelli mediani assoluti di trigliceridi a digiuno nei pazienti con FCS durante lo studio PALISADE
Visita
Placebo (aggregati) Plozasiran 25 mg
Numero di soggetti alla visita
Placebo
(aggregati)
Plozasiran 25 mg
* Rappresenta lo schema posologico nello studio PALISADE. 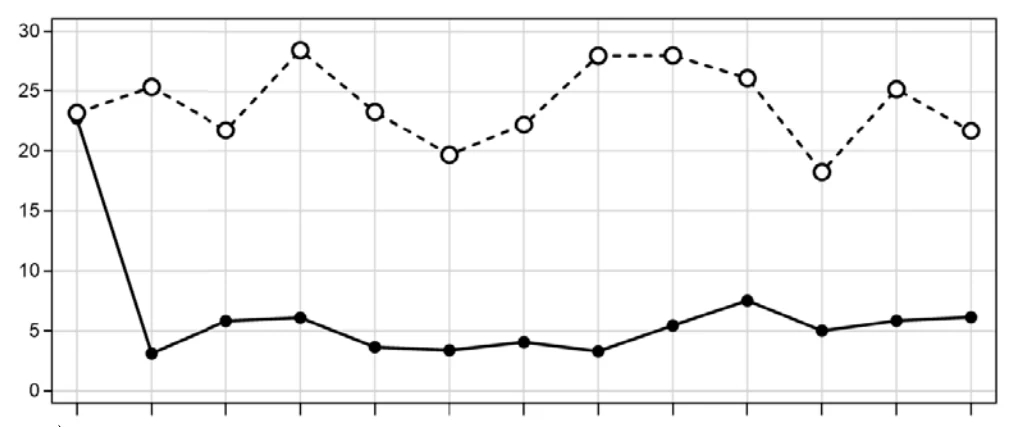
 Un’analisi predefinita dei sottogruppi tra pazienti con FCS confermata geneticamente e pazienti con FCS diagnosticata clinicamente ha mostrato che i pazienti hanno ottenuto una risposta simile a plozasiran in termini di TG, indipendentemente dalle loro caratteristiche genetiche confermate.
Tra i pazienti con misurazioni dei TG a digiuno al mese 10, tutti i pazienti nel gruppo trattato con plozasiran 25 mg hanno manifestato diminuzioni rispetto al basale e circa l’80% dei pazienti ha manifestato una diminuzione di almeno > 50% rispetto al basale. Inoltre, rispetto al placebo, le dosi combinate di 25 mg e 50 mg di plozasiran hanno ridotto significativamente l’incidenza di pancreatite acuta (odds ratio, 0,169; p = 0,0292). Le probabilità di pancreatite acuta erano inferiori dell’83% nei gruppi trattati con plozasiran aggregati rispetto al gruppo placebo, con 7 eventi di pancreatite verificatisi in 5 pazienti (20%) nel gruppo trattato con placebo e 2 eventi di pancreatite verificatisi in 2 pazienti (4%) nei gruppi trattati con plozasiran aggregati.
Studio di estensione in aperto (OLE) PALISADE su pazienti con FCS
Dei 64 pazienti che hanno completato 12 mesi di trattamento in studio randomizzato, 62 (97%) sono entrati nel periodo OLE. Di questi pazienti, 18 (29%) hanno ricevuto il placebo (gruppo trattato con placebo/plozasiran) e 44 (71%) hanno ricevuto plozasiran (gruppo trattato con plozasiran/plozasiran) durante il periodo randomizzato.
Come previsto, i valori assoluti mediani dei TG a digiuno al basale dell’OLE (mese 12) erano più elevati nei pazienti trattati con placebo nel periodo randomizzato (gruppo trattato con placebo/plozasiran; 23,76 mmol/L [2 103 mg/dL]) rispetto al gruppo trattato con plozasiran/plozasiran (6,31 mmol/L [558 mg/dL]). In particolare, per i pazienti nel gruppo trattato con placebo/plozasiran, i TG mediani erano già scesi a un livello simile a quello del gruppo trattato con plozasiran/plozasiran dopo il primo mese di trattamento con plozasiran (mese 13; 3,67 mmol/L [325 mg/dL; -87,96%] e 6,0 mmol/L [531 mg/dL; -75,23%] rispettivamente nel gruppo trattato con placebo/plozasiran e nel gruppo trattato con plozasiran/plozasiran); ammettendo la variabilità prevista nei TG a digiuno e nelle misurazioni a valle, queste riduzioni sono state mantenute fino al mese 18 del periodo OLE.
Immunogenicità
Nello studio PALISADE, nessuno dei 50 pazienti con FCS trattati con plozasiran per un periodo di 12 mesi ha sviluppato anticorpi anti-farmaco (ADA) indotti o potenziati dal trattamento. Non sono state osservate evidenze di variazioni della farmacodinamica o dell’efficacia di plozasiran nel corso del tempo dopo somministrazioni multiple di plozasiran. Nei pazienti trattati con plozasiran non sono stati riscontrati effetti avversi correlati all’immunoreazione sistemica.
Popolazione pediatrica
L’Agenzia europea per i medicinali ha rinviato l’obbligo di presentare i risultati degli studi con plozasiran in uno o più sottogruppi della popolazione pediatrica per il trattamento della sindrome da chilomicronemia familiare (vedere paragrafo 4.2 per informazioni sull’uso pediatrico).
5.2 Proprietà farmacocinetiche
Assorbimento
Dopo una singola iniezione sottocutanea di 25 mg di plozasiran, la concentrazione plasmatica massima (Cmax) è stata di 68,5 ng/mL. Il tempo mediano al raggiungimento della Cmax (Tmax) è stato di 6 ore.
Poiché plozasiran non è stato somministrato per via endovenosa in nessuno studio clinico, non ci sono dati disponibili sulla biodisponibilità assoluta nell’uomo. Dopo somministrazione sottocutanea nelle scimmie cynomolgus, è stata stimata una biodisponibilità assoluta di plozasiran pari al 40%.
Distribuzione
Dopo iniezioni sottocutanee ripetute di 25 mg, plozasiran viene distribuito nel plasma e nell’acqua corporea extracellulare con un volume di distribuzione apparente (Vz/F) di 146 L nella fase terminale di eliminazione. Una volta entrato nella circolazione sistemica, plozasiran viene distribuito principalmente nel fegato. Nel plasma, plozasiran presenta una frazione non legata del 22%.
Studi in vitro suggeriscono che plozasiran non è un substrato, un inibitore o un induttore dei trasportatori. Pertanto, non si prevede che plozasiran causi o sia influenzato da interazioni mediate dai trasportatori.
Biotrasformazione
Plozasiran viene metabolizzato principalmente dalle nucleasi nel fegato in oligonucleotidi più corti di lunghezza variabile. Studi in vitro suggeriscono che plozasiran non è un substrato degli enzimi del citocromo P450 (CYP450).
Studi in vitro suggeriscono che plozasiran non è un substrato, un inibitore o un induttore degli enzimi del CYP450. Pertanto, non si prevede che plozasiran causi o sia influenzato da interazioni mediate dagli enzimi del CYP450.
Eliminazione
L’emivita di eliminazione terminale di plozasiran nel plasma è di circa 3–4 ore. La clearance sistemica apparente media è di 33,8 L/ora. Circa il 16–19% della dose di plozasiran viene escreto nelle urine.
Linearità/Non linearità
Plozasiran ha mostrato una farmacocinetica invariante nel tempo dopo iniezioni sottocutanee ripetute. In seguito a somministrazioni di dosi multiple, i livelli plasmatici di plozasiran (Cmax, AUC0-t e AUC0-inf) sono aumentati proporzionalmente alla dose entro l’intervallo di dosaggio di 10–50 mg.
Relazione(i) farmacocinetica(che)/farmacodinamica(che)
Plozasiran è attivo all’interno degli epatociti con un’attività farmacodinamica prolungata, disconnessa dal suo profilo farmacocinetico nel compartimento plasmatico. La lunga durata d’azione va oltre l’emivita di eliminazione plasmatica di 3–4 ore. La risposta farmacodinamica si satura verosimilmente alla dose raccomandata di 25 mg di plozasiran ogni 3 mesi.
Immunogenicità
Nello studio PALISADE, nessuno dei 50 pazienti con FCS trattati con plozasiran per un periodo di 12 mesi ha sviluppato anticorpi anti-farmaco (ADA) indotti o potenziati dal trattamento. Non sono state osservate evidenze di variazioni della farmacocinetica di plozasiran nel corso del tempo dopo somministrazioni multiple di plozasiran.
Popolazioni speciali
Anziani
Non sono state riscontrate differenze clinicamente significative nella farmacocinetica di plozasiran sulla base dell’età in un’analisi farmacocinetica di popolazione condotta con dati di soggetti sani e pazienti adulti (N=146); età 65–74 anni (N=16); età 75–85 anni (N=4) (vedere paragrafo 4.2).
Compromissione renale
Non sono state riscontrate differenze clinicamente significative nella farmacocinetica di plozasiran sulla base della compromissione renale lieve (eGFR da ≥ 60 a ˂ 90 mL/min) o moderata (eGFR da ≥ 30 a ˂ 60 mL/min) in un’analisi farmacocinetica di popolazione comprendente i dati di 23 e 4 pazienti con compromissione renale di grado rispettivamente lieve e moderato. Plozasiran non è stato studiato in pazienti con compromissione renale grave o malattia renale allo stadio terminale (eGFR ˂ 30 mL/min) (vedere paragrafo 4.2).
Compromissione epatica
Non sono state riscontrate differenze clinicamente significative nella farmacocinetica di plozasiran in un’analisi farmacocinetica di popolazione su 4 pazienti con aumento dell’AST > ULN e bilirubina totale ≤ ULN, o bilirubina totale > 1,0 a 1,5 volte l’ULN e qualsiasi valore di AST. Plozasiran non è stato studiato in pazienti con compromissione epatica moderata o grave (vedere paragrafo 4.2).
Peso corporeo, IMC
Nei pazienti con peso corporeo o IMC più elevato, l’esposizione plasmatica a plozasiran (Cmax e AUC) è generalmente inferiore senza che si osservi una minore efficacia del trattamento. Pertanto, non si raccomandano aggiustamenti della dose per i pazienti di peso maggiore.
Sesso, popolazione, etnia
Non sono state riscontrate differenze clinicamente significative nella farmacocinetica di plozasiran sulla base di sesso e popolazione o etnia in un’analisi farmacocinetica di popolazione comprendente i dati di 65 donne (44,5%) e 81 uomini (55,5%) di popolazione o etnia diversa (67,1% caucasici, 11,0% neri, 9,6% asiatici, 2,1% nativi hawaiani o isolani del Pacifico e 10,3% multirazziali o popolazione/etnia non nota).
5.3 Dati preclinici di sicurezza
I dati preclinici non rivelano rischi particolari per l’uomo sulla base di studi convenzionali di farmacologia di sicurezza, tossicità a dosi ripetute, genotossicità, potenziale cancerogeno, tossicità della riproduzione e dello sviluppo.
In uno studio sullo sviluppo pre e postnatale, alla dose elevata è stato osservato un aumento del numero di cuccioli nati morti e una successiva riduzione dell’indice di nati vivi, con un margine di sicurezza aggiustato per la superficie corporea (BSA) di 3,1 e 31 volte al livello senza effetti avversi osservati (NOAEL) prima dello svezzamento e materno/postnatale.
Non ci sono informazioni relative all’escrezione di plozasiran o dei suoi metaboliti nel latte di animali.
In uno studio di cancerogenicità sui ratti della durata di 2 anni, alla dose elevata sono stati osservati adenomi epatocellulari benigni e una bassa incidenza di carcinomi. I margini di sicurezza al NOAEL sono 10 e 16 volte sulla base della BSA e 60 e 53 volte sulla base dell’AUC rispettivamente per i maschi e le femmine. Benché la rilevanza per l’uomo sia sconosciuta, il rischio è probabilmente basso in virtù degli elevati margini di sicurezza.
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Cloruro di sodio
Acqua per preparazioni iniettabili
6.2 Incompatibilità
In assenza di studi di compatibilità, questo medicinale non deve essere miscelato con altri medicinali.
6.3 Periodo di validità
2 anni
6.4 Precauzioni particolari per la conservazione
Conservare in frigorifero (2 °C – 8 °C). Non congelare.
Il medicinale può essere conservato a temperatura ambiente (15 °C – 25 °C) per un singolo periodo massimo di 30 giorni.
La data di smaltimento deve essere scritta sulla scatola esterna (ossia fino a 30 giorni dalla data in cui il medicinale viene tolto dal frigorifero).
Eliminare il medicinale se non viene utilizzato entro 30 giorni dalla conservazione a temperatura ambiente o, se anteriore, entro la data di scadenza stampata sulla scatola esterna.
6.5 Natura e contenuto del contenitore
Siringa preriempita monodose in vetro di tipo I con tappo in bromobutile e ago con protezione. Ogni siringa preriempita contiene 0,5 mL di soluzione iniettabile.
Confezione da 1 siringa preriempita.
6.6 Precauzioni particolari per lo smaltimento e la manipolazione
Questo medicinale deve essere ispezionato visivamente prima della somministrazione. La soluzione deve essere limpida e da incolore a gialla. Se la soluzione è torbida o contiene particelle visibili, non iniettare il contenuto e riportare il medicinale in farmacia.
Lasciare che la siringa preriempita raggiunga la temperatura ambiente (15 °C – 25 °C) prima dell’iniezione. Toglierla dal frigorifero (2 °C – 8 °C) almeno 30 minuti prima dell’uso. Non utilizzare altri metodi di riscaldamento (per es. acqua calda o forno a microonde).
Ogni siringa preriempita deve essere usata una sola volta e poi messa in un contenitore per rifiuti taglienti per lo smaltimento ai sensi delle linee guida locali.
Il medicinale non utilizzato e i rifiuti derivati da tale medicinale devono essere smaltiti in conformità alla normativa locale vigente.
7. TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
Arrowhead Pharmaceuticals Ireland Limited
One Spencer Dock
North Wall Quay
Dublino 1
D01 X9R7
Irlanda
8. NUMERO(I) DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
EU/1/26/2041/001
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione:
10. DATA DI REVISIONE DEL TESTO
Informazioni più dettagliate su questo medicinale sono disponibili sul sito web dell’Agenzia europea per i medicinali, https://www.ema.europa.eu.