


Riassunto delle caratteristiche del prodotto - RAYVOW
1. DENOMINAZIONE DEL MEDICINALE
}
RAYVOW 50 mg compresse rivestite con film
RAYVOW 100 mg compresse rivestite con film
RAYVOW 200 mg compresse rivestite con film
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
RAYVOW 50 mg compresse rivestite con film
Ogni compressa rivestita con film contiene 50 mg di lasmiditan (come succinato).
RAYVOW 100 mg compresse rivestite con film
Ogni compressa rivestita con film contiene 100 mg di lasmiditan (come succinato).
RAYVOW 200 mg compresse rivestite con film
Ogni compressa rivestita con film contiene 200 mg di lasmiditan (come succinato).
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Compresse rivestite con film (compresse).
RAYVOW 50 mg compresse rivestite con film
Compressa ovale di colore grigio chiaro di 8,9 x 4,9 mm, con impresso “4312” su un lato e “L-50” sull’altro.
RAYVOW 100 mg compresse rivestite con film
Compressa ovale di colore viola chiaro di 11,2 x 6,15 mm, con impresso “4491” su un lato e “L-100” sull’altro.
RAYVOW 200 mg compresse rivestite con film
Compressa ovale di colore grigio di 14,1 x 7,75 mm, con impresso “4736” su un lato e “L-200” sull’altro.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
RAYVOW è indicato per il trattamento acuto della fase cefalalgica degli attacchi di emicrania, con o senza aura, negli adulti.
4.2 Posologia e modo di somministrazione
Posologia
In generale, la dose iniziale raccomandata negli adulti è 100 mg di lasmiditan per il trattamento acuto degli attacchi di emicrania. Se necessario, la dose può essere aumentata a 200 mg per una maggiore efficacia o ridotta a 50 mg per una maggiore tollerabilità.
Se la cefalea emicranica si ripresenta entro 24 ore dalla risposta iniziale dopo l'assunzione di 50 mg o 100 mg di lasmiditan, può essere assunta una seconda dose dello stesso dosaggio. La seconda dose non deve essere assunta entro 2 ore dalla dose iniziale.
Non devono essere assunti più di 200 mg nelle 24 ore.
Se un paziente non risponde alla prima dose, è improbabile che una seconda dose sia di beneficio nello stesso attacco.
Lasmiditan può essere assunto con o senza cibo.
Anziani (> 65 anni)
Non è richiesto alcun aggiustamento della dose in pazienti anziani (vedere paragrafo 5.2).
Compromissione renale
Non è necessario nessun aggiustamento della dose in pazienti con compromissione renale lieve, moderata o grave (vedere paragrafo 5.2).
Compromissione epatica
Non è necessario nessun aggiustamento della dose in pazienti con compromissione epatica lieve o moderata. L'uso di lasmiditan non è stato studiato in soggetti con grave compromissione epatica e quindi non è raccomandato per questa popolazione (vedere paragrafo 5.2).
Popolazione pediatrica
La sicurezza e l’efficacia di lasmiditan nei bambini di età compresa tra 6 e <18 anni non sono state ancora stabilite. Non ci sono dati disponibili.
Non vi è alcun uso rilevante di lasmiditan nei bambini di età inferiore ai 6 anni per il trattamento dell'emicrania.
Modo di somministrazione
Uso orale.
4.3 Controindicazioni
Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1.
4.4 Avvertenze speciali e precauzioni d’impiego
Effetti sul sistema nervoso centrale (SNC) e alterazione della capacità di guida
Lasmiditan è associato a reazioni avverse del SNC. In uno studio di guida simulata in soggetti sani, lasmiditan ha alterato significativamente la capacità di guidare (vedere paragrafo 4.7). I pazienti devono essere avvisati di non guidare o svolgere altre attività che richiedono un’elevata attenzione fino ad almeno 8 ore dopo l'assunzione di ciascuna dose di lasmiditan, anche se si sentono abbastanza bene da farlo. I pazienti che non possono seguire questa raccomandazione non devono assumere lasmiditan.
Sindrome serotoninergica
È stata riportata sindrome serotoninergica e può verificarsi con lasmiditan o quando somministrato con altri medicinali serotoninergici [ad es. inibitori selettivi della ricaptazione della serotonina (SSRI), inibitori della ricaptazione della serotonina e della noradrenalina (SNRI), antidepressivi triciclici (TCA) e inibitori delle monoamino ossidasi (MAO) ]. L'esperienza clinica sull'uso di lasmiditan e triptani in prossimità temporale è limitata. I rischi di sviluppare la sindrome serotoninergica possono essere additivi. I sintomi della sindrome serotoninergica possono includere alterazioni dello stato mentale (es. agitazione, allucinazioni, coma), instabilità autonomica (es. tachicardia, pressione sanguigna labile, ipertermia), segni neuromuscolari (es. iperreflessia, incoordinazione) e/o segni e sintomi gastrointestinali (es. nausea, vomito, diarrea). Queste reazioni possono essere gravi. L'insorgenza dei sintomi di solito si verifica entro pochi minuti o ore dalla assunzione di una dose nuova o maggiore di un farmaco serotoninergico. Se il trattamento concomitante con altri farmaci serotoninergici è clinicamente giustificato, si consiglia un'adeguata osservazione del paziente, in particolare durante l'inizio del trattamento e in caso di aumenti della dose. Lasmiditan deve essere interrotto se si sospetta la sindrome serotoninergica.
Farmaci depressivi del SNC
A causa del potenziale di lasmiditan di causare sedazione, così come altre reazioni avverse cognitive e/o neuropsichiatriche, lasmiditan deve essere usato con cautela in combinazione con alcol o altri depressivi del SNC.
Potenziale uso improprio o abuso di medicinali
In uno studio sul potenziale di abuso umano con consumatori di droghe ricreative, singole dosi di 100 o 200 mg di lasmiditan sono state associate a un maggiore gradimento del farmaco rispetto al placebo. In uno studio separato, non c'era evidenza di astinenza fisica in soggetti sani a seguito di un'interruzione improvvisa dopo 7 giorni di somministrazione.
I pazienti devono essere valutati per il rischio di abuso di farmaci e osservati per segni di uso improprio o abuso di lasmiditan.
Cefalea da uso eccessivo di farmaci (MOH)
L'uso eccessivo di qualsiasi tipo di medicinale per il mal di testa può peggiorarlo. Se si verifica o si sospetta questa situazione, è necessario consultare un medico e interrompere il trattamento. La diagnosi di MOH deve essere sospettata nei pazienti che hanno mal di testa frequenti o quotidiani nonostante (o a causa del) l'uso regolare di medicinali per il mal di testa.
Sodio
Questo medicinale contiene meno di 1 mmol (23 mg) di sodio per compressa, cioè essenzialmente ‘senza sodio’.
4.5 Interazioni con altri medicinali ed altre forme d’interazione
Medicinali per abbassare la frequenza cardiaca
Il lasmiditan è stato associato ad un abbassamento della frequenza cardiaca (FC). Il propranololo e il lasmiditan insieme hanno ridotto la FC di una media massima di 19,3 battiti per minuto (bpm), ovvero un'ulteriore riduzione di 5,1 bpm rispetto al solo propranololo. Questo deve essere preso in considerazione per i pazienti in cui riduzioni di questa entità della FC possono destare preoccupazione, compresi i pazienti che assumono medicinali che riducono la frequenza cardiaca.
Medicinali serotoninergici
La somministrazione concomitante di lasmiditan e medicinali (ad es. SSRI, SNRI, TCA) che aumentano la serotonina può aumentare il rischio di sindrome serotoninergica. L'esperienza clinica sull'uso di lasmiditan e triptani in prossimità temporale è limitata. I rischi di sviluppare la sindrome serotoninergica possono essere additivi. Si consiglia cautela (vedere paragrafo 4.4).
Potenziale effetto di lasmiditan su altri medicinali
Il dosaggio giornaliero di lasmiditan non ha alterato la farmacocinetica di midazolam, caffeina o tolbutamide, che sono substrati rispettivamente del CYP3A, CYP1A2 e CYP2C9. La somministrazione concomitante di lasmiditan con sumatriptan (substrato MAO-A e OCT1) o propranololo (substrato CYP2D6) non ha determinato cambiamenti clinicamente significativi nell'esposizione di questi medicinali. Dopo una singola dose di lasmiditan, la clearance renale della creatinina nelle 24 ore è leggermente diminuita (11 %) rispetto al placebo, senza variazioni della velocità di filtrazione glomerulare (GFR).
Lasmiditan è un inibitore in vitro della glicoproteina-P (P-gp) e della proteina di resistenza al cancro al seno (BCRP). In uno studio di interazione farmacologica, lasmiditan ha aumentato l’esposizione sistemica di dabigatran di circa il 25 % quando co-somministrato (substrato P-gp). Pertanto, quando RAYVOW viene somministrato con substrati di P-gp che hanno un indice terapeutico ristretto (come la digossina), l’aumento dell’esposizione sistemica del farmaco co-somministrato può essere clinicamente significativo (vedere paragrafo 5.2). Nello stesso studio, non è stato osservato alcun cambiamento significativo nella farmacocinetica di rosuvastatina (substrato BCRP) quando è stata co-somministrata con lasmiditan.
Potenziale effetto di altri medicinali su lasmiditan
Non è stata osservata alcuna variazione nella farmacocinetica di lasmiditan quando co-somministrato con dabigatran etexilato, rosuvastatina, sumatriptan o propranololo. In base alle sue vie metaboliche di clearance, è improbabile che gli inibitori o gli induttori del CYP influenzino l'esposizione a lasmiditan e non è stata osservata alcuna variazione nella farmacocinetica di lasmiditan quando co-somministrato con topiramato (induttore del CYP3A4 e inibitore del CYP2C19).
4.6 Fertilità, gravidanza e allattamento
Gravidanza
I dati relativi all’uso di lasmiditan in donne in gravidanza sono in numero limitato. Gli studi sugli animali hanno mostrato una tossicità riproduttiva (vedere paragrafo 5.3). Gli effetti di lasmiditan sullo sviluppo fetale umano non sono noti. RAYVOW non è raccomandato durante la gravidanza.
Allattamento
Lasmiditan e/o i suoi metaboliti sono escreti nel latte dei ratti in allattamento (vedere paragrafo 5.3). Non ci sono dati sulla presenza di lasmiditan nel latte umano, sugli effetti di lasmiditan sul lattante allattato o sugli effetti di lasmiditan sulla produzione di latte.
Si deve decidere se interrompere l'allattamento al seno o interrompere/astenersi dalla terapia con RAYVOW tenendo in considerazione il beneficio dell'allattamento al seno per il bambino e il beneficio della terapia per la donna. L'esposizione del neonato può essere ridotta al minimo evitando l'allattamento al seno nelle 24 ore successive al trattamento.
Fertilità
Non è noto se lasmiditan influisca sul potenziale riproduttivo umano. Gli studi sugli animali non indicano alcun effetto sulla fertilità (vedere paragrafo 5.3).
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
Lasmiditan influenza significativamente la capacità di guidare veicoli e di usare macchinari. Le prestazioni di guida sono state valutate utilizzando una simulazione di guida basata su computer. La misura dell’outcome primario era la differenza rispetto al placebo nella deviazione standard della posizione laterale (SDLP), una misura delle prestazioni di guida. La somministrazione di dosi singole da 50 mg, 100 mg o 200 mg di lasmiditan ha alterato significativamente la capacità dei soggetti di guidare 90 minuti dopo la somministrazione. In un altro studio con lasmiditan 100 mg o 200 mg, le prestazioni di guida non hanno raggiunto la soglia per la compromissione della guida a 8 ore o successivamente dopo la somministrazione di RAYVOW a nessuna delle due dosi.
I pazienti devono essere avvisati di non svolgere attività che richiedono un’elevata attenzione, come usare macchinari o guidare, per almeno 8 ore dopo l'assunzione di ciascuna dose di lasmiditan, anche se si sentono abbastanza bene da farlo. I pazienti che non possono seguire questa raccomandazione non devono assumere lasmiditan (vedere paragrafo 4.4).
4.8 Effetti indesiderati
Riassunto del profilo di sicurezza
Le reazioni avverse più comuni sono capogiro (19,9 %), sonnolenza (7,8 %), affaticamento (7,7 %), parestesia (6,8 %), nausea (4,9 %), vertigini (2,6 %), ipoestesia (2,5 %) e debolezza muscolare (2,3 %). La maggior parte degli eventi avversi ha mostrato una relazione dose-risposta.
Tabella riassuntiva delle reazioni avverse
Nella tabella seguente sono elencate le reazioni avverse secondo la terminologia MedDRA sulla base della classificazione per sistemi ed organi e per frequenza. All'interno di ciascun gruppo di frequenza, le reazioni avverse sono riportate in ordine di gravità decrescente. Le classificazioni di frequenza sono: molto comune (≥ 1/10), comune (≥ 1/100, < 1/10), non comune (≥ 1/1 000, < 1/100), raro (≥ 1/10 000, < 1/1 000).
Tabella 1. Reazioni avverse
| Classificazione per sistemi e organi | Molto comune | Comune | Non comune | Raro |
Disturbi del sistema immunitario | Ipersensibilità | |||
Disturbi psiachiatrici | Anomalie del sonno | Confusione Allucinazioni Umore euforico Ansia Irrequietezza |
| Classificazione per sistemi e organi | Molto comune | Comune | Non comune | Raro |
| Patologie del sistema nervoso | Capogiro | Incoordinazione Parestesie Ipoestesia Sonnolenza | Letargia Alterazione dell'attenzione Disturbo cognitivo Alterazione mentale Tremore Anomalie del linguaggio | Sindrome serotoninergica |
| Patologie dell’occhio | Deficit visivo | |||
Patologie dell’orecchio e del labirinto | Vertigine | |||
| Patologie cardiache | Palpitazioni | |||
Patologie respiratorie, toraciche e mediastiniche | Dispnea | |||
Patologie gastrointestinali | Vomito Nausea | |||
Patologie del sistema muscoloscheletrico e del tessuto connettivo | Debolezza muscolare | Spasmo muscolare Fastidio agli arti | ||
Patologie sistemiche e condizioni relative alla sede di somministrazione | Sensazione di anormalità Fatica Malessere | Fastidio al torace Sensazione di caldo o sensazione di freddo |
Descrizione di reazioni avverse selezionate
Diminuzione della frequenza cardiaca
Negli studi di farmacologia clinica, lasmiditan è stato associato a diminuzioni della frequenza cardiaca da 5 a 10 bpm rispetto a una diminuzione di 2-5 bpm con il placebo. L'incidenza della bradicardia (< 50 bpm e una diminuzione dal basale ≥ 15 bpm) osservata nei soggetti trattati con lasmiditan è stata del 7 % con 50 mg, 3 % con 100 mg, 4 % con 200 mg e 1 % con placebo.
Aumento della pressione sanguigna
La somministrazione di una singola dose di lasmiditan può portare ad un aumento transitorio della pressione sanguigna. In volontari sani non anziani è stato osservato un aumento medio rispetto al basale della pressione sanguigna sistolica e diastolica ambulatoriale di circa 2-3 mm Hg un'ora dopo la somministrazione di 200 mg di lasmiditan, rispetto a un aumento di circa 1 mm Hg con il placebo. In volontari sani di età superiore a 65 anni, l'aumento medio rispetto al basale della pressione sanguigna sistolica ambulatoriale è stato di 7 mm Hg un'ora dopo la somministrazione di 200 mg di lasmiditan rispetto a un aumento medio di 4 mm Hg con il placebo. Entro 2 ore, non si sono verificati aumenti della pressione sanguigna media con lasmiditan rispetto al placebo. I dati clinici sull'uso di lasmiditan in pazienti con cardiopatia ischemica sono limitati.
Ipersensibilità
Eventi di ipersensibilità, inclusi angioedema, rash e reazione di fotosensibilità, si sono verificati in pazienti trattati con lasmiditan. Negli studi clinici, è stata riportata ipersensibilità nello 0,1 % dei pazienti trattati con lasmiditan rispetto a nessun paziente nel gruppo placebo; tutti gli eventi sono stati di gravità da lieve a moderata e si sono verificati da pochi minuti a un giorno dopo la somministrazione di lasmiditan. Se si verifica una reazione di ipersensibilità grave o severa, deve essere iniziata una terapia appropriata e la somministrazione di lasmiditan deve essere interrotta.
Capogiro
Negli studi clinici, capogiro è stata la reazione avversa più comune, riportata nel 19,9 % dei pazienti. È stata generalmente di gravità da lieve a moderata (capogiro grave 1,2%) e autolimitante con un tempo mediano di insorgenza di 0,7 ore e una durata mediana di 2 ore. Non sono stati riportati incidenti o lesioni in pazienti che hanno riportato capogiro. La frequenza dei pazienti che riferiscono capogiro e altri eventi avversi comuni generalmente diminuisce con la ripetizione della somministrazione
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato nell’allegato V.
4.9 Sovradosaggio
L'esperienza negli studi clinici con il sovradosaggio di lasmiditan è limitata. Nei casi segnalati come sovradosaggio, gli eventi avversi sono stati simili a quelli osservati a dosi inferiori, inclusi capogiro, sonnolenza, affaticamento, parestesia e ipoestesia, ma non sono stati associati ad un aumento della gravità o della frequenza. Tuttavia, poiché sono possibili reazioni avverse in caso di sovradosaggio, i pazienti devono essere monitorati per eventuali segni o sintomi di reazioni avverse e deve essere avviato un trattamento sintomatico appropriato. Non sono noti antidoti per il sovradosaggio di lasmiditan.
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: Analgesici, preparazioni antiemicrania, codice ATC: N02CC08
Meccanismo d’azione
Lasmiditan è un agonista ad alta affinità del recettore della 5-idrossitriptamina 1F (5-HT1F), a penetrazione centrale. Il preciso meccanismo d'azione non è noto, tuttavia, gli effetti terapeutici di lasmiditan nel trattamento dell'emicrania presumibilmente implicano effetti agonistici sul recettore 5-HT1F, una diminuzione del rilascio di neuropeptide e un'inibizione delle vie del dolore, incluso il nervo trigemino.
Effetti farmacodinamici
In studi di legame in vitro, lasmiditan ha mostrato una selettività > 440 volte per il recettore 5-HT1F rispetto ai recettori 5-HT1B e 5-HT1D. Lasmiditan non determina costrizione delle arterie coronarie umane ex-vivo, delle arterie mammarie interne umane ex-vivo o delle arterie meningee medie umane ex-vivo, probabilmente a causa della sua bassa affinità per il recettore vasocostrittore 5-HT1B.
Elettrofisiologia cardiaca
In uno studio approfondito sull’intervallo QT, lasmiditan è stato associato a una diminuzione della frequenza cardiaca di 6 bpm rispetto al placebo e la somministrazione di una dose sovraterapeutica di 400 mg ha suggerito un prolungamento del QTc nelle donne. Le analisi dei sottogruppi hanno suggerito differenze legate al genere, poiché è stato osservato un prolungamento dell'intervallo QTc più pronunciato nel sottogruppo femminile. Tuttavia, poiché la dose massima raccomandata è limitata a 200 mg, non è previsto alcun effetto clinicamente rilevante.
Efficacia e sicurezza clinica
L'efficacia e la sicurezza di lasmiditan sono state studiate in tre studi di fase 3, randomizzati, controllati con placebo, in doppio cieco in pazienti adulti (N = 5910). Gli studi hanno arruolato pazienti di età pari o superiore a 18 anni con 3 - 8 attacchi di emicrania al mese ed emicrania almeno moderatamente invalidante (punteggio Migraine Disability Assessment (MIDAS) ≥ 11).
Studi sul singolo attacco
La popolazione arruolata negli studi sull'attacco singolo (SAMURAI e SPARTAN) è stata prevalentemente femminile (84%) con un'età media di 42,3 anni. I pazienti hanno avuto una media di 5,2 attacchi di emicrania al mese nei 3 mesi precedenti l'arruolamento e un punteggio totale MIDAS medio di 31,7. Lo studio SAMURAI, ma non lo studio SPARTAN, ha escluso i pazienti con malattia coronarica nota, aritmia clinicamente significativa o ipertensione non controllata. Il 78,3 % dei pazienti aveva almeno un fattore di rischio cardiovascolare, inclusa età > 40 anni (54,2 %), colesterolo HDL basso (31,1 %), pressione sanguigna alta/ipertensione (21,3 %), fumatore abituale (14,3 %), colesterolo totale alto (10,9 %) e storia di diabete (5,9 %), oltre all'emicrania. Al 21,7% dei pazienti sono stati prescritti medicinali preventivi per l'emicrania e il 37 % ha assunto un triptano entro 3 mesi dall'ingresso nello studio. Il sintomo più fastidioso (Most Bothersome Symptom, MBS) era la fotofobia (50,3 %), seguita da nausea (22,2 %) e fonofobia (20,6 %). In questi studi, è stata consentita una seconda dose del farmaco in studio o di altro medicinale da 2 a 24 ore dopo il trattamento iniziale per l'emicrania persistente o ricorrente.
Gli endpoint primari e secondari principali in entrambi gli studi erano la percentuale di pazienti senza dolore e la percentuale di pazienti senza MBS, rispetto al placebo, 2 ore dopo il trattamento.
Entrambi gli studi hanno raggiunto gli endpoint primari e secondari principali. Tutte le dosi di lasmiditan hanno dimostrato un miglioramento statisticamente significativo e clinicamente significativo nella percentuale di pazienti che hanno raggiunto la scomparsa del dolore, la scomparsa dei MBS e il sollievo dal dolore (definito come una riduzione della gravità del dolore da moderato o grave al basale a lieve o nessuno o da lieve a nessuno) 2 ore dopo il trattamento (vedere Tabella 2). La tempistica dell'inizio della scomparsa del dolore è mostrata nella Figura 1; l'inizio del sollievo dal dolore ha seguito lo stesso schema della scomparsa del dolore con 50 mg e 100 mg, con un'ulteriore separazione dal placebo osservata già a 30 minuti per la dose da 200 mg (17,7% per 200 mg vs 11,6% per placebo, p = 0,004 nello studio SAMURAI, 18,6% per 200 mg vs 14,7% per placebo, p = 0,014 nello studio SPARTAN).
Tabella 2. Studi SAMURAI e SPARTAN: Riassunto dei dati di efficacia
SAMURAI lasmiditan Placebo 100 mg 200 mg | SPARTAN lasmiditan Placebo 50 mg 100 mg 200 mg | ||||||
| Scomparsa del dolore a 2 ore | |||||||
| N | 503 | 518 | 524 | 556 | 532 | 528 | 540 |
Pazienti responders (%) | 28,2 | 32,2 | 15,3 | 28,6 | 31,4 | 38,8 | 21,3 |
| p-value | < 0,001 | < 0,001 | 0,006 | < 0,001 | < 0,001 | ||
| Scomparsa dei MBS a 2 ore | |||||||
| N | 469 | 481 | 488 | 512 | 500 | 483 | 514 |
Pazienti responders (%) | 40,9 | 40,7 | 29,5 | 40,8 | 44,2 | 48,7 | 33,5 |
| p-value | < 0,001 | < 0,001 | 0,018 | < 0,001 | < 0,001 | ||
| Sollievo dal dolore a 2 ore | |||||||
| N | 562 | 555 | 554 | 598 | 571 | 565 | 576 |
Pazienti responders (%) | 54,1 | 54,6 | 39,2 | 55,5 | 59,7 | 60,7 | 44,9 |
| p-value | < 0,001 | < 0,001 | < 0,001 | < 0,001 | < 0,001 | ||
Figura 1. Percentuale di pazienti che hanno raggiunto la scomparsa del dolore emicranico entro 2 ore negli studi SAMURAI e SPARTAN.
SAMURAI SPARTAN
‡ Significatività statistica per LTN 200 mg vs placebo; † Significatività statistica per LTN 100 mg vs placebo; * Significatività statistica per LTN 50 mg vs placebo Abbreviazioni: LTN = lasmiditan
Studio sulla consistenza dell'effetto
In uno studio che valutava la consistenza dell'effetto, i pazienti sono stati trattati con lasmiditan 100 mg, 200 mg o controllo per 4 attacchi di emicrania (CENTURION). Nel gruppo di controllo, i pazienti hanno ricevuto una singola dose di lasmiditan 50 mg per trattare il terzo o il quarto attacco e placebo per gli attacchi rimanenti. La popolazione arruolata era prevalentemente femminile (84%) con un'età media di 41,4 anni. I pazienti hanno avuto una media di 4,9 attacchi di emicrania al mese nei 3 mesi precedenti l'arruolamento e un punteggio totale MIDAS medio di 31,9. Lo studio non ha escluso i pazienti con malattie cardiovascolari e il 58,5 % dei pazienti aveva almeno un fattore di rischio cardiovascolare, tra cui età > 40 anni (52,8 %), colesterolo totale alto (10,8 %), pressione alta/ipertensione (16,9 %) e storia di diabete (3,1 %), oltre all'emicrania. Il 28,8 % dei pazienti 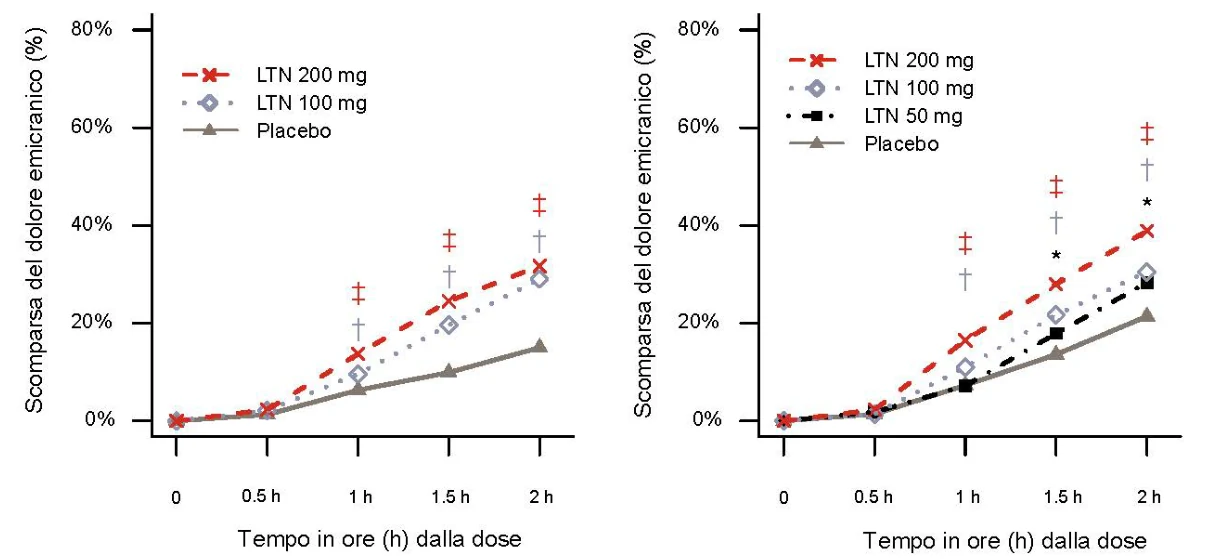 assumeva contestualmente medicinali preventivi per l'emicrania e il 65,0 % aveva precedentemente assunto un triptano. Il MBS è stato fotofobia (39,7 %), seguita da nausea (31,9 %) e fonofobia (19,3 %).
Gli endpoint co-primari erano la percentuale di pazienti che 2 ore dopo il trattamento erano liberi dal dolore dopo il primo attacco e quelli che erano liberi dal dolore, in almeno 2 attacchi su 3, rispetto al placebo.
Lo studio ha raggiunto i suoi endpoint primari e tutti i principali endpoint secondari. Entrambe le dosi di 100 mg e 200 mg di lasmiditan hanno dimostrato un miglioramento statisticamente significativo e clinicamente significativo nella percentuale di pazienti che hanno raggiunto la scomparsa del dolore, sollievo dal dolore (una riduzione della gravità del dolore da moderata o grave al basale a lieve o nessuna o da lieve a nessuna), scomparsa dei MBS 2 ore dopo il trattamento e scomparsa del dolore mantenuta dopo 24 ore (vedere Tabella 3). La tempistica dell'inizio della scomparsa del dolore è mostrata nella Figura 2. Il sollievo dal dolore ha seguito lo stesso schema della scomparsa del dolore con 50 mg e 100 mg ed è stato osservato già a 30 minuti con la dose di 200 mg (22,4 % per 200 mg vs 14,0 % per placebo, p = 0,001).
Entrambe le dosi hanno dimostrato la consistenza dell'effetto con un miglioramento statisticamente significativo e clinicamente significativo nella percentuale di pazienti che hanno raggiunto la scomparsa del dolore e il sollievo dal dolore in almeno 2 attacchi su 3 (vedere Tabella 3).
Tabella 3. Studio CENTURION: Riassunto dei dati di efficacia
| lasmiditan | |||||||||||
| 100 mg 200 mg | Placebo | ||||||||||
| Endpoints singolo attacco (ITT) | N = 419 | N = 434 | N = 443 | ||||||||
| Scomparsa del dolore a 2 ore dopo la dose durante il primo attacco | |||||||||||
| Pazienti responders (%) | 25,8 | 29,3 | 8,4 | ||||||||
| p-value rispetto a placebo | < 0,001 | < 0,001 | |||||||||
| Sollievo dal dolore a 2 ore dopo la somministrazione durante il primo attacco | |||||||||||
| Pazienti responders (%) | 65,4 | 65,2 | 41,3 | ||||||||
| p-value rispetto a placebo | < 0,001 | < 0,001 | |||||||||
| Scomparsa del dolore mantenuta fino a 24 ore dopo la somministrazione durante il primo attacco | |||||||||||
| Pazienti responders (%) | 13,6 | 17,3 | 4,3 | ||||||||
| p-value rispetto a placebo | < 0,001 | < 0,001 | |||||||||
Scomparsa dei MBS a 2 ore dopo la somministrazione durante il primo attacco N = 376 N = 395 N = 396 | |||||||||||
| Pazienti responders (%) | 40,4 | 39,0 | 28,0 | ||||||||
| p-value rispetto a placebo | < 0,001 | 0,001 | |||||||||
| Endpoints di consistenza (ITT Consistency) | |||||||||||
Scomparsa del dolore a 2 ore dopo la somministrazione in almeno 2 attacchi su 3 N = 340 N = 336 N = 373 | |||||||||||
| Pazienti responders (%) | 14,4 | 24,4 | 4,3 | ||||||||
| p-value rispetto a placebo | < 0,001 | < 0,001 | |||||||||
Sollievo dal dolore a 2 ore dopo la somministrazione in almeno 2 attacchi su 3 N = 332 N = 333 N = 320 | |||||||||||
| Pazienti responders (%) | 62,3 | 66,7 | 36,9 | ||||||||
| p-value rispetto a placebo | < 0,001 | < 0,001 | |||||||||
Abbreviazioni: ITT = intent to treat
Figura 2. Percentuale di pazienti che hanno raggiunto la scomparsa del dolore emicranico entro 2 ore nello studio CENTURION.
‡ Significatività statistica per LTN 200 mg vs placebo; † Significatività statistica per LTN 100 mg vs placebo
Abbreviazioni: LTN = lasmiditan
Popolazione pediatrica
L’Agenzia europea dei medicinali ha rinviato l’obbligo di presentare i risultati degli studi con Rayvow in uno o più sottogruppi della popolazione pediatrica per il trattamento della cefalea emicranica (vedere paragrafo 4.2 per informazioni sull’uso pediatrico).
5.2 Proprietà farmacocinetiche
Assorbimento
Dopo somministrazione orale, lasmiditan viene rapidamente assorbito con un tmax mediano di 1,8 ore. Nei pazienti con emicrania, la farmacocinetica di lasmiditan non è risultata diversa durante un attacco di emicrania rispetto al periodo interictale. Nell'intervallo di dosaggio clinico compreso tra 50 e 200 mg, si prevede che la biodisponibilità assoluta sia compresa tra il 50 % e il 58 % in base ai risultati dell'analisi farmacocinetica di popolazione. La somministrazione concomitante di lasmiditan con un pasto ricco di grassi ha aumentato i valori medi di Cmax e AUC di lasmiditan rispettivamente del 22 % e del 19 % e ha ritardato il tmax mediano di 1 ora. Questa differenza di esposizione non dovrebbe essere clinicamente significativa. Lasmiditan è stato somministrato indipendentemente dal cibo negli studi di efficacia clinica.
Distribuzione
Il legame di lasmiditan alle proteine plasmatiche umane è approssimativamente dal 55 % al 60 % e, indipendentemente dalla concentrazione, è compreso tra 15 e 500 ng/mL. Il volume medio di distribuzione stimato è stato di 304 L.
Biotrasformazione
Lasmiditan subisce un metabolismo epatico ed extraepatico principalmente da parte di enzimi non-CYP, con la riduzione dei chetoni a S-M8 come via principale. I seguenti enzimi non sono stati 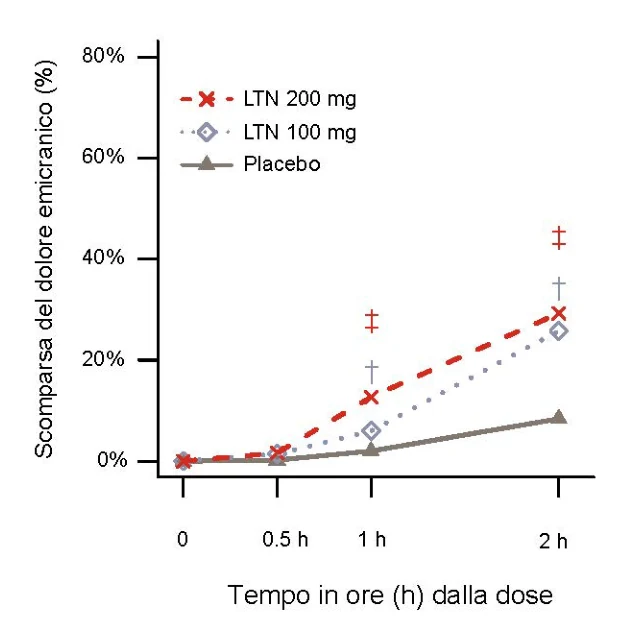 coinvolti nel metabolismo di lasmiditan: MAO-A, MAO-B, flavina monoossigenasi 3, CYP450 reduttasi, xantina ossidasi, alcool deidrogenasi, aldeide deidrogenasi e aldo-cheto reduttasi.
Lasmiditan è anche ossidato sull'anello piperidinico a M7. Rispetto al lasmiditan, i metaboliti sono farmacologicamente inattivi. Lasmiditan è un substrato di P-gp in vitro.
Lasmiditan e i suoi principali metaboliti sono induttori in vitro degli enzimi CYP. Lasmiditan inibisce il CYP2D6 in vitro. Lasmiditan e il suo principale metabolita non sono inibitori di MAO-A. Lasmiditan inibisce i trasportatori di efflusso P-gp, BCRP e OCT1 in vitro. Lasmiditan inibisce i trasportatori renali OCT2, MATE1 e MATE2-K in vitro.
Uno studio clinico di interazione farmacologica indica che lasmiditan è un inibitore debole della P-gp (vedere paragrafo 4.5).
Eliminazione
Lasmiditan è stato eliminato con un valore medio geometrico di t½ di circa 5,7 ore. Non è stato osservato accumulo di lasmiditan con il dosaggio giornaliero. La clearance corporea totale media stimata è stata di 66,2 L/h. Lasmiditan generalmente mostra una farmacocinetica lineare nell'intervallo di dosaggio clinico compreso tra 50 e 200 mg. Lasmiditan viene eliminato principalmente tramite la via metabolica. L'escrezione renale è una via minore di clearance di lasmiditan con circa il 3 % della dose recuperata come lasmiditan immodificato nelle urine. Il metabolita S-M8 ha rappresentato circa il 66 % della dose nelle urine, per la maggior parte recuperato entro 48 ore dalla somministrazione.
Popolazioni particolari
Età, genere, razza, etnia e peso corporeo
Età, genere, razza, etnia e peso corporeo non hanno avuto un effetto significativo sull'esposizione in un'analisi farmacocinetica di popolazione di lasmiditan. In uno studio, il genere sessuale ha avuto un effetto sulla farmacocinetica di lasmiditan con una Cmax (~ 20 – 30 %) e una AUC (~ 30 %) più elevate nelle donne rispetto agli uomini, indipendentemente dal fatto che lasmiditan fosse somministrato a stomaco pieno o a digiuno. Non è necessario alcun aggiustamento della dose in base a età, genere, razza, etnia o peso corporeo.
Compromissione renale
La somministrazione di lasmiditan a soggetti con compromissione renale grave (eGFR <30 ml/min/1,73 m2) ha dimostrato un'esposizione maggiore del 18 % nell'AUC(0-∞) e una Cmax superiore del 13 %, rispetto ai soggetti con funzione renale normale. Questa differenza di esposizione non dovrebbe essere clinicamente significativa. Non è necessario alcun aggiustamento della dose nei pazienti con compromissione renale lieve, moderata o grave.
Compromissione epatica
Nei soggetti con compromissione epatica lieve e moderata (Child-Pugh Classe A e B, rispettivamente) l'esposizione a lasmiditan è stata rispettivamente dell'11 % e del 35 %, più alta [AUC(0-∞)] rispetto a quella dei soggetti con normale funzionalità epatica. La Cmax è stata più alta del 19 % e del 33 %, rispettivamente, nei soggetti con insufficienza epatica lieve e moderata. Questa differenza di esposizione non dovrebbe essere clinicamente significativa. Non è necessario alcun aggiustamento della dose nei pazienti con insufficienza epatica lieve o moderata. L'uso di lasmiditan non è stato studiato in soggetti con grave insufficienza epatica e pertanto non è raccomandato per questa popolazione.
5.3 Dati preclinici di sicurezza
La cancerogenicità è stata valutata in uno studio di due anni sui ratti e in uno studio di sei mesi sui topi transgenici. Nei ratti è stato osservato un aumento dei decessi correlati al tumore ipofisario nei ratti maschi. La rilevanza di questi risultati in termini di rischio per l’uomo non è nota. Nessuna evidenza di cancerogenicità è stata osservata nei topi.
Lasmiditan non è stato genotossico sulla base dei risultati del test di Ames sui batteri, di uno studio sull'aberrazione cromosomica nelle cellule ovariche di criceto cinese e dei test del micronucleo nei topi.
Tossicità riproduttiva e dello sviluppo
Negli studi sui ratti non sono stati rilevati effetti sulla fertilità maschile o femminile.
Negli studi sullo sviluppo embriofetale con ratti e conigli, si sono verificate diminuzione del peso corporeo fetale e variazioni scheletriche; nei conigli c'è stato un leggero aumento della perdita post-impianto (mortalità embriofetale) e difetti cardiovascolari fetali (malformazioni) si sono verificati con una bassa incidenza. L'esposizione alle dosi senza effetti avversi osservati di 175 mg/kg/giorno (ratti) e 75 mg/kg/giorno (conigli) è stata di circa 37 e 1,5 volte, rispettivamente, superiore a quella dell'uomo a 200 mg.
In uno studio pre e postnatale sui ratti, si sono verificati una gestazione e un parto prolungati e un aumento del numero di piccoli nati morti e della frequenza di morte postnatale alla dose massima testata di 225 mg/kg/giorno. A questa elevata esposizione, una diminuzione del peso corporeo medio dei cuccioli F1 osservata durante la fase di pre-svezzamento in entrambi i generi è stata mantenuta per tutta la fase di maturazione F1 senza alcun recupero. L'esposizione alla dose senza effetti osservati di 150 mg/kg/giorno è stata stimata approssimativamente > 19 volte superiore a quella dell'uomo a 200 mg.
Tutti gli effetti si sono verificati a esposizioni tossiche per la madre superiori all'esposizione umana con una dose clinica di 200 mg.
Studi sugli animali hanno dimostrato che lasmiditan e/o i suoi metaboliti sono stati escreti nel latte di ratti in allattamento.
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Nucleo della compressa:
Cellulosa microcristallina
Croscarmellosa sodica
Magnesio stearato
Amido pregelatinizzato
Sodio laurilsolfato
Film di rivestimento (50 mg e 200 mg):
Alcol polivinilico
Titanio diossido (E171)
Macrogol 3350
Talco
Ossido di ferro nero (E172)
Film di rivestimento (100 mg):
Alcol polivinilico
Titanio diossido (E171)
Macrogol 3350
Talco
Ossido di ferro nero (E172)
Ossido di ferro rosso (E172)
6.2 Incompatibilità
Non pertinente.
6.3 Periodo di validità
3 anni.
6.4 Precauzioni particolari per la conservazione
Questo medicinale non richiede condizioni di conservazione particolari.
6.5 Natura e contenuto del contenitore
Blister di policlorotrifluoroetilene/polivinilcloruro (PCTFE/PVC) divisibili per dose unitaria, sigillati con un foglio di alluminio in confezioni da 2 x 1, 4 x 1, 6 x1, 12 x 1 e 16 x 1 compresse rivestite con film.
Blister di polivinilcloruro (PVC) divisibili per dose unitaria, sigillati con un foglio di alluminio in confezioni da 2 x 1, 4 x 1, 6 x1, 12 x 1 e 16 x 1 compresse rivestite con film.
È possibile che non tutte le confezioni siano commercializzate.
6.6 Precauzioni particolari per lo smaltimento
Il medicinale non utilizzato e i rifiuti derivati da tale medicinale devono essere smaltiti in conformità alla normativa locale vigente.
7. TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
Eli Lilly Nederland B.V., Papendorpseweg 83, 3528 BJ Utrecht, Paesi Bassi
8. NUMERO(I) DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
RAYVOW 50 mg compresse rivestite con film
EU/1/21/1587/001
EU/1/21/1587/002
EU/1/21/1587/003
EU/1/21/1587/004
EU/1/21/1587/005
EU/1/21/1587/006
EU/1/21/1587/007
EU/1/21/1587/008
EU/1/21/1587/009
EU/1/21/1587/010
RAYVOW 100 mg compresse rivestite con film
EU/1/21/1587/011
EU/1/21/1587/012
EU/1/21/1587/013
EU/1/21/1587/014
EU/1/21/1587/015
EU/1/21/1587/016
EU/1/21/1587/017
EU/1/21/1587/018
EU/1/21/1587/019
EU/1/21/1587/020
RAYVOW 200 mg compresse rivestite con film
EU/1/21/1587/021
EU/1/21/1587/022
EU/1/21/1587/023
EU/1/21/1587/024
EU/1/21/1587/025
EU/1/21/1587/026
EU/1/21/1587/027
EU/1/21/1587/028
EU/1/21/1587/029
EU/1/21/1587/030
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione: 17 agosto 2022
10. DATA DI REVISIONE DEL TESTO
Informazioni più dettagliate su questo medicinale sono disponibili sul sito web dell’Agenzia europea dei medicinali, http://www.ema.europa.eu.
ALLEGATO II
A. PRODUTTORE(I) RESPONSABILE(I) DEL RILASCIO DEI
LOTTI
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E
UTILIZZO
C. ALTRE CONDIZIONI E REQUISITI
DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA
L’USO SICURO ED EFFICACE DEL MEDICINALE A. PRODUTTORE(I) RESPONSABILE(I) DEL RILASCIO DEI LOTTI
Nome e indirizzo del(dei) produttore(i) responsabile(i) del rilascio dei lotti
Lilly S.A.
Avda. de la Industria 30
Alcobendas
Madrid
28108
Spagna
B. CONDIZIONI O LIMITAZIONI DI FORNITURA E UTILIZZO
Medicinale soggetto a prescrizione medica.
C. ALTRE CONDIZIONI E REQUISITI DELL’AUTORIZZAZIONE ALL’IMMISSIONE
IN COMMERCIO
- Rapporti periodici di aggiornamento sulla sicurezza (PSUR)
I requisiti per la presentazione degli PSUR per questo medicinale sono definiti nell’elenco delle date di riferimento per l’Unione europea (elenco EURD) di cui all’articolo 107 quater, paragrafo 7, della Direttiva 2001/83/CE e successive modifiche, pubblicato sul sito web dell'Agenzia europea dei medicinali.
Il titolare dell’autorizzazione all’immissione in commercio deve presentare il primo PSUR per questo medicinale entro 6 mesi successivi all’autorizzazione.
D. CONDIZIONI O LIMITAZIONI PER QUANTO RIGUARDA L’USO SICURO ED
EFFICACE DEL MEDICINALE
- Piano di gestione del rischio (RMP)
Il titolare dell’autorizzazione all’immissione in commercio deve effettuare le attività e le azioni di farmacovigilanza richieste e dettagliate nel RMP approvato e presentato nel modulo 1.8.2 dell’autorizzazione all’immissione in commercio e in ogni successivo aggiornamento approvato del RMP.
Il RMP aggiornato deve essere presentato:
- su richiesta dell’Agenzia europea dei medicinali;
- ogni volta che il sistema di gestione del rischio è modificato, in particolare a seguito del ricevimento di nuove informazioni che possono portare a un cambiamento significativo del profilo beneficio/rischio o a seguito del raggiungimento di un importante obiettivo (di farmacovigilanza o di minimizzazione del rischio).