


Riassunto delle caratteristiche del prodotto - Lynavoy
1. DENOMINAZIONE DEL MEDICINALE
Lynavoy 40 mg compresse rivestite con film
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Ogni compressa rivestita con film contiene 40 mg di linerixibat.
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Compressa rivestita con film
Compresse rivestite con film, di colore viola, biconvesse, rotonde (di 9 mmdi diametro) con inciso “GS 3JG” su un lato.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
Lynavoy è indicato per il trattamento del prurito colestatico nei pazienti adulti con colangite biliare primitiva (PBC).
4.2 Posologia e modo di somministrazione
Posologia
La dose di Lynavoy raccomandata è di 40 mg due volte al giorno.
Un trattamento alternativo deve essere preso in considerazione nei pazienti per i quali non sia possibile stabilire un beneficio terapeutico dopo 3 mesi di trattamento continuo giornaliero con linerixibat.
Somministrazione concomitante con resine sequestranti degli acidi biliari
Si raccomanda di assumere Lynavoy almeno 4 ore prima o 4 ore dopo l'assunzione di resine sequestranti degli acidi biliari (vedere paragrafi 4.5 e 5.2).
Dosi dimenticate
Se una dose viene dimenticata, questa deve essere assunta il prima possibile. Tuttavia, non si deve assumere una dose doppia per compensare una dose dimenticata.
Popolazioni speciali
Anziani
Non è richiesto alcun aggiustamento della dose nei pazienti di età pari o superiore a 65 anni (vedere paragrafo 5.2). Sono disponibili dati limitati nei pazienti di età superiore ai 65 anni di età.
Compromissione renale
Non è richiesto alcun aggiustamento della dose nei pazienti con compromissione renale (vedere paragrafo 5.2).
Compromissione epatica
Non è richiesto alcun aggiustamento della dose nei pazienti con compromissione epatica lieve o moderata (Child-Pugh A o B). Linerixibat non è raccomandato nella compromissione epatica severa (Child-Pugh C) oppure nei pazienti ad alto rischio di scompenso epatico (vedere paragrafi 4.4 e 5.2).
Popolazione pediatrica
La sicurezza e l'efficacia di Lynavoy non sono state stabilite nei bambini e negli adolescenti di età inferiore ai 18 anni. Non ci sono dati disponibili.
Modo di somministrazione
Uso orale
Si raccomanda di ingerire la compressa intera di Lynavoy con acqua e di assumerla circa 30 minuti prima di qualsiasi cibo o bevanda (ad eccezione dell’acqua). Ciò consente a linerixibat di raggiungere il lume gastrointestinale prima del rilascio degli acidi biliari (vedere la sezione 5.2).
4.3 Controindicazioni
Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1.
4.4 Avvertenze speciali e precauzioni d’impiego
Aumenti dei livelli delle transaminasi
Negli studi clinici, in alcuni pazienti trattati con linerixibat sono stati osservati aumenti dei livelli delle transaminasi insorti durante il trattamento (vedere paragrafo 4.8). Si raccomanda di determinare i livelli basali delle transaminasi (alanina aminotransferasi [ALT] e aspartato aminotransferasi [AST]) prima di iniziare il trattamento con linerixibat e di monitorare le transaminasi con una frequenza in linea con la pratica clinica standard per i pazienti affetti da PBC. In caso di aumenti delle transaminasi, può essere necessario un monitoraggio più frequente. Se gli aumenti delle transaminasi persistono, valutare i potenziali rischi rispetto ai benefici derivanti dalla prosecuzione del trattamento.
Pazienti con compromissione epatica
Non è necessario alcun aggiustamento della dose nei pazienti con compromissione epatica lieve o moderata (Child-Pugh A o B) (vedere paragrafo 5.2). Prima di iniziare il trattamento con linerixibat deve essere valutato lo stato funzionale epatico del paziente compresa l'eventuale presenza di scompenso epatico o se abbia avuto un precedente episodio di scompenso. Non sono disponibili dati relativi ai pazienti con insufficienza epatica severa (Child-Pugh C). L’impiego di linerixibat non è raccomandato in questi pazienti o in quelli ad alto rischio di scompenso. Se impiegato, si raccomanda un attento monitoraggio (vedere paragrafi 4.2 e 5.2).
Diarrea
La diarrea è stata segnalata come una reazione avversa molto comune durante l'assunzione di linerixibat (paragrafo 4.8). In caso di diarrea, raccomandare ai pazienti di prestare attenzione ai segni e ai sintomi di disidratazione. Può essere necessario un trattamento con farmaci antidiarroici. Valutare se sospendere
o interrompere il trattamento con linerixibat se la diarrea persiste.
Carenza di vitamine liposolubili
Si raccomanda di valutare i livelli delle vitamine liposolubili (vitamine A, D, E e K) e il rapporto internazionale normalizzato (INR) in tutti i pazienti prima di iniziare il trattamento con linerixibat, con un monitoraggio secondo la pratica clinica standard. Qualora venisse diagnosticata una carenza di vitamine liposolubili, è necessario prescrivere una terapia integrativa.
Eccipienti
Questo medicinale contiene meno di 1 mmol (23 mg) di sodio per compressa rivestita con film, cioè è essenzialmente ‘senza sodio’.
4.5 Interazioni con altri medicinali ed altre forme d’interazione
Resine sequestranti degli acidi biliari
Le resine sequestranti degli acidi biliari (come colestiramina, colesevelam o colestipolo) possono legarsi ad altri medicinali, compreso linerixibat, nell’intestino se somministrati contemporaneamente, e pertanto possono ridurre l’efficacia di linerixibat (vedere paragrafo 5.2). Si raccomanda ai pazienti di assumere Lynavoy almeno 4 ore prima o 4 ore dopo l’assunzione di una resina sequestrante degli acidi biliari (vedere paragrafo 4.2).
Acido ursodesossicolico (UDCA)
UDCA può essere somministrato in associazione con linerixibat e senza che siano richiesti aggiustamenti della dose. Negli studi clinici con somministrazione concomitante di UDCA e linerixibat non sono stati osservati aumenti clinicamente significativi dell'ALP. Tuttavia, il profilo plasmatico complessivo di UDCA e dei suoi coniugati è risultato significativamente alterato in seguito alla somministrazione concomitante di linerixibat. La rilevanza clinica di tali variazioni non è al momento chiara. I pazienti devono essere monitorati per cambiamenti dei livelli di ALP durante le fasi iniziali del trattamento e, successivamente, a intervalli periodici, in linea con la pratica clinica standard per i pazienti affetti da PBC (vedere paragrafo 5.2).
4.6 Fertilità, gravidanza e allattamento
Gravidanza
Non sono disponibili dati, o sono disponibili in misura limitata, sull’uso di linerixibat nelle donne in gravidanza.
Gli studi sugli animali non indicano effetti nocivi diretti o indiretti in termini di tossicità riproduttiva (vedere paragrafo 5.3). L’assorbimento sistemico a seguito della somministrazione orale di linerixibat nell’uomo è minimo (vedere paragrafo 5.2). Pertanto, si prevede che anche l’esposizione fetale a linerixibat sia minima.
Come misura precauzionale, è preferibile evitare l’uso di Lynavoy durante la gravidanza.
Allattamento
Non è noto se linerixibat venga escreto nel latte materno.
Studi sugli animali hanno dimostrato l’escrezione del linerixibat nel latte materno; tuttavia, alla dose clinica raccomandata, l’esposizione del neonato attraverso il latte materno dovrebbe essere minima (vedere paragrafo 5.3). Non si prevedono effetti sul neonato allattato al seno, poiché l’esposizione sistemica a linerixibat della donna che allatta è trascurabile.
Non è possibile escludere un rischio per il neonato allattato al seno. È necessario valutare se interrompere l'allattamento al seno o sospendere/astenersi dalla terapia con Lynavoy, tenendo conto dei benefici dell'allattamento al seno per il bambino e dei benefici della terapia per la madre.
Fertilità
Non sono disponibili dati sulla fertilità nell’essere umano. Gli studi sugli animali non indicano effetti diretti o indiretti sulla fertilità o sulla riproduzione a livelli di esposizione clinicamente rilevanti (vedere paragrafo 5.3).
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
Lynavoy non altera o altera in modo trascurabile la capacità di guidare veicoli e di utilizzare macchinari.
4.8 Effetti indesiderati
Riassunto del profilo di sicurezza
Le reazioni avverse segnalate più frequentemente sono state diarrea (59 %) e dolore addominale (23 %).
Tabella delle reazioni avverse
Il profilo delle reazioni avverse di linerixibat è stato valutato in un insieme di dati di sicurezza aggregati (studio di Fase 3 GLISTEN e studio di Fase 2b GLIMMER) che includeva un totale di 142 pazienti trattati con linerixibat 40 mg due volte al giorno per via orale per un periodo massimo di 24 settimane (vedere paragrafo 5.1). La maggior parte delle reazioni avverse è stata di entità lieve o moderata.
Le reazioni avverse sono elencate di seguito (Tabella 1) sulla base della Classificazione per Sistemi e Organi MedDRA e per frequenza. Le frequenze sono definite come: molto comune (≥ 1/10) e comune (da ≥ 1/100 a < 1/10).
Tabella 1. Reazioni avverse riportate nei pazienti trattati con Lynavoy
| Classificazione per sistemi e organi MedDRA | Frequenza | Reazioni avverse |
| Patologie gastrointestinali | Molto comune | Diarrea Dolore addominale |
| Esami diagnostici | Comune | Aumento dell'alanina aminotransferasi (ALT) Aumento dell'aspartato aminotransferasi (AST) |
Descrizione delle reazioni avverse selezionate
Diarrea
Nell’insieme di dati di sicurezza aggregati, è stata osservata diarrea nel 59 % dei pazienti nel gruppo trattato con linerixibat. L'interruzione del trattamento a causa della diarrea si è verificata nel 4 % dei pazienti dello studio nel gruppo trattato con linerixibat. La maggior parte degli eventi si è manifestata entro 1 settimana dall'inizio del trattamento, è stata di intensità lieve e la maggior parte si è risolta durante lo studio. Nessun evento è risultato grave. La maggior parte dei pazienti che ha manifestato diarrea è stata in grado di continuare il trattamento con linerixibat senza doverlo interrompere o sospendere. In alcuni pazienti, la diarrea è persistita o si è ripresentata durante il trattamento con linerixibat. Ad alcuni pazienti sono stati somministrati farmaci antidiarroici (ad es. loperamide) per la gestione dei sintomi (vedere paragrafo 4.4).
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema nazionale di segnalazione riportato nell’allegato V.
4.9 Sovradosaggio
Sintomi
Un sovradosaggio può causare sintomi derivanti da una esagerazione delle reazioni avverse note del medicinale, principalmente effetti gastrointestinali.
Negli studi clinici, linerixibat è stato somministrato ad adulti con prurito colestatico nella PBC a dosi fino a 180 mg al giorno (dosi singole e/o suddivise) ed è stato osservato un aumento dose-dipendente dell’incidenza delle reazioni avverse gastrointestinali (vedere paragrafo 4.8).
Gestione
Non esiste un antidoto specifico. In caso di sovradosaggio, linerixibat deve essere sospeso, il paziente deve essere monitorato per eventuali segni e sintomi e, se necessario, devono essere adottate misure di supporto generali. Dove disponibile, deve esserci un’ulteriore gestione come clinicamente indicato o come raccomandato dai centri nazionali anti-veleno.
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: terapia biliare ed epatica, altri farmaci per la terapia biliare, codice ATC: A05AX08
Meccanismo d’azione
Linerixibat è un inibitore reversibile del trasportatore ileale degli acidi biliari (IBAT), ad azione locale, minimamente assorbito. Riduce il riassorbimento degli acidi biliari nell'ileo, determinando un aumento dell'eliminazione a livello fecale. Linerixibat migliora il prurito nei pazienti affetti da PBC, effetto che si ritiene essere dovuto a una riduzione dei mediatori del prurito, tra cui gli acidi biliari sierici, l’acido lisofosfatidico (LPA) [attraverso la misurazione dell’autotaxina come indicatore surrogato] e l’interleuchina 31 (IL-31).
Effetti farmacodinamici
Linerixibat riduce gli acidi biliari sierici totali nei volontari sani e nei pazienti affetti da prurito colestatico nella PBC. Nei volontari sani, gli acidi biliari sierici erano diminuiti entro 1 giorno dal trattamento con linerixibat rispetto al trattamento con placebo.
Efficacia clinica
L'efficacia e la sicurezza di linerixibat nel trattamento del prurito colestatico in pazienti affetti da PBC sono state valutate in uno studio condotto a livello globale di Fase 3, randomizzato, in doppio cieco, controllato con placebo, multicentrico denominato GLISTEN. I pazienti (N = 238) sono stati randomizzati a ricevere Lynavoy 40 mg due volte al giorno (N = 119) o placebo (N = 119) per 24 settimane. Diciassette pazienti che hanno partecipato a distanza (sito completamente decentralizzato) non sono stati inclusi nelle analisi di efficacia (Lynavoy N = 111, placebo N = 110). Un paziente randomizzato al placebo si è ritirato prima di iniziare il trattamento.
I pazienti elegibili presentavano una diagnosi confermata di PBC e prurito moderato o severo (valutato mediante il Worst Itch Numerical Rating Scale [Worst Itch NRS]) nelle 4 settimane precedenti la randomizzazione. I pazienti che al basale erano in terapia stabile con UDCA, fibrati, resine sequestranti degli acidi biliari o altre terapie antipruriginose erano elegibili all’arruolamento e potevano continuare il loro regime di trattamento per la PBC e/o il prurito senza modifiche per tutta la durata dello studio. I criteri di esclusione includevano scompenso epatico, epatite virale cronica, colelitiasi sintomatica, colecistite attiva, colangite sclerosante primitiva, malattia epatica da alcol, neoplasie in corso, malattia infiammatoria ileale attiva, chirurgia bariatrica con bypass ileale, disturbi cutanei con prurito, diarrea clinicamente significativa, compromissione renale severa (velocità di filtrazione glomerulare stimata [eGFR] < 30 mL/min/1,73 m²) e trattamento con acido obeticolico (OCA).
L'età media dei pazienti era di 55,5 anni (intervallo da 30 a 80), il 95 % era di sesso femminile, il 56 % di razza caucasica. La media (intervallo) dell'ALP al basale era di 234 IU/L (46,5-1102): il 24 % dei soggetti era ≤ 1 volta il limite superiore della norma (x ULN), il 28 % era > 1 x ULN e < 1,67 x ULN e il 48 % era ≥ 1,67 x ULN. La gravità media (SD) del prurito al basale era pari a 7,4 (1,5) in base al Worst Itch NRS con il 41 % classificato come affetto da prurito moderato e il 59 % da prurito severo. Al basale, il 97 % dei pazienti era in terapia con UDCA. Un totale di 43 % dei pazienti randomizzati a linerixibat e di 48 % randomizzati al placebo era in terapia concomitante con fibrati, inibitori selettivi della ricaptazione della serotonina, resine sequestranti degli acidi biliari, gabapentin, antistaminici, antagonisti degli oppioidi, rifampicina e/o pregabalin che potrebbero influire sul prurito.
Worst Itch NRS Scores
Nello studio GLISTEN, linerixibat ha dimostrato un miglioramento significativo del prurito rispetto al basale in confronto al placebo nel corso delle 24 settimane di trattamento (endpoint primario), come mostrato nella Tabella 2.
Tabella 2. Cambiamento rispetto al basale nel worst itch NRS scorea nel corso delle 24 settimane
| Lynavoy (n = 111) | Placebo (n = 109) | ||
| Baseline Monthly Itch Score, media (SD)b | 7,35 (1,62) | 7,36 (1,44) | |
| Analisi del cambiamento dal basale nel Monthly Itch Score nel corso delle 24 settimane | c | ||
| Cambiamento da LS media al basale (95 % CI) | -2,76 (-3,13, -2,38) | -2,07 (-2,46, -1,69) | |
| Differenza LS media vs. Placebo (95 % CI) | -0,68 (-1,14, -0,23) p = 0,003 | ||
SD = deviazione standard; LS = minimi quadrati; CI = intervallo di confidence a Worst Itch NRS: da 0 = nessun prurito a 10 = peggior prurito immaginabile. b Valore basale determinato sulla base di tutti i pazienti trattati con placebo, n = 110 c Calcolato sulla base della media dei minimi quadrati ottenuta dal modello a effetti misti per misure ripetute (MMRM) per cambiamento dal basale del Monthly Itch Score nel corso delle 24 settimane, con termini relativi al trattamento, alla visita, al trattamento in base all'interazione durante la visita, al prurito al basale, al prurito basale in base all'interazione durante la visita e all’impiego di medicinali antipruriginosi di base in concomitanza.
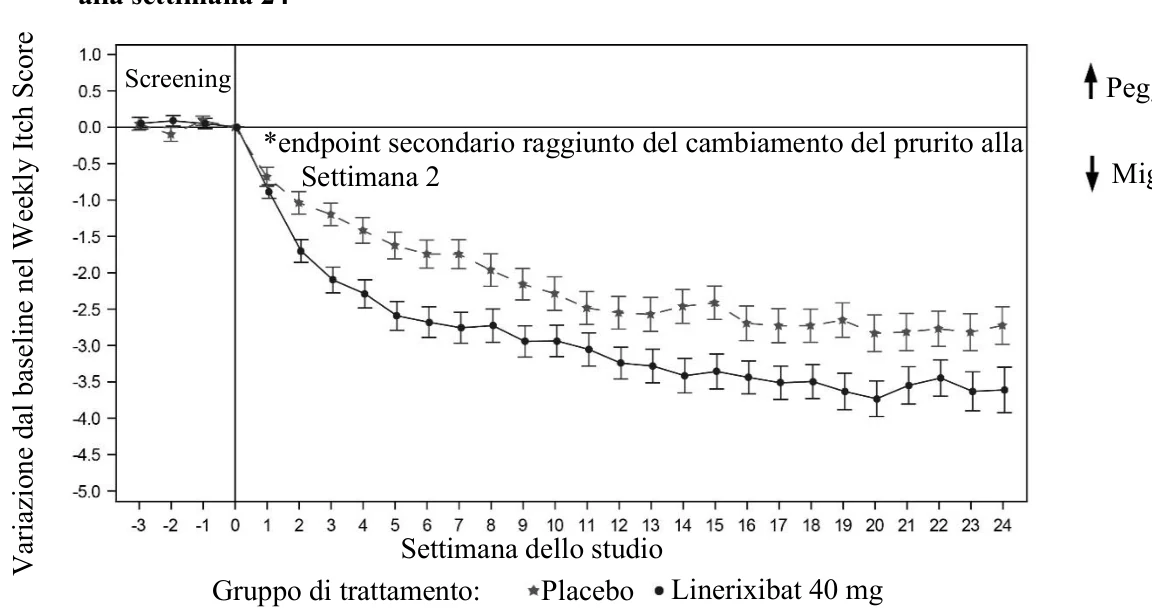
La variazione rispetto al basale dei punteggi del prurito settimanali fino alla settimana 24 è illustrata nella Figura 1. Si è osservato un miglioramento significativo del prurito alla Settimana 2, in base al Worst Itch NRS (Weekly Itch Score), nel gruppo trattato con linerixibat rispetto a quello trattato con placebo (differenza LS media 0,69 [IC al 95%: 1,06, 0,31], p< 0,001).
Figura 1 Cambiamento medio rispetto al basale nel worst itch NRS score nel gruppo trattato fino alla settimana 24
Soggetti che rispondono al prurito
Una percentuale maggiore di pazienti randomizzati a linerixibat rispetto al placebo ha ottenuto una risposta al prurito clinicamente significativa alla settimana 24, definita come un miglioramento di ≥ 2, ≥ 3 o ≥ 4 punti rispetto al basale nel Worst Itch NRS Score (Tabella 3).
Tabella 3. Analisi delle differenze nei livelli di risposta al prurito alla settimana 24
| % Respondersa | Differenza aggiustata vs | ||||||
| Gruppo di trattamento | n | ||||||
| Placebo (95 % CI)a | |||||||
| Responder: riduzione nel Monthly Itch Score dal basale ≥ 2 | |||||||
| Lynavoy 40 mg | 111 | 68 % | |||||
| 6 % (-7 %, 20 %) | |||||||
| Placebo | 110 | 62 % | |||||
| Responder: riduzione nel Monthly Itch Score dal basale ≥ 3 | |||||||
| Lynavoy 40 mg | 111 | 55 % | |||||
| 13 % (0 % b, 27 %) | |||||||
| Placebo | 110 | 42 % | |||||
| Responder: riduzione nel Monthly Itch Score dal basale ≥ 4 | |||||||
| Lynavoy 40 mg | 111 | 40 % | |||||
| 13 % (0 % c, 26 %) | |||||||
| Placebo | 110 | 27 % | |||||
| a Analisi stratificata secondo il metodo di Cochran-Mantel-Haenszel (CMH), con aggiustamento per i | . | ||||||
| fattori di stratificazione al basale (gravità del prurito al basale e regime terapeutico concomitante | |||||||
| per il prurito colestatico). Risultati combinati ottenuti mediante imputazione multipla. | |||||||
| b Il limite inferiore dell'intervallo di confidenza al 95 % corrisponde a un valore arrotondato di - 0,2 % | |||||||
| c Il limite inferiore dell'intervallo di confidenza al 95 % corrisponde a un valore arrotondato di 0,4 % | |||||||
Disturbi del sonno legati al prurito
I pazienti randomizzati al trattamento con linerixibat hanno riscontrato un miglioramento significativo dei disturbi del sonno legati al prurito rispetto al placebo nel corso delle 24 settimane di trattamento (-2,70 per linerixibat vs -2,16 per il placebo; differenza media LS -0,54 [IC al 95%: -1,02, -0,06], p = 0,027).
e
Peggioramento
Miglioramento Ulteriori valutazioni relative al prurito
Al basale, i pazienti randomizzati sia a linerixibat che al placebo hanno riportato livelli simili di gravità del prurito in base al Patient Global Impression of Severity (PGI-S) (periodo di riferimento: ultimi 7 giorni; intervallo di punteggio: da 1 [assente] a 5 [molto grave]). Il trattamento con linerixibat ha determinato un miglioramento maggiore del punteggio PGI-S rispetto al placebo nell’arco di 24 settimane (cambiamento LS medio rispetto al basale -1,17 vs -0,80; differenza media LS -0,37 [IC al 95%: -0,55, -0,18]). Alla settimana 24, una percentuale maggiore del gruppo trattato con linerixibat (66%) rispetto al placebo (48%) ha riportato prurito “assente” o “lieve”.
I pazienti randomizzati a linerixibat hanno riportato un miglioramento del prurito più marcato nell'arco di 24 settimane rispetto al placebo, misurato secondo i punteggi del Patient Global Impression of Change (PGI-C) (intervallo: da 1 [miglioramento notevole] a 7 [notevole peggioramento]) (LS media 1,97 vs. 2,51; differenza media LS -0,53 [IC al 95%: -0,81, -0,25]). Alla settimana 24, una percentuale maggiore del gruppo trattato con linerixibat (54%) rispetto al placebo (36%) ha riferito che la gravità del prurito era ‘molto migliorata’, mentre una percentuale maggiore di pazienti nel gruppo placebo (26 %) ha riferito ‘nessun cambiamento’ rispetto al gruppo trattato con linerixibat (3 %).
Mantenimento dell'efficacia
Nello studio di estensione a lungo termine in aperto (LLSAT), la maggior parte dei pazienti che avevano risposto al trattamento con linerixibat dopo 24 settimane ha mantenuto la risposta alla settimana 52: il 72,7% dei quali con una risposta ≥ 2 punti, l'80,8 % con una risposta ≥ 3 punti e l'81,8% con una risposta ≥ 4 punti.
Popolazione pediatrica
L’Agenzia europea per i medicinali ha previsto l’esonero dall’obbligo di presentare i risultati degli studi condotti con Lynavoy in tutti i sottogruppi della popolazione pediatrica nel trattamento del prurito colestatico associato a PBC (vedere paragrafo 4.2 per informazioni sull'uso pediatrico).
5.2 Proprietà farmacocinetiche
Linerixibat inibisce il trasportatore ileale degli acidi biliari nel lume dell'intestino tenue; pertanto, i livelli plasmatici di linerixibat non sono rilevanti ai fini della sua efficacia clinica. A seguito di somministrazione orale singola e ripetuta di linerixibat, le concentrazioni plasmatiche sono risultate spesso inferiori al limite di quantificazione (10 pg/mL).
Assorbimento
Linerixibat viene assorbito in misura minima dopo somministrazione orale. La biodisponibilità orale assoluta di linerixibat è pari allo 0,05%. A seguito di somministrazione di dosi multiple di 40 mg di linerixibat due volte al giorno in pazienti affetti da PBC con prurito colestatico, le concentrazioni plasmatiche risultano spesso inferiori al limite di rilevabilità (10 pg/mL) e altamente variabili.
Effetto del cibo
L'effetto del cibo sulle concentrazioni plasmatiche di linerixibat non è clinicamente rilevante. A causa del minimo assorbimento di linerixibat, i parametri farmacocinetici nello studio sull’effetto del cibo erano altamente variabili. Le concentrazioni sistemiche massime di linerixibat (Cmax) erano inferiori quando 40 mg di linerixibat venivano somministrati per via orale a stomaco pieno rispetto a quando venivano somministrati a stomaco vuoto (rapporto della media geometrica dei minimi quadrati 0,663, IC al 90% da 0,443 a 0,991). Nonostante l’assenza di effetti farmacocinetici clinicamente rilevanti in presenza di cibo, si raccomanda di somministrare linerixibat circa 30 minuti prima dell’assunzione di cibi o bevande (ad eccezione dell’acqua) per consentire a linerixibat di entrare nel lume gastrointestinale prima del rilascio degli acidi biliari (vedere paragrafo 4.2).
Distribuzione
L'intervallo di legame alle proteine plasmatiche in vitro di linerixibat era compreso tra il 71,0 % e il 76,4 %.
Biotrasformazione
A seguito della somministrazione orale di linerixibat radiomarcato, non sono stati rilevati metaboliti di linerixibat nel plasma. Nelle feci sono stati rilevati tre metaboliti ossidativi minori, ciascuno dei quali presentava una radioattività trascurabile (inferiore all'1 %), a dimostrazione del fatto che linerixibat viene metabolizzato in misura minima nell'uomo.
Eliminazione
A seguito della somministrazione orale di linerixibat radiomarcato, circa il 97 % della dose è stato escreto con le feci; circa lo 0,04 % della dose è stato escreto con le urine. È stato accertato che oltre il 99 % della radioattività fecale era costituita da linerixibat immodificato e non assorbito.
Altre popolazioni speciali
Non sono state osservate differenze clinicamente rilevanti nella farmacocinetica di linerixibat in base al peso corporeo, all'età, al sesso o alla razza/etnia.
Compromissione renale
Linerixibat non è stato studiato nei pazienti con grave compromissione renale o malattia renale allo stadio terminale (ESRD), compresi quelli in emodialisi. Non si prevede che la compromissione renale influisca sull’esposizione a linerixibat, poiché il farmaco viene assorbito in misura minima e la sua escrezione urinaria è trascurabile (< 0,04 % della dose orale).
Compromissione epatica
Il metabolismo epatico non rappresenta una parte significativa dell'eliminazione di linerixibat. In uno studio farmacocinetico condotto su soggetti con compromissione epatica moderata (Child-Pugh B), i valori medi di AUC(0-∞) e Cmax erano circa 13 volte e 9,4 volte superiori rispetto a quelli dei soggetti sani di controllo. Tuttavia, dato che linerixibat viene assorbito in misura minima, l’esposizione sistemica nei soggetti con compromissione epatica moderata dopo una dose di 40 mg era ancora estremamente bassa (Cmax 1 980 pg/mL) ed era di entità simile all’esposizione osservata dopo una dose di 40 mg nei pazienti con PBC (Cmax 922 pg/mL). Linerixibat non è stato studiato nei pazienti con grave compromissione epatica (Child-Pugh C).
Interazioni farmacologiche
Resine leganti degli acidi biliari
Colestiramina e colesevelam legano linerixibat in vitro (percentuale di legame compresa tra il 78 % e il 95 %); pertanto, queste resine possono inibire l’effetto di linerixibat sul suo bersaglio, l’IBAT (vedere paragrafi 4.2 e 4.5).
Substrati dell’IBAT
Acido ursodesossicolico (UDCA)
Negli studi clinici su linerixibat, la somministrazione concomitante di UDCA e linerixibat non ha avuto alcun effetto sulle concentrazioni plasmatiche di UDCA e non sono stati osservati aumenti clinicamente rilevanti dell’ALP (vedere paragrafo 4.5). Il rapporto della media geometrica (IC al 90 %) per l’AUC (0-24) dell’UDCA normalizzata in base alla dose è risultato pari a 0,99 (0,83; 1,19) nel confronto tra la somministrazione concomitante di UDCA e linerixibat rispetto a quella con placebo. Tuttavia, si è osservata una significativa diminuzione dei coniugati dell’UDCA, glico-UDCA e tauro-UDCA, la cui rilevanza clinica rimane poco chiara (vedere paragrafo 4.5).
Effetti di linerixibat sugli enzimi del citocromo P450 (CYP) e sui trasportatori
Negli studi in vitro, linerixibat non ha inibito i CYP 1A2, 2A6, 2B6, 2C8, 2C9, 2C19, 2D6 e 2E1, ma si è rivelato un inibitore del CYP3A4. A causa della bassa frazione assorbita, un'interazione basata sull'inibizione del CYP3A4 è improbabile. Linerixibat non ha indotto i CYP 1A2, 2B6 e 3A4.
Linerixibat non inibisce i trasportatori glicoproteina P, proteina di resistenza del cancro della mammella (breast cancer resistance protein - BCRP), trasportatori di anioni organici (OAT) 1 e 3, trasportatore di cationi organici (OCT) 2 e proteina di estrusione di farmaci e tossine (Multidrug and Toxin Extrusion Protein MATE) 1 e 2-K. Studi in vitro suggeriscono che linerixibat possa inibire l'OATP1B1 e l'OATP1B3. Tuttavia, data la bassa frazione assorbita, un'interazione è improbabile.
5.3 Dati preclinici di sicurezza
I dati preclinici non rivelano rischi particolari per l’uomo sulla base di studi convenzionali di farmacologia di sicurezza, tossicità a dosi ripetute, genotossicità, potenziale cancerogeno, tossicità della riproduzione.
Linerixibat non ha causato tossicità sullo sviluppo negli studi condotti su ratti e conigli a dosi fino a 11 volte (per i ratti) e 4,5 volte (per i conigli) l'AUC alla dose massima raccomandata per l'uomo (MRHD). Linerixibat non ha avuto alcun effetto sulla fertilità maschile o femminile o sullo sviluppo embrionale precoce nei ratti, né sulla prole durante la gestazione e l'allattamento, quando somministrato alle madri a livelli di esposizione pari a circa 12 volte l'AUC alla MRHD. Linerixibat era presente nel plasma della prole (fino a 15,3 ng/mL) attraverso l'esposizione durante l'allattamento.
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Nucleo della compressa
Cellulosa microcristallina (E 460)
Croscarmellosa sodica (E 468)
Stearato di magnesio (E 470b)
Rivestimento della compressa
Ipromellosa (E 464)
Biossido di titanio (E 171)
Macrogol (E 1521)
Ossido di ferro nero (E 172)
Ossido di ferro rosso (E 172)
6.2 Incompatibilità
Non pertinente.
6.3 Periodo di validità
4 anni
6.4 Precauzioni particolari per la conservazione
Questo medicinale non richiede alcuna temperatura particolare di conservazione.
Conservare nella confezione originale per proteggere il medicinale dall'umidità. Tenere il flacone ben chiuso per proteggere il medicinale dall'umidità.
6.5 Natura e contenuto del contenitore
Flaconi bianchi opachi in polietilene ad alta densità (HDPE) con chiusura a prova di bambino in polipropilene e sigillo ad induzione a caldo in polietilene, contenente una bustina in HDPE con gel di silice essiccante.
Confezioni disponibili:
- Flaconi singoli contenenti 28 o 60 compresse rivestite con film.
- Confezioni multiple contenenti 180 (3 flaconi da 60) compresse rivestite con film.
È possibile che non tutte le confezioni siano commercializzate.
6.6 Precauzioni particolari per lo smaltimento
Nessuna istruzione particolare per lo smaltimento.
Il medicinale non utilizzato e i rifiuti derivati da tale medicinale devono essere smaltiti in conformità alla normativa locale vigente.
7. TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
GlaxoSmithKline Trading Services Limited
12 Riverwalk
Citywest Business Campus
Dublino 24
Irlanda
D24 YK11
8. NUMERO(I) DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
EU/1/26/2053/001-003
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione:
10. DATA DI REVISIONE DEL TESTO
Informazioni più dettagliate su questo medicinale sono disponibili sul sito web dell’Agenzia europea per i medicinali, https://www.ema.europa.eu.