


Riassunto delle caratteristiche del prodotto - CLUVIAT
1. DENOMINAZIONE DEL MEDICINALE
Cluviat 250 UI, polvere e solvente per soluzione iniettabile/per infusione
Cluviat 1250 UI, polvere e solvente per soluzione iniettabile/per infusione
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
Principio attivo: Cluviat è un concentrato purificato del fattore XIII plasmatico umano della coagulazione (FXIII). Si presenta sotto forma di polvere bianca.
Ogni flaconcino contiene nominalmente 250 oppure 1250 UI di fattore XIII plasmatico umano della coagulazione.
Cluviat contiene circa 62,5 UI/ml (250 UI/4 ml e 1250 UI/20 ml) di fattore XIII plasmatico umano della coagulazione se ricostituito rispettivamente con 4 e 20 ml di acqua per preparazioni iniettabili.
L’attività specifica di Cluviat è di circa 6 – 10 UI/mg di proteina.
Per l’elenco di tutti gli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Polvere e solvente per soluzione iniettabile/per infusione.
Polvere bianca e solvente limpido, incolore.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
Cluviat è indicato per pazienti adulti e pediatrici
- per il trattamento preventivo del deficit congenito del fattore XIII e
- per il trattamento perioperatorio delle emorragie chirurgiche con deficit congenito del fattore XIII.
4.2 Posologia e modo di somministrazione
Posologia
1 ml equivale a circa 62,5 UI e 100 UI equivalgono a 1,6 ml, rispettivamente.
Importante:
La quantità da somministrare e la frequenza di somministrazione devono essere sempre finalizzate all’efficacia clinica in ogni singolo caso.
Dosaggio
Il regime di dosaggio deve essere personalizzato sulla base del peso corporeo, dei valori di laboratorio e delle condizioni cliniche del paziente.
Schema di Dosaggio per la Profilassi di Routine
Dose iniziale
- 40 Unità Internazionali (UI) per kg di peso corporeo.
- La velocità d’iniezione non deve superare i 4 ml al minuto.
Dosaggio successivo
- Il dosaggio deve essere scelto in base al più recente livello minimo di attività del FXIII, con somministrazione ogni 28 giorni (4 settimane) per mantenere un livello minimo di attività del FXIII di circa il 5 - 20%.
- Modifiche del dosaggio raccomandato di ±5 UI/kg devono essere valutate sulla base dei livelli minimi di attività del FXIII, come indicato nella Tabella 1, e delle condizioni cliniche del paziente.
- Le modifiche del dosaggio devono essere effettuate sulla base di uno specifico test sensibile, usato per determinare i livelli di FXIII. Un esempio di modifica del dosaggio tramite il test standard di attività Berichrom® viene presentato qui di seguito nella Tabella 1.
Tabella 1: Modifica del Dosaggio con il Test di Attività Berichrom®
| Livello Minimo di Attività del Fattore XIII (%) | Modifica del Dosaggio |
| Un livello minimo <5% | Aumento di 5 unità/kg |
| Livello minimo dal 5% al 20% | Nessuna modifica |
| Due livelli minimi >20% | Diminuzione di 5 unità/kg |
| Un livello minimo >25% | Diminuzione di 5 unità/kg |
L’attività espressa in unità viene determinata mediante il test di attività Berichrom®, secondo l’attuale Standard Internazionale per il Fattore XIII della Coagulazione del Sangue, Plasma. Quindi, un’unità equivale a un’Unità Internazionale.
Profilassi Preoperatoria
Dopo l’ultima dose profilattica di routine del paziente, qualora sia previsto un intervento chirurgico:
- Tra 21 e 28 giorni dopo – somministrare al paziente l’intera dose profilattica subito prima dell’intervento, mentre la successiva dose profilattica deve essere somministrata dopo 28 giorni.
- Tra 8 e 21 giorni dopo – può essere somministrata una dose aggiuntiva (intera o parziale) prima dell’intervento. La dose deve essere stabilita in base ai livelli di attività del FXIII e alle condizioni cliniche del paziente e deve essere modificata secondo l’emivita di Cluviat.
- Entro 7 giorni dall’ultima dose – un’altra dose può non essere necessaria.
Le modifiche del dosaggio possono differire rispetto a queste raccomandazioni e devono essere personalizzate sulla base dei livelli di attività del FXIII e delle condizioni cliniche del paziente. Tutti i pazienti devono essere tenuti sotto stretto controllo durante e dopo un intervento chirurgico.
Si raccomanda pertanto di monitorare l’aumento dell’attività del FXIII con un test specifico. In caso di interventi chirurgici importanti e di emorragie gravi, l’obiettivo è quello di ottenere valori prossimi alla normalità (soggetti sani: 70% - 140%).
Popolazione pediatrica
La posologia e il modo di somministrazione nei bambini e negli adolescenti si basano sul peso corporeo e, quindi, generalmente sulle stesse linee guida adottate negli adulti. La dose e/o la frequenza di somministrazione per ogni paziente devono sempre tener conto dell’efficacia clinica e dei livelli di attività del FXIII. (Vedere anche i paragrafi 5.1 e 5.2).
Popolazione anziana
La posologia e il modo di somministrazione nei soggetti anziani (> 65 anni) non sono stati documentati da studi clinici.
Modo di somministrazione
Dopo la ricostituzione, la soluzione deve essere limpida o lievemente opalescente. La soluzione ottenuta deve essere riscaldata fino a raggiungere la temperatura ambiente o la temperatura corporea prima della somministrazione. Iniettare o infondere lentamente la soluzione per via endovenosa attraverso una linea di iniezione/infusione separata (fornita con il prodotto) ad una velocità che risulti accettabile per il paziente. La velocità d’iniezione o d’infusione non deve superare i 4 ml al minuto.
Osservare il paziente per qualsiasi reazione immediata. In caso di qualsiasi reazione che possa essere collegata alla somministrazione di Cluviat, occorre diminuire la velocità d’infusione oppure interrompere l’infusione come richiesto dalle condizioni cliniche del paziente.
Per istruzioni sulla ricostituzione del medicinale prima della somministrazione, vedere paragrafo 6.6.
4.3 Controindicazioni
Ipersensibilità al principio attivo o a uno qualsiasi degli eccipienti elencati nel paragrafo 6.1.
4.4 Avvertenze speciali e precauzioni di impiego
Nei pazienti con allergia nota al prodotto (con sintomi quali orticaria sistemica, eruzioni cutanee, abbassamento della pressione sanguigna, dispnea), possono essere somministrati antistaminici e corticosteroidi a scopo profilattico.
Reazioni di ipersensibilità di tipo allergico sono possibili con Cluviat. In caso di sintomi di ipersensibilità (come orticaria, orticaria sistemica, costrizione toracica, asma, ipotensione e anafilassi), occorre sospendere immediatamente l’infusione di Cluviat. In caso di shock, si devono adottare le misure cliniche standard per il trattamento dello shock.
In caso di trombosi recente, occorre cautela a causa dell’effetto stabilizzante la fibrina del FXIII.
Immunogenicità
Lo sviluppo di anticorpi contro l’FXIII (inibitori) è stato riscontrato in pazienti trattati con Cluviat. Pertanto i pazienti devono essere monitorati per la possibile produzione di anticorpi inibitori. La presenza di anticorpi inibitori si può manifestare con un’inadeguata risposta al trattamento. Qualora non si raggiungano i livelli previsti di attività del FXIII nel plasma oppure in caso di sanguinamento improvviso durante la profilassi, occorre misurare le concentrazioni degli anticorpi inibitori del FXIII.
Nota per i pazienti che stanno seguendo una dieta a basso contenuto di sodio
Cluviat contiene da 124,4 a 195,4 mg (da 5,41 a 8,50 mmol) di sodio per ogni dose (40 UI/kg di peso corporeo – 70 kg in media), se si assume la dose raccomandata (2800 UI = 44,8 ml). Da tenere in considerazione nei pazienti che stanno seguendo una dieta a contenuto controllato di sodio.
Sicurezza virale
Le misure standard di prevenzione delle infezioni derivanti dall’uso di medicinali ottenuti dal sangue o dal plasma umano comprendono la selezione dei donatori, lo screening delle singole donazioni e dei pool di plasma per specifici marcatori di infezione e l’inclusione di processi di produzione efficienti per l’inattivazione/rimozione dei virus. Ciononostante, in caso di somministrazione di medicinali ottenuti dal sangue o dal plasma umano, non è possibile escludere completamente la possibilità di trasmissione di agenti infettivi. Questo vale anche per virus sconosciuti oppure emergenti o per altri agenti patogeni.
Le misure adottate sono ritenute efficaci per i virus dotati di involucro come il virus dell'immunodeficienza umana (HIV), il virus dell’epatite B (HBV) e il virus dell’epatite C (HCV), nonché per i virus senza involucro dell’epatite A e il parvovirus B19.
Si raccomanda fortemente di annotare il nome e il numero di lotto del medicinale in occasione di ogni somministrazione di una dose di Cluviat, al fine di mantenere un collegamento tra il paziente e il lotto di prodotto.
Opportune vaccinazioni (epatite A e B) devono essere prese in considerazione per i pazienti sottoposti ad una somministrazione regolare/ripetuta di medicinali ottenuti dal plasma umano.
4.5 Interazione con altri medicinali e altre forme di interazione
Non sono stati condotti studi sull’interazione.
4.6 Fertilità, gravidanza e allattamento
Gravidanza
I dati limitati disponibili sull’uso clinico di Cluviat in gravidanza non hanno evidenziato effetti negativi sull’andamento della gravidanza e sullo sviluppo perinatale o postnatale. L’assunzione di Cluviat può quindi essere presa in considerazione durante la gravidanza, se necessario.
Allattamento
Non vi sono dati sull’escrezione di Cluviat nel latte materno. Tuttavia, date le sue importanti dimensioni molecolari, l’escrezione nel latte materno è improbabile e, vista la sua natura proteica, l’assorbimento di molecole integre da parte del bambino è altrettanto improbabile. Cluviat può pertanto essere usato durante l’allattamento.
Fertilità
Non sono disponibili dati relativi agli effetti di Cluviat sulla fertilità.
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
Non sono stati effettuati studi sulla capacità di guidare veicoli e sull’uso di macchinari.
4.8 Effetti indesiderati
Le seguenti reazioni avverse si basano sull’esperienza post marketing.
Elenco tabulato delle reazioni avverse
La tabella sottostante applica la classificazione organo sistemica MedDRA. Le frequenze sono state valutate secondo la seguente convenzione: molto comuni (≥1/10); comuni (da ≥1/100 a <1/10); non comuni (da ≥1/1000 a <1/100); rari (da ≥1/10000 a <1/1000); molto rari (<1/10000).
| Classificazione per sistemi e organi secondo MedDRA | Reazione Avversa | Frequenza |
| Disturbi del Sistema Immunitario | Reazioni allergoidi-anafilattoidi (come orticaria sistemica, eruzioni cutanee, abbassamento della pressione sanguigna, dispnea) | Rari |
| Sviluppo di inibitori del FXIII | Molto rari | |
| Disturbi Generali e Alterazioni del Sito di Somministrazione | Aumento della temperatura | Rari |
Se si verificano reazioni allergoidi-anafilattoidi, occorre sospendere immediatamente la somministrazione di Cluviat e istituire un’idonea terapia. Devono essere adottate le misure cliniche standard per il trattamento dello shock.
Popolazione pediatrica:
Il profilo di sicurezza per i pazienti pediatrici non varia rispetto a quello degli adulti negli studi clinici.
Per la sicurezza riguardo gli agenti patogeni trasmissibili, vedere il paragrafo 4.4.
Segnalazione di sospette reazioni avverse
E’ importante segnalare le sospette reazioni avverse dopo l’autorizzazione del medicinale. Ciò consente un monitoraggio costante del rapporto rischio/beneficio del farmaco. Si richiede agli operatori sanitari di segnalare ogni sospetta reazione avversa mediante il sistema nazionale di segnalazione dell’Agenzia Italiana del Farmaco, Sito web: http://www.agenziafarmaco.gov.it/content/come-segnalare-una-sospetta-reazione-avversa.
4.9 Sovradosaggio
Non sono stati segnalati casi di sovradosaggio.
5. PROPRIETA’ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: antiemorragico
Codice ATC: B02B D07
Il fattore XIII lega il gruppo amminico della lisina alla glutammina per mezzo della sua funzione enzimatica (attività transamidasica) determinando quindi il legame crociato delle molecole di fibrina. Il legame crociato e la stabilizzazione della fibrina promuovono la penetrazione dei fibroblasti e supportano la cicatrizzazione delle ferite.
Popolazione pediatrica
Negli studi clinici che comprendevano soggetti con deficit congenito di FXIII e di età inferiore ai 18 anni, la somministrazione preventiva di Cluviat ogni 28 giorni si è dimostrata efficace nel mantenere livelli minimi di attività del FXIII dal 5 al 20% circa.
5.2 Proprietà farmacocinetiche
Distribuzione
Il prodotto viene somministrato per via endovenosa ed è quindi immediatamente biodisponibile, dando luogo a una concentrazione plasmatica corrispondente alla dose somministrata.
Eliminazione
Nei pazienti con deficit congenito di FXIII, è stato calcolato che l’emivita biologica di Cluviat è di 6,6 ± 2,29 giorni (media ± DS). Cluviat è metabolizzato nello stesso modo del FXIII della coagulazione endogeno.
La tabella seguente presenta una visione d’insieme (popolazione adulta/18 anni e oltre) dei parametri farmacocinetici:
| Parametri | Mediana (min-max) |
| AUC ss, 0-inf (unità•hr/mL) | 182,9 (133,5-300,2) |
| Css, max (unità/mL)* | 0,9 (0,6-1,2) |
| Css, min (unità/mL)* | 0,07 (0,0-0,16) |
| Tmax (hr) | 1,2 (0,7-4,2) |
| Emivita [giorni] | 7,8 (3,1-11,02) |
| CL [mL/hr/kg] | 0,22 (0,13-0,30) |
| Vss [mL/kg] | 49,4 (31,65-62,91) |
| MRT [giorni] | 11,7 (5,7-17,02) |
AUC ss, (0-inf) = Area al di sotto della curva
di concentrazione plasmatica da tempo 0 a infinito
in stato di equilibrio dinamico
* il 100% di attività corrisponde a 1 unità/mL
Css, max: Concentrazione massima in stato di equilibrio dinamico
Css, min: Concentrazione minima in stato di equilibrio dinamico
Tmax: Tempo alla concentrazione massima
CL: Clearance
Vss: Volume di distribuzione in stato di equilibrio dinamico
MRT = Tempo Medio di Permanenza
Popolazione pediatrica
Dei soli 188 soggetti degli studi clinici sul concentrato di Fattore XIII (umano), 117 avevano meno di 18 anni di età all’epoca dell’arruolamento (da 1 mese a <2 anni, n= 17; 2 a <12 anni, n=62; 12 a <16 anni, n= 30; 17 a 18 anni, n=8). Nello studio farmacocinetico PK 2002, 5 dei 14 soggetti avevano un’età che andava da 2 a < 18 anni (2-11 anni, n= 3; 12-16 anni, n=2; 17-18 anni, n=0). I soggetti con meno di 16 anni avevano un’emivita più breve e una clearance più rapida (emivita: 5,7±1,00 giorni; clearance: 0,291±0,12 mL/hr/kg) rispetto agli adulti (emivita: 7,1 ± 2,74 giorni, clearance: 0,22 ± 0,07 mL/hr/kg).
Il prodotto ha un’emivita più breve e una clearance più rapida nei bambini rispetto agli adulti. Tuttavia, dato che, per tutte le fasce di età, il dosaggio viene determinato individualmente in funzione del peso del paziente e corretto attraverso l’attività minima del FXIII, non si richiede un dosaggio specifico per l’età.
5.3 Dati preclinici di sicurezza
Le proteine contenute in Cluviat sono ottenute dal plasma umano e si comportano come proteine del plasma umano.
Gli studi sulla tossicità di singole dosi e dosi ripetute negli animali non hanno indicato un potenziale tossico per Cluviat.
Non sono stati condotti studi sulla riproduzione e sullo sviluppo embriofetale.
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Polvere:
Albumina umana
Glucosio monoidrato
Cloruro di sodio
NaOH (per la regolazione del pH)
Solvente:
Acqua per preparazioni iniettabili
6.2 Incompatibilità
Cluviat non deve essere miscelato con altri medicinali, diluenti o solventi, ad eccezione di quelli menzionati nel paragrafo 6.6 e deve essere somministrato tramite una linea di infusione separata.
6.3 Periodo di validità
3 anni
Non usare dopo la data di scadenza riportata sulla confezione e sul contenitore.
E’ stata dimostrata la stabilità chimica e fisica durante il normale utilizzo per 24 ore a ≤ 25 °C. Dal punto di vista microbiologico il prodotto deve essere usato immediatamente. Qualora non venga somministrato immediatamente, il tempo di conservazione non deve superare le 4 ore a temperatura ambiente. Non raffreddare o congelare la soluzione ricostituita.
6.4 Precauzioni particolari per la conservazione
Conservare in frigorifero (+2°C - +8°C).
Non congelare.
Conservare il flaconcino nella confezione esterna, al fine di proteggerlo dalla luce.
Per le condizioni di conservazione dopo la ricostituzione del medicinale, vedere il paragrafo 6.3.
6.5 Natura e contenuto della confezione
Flaconcini:
250 UI
Polvere: flaconcino per iniezione di vetro incolore, sigillato con tappo di gomma (gomma bromobutilica), ghiera in alluminio e disco di plastica.
Solvente (acqua per preparazioni iniettabili): flaconcino di vetro incolore.
1250 UI
Polvere: flaconcino per iniezione di vetro incolore, sigillato con tappo di gomma (gomma bromobutilica), ghiera in alluminio e disco di plastica.
Solvente (acqua per preparazioni iniettabili): flaconcino di vetro incolore.
Presentazioni:
Confezione da 250 UI
1 flaconcino con la polvere
1 flaconcino con 4 ml di acqua per preparazioni iniettabili
1 dispositivo di trasferimento filtro 20/20 (Mix2Vial)
- Set di somministrazione (scatola interna):
- 1 siringa monouso da 5 ml
- 1 set per iniezione in vena
- 2 tamponi imbevuti di alcool
- 1 cerotto non sterile
Confezione da 1250 UI
1 flaconcino con la polvere
1 flaconcino con 20 ml di acqua per preparazioni iniettabili
1 dispositivo di trasferimento filtro 20/20 (Mix2Vial)
- Set di somministrazione (scatola interna):
- 1 siringa monouso da 20 ml
- 1 set per iniezione in vena
- 2 tamponi imbevuti di alcool
- 1 cerotto non sterile
E’ possibile che non tutte le confezioni siano commercializzate.
6.6 Precauzioni speciali per lo smaltimento e la manipolazione
Istruzioni generali
La soluzione deve essere limpida o lievemente opalescente. Dopo la filtrazione/prelievo (vedere di seguito), il prodotto ricostituito deve essere controllato visivamente per evidenziare la presenza di particelle e di alterazioni di colore prima della somministrazione. Non usare soluzioni visibilmente torbide oppure soluzioni che contengono ancora flocculi o particelle.
La ricostituzione e il prelievo devono essere effettuati in condizioni asettiche.
Ricostituzione
Portare il solvente a temperatura ambiente. Assicurarsi di togliere la ghiera rimovibile del prodotto e del solvente e che i tappi siano trattati con una soluzione asettica e lasciati asciugare prima di aprire la confezione di Mix2Vial.
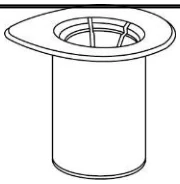 1 |
|
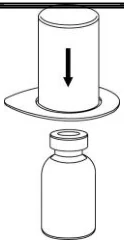 2 |
|
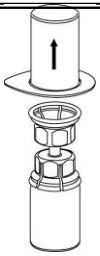 3 |
|
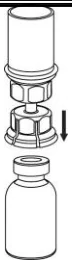 4 |
|
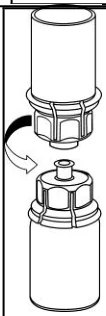 5 |
Gettare via il flaconcino del solvente con attaccato l’adattatore blu del Mix2Vial. |
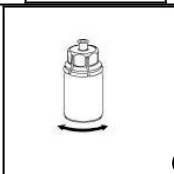 6 |
|
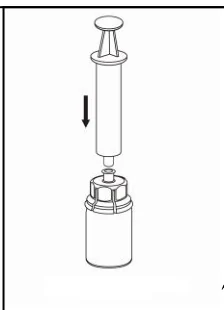 7 |
|
Prelievo e somministrazione
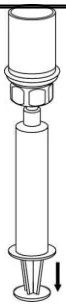 8 |
|
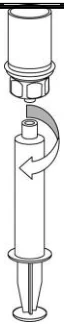 9 |
|
Occorre prestare attenzione a non far entrare sangue nella siringa riempita con il prodotto, perché vi è il rischio che il sangue si coaguli nella siringa e che, quindi, vengano somministrati al paziente dei coaguli di fibrina.
La soluzione ricostituita deve essere somministrata attraverso una linea di iniezione/infusione separata (fornita con il prodotto) mediante lenta iniezione per via endovenosa, ad una velocità non superiore ai 4 ml al minuto.
Ogni eventuale medicinale inutilizzato o materiale di scarto deve essere smaltito in conformità con le disposizioni locali.
7. TITOLARE DELL’AUTORIZZAZIONE ALL'IMMISSIONE IN COMMERCIO
CSL Behring GmbH
Emil-von-Behring-Strasse 76
35041 Marburg
Germania
8. NUMERI DELL’AUTORIZZAZIONE ALL'IMMISSIONE IN COMMERCIO
042605016 "250 U.I. polvere e solvente per soluzione iniettabile/per infusione" 1 flaconcino in vetro.
042605028 "1250 U.I. polvere e solvente per soluzione iniettabile/per infusione" 1 flaconcino in vetro.
9. DATA DELLA PRIMA AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO/RINNOVO DELL’AUTORIZZAZIONE
04.07.2014
10. DATA DI REVISIONE DEL TESTO
* * *