


Riassunto delle caratteristiche del prodotto - Jeraygo
1. DENOMINAZIONE DEL MEDICINALE
JERAYGO 12,5 mg compresse rivestite con film
JERAYGO 25 mg compresse rivestite con film
2. COMPOSIZIONE QUALITATIVA E QUANTITATIVA
JERAYGO 12,5 mg compresse rivestite con film
Ogni compressa rivestita con film contiene 12,5 mg di aprocitentan.
Eccipienti con effetti noti
Ogni compressa rivestita con film da 12,5 mg contiene 54 mg di lattosio monoidrato.
JERAYGO 25 mg compresse rivestite con film
Ogni compressa rivestita con film contiene 25 mg di aprocitentan.
Eccipienti con effetti noti
Ogni compressa rivestita con film da 25 mg contiene 45,7 mg di lattosio monoidrato.
Per l’elenco completo degli eccipienti, vedere paragrafo 6.1.
3. FORMA FARMACEUTICA
Compressa rivestita con film (compressa).
JERAYGO 12,5 mg compresse rivestite con film
Compresse di colore da giallo ad arancione, rotonde, biconvesse (6 mm di diametro), con la dicitura “AN” impressa su di un lato e lisce sull’altro lato.
JERAYGO 25 mg compresse rivestite con film
Compresse di colore rosa, rotonde, biconvesse (6 mm di diametro), con la dicitura “AN” impressa su di un lato e “25” sull’altro lato.
4. INFORMAZIONI CLINICHE
4.1 Indicazioni terapeutiche
JERAYGO è indicato in pazienti adulti per il trattamento dell’ipertensione resistente, in associazione ad almeno tre medicinali antipertensivi (vedere paragrafo 5.1).
4.2 Posologia e modo di somministrazione
Posologia
La dose raccomandata è di 12,5 mg per via orale, una volta al giorno. Per i pazienti che tollerano la dose di 12,5 mg e che necessitano di un controllo più rigido della pressione arteriosa (PA) la dose può essere aumentata a 25 mg una volta al giorno (vedere paragrafo 4.4).
Dose saltata
Se il paziente salta una dose deve essere avvisato di riprendere il trattamento il giorno successivo e di non assumere due dosi nello stesso giorno.
Popolazioni speciali
Anziani
Nei pazienti di età superiore a 65 anni (vedere paragrafo 5.2) non è necessario l’adeguamento della dose. L’esperienza clinica nei pazienti di età superiore a 75 anni è limitata (vedere paragrafo 4.4).
Compromissione renale
Nei pazienti con compromissione renale (compresa la compromissione severa con velocità di filtrazione glomerulare stimata [estimated glomerular filtration rate, eGFR] pari a 15-29 mL/min) non è necessario l’adeguamento della dose (vedere paragrafi 4.4 e 5.2).
Aprocitentan non è stato studiato in pazienti con eGFR < 15 mL/min o in pazienti sottoposti a dialisi; JERAYGO non è raccomandato in questi pazienti (vedere paragrafo 4.4).
Compromissione epatica
Nei pazienti con compromissione epatica lieve o moderata (rispettivamente, classe Child-Pugh A o B) non è necessario l’adeguamento della dose (vedere paragrafo 5.2).
Aprocitentan non è stato studiato in pazienti con compromissione epatica severa (classe Child-Pugh C), pertanto questi pazienti non devono iniziare il trattamento con JERAYGO (vedere paragrafi 4.3 e 4.4).
Popolazione pediatrica
La sicurezza e l’efficacia di aprocitentan nei bambini e negli adolescenti di età inferiore ai 18 anni non sono state stabilite. Non ci sono dati disponibili.
Modo di somministrazione
Uso orale.
JERAYGO può essere assunto con o senza cibo (vedere paragrafo 5.2).
Le compresse rivestite con film non presentano incisioni e devono essere deglutite intere.
4.3 Controindicazioni
- Ipersensibilità al principio attivo o ad uno qualsiasi degli eccipienti elencati al paragrafo 6.1.
- Gravidanza (vedere paragrafo 4.6).
Donne in età fertile che non utilizzano una contraccezione affidabile (vedere paragrafi 4.4 e
4.6).
- Allattamento (vedere paragrafo 4.6).
- Pazienti con compromissione epatica severa (classe Child-Pugh C; con o senza cirrosi) (vedere paragrafo 4.4).
4.4 Avvertenze speciali e precauzioni d’impiego
Donne in età fertile, donne in gravidanza e in allattamento
L’uso di JERAYGO è controindicato nelle donne in gravidanza, in allattamento e in età fertile che non utilizzano una contraccezione affidabile (vedere paragrafi 4.3 e 4.6).
Si raccomanda di eseguire un test di gravidanza prima dell’inizio del trattamento, una volta al mese durante il trattamento e un mese dopo l’interruzione del trattamento per rilevare eventuali gravidanze (vedere paragrafo 4.6).
Epatotossicità
L’innalzamento delle aminotransferasi e l’epatotossicità sono effetti noti di altri antagonisti del recettore delle endoteline (endothelin receptor antagonists, ERA). L’innalzamento delle transaminasi è stato osservato raramente negli studi clinici con aprocitentan (vedere paragrafo 4.8).
Il trattamento con JERAYGO non deve essere avviato in pazienti con compromissione epatica severa (vedere paragrafo 4.3) e non è raccomandato in pazienti con aminotransferasi elevate (> 3 volte il limite superiore di normalità [upper limit of normal, ULN]). Prima di iniziare la somministrazione di JERAYGO devono essere effettuati i test degli enzimi epatici.
Si raccomanda il monitoraggio degli enzimi epatici durante il trattamento. Il trattamento con JERAYGO deve essere interrotto se si verificano aumenti prolungati, inspiegabili e clinicamente rilevanti delle aminotransferasi, o se questi sono accompagnati da un aumento della bilirubina > 2 × ULN, o da sintomi clinici di epatotossicità.
Ritenzione di liquidi
L’edema periferico e la ritenzione di liquidi sono effetti noti degli ERA e sono stati osservati negli studi clinici con aprocitentan (vedere paragrafo 4.8). Dopo l’inizio del trattamento, i pazienti devono essere monitorati per rilevare eventuali segni di ritenzione di liquidi, come edema o aumento di peso. Se si sviluppa una ritenzione di liquidi clinicamente significativa, il paziente deve essere valutato per determinare la causa e stabilire se è necessaria un’ulteriore terapia di supporto, compresi altri diuretici,
o un incremento della dose del diuretico attualmente prescritto (a seconda del caso), prima di prendere in considerazione la riduzione della dose o l’interruzione di JERAYGO.
Nei pazienti trattati con diuretici dell’ansa prima dell’inizio della terapia con JERAYGO, il diuretico dell’ansa non deve essere sostituito con un diuretico meno efficace all’inizio della terapia.
I pazienti in trattamento con JERAYGO con compromissione renale sottostante (eGFR< 60 mL/min/1,73 m2) o insufficienza cardiaca preesistente possono avere un rischio maggiore di sviluppare ritenzione di liquidi, così come i pazienti anziani (>65 anni), i pazienti diabetici o quelli gravemente obesi (indice di massa corporea, IMC ≥ 40 kg/m2).
In questi pazienti, quando si passa a 25 mg, si deve tenere in considerazione il rischio di ritenzione di liquidi, che può potenzialmente peggiorare l’insufficienza cardiaca o gli eventi cardiovascolari (CV).
Eventi cardiovascolari
Aprocitentan non è stato studiato in pazienti con patologie cardiache instabili o severe, come aritmia sintomatica non controllata (inclusa la fibrillazione atriale), insufficienza cardiaca di Classe III/IV secondo la New York Heart Association o di Classe II con malattia valvolare rilevante, con concentrazione plasmatica di NT-proBNP ≥ 500 pg/mL, oppure con episodi recenti (negli ultimi 6 mesi) di angina instabile, infarto miocardico, attacco ischemico transitorio o ictus. JERAYGO non è raccomandato in questi pazienti.
Dato che i pazienti con ipertensione resistente sono generalmente a rischio di eventi CV e che aprocitentan può causare ritenzione di liquidi, i pazienti ad alto rischio di insufficienza cardiaca congestizia o altri eventi CV devono essere monitorati per valutare la presenza di segni e di sintomi di ritenzione di liquidi.
Se i pazienti manifestano eventi CV durante il trattamento, i benefici e i rischi derivanti dalla prosecuzione o dall’interruzione della terapia con JERAYGO devono essere valutati su base individuale.
Diminuzione dell’emoglobina
In seguito alla somministrazione di ERA si sono verificate diminuzioni della concentrazione di emoglobina e dell’ematocrito che sono state riscontrate anche negli studi clinici con aprocitentan (vedere paragrafo 4.8). Queste diminuzioni sono state attribuite all’espansione del volume plasmatico (emodiluizione). Negli studi clinici con aprocitentan si sono stabilizzate dopo 4 settimane di trattamento, sono rimaste stabili durante il trattamento cronico e sono risultate reversibili entro 4 settimane dalla sospensione.
Non si raccomanda di iniziare il trattamento con JERAYGO in pazienti con anemia severa (< 8 g/dL). Se clinicamente indicato, le concentrazioni di emoglobina devono essere misurate prima dell’inizio del trattamento e durante il trattamento. Se si manifestano segni e sintomi clinicamente rilevanti associati alla diminuzione dell’emoglobina occorre prendere in considerazione l’interruzione di JERAYGO.
Compromissione renale
I pazienti con eGFR inferiore a 60 mL/min/1,73 m2 possono presentare un rischio maggiore di anemia e di edema/ritenzione di liquidi durante il trattamento con JERAYGO. Pertanto, si raccomanda di effettuare il monitoraggio dell’emoglobina e dei segni di ritenzione di liquidi o di insufficienza cardiaca.
Non si ha esperienza clinica sull’uso di aprocitentan in pazienti con ipertensione resistente ed eGFR < 15 mL/min/1,73 m2 o in pazienti sottoposti a dialisi; pertanto, JERAYGO non è raccomandato in questi pazienti.
Pazienti di età ≥ 75 anni
I pazienti di età ≥ 75 anni possono presentare un rischio maggiore di anemia, edema/ritenzione di liquidi, insufficienza cardiaca ed eventi cerebrovascolari. Si raccomanda di effettuare il monitoraggio dell’emoglobina e dei segni di ritenzione di liquidi o di insufficienza cardiaca.
Eccipienti con effetti noti
Lattosio monoidrato
JERAYGO contiene lattosio monoidrato. I pazienti affetti da rari problemi ereditari di intolleranza al galattosio, da deficit totale di lattasi o da malassorbimento di glucosio-galattosio non devono assumere questo medicinale.
Sodio
JERAYGO contiene meno di 1 mmol (23 mg) di sodio per compressa, cioè essenzialmente ‘senza sodio’.
4.5 Interazioni con altri medicinali ed altre forme d’interazione
Effetto di altri medicinali sulla farmacocinetica di aprocitentan
Sulla base del suo profilo farmacocinetico (pharmacokinetic, PK), si prevede che l’esposizione ad aprocitentan non venga influenzata da altri medicinali che sono inibitori o induttori di trasportatori e/o di enzimi CYP.
Effetto di aprocitentan sulla farmacocinetica di altri medicinali
Enzimi CYP e substrati della BCRP
In uno studio clinico condotto su soggetti sani, la co-somministrazione di 50 mg di aprocitentan una volta al giorno con midazolam, un substrato sensibile del CYP3A4, non ha influenzato la PK di midazolam, pertanto si conclude che non vi è alcuna interazione con gli enzimi CYP, ad eccezione della potenziale induzione degli enzimi CYP2B6 e CYP1A2 descritta di seguito.
Studi in vitro non hanno fornito risultati definitivi in relazione al potenziale di aprocitentan di indurre CYP2B6 e CYP1A2. Non è possibile escludere l’induzione in vivo. Si raccomanda cautela in caso di co-somministrazione di aprocitentan con substrati del CYP1A2 aventi un ristretto indice terapeutico (ad es. tizanidina)
In uno studio clinico condotto su soggetti sani in trattamento con 25 mg di aprocitentan e rosuvastatina, un substrato della BCRP, la somministrazione di aprocitentan una volta al giorno ha aumentato del 40% la Cmax di rosuvastatina. Tuttavia, l’esposizione totale a rosuvastatina, espressa come AUC0-∞, è rimasta invariata. Pertanto, i substrati della BCRP possono essere somministrati con aprocitentan.
Aprocitentan non influenza la PK dei farmaci la cui PK dipende dal trasporto attivo, ad eccezione dei substrati di OAT3 descritti di seguito.
Substrati di OAT3
In vitro, aprocitentan è un inibitore di OAT3. Di conseguenza, aprocitentan può aumentare le concentrazioni plasmatiche di medicinali la cui escrezione dipende da OAT3. In assenza di uno studio di interazione dedicato, non si può escludere la possibilità che ciò abbia un effetto clinicamente rilevante sulla PK di substrati di OAT3 co-somministrati. Pertanto, occorre prestare cautela in caso di somministrazione concomitante di substrati di OAT3 con un indice terapeutico ristretto (ad esempio, metotrexato).
Contraccettivi ormonali
In uno studio clinico condotto su soggetti sani, la somministrazione una volta al giorno di JERAYGO 25 mg con una singola dose di contraccettivo orale (combinazione di 20 µg di etinilestradiolo e 100 µg di levonorgestrel) ha aumentato la Cmax dell'etinilestradiolo in media del 21% e la Cmax e l'AUC del levonorgestrel in media rispettivamente del 38% e del 26%.
4.6 Fertilità, gravidanza e allattamento
Uso in donne in età fertile/Contraccezione femminile
L’uso di JERAYGO è controindicato nelle donne in età fertile che non usano misure contraccettive.
Le donne in età fertile devono essere informate di utilizzare metodi contraccettivi affidabili durante il trattamento e per un mese dopo l’interruzione del trattamento. Questo perché le donne non devono iniziare una gravidanza durante questo periodo.
Alle donne in età fertile si raccomanda di eseguire un test di gravidanza prima dell’inizio del trattamento, una volta al mese durante il trattamento e un mese dopo l’interruzione del trattamento per rilevare precocemente eventuali gravidanze. Se viene rilevata una gravidanza, si deve interrompere il trattamento con JERAYGO (vedere paragrafi 4.3 e 4.4).
Nella confezione è inclusa una scheda indirizzata alla paziente che contiene informazioni sul rischio di danni al feto, sulla necessità di utilizzare misure contraccettive e la raccomandazione di effettuare test di gravidanza.
Gravidanza
I dati relativi all’uso di aprocitentan in donne in gravidanza non esistono o sono in numero limitato. JERAYGO è controindicato durante la gravidanza in quanto gli studi sugli animali con altri ERA hanno mostrato una tossicità riproduttiva (vedere paragrafo 4.3).
Allattamento
Non è noto se aprocitentan o i suoi metaboliti siano escreti nel latte materno. Nei ratti, aprocitentan veniva escreto nel latte durante l’allattamento.
Il rischio per i lattanti non può essere escluso. JERAYGO è controindicato durante l’allattamento (vedere paragrafo 4.3).
Fertilità
Analogamente ad altri ERA, dopo il trattamento con aprocitentan è stata osservata una maggiore incidenza di dilatazione dei tubuli testicolari e, come conseguenza a lungo termine, di degenerazione/atrofia tubulare nei ratti maschi. Tuttavia, tali effetti sono stati osservati solo a dosi di aprocitentan molto superiori alla dose massima raccomandata per gli esseri umani e non si sono verificati effetti sulla fertilità (vedere paragrafo 5.3).
Nei pazienti che assumono altri ERA è stata osservata una diminuzione della conta spermatica. Non è noto se aprocitentan possa influire in maniera negativa sulla spermatogenesi negli uomini.
Nei ratti femmina, aprocitentan ha aumentato leggermente la perdita di embrioni prima dell’impianto (vedere paragrafo 5.3).
4.7 Effetti sulla capacità di guidare veicoli e sull’uso di macchinari
Aprocitentan altera in modo trascurabile la capacità di guidare veicoli e di usare macchinari. Tuttavia, occasionalmente possono verificarsi reazioni avverse (ad esempio, cefalea o ipotensione) che possono influenzare la capacità di guidare veicoli e di utilizzare macchinari.
4.8 Effetti indesiderati
Riassunto del profilo di sicurezza
Le reazioni avverse più frequentemente riportate con aprocitentan sono state edema/ritenzione di liquidi (9,1% [12,5 mg] e 18,4% [25 mg]) e diminuzione dell’emoglobina (3,7% [12,5 mg] e 1,2% [25 mg]) (vedere paragrafo 4.4).
Tabella delle reazioni avverse
La sicurezza di aprocitentan è stata valutata in uno studio clinico di fase 3 controllato con placebo (vedere paragrafo 5.1). In questo studio, 724 pazienti hanno ricevuto aprocitentan. Di questi, 633 sono stati trattati per almeno 26 settimane, 192 per almeno 47 settimane e 99 per almeno 48 settimane.
La frequenza delle reazioni avverse è definita in base alla seguente convenzione: molto comune (≥1/10); comune (≥1/100, <1/10); non comune (≥1/1.000, <1/100); raro (≥1/10.000, < 1/1.000); molto raro (<1/10.000); non nota (la frequenza non può essere definita sulla base dei dati disponibili).
Tabella 1: Reazioni avverse
| Classificazione per sistemi e organi | Reazione avversa | Frequenza |
| Infezioni ed infestazioni | Infezioni delle vie respiratorie superioria | Comune |
| Patologie del sistema emolinfopoietico | Emoglobina diminuitab | Comune |
| Disturbi del sistema immunitario | Ipersensibilitàc | Comune |
| Patologie del sistema nervoso | Cefalea | Comune |
| Patologie vascolari | Ipotensione | Non comune |
| Rossore | Non comune | |
| Patologie respiratorie, toraciche e mediastiniche | Dispnead | Comune |
| Patologie epatobiliari | Transaminasi aumentata | Non comune |
| Patologie generali e condizioni relative alla sede di somministrazione | Edema/ritenzione di liquidie | Molto comune |
| Esami diagnostici | Velocità di filtrazione glomerulare ridotta durante il trattamento iniziale | Non comune |
| Peso aumentato durante il trattamento iniziale | Non comune |
a Infezione delle vie respiratorie superiori comprende faringite, rinofaringite.
b Emoglobina diminuita include anemia.
c Ipersensibilità include eruzione cutanea, eritema, edema allergico, dermatite allergica. d Dispnea include dispnea da sforzo.
e Edema/ritenzione di liquidi includono principalmente edema periferico, ritenzione di liquidi, edema della faccia.
Descrizione di reazioni avverse selezionate
Edema/ritenzione di liquidi
Gli eventi di edema/ritenzione di liquidi sembrano essere dose-dipendenti (9,1% [12,5 mg] e 18,4% [25 mg] durante le 4 settimane di trattamento in doppio cieco (double-blind [DB])).
Durante l’intero studio, lo 0,8% dei pazienti ha interrotto il trattamento con aprocitentan 25 mg a causa di edema/ritenzione di liquidi.
Le azioni da intraprendere in caso di edema/ritenzione di liquidi sono descritte al paragrafo 4.4.
È stato osservato un aumento medio del peso corporeo di +0,4 kg e +0,6 kg nei pazienti che assumevano rispettivamente aprocitentan 12,5 e 25 mg, rispetto a -0,2 kg nei pazienti che assumevano placebo durante le 4 settimane di trattamento DB (parte 1). Questo aumento è scomparso durante il trattamento in singolo cieco (single-blind, SB) di 32 settimane (parte 2).
Transaminasi aumentate
Sono stati riportati innalzamenti dell’alanina/aspartato aminotransferasi (ALT/AST) > 3 × ULN nello 0% e nello 0,4% dei pazienti che hanno ricevuto rispettivamente JERAYGO 12,5 mg e 25 mg, rispetto allo 0,9% dei pazienti che hanno ricevuto placebo durante le 4 settimane iniziali di trattamento DB (parte 1). Durante il trattamento SB di 32 settimane (parte 2), quando tutti i soggetti hanno ricevuto 25 mg, questi eventi sono stati segnalati dall’1,5% dei pazienti. Durante il trattamento con sospensione in doppio cieco (double-blind withdrawal, DB-WD) di 12 settimane (parte 3), questi eventi sono stati segnalati dall’1,3% dei pazienti trattati con 25 mg rispetto all’1,0% trattati con placebo. Nello studio non sono stati segnalati pazienti con ALT e/o AST > 3 × ULN e bilirubina totale > 2 × ULN.
Reazioni di ipersensibilità
I casi di reazioni di ipersensibilità (ad esempio, eruzione cutanea, eritema, edema allergico, dermatite allergica) si sono verificati entro le prime 2 settimane di trattamento e sono stati da lievi a moderati. Ci sono stati 2 pazienti che hanno interrotto il trattamento, 1 dei quali è stato ricoverato in ospedale.
Emoglobina diminuita
L’emoglobina media al basale era di 13,9, 13,9 e 14,1 g/dL rispettivamente per aprocitentan 12,5 mg, 25 mg e placebo. Durante il trattamento DB di 4 settimane (parte 1), è stata segnalata una diminuzione media dell’emoglobina di 0,80 e 0,85 g/dL nei pazienti che hanno ricevuto rispettivamente aprocitentan 12,5 e 25 mg, rispetto a una diminuzione di 0,4 g/dL nei pazienti che hanno ricevuto placebo. Al termine del trattamento SB di 32 settimane (parte 2), durante il quale tutti i pazienti hanno ricevuto aprocitentan 25 mg, la diminuzione media dell’emoglobina è rimasta invariata a 0,87 g/dL rispetto al basale. Entro 4 settimane dall’interruzione del trattamento è stata osservata la reversibilità dell’effetto.
Una diminuzione della concentrazione di emoglobina dal basale a meno di 10 g/dL è stata riportata nel 6,4% dei pazienti durante le 48 settimane di esposizione ad aprocitentan 25 mg. Tra questi pazienti, l’intervallo di emoglobina al basale era compreso tra 10,3 e 15,4 g/dL.
Le azioni da intraprendere in caso di diminuzione dell’emoglobina sono descritte nel paragrafo 4.4.
Velocità di filtrazione glomerulare ridotta
L’eGFR media al basale era di 76,2, 76,7 e 76,2 mL/min/1,73 m2 rispettivamente per aprocitentan 12,5 mg, 25 mg e placebo. Durante il trattamento DB di 4 settimane (parte 1), è stata segnalata una diminuzione media dell’eGFR di 1,2 e 2,4 mL/min/1,73 m2 nei pazienti che stavano ricevendo rispettivamente aprocitentan 12,5 mg e 25 mg, rispetto a una diminuzione di 0,6 mL/min/1,73 m2 nei pazienti che stavano ricevendo placebo. Al termine delle 32 settimane di trattamento SB (parte 2), la riduzione media dell’eGFR è stata di 2,3 mL/min/1,73 m2 ed è rimasta stabile fino alla fine dello studio.
Segnalazione delle reazioni avverse sospette
La segnalazione delle reazioni avverse sospette che si verificano dopo l’autorizzazione del medicinale è importante, in quanto permette un monitoraggio continuo del rapporto beneficio/rischio del medicinale. Agli operatori sanitari è richiesto di segnalare qualsiasi reazione avversa sospetta tramite il sistema di segnalazione nazionale riportato nell’allegato V.
4.9 Sovradosaggio
Aprocitentan è stato somministrato in dose singola fino a 600 mg e in dosi multiple fino a 100 mg al giorno a soggetti sani (rispettivamente 24 e 4 volte la dose massima approvata).
Sono state osservate reazioni avverse di cefalea, congestione nasale, nausea e infezione delle vie respiratorie superiori.
In caso di sovradosaggio, è necessario adottare le misure di supporto standard, come richiesto. A causa del possibile prolungamento dell’intervallo QT a concentrazioni molto elevate (ossia più di 22 compresse di aprocitentan da 12,5 mg), deve essere preso in considerazione un monitoraggio elettrocardiografico. È improbabile che la dialisi sia efficace perché aprocitentan è fortemente legato alle proteine (vedere paragrafo 5.2).
5. PROPRIETÀ FARMACOLOGICHE
5.1 Proprietà farmacodinamiche
Categoria farmacoterapeutica: antipertensivi, altri antipertensivi, codice ATC: C02KN01
Meccanismo d’azione
L’endotelina (ET)-1, attraverso i suoi recettori (ETA e ETB), media una serie di effetti quali vasocostrizione, fibrosi, proliferazione cellulare e infiammazione ed è sovra-regolata nell’ipertensione. Aprocitentan è un ERA duale che inibisce il legame dell’ET-1 ai recettori ETA ed ETB e quindi gli effetti mediati da questi recettori.
Effetti farmacodinamici
Elettrofisiologia cardiaca
In uno studio approfondito sul QT in soggetti sani, la somministrazione una volta al giorno di 25 mg (dose terapeutica massima) di aprocitentan allo stato stazionario non ha prolungato l’intervallo QTc, in quanto il limite superiore dell’intervallo di confidenza al 90% della variazione media rispetto al basale del QTc corretto con placebo era inferiore a 10 ms.
Ad una dose quattro volte superiore alla dose terapeutica massima (100 mg), il limite superiore dell’intervallo di confidenza al 90% della variazione media del QTc corretto per il placebo rispetto al basale è stato di 10,4 ms.
Efficacia e sicurezza clinica
L’efficacia di aprocitentan è stata valutata in uno studio multicentrico di fase 3, randomizzato, in doppio cieco e controllato con placebo.
I pazienti con PA non controllata (pressione arteriosa sistolica [PAS] ≥ 140 mmHg) nonostante l’uso di almeno tre medicinali antipertensivi e dopo aver escluso l’eventualità di ipertensione pseudo-resistente (ad esempio, effetto del camice bianco, misurazione inappropriata della PA, cause secondarie di ipertensione) sono stati considerati affetti da ipertensione resistente.
I pazienti sono stati sottoposti a una terapia antipertensiva di base standardizzata, composta da un bloccante dei recettori dell’angiotensina (valsartan 160 mg), un calcio-antagonista (amlodipina 5 o 10 mg) e un diuretico (idroclorotiazide 25 mg) per tutta la durata dello studio. I pazienti con uso concomitante di beta-bloccanti hanno continuato questo trattamento per tutta la durata dello studio, in aggiunta alla terapia antipertensiva di base standardizzata e al trattamento in studio.
Un totale di 730 pazienti ha ricevuto aprocitentan 12,5 mg, aprocitentan 25 mg o placebo una volta al giorno durante le 4 settimane iniziali di trattamento DB (parte 1). Successivamente, i pazienti hanno ricevuto aprocitentan 25 mg una volta al giorno durante le 32 settimane di trattamento SB (parte 2). Al termine delle 32 settimane, i pazienti sono stati nuovamente randomizzati a ricevere aprocitentan 25 mg o placebo, una volta al giorno, durante le 12 settimane di trattamento DB-WD (parte 3) (Tabella 2).
Tabella 2: Disegno dello studio di Fase 3
| Trattamento | Parte 1 (4 settimane) | Parte 2 (32 settimane) | Parte 3 (12 settimane) | |
| Disegno | DB, controllato con placebo, randomizzato (1:1:1) | SB | DB-WD, controllato con placebo, randomizzato (1:1) | |
| Durata | Settimana 0 - Settimana 4 | Settimana 4 - Settimana 36 | Settimana 36- Settimana 48 |
| Trattamento come terapia aggiuntiva alla terapia di base* | Aprocitentan 25 mg Aprocitentan 12,5 mg Placebo | N = 243 N = 243 N = 244 | N = 704 | N = 307 N = 307 |
* ARB, CCB e un diuretico.
ARB = bloccante dei recettori dell’angiotensina; CCB = calcio-antagonista; DB = doppio cieco; DB-WD = doppio cieco-sospensione; N = numero di pazienti; SB = singolo cieco.
L’endpoint primario di efficacia era la variazione della PAS da seduti (sitting systolic blood pressure, SiSBP) dal basale alla Settimana 4 durante il trattamento DB (parte 1), misurata al valore minimo con il metodo della misurazione automatizzata della PA in ambulatorio in assenza di personale sanitario (unattended automated office blood pressure, uAOBP).
L’endpoint secondario principale era la variazione della SiSBP misurata al valore minimo mediante uAOBP dal basale del DB-WD (Settimana 36) alla Settimana 40 (parte 3).
I pazienti avevano un’età media di 61,7 anni (intervallo da 24 a 84 anni; il 34,1% aveva ≥ 65 e < 75 anni; il 9,9% aveva ≥ 75 anni) e il 59,5% era di sesso maschile. I pazienti erano bianchi (82,9%), afroamericani (11,2%) o asiatici (5,2%). Il peso corporeo medio era di 97,6 kg (intervallo da 46 a 196 kg) e l’IMC medio era di 33,7 kg/m2 (intervallo da 18 a 64 kg/m2).
I pazienti presentavano un’anamnesi di diabete mellito di tipo 2 (54,1%), cardiopatia ischemica (30,8%), disturbi vascolari del sistema nervoso centrale (23,0%), malattia renale cronica di stadio 3 e 4 (22,2%; il 19,3% dei pazienti aveva un eGFR di 30–59 mL/min/1,73 m2 e il 2,9% un eGFR 15–29 mL/min/1,73 m2), insufficienza cardiaca congestizia (19,6%) e sindrome da apnea notturna (14,1%). Il 63,0% dei pazienti assumeva quattro o più medicinali antipertensivi.
Le popolazioni non studiate nello studio di Fase 3 sono descritte nei paragrafi 4.2, 4.3 e 4.4.
Le dosi di aprocitentan 12,5 e 25 mg hanno mostrato una riduzione statisticamente significativa della SiSBP alla Settimana 4 rispetto al placebo. L’effetto del trattamento è stato coerente per la PA diastolica da seduti (sitting diastolic blood pressure, SiDBP) (Tabella 3).
Tabella 3: Riduzione della PA (mmHg) minima da seduti misurata mediante uAOBP alla
Settimana 4 di trattamento DB
Differenza rispetto al placebo Gruppo di
trattamento
N Media al basale #
Media LS
Media LS
valore p
SiSBP (endpoint primario) Media LS (LC al 97,5%) Media LS (LC al 97,5%) 12,5 mg 243 153,2 −15,3 (−17,4; −13,2) −3,8 (−6,8; −0,8) 0,0042* 25 mg 243 153,3 −15,2 (−17,3; −13,1) −3,7 (−6,7; −0,8) 0,0046* Placebo 244 153,3 −11,5 (−13,6; −9,4) - -
SiDBP Media LS (LC al 95%) Media LS (LC al 95%) 12,5 mg 243 87,9 −10,4 (−11,6; −9,3) −3,9 (−5,6; −2,3) <0,0001 25 mg 243 87,7 −11,0 (−12,1; −9,8) −4,5 (−6,1; −2,9) <0,0001 Placebo 244 87,1 −6,5 (−7,6; −5,3) - - # Valore osservato al basale.
* Statisticamente significativo al livello del 2,5% come prestabilito nella strategia di analisi. BP = pressione arteriosa; LC = limite di confidenza; DB = doppio cieco; Media LS (least squares)= media dei minimi quadrati; SiDBP = pressione arteriosa diastolica da seduti; SiSBP = pressione arteriosa sistolica da seduti; uAOBP = misurazione automatica della pressione arteriosa senza assistenza.
La persistenza dell’effetto di riduzione della PA di aprocitentan è stata dimostrata nel trattamento DB-WD (parte 3). Nei pazienti nuovamente randomizzati al placebo, la SiSBP media è aumentata, mentre nei pazienti nuovamente randomizzati ad aprocitentan 25 mg l’effetto medio sulla SiSBP è rimasto stabile, con una differenza statisticamente significativa. L’effetto del trattamento è stato coerente per la SiDBP (Tabella 4).
Tabella 4: Riduzione mantenuta della PA(mmHg) minima da seduti misurata mediante uAOBP alla Settimana 40 di trattamento DB-WD
Differenza rispetto al placebo
Gruppo di
trattamento
N Media al basale del
DB-WD#
Media LS (LC al
95%)
Media LS (LC al
95%)
valore p
SiSBP (endpoint secondario principale)
25 mg 307 135,3 −1,5 (−3,0; 0,0) −5,8 (−7,9; −3,7) <0,0001* Placebo 307 136,4 4,4 (2,9; 5,8) - -
SiDBP 25 mg 307 76,1 −0,5 (−1,5; 0,5) −5,2 (−6,6; −3,8) <0,0001 Placebo 307 76,3 4,7 (3,7; 5,7) - - # Valore osservato al basale. Basale del DB-WD: Settimana 36.
* Statisticamente significativo al livello del 5% come prestabilito nella strategia di analisi. BP = pressione arteriosa; LC = limite di confidenza; DB-WD = doppio cieco-sospensione; Media LS = media dei minimi quadrati; SiDBP = pressione arteriosa diastolica da seduti; SiSBP = pressione arteriosa sistolica da seduti; uAOBP = misurazione automatica della pressione arteriosa senza assistenza.
L’effetto è stato anche coerente tra la PAS e la PAD misurate mediante monitoraggio ambulatoriale della PA (ambulatory blood pressure monitoring, ABPM) e valutate durante il giorno, durante la notte e nelle 24 ore alla Settimana 4 (Figura 1) e alla Settimana 40.
Figura 1: Variazioni corrette per il placebo rispetto al basale della PAS e PAD misurata mediante ABPM alla Settimana 4
ABPM = monitoraggio ambulatoriale della pressione arteriosa; PA = pressione arteriosa; LC = limite di 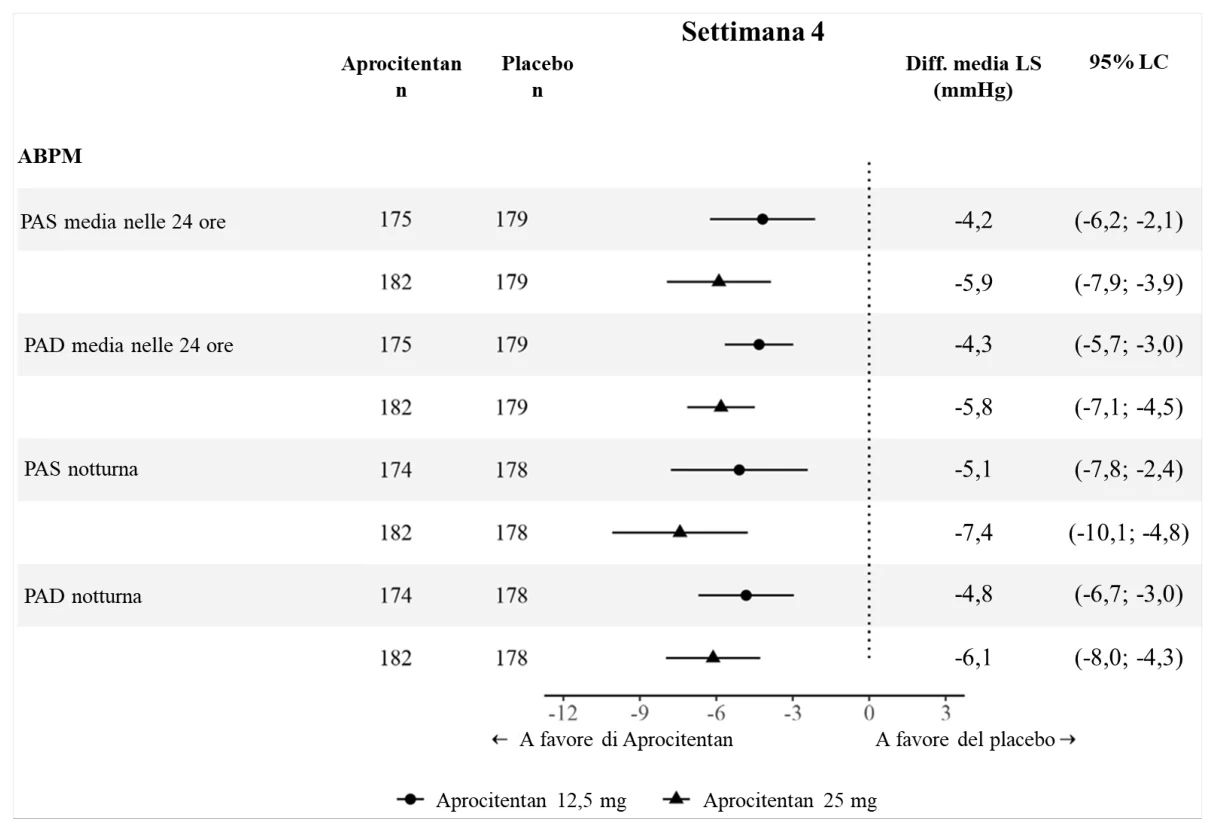 confidenza; PAD= pressione arteriosadiastolica; Diff. media LS = differenza della media dei minimi quadrati rispetto al placebo; PAS = pressione arteriosa sistolica.
Una parte sostanziale (es. almeno il 90%) dell’effetto di riduzione della PA è stata osservata entro le prime due settimane di trattamento con aprocitentan.
Figura 2: PA sistolica media da seduti misurata con uAOBP in 48 settimane
L’effetto di aprocitentan è stato coerente tra i sottogruppi di età (compresi i pazienti di età ≥ 75 anni), sesso, etnia (compresi i pazienti di origine nera o afroamericana), IMC, rapporto albumina/creatinina nelle urine al basale (urine albumin-to-creatinine ratio, UACR), eGFR al basale e anamnesi di diabete, ed è stato coerente con l’effetto nella popolazione complessiva.
Effetti su UACR/eGFR
A 4 settimane è stata osservata una riduzione dell’UACR del 30% (limiti di confidenza al 95% del 20-39%) e del 34% (limiti di confidenza al 95% del 25-42%) rispettivamente con aprocitentan 12,5 e 25 mg, rispetto ai soggetti randomizzati al placebo. Questo effetto è scomparso con l’interruzione del trattamento. Per quanto riguarda l’eGFR, nelle prime 4 settimane di trattamento si è verificata una diminuzione media di -1,2 mL/min /1,73 m2 per aprocitentan 12,5 mg e di -2,4 mL/min /1,73 m2 per aprocitentan 25 mg (contro -0,6 mL/min /1,73 m2 per il placebo), seguita da una stabilizzazione dell’eGFR, anche nei pazienti con valori bassi (< 60 mL/min) al basale, fino alla fine dello studio. L’effetto di aprocitentan sulla protezione degli organi bersaglio non è stato studiato.
Effetti sulla mortalità e sulla morbilità cardiovascolare
Gli effetti di aprocitentan sulla mortalità e sulla morbilità cardiovascolare non sono stati studiati. 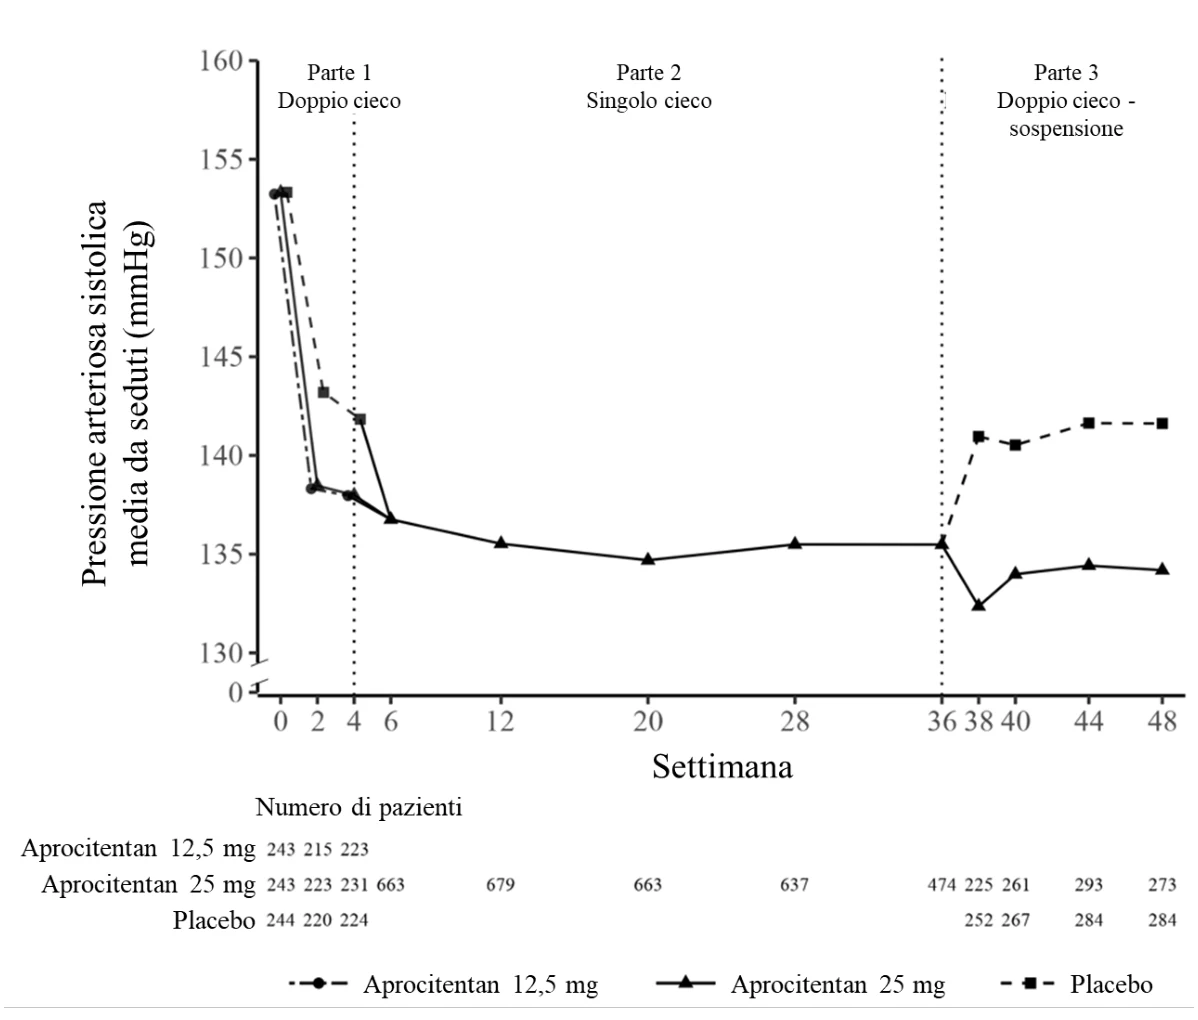
Popolazione pediatrica
L’Agenzia europea per i medicinali ha previsto l’esonero dall’obbligo di presentare i risultati degli studi con aprocitentan in tutti i sottogruppi della popolazione pediatrica per il trattamento dell’ipertensione (vedere paragrafo 4.2 per informazioni sull’uso pediatrico).
5.2 Proprietà farmacocinetiche
Assorbimento
La concentrazione plasmatica massima (Cmax) di aprocitentan è stata raggiunta tra 4 e 5 ore dopo la somministrazione di 25 mg. Le concentrazioni nel plasma sono aumentate in modo proporzionale alla dose dopo la somministrazione di 5 mg, 25 mg e 100 mg una volta al giorno. La biodisponibilità assoluta dopo la somministrazione orale non è nota.
Con la somministrazione una volta al giorno, sono state raggiunte le condizioni di stato stazionario entro il Giorno 8 e l’accumulo rispetto al Giorno 1 è stato di circa 3 volte.
Effetto del cibo
Quando i soggetti sani hanno assunto una formulazione in capsule (utilizzata negli studi clinici iniziali) con un pasto ad alto contenuto di grassi e calorie, il tempo mediano richiesto da aprocitentan per raggiungere Cmax (tmax) è stato di circa un’ora inferiore, con una Cmax circa 1,7 volte superiore rispetto a quanto ottenuto nella condizione di digiuno. L’esposizione totale espressa come AUC0-∞ è stata di circa 1,2 volte quella osservata nella condizione di digiuno. L’effetto del cibo non è stato studiato nello specifico per la compressa rivestita con film. Nello studio cardine di Fase 3, le compresse di aprocitentan rivestite con film sono state somministrate indipendentemente dall’assunzione di cibo. L’assorbimento di aprocitentan non dovrebbe essere influenzato dai pasti.
Distribuzione
Aprocitentan presentava un volume di distribuzione apparente di circa 20 L ed è fortemente legato alle proteine plasmatiche (> 99%). Il rapporto sangue-plasma era pari a 0,63.
Biotrasformazione
Aprocitentan è stato rilevato quasi esclusivamente immutato nel plasma.
Le principali vie metaboliche di aprocitentan sono state la N-glucosidazione della parte sulfamidica, catalizzata dalle glucuronil-transferasi UGT1A1 e UGT2B7, e l’idrolisi della parte sulfamidica alla corrispondente amminopirimidina. L’idrolisi è stata per lo più non enzimatica.
Eliminazione
Dopo la somministrazione di una dose radiomarcata di aprocitentan, circa il 52% del materiale radioattivo legato al farmaco è stato eliminato con le urine e il 25% con le feci. Un totale dello 0,2% e del 6,8% della dose somministrata è stato recuperato, rispettivamente, nelle urine e nelle feci come aprocitentan immutato.
La clearance corporea apparente dopo somministrazione orale è di 0,30 L/ora. L’emivita plasmatica terminale di aprocitentan è di circa 46 ore.
Farmacocinetica in popolazioni speciali
Non ci sono stati effetti clinicamente rilevanti di età (18–84 anni), sesso, peso corporeo o etnia sulla farmacocinetica di aprocitentan.
Compromissione renale
L’esposizione totale ad aprocitentan (AUC) nei pazienti con insufficienza renale severa (eGFR 15-29 mL/min) rispetto ai soggetti sani è aumentata in media del 40%. Questo aumento non è considerato clinicamente rilevante (vedere paragrafo 4.2). Il legame di aprocitentan con le proteine plasmatiche non è stato influenzato dalla funzione renale.
Compromissione epatica
L’esposizione totale ad aprocitentan (AUC) in pazienti con compromissione epatica moderata (classe Child-Pugh B) rispetto ai soggetti sani è aumentata in media del 23%. Questo aumento non è considerato clinicamente rilevante (vedere paragrafo 4.2). Il legame di aprocitentan con le proteine plasmatiche non è stato influenzato dalla funzione epatica.
5.3 Dati preclinici di sicurezza
I dati preclinici non rivelano rischi particolari per gli esseri umani sulla base di studi convenzionali di farmacologia di sicurezza; tossicità a dosi ripetute, genotossicità, potenziale cancerogeno e fototossicità.
I riscontri istologici negli studi di tossicità a dosi ripetute (alterazioni degenerative del fegato, riscontri della cavità nasale e alterazioni testicolari) sono stati osservati solo a esposizioni abbondantemente superiori alla massima esposizione negli esseri umani, il che indica una rilevanza limitata per l’uso clinico.
Tossicità della riproduzione e dello sviluppo
Dopo somministrazione ripetuta nei ratti e nei cani è stata osservata degenerazione dei tubuli dei testicoli con margini di sicurezza rispettivamente di 8 (20,6) e 4,9 (16,6) volte l’esposizione totale (libera) alla dose massima raccomandata per gli esseri umani. Tuttavia, non sono stati rilevati effetti sulla fertilità o sulla spermatogenesi nei ratti maschi.
Nei ratti femmina è stato osservato un minimo aumento della perdita di feti pre-impianto (minor numero di corpi lutei, siti di impianto ed embrioni vivi) a un’esposizione totale (libera) pari a 11 (29) volte la dose massima raccomandata per gli esseri umani. Non sono stati rilevati effetti sul comportamento di accoppiamento e sulle prestazioni riproduttive.
Aprocitentan non ha indotto teratogenicità in studi condotti su ratti e coniglie gravide con margini di sicurezza rispettivamente di 2 (6) e 14 (3) volte l’esposizione totale (libera) alla dose massima raccomandata per gli esseri umani. Tuttavia, gli ERA come classe hanno mostrato teratogenicità nei ratti e nei conigli, dove le malformazioni osservate indicano gravi effetti sui processi di sviluppo nelle prime fasi della gravidanza (migrazione delle cellule della cresta neurale). Poiché il potenziale teratogeno di aprocitentan è stato studiato solo a esposizioni leggermente superiori all’esposizione alla dose massima raccomandata per gli esseri umani, non è noto quali esposizioni possano provocare effetti avversi sullo sviluppo embrio-fetale.
Negli studi sullo sviluppo pre- e post-natale, le femmine di ratto trattate dalla tarda gravidanza fino all’allattamento hanno mostrato una ridotta sopravvivenza dei cuccioli e una compromissione della capacità riproduttiva della prole.
6. INFORMAZIONI FARMACEUTICHE
6.1 Elenco degli eccipienti
Nucleo della compressa
Croscarmellosa sodica
Idrossipropilcellulosa
Lattosio monoidrato
Magnesio stearato
Cellulosa microcristallina
Film di rivestimento
Polivinil alcol
Idrossipropilcellulosa
Trietil citrato
Talco
Silice, colloidale idrata
Diossido di titanio
Ossido di ferro rosso (E172)
Ossido di ferro giallo (E172)
Ossido di ferro nero (E172)
6.2 Incompatibilità
Non pertinente.
6.3 Periodo di validità
30 mesi.
6.4 Precauzioni particolari per la conservazione
Conservare nella confezione originale (flacone in HDPE o blister) per proteggere il medicinale dall’umidità (non sono necessarie particolari condizioni di temperatura di conservazione).
Tenere i flaconi in HDPE ben chiusi per proteggere il medicinale dall’umidità.
6.5 Natura e contenuto del contenitore
JERAYGO 12,5 mg compresse rivestite con film
Flacone in HDPE bianco, opaco, con chiusura a prova di bambino e sacchetto con sigillo a induzione contenente gel di silice essiccante e 30 compresse rivestite con film.
Blister divisibili per dose unitaria in film di alluminio formato a freddo con essiccante e foglio di copertura in alluminio a spinta contenente 10 × 1 compresse rivestite con film.
JERAYGO 25 mg compresse rivestite con film
Flacone in HDPE bianco, opaco, con chiusura a prova di bambino e sacchetto con sigillo a induzione contenente gel di silice essiccante e 30 compresse rivestite con film.
Blister divisibili per dose unitaria in film di alluminio formato a freddo con essiccante e foglio di copertura in alluminio a spinta contenente 10 × 1 compresse rivestite con film.
È possibile che non tutte le confezioni siano commercializzate.
6.6 Precauzioni particolari per lo smaltimento e la manipolazione
Il medicinale non utilizzato e i rifiuti derivati da tale medicinale devono essere smaltiti in conformità alla normativa locale vigente.
7. TITOLARE DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
Idorsia Pharmaceuticals Deutschland GmbH
Marie-Curie-Strasse 8
79539 Lörrach
Germania
8. NUMERO(I) DELL’AUTORIZZAZIONE ALL’IMMISSIONE IN COMMERCIO
EU/1/24/1818/001
EU/1/24/1818/002
EU/1/24/1818/003
EU/1/24/1818/004
9. DATA DELLA PRIMA AUTORIZZAZIONE/RINNOVO DELL’AUTORIZZAZIONE
Data della prima autorizzazione: 27 giugno 2024
10. DATA DI REVISIONE DEL TESTO
Informazioni più dettagliate su questo medicinale sono disponibili sul sito web dell’Agenzia europea per i medicinali, https://www.ema.europa.eu.